


Monographie de produit - Betaseron
2 CONTRE-INDICATIONS
Betaseron est contre-indiqué chez les patients :
- qui présentent une hypersensibilité à l’interféron bêta naturel ou recombinant, à l’albumine humaine ou à tout autre ingrédient de la préparation, y compris à un ingrédient non médicinal, ou à un composant du contenant (voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT).
qui présentent une hépatopathie décompensée (voir 7 MISES EN GARDE ET PRÉCAUTIONS,
Fonctions hépatique, biliaire et pancréatique).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- POUR ADMINISTRATION SOUS-CUTANÉE SEULEMENT
- Betaseron (interféron bêta-1b) ne doit être prescrit que par des cliniciens qui s’y connaissent en matière de diagnostic et de traitement de la SEP (ou après consultation de tels cliniciens).
- Passer en revue la section 7 MISES EN GARDE ET PRÉCAUTIONS, Renseignements à communiquer aux patients, en personne, avec le patient.
4.2 Posologie recommandée et ajustement posologique
La dose de Betaseron recommandée tant chez les patients atteints de SEP rémittente que de SEP progressive secondaire est de 0,25 mg (8 MUI) par voie sous-cutanée tous les deux jours. Des données limitées sur l’activité d’une dose plus faible chez des patients atteints de SEP rémittente sont présentées à la rubrique 14 ÉTUDES CLINIQUES.
Au cours des études sur le syndrome clinique isolé et la SEP progressive secondaire, la dose a été augmentée graduellement au début du traitement afin d’accroître la tolérabilité de Betaseron.
Au cours de l’étude menée auprès de patients ayant présenté un seul épisode clinique évocateur de SEP (syndrome clinique isolé), la dose a été augmentée selon le calendrier présenté au Tableau 1.
Tableau 1 : Calendrier du réglage de la posologiea
| Jour de traitement | Dose | Volume |
| 1, 3, 5 | 0,0625 mg (2 MUI) | 0,25 mL |
| 7, 9, 11 | 0,125 mg (4 MUI) | 0,5 mL |
| 13, 15, 17 | 0,1875 mg (6 MUI) | 0,75 mL |
| ≥ 19 | 0,250 mg (8 MUI) | 1,0 mL |
a Calendrier utilisé au cours de l’étude menée auprès de patients ayant présenté un seul épisode clinique évocateur de SEP. La période de réglage de la dose peut être modifiée en cas de réactions indésirables importantes.
Au cours de l’étude sur la SEP progressive secondaire, les patients ont reçu la moitié de la dose (4 MUI par voie sous-cutanée tous les deux jours) pendant deux semaines avant de passer à la dose recommandée de 8 MUI (par voie sous-cutanée tous les deux jours). On a peu de données sur l’efficacité de Betaseron sur la SEP rémittente au-delà de deux ans.
Santé Canada n’a pas autorisé d’indication chez les enfants.
4.3 Reconstitution
Pour reconstituer la poudre lyophilisée Betaseron en vue de l’injection, le patient doit utiliser l’adaptateur pour injecter tout le contenu de la seringue de diluant (chlorure de sodium à 0,54 %) dans le flacon de Betaseron et faire tourner délicatement le flacon pour dissoudre complètement la poudre; le flacon ne doit pas être agité. Le patient doit examiner la solution et la jeter si elle contient des particules ou est décolorée.
| Contenu du flacon | Volume de diluant | Volume résultant approximatif | Concentration nominale par mL |
0,3 mg d’interféron bêta-1b sous forme de poudre lyophilisée | 1,2 mL de solution de chlorure de sodium à 0,54 % | 1,2 mL | 0,25 mg/mL |
Comme aucune étude de compatibilité n’a été menée, Betaseron ne doit pas être mélangé à d’autres produits médicinaux, sauf le diluant fourni.
4.4 Administration
Injection sous-cutanée : Le patient doit retirer du flacon 1 mL de la solution reconstituée au moyen de la seringue utilisée pour ajouter le diluant, qui est munie d’une aiguille d’un demi-pouce, et injecter la solution par voie sous-cutanée. Le médicament peut être injecté dans les bras, l’abdomen, les fesses ou les cuisses. Tout le matériel est à usage unique et toute portion restante du médicament doit être jetée (pour connaître les directives d’auto-injection, voir RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S, Comment utiliser Betaseron?).
4.5 Dose omise
Si on omet une injection, il faut la faire dès que possible et faire la suivante deux jours plus tard.
5 SURDOSAGE
Le surdosage accidentel ou intentionnel peut accroître le risque de réactions indésirables connues et celles-ci peuvent être particulièrement graves. Il n’y a pas d’antidote spécifique contre le surdosage.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Pour faciliter la traçabilité des médicaments biologiques, y compris des agents biosimilaires, les professionnels de la santé doivent reconnaître l’importance de noter le nom commercial et la dénomination commune (ingrédient actif), ainsi que d’autres indicateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 2 : Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique/ concentration/teneur/composition | Ingrédients non médicinaux |
| Sous-cutanée | Poudre lyophilisée : 0,3 mg d’interféron bêta-1b par flacon à usage unique Diluant : 1,2 mL de solution de chlorure de sodium à 0,54 % par seringue à usage unique | Albumine humaine, mannitol USP |
Un millilitre de la solution obtenue contient 0,25 mg (8 MUI) d’interféron bêta-1b, 13 mg d’albumine humaine USP et 13 mg de mannitol USP.
Betaseron (interféron bêta-1b) est présenté dans des flacons à usage unique, sous forme de poudre lyophilisée contenant 0,3 mg (9,6 MUI) d’interféron bêta-1b, 15 mg d’albumine humaine USP et 15 mg de mannitol USP.
Betaseron est présenté dans une boîte de carton contenant 15 emballages à usage unique, chacun contenant le matériel nécessaire pour préparer et injecter une seule dose de Betaseron : un flacon de médicament, une seringue de diluant (1,2 mL de chlorure de sodium à 0,54 %) et un adaptateur muni d’une aiguille d’un demi-pouce de calibre 30.
L’emballage de carton à usage unique ne peut être utilisé qu’avec l’auto-injecteur BETAJECT® Lite, BETACOMFORT® ou BETACONNECT®.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Il faut informer les patients des effets indésirables les plus courants associés à l’interféron bêta, dont le syndrome pseudo-grippal (voir 8 EFFETS INDÉSIRABLES). Ces effets ont tendance à être plus marqués au début du traitement, leur fréquence et leur gravité pouvant diminuer pendant le traitement. Les symptômes pseudo-grippaux ne sont pas rares au début du traitement par Betaseron. Au cours des essais cliniques contrôlés sur la SEP, la prise d’acétaminophène et d’anti-inflammatoires non stéroïdiens (AINS) était permise pour le soulagement de la fièvre ou de la myalgie.
Appareil cardiovasculaire
Il faut suivre de près les patients qui présentent une cardiopathie préexistante significative, telle qu’une insuffisance cardiaque congestive, une coronaropathie ou une arythmie, afin de déceler une aggravation de leurs troubles cliniques. Rien ne donne à penser que Betaseron ait un effet cardiotoxique direct, mais les symptômes pseudo-grippaux, qui sont couramment associés aux interférons bêta, exercent un stress sur le cœur en raison de la fièvre, des frissons et de la tachycardie, ce qui peut aggraver les symptômes cardiaques chez les patients qui présentent une cardiopathie préexistante significative.
Des cas de cardiomyopathie ont été signalés. Si une cardiomyopathie survient et si on soupçonne un lien avec Betaseron (interféron bêta-1b), il faut mettre un terme au traitement.
Dépendance/tolérance
Aucune donnée ni expérience ne laisse croire qu’un abus ou une dépendance soit associé au traitement par Betaseron, mais le risque de dépendance n’a pas été systématiquement évalué.
Système endocrinien et métabolisme
Des cas de dysfonctionnement thyroïdien (hyper- et hypothyroïdie) associé à l’utilisation de Betaseron ont été signalés.
La prudence s’impose quand on administre Betaseron à des patients qui présentent un trouble thyroïdien préexistant. Il faut surveiller de près les patients traités par Betaseron pour déceler les signes de dysfonctionnement thyroïdien (soit la plupart du temps hypothyroïdie ou hyperthyroïdie) et la formation d’auto-anticorps thyroïdiens. On recommande de faire des tests thyroïdiens au départ et, si les résultats obtenus sont anormaux, tous les six à douze mois après la mise en route du traitement. Si les résultats des tests sont normaux, des tests systématiques ne sont nécessaires que si des signes cliniques de dysfonctionnement thyroïdien apparaissent.
Troubles généraux et réactions au point d’administration
Quatre-vingts pour cent (80 %) des patients ayant pris part aux deux essais cliniques contrôlés ont signalé des réactions au point d’injection au moins une fois au cours du traitement. L’expérience postcommercialisation confirme cette observation, les cas de nécrose au point d’injection étant peu fréquents.
La nécrose au point d’injection survient en général au début du traitement, la plupart des cas ayant été signalés au cours des deux ou trois premiers mois de traitement. Le nombre de points d’injection où une nécrose a été observée est variable.
Dans de rares cas, la nécrose au point d’injection s’étendait à la graisse sous-cutanée ou à l’hypoderme. La réponse au traitement par des antibiotiques et/ou des stéroïdes de la nécrose au point d’injection a été variable. Chez certains patients, on a effectué un débridement électif ou, plus rarement, une greffe cutanée pour favoriser la cicatrisation, qui pouvait prendre de trois à six mois. Si un patient a de multiples lésions, il faut interrompre le traitement par Betaseron jusqu’à la cicatrisation des lésions. Un patient qui présente une seule lésion peut continuer de recevoir Betaseron, à condition que la nécrose ne soit pas trop étendue, car, dans certains cas, les lésions nécrotiques au point d’injection se sont cicatrisées pendant le traitement par Betaseron.
Des abcès et une cellulite au point d’injection ont été signalés dans le cadre de la pharmacovigilance chez des patients recevant des interférons bêta, dont Betaseron. Dans certains cas, des patients ont dû être hospitalisés pour subir un drainage chirurgical et recevoir des antibiotiques.
Il faut évaluer avec soin la nature et la gravité de toute réaction signalée.
Fonctions hépatique, biliaire et pancréatique
Des augmentations asymptomatiques des transaminases sériques, dans la plupart des cas légères et passagères, ont très souvent été observées chez les patients traités par Betaseron au cours des essais cliniques. On recommande d’effectuer des tests hépatiques (p. ex. ASAT [SGOT], ALAT [SGPT] et gamma-GT) au départ, tous les mois pendant les six premiers mois de traitement et tous les six mois par la suite. Si les taux d’alanine-aminotransférase (ALAT) atteignent cinq fois la limite supérieure de la normale, il faut envisager une réduction de la dose ou l’abandon du traitement.
Depuis la commercialisation, des cas d’atteinte hépatique grave, dont hépatite auto-immune, hépatite et insuffisance hépatique, ont été signalés chez des patients atteints de SEP traités par l’interféron bêta. Les cas les plus graves sont souvent survenus chez des patients exposés à d’autres médicaments ou substances dont l’hépatotoxicité est vérifiée ou en présence de troubles comorbides (p. ex. tumeur maligne métastatique, infection et septicémie graves et abus d’alcool).
Le traitement par l’interféron bêta doit être amorcé avec prudence chez les patients qui ont des antécédents d’hépatopathie grave ou d’abus d’alcool, ainsi qu’en présence de signes cliniques d’hépatopathie aiguë.
Les médicaments dont l’hépatotoxicité est vérifiée doivent être prescrits avec prudence aux patients atteints de SEP qui sont traités par l’interféron bêta. Il faut mettre un terme au traitement par Betaseron en cas d’ictère ou d’autres symptômes cliniques de dysfonctionnement hépatique.
Une pancréatite, souvent associée à une hypertriglycéridémie, a été observée chez des patients traités par Betaseron.
En cas de pancréatite, il faut administrer un traitement clinique convenable et conforme aux lignes directrices de pratique clinique.
Hypersensibilité
De graves réactions d’hypersensibilité (réactions aiguës graves telles que bronchospasme, anaphylaxie et urticaire) peuvent survenir. Il faut traiter les réactions graves et mettre un terme au traitement par Betaseron.
Système immunitaire
L’administration de cytokines à des patients présentant une gammapathie monoclonale a été associée à la survenue d’un syndrome de fuite capillaire systémique accompagné de symptômes rappelant le choc et dont l’issue est fatale.
Immunogénicité
Comme avec toutes les protéines thérapeutiques, il y a un risque d’immunogénicité. Au cours d’essais cliniques contrôlés, on a prélevé des échantillons de sérum tous les trois mois pour déterminer si des anticorps dirigés contre Betaseron s’étaient formés.
Au cours des divers essais cliniques sur la SEP rémittente et la SEP progressive secondaire, des anticorps neutralisants dirigés contre l’interféron bêta-1b ont été retrouvés dans au moins deux échantillons de sérum consécutifs chez 23 à 41 % des patients; chez 43 à 55 % de ces patients, le test de détection des anticorps a donné des résultats négatifs stables (deux résultats négatifs consécutifs) pendant la période d’observation subséquente des essais (voir 14.1 Études cliniques par indication, SEP rémittente et SEP progressive secondaire).
Au cours de ces études, la formation d’anticorps neutralisants a été associée à une réduction de l’efficacité clinique uniquement contre les poussées. Certaines analyses donnent à penser que cet effet pourrait être plus marqué quand le titre d’anticorps neutralisants est élevé.
Au cours de l’étude menée auprès de patients présentant un seul épisode clinique évocateur de SEP, les titres d’anticorps neutralisants ont été mesurés tous les six mois. Une activité neutralisante (titre ≥ 20 NU/mL) a été observée au moins une fois chez 32 % (89) des patients qui avaient au départ été randomisés pour recevoir Betaseron; chez 60 % (53) de ces patients, les anticorps neutralisants avaient disparu selon la dernière évaluation disponible au cours de la période de cinq ans. Pendant cette période, la formation d’anticorps neutralisants a été associée à une augmentation significative du nombre de nouvelles lésions actives et du volume des lésions en T2 selon l’imagerie par résonance magnétique.
On a démontré in vitro qu’il y avait une réaction croisée entre Betaseron et l’interféron bêta naturel. Cette réaction n’ayant pas été étudiée in vivo, sa portée clinique est incertaine.
Les données sur les patients chez qui des anticorps neutralisants s’étaient formés et le traitement par Betaseron avait été abandonné sont limitées et peu probantes.
La décision de poursuivre ou d’abandonner le traitement doit être fondée sur tous les aspects de l’état clinique du patient plutôt que sur le résultat des tests de détection des anticorps neutralisants.
Surveillance et examens de laboratoire
Les examens de laboratoire suivants sont recommandés avant le début du traitement par Betaseron et périodiquement par la suite : épreuve de la fonction thyroïdienne, dosage de l’hémoglobine, numération globulaire, numération plaquettaire et examens biochimiques sanguins, dont tests hépatiques. On recommande d’effectuer des tests hépatiques au départ, tous les mois pendant les six premiers mois de traitement et tous les six mois par la suite. Si les taux d’alanine-aminotransférase (ALAT) atteignent cinq fois la limite supérieure de la normale, il faut envisager une réduction de la dose ou l’abandon du traitement. Un test de grossesse, une radiographie thoracique et un ECG doivent aussi être effectués avant le début du traitement par Betaseron. Chez les patients atteints d’anémie, de thrombocytopénie et/ou de leucémie, une formule leucocytaire et une numération plaquettaire pourraient être nécessaires en plus d’une numération globulaire.
Au cours des essais contrôlés sur la SEP, il y a eu un examen de suivi tous les trois mois. Selon le protocole des essais, le traitement par Betaseron devait être abandonné si le nombre absolu de polynucléaires neutrophiles devenait inférieur à 750/mm3. Quand le nombre absolu de polynucléaires neutrophiles dépassait de nouveau 750/mm3, on pouvait reprendre le traitement en réduisant la dose de 50 %. Aucun patient n’a été retiré des essais ou n’a reçu une dose réduite en raison d’une neutropénie ou d’une lymphopénie. De même, si les taux d’ASAT et d’ALAT (SGOT et SGPT) dépassaient dix fois la limite supérieure de la normale ou si le taux de bilirubine sérique dépassait cinq fois la limite supérieure de la normale, le traitement était abandonné. Dans tous les cas, les anomalies des enzymes hépatiques ont disparu après l’arrêt du traitement. Une fois que les mesures étaient de nouveau inférieures à ces valeurs, on pouvait reprendre le traitement en réduisant la dose de 50 %, si la reprise du traitement était cliniquement justifiée. La dose a été réduite chez deux patients en raison d’une élévation des enzymes hépatiques; l’un d’eux a continué le traitement et l’autre a fini par être retiré de l’étude.
Au cours de l’étude contrôlée par placebo menée chez des patients ayant présenté un seul épisode clinique évocateur de SEP, cinq patients traités par Betaseron (1,7 %) ont été retirés de l’étude en raison d’une élévation des enzymes hépatiques (ASAT/ALAT), dont deux après réduction de la dose.
Renseignements à communiquer aux patients
Il faut dire aux patients qu’il y a un risque de lésions hépatiques pendant le traitement par l’interféron bêta et que des tests hépatiques fréquents sont nécessaires (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire). Les patients doivent aussi connaître les symptômes évoquant un dysfonctionnement hépatique, tels qu’ictère, malaise, fatigue, nausées, vomissements, douleur abdominale, urine foncée et prurit, et savoir qu’ils doivent consulter leur médecin sans tarder si de tels symptômes surviennent.
Il faut apprendre aux patients comment s’injecter Betaseron en toute innocuité (voir ci-dessous et RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S).
Directives d’auto-injection : On recommande que la première injection soit faite par un médecin ou sous la surveillance d’un médecin. Il faut apprendre aux patients à reconstituer et à s’injecter Betaseron de façon aseptique. Une lecture minutieuse des RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S est aussi recommandée.
Il faut dire aux patients de ne pas réutiliser les aiguilles et les seringues et de les jeter dans un contenant imperforable. Il faut leur expliquer comment se procurer un tel contenant et comment le jeter une fois qu’il est plein.
Afin de réduire au minimum le risque d’infection et de nécrose au point d’injection, il faut dire aux patients de faire l’injection de façon aseptique et de changer chaque fois de point d’injection. Il faut vérifier périodiquement que le patient comprend et respecte les règles de l’asepsie.
Il faut avertir les patients de ne pas modifier la dose ou la fréquence des injections sans avoir consulté leur médecin.
Connaissance des réactions indésirables : Les patients doivent connaître les effets indésirables souvent associés au traitement par Betaseron, surtout les réactions au point d’injection et le syndrome pseudo-grippal (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités et 8 EFFETS INDÉSIRABLES).
Il faut avertir les patients de signaler toute dépression ou idée suicidaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Psychiatrie).
Les patientes doivent être prévenues du pouvoir abortif de Betaseron (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes).
Syndrome néphrotique
Des cas de syndrome néphrotique incluant diverses néphropathies dont glomérulosclérose segmentaire focale avec collapsus, néphrose lipoïdique et glomérulonéphrite membrano-proliférative, ont été associés aux interférons bêta. Les événements ont été signalés à plusieurs moments pendant le traitement et peuvent se manifester après plusieurs années de traitement avec les interférons bêta. On recommande de surveiller périodiquement les signes et symptômes précoces, par exemple, l’œdème, la protéinurie et l’altération de la fonction rénale, surtout chez les patients à risque élevé de maladie rénale. Le traitement rapide du syndrome néphrotique est requis et il faut envisager de mettre fin au traitement par Betaseron.
Système nerveux
Des cas de crises d’épilepsie ont été signalés pendant le traitement par l’interféron bêta. Betaseron doit être administré avec prudence en présence d’antécédents de troubles convulsifs.
Comme ce médicament contient de l’albumine humaine, son utilisation est associée à un risque extrêmement faible de transmission de maladies virales. Il y a aussi un risque théorique de transmission de la maladie de Creutzfeldt-Jakob (MCJ), mais il est aussi considéré extrêmement faible. Il n’y a jamais eu de cas de transmission d’une maladie virale ou de la MCJ avec l’albumine.
L’effet de Betaseron sur la capacité de conduire un véhicule ou d’utiliser des machines n’a pas été étudié. Les effets indésirables de Betaseron sur le système nerveux central pourraient influer sur la capacité de conduire un véhicule ou d’utiliser des machines chez les patients sensibles.
Psychiatrie
Au cours de l’essai clinique sur la SEP rémittente, il y a eu un cas de suicide et quatre tentatives de suicide parmi les 372 participants pendant une période de trois ans. Les cinq patients recevaient Betaseron (trois recevaient 0,05 mg [1,6 MUI] et deux recevaient 0,25 mg [8 MUI]). Il n’y a pas eu de tentatives de suicide chez les sujets de l’étude qui ne recevaient pas Betaseron. Au cours de l’essai clinique sur la SEP progressive secondaire, il y a eu cinq tentatives de suicide dans le groupe placebo et trois dans le groupe traité par Betaseron et un suicide dans chacun des groupes.
On sait que les idées suicidaires sont plus fréquentes chez les patients atteints de SEP. Il faut dire aux patients traités par Betaseron que la dépression et les idées suicidaires sont des effets secondaires possibles du traitement et que si elles surviennent chez eux, ils doivent le dire sans tarder à leur médecin. En cas de dépression, il faut surveiller le patient de près et envisager l’abandon du traitement.
Santé reproductive : risque pour les femmes et les hommes
Aucune étude de longue durée n’a été menée sur les effets sur la fonction sexuelle et la reproduction. Chez des singes rhésus femelles dont le cycle menstruel était normal, l’administration de doses de jusqu’à 0,33 mg (10,7 MUI)/kg/jour (ce qui équivaut à 32 fois la dose recommandée chez l’être humain selon la surface corporelle) pendant trois cycles menstruels consécutifs n’a pas eu d’effet manifeste sur le cycle menstruel ni sur les bilans hormonaux (progestérone et estradiol). On ignore si les doses administrées chez l’animal auront les mêmes effets chez l’humain. On ne connaît pas les effets de Betaseron chez les femmes dont les cycles menstruels sont normaux.
Microangiopathie thrombotique et anémie hémolytique
Des cas de microangiopathie thrombotique (MAT) se manifestant par un purpura thrombocytopénique thrombotique (PTT) ou par un syndrome hémolytique et urémique (SHU), dont des cas mortels, ont été associés aux interférons bêta. Des cas d’anémie hémolytique (AH) sans lien avec la MAT, dont d’AH immunitaire, ont aussi été associés aux interférons bêta, y compris Betaseron. Des cas menaçant le pronostic vital ou mortels ont été signalés. Des événements ont été signalés à divers moments pendant le traitement et peuvent survenir de quelques semaines à quelques années après la mise en route du traitement par un interféron bêta. Leurs premières manifestations cliniques comprennent thrombocytopénie, installation d’une hypertension, fièvre, symptômes du système nerveux central (p. ex. confusion et parésie) et altération de la fonction rénale. En présence de manifestations cliniques de la MAT et/ou de l’AH, on recommande l’abandon immédiat du traitement par Betaseron. On recommande aussi d’effectuer une numération plaquettaire, de déterminer le taux de lactate-déshydrogénase (LDH) sérique, de rechercher les schizocytes (fragments de globules rouges) sur un frottis sanguin avec test de Coombs négatif et d’évaluer la fonction rénale. Le traitement du PTT/de la MAT doit être rapidement mis en route.
7.1 Populations particulières
7.1.1 Femmes enceintes
On n’a pas mené d’études cliniques contrôlées sur Betaseron auprès de femmes enceintes. Il ne faut administrer Betaseron pendant une grossesse confirmée qu’en cas de besoin manifeste.
Une étude de registre européenne a recueilli des données sur 778 grossesses prospectives chez des femmes atteintes de SEP traitées par un de cinq médicaments à base d’interféron bêta. Les taux agrégés d’issues défavorables de la grossesse ont concordé avec ceux qui figurent dans la littérature.
De la même façon, selon les données d’une étude de registre menée en Suède et en Finlande, rien ne donne à penser que l’exposition au début de la grossesse soit associée à un risque accru d’anomalies congénitales majeures. Toutefois, la durée d’exposition au premier trimestre était incertaine, car l’utilisation de l’interféron bêta pendant la grossesse était contre-indiquée au moment de la collecte des données et le traitement a été interrompu une fois la grossesse détectée et/ou confirmée. On avait trop peu d’expérience de l’exposition aux deuxième et troisième trimestres pour pouvoir déterminer si celle-ci nuisait à la santé maternelle ou fœtale.
Betaseron n’a pas été tératogène à des doses allant jusqu’à 0,42 mg (13,3 MUI)/kg/jour chez le singe rhésus, mais a exercé un effet abortif lié à la dose quand il était administré à des doses allant de 0,028 mg (0,89 MUI)/kg/jour (2,8 fois la dose recommandée chez l’être humain selon la surface corporelle) à 0,42 mg (13,3 MUI)/kg/jour (40 fois la dose recommandée chez l’être humain selon la surface corporelle). On ignore si les doses administrées chez l’animal auront les mêmes effets chez l’humain. Des doses plus faibles n’ont pas été étudiées chez le singe. Administré à des singes rhésus du 20e au 70e jour de la gestation, Betaseron n’a pas eu d’effets tératogènes. On ignore cependant si Betaseron produit des effets tératogènes chez l’être humain. Les données actuelles ne permettent pas l’évaluation du risque d’avortement spontané chez les femmes enceintes exposées à l’interféron bêta.
7.1.2 Femmes qui allaitent
Betaseron n’a pas été étudié chez les femmes qui allaitent. Les données limitées figurant dans la littérature sur le passage de l’interféron bêta dans le lait maternel semblent indiquer que les taux d’interféron bêta dans le lait maternel sont faibles. On ne peut exclure la possibilité d’un risque pour le nourrisson.
On doit décider soit de cesser l’allaitement, soit d’abandonner le traitement par Betaseron, en tenant compte des avantages et du risque potentiel de l’allaitement pour l’enfant et des avantages du traitement pour la femme.
7.1.3 Enfants
Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication chez les enfants.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : L’innocuité et l’efficacité de Betaseron chez les patients de plus de 65 ans n’ont pas été établies.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les données sur les effets indésirables ont été recueillies au cours de trois études de phase III multicentriques, à double insu, contrôlées par placebo et randomisées menées auprès de patients atteints de sclérose en plaques (une étude sur l’administration de Betaseron à des patients atteints de SEP rémittente, une étude sur l’administration de Betaseron à des patients atteints de SEP progressive secondaire et une étude sur l’administration de Betaseron à des patients ayant présenté un seul épisode clinique évocateur de SEP). Les réactions indésirables les plus souvent observées ont été syndrome pseudo-grippal (fièvre, frissons, arthralgie, malaise, transpiration, maux de tête ou myalgie) et réactions au point d’injection (p. ex. rougeur, enflure, changements de la coloration de la peau, inflammation, douleur, hypersensibilité, infection, nécrose et réactions non spécifiques). Le taux d’incidence de ces réactions a baissé avec le temps. Les réactions indésirables les plus graves ayant été signalées sont la microangiopathie thrombotique (MAT) et l’anémie hémolytique (AH).
La prise d’acétaminophène ou d’un AINS peut atténuer les symptômes pseudo-grippaux. Au cours des études sur le syndrome clinique isolé et la SEP progressive secondaire, la dose a été augmentée graduellement au début du traitement afin d’accroître la tolérabilité de Betaseron (voir 4 POSOLOGIE ET ADMINISTRATION).
Au cours des trois essais contrôlés par placebo, les réactions indésirables les plus graves de Betaseron ont été dépression, idées suicidaires et nécrose au point d’injection. L’anaphylaxie et d’autres réactions allergiques ont été signalées chez des patients traités par Betaseron (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Les réactions indésirables les plus souvent signalées ont été lymphopénie (< 1500 lymphocytes/mm3), réaction au point d’injection, syndrome pseudo-grippal, asthénie, maux de tête et douleur.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Données sur les effets indésirables obtenues au cours de chaque étude clé
- 1. SEP rémittente
Des réactions au point d’injection (85 %) et une nécrose au point d’injection (5 %) sont survenues après l’administration de Betaseron. L’inflammation, la douleur, l’hypersensibilité, la nécrose et les réactions non spécifiques sont survenues significativement plus souvent (p < 0,05) dans le groupe recevant 0,25 mg (8 MUI) de Betaseron que dans le groupe placebo. Les seuls effets graves ont été l’inflammation, la douleur et la nécrose. Le taux d’incidence des réactions au point d’injection a été calculé pendant une période de trois ans. Le taux d’incidence a diminué avec le temps, 79 % des patients ayant eu de telles réactions au cours des trois premiers mois de traitement par rapport à 47 % au cours des six derniers mois de traitement. Le délai médian de survenue de la première réaction au point d’injection a été de sept jours. Les patients ayant présenté des réactions au point d’injection ont signalé de telles réactions 183,7 jours par année. Trois patients du groupe recevant 0,25 mg (8 MUI) de Betaseron se sont retirés de l’étude en raison de douleurs au point d’injection.
Un syndrome pseudo-grippal a été signalé chez 76 % des patients recevant 0,25 mg (8 MUI) de Betaseron. On disait qu’un patient présentait un syndrome pseudo-grippal si au moins deux des symptômes suivants étaient présents : fièvre, frissons, myalgie, malaise ou transpiration. Seuls la myalgie, la fièvre et les frissons ont été graves chez plus de 5 % des patients. Le taux d’incidence du syndrome pseudo-grippal a aussi été calculé pendant une période de trois ans. Le taux d’incidence a diminué avec le temps : un syndrome pseudo-grippal est survenu chez 60 % des patients au cours des trois premiers mois de traitement et 10 % des patients au cours des six derniers mois de traitement. Le délai médian de survenue du syndrome pseudo-grippal a été de 3,5 jours et la durée médiane par patient a été de 7,5 jours par année.
Des troubles menstruels ont été signalés par 21 (28 %) des 76 femmes en âge de procréer traitées par 0,25 mg (8 MUI) de Betaseron, par rapport à 10 (13 %) des 76 femmes du groupe placebo. Les troubles, tous d’intensité légère ou modérée, comprenaient pertes et microrragies intermenstruelles, règles précoces ou tardives, réduction de la durée de l’écoulement menstruel et formation de caillots et microrragies pendant les règles.
Des troubles mentaux tels que dépression, anxiété, labilité émotionnelle, dépersonnalisation, tentatives de suicide et confusion ont été observés au cours de cette étude. La confusion a entraîné le retrait de deux patients. Un suicide et quatre tentatives de suicide ont aussi été signalés. On ne sait pas si ces symptômes pourraient être liés au fondement neurologique sous-jacent de la SEP, au traitement par Betaseron ou aux deux. Des symptômes semblables ont été observés chez des patients traités par l’interféron alpha et on croit que les deux interférons agissent par l’entremise du même récepteur. Les patients qui présentent de tels symptômes doivent être suivis de près et l’abandon du traitement doit être envisagé.
D’autres effets indésirables cliniques et biologiques courants associés à Betaseron sont énumérés ci-dessous. L’incidence de ces effets au cours de l’essai contrôlé a été d’au moins 5 % parmi les 124 patients atteints de SEP ayant reçu 0,25 mg (8 MUI) de Betaseron tous les deux jours pendant jusqu’à trois ans et au moins deux fois plus élevée que celle observée chez les 123 patients du groupe placebo. Les effets indésirables cliniques et biologiques courant associés à Betaseron ont été les suivants :
- réaction au point d’injection (85 %)
- nombre de lymphocytes inférieur à 1 500/mm3 (82 %)
- taux d’ALAT (SGPT) supérieur à 5 fois la valeur initiale (19 %)
- nombre absolu de polynucléaires neutrophiles inférieur à 1 500/mm3 (18 %)
- troubles menstruels (17 %)
- nombre de globules blancs inférieur à 3 000/mm3 (16 %)
- palpitations (8 %)
- dyspnée (8 %)
- cystite (8 %)
- hypertension (7 %)
- douleur mammaire (7 %)
- tachycardie (6 %)
- troubles gastro-intestinaux (6 %)
- taux de bilirubine totale supérieur à 2,5 fois la valeur initiale (6 %)
- somnolence (6 %)
- laryngite (6 %)
- douleur pelvienne (6 %)
- ménorragie (6 %)
- nécrose au point d’injection (5 %)
- troubles vasculaires périphériques (5 %).
Au total, 277 patients atteints de SEP ont été traités par Betaseron à des doses de 0,025 mg (0,8 MUI) à 0,5 mg (16 MUI). Au cours des trois premières années de traitement, les effets indésirables cliniques ou biologiques suivants, non mentionnés ci-dessus, ont entraîné le retrait de l’essai :
- fatigue (2 %, six patients)
- arythmie cardiaque (< 1 %, un patient)
- urticaire allergique en réaction à l’injection (< 1 %, un patient)
- maux de tête (< 1 %, un patient)
- réactions indésirables non précisées (< 1 %, un patient)
- le patient se « sent malade » (< 1 %, un patient).
Le tableau suivant présente les effets indésirables et anomalies biologiques dont l’incidence au cours de l’essai clinique contrôlé a été d’au moins 2 % parmi les 124 patients traités par 0,25 mg (8 MUI) de Betaseron tous les deux jours pendant une période allant jusqu’à trois ans et d’au moins 2 % plus élevée que celle observée chez les 123 patients du groupe placebo. La classification des effets indésirables a été refaite au moyen du dictionnaire COSTART standard pour réduire le nombre total de termes employés au Tableau 3. Ont été exclus les termes si généraux qu’ils étaient insignifiants ainsi que les effets dont le lien avec le médicament était vague.
Tableau 3 : Effets indésirables et anomalies biologiques (sans égard à la causalité) observés chez au moins 2 % des patients et pour lesquels il y a eu une différence de plus de 2 % entre le groupe traité par Betaseron et le groupe placebo au cours de l’étude sur la SEP rémittente
Classe de systèmes d’organes Effet indésirable | Betaseron 0,25 mg (8 MUI) n = 124 | Placebo n = 123 |
| Infections et infestations | ||
| Sinusite | 36 % | 26 % |
| Laryngite | 6 % | 2 % |
| Néoplasmes bénins, malins et non précisés | ||
| Kyste | 4 % | 2 % |
| Néoplasme mammaire | 2 % | 0 % |
| Troubles du sang et du système lymphatique | ||
| Lymphadénopathie | 14 % | 11 % |
| Troubles endocriniens | ||
| Goitre | 2 % | 0 % |
| Troubles du métabolisme et de la nutrition | ||
| Glucose < 55 mg/dL | 15 % | 13 % |
| Prise de poids | 4 % | 0 % |
| Perte de poids | 4 % | 2 % |
| Troubles psychiatriques | ||
| Dépression | 25 % | 24 % |
| Anxiété | 15 % | 13 % |
| Nervosité | 8 % | 5 % |
| Tentative de suicide | 2 % | 0 % |
| Troubles du système nerveux | ||
| Étourdissements | 35 % | 28 % |
| Hypertonie | 26 % | 24 % |
| Myasthénie | 13 % | 10 % |
| Migraine | 12 % | 7 % |
| Somnolence | 6 % | 3 % |
| Confusion | 4 % | 2 % |
| Troubles de la parole | 3 % | 1 % |
| Convulsions | 2 % | 0 % |
| Hyperkinésie | 2 % | 0 % |
| Amnésie | 2 % | 0 % |
| Troubles oculaires | ||
| Conjonctivite | 12 % | 10 % |
| Vision anormale | 7 % | 4 % |
| Troubles cardiaques | ||
| Palpitationsa | 8 % | 2 % |
| Tachycardie | 6 % | 3 % |
| Troubles vasculaires | ||
| Hypertension | 7 % | 2 % |
| Troubles vasculaires périphériques | 5 % | 2 % |
| Hémorragie | 3 % | 1 % |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Dyspnéea | 8 % | 2 % |
| Troubles gastro-intestinaux | ||
| Diarrhée | 35 % | 29 % |
Classe de systèmes d’organes Effet indésirable | Betaseron 0,25 mg (8 MUI) n = 124 | Placebo n = 123 |
| Douleur abdominale | 32 % | 24 % |
| Constipation | 24 % | 18 % |
| Vomissements | 21 % | 19 % |
| Trouble gastro-intestinal | 6 % | 3 % |
| Troubles de la peau et des tissus sous-cutanés | ||
| Transpirationa | 23 % | 11 % |
| Alopécie | 4 % | 2 % |
| Nécrose | 2 % | 0 % |
| Troubles de l’appareil locomoteur et du tissu conjonctif | ||
| Myalgiea | 44 % | 28 % |
| Douleur pelvienne | 6 % | 3 % |
| Troubles rénaux et urinaires | ||
| Cystite | 8 % | 4 % |
| Miction impérieuse | 4 % | 2 % |
| Troubles de l’appareil reproducteur et des seins | ||
| Dysménorrhée | 18 % | 11 % |
| Troubles menstruelsa | 17 % | 8 % |
| Métrorragie | 15 % | 8 % |
| Douleur mammaire | 7 % | 3 % |
| Ménorragie | 6 % | 3 % |
| Mastose sclérokystique | 3 % | 1 % |
| Troubles généraux et du point d’administration | ||
| Réaction au point d’injectiona | 85 % | 37 % |
| Maux de tête | 84 % | 77 % |
| Syndrome pseudo-grippala | 76 % | 56 % |
| Fièvrea | 59 % | 41 % |
| Douleur | 52 % | 48 % |
| Asthéniea | 49 % | 35 % |
| Frissonsa | 46 % | 19 % |
| Malaisea | 15 % | 3 % |
| Œdème généralisé | 8 % | 6 % |
| Nécrose au point d’injectiona | 5 % | 0 % |
| Investigations | ||
| Nombre de lymphocytes < 1 500/mm3 | 82 % | 67 % |
| ALAT (SGPT) > 5 fois la valeur initialea | 19 % | 6 % |
| NAPN < 1 500/mm3a | 18 % | 6 % |
| Nombre de globules blancs < 3 000/mm3a | 16 % | 5 % |
| Bilirubine totale > 2,5 fois la valeur initiale | 6 % | 2 % |
| Protéinurie > 1+ | 5 % | 3 % |
| ASAT (SGOT) > 5 fois la valeur initialea | 4 % | 0 % |
a Lien significatif avec le traitement par Betaseron (p < 0,05)
Les chiffres du Tableau 3 ne peuvent être utilisés pour prédire l’incidence des effets secondaires en pratique médicale courante, car les caractéristiques des patients et d’autres facteurs diffèrent de ceux observés au cours des études cliniques. Le médecin prescripteur peut toutefois se servir de ces chiffres pour estimer dans quelle mesure les facteurs liés et non liés au médicament contribuent au taux d’incidence des effets secondaires dans la population étudiée.
- 2. SEP progressive secondaire
Le Tableau 4 présente les effets indésirables dont l’incidence a été d’au moins 2 % chez les patients ayant reçu 8 MUI de Betaseron ou un placebo pendant jusqu’à trois ans ou ceux dont l’incidence a été au moins 2 % plus élevée dans le groupe traité par Betaseron que dans le groupe placebo au cours de l’étude sur la SEP progressive secondaire. Les effets indésirables dont l’incidence a été significativement plus élevée dans le groupe traité par Betaseron que dans le groupe placebo figurent également au Tableau 4 (p < 0,05).
Tableau 4 : Effets indésirables (sans égard à la causalité) observés chez au moins 2 % des patients ou pour lesquels il y a eu une différence de plus de 2 % entre le groupe traité par Betaseron et le groupe placebo au cours de l’étude sur la SEP progressive secondaire
Classe de systèmes d’organes Effet indésirable | Betaseron 0,25 mg (8 MUI) n = 360 | Placebo n = 358 |
| Infections et infestations | ||
| Rhinite | 28 % | 32 % |
| Infection des voies urinaires | 22 % | 25 % |
| Pharyngite | 16 % | 20 % |
| Infection | 13 % | 11 % |
| Bronchite | 9 % | 12 % |
| Sinusite | 6 % | 6 % |
| Pneumonie | 5 % | 5 % |
| Abcèsa | 4 % | 2 % |
| Infection des voies respiratoires supérieures | 3 % | 2 % |
| Herpès simplex | 3 % | 2 % |
| Herpès zoster | 1 % | 2 % |
| Troubles du sang et du système lymphatique | ||
| Leucopéniea | 10 % | 5 % |
| Lymphadénopathie | 3 % | 1 % |
| Anémie | 2 % | 5 % |
| Ecchymose | 1 % | 2 % |
| Troubles du système immunitaire | ||
| Réaction allergique | 2 % | 3 % |
| Troubles du métabolisme et de la nutrition | ||
| Perte de poids | 2 % | 3 % |
| Hypercholestérolémie | 1 % | 2 % |
| Troubles psychiatriques | ||
| Dépression | 27 % | 31 % |
| Insomnie | 12 % | 8 % |
| Labilité émotionnelle | 8 % | 11 % |
| Anxiété | 6 % | 5 % |
| Nervosité | 4 % | 3 % |
| Troubles du système nerveux | ||
| Maux de tête | 47 % | 41 % |
| Hypertoniea | 41 % | 31 % |
| Myasthénie | 39 % | 40 % |
| Neuropathie | 38 % | 41 % |
| Paresthésie | 35 % | 39 % |
| Démarche anormale | 34 % | 34 % |
| Ataxie | 19 % | 23 % |
Classe de systèmes d’organes Effet indésirable | Betaseron 0,25 mg (8 MUI) n = 360 | Placebo n = 358 |
| Étourdissements | 14 % | 14 % |
| Incoordination | 11 % | 13 % |
| Vertiges | 8 % | 12 % |
| Paralysie | 8 % | 10 % |
| Somnolence | 8 % | 8 % |
| Tremblements | 6 % | 9 % |
| Troubles du sommeil | 6 % | 5 % |
| Hypesthésie | 6 % | 4 % |
| Névralgie | 5 % | 7 % |
| Dyskinésie | 5 % | 6 % |
| Migraine | 4 % | 3 % |
| Paralysie spastique | 3 % | 1 % |
| Troubles de la parole | 2 % | 5 % |
| Dysarthrie | 2 % | 4 % |
| Convulsions | 2 % | 2 % |
| Hyperesthésie | 2 % | 2 % |
| Névrite optique | 2 % | 2 % |
| Amnésie | 1 % | 3 % |
| Hémiplégie | 1 % | 2 % |
| Anomalie de la pensée | 1 % | 2 % |
| Myoclonie | 0 % | 2 % |
| Troubles oculaires | ||
| Vision anormale | 11 % | 15 % |
| Amblyopie | 7 % | 10 % |
| Diplopie | 7 % | 9 % |
| Douleur oculaire | 4 % | 5 % |
| Trouble oculaire | 3 % | 2 % |
| Conjonctivite | 2 % | 3 % |
| Troubles de l’oreille et du labyrinthe | ||
| Otite moyenne | 2 % | 3 % |
| Surdité | 1 % | 3 % |
| Trouble de l’oreille | 1 % | 2 % |
| Acouphène | 1 % | 2 % |
| Troubles cardiaques | ||
| Palpitations | 2 % | 3 % |
| Syncope | 2 % | 3 % |
| Tachycardie | 2 % | 1 % |
| Troubles vasculaires | ||
| Vasodilatation | 6 % | 4 % |
| Troubles vasculaires périphériques | 5 % | 5 % |
| Hypertensiona | 4 % | 2 % |
| Hypotension | 2 % | 4 % |
| Hémorragie | 2 % | 2 % |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Aggravation de la toux | 5 % | 10 % |
| Dyspnée | 3 % | 2 % |
| Mal de gorge | 2 % | 1 % |
| Asthme | 1 % | 2 % |
Classe de systèmes d’organes Effet indésirable | Betaseron 0,25 mg (8 MUI) n = 360 | Placebo n = 358 |
| Douleur du thorax | 1 % | 2 % |
| Modification de la voix | 1 % | 2 % |
| Troubles gastro-intestinaux | ||
| Nausées | 13 % | 13 % |
| Constipation | 12 % | 12 % |
| Douleur abdominalea | 11 % | 6 % |
| Diarrhée | 7 % | 10 % |
| Gastro-entérite | 6 % | 5 % |
| Vomissements | 4 % | 6 % |
| Dysphagie | 4 % | 5 % |
| Trouble gastro-intestinal | 4 % | 5 % |
| Trouble dentaire | 4 % | 4 % |
| Dyspepsie | 4 % | 4 % |
| Anorexie | 4 % | 2 % |
| Flatulence | 3 % | 1 % |
| Incontinence fécale | 2 % | 3 % |
| Gastrite | 2 % | 2 % |
| Douleur gastro-intestinale | 2 % | 0 % |
| Gingivite | 2 % | 0 % |
| Sécheresse buccale | 1 % | 2 % |
| Colite | 0 % | 2 % |
| Troubles de la peau et des tissus sous-cutanés | ||
| Rasha | 20 % | 12 % |
| Augmentation de la transpiration | 6 % | 6 % |
| Prurit | 6 % | 6 % |
| Trouble cutané | 4 % | 4 % |
| Eczéma | 2 % | 4 % |
| Alopécie | 2 % | 2 % |
| Acné | 2 % | 2 % |
| Sécheresse de la peau | 1 % | 3 % |
| Hématome sous-cutané | 1 % | 3 % |
| Séborrhée | 1 % | 2 % |
| Troubles de l’appareil locomoteur et du tissu conjonctif | ||
| Dorsalgie | 26 % | 24 % |
| Myalgiea | 23 % | 9 % |
| Arthralgie | 20 % | 20 % |
| Douleur des membres | 14 % | 12 % |
| Cervicalgie | 5 % | 6 % |
| Douleur thoracique | 5 % | 4 % |
| Fracture (non spontanée) | 3 % | 5 % |
| Crampes musculaires | 3 % | 3 % |
| Fracture spontanée | 3 % | 3 % |
| Arthrite | 2 % | 1 % |
| Trouble articulaire | 2 % | 1 % |
| Troubles rénaux et urinaires | ||
| Incontinence urinaire | 8 % | 15 % |
| Miction impérieuse | 8 % | 7 % |
| Trouble des voies urinaires | 7 % | 10 % |
Classe de systèmes d’organes Effet indésirable | Betaseron 0,25 mg (8 MUI) n = 360 | Placebo n = 358 |
| Cystite | 7 % | 9 % |
| Pollakiurie | 6 % | 5 % |
| Rétention urinaire | 4 % | 6 % |
| Dysurie | 2 % | 2 % |
| Nycturie | 2 % | 1 % |
| Pyélonéphrite | 2 % | 0 % |
| Douleur rénale | 0 % | 2 % |
| Troubles de l’appareil reproducteur et des seins | ||
| Métrorragie | 12 % | 6 % |
| Troubles menstruels | 9 % | 13 % |
| Impuissance | 7 % | 4 % |
| Vaginite | 3 % | 4 % |
| Aménorrhée | 3 % | 4 % |
| Ménopause | 2 % | 4 % |
| Ménorragie | 2 % | 4 % |
| Candidose vaginale | 2 % | 2 % |
| Troubles de la prostate | 2 % | 1 % |
| Douleur mammaire | 1 % | 2 % |
| Troubles généraux et du point d’administration | ||
| Asthénie | 63 % | 58 % |
| Syndrome grippala | 61 % | 40 % |
| Inflammation au point d’injectiona | 48 % | 4 % |
| Réaction au point d’injectiona | 46 % | 10 % |
| Fièvrea | 40 % | 13 % |
| Douleur | 31 % | 25 % |
| Frissonsa | 23 % | 7 % |
| Douleur au point d’injection | 9 % | 5 % |
| Malaise | 8 % | 5 % |
| Œdème périphérique | 7 % | 7 % |
| Nécrose au point d’injectiona | 5 % | 0 % |
| Frissons et fièvrea | 3 % | 0 % |
| Hémorragie au point d’injection | 2 % | 2 % |
| Investigations | ||
| Anomalies des examens de laboratoire | 3 % | 1 % |
| Anomalies des tests hépatiques | 3 % | 1 % |
| Élévation de la SGPT | 2 % | 2 % |
| Lésions, intoxications et complications liées aux injections | ||
| Blessure accidentelle | 14 % | 17 % |
a Lien significatif avec le traitement par Betaseron (p < 0,05)
Soixante-quatorze (74) patients ont abandonné le traitement en raison d’effets indésirables (23 patients du groupe placebo et 51 patients traités par Betaseron). Significativement plus de patients traités par Betaseron que de patients du groupe placebo ont abandonné le traitement en raison de réactions au point d’injection (p < 0,05). Les effets indésirables qui ont le plus souvent entraîné l’abandon du traitement étaient liés au système nerveux, la dépression ayant été le plus fréquent d’entre eux (sept patients du groupe placebo et onze patients traités par Betaseron).
- 3. Épisode clinique unique évocateur de SEP
Le Tableau 5 présente l’incidence de tous les effets indésirables signalés au cours de l’étude de deux ans chez au moins 1 % des patients traités par 8 MUI de Betaseron et dont la fréquence a été plus élevée dans le groupe traité par Betaseron que dans le groupe placebo. Les effets indésirables les plus fréquents liés à Betaseron ont été réaction au point d’injection (48,3 %), syndrome grippal (44,2 %), maux de tête (26,7 %) et asthénie (21,6 %).
Tableau 5 : Effets indésirables (sans égard à la causalité) observés chez au moins 1 % des patients et plus souvent dans le groupe traité par Betaseron que dans le groupe placebo chez des patients présentant un seul épisode de démyélinisation évocateur de SEP
Classe de systèmes d’organes Effet indésirable (terme privilégié selon la version 9.0 de MedDRA) | Betaseron 0,25 mg (8 MUI) (n = 292) | Placebo (n = 176) |
| Infections et infestations | ||
| Infection | 5,8 % | 3,4 % |
| Herpès simplex | 1,4 % | 1,1 % |
| Abcès dentaire | 1,0 % | 0.6 % |
| Herpès zoster | 1,0 % | 0 % |
| Troubles du sang et du système lymphatique | ||
| Leucopéniea | 18,2 % | 5,7 % |
| Lymphadénopathie | 1,4 % | 0,6 % |
| Thrombocytopénie | 1,4 % | 0,6 % |
| Troubles du système immunitaire | ||
| Hypersensibilité | 4,5 % | 1,7 % |
| Troubles endocriniens | ||
| Hypothyroïdie | 1,4 % | 1,1 % |
| Troubles du métabolisme et de la nutrition | ||
| Hypoglycémie | 1,0 % | 0 % |
| Troubles psychiatriques | ||
| Insomnie | 8,2 % | 4,0 % |
| Labilité émotionnelle | 4,1 % | 2,3 % |
| Nervosité | 1,4 % | 1,1 % |
| Troubles du système nerveux | ||
| Maux de têtea | 26,7 % | 17,0 % |
| Névrite optique | 2,7 % | 2,3 % |
| Migraine | 2,4 % | 1,7 % |
| Hypertonie | 2,1 % | 1,1 % |
| Anomalie du champ visuel | 1,4 % | 0 % |
| Hémiplégie | 1,0 % | 0,6 % |
| Myoclonie | 1,0 % | 0 % |
| Troubles oculaires | ||
| Trouble visuela | 3,4 % | 0,6 % |
| Douleur oculaire | 3,1 % | 2,8 % |
| Vision trouble | 1,7 % | 0 % |
| Conjonctivite | 1,4 % | 1,1 % |
| Diplopie | 1,0 % | 0,6 % |
| Troubles cardiaques | ||
| Palpitations | 1,4 % | 0,6 % |
| Tachycardie | 1,4 % | 0 % |
Classe de systèmes d’organes Effet indésirable (terme privilégié selon la version 9.0 de MedDRA) | Betaseron 0,25 mg (8 MUI) (n = 292) | Placebo (n = 176) |
| Troubles vasculaires | ||
| Hypertension Hypotension | 2,1 % 1,4 % | 0 % 0 % |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 2,4 % | 2,3 % |
| Épistaxis | 1,4 % | 0,6 % |
| Troubles gastro-intestinaux | ||
| Vomissementsa | 5,1 % | 1,1 % |
| Douleur abdominale | 4,8 % | 2,8 % |
| Diarrhée | 4,1 % | 1,7 % |
| Trouble dentaire | 2,4 % | 1,7 % |
| Gastrite | 1,7 % | 0,6 % |
| Stomatite aphteuse | 1,4 % | 0,6 % |
| Constipation | 1,0 % | 0,6 % |
| Glossodynie | 1,0 % | 0 % |
| Troubles de la peau et des tissus sous-cutanés | ||
| Rasha | 11,0 % | 2,8 % |
| Hyperhidrose | 2,1 % | 1,1 % |
| Prurit | 2,1 % | 1,1 % |
| Urticaire | 2,1 % | 0,6 % |
| Trouble cutané | 1,4 % | 0 % |
| Psoriasis | 1,0 % | 0,6 % |
| Eczéma | 1,0 % | 0 % |
| Troubles de l’appareil locomoteur et du tissu conjonctif | ||
| Dorsalgie | 9,9 % | 6,8 % |
| Douleur des membres | 6,2 % | 3,4 % |
| Arthralgie | 5,8 % | 5,7 % |
| Troubles rénaux et urinaires | ||
| Protéinurie | 2,7 % | 1,1 % |
| Incontinence urinaire | 1,0 % | 0,6 % |
| Miction impérieuse | 1,0 % | 0,6 % |
| Nycturie | 1,0 % | 0 % |
| Troubles de l’appareil reproducteur et des seins | ||
| Dysménorrhéeb | 2,4 % | 0 % |
| Trouble de l’éjaculationc | 2,4 % | 0 % |
| Métrorragieb | 1,9 % | 0 % |
| Candidose vaginaleb | 1,4 % | 0 % |
| Impuissancec | 1,2 % | 0 % |
Classe de systèmes d’organes Effet indésirable (terme privilégié selon la version 9.0 de MedDRA) | Betaseron 0,25 mg (8 MUI) (n = 292) | Placebo (n = 176) |
| Troubles généraux et du point d’administration | ||
| Réaction au point d’injectiona | 48,3 % | 8,5 % |
| Syndrome pseudo-grippala | 44,2 % | 18,2 % |
| Asthénie | 21,6 % | 17,0 % |
| Pyrexiea | 13,0 % | 4,5 % |
| Douleur au point d’injection | 5,8 % | 2,8 % |
| Frissonsa | 5,5 % | 1,1 % |
| Douleur | 4,1 % | 4,0 % |
| Trouble de la démarche | 2,1 % | 0,6 % |
| Malaise | 1,0 % | 0,6 % |
| Douleur thoracique | 1,0 % | 0 % |
| Inflammation au point d’injection | 1,0 % | 0 % |
| Nécrose au point d’injection | 1,0 % | 0 % |
| Investigations | ||
| Élévation de l’alanine-aminotransférasea | 15,4 % | 4,5 % |
| Élévation de l’aspartate-aminotransférasea | 11,0 % | 2,8 % |
| Anomalies des tests hépatiquesa | 5,5 % | 1,1 % |
| Anomalies des examens de laboratoire | 2,1 % | 1,7 % |
| Élévation de la gamma-glutamyl-transférase | 1,0 % | 0,6 % |
| Lésions, intoxications et complications liées aux injections | ||
| Blessure | 5,5 % | 4,0 % |
| Hématome sous-cutané | 3,4 % | 2,8 % |
| Complications après les injections | 1,4 % | 0 % |
a Lien significatif avec le traitement par Betaseron (p < 0,05)
b Chez les femmes seulement (n = 207)
c Chez les hommes seulement (n = 85)
La fréquence de certains effets indésirables a considérablement baissé de la première à la deuxième année de l’étude. La proportion des patients traités par Betaseron qui ont présenté un syndrome grippal a été de 42 % la première année, mais de 13 % la deuxième année. Les réactions au point d’injection ont aussi été moins fréquentes la deuxième année (30 %) que la première (46 %).
Les symptômes pseudo-grippaux et les réactions au point d’injection ont été moins fréquents qu’au cours des autres études clés. Afin d’accroître la tolérabilité de Betaseron, la dose a été augmentée graduellement et les patients ont pris des AINS au début du traitement. En outre, la majorité des patients ont utilisé un auto-injecteur pendant toute la durée de l’étude.
Des analyses intégrées couvrant des périodes de trois et cinq ans ont été effectuées sur les données sur l’innocuité provenant de l’étude de deux ans contrôlée par placebo et de l’étude de suivi prévue au préalable. Le Tableau 6 présente les effets indésirables observés chez au moins 1 % de tous les patients.
Tableau 6 : Incidence des effets indésirables observés chez au moins 1 % de tous les patients selon les analyses intégrées de 3 ansb et de 5 ansc
Classe de systèmes d’organes Effet indésirable (terme HARTS [2.3]a) | Étude BENEFIT 3 ans | Étude BENEFIT 5 ans | ||
| Betaseron d’abord (n = 292) | Placebo d’abord (n = 176) | Betaseron d’abord (n = 292) | Placebo d’abord (n = 176) | |
| Abdomen | ||||
| Douleur abdominale | 6,5 % | 6,8 % | 7,5 % | 8,0 % |
| Dos | ||||
| Dorsalgie | 13,0 % | 10,2 % | 17,1 % | 11,4 % |
| Organisme entier/troubles généraux, fonctionnels et NCA | ||||
| Blessure accidentelle | 7,5 % | 6,3 % | 9,9 % | 8,5 % |
| Réaction allergique | 6,5 % | 5,7 % | 8,2 % | 6,3 % |
| Asthénie | 25,7 % | 26,7 % | 30,5 % | 30,1 % |
| Frissons | 5,5 % | 2,8 % | 5,8 % | 2,8 % |
| Kyste | 1,4 % | 0,0 % | 1,4 % | 1,1 % |
| Fièvre | 15,8 % | 9,7 % | 16,4 % | 10,2 % |
| Syndrome pseudo-grippala | 51,4 % | 47,7 % | 54,1 % | 51,7 % |
| Effet mal défini | 1,0 % | 0,6 % | 1,0 % | 0,6 % |
| Infection | 7,9 % | 5,7 % | 9,9 % | 6,8 % |
| Anomalie des épreuves de laboratoire | 2,4 % | 2,3 % | 3,4 % | 2,3 % |
| Douleur | 7,9 % | 5,7 % | 12,3 % | 8,5 % |
| Douleur dans les extrémités | 9,6 % | 8,0 % | 11,3 % | 8,5 % |
| Chirurgie | 7,9 % | 9,1 % | 11,0 % | 11,4 % |
| Réaction impossible à évaluer | 1,0 % | 0,0 % | 3,8 % | 5,1 % |
| Organisme entier/cou | ||||
| Cervicalgie | 2,7 % | 2,8 % | 3,8 % | 5,1 % |
| Appareil cardiovasculaire/troubles cardiaques/arythmies | ||||
| Tachycardie | 2,1 % | 1,1 % | 2,4 % | 1,1 % |
| Appareil cardiovasculaire/troubles cardiaques/troubles généraux, fonctionnels et NCA | ||||
| Palpitations | 1,7 % | 0,6 % | 2,1 % | 0,6 % |
| Appareil cardiovasculaire/troubles généraux et NCA | ||||
| Douleurs thoraciques | 1,7 % | 0,0 % | 1,4 % | 0,6 % |
| Appareil cardiovasculaire/troubles vasculaires/troubles artériels et artériolaires | ||||
| Migraine | 4,1 % | 2,8 % | 4,8 % | 4,5 % |
| Appareil cardiovasculaire/troubles vasculaires/troubles de la tension artérielle | ||||
| Hypertension | 3,1 % | 2,3 % | 4,5 % | 5,1 % |
| Hypotension | 1,7 % | 0,6 % | 1,7 % | 1,1 % |
| Appareil cardiovasculaire/troubles vasculaires/troubles veineux et veinulaires | ||||
| Varice | 0,3 % | 0,0 % | 1,0 % | 0,0 % |
| Appareil digestif/cavité buccale | ||||
| Stomatite aphteuse | 1,7 % | 0,6 % | 1,7 % | 0,6 % |
| Gingivite | 0,7 % | 1,1 % | 1,7 % | 1,1 % |
| Abcès parodontal | 1,0 % | 0,6 % | 1,0 % | 1,7 % |
| Glossodynie | 1,0 % | 0,0 % | 1,0 % | 0,0 % |
| Carie dentaire | 0,7 % | 0,0 % | 1,7 % | 0,0 % |
| Trouble dentaire | 3,1 % | 5,1 % | 6,5 % | 5,1 % |
Classe de systèmes d’organes Effet indésirable (terme HARTS [2.3]a) | Étude BENEFIT 3 ans | Étude BENEFIT 5 ans | ||
| Betaseron d’abord (n = 292) | Placebo d’abord (n = 176) | Betaseron d’abord (n = 292) | Placebo d’abord (n = 176) | |
| Appareil digestif/côlon | ||||
| Colite | 1,0 % | 1,1 % | 1,4 % | 1,1 % |
| Appareil digestif | ||||
| Constipation | 1,4 % | 1,7 % | 1,7 % | 2,3 % |
| Diarrhée | 6,2 % | 5,1 % | 7,2 % | 5,1 % |
| Appareil digestif/troubles généraux, fonctionnels et NCA | ||||
| Anorexie | 1,0 % | 0,0 % | 1,7 % | 0,0 % |
| Dyspepsie | 2,1 % | 2,3 % | 2,1 % | 2,3 % |
| Gastro-entérite | 4,8 % | 6,8 % | 6,5 % | 8,0 % |
| Trouble gastro-intestinal | 2,1 % | 2,3 % | 3,4 % | 3,4 % |
| Nausées | 6,5 % | 5,7 % | 7,2 % | 6,3 % |
| Vomissements | 6,8 % | 1,7 % | 7,9 % | 4,0 % |
| Appareil digestif/foie | ||||
| Anomalies des tests hépatiques | 6,5 % | 2,8 % | 7,2 % | 3,4 % |
| Appareil digestif/oropharynx | ||||
| Mal de gorge | 5,1 % | 6,3 % | 6,5 % | 6,3 % |
| Appareil digestif/estomac | ||||
| Gastrite | 2,1 % | 2,3 % | 3,1 % | 2,8 % |
| Système endocrinien/thyroïde | ||||
| Hypothyroïdie | 2,1 % | 2,3 % | 2,7 % | 3,4 % |
| Trouble thyroïdien | 0,0 % | 0,7 % | 1,0 % | 1,1 % |
| Sang et système lymphatique/troubles de la coagulation/troubles généraux et NCA | ||||
| Ecchymose | 1,4 % | 2,3 % | 1,4 % | 2,3 % |
| Sang et système lymphatique/troubles lymphatiques/ganglions lymphatiques | ||||
| Lymphadénopathie | 1,7 % | 1,1 % | 1,7 % | 1,1 % |
| Sang et système lymphatique/anomalies des thrombocytes (plaquettes et mégacaryocytes) /diminution | ||||
| Thrombocytopénie | 1,4 % | 1,7 % | 1,4 % | 1,7 % |
| Sang et système lymphatique/anomalies des érythrocytes/diminution du nombre d’érythrocytes | ||||
| Anémie | 2,7 % | 1,1 % | 2,1 % | 1,1 % |
| Sang et système lymphatique/anomalies des érythrocytes/troubles de l’hémoglobine | ||||
| Baisse du taux d’hémoglobine | 0,3 % | 2,3 % | 1,0 % | 2,8 % |
| Diminution du nombre de leucocytes | ||||
| Leucopénie | 22,3 % | 12,5 % | 25,0 % | 14,8 % |
| Sang et système lymphatique/anomalies des leucocytes/augmentation du nombre de leucocytes | ||||
| Leucocytose | 0,7 % | 0,6 % | 1,4 % | 1,1 % |
| Réactions au point d’injection | ||||
| Réactions au point d’injectiona | 57,2 % | 41,5 % | 59,6 % | 43,8 % |
| Phénomène post-injection | 2,4 % | 1,1 % | 2,7 % | 1,7 % |
| Troubles du métabolisme et de la nutrition/troubles glucidiques NCA | ||||
| Hyperglycémie | 3,4 % | 4,0 % | 4,1 % | 6,3 % |
| Hypoglycémie | 2,4 % | 0,0 % | 3,1 % | 0,0 % |
Classe de systèmes d’organes Effet indésirable (terme HARTS [2.3]a) | Étude BENEFIT 3 ans | Étude BENEFIT 5 ans | ||
| Betaseron d’abord (n = 292) | Placebo d’abord (n = 176) | Betaseron d’abord (n = 292) | Placebo d’abord (n = 176) | |
| Troubles du métabolisme et des enzymes nutritionnelles NCA | ||||
| Augmentation de la phosphatase alcaline | 0,3 % | 0,0 % | 1,0 % | 0,0 % |
| Augmentation de la gamma-GT | 1,4 % | 0,6 % | 2,4 % | 0,6 % |
| Augmentation de la SGOT | 11,3 % | 4,5 % | 11,6 % | 4,0 % |
| Augmentation de la SGPT | 15,8 % | 6,8 % | 17,1 % | 8,0 % |
| Troubles du métabolisme et de la nutrition/troubles des éléments et des ions NCA/troubles de l’azote | ||||
| Augmentation de la créatinine | 0,3 % | 1,7 % | 1,4 % | 2,8 % |
| Troubles du métabolisme et de la nutrition/troubles des lipides | ||||
| Hyperlipidémie | 0,0 % | 1,7 % | 1,4 % | 2,3 % |
| Troubles du métabolisme et des pigments nutritionnels | ||||
| Bilirubinémie | 8,9 % | 10,2 % | 9,9 % | 11,4 % |
| Troubles du métabolisme et de la nutrition/troubles de l’équilibre hydrique | ||||
| Œdème | 1,7 % | 0,6 % | 1,0 % | 0,6 % |
| Œdème périphérique | 0,7 % | 1,1 % | 1,0 % | 1,1 % |
| Troubles du métabolisme et de la nutrition/troubles du poids NCA | ||||
| Prise de poids | 0,7 % | 2,8 % | 1,0 % | 3,4 % |
| Perte de poids | 0,7 % | 1,1 % | 1,0 % | 1,1 % |
| Appareil locomoteur/troubles osseux/troubles généraux et NCA | ||||
| Fracture (non spontanée) | 1,0 % | 1,1 % | 1,7 % | 2,3 % |
| Appareil locomoteur/troubles articulaires | ||||
| Arthralgie | 7,2 % | 9,1 % | 7,5 % | 8,5 % |
| Arthrite | 1,0 % | 0,6 % | 2,4 % | 1,1 % |
| Troubles musculaires | ||||
| Crampes musculaires | 4,5 % | 3,4 % | 5,1 % | 4,5 % |
| Myalgie | 9,6 % | 10,2 % | 9,9 % | 11,4 % |
| Myasthénie | 3,4 % | 3,4 % | 5,5 % | 5,7 % |
| Secousses musculaires | 0,7 % | 0,6 % | 1,0 % | 0,6 % |
| Appareil locomoteur/troubles tendineux | ||||
| Trouble des tendons | 2,4 % | 1,7 % | 3,4 % | 2,3 % |
| Système nerveux/système nerveux autonome/trouble du système sympathique/ sympatholytique | ||||
| Augmentation de la transpiration | 2,4 % | 1,7 % | 2,7 % | 1,7 % |
| Cerveau | ||||
| Amnésie | 1,7 % | 1,7 % | 1,7 % | 1,7 % |
| Anxiété | 7,5 % | 8,0 % | 11,3 % | 10,2 % |
| Ataxie | 0,7 % | 2,3 % | 2,4 % | 3,4 % |
| Dépression | 15,4 % | 20,5 % | 19,5 % | 23,3 % |
| Étourdissements | 4,1 % | 5,1 % | 4,8 % | 5,7 % |
| Labilité émotionnelle | 4,5 % | 2,8 % | 4,5 % | 2,8 % |
| Hémiplégie | 1,0 % | 0,6 % | 1,0 % | 0,6 % |
| Hypertonie | 3,1 % | 2,8 % | 5,1 % | 2,8 % |
| Incoordination | 0,3 % | 0,6 % | 1,0 % | 0,6 % |
| Insomnie | 10,6 % | 10,2 % | 12,7 % | 11,9 % |
Classe de systèmes d’organes Effet indésirable (terme HARTS [2.3]a) | Étude BENEFIT 3 ans | Étude BENEFIT 5 ans | ||
| Betaseron d’abord (n = 292) | Placebo d’abord (n = 176) | Betaseron d’abord (n = 292) | Placebo d’abord (n = 176) | |
| Myoclonie | 1,0 % | 0,0 % | 1,4 % | 0,0 % |
| Nervosité | 2,1 % | 1,7 % | 2,4 % | 1,7 % |
| Tremblements | 1,0 % | 1,7 % | 1,0 % | 1,7 % |
| Vertiges | 2,4 % | 5,1 % | 3,4 % | 5,7 % |
| Système nerveux/troubles généraux et NCA | ||||
| Démarche anormale | 3,1 % | 0,6 % | 4,1 % | 1,1 % |
| Maux de tête | 31,8 % | 27,8 % | 33,6 % | 30,7 % |
| Hyperesthésie | 0,3 % | 0,6 % | 1,0 % | 0,6 % |
| Hypesthésie | 2,7 % | 4,5 % | 5,1 % | 5,7 % |
| Baisse de la libido | 1,0 % | 0,6 % | 1,4 % | 0,6 % |
| Sclérose en plaques | 30,1 % | 43,2 % | 39,0 % | 47,2 % |
| Neuropathie | 0,7 % | 0,0 % | 1,0 % | 0,6 % |
| Paralysie | 1,0 % | 2,3 % | 2,1 % | 2,3 % |
| Système nerveux périphérique | ||||
| Névralgie | 1,7 % | 1,7 % | 2,7 % | 1,7 % |
| Paresthésie | 25,0 % | 24,4 % | 28,1 % | 30,1 % |
| Appareil respiratoire/troubles généraux, fonctionnels et NCA | ||||
| Aggravation de la toux | 3,1 % | 2,8 % | 4,5 % | 4,5 % |
| Infection des voies respiratoires supérieures | 26,0 % | 29,5 % | 32,9 % | 33,5 % |
| Appareil respiratoire/larynx | ||||
| Laryngite | 1,4 % | 2,8 % | 1,4 % | 2,8 % |
| Appareil respiratoire/poumons | ||||
| Bronchite | 6,8 % | 6,3 % | 9,2 % | 8,5 % |
| Pneumonie | 0,7 % | 0,6 % | 1,4 % | 0,6 % |
| Nasopharynx | ||||
| Pharyngite | 12,7 % | 13,6 % | 16,1 % | 14,8 % |
| Appareil respiratoire/nez | ||||
| Épistaxis | 2,1 % | 0,6 % | 2,7 % | 0,6 % |
| Rhinite | 4,5 % | 4,5 % | 6,2 % | 5,1 % |
| Appareil respiratoire/sinus | ||||
| Sinusite | 4,8 % | 7,4 % | 6,8 % | 9,7 % |
| Peau et annexes/troubles mammaires | ||||
| Néoplasme mammaire | 0,7 % | 0,6 % | 1,0 % | 1,1 % |
| Douleur mammaire | 0,7 % | 0,6 % | 1,0 % | 0,6 % |
| Peau et annexes/dermatose/troubles acnéiformes | ||||
| Acné | 0,7 % | 1,1 % | 1,4 % | 1,1 % |
| Dermatoses précisées | ||||
| Rash | 14,4 % | 8,5 % | 13,4 % | 8,5 % |
| Peau et annexes/dermatose/troubles fongiques (mycoses) | ||||
| Dermatite fongique | 0,7 % | 1,1 % | 1,0 % | 1,7 % |
| Peau et annexes/dermatoses, troubles généraux et NCA | ||||
| Eczéma | 1,0 % | 1,1 % | 2,1 % | 1,1 % |
| Urticaire | 2,7 % | 1,1 % | 3,4 % | 1,1 % |
| Peau et annexes/dermatose hypertrophique | ||||
| Néoplasme cutané bénin | 0,7 % | 0,0 % | 1,0 % | 0,0 % |
Classe de systèmes d’organes Effet indésirable (terme HARTS [2.3]a) | Étude BENEFIT 3 ans | Étude BENEFIT 5 ans | ||
| Betaseron d’abord (n = 292) | Placebo d’abord (n = 176) | Betaseron d’abord (n = 292) | Placebo d’abord (n = 176) | |
| Peau et annexes/dermatose psoriasiforme | ||||
| Psoriasis | 1,0 % | 0,6 % | 1,4 % | 0,6 % |
| Peau et annexes/dermatose ulcérative et nécrotique | ||||
| Ulcère cutané | 1,0 % | 0,0 % | 1,4 % | 0,0 % |
| Peau et annexes/dermatose vésiculo-bulleuse | ||||
| Herpès simplex | 1,4 % | 2,3 % | 1,7 % | 2,8 % |
| Zona | 1,4 % | 0,0 % | 1,7 % | 0,0 % |
| Peau et annexes/troubles généraux, fonctionnels et NCA | ||||
| Prurit | 3,4 % | 1,1 % | 3,8 % | 2,3 % |
| Trouble cutané | 2,7 % | 2,8 % | 3,4 % | 4,0 % |
| Peau et annexes/troubles des cheveux | ||||
| Alopécie | 4,1 % | 3,4 % | 4,8 % | 4,0 % |
| Peau et annexes/troubles sous-cutanés | ||||
| Hématome sous-cutané | 3,8 % | 2,8 % | 3,8 % | 2,8 % |
| Sens classiques/troubles de l’oreille/troubles généraux et NCA | ||||
| Trouble de l’oreille | 0,7 % | 1,7 % | 1,4 % | 1,7 % |
| Sens classiques/troubles de l’oreille moyenne | ||||
| Otite moyenne | 2,1 % | 2,8 % | 2,7 % | 3,4 % |
| Sens classiques/troubles oculaires/conjonctivite | ||||
| Conjonctivite | 2,1 % | 2,3 % | 3,1 % | 2,8 % |
| Sens classiques/troubles oculaires/troubles généraux et NCA | ||||
| Sécheresse oculaire | 1,0 % | 0,6 % | 0,7 % | 0,6 % |
| Trouble oculaire | 1,7 % | 3,4 % | 2,4 % | 2,8 % |
| Douleur oculaire | 4,5 % | 3,4 % | 6,2 % | 4,0 % |
| Sens classiques/troubles oculaires/nerf optique | ||||
| Névrite optique | 3,4 % | 3,4 % | 4,5 % | 4,0 % |
| Sens classiques/troubles oculaires/troubles de la vue NCA | ||||
| Vision anormale | 5,1 % | 3,4 % | 5,8 % | 4,5 % |
| Vision trouble | 4,1 % | 2,3 % | 5,8 % | 2,3 % |
| Diplopie | 1,0 % | 1,1 % | 1,4 % | 1,7 % |
| Anomalie du champ visuel | 1,4 % | 0,0 % | 1,7 % | 0,0 % |
| Appareil génito-urinaire/troubles génitaux féminins/troubles menstruels | ||||
| Dysménorrhée | 2,1 % | 0,0 % | 2,4 % | 0,0 % |
| Hyperménorrhée | 0,7 % | 0,0 % | 1,0 % | 0,0 % |
| Trouble menstruel | 1,4 % | 2,8 % | 2,1 % | 2,8 % |
| Métrorragie | 1,7 % | 0,0 % | 2,4 % | 0,0 % |
| Appareil génito-urinaire/troubles génitaux féminins/ovaire (sauf fonction endocrinienne) | ||||
| Kyste de l’ovaire | 1,0 % | 0,0 % | 1,4 % | 1,1 % |
| Appareil génito-urinaire/troubles génitaux féminins/troubles de la grossesse et puerpéraux | ||||
| Grossesse non prévue | 2,1 % | 2,8 % | 5,1 % | 7,4 % |
| Appareil génito-urinaire/troubles génitaux féminins/vagin | ||||
| Candidose vaginale | 2,1 % | 0,0 % | 2,1 % | 0,0 % |
| Vaginite | 1,7 % | 2,3 % | 2,7 % | 2,8 % |
Classe de systèmes d’organes Effet indésirable (terme HARTS [2.3]a) | Étude BENEFIT 3 ans | Étude BENEFIT 5 ans | ||
| Betaseron d’abord (n = 292) | Placebo d’abord (n = 176) | Betaseron d’abord (n = 292) | Placebo d’abord (n = 176) | |
| Appareil génito-urinaire/troubles des voies urinaires/vessie/fonction | ||||
| Dysurie | 0,7 % | 0,6 % | 1,0 % | 0,6 % |
| Incontinence urinaire | 2,1 % | 1,7 % | 2,7 % | 2,8 % |
| Rétention urinaire | 1,4 % | 0,6 % | 1,4 % | 0,6 % |
| Miction impérieuse | 2,7 % | 1,7 % | 3,4 % | 2,8 % |
| Anomalie de la miction | 1,0 % | 2,3 % | 1,4 % | 2,8 % |
| Appareil génito-urinaire/troubles des voies urinaires/vessie/morphologie | ||||
| Cystite | 1,7 % | 3,4 % | 3,1 % | 4,0 % |
| Appareil génito-urinaire/troubles des voies urinaires/troubles généraux, fonctionnels et NCA | ||||
| Infection des voies urinaires | 3,1 % | 6,3 % | 4,8 % | 8,0 % |
| Appareil génito-urinaire/troubles des voies urinaires/troubles fonctionnels du rein | ||||
| Nycturie | 1,0 % | 0,0 % | 1,0 % | 0,0 % |
| Appareil génito-urinaire/troubles des voies urinaires/anomalies de l’urine | ||||
| Hématurie | 0,7 % | 0,0 % | 1,0 % | 0,6 % |
| Protéinurie | 3,4 % | 1,1 % | 4,1 % | 2,3 % |
| Anomalie de l’urine | 1,0 % | 1,7 % | 1,7 % | 2,3 % |
Abréviations : ALAT – alanine-aminotransférase; SGPT – transaminase glutamique pyruvique sérique; NCA – non classé ailleurs; SGOT – transaminase glutamique oxalo-acétique sérique; gamma-GT – gamma-glutamyl-transpeptidase
a Sauf les réactions au point d’injection (divers types) : tout effet indésirable au point d’injection, soit atrophie au point d’injection, œdème au point d’injection, hémorragie au point d’injection, hypersensibilité au point d’injection, infection au point d’injection, inflammation au point d’injection, masse au point d’injection, nécrose au point d’injection, douleur au point d’injection et réaction au point d’injection. Syndrome pseudo-grippal : syndrome grippal et/ou présence d’au moins deux des symptômes suivants : fièvre, frissons, myalgie, malaise ou transpiration.
b Étude BENEFIT, 3 ans : analyse couvrant une phase de 2 ans de traitement à double insu contrôlée par placebo et une phase de suivi d’un an de traitement ouvert; soit au moins un an de traitement par Betaseron. c Étude BENEFIT, 5 ans : analyse couvrant une phase de 2 ans de traitement à double insu contrôlée par placebo et une phase de suivi de 3 ans de traitement ouvert; soit au moins 3 ans de traitement par Betaseron.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Aucune réaction indésirable au médicament n’est survenue à une fréquence de moins de 1 %.
Les paragraphes suivants présentent d’autres effets indésirables observés avant la commercialisation chez 1 440 patients ayant reçu diverses doses de Betaseron. Comme la plupart de ces effets ont été observés au cours d’études ouvertes et non contrôlées, le rôle de Betaseron dans leur survenue ne peut être déterminé avec certitude.
Troubles du sang et du système lymphatique : leucémie chronique lymphoïde, taux d’hémoglobine inférieur à 9,4 g/100 mL, pétéchies, nombre de plaquettes inférieur à 75 000/mm3 et splénomégalie.
Troubles cardiaques : angine de poitrine, arythmie, fibrillation auriculaire, cardiomégalie, arrêt cardiaque, ischémie cérébrale, endocardite, insuffisance cardiaque, infarctus du myocarde, épanchement péricardique, syncope, extrasystoles ventriculaires et fibrillation ventriculaire.
Troubles de l’oreille et du labyrinthe : surdité, otalgie, otite externe et otite moyenne. Troubles endocriniens : syndrome de Cushing, diabète insipide, diabète sucré, hypothyroïdie et sécrétion inappropriée d’hormone antidiurétique.
Troubles oculaires : blépharite, cécité, sécheresse oculaire, diplopie, iritis, kératoconjonctivite, mydriase, photophobie, rétinite et anomalie du champ visuel.
Troubles gastro-intestinaux : stomatite aphteuse, ascite, cardiospasme, chéilite, cholécystite, lithiase biliaire, ulcère duodénal, sécheresse buccale, entérite, œsophagite, fécalome, incontinence fécale, flatulence, gastrite, gingivite, glossite, hématémèse, iléus, ptyalisme, occlusion intestinale, méléna, nausées, leucoplasie buccale, candidose buccale, pancréatite, proctite, hypertrophie des glandes salivaires, ulcère gastrique, agueusie, dysgueusie et ténesme.
Troubles généraux et du point d’administration : œdème, hernie, hypothermie et photosensibilité.
Troubles hépatobiliaires : phosphatase alcaline plus de 5 fois la valeur initiale, hépatite et hépatomégalie.
Troubles du système immunitaire : réaction anaphylactoïde.
Infections et infestations : abcès, cellulite, infection, abcès périodontique, péritonite et septicémie.
Troubles du métabolisme et de la nutrition : intolérance à l’alcool, taux de calcium supérieur à 11,5 mg/dL, taux de glucose supérieur à 160 mg/dL, glycosurie, réaction hypoglycémique, cétose et soif.
Troubles de l’appareil locomoteur et du tissu conjonctif : arthrite, arthrose, bursite, dystonie, crampes dans les jambes, atrophie musculaire, myopathie, myosite, ptose et ténosynovite.
Néoplasmes bénins, malins et non précisés : adénome, cancer du poumon, néoplasie hépatique, sarcome, néoplasme cutané bénin, cancer de la peau, angiome stellaire et néoplasme utérin.
Troubles du système nerveux : démarche anormale, syndrome cérébral aigu, aphasie, ataxie, œdème cérébral, syndrome cérébral chronique, coma, délire, encéphalopathie, paralysie faciale, pied tombant, hémiplégie, hydrocéphalie, hypoalgésie, hyperesthésie, incoordination, baisse de la libido, méningite, névralgie, neuropathie, nystagmus, crise oculogyre, ophtalmoplégie, œdème papillaire, paralysie, diminution des réflexes, choc, hématome sous-dural, torticolis et tremblements.
Troubles psychiatriques : agitation, apathie, illusions, démence, dépersonnalisation, euphorie, hallucinations, réaction maniaque, névrose, réaction paranoïde, psychose et stupeur.
Troubles rénaux et urinaires : anurie, taux d’azote uréique sanguin supérieur à 40 mg/dL, hématurie, calculs rénaux, insuffisance rénale, trouble des tubules rénaux, néphrite, nycturie, oligurie, polyurie, urétrite, incontinence urinaire et rétention urinaire.
Affections de l’appareil reproducteur et des seins : balanite, engorgement mammaire, cervicite, épididymite, gynécomastie, impuissance, leucorrhée, salpingite et augmentation de la taille des fibromyomes utérins.
Troubles respiratoires, thoraciques et médiastinaux : apnée, asthme, atélectasie, cyanose, hémoptysie, hoquet, hyperventilation, hypoventilation, hypoxie, pneumonie interstitielle, œdème pulmonaire, parosmie, épanchement pleural, pneumonie et pneumothorax.
Troubles de la peau et des tissus sous-cutanés : dermatite de contact, érythème noueux, dermatite exfoliatrice, furonculose, hirsutisme, leucodermie, dermatite lichénoïde, rash maculopapuleux, psoriasis, séborrhée, hypertrophie cutanée, nécrose cutanée, ulcère cutané, urticaire et rash vésiculobulleux.
Troubles vasculaires : hémorragie cérébrale, hémorragie digestive, hypotension, hypertension intracrânienne, hypotension orthostatique, embolie pulmonaire, hémorragie rectale, hémorragie sous-arachnoïdienne, thrombophlébite, thrombose, hémorragie vaginale, varices, angiospasme et augmentation de la pression veineuse.
8.4 Résultats anormaux aux analyses biomédicales : données hématologiques, données biochimiques et autres données quantitatives
- 1. SEP rémittente
Au cours de l’étude sur la SEP rémittente, les anomalies les plus courantes des examens de laboratoire ont été les suivantes :
- nombre de lymphocytes inférieur à 1 500/mm3 (82 %)
- taux d’ALAT (SGPT) supérieur à 5 fois la valeur initiale (19 %)
- nombre absolu de polynucléaires neutrophiles inférieur à 1 500/mm3 (18 %) (ce nombre n’a été inférieur à 500/mm3 chez aucun patient)
- nombre de globules blancs inférieur à 3 000/mm3 (16 %)
- taux de bilirubine totale supérieur à 2,5 fois la valeur initiale (6 %).
Trois patients du groupe traité par 0,25 mg (8 MUI) de Betaseron ont été retirés de l’étude en raison d’anomalies des enzymes hépatiques, dont un après réduction de la dose (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et examens de laboratoire).
- 2. SEP progressive secondaire
Significativement plus de patients recevant le traitement actif (14,4 % par rapport à 4,7 % dans le groupe placebo) ont présenté une élévation du taux d’ALAT (SGPT) (> 5 fois la valeur initiale). Il y a aussi eu des élévations des taux d’ASAT (SGOT) et de gamma-GT pendant toute la durée de l’étude dans le groupe traité par Betaseron. Dans le groupe traité par Betaseron, la plupart des anomalies du taux d’ALAT (SGPT) ont disparu d’elles-mêmes pendant le traitement, mais certaines ont disparu après réduction de la dose ou interruption temporaire du traitement.
On a observé une lymphopénie (< 1 500/mm³) chez 90,9 % des patients traités par Betaseron par rapport à 74,3 % de ceux du groupe placebo et une neutropénie (< 1400/mm³) chez 18,0 % des patients traités par Betaseron et 5,1 % de ceux du groupe placebo.
- 3. Épisode clinique unique évocateur de SEP
L’incidence des anomalies suivantes des examens de laboratoire a été significativement plus élevée dans le groupe traité par Betaseron :
- nombre de lymphocytes inférieur à 1 500/mm3 – Betaseron : 79,1 %; placebo : 45,5 %
- taux d’ALAT (SGPT) supérieur à 5 fois la valeur initiale – Betaseron : 17,8 %; placebo : 4,5 %
nombre absolu de polynucléaires neutrophiles inférieur à 1 500/mm3 – Betaseron : 10,6 %;
placebo : 2,3 %
- nombre de globules blancs inférieur à 3 000/mm3 – Betaseron : 10,6 %; placebo : 1,7 %
- taux d’ASAT (SGOT) supérieur à 5 fois la valeur initiale – Betaseron : 6,2 %; placebo : 0,6 %. On a signalé une anomalie de grade 3 ou 4 des taux de bilirubine chez cinq patients traités par Betaseron et un patient du groupe placebo.
Cinq patients ont abandonné le traitement par Betaseron en raison d’élévations des résultats des tests hépatiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et examens de laboratoire).
On n’a pas signalé de différences pertinentes entre le groupe traité par Betaseron et le groupe placebo pour ce qui est du bilan lipidique, des paramètres de la fonction thyroïdienne, des autres paramètres de la chimie sérique et des paramètres de l’analyse d’urine.
8.5 Effets indésirables observés après la commercialisation
Depuis la commercialisation, on a signalé de rares cas de réaction hépatique indésirable, dont hépatite auto-immune, hépatite et insuffisance hépatique exigeant une transplantation hépatique.
Le Tableau 7 présente les réactions indésirables au médicament signalées depuis la commercialisation dans le cadre de la pharmacovigilance.
Tableau 7 : Réactions indésirables au médicament signalées depuis la commercialisation
| Classe de systèmes d’organes | |
| Troubles du sang et du système lymphatique | Anémie, thrombocytopénie, leucopénie, microangiopathie thrombotique, anémie hémolytique1 |
| Troubles du système immunitaire | Réactions anaphylactiques Syndrome de fuite capillaire en présence d’une gammapathie monoclonale préexistante |
| Troubles endocriniens | Troubles thyroïdiens : hyperthyroïdie, hypothyroïdie |
| Troubles du métabolisme et de la nutrition | Augmentation de la triglycéridémie, anorexie, perte de poids, prise de poids |
| Troubles psychiatriques | Dépression, tentative de suicide, confusion, anxiété, labilité émotionnelle |
| Troubles du système nerveux | Convulsions, étourdissements |
| Troubles cardiaques | Cardiomyopathie, tachycardie, palpitations |
| Troubles vasculaires | Vasodilatation |
| Troubles respiratoires, thoraciques et médiastinaux | Bronchospasme, hypertension artérielle pulmonaire2 |
| Troubles gastro-intestinaux | Nausées, vomissements, pancréatite, diarrhée |
| Troubles hépatobiliaires | Augmentation de la bilirubinémie, augmentation de la gamma-glutamyl-transférase, atteinte hépatique (dont hépatite), insuffisance hépatique |
| Troubles de la peau et des tissus sous-cutanés | Urticaire, alopécie, prurit, changements de la coloration de la peau |
| Troubles de l’appareil locomoteur, du tissu conjonctif et des os | Arthralgie, lupus érythémateux médicamenteux |
| Troubles de l’appareil reproducteur et des seins | Trouble menstruel, ménorragie |
| Troubles généraux et du point d’administration | Transpiration |
| Troubles rénaux et urinaires | Syndrome néphrotique |
1 Des cas menaçant le pronostic vital et mortels ont été signalés.
2 Des cas d’hypertension artérielle pulmonaire (HAP) ont été associés aux interférons bêta.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude sur les interactions médicamenteuses n’a été menée, mais des patients traités par Betaseron (n = 180) ont reçu des corticostéroïdes ou de la corticotrophine (ACTH) pendant des périodes de jusqu’à 28 jours contre les poussées.
On a signalé que les interférons réduisaient l’activité des enzymes hépatiques dépendantes du cytochrome P450 chez l’être humain et l’animal. La prudence s’impose lorsque Betaseron est associé à des médicaments dont l’index thérapeutique est étroit et dont l’élimination dépend largement du cytochrome P450.
L’administration de Betaseron à trois patients cancéreux à des doses allant de 0,025 mg (0,8 MUI) à 2,2 mg (71 MUI) a produit une inhibition liée à la dose de l’élimination de l’antipyrine. L’effet d’une dose de 0,25 mg (8 MUI) de Betaseron administrée tous les deux jours sur le métabolisme des médicaments chez les patients atteints de SEP est inconnu.
9.3 Interactions médicament-comportement
Les interactions médicament-comportement n’ont pas été établies.
9.4 Interactions médicament-médicament
Les interactions entre Betaseron et d’autres médicaments n’ont pas été établies.
9.5 Interactions médicament-aliment
On n’a pas déterminé si le médicament avait des interactions avec des aliments.
9.6 Interactions médicament-plante médicinale
On n’a pas déterminé si le médicament avait des interactions avec des herbes médicinales.
9.7 Interactions médicament-examens de laboratoire
On n’a pas déterminé si le médicament avait des effets sur les examens de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Les interférons sont des cytokines, famille de protéines naturelles dont le poids moléculaire varie de 15 000 à 21 000 daltons. Trois grandes classes d’interférons ont été cernées : alpha, bêta et gamma. Les effets biologiques de l’interféron bêta, de l’interféron alpha et de l’interféron gamma se chevauchent mais demeurent distincts. En raison de la spécificité d’espèce de l’activité de l’interféron bêta-1b, les données pharmacologiques les plus pertinentes sur Betaseron (interféron bêta-1b) sont issues d’études sur des cultures de cellules humaines et in vivo.
On a démontré que l’interféron bêta-1b exerçait des effets tant antiviraux qu’immunomodulateurs. Les mécanismes par lesquels Betaseron agit en présence de SEP sont mal compris, mais on sait que les propriétés de l’interféron bêta-1b qui modifient la réponse biologique résultent de ses interactions avec des récepteurs spécifiques présents à la surface des cellules humaines. La liaison de l’interféron bêta-1b à ces récepteurs déclenche l’expression d’un certain nombre de produits géniques induits par l’interféron (p. ex. la 2’,5’-oligoadénylate synthétase, la protéine-kinase et l’indoléamine 2,3-dioxygénase), lesquels seraient des médiateurs des activités biologiques de l’interféron bêta-1b. Un certain nombre de ces produits induits par l’interféron ont été facilement décelés dans les fractions sérique et cellulaire du sang prélevé chez des patients traités par l’interféron bêta-1b. L’interféron bêta-1b réduit l’affinité de liaison et accroît l’internalisation et la dégradation du récepteur de l’interféron-γ. L’interféron bêta-1b accroît aussi l’activité suppressive des cellules mononucléées du sang périphérique.
10.3 Pharmacocinétique
Comme l’administration sous-cutanée de 0,25 mg (8 MUI) ou moins de Betaseron (interféron bêta-1b) produit des concentrations sériques d’interféron bêta-1b faibles, voire indécelables, on n’a pas de données pharmacocinétiques sur l’administration de la dose recommandée de Betaseron à des patients atteints de SEP. Après l’administration par voie sous-cutanée d’une dose unique ou de doses quotidiennes multiples de 0,5 mg (16 MUI) de Betaseron à des volontaires sains (n = 12), les concentrations sériques d’interféron bêta-1b étaient généralement inférieures à 100 UI/mL. Les concentrations sériques maximales d’interféron bêta-1b ont en général été atteintes entre une et huit heures après l’administration, la concentration sérique maximale moyenne d’interféron ayant été de 40 UI/mL.
L’administration de Betaseron (0,006 mg [0,2 MUI] à 2,0 mg [64 MUI]) par voie intraveineuse a produit des profils pharmacocinétiques semblables chez des volontaires sains (n = 12) et chez des patients atteints de maladies autres que la SEP (n = 142). Chez des patients recevant par voie intraveineuse des doses uniques de jusqu’à 2,0 mg (64 MUI), les augmentations des concentrations sériques étaient proportionnelles à la dose. La clairance sérique moyenne a été de 9,4 mL/min∙kg-1 à 28,9 mL/min∙kg-1, indépendamment de la dose administrée. La demi-vie d’élimination terminale moyenne a été de 8,0 minutes à 4,3 heures et le volume de distribution moyen à l’état d’équilibre, de 0,25 L/kg à 2,88 L/kg. L’administration par voie intraveineuse d’interféron bêta-1b trois fois par semaine pendant deux semaines n’a pas produit d’accumulation dans le sérum. Les paramètres pharmacocinétiques après administration par voie intraveineuse d’une dose unique et de doses multiples de Betaseron ont été comparables.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Avant la reconstitution
Conserver entre 2 et 30 oC. Ne pas congeler. Ne pas utiliser après la date de péremption qui figure sur l’étiquette du flacon de Betaseron et de la seringue de diluant.
Après la reconstitution
Le produit reconstitué ne contient pas d’agents de conservation. S’il n’est pas utilisé immédiatement, il doit être réfrigéré entre 2 et 8 °C (36 et 46 °F) et utilisé dans les trois heures suivant la reconstitution. Ne pas congeler.
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT
Il n’y a pas de directives de manipulation particulières pour Betaseron.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : interféron bêta-1b (USAN)
Masse moléculaire : environ 18 500 daltons
Substance médicamenteuse reconstituée
pH : gamme de pH neutres de 7,1 à 7,8
Caractéristiques du produit
Betaseron (interféron bêta-1b) est un produit protéique lyophilisé, purifié et stérile obtenu par les techniques de recombinaison de l’ADN et destiné à l’injection. L’interféron bêta-1b est fabriqué par la fermentation d’une souche d’Escherichia coli porteuse d’un plasmide génétiquement modifié qui contient le gène de l’interféron bêtaser17 humain. Le gène natif a été tiré de fibroblastes humains et modifié pour que le résidu cystéine en position 17 soit remplacé par la sérine. L’interféron bêta-1b est une protéine hautement purifiée composée de 165 acides aminés et dont la masse moléculaire est d’environ 18 500 daltons. À la différence de la protéine naturelle, il est dépourvu de chaînes latérales glucidiques.
L’activité spécifique de Betaseron est d’environ 32 millions d’unités internationales par milligramme (MUI/mg) d’interféron bêta-1b. L’unité de mesure a été obtenue par comparaison de l’activité antivirale du produit à celle de l’interféron bêta humain recombiné de référence de l’Organisation mondiale de la santé (OMS). Avant 1993, l’activité était déterminée à partir d’un étalon analytique différent, selon lequel 54 MUI correspondaient à 0,3 mg d’interféron bêta-1b.
14 ÉTUDES CLINIQUES
L’efficacité de l’administration par voie sous-cutanée de 8 MUI de Betaseron tous les deux jours a été évaluée au cours d’une étude clinique contrôlée par placebo menée auprès de patients atteints de SEP rémittente (n = 124), d’une étude contrôlée par placebo menée auprès de patients atteints de SEP progressive secondaire (n = 360) et d’une étude contrôlée par placebo menée auprès de patients ayant présenté un premier épisode clinique de démyélinisation évocateur de SEP (n = 292). Ces études visaient à déterminer si Betaseron pouvait retarder la SEP certaine. Les données démographiques sur les patients ayant participé à ces études clés sont résumées au Tableau 8.
14.1 Études cliniques par indication
Tableau 8 : Résumé des données démographiques sur les sujets des études cliniques clés sur Betaseron
Indication
| Plan de l’étude | Dose, voie d’administration et durée | Nombre de sujets (n)a | Âge moyen (écart) | Sexe (%) | |
| SEP rémittente | À double insu, contrôlé par placebo, randomisé et en groupes parallèles | 0,25 mg (8 MUI) tous les deux jours pendant jusqu’à 2 ans | 124 | 35,2 (18-50) | Femmes : 69,4 Hommes : 30,6 |
| SEP progressive secondaire | À double insu, contrôlé par placebo, randomisé et en groupes parallèles | 0,25 mg (8 MUI) tous les deux jours pendant jusqu’à 3 ans | 360 | 41,1 (22-56) | Femmes : 58,1 Hommes : 41,9 |
Premier épisode clinique de démyélinisation évocateur de SEP Premier épisode clinique de démyélinisation évocateur de SEP | À double insu, contrôlé par placebo, randomisé et en groupes parallèles | 0,25 mg (8 MUI) tous les deux jours pendant jusqu’à 2 ans | 292 | 30,8 (18-45) | Femmes : 70,9 Hommes : 29,1 |
Étude de suivi multicentrique ouverte de l’étude à double insu, contrôlée par placebo, randomisée et en groupes parallèles ci- dessus | 0,25 mg (8 MUI) tous les deux jours pendant jusqu’à 5 ans | 418b | 30,7 (18-45) | Femmes : 70,3 Hommes : 29,7 |
a Nombre de sujets ayant reçu la dose clinique recommandée de 8 MUI
b Un total de 418 sujets ont pris part à l’étude de suivi; 382 ont choisi de recevoir le traitement par
Betaseron à la dose clinique recommandée de 8 MUI.
SEP rémittente
L’efficacité de Betaseron contre la SEP rémittente a été évaluée au cours d’une étude clinique multicentrique (onze centres : quatre au Canada et sept aux États-Unis) à double insu, contrôlée par placebo, randomisée et en groupes parallèles d’une durée de deux ans. Les sujets avaient entre 18 et 50 ans, étaient ambulatoires (score de moins de 5,5 selon l’échelle étendue d’incapacité de Kurtzke [EDSS]), présentaient une SEP rémittente, répondaient aux critères de Poser pour la SEP cliniquement certaine ou certaine selon les analyses de laboratoire et avaient présenté au moins deux poussées au cours des deux années précédant l’étude, mais aucune au cours du dernier mois. Les patients qui avaient déjà reçu un traitement immunosuppresseur étaient exclus.
Le protocole définissait une poussée comme un nouveau symptôme/signe clinique ou l’aggravation clinique d’un symptôme/signe (qui avait été stable pendant au moins 30 jours) persistant pendant au moins 24 heures.
Les patients choisis ont été partagés au hasard en trois groupes de traitement, soit placebo (n = 123), 0,05 mg (1,6 MUI) de Betaseron (n = 125) ou 0,25 mg (8 MUI) de Betaseron (n = 124), et devaient se faire une injection par voie sous-cutanée tous les deux jours. Les résultats obtenus chez les 372 premiers patients randomisés ont été évalués après deux ans.
Les patients qui devaient recevoir plus de trois traitements de 28 jours par un corticostéroïde ont été retirés de l’étude. Les patients pouvaient prendre à volonté des analgésiques mineurs (p. ex. acétaminophène), des antidépresseurs et du baclofène par voie orale, mais le traitement à long terme par un anti-inflammatoire non stéroïdien (AINS) n’était pas permis.
Les principaux critères d’évaluation définis par le protocole étaient les suivants : 1) fréquence des poussées par patient et 2) proportion des patients n’ayant présenté aucune poussée. Il y avait aussi un certain nombre de critères d’évaluation secondaires (voir Tableau 9).
En plus des mesures cliniques, on a effectué chaque année un examen d’imagerie par résonance magnétique (IRM), dont les résultats ont servi à quantifier l’étendue de la maladie, soit le changement de la surface lésionnelle totale. Dans un sous-groupe de patients (n = 52) d’un centre, l’examen d’IRM a été effectué toutes les six semaines et les résultats ont servi à quantifier l’activité de la maladie, soit le changement de la taille des lésions et du nombre de lésions.
Résultats à la fin de la période de traitement de deux ans définie par le protocole (voir Tableau 9) : selon l’analyse des résultats obtenus au bout de deux ans, il y avait une réduction de 31 % de la fréquence annuelle des poussées, celle-ci ayant été de 1,31 dans le groupe placebo et de 0,9 dans le groupe traité par 0,25 mg (8 MUI) de Betaseron. La valeur p pour cette différence était de 0,0001. Il n’y a eu aucune poussée chez 16 % des patients du groupe placebo, par rapport à 25 % de ceux traités par 0,25 mg (8 MUI) de Betaseron.
Parmi les 372 premiers patients randomisés, 72 (19 %) n’ont pas terminé les deux années de traitement. Les raisons du retrait variaient selon le traitement. L’utilisation excessive de stéroïdes a entraîné 11 des 26 retraits dans le groupe placebo, mais seulement 1 des 25 retraits dans le groupe traité par 0,25 mg (8 MUI) de Betaseron. Par contre, les retraits en raison d’effets indésirables attribués au produit étudié ont été plus fréquents chez les patients traités par Betaseron : il y en a eu un dans le groupe placebo et dix dans le groupe traité par 0,25 mg (8 MUI) de Betaseron.
Au cours des deux années, il y a eu 25 hospitalisations attribuables à la SEP dans le groupe traité par 0,25 mg (8 MUI) de Betaseron, par rapport à 48 dans le groupe placebo. Le nombre d’hospitalisations sans rapport avec la SEP était comparable dans les deux groupes, soit de 16 dans le groupe traité par 0,25 mg (8 MUI) de Betaseron et de 15 dans le groupe placebo. La SEP a exigé la prise d’un stéroïde pendant en moyenne 41 jours dans le groupe traité par 0,25 mg (8 MUI) de Betaseron et 55 jours dans le groupe placebo (p = 0,004).
Tableau 9 : Résultats de l’étude de deux ans – Principaux critères d’évaluation et critères d’évaluation secondaires
| Critères d’évaluation de l’efficacité | Groupes de traitement | Comparaisons statistiques valeur p | |||||
| Principaux critères cliniques | Placebo (n = 123) | 0,05 mg (1,6 MUI) (n = 125) | 0,25 mg (8 MUI) (n = 124) | Placebo par rapport à 0,05 mg (1,6 MUI) | 0,05 mg (1,6 MUI) par rapport à 0,25 mg (8 MUI) | Placebo par rapport à 0,25 mg (8 MUI) | |
| Fréquence annuelle des poussées | 1,31 | 1,14 | 0,90 | 0,005 | 0,113 | 0,0001 | |
| Proportion des patients n’ayant présenté aucune pousséea | 16 % | 18 % | 25 % | 0,609 | 0,288 | 0,094 | |
Fréquence des poussées par patient Fréquence des poussées par patient Fréquence des poussées par patient | 0a | 20 | 22 | 29 | 0,151 | 0,077 | 0,001 |
| 1 | 32 | 31 | 39 | ||||
| 2 | 20 | 28 | 17 | ||||
| Critères d’évaluation de l’efficacité | Groupes de traitement | Comparaisons statistiques valeur p | |||||
| Principaux critères cliniques | Placebo (n = 123) | 0,05 mg (1,6 MUI) (n = 125) | 0,25 mg (8 MUI) (n = 124) | Placebo par rapport à 0,05 mg (1,6 MUI) | 0,05 mg (1,6 MUI) par rapport à 0,25 mg (8 MUI) | Placebo par rapport à 0,25 mg (8 MUI) | |
Fréquence des poussées par patient Fréquence des poussées par patient Fréquence des poussées par patient | 3 | 15 | 15 | 14 | |||
| 4 | 15 | 7 | 9 | ||||
| > 5 | 21 | 16 | 8 | ||||
| Critères d’évaluation secondairesb | |||||||
| Nombre médian de mois avant la première poussée au cours de l’étude | 5 | 6 | 9 | 0,299 | 0,097 | 0,010 | |
| Fréquence annuelle des poussées modérées ou graves | 0,47 | 0,29 | 0,23 | 0,020 | 0,257 | 0,001 | |
| Nombre moyen de jours de poussées modérées ou graves par patient | 44,1 | 33,2 | 19,5 | 0,229 | 0,064 | 0,001 | |
| Changement moyen du score de l’échelle EDSSc à la fin de l’étude | 0,21 | 0,21 | -0,07 | 0,995 | 0,108 | 0,144 | |
| Changement moyen du score de l’échelle de Scrippsd à la fin de l’étude | -0,53 | -0,50 | 0,66 | 0,641 | 0,051 | 0,126 | |
| Durée médiane de chaque poussée (jours) | 36 | 33 | 35,5 | ND | ND | ND | |
| Changement de la surface lésionnelle moyenne selon l’IRM à la fin de l’étude | 21,4 % | 9,8 % | -0,9 % | 0,015 | 0,019 | 0,0001 | |
ND : non déterminée
a 14 patients n’ayant présenté aucune poussée (0 dans le groupe placebo, 6 traités par 0,05 mg et 8 traités par 0,25 mg) se sont retirés de l’étude au cours des six premiers mois de traitement. Ces patients ont été exclus de l’analyse.
b Les séquelles et la fonction neurologique, dont l’évaluation était exigée par le protocole, n’ont pas été analysées individuellement, mais se reflètent dans le score de l’échelle EDSS. c Le score de l’échelle EDSS varie de 0 à 10 et est d’autant plus élevé que l’incapacité est grande. d Le score de l’échelle de Scripps varie de 0 à 100 et est d’autant plus faible que l’incapacité est grande.
Les résultats des examens d’IRM effectués chez les sujets de cette étude ont aussi été analysés. On a obtenu la distribution de fréquences du pourcentage de changement de la surface lésionnelle après deux ans en regroupant les pourcentages en intervalles successifs d’égale grandeur. La Figure 1 est un histogramme de la proportion des patients dans chaque intervalle. Le changement médian de la surface lésionnelle selon l’IRM a été de -1,1 % dans le groupe traité par 0,25 mg (8 MUI) de Betaseron, soit significativement moins que le changement de 16,5 % observé dans le groupe placebo (p = 0,0001).
Dans un centre, 52 patients ont subi un examen d’IRM toutes les six semaines. Ces examens ont révélé qu’il y avait de nouvelles lésions ou que des lésions s’étaient étendues chez 29 % des patients du groupe placebo et 6 % de ceux traités par 0,25 mg (8 MUI) de Betaseron (p = 0,006).
Figure 1 : Distribution du changement de la surface lésionnelle selon l’IRM
L’IRM est considérée utile pour mettre en évidence les modifications de la substance blanche qui sont vraisemblablement le reflet des processus pathologiques qui, s’ils surviennent au bon endroit dans le système nerveux central (SNC), seraient à l’origine de certains des signes et symptômes caractéristiques de la SEP rémittente. On ne connaît pas le rapport exact entre les résultats de l’IRM et l’état clinique des patients. Il n’y a souvent pas de corrélation entre les changements de la surface lésionnelle et les poussées cliniques, probablement parce que de nombreuses lésions siègent dans des régions dites « silencieuses » du SNC. Par ailleurs, on ignore quelle proportion des lésions mises en évidence par l’IRM deviendront des foyers de démyélinisation irréversible (soit plaques classiques dans la substance blanche). La valeur pronostique des résultats de l’IRM obtenus au cours de cette étude n’a pas été évaluée.
À la fin des deux années de traitement, les patients pouvaient continuer le traitement à l’insu et environ 80 % des patients de chaque groupe ont choisi de le faire. Bien que les patients traités par Betaseron, particulièrement ceux du groupe traité par 0,25 mg (8 MUI), avaient tendance à être avantagés au cours de la troisième année de traitement, il n’y a pas eu de différence statistiquement significative entre les patients traités par Betaseron et ceux du groupe placebo en ce qui a trait à la fréquence des poussées ou aux critères d’évaluation secondaires donnés au Tableau 9. Comme on l’a déjà vu, il y a eu au cours des deux premières années de traitement une réduction de 31 % de la fréquence des poussées dans le groupe traité par 0,25 mg (8 MUI) de Betaseron par rapport au groupe placebo. La valeur p pour cette différence était de 0,0001. Selon l’analyse des données de la troisième année, il y a eu une différence de 28 % entre les groupes traités et la valeur p était de 0,065. La différence n’était pas statistiquement significative, peut-être parce que le nombre de patients était plus faible. L’interprétation des résultats obtenus est en outre difficile parce qu’il est impossible de comparer directement les groupes de patients au cours de cette étude de prolongation. Selon les résultats des examens d’IRM effectués au cours de la troisième année, il 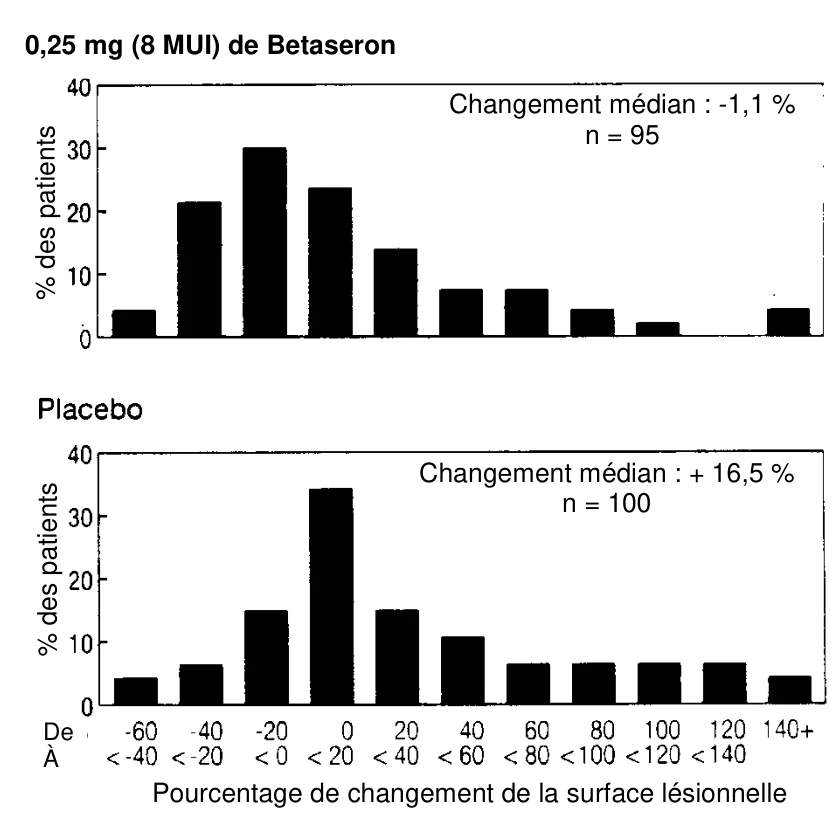
 0,25 mg (8 MUI) de Betaseron
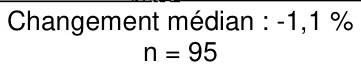
Changement médian : -1,1 %
n = 95 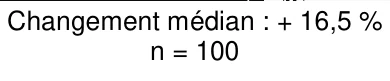
Changement médian : + 16,5 %
n = 100 
Pourcentage de changement de la surface lésionnelle
De
À
% des
pa
tie
nts
% des
pa
tie
nts
n’a pas semblé y avoir eu d’avantage supplémentaire dans le groupe traité par Betaseron par rapport au groupe placebo.
Pendant toute la durée de l’étude, des tests ont été effectués sur des échantillons de sérum prélevés chez les patients pour déterminer si des anticorps dirigés contre l’interféron bêta-1b s’étaient formés. Des anticorps neutralisants ont été retrouvés dans au moins un échantillon de sérum chez 45 % des patients qui recevaient 0,25 mg (8 MUI) de Betaseron tous les deux jours (n = 124). Chez le tiers des patients, des anticorps neutralisants ont été retrouvés dans au moins deux échantillons consécutifs. La formation d’anticorps neutralisants peut être associée à une réduction de l’efficacité clinique, mais le lien exact entre la formation d’anticorps et l’efficacité thérapeutique n’est pas encore connu.
SEP progressive secondaire
L’efficacité de Betaseron administré par voie sous-cutanée à raison de 0,25 mg (8 MUI) tous les deux jours pendant trois ans a été évaluée au cours d’une étude multicentrique (32 sites) européenne à double insu, contrôlée par placebo et randomisée menée auprès de patients atteints de SEP progressive secondaire.
Les sujets avaient entre 18 et 55 ans et présentaient depuis au moins un an une SEP cliniquement certaine ou certaine selon les analyses de laboratoire. La maladie devait avoir évolué vers la forme progressive secondaire et la détérioration ne pouvait être uniquement attribuable au fait que la rémission n’était que partielle entre les poussées. Les patients inscrits à l’étude devaient avoir un score d’entre 3,0 et 6,5 selon l’échelle EDSS. Ils devaient avoir présenté au moins deux poussées clairement définies ou le score de l’échelle EDSS devait avoir baissé d’au moins un point (ou 0,5 point entre les scores de 6,0 et 7,0) au cours des 24 derniers mois.
Le principal critère d’évaluation de l’efficacité était le délai de progression confirmée de l’incapacité, soit l’augmentation d’un point du score de l’échelle EDSS par rapport au départ si le score initial était d’entre 3,0 et 5,5 ou de 0,5 point si le score initial était de 6,0 ou 6,5. L’augmentation du score devait se maintenir pendant trois mois pour que la progression soit confirmée. Les critères secondaires d’évaluation de l’efficacité comprenaient le délai de survenue du confinement à un fauteuil roulant (score de l’échelle EDSS de 7,0) et la fréquence annuelle des poussées.
La durée de l’étude était de trois ans, mais le protocole prévoyait une analyse provisoire de l’efficacité chez tous les patients après deux ans. Compte tenu des résultats de cette analyse, un comité consultatif indépendant a décidé de mettre prématurément fin à l’étude. Au moment de l’analyse provisoire du principal critère d’évaluation, on disposait d’environ 85 % de tous les scores de l’échelle EDSS pour l’étude de trois ans. La principale analyse de l’efficacité a porté sur tous les patients randomisés (analyse en intention de traiter). Pour le principal critère d’évaluation, la principale méthode statistique était une analyse de covariance non paramétrique avec stratification pour le centre et ajustement en fonction du score initial de l’échelle EDSS. Les résultats présentés ci-dessous correspondent aux données à la fin de l’étude.
Pendant l’étude, l’évaluation du score de l’échelle EDSS a été faite par un médecin qui ne participait pas au traitement des patients. Tous les médecins chargés d’évaluer le score de l’échelle EDSS recevaient à intervalles réguliers une formation visant à garantir une normalisation maximale de l’évaluation du score de l’échelle EDSS. Tout a été mis en œuvre pour assurer le maintien de l’insu (p. ex. le patient devait porter des vêtements standard pour couvrir les points d’injection).
Au total, 718 patients (358 recevant un placebo et 360 recevant Betaseron) ont été inscrits à l’étude. Dans les deux groupes, il y avait plus de femmes que d’hommes (groupe placebo : 64,2 % et 35,8 %; groupe traité par Betaseron : 58,1 % et 41,9 %), mais la différence n’était pas statistiquement significative. La durée moyenne du traitement a été de 886 jours dans le groupe placebo et de 909 jours dans le groupe traité par Betaseron. Quatre-vingt-huit (88) patients ont été perdus de vue; les autres ont été suivis jusqu’à la fin de l’étude, qu’ils aient ou non continué de prendre le médicament à l’étude. Pendant la période de trois ans, le traitement a été abandonné prématurément chez 117 patients (32,7 %) recevant le placebo et 103 patients (29,6 %) traités par Betaseron. L’efficacité insuffisante, les effets indésirables et la non-observance du traitement étaient les raisons les plus courantes de l’abandon du traitement, ayant respectivement été invoquées chez 15,6 %, 6,4 % et 7,5 % des sujets du groupe placebo et chez 7,5 %, 14,2 % et 3,3 % des sujets traités par Betaseron. Les groupes traités étaient bien équilibrés pour ce qui est de toutes les valeurs initiales pertinentes, y compris le score initial de l’échelle EDSS et le temps écoulé depuis le premier signe de SEP progressive secondaire.
Il y a eu une différence statistiquement significative en faveur de Betaseron pour ce qui est du délai de progression confirmée de l’incapacité (p = 0,0046), comme le montre le Tableau 10. Le ralentissement de la progression de l’incapacité était manifeste après neuf mois de traitement et statistiquement significatif à partir du douzième mois. La progression de l’incapacité a été confirmée chez 60,9 % des patients du groupe placebo, par rapport à 51,9 % de ceux traités par Betaseron (p = 0,0245).
L’effet du traitement a été uniforme, indépendamment du score initial de l’échelle EDSS. Cependant, pour ce qui est de la proportion de patients chez qui la progression de l’incapacité était confirmée, la différence relative entre le groupe traité par Betaseron et le groupe placebo était plus faible quand le score initial de l’échelle EDSS était de 6,0 ou plus, si on supposait que l’incapacité avait progressé chez tous les patients perdus de vue (score ≤ 3,5 : 27,1 %; score de 4,0 à 5,5 : 17,8 %; score ≥ 6,0 : 5,8 %). Par contre, si on supposait que l’incapacité n’avait pas progressé chez les patients perdus de vue, les valeurs correspondantes étaient de 16,6 %, 15,5 % et 14,2 % (voir Tableau 11). Bien que la progression de l’incapacité ait été confirmée chez légèrement plus d’hommes que de femmes traités par Betaseron, l’analyse de régression logistique par morceaux n’a pas fait ressortir de différence significative entre les sexes quant à l’effet du traitement (p = 0,4335).
La Figure 2 présente les courbes de Kaplan-Meier (analyse ultérieure) des données. Selon l’estimation de Kaplan-Meier, l’incapacité aura progressé au bout de trois ans chez 53,9 % des patients du groupe placebo et 45,3 % de ceux traités par Betaseron.
Le délai de survenue du confinement à un fauteuil roulant (score de l’échelle EDSS de 7,0) a aussi été significativement plus long (p = 0,0047) et au bout de trois ans, 28,5 % des patients du groupe placebo étaient confinés à un fauteuil roulant, par rapport à 18,6 % de ceux traités par Betaseron (p = 0,0069).
Betaseron a réduit la fréquence des poussées de 26,3 % pendant toute la durée de l’étude (p = 0,0034). Les poussées modérées ou graves ont en outre été moins courantes chez les patients traités par Betaseron (47,2 %) que chez ceux du groupe placebo (54,2 %) (p = 0,0508). La fréquence annuelle moyenne des poussées modérées ou graves a été de 0,44 dans le groupe placebo et de 0,31 dans le groupe traité par Betaseron (p = 0,0037).
L’incidence des hospitalisations attribuables à la SEP a aussi baissé, 44,4 % des patients du groupe placebo ayant dû être hospitalisés en raison de la SEP, par rapport à 36,1 % de ceux traités par Betaseron (p = 0,0003). Une stéroïdothérapie a été nécessaire chez 73,2 % des patients du groupe placebo, par rapport à 62,5 % de ceux traités par Betaseron (p = 0,0010).
En plus des mesures cliniques, des examens d’imagerie par résonance magnétique (IRM) ont été effectués chaque année. Tous les patients ont subi un examen d’IRM pondéré en T2 au départ et une fois par année par la suite et un sous-groupe de patients (61 du groupe placebo et 64 traités par Betaseron) a subi un examen d’IRM tous les mois du 1er au 6e mois et du 19e au 24e mois, en plus de l’examen d’IRM annuel prévu pour tous les patients. Selon les résultats des critères secondaires et tertiaires évalués par l’IRM, il y avait des différences significatives entre les groupes traités en faveur de Betaseron (voir Tableau 10). On ne connaît pas le rapport exact entre les résultats de l’IRM et l’état clinique des patients.
Des échantillons de sérum ont été prélevés pendant toute la durée de l’étude en vue de la recherche d’anticorps neutralisants dirigés contre l’interféron bêta-1b. Des analyses ont été effectuées pour évaluer le lien entre la présence d’anticorps neutralisants (selon la neutralisation de la protéine MxA) et la réponse au traitement selon les résultats cliniques et les examens d’IRM. On a confirmé la présence de titres d’anticorps neutralisants de 1:20, 1:100 et 1:400 chez 28 %, 14 % et 8 % des patients, respectivement. Malgré la poursuite du traitement par Betaseron, les anticorps neutralisants ont disparu chez 50 % des patients chez qui il y avait eu de tels anticorps. Le lien entre la formation d’anticorps et l’efficacité clinique est inconnu.
Tableau 10 : Résultats de l’étude sur la SEP progressive secondaire – Résumé des critères clés d’évaluation de l’efficacité
| Groupes de traitement | Valeur p | |||
| Placebo (n = 358) | Betaseron 0,25 mg (8 MUI) (n = 360) | |||
| Principal critère d’évaluation | ||||
| Délai de progression confirmée de l’incapacitéa | 0,0046 | |||
| 1re année | 0,70 | 0,81 | 0,0032 | |
| 2e année | 0,53 | 0,64 | 0,0013 | |
| 33e mois | 0,44 | 0,53 | 0,0066 | |
| Critères d’évaluation clinique secondaires | ||||
| Délai de survenue du confinement à un fauteuil roulantb | 0,0047 | |||
| 1re année | 0,90 | 0,96 | 0,0139 | |
| 2e année | 0,81 | 0,86 | 0,0096 | |
| 36e mois | 0,69 | 0,80 | 0,0047 | |
| Patients qui ont fini par être confinés à un fauteuil roulant | 28,5 % | 18,6 % | 0,0069 | |
| Fréquence annuelle moyenne des poussées | 0,57 | 0,42 | 0,0034 | |
| IRM : pourcentage de changement moyen du volume des lésions en T2 (du départ au dernier examen d’IRM) | 15,4 | -2,1 | < 0,0001 | |
| IRM : nombre moyen de nouvelles lésions actives (du 1er au 6e mois) | 10,24 (n = 61) | 3,57 (n = 64) | < 0,0001 | |
| Critères d’évaluation clinique tertiaires | ||||
| Proportion de patients chez qui la progression a été confirmée | 60,9 % | 51,9 % | 0,0245 | |
| Score moyen de l’échelle EDSS à la fin de l’étude | 5,93 | 5,58 | 0,0065 | |
| Délai médian de survenue de la première poussée (jours) | 385 | 644 | 0,0088 | |
| IRM : nombre moyen de lésions constamment rehaussées (du 1er au 6e mois) | 3,10 (n = 61) | 1,02 (n = 64) | 0,0009 | |
| IRM : nombre moyen de lésions constamment rehaussées (du 19e au 24e mois) | 3,04 (n = 53) | 0,36 (n = 56) | 0,0004 | |
a Probabilité d’absence de progression pendant l’intervalle
b Probabilité que le patient ne soit pas confiné à un fauteuil roulant durant l’intervalle Tableau 11 : Proportion des patients chez qui la progression est confirmée, stratifiée en fonction du score initial de l’échelle EDSS
Score initial de l’échelle EDSS | Groupe | Analyse en intention de traiter Aa | Analyse en intention de traiter Bb | ||||
Patients chez qui la progression de la maladie est confirmée (%) | Différence par rapport au groupe placebo (%) | Patients chez qui la progression de la maladie est confirmée (%) | Différence par rapport au groupe placebo (%) | ||||
| Relative | Absolue | Relative | Absolue | ||||
| ≤ 3,5 ≤ 3,5 | Placebo Betaseron | 55,3 40,3 | -27,1 | -15,0 | 44,7 37,3 | -16,6 | -7,4 |
| 4,0 à 5,5 4,0 à 5,5 | Placebo Betaseron | 63,4 52,1 | -17,8 | -11,3 | 54,9 46,4 | -15,5 | -8,5 |
≥ 6,0 ≥ 6,0 | Placebo Betaseron | 60,4 56,9 | -5,8 | -3,5 | 55,6 47,7 | -14,2 | -7,9 |
| Globalement Globalement | Placebo Betaseron | 60,9 51,9 | -14,8 | -9,0 | 53,9 45,3 | -16,0 | -8,6 |
a Analyse en intention de traiter A : On a supposé qu’il y avait progression confirmée de la maladie chez les patients perdus de vue pendant les trois mois ayant suivi la perte de vue.
b Analyse en intention de traiter B : On a supposé qu’il n’y avait pas de progression confirmée de la maladie
à la fin de l’étude chez les patients perdus de vue.
Figure 2 : Délai de progression de l’incapacité au cours de l’étude (méthode de Kaplan-Meier : analyse ultérieure)
Estimation du pourcentage de patients chez qui l’incapacité aura progressé au bout de trois ans
Note : La valeur p de 0,0046 s’applique à la différence statistique entre la distribution globale des deux courbes et non à la différence entre les estimations à un moment quelconque.
Épisode clinique unique évocateur de SEP
Une étude clinique à double insu, contrôlée par placebo, randomisée et en groupes parallèles (BENEFIT) a été menée auprès de patients ayant présenté un seul épisode clinique de démyélinisation évocateur de SEP. Les patients ont été inscrits dans les 60 jours suivant la survenue d’un seul épisode clinique évocateur de SEP (ce qu’on appelle parfois « syndrome clinique isolé »), soit une nouvelle 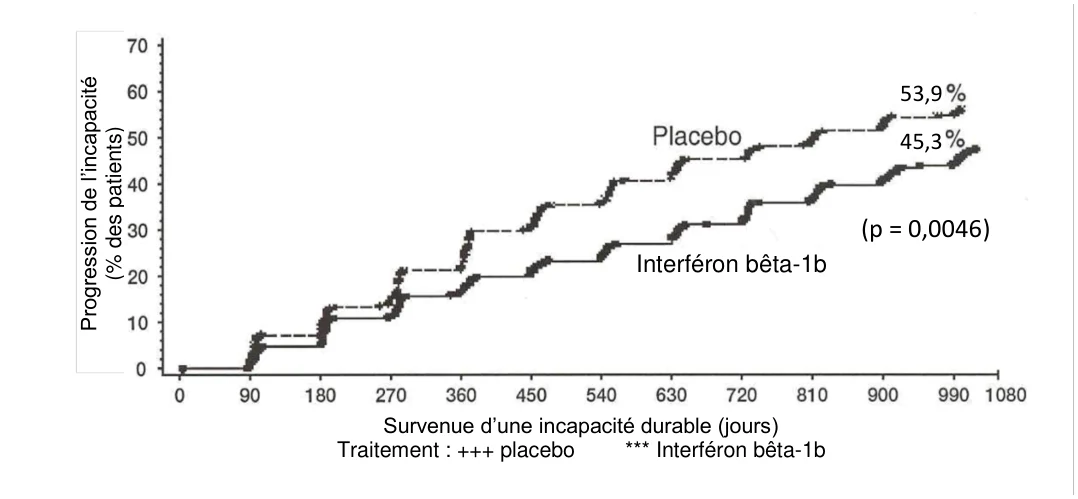
Interféron bêta-1b 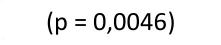
(p = 0,0046)
45,3
53,9 
| Survenue d’une incapacité durable (jours) | ||
| Traitement : +++ placebo *** Interféron bêta-1b | ||
 P
rogres
s
ion
de
l’inc
apac
it
é
(% des pat ient s ) anomalie neurologique présente depuis au moins 24 heures. L’IRM pondérée en T2 du cerveau devait mettre en évidence au moins deux lésions cliniquement muettes d’au moins 3 mm, dont au moins une devait être ovoïde, périventriculaire ou sous-tentorielle.
Les patients avaient de 18 à 45 ans et le score de l’échelle EDSS était d’au maximum 5,0 chez eux. Des patients dont le premier épisode était monofocal ou multifocal (c.-à-d. patients présentant des signes cliniques d’une seule lésion ou d’au moins deux lésions, respectivement, du système nerveux central) ont participé à l’étude. Toute maladie autre que la SEP qui pouvait mieux expliquer les signes et symptômes du patient devait être écartée. Cette étude comportait deux phases, soit une phase contrôlée par placebo et une phase de suivi prévue au préalable. La phase contrôlée par placebo a duré deux ans ou jusqu’à la survenue d’une SEP cliniquement certaine, selon la première des deux éventualités.
Les patients choisis ont été répartis au hasard en deux groupes, soit 0,25 mg (8 MUI) de Betaseron (n = 292) ou placebo (n = 176), et devaient se faire une injection par voie sous-cutanée tous les deux jours pendant une période de jusqu’à deux ans.
Selon le protocole, il y avait deux principaux critères d’évaluation de l’efficacité : le délai de survenue de la SEP cliniquement certaine et le délai de survenue de la SEP selon les critères diagnostiques énoncés par McDonald et ses collaborateurs en 2001. On parlait de SEP cliniquement certaine en cas de poussée et/ou d’augmentation soutenue d’au moins 1,5 point du score de l’échelle EDSS par rapport au score le plus bas obtenu au moment de la sélection le 1er jour et qui donnait un score total d’au moins 2,5. On parlait de SEP selon les critères de McDonald si, en plus du seul épisode clinique de démyélinisation, on observait une dissémination à la fois spatiale et temporelle de la maladie.
Au cours de la phase contrôlée par placebo, Betaseron a ralenti la progression entre le premier épisode clinique et le diagnostic de SEP cliniquement certaine de façon très significative sur les plans statistique et clinique, ayant réduit le risque de 47 % (rapport des risques instantanés : 0,53; intervalle de confiance de 95 % : 0,39, 0,73; p < 0,0001). Selon une analyse ultérieure faite après rajustement pour les effets des covariables initiales standard (utilisation de stéroïdes au cours de l’épisode unique, nature du premier épisode [multifocal ou monofocal], âge, sexe, nombre de lésions en T2 et nombre de lésions rehaussées par le gadolinium), la réduction du risque était semblable, soit de 50 %. Au cours des deux ans, une SEP cliniquement certaine est apparue chez 45 % des patients du groupe placebo, par rapport à 28 % des patients traités par Betaseron (estimations de Kaplan-Meier). Betaseron a prolongé le délai de survenue de la SEP cliniquement certaine de 363 jours, ce délai ayant été de 255 jours dans le groupe placebo et de 618 jours dans le groupe traité par Betaseron (selon les 25e centiles).
Figure 3 : Courbe de Kaplan-Meier du délai de survenue de la SEP cliniquement certaine (au cours de la phase contrôlée par placebo de l’étude BENEFIT)
IFNB-1b ⎯ ⎯ ⎯ ⎯ Placebo ⎯⎯⎯⎯⎯ L’ordonnée représente l’estimation de la fonction de répartition de la survie. L’abscisse donne le nombre de patients à risque.
La robustesse de l’effet du traitement a également été démontrée par le délai de progression vers la SEP selon les critères de McDonald, la réduction du risque ayant été de 43 % (rapport des risques instantanés : 0,57; intervalle de confiance de 95 % : 0,46, 0,71; p < 0,00001) et de 46 % selon l’analyse ultérieure faite après rajustement pour les effets des covariables initiales standard. Au cours des six premiers mois, une SEP a été diagnostiquée selon les critères de McDonald chez 51 % des patients du groupe placebo et 28 % des patients traités par Betaseron et, après deux ans, l’incidence de la SEP dans les deux groupes était de 85 % et 69 %, respectivement. Betaseron a prolongé le délai d’apparition de la SEP selon les critères de McDonald de 78 jours, ce délai ayant été de 92 jours dans le groupe placebo et de 170 jours dans le groupe traité par Betaseron (selon les 25e centiles), ce qui confirme que le médicament est efficace dès le moment où la maladie est visible à l’IRM.
Selon des analyses exploratoires ultérieures ayant porté sur des sous-groupes formés en fonction des facteurs initiaux, Betaseron aurait été efficace dans tous les sous-groupes. Ces analyses ont aussi été effectuées chez des patients dont la maladie était moins disséminée et moins active au moment du premier épisode, chez lesquels la réduction du risque de progression vers une SEP cliniquement certaine était de 55 à 60 % (premier épisode monofocal : 55 %; sans rehaussement par le gadolinium : 57 %; moins de neuf lésions en T2 : 60 %) et la réduction du risque de progression vers une SEP selon les critères de McDonald était de 37 à 43 % (premier épisode monofocal : 43 %; sans rehaussement par le gadolinium : 39 %; moins de neuf lésions en T2 : 37 %). Les résultats des analyses sur des sous-groupes doivent être interprétés avec prudence, car l’étude clinique ne visait pas l’évaluation de l’efficacité dans les sous-groupes.
Deux paramètres dérivés de l’IRM, soit le nombre cumulatif de nouvelles lésions actives et le changement du volume des lésions en T2, étaient des variables secondaires d’évaluation de l’efficacité. Le nombre cumulatif de nouvelles lésions actives à la fin de l’étude a été plus faible, et de façon statistiquement significative, dans le groupe traité par Betaseron, que les valeurs soient annualisées 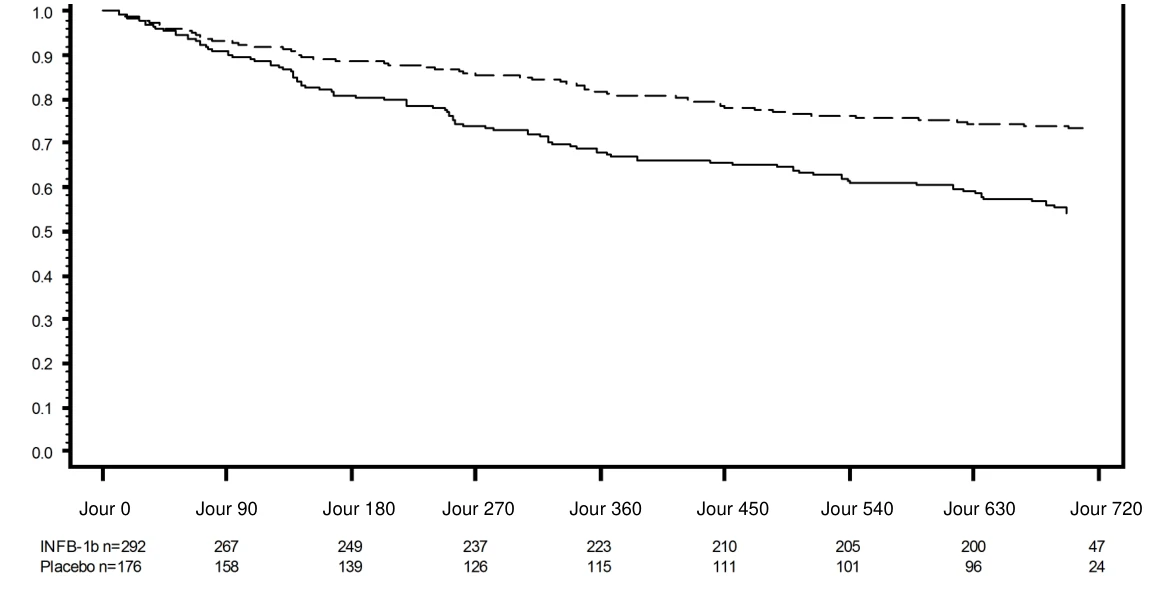
Jour 0 Jour 90 Jour 180 Jour 270 Jour 360 Jour 450 Jour 540 Jour 630 Jour 720 (nombre médian de nouvelles lésions actives : 1,34 dans le groupe traité par Betaseron et 3,16 dans le groupe placebo) ou non annualisées (nombre médian de nouvelles lésions actives : 2,0 dans le groupe traité par Betaseron et 4,0 dans le groupe placebo) (p < 0,0001 pour les deux analyses). Le volume des lésions en T2 a diminué entre le début et la fin de l’étude chez la majorité des patients des deux groupes de traitement en raison de la régression des changements d’origine inflammatoire qui avaient été associés au premier épisode. Betaseron a eu un effet significatif sur le volume non annualisé des lésions en T2 jusqu’au dernier examen d’IRM (changement médian : -206,0 mm3 dans le groupe traité par Betaseron, par rapport à -93,0 mm3 dans le groupe placebo; p = 0,0498), mais pas sur le volume annualisé (changement médian : -119,70 mm3 dans le groupe traité par Betaseron, par rapport à -57,54 mm3 dans le groupe placebo; p = 0,1906).
Le traitement par Betaseron a été bien accepté, comme en témoigne la forte proportion des patients ayant terminé l’étude (92,8 % dans le groupe traité par Betaseron).
Phase de suivi de l’étude BENEFIT
La phase de suivi de l’étude BENEFIT était un prolongement prévu au préalable, ouvert et multicentrique de l’étude BENEFIT initial (à double insu et contrôlée par placebo) dont l’objet était la collecte de données de suivi à long terme.
Tous les patients qui avaient terminé la phase contrôlée par placebo conformément au protocole pouvaient participer à la phase de suivi et, après avoir de nouveau donné leur consentement écrit, pouvaient recevoir une dose de Betaseron de 0,25 mg (8 MUI) pendant jusqu’à trois ans (soit cinq ans à compter de la randomisation). De plus, un médecin devait évaluer les patients pour confirmer qu’il n’avait pas d’objection à la participation du patient à la phase de suivi compte tenu de l’expérience médicale obtenue au cours de la phase contrôlée par placebo. Pendant toute la durée de la phase de suivi, les patients, les investigateurs et les évaluateurs sont demeurés ignorants du groupe auquel chaque patient avait été affecté au cours de la phase contrôlée par placebo.
Toutes les variables d’évaluation de l’efficacité ont été évaluées d’après les données réunies de la phase à double insu et de la phase de suivi chez tous les patients qui avaient reçu au moins une dose du médicament à l’étude au cours de la phase contrôlée par placebo (analyse en intention de traiter). Les patients randomisés au départ pour recevoir Betaseron ont été comparés aux patients randomisés au départ pour recevoir le placebo, lesquels avaient l’option d’amorcer le traitement par Betaseron après le diagnostic de SEP cliniquement certaine ou après deux ans (selon la première des deux éventualités).
Une analyse définie au préalable des données intégrées a été effectuée après trois et cinq ans. Un seuil de signification bilatéral nominal de 0,0253 a été assigné aux analyses des principaux critères d’évaluation effectuées après trois et cinq ans, ce qui a permis d’obtenir une probabilité globale d’erreur de type I de 0,05. Trois principaux critères d’évaluation de l’efficacité précisés au préalable ont été évalués de façon séquentielle et conditionnelle (c.-à-d. que chacun ne pouvait être évalué que si le résultat précédent était statistiquement significatif) : 1) délai de survenue de la SEP cliniquement certaine; 2) délai de progression confirmée selon l’échelle EDSS; et 3) score de l’échelle FAMS-TOI (Functional Assessment of MS: Trial Outcome Index).
Pour ce qui est du délai de survenue d’un événement, les différences entre le groupe Betaseron initial et le groupe placebo initial ont été analysées au moyen du test Mantel-Haenzel (analyse primaire) et de la régression des hasards proportionnels de Cox ajustée (analyse secondaire). Les covariables définies au préalable qui ont été considérées dans la régression de Cox pour le délai de survenue de la SEP cliniquement certaine étaient les suivantes : utilisation de stéroïdes au cours du premier épisode, premier épisode multifocal ou monofocal et nombre de lésions en T2 au moment de la sélection; pour le délai de progression confirmée selon l’échelle EDSS, la covariable était le volume des lésions en T2 au moment de la sélection. Pour déterminer les effets du traitement sur le score de l’échelle FAMS-TOI, on a effectué des analyses de covariance non paramétrique et paramétrique en utilisant l’évaluation initiale correspondante comme covariable.
Des 468 patients inscrits à la phase contrôlée par placebo de l’étude, 437 (93,4 %) pouvaient participer à la phase de suivi. De ce nombre, 418 patients (95,7 %) ont accepté, en signant le formulaire de consentement éclairé, de participer à la phase de suivi et les 19 autres (4,3 %) ont choisi de ne pas y participer.
Plus de 90 % de tous les patients inscrits à la phase de suivi (traitement ouvert) de l’étude BENEFIT ont choisi le traitement par Betaseron. Parmi ceux-ci, 85 % ont choisi de ne recevoir aucun autre traitement de fond (voir Tableau 12). Moins de 10 % des patients ont décidé de ne pas prendre Betaseron; la majorité d’entre eux ont aussi choisi de ne recevoir aucun autre traitement de fond.
Tableau 12 : Traitements choisis au cours de la phase de suivi de jusqu’à 3 ans de l’étude BENEFIT
Groupe Betaseron initial Total n = 261 (100 %) Groupe placebo initial n = 157 (100 %) | Ensemble des sujets Total n = 418 (100 %) | |
Toute association comportant l’IFNB-1b IFNB-1b seulement IFNB-1b et autre traitement de fond | 233 (89,3 %) 145 (92,4 %) 225 (86,2 %) 134 (85,4 %) 8 (3,1 %) 11 (7,0 %) | 378 (90,4 %) 359 (85,9 %) 19 (4,5 %) |
Pas d’IFNB-1b Tout autre traitement de fond Pas de traitement de fond | 28 (10,7 %) 12 (7,6 %) 5 (1,9 %) 2 (1,3 %) 23 (8,8 %) 10 (6,4 %) | 40 (9,6 %) 7 (1,7 %) 33 (7,9 %) |
Quatre-vingt-quatre pour cent (84 %) des 468 patients randomisés au départ ont été suivis pendant les trois années (les raisons du retrait de l’étude figurent au Tableau 13).
Tableau 13 : Principales raisons du retrait prématuré de l’étude au cours de la phase de suivi de jusqu’à 3 ans de l’étude BENEFIT
| Groupe Betaseron initial Total n = 261 (100 %) | Groupe placebo initial n = 157 (100 %) | Ensemble des sujets Total n = 418 (100 %) | |
Retrait du consentement Effet indésirable Administration d’un autre traitement de fond Autre | 8 (3,1 %) 9 (5,7 %) 1 (0,4 %) 4 (2,5 %) 0 - 1 (0,6 %) 3 (1,1 %) 0 - | 17 (4,1 %) 5 (1,2 %) 1 (0,2 %) 3 (0,7 %) | |
| Total | 12 (4,6 %) 14 (8,9 %) | 26 (6,2 %) | |
Au cours des trois années de la phase de suivi de l’étude BENEFIT, 7,7 % des patients du groupe Betaseron initial et 19,7 % de ceux du groupe placebo initial ont abandonné de façon prématurée et permanente le traitement à l’étude (les raisons de l’abandon figurent au Tableau 14).
Tableau 14 : Principales raisons de l’abandon prématuré du traitement à l’étude au cours de la phase de suivi de jusqu’à 3 ans de l’étude BENEFIT
Groupe Betaseron initial Total n = 261 (100 %) Groupe placebo initial n = 157 (100 %) | Ensemble des sujets Total n = 418 (100 %) | |
Effet indésirable Retrait du consentement Administration d’un autre traitement de fond Autre | 6 (2,3 %) 18 (11,5 %) 7 (2,7 %) 7 (4,5 %) 3 (1,1 %) 3 (1,9 %) 4 (1,5 %) 3 (1,9 %) | 24 (5,7 %) 14 (3,3 %) 6 (1,4 %) 7 (1,7 %) |
| Total | 20 (7,7 %) 31 (19,7 %) | 51 (12,2 %) |
À la fin de la troisième année de l’étude BENEFIT (phase contrôlée par placebo plus un an de la phase de suivi ouverte), la majorité des patients étaient traités par Betaseron depuis au moins un an. À la fin de la cinquième année, la majorité des patients étaient traités par Betaseron depuis au moins trois ans. La durée du traitement actif par l’IFNB-1b a été plus longue chez les patients du groupe Betaseron initial (médiane de 1793 jours; écart de 7 à 1 963 jours) que chez ceux du groupe placebo initial (médiane de 1060 jours; écart de 0 à 1 781 jours).
Quand on examine les résultats de l’analyse intégrée de l’étude contrôlée par placebo BENEFIT et de l’étude de suivi, il faut tenir compte du fait que 4,3 % (19) des patients admissibles à l’étude de suivi n’ont pas donné leur consentement éclairé et que 9,6 % (40) des patients ont choisi de ne pas recevoir Betaseron jusqu’à la troisième année de la phase de suivi.
Le Tableau 15, la Figure 4 et la Figure 5 présentent les résultats des analyses effectuées après trois ans sur le délai de survenue de la SEP cliniquement certaine et le délai de progression confirmée selon l’échelle EDSS (variables d’évaluation de l’efficacité).
Tableau 15 : Principaux critères d’évaluation de l’efficacité : délai de survenue de la SEP cliniquement certaine et délai de progression confirmée selon l’échelle EDSS après 3 ans au cours de l’étude BENEFITa
Délai de survenue de la SEP cliniquement certaine (évaluation de l’efficacité selon les poussées) | Délai de progression confirmée selon l’échelle EDSS (évaluation de l’efficacité selon l’incapacité) | |||
Groupe Betaseron initial | Groupe placebo initial | Groupe Betaseron initial | Groupe placebo initial | |
| Test Mantel-Haenzel | p = 0,001 | p = 0,022 | ||
| Modèle de Cox | RRIb : 0,62; IC de 97,47 %d (0,45 à 0,86), p = 0,001 | RRIc : 0,60; IC de 97,47 %d (0,36 à 0,98), p = 0,019 | ||
a L’analyse faite après 3 ans au cours de l’étude BENEFIT est fondée sur les données de la phase à double insu contrôlée par placebo (jusqu’à 2 ans d’observation) et sur la première année de la phase de suivi ouverte (soit jusqu’à la fin de la troisième année après la randomisation); la majorité des patients recevaient donc Betaseron depuis au moins un an.
b Régression des hasards proportionnels de Cox sur les covariables suivantes : utilisation de stéroïdes au cours du premier épisode, premier épisode multifocal ou monofocal et nombre de lésions en T2 au moment de la sélection
c Régression des hasards proportionnels de Cox sur la covariable suivante : volume des lésions en T2 au moment de la sélection
Remarque : L’hypothèse des hasards proportionnels pendant la période de 3 ans pourrait ne pas être valide. d L’intervalle de confiance de 97,47 % a été utilisé conformément avec l’ajustement de Sidak du niveau d’erreur de type I de 5 % après 3 et 5 ans à 0,0253.
Les estimations de Kaplan-Meier des pourcentages de patients chez qui une SEP cliniquement certaine allait survenir en 36 mois étaient de 37 % dans le groupe Betaseron initial et de 51 % dans le groupe placebo initial; les taux de progression confirmée selon l’échelle EDSS ont été de 16 % dans le groupe Betaseron initial et de 24 % dans le groupe placebo initial.
Figure 4 : Estimations de Kaplan-Meier du délai de survenue de la SEP cliniquement certaine (3 ans de données)
L’ordonnée représente l’estimation de la proportion des sujets sans SEP cliniquement certaine. L’abscisse donne le nombre de patients à risque. 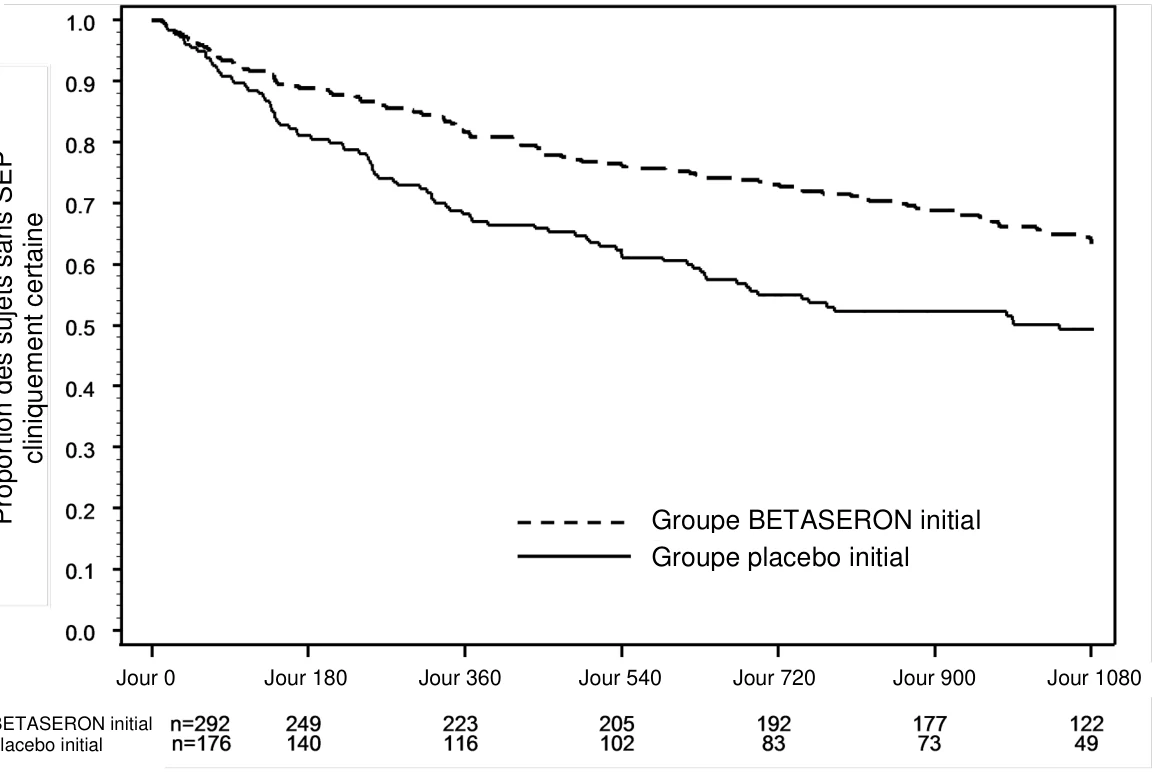
 Pr
oport
io
n des
s
uj
ets
s
ans
SE
P
c
lin
iqu
em
ent c
ertain
e
| Groupe BETASERON initial | |
| Groupe placebo initial | |
 Pro
por
t
io
n des
s
uj
ets
s
ans
SE
P
c lin iqu em ent c ertain e
| Groupe BETASERON initial | |
| Groupe placebo initial | |
 Groupe BETASERON initial Groupe placebo initial

Jour 0 Jour 180 Jour 360 Jour 540 Jour 720 Jour 900 Jour 1080 Figure 5 : Estimations de Kaplan-Meier du délai de progression confirmée selon l’échelle EDSS (3 ans de données)
L’ordonnée représente l’estimation de la proportion des sujets sans progression confirmée selon l’échelle EDSS. L’abscisse donne le nombre de patients à risque.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Pouvoir carcinogène : Le pouvoir carcinogène de Betaseron (interféron bêta-1b) a été évalué par l’étude de son effet sur la transformation morphologique de la lignée cellulaire de mammifère BALBc-3T3. On n’a pas relevé d’augmentations significatives de la fréquence de transformation. Il n’y a pas de données sur le pouvoir carcinogène de Betaseron chez l’animal et chez l’être humain.
Pouvoir mutagène : Betaseron n’est pas mutagène selon l’évaluation de la génotoxicité par le test bactérien d’Ames avec activation métabolique. 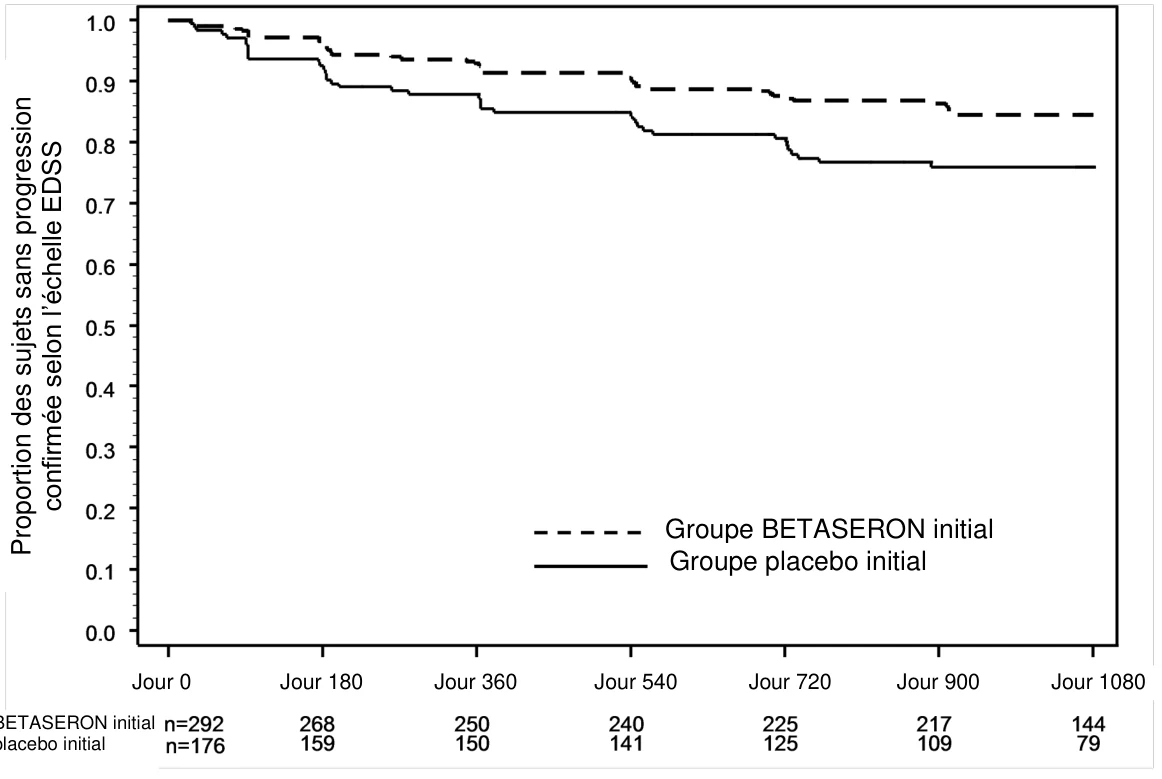
| Groupe BETASERON initial | |
| Groupe placebo initial | |
 Jour 0 Jour 180 Jour 360 Jour 540 Jour 720 Jour 900 Jour 1080
Groupe BETASERON initial Groupe placebo initial 
Pr
opor
t
io
n des
s
uj
ets
s
ans
pr
ogr
es
s
ion
c onf irm ée s elon l’ éc he ll e E DSS