


Monographie de produit - Bimzelx
Modifications importantes apportées récemment à la monographie
| 2024-03, 2025-12 |
| 2024-03, 2025-12 |
| 2024-11, 2025-12 |
| 2024-03, 2024-11, 2025-12 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie .................................. 2
Table des matières ............................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 4
- 1.
Indications .............................................................................................................. 4
1.1 Enfants .................................................................................................................................... 4 1.2 Personnes âgées ..................................................................................................................... 4
- 2. Contre-indications .................................................................................................. 4
- 4.
Posologie et administration .................................................................................... 5
4.1 Considérations posologiques .................................................................................................. 5 4.2 Dose recommandée et ajustement posologique .................................................................... 5 4.4 Administration ........................................................................................................................ 6 4.5 Dose oubliée ........................................................................................................................... 6
- 5. Surdose .................................................................................................................. 6
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 6
- 7.
Mises en garde et précautions ................................................................................ 8
Appareil digestif ................................................................................................................................... 8 Système immunitaire ........................................................................................................................... 8 Santé reproductive ............................................................................................................................... 9 7.1 Populations particulières ........................................................................................................ 9
7.1.1 Grossesse ............................................................................................................... 9
7.1.2 Allaitement ............................................................................................................. 9
7.1.3 Enfants ................................................................................................................... 9 7.1.4 Personnes âgées ................................................................................................... 10
- 8.
Effets indésirables ................................................................................................. 10
8.1 Aperçu des effets indésirables .............................................................................................. 10 8.2 Effets indésirables observés au cours des études cliniques .................................................. 10 8.3 Effets indésirables peu fréquents observés au cours des études cliniques .......................... 18 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, biologiques et autres données quantitatives ............................................................................................... 18
- 9.
Interactions médicamenteuses ............................................................................. 18
9.4 Interactions médicament-médicament ................................................................................ 18 9.5 Interactions médicament-aliment ........................................................................................ 19 9.6 Interactions médicament-plante médicinale ........................................................................ 19 9.7 Interactions médicament-examens de laboratoire ............................................................... 19
- 10.
Pharmacologie clinique ......................................................................................... 19
10.1 Mode d’action ....................................................................................................................... 19 10.2 Pharmacodynamie ................................................................................................................ 19 10.3 Pharmacocinétique ............................................................................................................... 19 10.4 Immunogénicité .................................................................................................................... 22
- 11. Conservation, stabilité et mise au rebut ................................................................ 23
Partie 2 : Renseignements scientifiques ........................................................................... 24
- 13. Renseignements pharmaceutiques ....................................................................... 24
- 14.
Études cliniques .................................................................................................... 24
14.1 Études cliniques par indication ............................................................................................. 24 Psoriasis en plaques ........................................................................................................................... 24 Rhumatisme psoriasique .................................................................................................................... 30 Spondylarthrite axiale ........................................................................................................................ 35 Hidradénite suppurée ........................................................................................................................ 40
- 16. Toxicologie non clinique ........................................................................................ 43
Renseignements destinés aux patient·e·s ........................................................................ 45
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
Bimzelx (injection de bimekizumab) est indiqué pour :
Psoriasis
Le traitement du psoriasis en plaques modéré ou sévère chez les adultes qui sont candidats au traitement à action générale ou à la photothérapie.
Rhumatisme psoriasique
Le traitement des patients adultes atteints de rhumatisme psoriasique évolutif. Bimzelx peut être utilisé seul ou en association avec un médicament antirhumatismal modificateur de la maladie (ARMM) non biologique conventionnel (par exemple, le méthotrexate).
Spondylarthrite axiale (axSpA)
Spondylarthrite ankylosante (SA, spondylarthrite axiale radiographique)
Le traitement de la spondylarthrite ankylosante évolutive chez les adultes qui ont présenté une réponse inadéquate ou une intolérance au traitement conventionnel.
Spondylarthrite axiale non radiographique (nr-axSpA)
Le traitement de la spondylarthrite axiale non radiographique (nr-axSpA) évolutive chez les adultes présentant des signes objectifs d’inflammation tels qu’un taux élevé de protéine C réactive (CRP) et/ou des signes visibles à l’imagerie par résonance magnétique (IRM) qui n’ont pas répondu de manière satisfaisante aux anti-inflammatoires non stéroïdiens (AINS) ou qui ne les ont pas tolérés.
Hidradénite suppurée (HS)
Le traitement des patients adultes atteints d’hidradénite suppurée modérée à sévère ayant une réponse inadéquate aux traitements systémiques conventionnels.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Santé Canada dispose de données chez les patients de ce groupe d’âge (voir 7.1.4 Mises en garde et précautions, Populations particulières, Personnes âgées).
Parmi les 5862 patients atteints de psoriasis en plaques, de rhumatisme psoriasique, d’axSpA ou d’HS qui ont été exposés à Bimzelx au cours des essais cliniques de phases II et III, 447 (7,6 %) étaient âgés de 65 ans ou plus et 55 (0,9 %), de 75 ans ou plus.
2. Contre-indications
Bimzelx (injection de bimekizumab) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à l’un des ingrédients de ce dernier, y compris les ingrédients non médicinaux, ou à l’un des composants de son contenant. Pour obtenir une liste complète, veuillez consulter la section 6. Formes pharmaceutiques, teneurs, composition et conditionnement.
4. Posologie et administration
4.1 Considérations posologiques
Après avoir reçu la formation appropriée concernant la technique à utiliser pour l’injection sous-cutanée, le patient pourra s’injecter Bimzelx si le médecin juge que cette approche lui convient et pourra faire l’objet d’un suivi médical au besoin. Il faut indiquer au patient de s’injecter la dose complète de Bimzelx, conformément aux Directives d’utilisation.
Chaque seringue préremplie ou auto-injecteur est à usage unique et se décline en format de :
- 160 mg de bimekizumab dans une seringue préremplie ou un auto-injecteur de 1 ml de solution injectable
- 320 mg de bimekizumab dans une seringue préremplie ou un auto-injecteur de 2 ml de solution injectable
Le patient atteint de psoriasis en plaques ou d’HS doit utiliser soit deux seringues préremplies ou auto-injecteurs à usage unique contenant chacun 160 mg ou une seringue préremplie ou auto-injecteur à usage unique contenant 320 mg pour obtenir la dose complète de 320 mg de médicament.
4.2 Dose recommandée et ajustement posologique
Psoriasis en plaques
La dose recommandée de Bimzelx (injection de bimekizumab) chez les patients adultes atteints de psoriasis en plaques est de 320 mg (deux injections sous-cutanées de 160 mg ou une injection sous-cutanée de 320 mg) toutes les 4 semaines pendant les 16 premières semaines, puis toutes les 8 semaines.
À la discrétion du prescripteur, l’arrêt du traitement peut être envisagé chez les patients n’ayant montré aucune amélioration après 16 semaines de traitement.
Après la 16e semaine, on peut envisager de poursuivre l’administration d’une dose de 320 mg toutes les 4 semaines chez les patients dont le poids corporel est ≥ 120 kg et dont la peau n’a pas complètement répondu au traitement (voir 10.3 Pharmacologie clinique, Pharmacocinétique, Populations et états pathologiques particuliers, Obésité).
Rhumatisme psoriasique
La dose recommandée pour les patients adultes atteints de rhumatisme psoriasique évolutif est de 160 mg (administrée sous forme d’une injection sous-cutanée de 160 mg) toutes les 4 semaines.
Pour les patients atteints de rhumatisme psoriasique avec un psoriasis en plaques coexistant avec un psoriasis en plaques modéré à sévère, la dose recommandée est la même que pour le psoriasis en plaques. Il est recommandé d’évaluer régulièrement l’efficacité après la 16e semaine de traitement et, si une réponse clinique suffisante dans les articulations ne peut être maintenue, le passage à la dose recommandée pour le rhumatisme psoriasique peut être envisagé.
Spondylarthrite axiale
La dose recommandée de Bimzelx chez les patients adultes atteints de spondylarthrite axiale active (comprenant la spondylarthrite ankylosante et la spondylarthrite axiale non radiographique) est de 160 mg (administré sous la forme d’une injection sous-cutanée de 160 mg) toutes les 4 semaines.
Hidradénite suppurée (HS)
La dose recommandée de Bimzelx chez les patients adultes atteints d’hidradénite suppurée est de 320 mg (administrée sous la forme de deux injections sous-cutanées de 160 mg ou d’une injection sous-cutanée de 320 mg) toutes les 2 semaines jusqu’à la 16e semaine, puis toutes les 4 semaines par la suite.
Enfants (< 18 ans) : L’innocuité et l’efficacité de Bimzelx chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies. Bimzelx n’est pas indiqué chez les patients de ce groupe d’âge.
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est requis selon les modèles de pharmacocinétique de population (voir 10.3 Pharmacologie clinique, Pharmacocinétique, Populations et états pathologiques particuliers, Personnes âgées).
Patients atteints d’insuffisance rénale ou hépatique : Bimzelx n’a pas été directement étudié chez les patients de cette population (voir 10.3 Pharmacologie clinique, Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique et Insuffisance rénale).
4.4 Administration
Bimzelx doit être administré par injection sous-cutanée, dans la cuisse, l’abdomen ou le haut du bras. Le patient doit changer de point d’injection lors de chaque administration et ne jamais injecter le produit dans une plaque de psoriasis ou à un endroit où la peau est sensible, meurtrie, rouge ou indurée. Les patients doivent effectuer leur injection dans la cuisse ou l’abdomen.
4.5 Dose oubliée
En cas d’oubli d’une dose, il faut administrer celle-ci dès que possible et reprendre l’horaire régulier par la suite. Par la suite, la posologie doit être reprise selon l’horaire habituel (c’est-à-dire 2, 4 ou 8 semaines plus tard). Ne pas administrer deux doses en même temps pour compenser une dose oubliée.
5. Surdose
Dans le cadre d’études cliniques, des patients ont reçu des doses uniques de 640 mg par voie intraveineuse ou sous-cutanée, suivies de cinq doses de 320 mg par voie sous-cutanée à intervalles de deux semaines chacune, sans présenter d’effet toxique limitant la dose. En cas de surdosage, on doit surveiller de près l’état du patient afin de déceler tout signe ou symptôme de réaction indésirable et instaurer immédiatement le traitement symptomatique approprié.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et la dénomination commune (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification de médicament (DIN) et le numéro de lot du produit fourni. Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
Bimzelx (injection de bimekizumab) se présente sous les formes suivantes :
Solution injectable Bimzelx dosée à 160 mg dans une seringue préremplie
Seringue préremplie de 1 ml (en verre de type 1) munie d’un bouchon de caoutchouc bromobutyle recouvert de fluoropolymère, d’une aiguille de ½ pouce de calibre 27 et d’un protège-aiguille rigide, composé d’un capuchon d’aiguille en élastomère thermoplastique et d’un protecteur rigide en polypropylène, assemblés dans un dispositif de protection passif. Offert en paquets contenant 1 ou 2 seringues préremplies.
Solution injectable Bimzelx dosée à 320 mg dans une seringue préremplie
Seringue préremplie de 2 ml (en verre de type 1) munie d’un bouchon de caoutchouc bromobutyle recouvert de fluoropolymère, d’une aiguille de ½ pouce de calibre 27 et d’un protège-aiguille rigide, composé d’un capuchon d’aiguille en élastomère thermoplastique et d’un protecteur rigide en polypropylène, assemblés dans un dispositif de protection passif. Offert dans une boîte contenant 1 seringue préremplie.
Solution injectable Bimzelx dosée à 160 mg dans un auto-injecteur
Auto-injecteur de 1 ml (en verre de type 1) muni d’un bouchon de caoutchouc bromobutyle recouvert de fluoropolymère, d’une aiguille de ½ pouce de calibre 27 et d’un protège-aiguille rigide, composé d’un capuchon d’aiguille en élastomère thermoplastique et d’un protecteur rigide en polypropylène. Offert en paquets contenant 1 ou 2 auto-injecteurs.
Solution injectable Bimzelx dosée à 320 mg dans un auto-injecteur
Auto-injecteur de 2 ml (en verre de type 1) muni d’un bouchon de caoutchouc bromobutyle recouvert de fluoropolymère, d’une aiguille de ½ pouce de calibre 27 et d’un protège-aiguille rigide, composé d’un capuchon d’aiguille en élastomère thermoplastique et d’un protecteur rigide en polypropylène. Offert dans une boîte contenant 1 auto-injecteur.
Aucun des composants de la seringue préremplie ou de l’auto-injecteur ne contient de latex de caoutchouc naturel.
Certains formats pourraient ne pas être commercialisés.
| Voie | Forme pharmaceutique/ | Ingrédients non | ||||||
| d’administration | teneur/composition | médicinaux | ||||||
| Injection sous-cutanée | Solution injectable / 160 mg / 1,0 ml seringue préremplie | Acétate de sodium trihydraté, acide acétique, eau pour injection, glycine, polysorbate 80 | ||||||
| Solution injectable / 160 mg / 1,0 ml auto-injecteur | ||||||||
| Solution injectable / 320 mg / 2,0 ml seringue préremplie | ||||||||
| Solution injectable / 320 mg / 2,0 ml auto-injecteur | ||||||||
7. Mises en garde et précautions
Appareil digestif
Maladie inflammatoire de l’intestin
Des cas d’apparition ou d’exacerbation d’une maladie inflammatoire de l’intestin (colite ulcéreuse et maladie de Crohn) ont été signalés pendant le traitement par Bimzelx. Bimzelx n’est pas recommandé chez les patients atteints d’une maladie inflammatoire de l’intestin. Si un patient présente des signes et des symptômes de maladie inflammatoire de l’intestin ou une exacerbation d’une maladie inflammatoire de l’intestin préexistante, Bimzelx doit être arrêté, et un traitement médical approprié doit être mis en place.
Système immunitaire
Hypersensibilité
Des réactions d’hypersensibilité graves ont été observées lors d’essais cliniques.
Comme avec toutes les protéines thérapeutiques, incluant Bimzelx, il existe un risque d’anaphylaxie. En cas de réaction anaphylactique ou d’une autre réaction allergique grave, il faut immédiatement mettre fin à l’administration de Bimzelx et instaurer un traitement médical approprié. Informez les patients/aidants des signes et des symptômes de l’anaphylaxie et des réactions d’hypersensibilité, et demandez-leur de consulter sans délai un médecin en présence de signes ou de symptômes.
Vaccination
Avant d’entreprendre un traitement par Bimzelx, il faut envisager la possibilité d’administrer au patient tous les vaccins qui sont indiqués pour son âge, conformément aux lignes directrices d’immunisation en vigueur.
Il faut éviter d’administrer des vaccins vivants aux patients traités par Bimzelx.
Les patients traités par Bimzelx peuvent recevoir des vaccins inactivés ou non vivants. Des personnes en bonne santé qui ont reçu une dose unique de 320 mg de Bimzelx deux semaines avant l’administration d’un vaccin inactivé contre la grippe saisonnière ont eu une réponse immunitaire comparable à celle des personnes qui n’avaient pas reçu Bimzelx avant la vaccination.
Infections
Bimzelx peut accroître le risque d’infections. Des taux plus élevés d’infections, notamment les infections des voies respiratoires supérieures et la candidose buccale, ont été observés chez les patients recevant Bimzelx par rapport au placebo (voir 8.2 Effets indésirables, Effets indésirables observés au cours des études cliniques, Infections).
La prudence est de mise lorsqu’on envisage l’emploi de Bimzelx chez des patients atteints d’une infection chronique ou ayant des antécédents d’infections récidivantes; les patients atteints d’infections actives, d’infections graves ou ayant des antécédents d’infections opportunistes, récurrentes ou chroniques ont été exclus des essais cliniques sur Bimzelx. On ne doit pas amorcer un traitement par Bimzelx en présence d’une infection évolutive d’importance clinique, tant que celle-ci n’est pas guérie ou traitée adéquatement.
Il faut aviser les patients traités par Bimzelx de consulter un médecin s’ils présentent des signes ou des symptômes évocateurs d’une infection chronique ou aiguë d’importance clinique. Si un patient contracte une infection d’importance clinique ou s’il ne répond pas au traitement habituel, son état doit être surveillé de près et il doit cesser d’utiliser Bimzelx jusqu’à ce que l’infection soit enrayée.
Dépistage de la tuberculose (TB) avant le traitement
Avant l’instauration du traitement par Bimzelx, les patients devraient faire l’objet d’un dépistage de la TB. On ne doit pas administrer Bimzelx à un patient atteint de tuberculose (TB) évolutive. Les patients qui reçoivent Bimzelx doivent faire l’objet d’une surveillance visant à déceler les signes et les symptômes d’une TB évolutive. Un traitement antituberculeux doit également être envisagé avant l’instauration du traitement par Bimzelx chez les patients ayant des antécédents de TB évolutive ou latente chez lesquels on ne peut confirmer l’utilisation d’un traitement approprié.
Santé reproductive
- Fertilité : L’effet du bimekizumab sur la fertilité humaine n’a pas été évalué.
7.1 Populations particulières
7.1.1 Grossesse
On dispose de peu de données sur l’emploi de Bimzelx chez la femme enceinte. Les effets de Bimzelx sur la grossesse ne sont pas connus. Les IgG1 humaines sont connues pour traverser la barrière placentaire; par conséquent, le bimekizumab peut être transféré de la mère au fœtus. Dans une étude sur le développement prénatal et postnatal menée chez des singes gravides, on a observé une biodistribution du bimekizumab chez le fœtus, mais pas d’effet tératogène. La progéniture mâle exposée au bimekizumab in utero a présenté un nombre réduit de neutrophiles et une réponse IgG réduite à la provocation antigénique, avec une décoloration transitoire des lèvres (voir 16. Toxicologie non clinique). Les études menées chez l’animal ne permettent pas toujours de prévoir la réponse chez les humains; par conséquent, on ne sait pas si Bimzelx peut nuire au fœtus en cas d’administration à une femme enceinte. Les femmes capables de concevoir un enfant doivent employer une méthode de contraception adéquate durant l’utilisation de Bimzelx et pendant au moins 4 mois après l’administration de la dernière dose de Bimzelx.
7.1.2 Allaitement
Nous ne disposons d’aucune donnée concernant la présence de Bimzelx dans le lait maternel, les effets sur le nourrisson allaité ou les effets sur la production de lait maternel. L’immunoglobuline G (IgG) humaine étant sécrétée dans le lait maternel, il convient de prendre des précautions.
7.1.3 Enfants
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Durant la période contrôlée par placebo des études cliniques de phase III sur le psoriasis en plaques, une fréquence plus élevée de candidose buccale (18,2 % contre 6,3 %) et de dermatite et d’eczéma (7,3 % contre 2,8 %) a été observée chez les patients âgés de plus de 65 ans par rapport aux patients plus jeunes (voir 1.2 Indications, Personnes âgées et 4.2 Posologie et administration, Posologie recommandée et ajustement posologique, Personnes âgées).
8. Effets indésirables
8.1 Aperçu des effets indésirables
Au cours de la période contrôlée par placebo des études de phase III sur le psoriasis en plaques, le rhumatisme psoriasique, la spondylarthrite axiale et l’hidradénite suppurée, les effets indésirables les plus fréquemment rapportés associés à Bimzelx étaient des infections des voies respiratoires supérieures (le plus souvent une rhinopharyngite) et une candidose buccale. La proportion de patients qui ont arrêté le traitement à cause d’effets indésirables était de 2,2 % parmi les patients traités par Bimzelx contre 1,6 % parmi les patients sous placebo. Des effets indésirables graves ont été rapportés chez 2,0 % des patients traités par Bimzelx contre 0,9 % des patients sous placebo.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Au total, 5862 patients ont été traités par Bimzelx dans des études cliniques en aveugle et en ouvert sur le psoriasis en plaques, le rhumatisme psoriasique, la spondylarthrite axiale (comprenant la spondylarthrite ankylosante et la spondylarthrite axiale non radiographique) et l’hidradénite suppurée, ce qui représente 11 469 années-patients d’exposition. Parmi ceux-ci, 4660 patients ont été exposés à Bimzelx pendant au moins un an.
Psoriasis en plaques
Les résultats d’études contrôlées par placebo et par médicament actif (BE VIVID et BE READY) ont été regroupés aux fins d’évaluation de l’innocuité de Bimzelx à 320 mg t4s sur une période maximale de 16 semaines. Le Tableau 2 fait état des effets indésirables (indépendamment du lien de causalité) qui sont survenus dans cet ensemble d’évaluation de l’innocuité. Les données des bras de traitement de comparaison des études contrôlées actives (BE VIVID et BE SURE) sont également incluses. Tableau 2 – Effets indésirables (indépendamment du lien de causalité) qui sont survenus chez 1 % ou plus des patients atteints de psoriasis en plaques jusqu’à la 16e semaine dans le groupe de traitement par Bimzelx, et plus fréquemment que dans le groupe placebo.
| Bimzelx à | Placebo N = 169 n (%)1 | Ustékinumab N = 163 n (%)2 | Adalimumab N = 159 n (%)3 | |||
| 320 mg t4s | ||||||
| N = 670 | ||||||
| n (%)1 | ||||||
| Infections et infestations | ||||||
| Candidose buccale | 49 (7,3) | 0 | 0 | 0 | ||
| Candidose oropharyngée | 8 (1,2) | 0 | 0 | 0 | ||
| Infection des voies respiratoires supérieures* | 97 (14,5) | 23 (13,6) | 22 (13,5) | 44 (27,7) | ||
| Folliculite | 8 (1,2) | 0 | 0 | 2 (1,3) | ||
| Gastro-entérite | 8 (1,2) | 0 | 0 | 4 (2,5) | ||
| Teignes** | 14 (2,1) | 0 | 0 | 1 [0,6] | ||
| Herpès buccal | 7 (1,0) | 0 | 2 (1,2) | 1 (0,6) | ||
| Affections du système nerveux | ||||||
| Céphalées | 22 (3,3) | 0 | 7 (4,3) | 5 (3,1) | ||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Toux | 8 (1,2) | 1 (0,6) | 2 (1,2) | 1 (0,6) | ||
| Affections de la peau et du tissu sous-cutané | ||||||
| Acné | 8 (1,2) | 0 | 0 | 1 (0,6) | ||
| Sécheresse de la peau | 8 (1,2) | 0 | 1 (0,6) | 1 (0,6) | ||
| Prurit généralisé | 11 (1,6) | 2 (1,2) | 2 (1,2) | 0 | ||
| Troubles généraux et anomalies au site d’administration | ||||||
| Réactions au point d’injection*** | 19 (2,8) | 2 (1,2) | 2 (1,2) | 2 (1,3) | ||
| Fatigue | 7 (1,0) | 0 | 0 | 2 (1,3) | ||
| Troubles gastro-intestinaux | ||||||
| Mal de dents | 8 (1,2) | 0 | 0 | 2 (1,3) | ||
| Troubles vasculaires | ||||||
| Hypertension | 11 (1,6) | 2 (1,2) | 5 (3,1) | 10 (6,3) | ||
1 Basé sur les données regroupées de la période contrôlée par placebo des études BE VIVID et BE READY jusqu’à la 16e semaine 2 Basé sur les données regroupées du groupe de traitement comparatif de l’étude BE VIVID jusqu’à la 16e semaine 3 Basé sur les données regroupées du groupe de traitement comparatif de l’étude BE SURE jusqu’à la 16e semaine
* Comprend : rhinopharyngite, pharyngite, infection des voies respiratoires supérieures, rhinite, amygdalite, sinusite et abcès périamygdalien
** Comprend : pied d’athlète (tinea pedis), dermatophytose inguinocrurale (tinea cruris), pityriasis versicolor, dermatophytose de la peau glabre (tinea corporis) et teignes
*** Comprend : érythème au point d’injection, réaction au point d’injection, œdème au point d’injection, douleur au point d’injection, ecchymose au point d’injection et enflure au point d’injection
Effets indésirables aux semaines 52 et 56
Le profil d’innocuité de Bimzelx pendant la période d’entretien des essais pivots de phase III sur le psoriasis en plaques était généralement cohérent avec le profil d’innocuité pendant la période de traitement initiale. Des tumeurs malignes (à l’exception du cancer de la peau sans présence de mélanome) ont été observées pendant le traitement par Bimzelx dans les essais cliniques sur le psoriasis en plaques (0,4/100 année-participants), bien que le lien de causalité ne soit pas établi.
Rhumatisme psoriasique
Les données de deux études contrôlées par placebo (BE COMPLETE et BE OPTIMAL) ont été regroupées pour évaluer l’innocuité de Bimzelx 160 mg t4s pendant une période allant jusqu’à 16 semaines. Le Tableau 3 résume les effets indésirables (indépendamment de la causalité) rapportés chez au moins 1 % de tous les patients recevant Bimzelx, et supérieurs à ceux du groupe traité par placebo.
Tableau 3 – Effets indésirables (indépendamment de la causalité) signalés chez ≥ 1 % des patients atteints de rhumatisme psoriasique jusqu’à la semaine 16 dans le groupe traité par Bimzelx, et plus fréquemment que dans le groupe traité par placebo
| Bimzelx 160 mg t4s | Placebo | |||||
| N = 698 | N = 413 | |||||
| n (%)1 | n (%)1 | |||||
| Troubles du système sanguin et lymphatique | ||||||
| Neutropénie | 8 (1,1) | 0 | ||||
| Troubles gastro-intestinaux | ||||||
| Diarrhée | 19 (2,7) | 8 (1,9) | ||||
| Stomatite | 8 (1,1) | 0 | ||||
| Infections et parasites | ||||||
| Candidose buccale | 16 (2,3) | 0 | ||||
| Bronchite | 11 (1,6) | 1 (0,2) | ||||
| Infections des voies respiratoires supérieures* | 102 (14,6) | 43 (10,4) | ||||
| Infection urinaire | 14 (2,0) | 7 (1,7) | ||||
| Troubles du système nerveux | ||||||
| Maux de tête | 25 (3,6) | 7 (1,7) | ||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Douleur oropharyngée | 9 (1,3) | 0 | ||||
| Bimzelx 160 mg t4s | Placebo | |||||
| N = 698 | N = 413 | |||||
| n (%)1 | n (%)1 | |||||
| Troubles de la peau et du tissu sous-cutané | ||||||
| Peau sèche | 7 (1,0) | 1 (0,2) | ||||
| Prurit | 7 (1,0) | 0 | ||||
1 D’après les données regroupées de la période contrôlée par placebo de BE OPTIMAL et BE COMPLETE jusqu’à la semaine 16. * Comprend les laryngites, les rhinopharyngites, les pharyngites, les rhinites, les broncho-sinusites, les sinusites, les sinusites aiguës, les sinusites chroniques, les amygdalites et les infections des voies respiratoires supérieures.
Spondylarthrite axiale (comprenant la spondylarthrite ankylosante et la spondylarthrite axiale non radiographique)
Les données d’études contrôlées par placebo sur la spondylarthrite ankylosante (BE MOBILE 2) et la spondylarthrite axiale non radiographique (BE MOBILE 1) ont été agrégées pour évaluer l’innocuité de Bimzelx 160 mg t4S pendant une période allant jusqu’à 16 semaines. Le Tableau 4 résume les effets indésirables (indépendamment de la causalité) rapportés dans cet ensemble d’évaluation de l’innocuité.
Tableau 4 : Événements indésirables (indépendamment du lien de causalité) rapportés chez ≥ 1 % des patients atteints de spondylarthrite ankylosante ou de spondylarthrite axiale non radiographique jusqu’à la semaine 16 dans le groupe de traitement par Bimzelx, et plus fréquemment que dans le groupe placebo
| Bimzelx 160 mg t4s | Placebo | |||||
| N = 349 | N = 237 | |||||
| n (%)1 | n (%)1 | |||||
| Troubles gastro-intestinaux | ||||||
| Diarrhée | 10 (2,9) | 3 (1,3) | ||||
| Mal de dent | 5 (1,4) | 1 (0,4) | ||||
| Dyspepsie | 4 (1,1) | 0 | ||||
| Gêne abdominale | 4 (1,1) | 0 | ||||
| Troubles généraux et anomalies au site d’administration | ||||||
| Réactions au site d’injection* | 12 (3,4) | 4 (1,7) | ||||
| Fatigue | 4 (1,1) | 2 (0,8) | ||||
| Affections hépato-biliaires | ||||||
| Stéatose hépatique | 4 (1,1) | 1 (0,4) | ||||
| Infections et infestations | ||||||
| Infections des voies respiratoires supérieures** | 57 (16,3) | 36 (15,2) | ||||
| Bimzelx 160 mg t4s | Placebo | |||||
| N = 349 | N = 237 | |||||
| n (%)1 | n (%)1 | |||||
| Candidose buccale | 13 (3,7) | 0 | ||||
| Mycose vulvovaginale | 6 (1,7) | 0 | ||||
| Gastro-entérite | 4 (1,1) | 2 (0,8) | ||||
| Herpès buccal | 4 (1,1) | 0 | ||||
| Folliculite | 4 (1,1) | 2 (0,8) | ||||
| Affections musculosquelettiques et des tissus conjonctifs | ||||||
| Douleurs musculosquelettiques | 4 (1,1) | 1 (0,4) | ||||
| Affections du système nerveux | ||||||
| Céphalées | 12 (3,4) | 7 (3,0) | ||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Douleur oropharyngée | 4 (1,1) | 0 | ||||
| Affections de la peau et du tissu sous-cutané | ||||||
| Éruptions cutanées | 8 (2,3) | 1 (0,4) | ||||
| Dermatite et eczéma*** | 9 (2,6) | 1 (0,4) | ||||
| Troubles vasculaires | ||||||
| Hypertension | 5 (1,4) | 2 (0,8) | ||||
1 Basé sur les données regroupées de la période contrôlée par placebo des études BE MOBILE 1 et BE MOBILE 2 jusqu’à la 16e semaine
* Comprennent : douleur au site d’injection, érythème au site d’injection, urticaire au site d’injection, hyperesthésie au site d’injection, paresthésie au site d’injection et éruption cutanée au site d’injection
** Comprennent : laryngite, rhinopharyngite, pharyngite, rhinite, sinusite, sinusite aiguë, amygdalite et infection des voies respiratoires supérieures
*** Comprennent : dermatite, eczéma, dermatite aux mains, dermatite allergique, eczéma dyshydrosiforme et prurigo
Hidradénite suppurée
Les données d’études contrôlées par placebo sur l’hidradénite suppurée (BE HEARD I et BE HEARD II) ont été agrégées pour évaluer l’innocuité de Bimzelx sur une période pouvant atteindre 16 semaines. Le Tableau 5 résume les effets indésirables (indépendamment du lien de causalité) rapportés chez au moins 1 % des patients qui recevaient Bimzelx et plus fréquemment que dans le groupe placebo. Tableau 5 – Effets indésirables (indépendamment du lien de causalité) rapportés chez ≥ 1 % des patients atteints d’hidradénite suppurée jusqu’à la 16e semaine, et plus fréquemment que dans le groupe placebo
| Bimzelx à 320 mg t2s | Placebo | |||||
| N = 576 | N = 146 | |||||
| n (%)1 | n (%)1 | |||||
| Troubles gastro-intestinaux | ||||||
| Diarrhée | 36 (6,3) | 7 (4,8) | ||||
| Dyspepsie | 6 (1,0) | 0 | ||||
| Douleur abdominale* | 21 (3,6) | 4 (2,7) | ||||
| Constipation | 10 (1,7) | 0 | ||||
| Troubles généraux et anomalies au site d’administration | ||||||
| États asthéniques** | 30 (5,2) | 6 (4,1) | ||||
| Pyrexie | 19 (3,3) | 2 (1,4) | ||||
| Réactions au point d’injection*** | 37 (6,4) | 2 (1,4) | ||||
| Infections et infestations | ||||||
| Candidose buccale | 41 (7,1) | 0 | ||||
| Candidose vulvovaginale | 6 (1,0) | 0 | ||||
| Otite externe | 9 (1,6) | 1 (0,7) | ||||
| Mycose vulvovaginale | 10 (1,7) | 0 | ||||
| Folliculite | 16 (2,8) | 0 | ||||
| Pied d’athlète (tinea pedis) | 7 (1,2) | 0 | ||||
| Infections des voies respiratoires supérieures**** | 53 (9,2) | 7 (4,8) | ||||
| Infection à coronavirus | 20 (3,5) | 2 (1,4) | ||||
| Affections musculosquelettiques et des tissus conjonctifs | ||||||
| Myalgie | 7 (1,2) | 1 (0,7) | ||||
| Affections du système nerveux | ||||||
| Céphalées | 40 (6,9) | 10 (6,8) | ||||
| Affections psychiatriques | ||||||
| Anxiété | 6 (1,0) | 1 (0,7) | ||||
| Dépression | 6 (1,0) | 1 (0,7) | ||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Bimzelx à 320 mg t2s | Placebo | |||||
| N = 576 | N = 146 | |||||
| n (%)1 | n (%)1 | |||||
| Toux | 6 (1,0) | 1 (0,7) | ||||
| Douleur oropharyngée | 15 (2,6) | 2 (1,4) | ||||
| Affections de la peau et du tissu sous-cutané | ||||||
| Acné | 9 (1,6) | 0 | ||||
| Dermatite et eczéma***** | 53 (9,2) | 6 (4,1) | ||||
| Prurit | 13 (2,3) | 1 (0,7) | ||||
| Urticaire | 8 (1,4) | 0 | ||||
1 Basé sur les données regroupées de la période contrôlée par placebo des études BE HEARD I et BE HEARD II jusqu’à la 16e semaine
* Comprennent : douleurs abdominales, douleurs abdominales hautes
** Comprennent : asthénie, fatigue, malaise
*** Comprennent : ecchymose au point d’injection, altération de la couleur au point d’injection, érythème au point d’injection, hémorragie au point d’injection, douleur au point d’injection, prurit au point d’injection, éruption cutanée au point d’injection, réaction au point d’injection, gonflement au point d’injection, urticaire au point d’injection **** Comprennent : laryngite, rhinopharyngite, abcès pharyngé, pharyngite, rhinite, sinusite, sinusite aiguë, amygdalite, infection des voies respiratoires supérieures
***** Comprennent : dermatite, dermatite allergique, dermatite atopique, dermatite de contact, dermite séborrhéique, eczéma, eczéma dyshidrosique, eczéma nummulaire, intertrigo
Infections
Durant la période contrôlée par placebo des études cliniques de phase III sur le psoriasis en plaques, des infections ont été signalées chez 36 % des patients ayant reçu Bimzelx pendant une période maximale de 16 semaines et chez 23 % des patients sous placebo. Des infections graves ont été recensées chez 0,3 % des patients ayant reçu Bimzelx et chez 0 % des patients ayant reçu le placebo.
Durant l’intégralité de la période de traitement des études de phase III sur le psoriasis en plaques, des infections ont été signalées chez 63 % des patients ayant reçu Bimzelx (120,4 par 100 années-patients). La majorité de ces infections étaient bénignes et comprenaient principalement des infections des voies respiratoires supérieures d’intensité légère ou modérée, ainsi que des candidoses buccales. Des infections graves ont été signalées chez 1,5 % des patients ayant reçu Bimzelx (1,6 par 100 années-patients).
Durant la période contrôlée par placebo des études cliniques de phase III sur le rhumatisme psoriasique, des infections ont été signalées chez 27,1 % des patients ayant reçu Bimzelx pendant une période maximale de 16 semaines et chez 17,7 % des patients sous placebo. Des infections graves ont été recensées chez 0,4 % des patients ayant reçu Bimzelx et chez 0 % des patients ayant reçu le placebo.
Durant l’intégralité de la période de traitement des études de phase III sur le rhumatisme psoriasique, des infections ont été signalées chez 49,1 % des patients ayant reçu Bimzelx (58,1 par 100 années-patients). La majorité de ces infections étaient bénignes et d’intensité légère ou modérée. Des infections graves ont été signalées chez 1,8 % des patients ayant reçu Bimzelx (1,3 par 100 années-patients).
Durant la période contrôlée par placebo des études cliniques de phase III sur la spondylarthrite axiale (SA et nr-axSpA), des infections ont été signalées chez 30,4 % des patients ayant reçu Bimzelx pendant une période maximale de 16 semaines, comparativement à 23,6 % des patients ayant reçu le placebo. Des infections graves sont survenues chez 0,3 % des patients ayant reçu Bimzelx et 0,4 % de ceux ayant reçu le placebo.
Durant l’intégralité de la période de traitement des études de phase III sur la spondylarthrite axiale (SA et nr-axSpA), des infections ont été signalées chez 54,4 % des patients ayant reçu Bimzelx (68,3 par 100 années-patients). La majorité de ces infections étaient bénignes et d’intensité légère ou modérée. Des infections graves ont été signalées chez 1,9 % des patients ayant reçu Bimzelx (1,5 par 100 années-patients).
Durant la période contrôlée par placebo des études cliniques de phase III sur l’hidradénite suppurée, des infections ont été signalées chez 33,0 % des patients ayant reçu Bimzelx pendant une période maximale de 16 semaines et chez 20,5 % des patients sous placebo. Des infections graves ont été recensées chez 0,1 % des patients ayant reçu Bimzelx et chez 0 % des patients ayant reçu le placebo.
Durant l’intégralité de la période de traitement des études de phase III sur l’hidradénite suppurée, des infections ont été signalées chez 68,0 % des patients ayant reçu Bimzelx (104,7 par 100 années-patients). La majorité de ces infections étaient bénignes et d’intensité légère ou modérée. Des infections graves ont été signalées chez 2,1 % des patients ayant reçu Bimzelx (1,7 par 100 années-patients).
Quelle que soit l’indication, aucun cas de tuberculose active n’a été signalé dans le cadre des études cliniques.
Infections fongiques
Durant la période contrôlée par placebo des études cliniques de phase III sur le psoriasis en plaques, des infections fongiques ont été signalées chez 12,7 % des patients ayant reçu Bimzelx pendant une période maximale de 16 semaines et chez 1,2 % des patients sous placebo. Des cas de candidose vulvovaginale ont été signalés chez 1,6 % des femmes ayant reçu Bimzelx pendant une période maximale de 16 semaines, comparativement à 0 % des femmes sous placebo.
Durant l’intégralité de la période de traitement des études de phase III sur le psoriasis en plaques, des infections fongiques (principalement des cas de candidoses buccales et oropharyngées) ont été signalées chez 23,6 % des patients ayant reçu Bimzelx (28,7 par 100 années-patients). Plus de 98 % des cas rapportés durant toute la période de traitement étaient bénins, d’intensité légère ou modérée, et n’ont pas nécessité l’arrêt du traitement. Les cas d’infections fongiques, y compris les cas de candidoses et de teignes, ont été rapportés comme étant résolus dans 88,5 % des cas. Chez la grande majorité des patients (94,6 %), les cas ont été résolus sans interruption ou abandon du bimekizumab. Sur une base annuelle, une récidive (2 infections ou plus) a été observée chez 8,8 % des patients ayant reçu Bimzelx.
Au cours de la période contrôlée par placebo des études de phase III, les taux de candidose buccale et oropharyngée observés chez les patients ayant reçu le bimekizumab étaient respectivement de 2,3 % et de 0 % pour le traitement du rhumatisme psoriasique, de 3,7 % et de 0,3 % pour celui de la spondylarthrite axiale (SA et nr-axSpA) et de 7,1 % et de 0 % pour celui de l’hidradénite suppurée.
Aucun cas de candidose buccale ou oropharyngée n’a été signalé chez les patients ayant reçu le placebo dans ces études.
Neutropénie
Des cas de neutropénie se sont déclarés lors de l’emploi de Bimzelx durant les études cliniques de phase III sur le psoriasis en plaques. Au cours de la période contrôlée par placebo de 16 semaines, une neutropénie de grade 3 ou 4 a été observée à la même fréquence (0,6 %) chez les patients sous Bimzelx et chez ceux sous placebo. Durant l’intégralité de la période de traitement des études de phase III, une neutropénie de grade 3 ou 4 a été signalée chez 1 % des patients traités par Bimzelx.
La fréquence des cas de neutropénie dans les études cliniques portant sur le rhumatisme psoriasique, la spondylarthrite axiale (SA et nr-axSpA) et l’hidradénite suppurée a été comparable à celle observée dans les études sur le psoriasis en plaques.
Quelle que soit l’indication, la plupart de ces cas ont été passagers et n’ont pas nécessité l’arrêt du traitement. Aucun cas d’infection grave n’a été associé à la neutropénie.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables survenus chez moins de 1 % des patients ayant reçu Bimzelx1 au cours de la période contrôlée par placebo ont été les suivants :
Infections et infestations : herpès, otite moyenne, conjonctivite, candidose cutanée et autres candidoses des muqueuses (y compris de l’œsophage).
1 Liste dérivée d’événements qui ont été jugés raisonnablement liés aux médicaments ou causals
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, biologiques et autres données quantitatives
Sans objet
9. Interactions médicamenteuses
9.4 Interactions médicament-médicament
Aucune étude directe sur les interactions médicament-médicament n’a été réalisée chez l’être humain.
En présence d’un état inflammatoire chronique, le taux accru de cytokines inhibe la production de certaines enzymes du CYP450. Ainsi, les traitements anti-inflammatoires tels que Bimzelx (injection de bimekizumab), un inhibiteur de l’IL-17A et de l’IL-17F, peuvent contribuer à la normalisation des taux de CYP450, ce qui se traduit par une exposition plus faible aux médicaments concomitants métabolisés par le CYP450. Par conséquent, la possibilité d’un effet cliniquement pertinent sur les substrats du CYP450 dont l’indice thérapeutique est étroit, auquel cas la dose du médicament (p. ex., la warfarine) est ajustée en fonction du patient, ne peut être exclue. Au moment d’amorcer un traitement par Bimzelx, il convient d’envisager la surveillance des patients qui reçoivent ces types de médicaments.
Les analyses des données pharmacocinétiques (PK) de la population ont indiqué que l’administration concomitante de médicaments antirhumatismaux modificateurs de la maladie (ARMM) conventionnels, y compris le méthotrexate, ou une exposition antérieure à des produits biologiques n’ont aucun effet cliniquement pertinent sur la clairance du bimekizumab.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1 Mode d’action
Le bimekizumab est un anticorps monoclonal humanisé de la sous-classe des immunoglobulines G1 kappa (IgG1-k) doté de deux régions identiques de liaison à l’antigène qui lient les cytokines IL-17A, IL-17F et IL-17AF et les neutralisent, les empêchant ainsi d’interagir avec le complexe des récepteurs de l’IL-17A et de l’IL-17C. Plusieurs maladies inflammatoires d’origine immunitaire sont caractérisées par des concentrations élevées d’IL-17A et d’IL-17F. Le taux d’expression de l’IL-17F est particulièrement élevé dans les tissus lésionnels des patients atteints d’hidradénite suppurée, principalement en raison de l’IL-1b. Dans des modèles in vitro, la double neutralisation de l’IL-17A et de l’IL-17F par le bimekizumab inhibe l’expression des gènes et des protéines favorisant l’inflammation dans une plus large mesure que l’inhibition de l’IL-17A seule.
10.2 Pharmacodynamie
Aucune étude en bonne et due forme n’a été menée sur la pharmacodynamie du bimekizumab.
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques (PK) du bimekizumab étaient similaires chez les patients atteints de psoriasis en plaques, de rhumatisme psoriasique et de spondylarthrite axiale (SA et nr-axSpA). D’après des analyses pharmacocinétiques de population et pour un poids corporel de référence de 90 kg, la clairance et le volume de distribution apparents du bimekizumab chez les patients atteints d’hidradénite suppurée étaient respectivement, selon les estimations, plus élevés de 31 % et de 18 % que ceux observés pour les indications mentionnées précédemment. La demi-vie estimée était de 20 jours dans les cas d’hidradénite suppurée. Par conséquent, la concentration minimale médiane à l’état d’équilibre à une dose de 320 mg administrée toutes les 4 semaines était approximativement 40 % inférieure chez les patients atteints d’hidradénite suppurée à celle notée dans le cas des autres indications.
Chez des patients atteints de psoriasis en plaques, la pharmacocinétique du bimekizumab s’est révélée proportionnelle à la dose après l’administration sous-cutanée de multiples doses du médicament dans une gamme posologique allant de 64 à 480 mg.
Le Tableau 6 fait état de l’ASC, de la Cmax, du Tmax et de la Cmin à l’état d’équilibre chez les patients atteints de psoriasis en plaques modéré ou sévère pour les schémas posologiques à 320 mg t4s et à 320 mg t8s.
Tableau 6 – Résumé des paramètres PK du bimekizumab à l’état d’équilibre chez les patients atteints de psoriasis en plaques modéré ou sévère sur la base d’une analyse PK de populationa
| ASCssb (mcg.jour/ml) | Cmax,ss (mcg/ml) | Tmax,ss (jour) | Cmin,ss (mcg/ml) | |||||||||
| Médiane [2,5; 97,5]c | Médiane [2,5; 97,5]c | Médiane [2,5; 97,5]c | Médiane [2,5; 97,5]c | |||||||||
| 320 mg t4s | 878 [383, 1970] | 43,3 [20,3; 91] | 3,28 [3,06; 3,42] | 19,7 [6,94; 50,1] | ||||||||
| 320 mg t8s | 846 [366; 1870] | 29,5 [14,4; 59,8] | 3,67 [3,29; 3,94] | 5,36 [1,23; 16,1] | ||||||||
ASCss : aire sous la courbe dans un intervalle posologique à l’état d’équilibre; Cmax,ss : concentration maximale à l’état d’équilibre; Cmin,ss : concentration minimale à l’état d’équilibre; Tmax,ss : temps pour atteindre la concentration maximale; t4s : toutes les 4 semaines; t8s : toutes les 8 semaines
a Le poids type observé chez les patients atteints de psoriasis en plaques lors de l’analyse PK de la population était de 90 kg b L’intervalle posologique était de 28 jours pour le schéma posologique t4s et de 56 jours pour le schéma posologique t8s c 2,5e et 97,5e percentiles.
Absorption
Dans le cadre de cette analyse, la biodisponibilité absolue du bimekizumab s’est établie en moyenne à 70,1 % chez des volontaires en bonne santé.
Une analyse PK de population a révélé qu’après l’injection sous-cutanée d’une dose unique de 320 mg à des patients atteints de psoriasis en plaques présentant un poids type de 90 kg, le bimekizumab atteint une concentration plasmique maximale médiane de 25 mcg/ml en 3 à 4 jours.
Les concentrations maximale et minimale médianes à l’état d’équilibre suivant l’administration sous-cutanée du médicament à raison de doses de 320 mg toutes les 4 semaines s’établissent respectivement à 43 mcg/ml et à 20 mcg/ml sur la base d’une analyse PK de population. L’exposition à l’état d’équilibre est atteinte après environ 16 semaines et montre une augmentation de 1,7 fois de la Cmax et de l’ASC du bimekizumab après l’administration du médicament toutes les 4 semaines qu’après l’administration d’une dose unique.
Suivant le remplacement du schéma posologique de 320 mg toutes les 4 semaines par celui de 320 mg toutes les 8 semaines à la 16e semaine, l’état d’équilibre est atteint environ 16 semaines plus tard, sur la base d’une analyse PK de population. Les concentrations plasmatiques maximale et minimale médianes à l’état d’équilibre avec une injection toutes les 8 semaines sont respectivement de 30 mcg/ml et 5 mcg/ml.
Distribution
Lors des analyses PK de population, le volume de distribution (V/F) médian (coefficient de variation en pourcentage) à l’état d’équilibre a été de 11,2 L (30,5 %) chez les patients atteints de psoriasis en plaques.
Métabolisme
Le bimekizumab est un anticorps monoclonal. Il devrait normalement être dégradé en petits peptides et en acides aminés par l’entremise des voies cataboliques, de la même façon que les immunoglobulines endogènes.
Élimination
Toujours selon les analyses PK de population, la clairance apparente (Cl/F) médiane (coefficient de variation en pourcentage) du bimekizumab a été de 0,337 L/jour (32,7 %) et sa demi-vie d’élimination terminale moyenne a été de 23 jours chez les patients atteints de psoriasis en plaques.
Les participants porteurs d’anticorps anti-médicament et non porteurs d’anticorps neutralisants ou dont le statut quant à ces anticorps était inconnu présentaient une Cl/F supérieure de 5 % à celle des participants non porteurs d’anticorps anti-médicament, tandis que les participants porteurs d’anticorps anti-médicament et d’anticorps neutralisants présentaient une Cl/F supérieure de 16 %. Toutefois, la présence d’anticorps anti-médicament et d’anticorps neutralisants n’a eu aucun effet sur l’efficacité et aucun effet cliniquement pertinent sur l’innocuité.
Populations et états pathologiques particuliers
- Enfants : La pharmacocinétique du bimekizumab n’a pas été évaluée chez les enfants.
- Personnes âgées : Lors d’une analyse PK de population (n = 355, ≥ 65 ans, atteints de psoriasis, de rhumatisme psoriasique, d’axSpA ou d’HS), la clairance du bimekizumab a été comparable pour l’ensemble de la tranche d’âge. Aucun ajustement posologique n’est requis.
Sexe : D’après la modélisation démographique des paramètres PK, la clairance apparente (Cl/F)
pourrait être plus rapide (+9 %) chez les femmes que chez les hommes, mais cela n’a pas d’effet cliniquement significatif sur l’exposition au bimekizumab. Aucun ajustement posologique n’est requis.
- Origine ethnique : Dans le cadre d’une étude de PK clinique, aucune différence importante sur le plan clinique n’a été notée quant à l’exposition au bimekizumab entre des sujets japonais ou chinois et des sujets de race blanche. Aucun ajustement posologique n’est requis.
- Insuffisance hépatique : Aucune étude particulière n’a été effectuée pour déterminer l’effet de l’insuffisance hépatique sur la pharmacocinétique du bimekizumab.
- Insuffisance rénale : Aucune étude particulière n’a été effectuée pour déterminer l’effet de l’insuffisance rénale sur la pharmacocinétique du bimekizumab.
- Obésité : D’après la modélisation démographique des paramètres PK en cas de psoriasis en plaques ou d’HS, l’exposition au bimekizumab diminue lorsque le poids corporel augmente. La concentration plasmatique moyenne de bimekizumab devrait être au moins 30 % plus faible chez les patients adultes atteints de psoriasis en plaques dont le poids est ≥ 120 kg que chez ceux pesant 90 kg. Par conséquent, un ajustement de la dose pourrait s’avérer nécessaire chez certains patients atteints de psoriasis en plaques dont le poids est ≥ 120 kg (voir 4. Posologie et administration).
10.4 Immunogénicité
Comme toutes les protéines thérapeutiques, Bimzelx présente un risque d’immunogénicité. La détection des anticorps anti-médicament est fortement dépendante de la sensibilité et de la spécificité du test utilisé. De plus, la fréquence de résultats positifs observée quant à la présence de ces anticorps (y compris les anticorps neutralisants) peut être influencée par plusieurs facteurs, notamment la méthodologie appliquée, la manipulation des échantillons, le moment du prélèvement des échantillons, les médicaments concomitants et la présence de maladies sous-jacentes. Pour ces raisons, la comparaison entre la fréquence de la production d’anticorps dirigés contre le bimekizumab et celle de la production d’anticorps dirigés contre d’autres produits pourrait prêter à confusion.
Quelle que soit l’indication, la production d’anticorps dirigés contre le bimekizumab ou d’anticorps neutralisants n’a eu aucun effet cliniquement important sur la pharmacocinétique, la réponse clinique ou le profil d’innocuité.
Psoriasis en plaques
Environ 45 % (116/257) des patients atteints de psoriasis en plaques ayant reçu Bimzelx selon le schéma posologique recommandé (320 mg toutes les 4 semaines pendant les 16 premières semaines, puis toutes les 8 semaines par la suite) pendant une période maximale de 56 semaines ont présenté des anticorps anti-médicament. Parmi les patients ayant présenté des anticorps anti-médicament, environ 34 % (40/116) étaient porteurs d’anticorps classés comme neutralisants, ce qui représente 16 % (40/257) de tous les patients ayant reçu Bimzelx.
Rhumatisme psoriasique
Environ 31 % (218/698) des patients atteints de rhumatisme psoriasique traités par Bimzelx selon le schéma posologique recommandé (160 mg toutes les 4 semaines) jusqu’à 16 semaines ont présenté des anticorps anti-médicaments. Parmi les patients présentant des anticorps anti-médicaments, environ 33 % (72/218) avaient des anticorps classés comme neutralisants, ce qui représente 10 % (72/698) de tous les patients traités par Bimzelx. À la semaine 24, environ 36 % (157/431) des patients atteints de rhumatisme psoriasique de l’étude BE OPTIMAL traités par Bimzelx selon le schéma posologique recommandé (160 mg toutes les 4 semaines) présentaient des anticorps anti-médicaments. Parmi les patients présentant des anticorps anti-médicaments, environ 41 % (65/157) avaient des anticorps classés comme neutralisants, ce qui représente 15 % (65/431) de tous les patients de l’étude BE OPTIMAL traités par Bimzelx.
Spondylarthrite axiale (axSpA)
- Spondylarthrite ankylosante (SA, spondylarthrite axiale radiographique)
Approximativement 37 % (72/194) des patients atteints de SA ayant reçu Bimzelx pendant une période maximale de 24 semaines au schéma posologique recommandé (160 mg toutes les 4 semaines) ont présenté des anticorps anti-médicament. Parmi ces patients, environ 49 % (35/72) présentaient des anticorps qualifiés de neutralisants, soit 18 % (35/194) de l’ensemble des patients ayant reçu Bimzelx.
- Spondylarthrite axiale non radiographique (nr-axSpA)
Approximativement 51 % (61/119) des patients atteints de nr-axSpA ayant reçu Bimzelx pendant une période maximale de 24 semaines au schéma posologique recommandé (160 mg toutes les 4 semaines) ont présenté des anticorps anti-médicament. Parmi ces patients, environ 43 % (26/61) présentaient des anticorps qualifiés de neutralisants, soit 22 % (26/119) de l’ensemble des patients ayant reçu Bimzelx.
Hidradénite suppurée
Environ 59 % des patients atteints d’HS qui ont reçu Bimzelx selon la posologie recommandée (320 mg toutes les 2 semaines pendant les 16 premières semaines, puis toutes les 4 semaines par la suite) sur une période maximale de 48 semaines étaient porteurs d’anticorps anti-médicament. Parmi ces patients, environ 63 % (37 % de l’ensemble des patients ayant reçu Bimzelx) étaient porteurs d’anticorps qualifiés de neutralisants.
11. Conservation, stabilité et mise au rebut
Conserver au réfrigérateur (à une température de 2 à 8 °C) (de 36 à 46 °F).
Ne pas congeler.
Conserver Bimzelx (injection de bimekizumab) dans sa boîte d’origine afin de le protéger de la lumière.
Au besoin, Bimzelx peut être conservé à la température ambiante jusqu’à 25 °C / 77°F pendant une période maximale de 25 jours, à l’abri de la lumière, dans le délai de péremption du produit. Ne pas conserver au-dessus de 25 °C / 77°F. Jeter le produit s’il n’est pas utilisé après 25 jours de conservation à température ambiante.
Un espace est prévu sur l’emballage pour y inscrire la date à laquelle le produit est sorti du réfrigérateur.
Ne pas remettre la seringue préremplie ou l’auto-injecteur dans le réfrigérateur une fois la température ambiante atteinte.
Tout médicament inutilisé ou déchet médical doit être jeté conformément aux règlements locaux.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : Bimekizumab
Nom chimique : Immunoglobuline G1, anti-IL-17A et anti-IL-17F
Formule moléculaire et masse moléculaire : Le bimekizumab est un anticorps monoclonal humanisé pleine longueur de la sous-classe des IgG1, issu du génie génétique. La masse moléculaire théorique du bimekizumab est d’environ 150 kDa.
Structure : Le bimekizumab est un anticorps qui comporte deux chaînes lourdes gamma 1 et deux chaînes légères kappa humaines. Chaque chaîne lourde est constituée de 455 acides aminés et chaque chaîne légère, de 214 acides aminés. Les chaînes sont reliées par des ponts disulfures. Chaque chaîne lourde compte un site de N-glycosylation et ne comprend pas de lysine C-terminale.
Propriétés physicochimiques : Le bimekizumab injectable est un liquide clair à légèrement opalescent, incolore à jaune brunâtre pâle, dont le pH est de 5,1.
Norme pharmaceutique : Aucune norme internationale n’est utilisée. L’étalon de référence pour Bimzelx est établi à partir d’un lot de bimekizumab dosé à 160 mg/ml.
Caractéristiques du produit :
Bimzelx renferme du bimekizumab, un anticorps monoclonal humanisé recombinant pleine longueur de la sous-classe des IgG1, exprimé dans une lignée de cellules d’ovaires de hamster chinois génétiquement modifiées. Il se lie à l’IL-17A et à l’IL-17F humaines et inhibe l’activation cellulaire induite par ces cytokines. L’anticorps comporte deux chaînes lourdes, chacune constituée de 455 résidus d’acides aminés, et deux chaînes légères, chacune constituée de 214 résidus d’acides aminés; son poids moléculaire est d’environ 150 kDa. Le bimekizumab injectable est une solution pour administration sous-cutanée, stérile, claire à légèrement opalescente, incolore à jaune brunâtre pâle, sans agent de conservation, dont le pH est de 5,1.
14. Études cliniques
14.1 Études cliniques par indication
Psoriasis en plaques
L’innocuité et l’efficacité de Bimzelx (injection de bimekizumab) ont été évaluées chez 1480 patients atteints de psoriasis en plaques modéré ou sévère dans le cadre de trois études multicentriques de phase III contrôlées par placebo et/ou médicament actif, avec répartition aléatoire. Pour y participer, les patients devaient avoir 18 ans ou plus, être atteints de psoriasis en plaques touchant au moins 10 % de leur surface corporelle, afficher un score PASI (Psoriasis Area and Severity Index) ≥ 12 et un score IGA (Investigators Global Assessment) ≥ 3 sur une échelle à 5 points, et être candidats à un traitement à action générale et/ou à la photothérapie contre le psoriasis. L’efficacité et l’innocuité de Bimzelx ont été évaluées par rapport à celles d’un placebo et de l’ustékinumab (BE VIVID), par rapport à un placebo seul (BE READY) et par rapport à l’adalimumab (BE SURE).
Le plan et les caractéristiques démographiques des trois essais cliniques sont résumés au Tableau 7.
Tableau 7 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur le psoriasis en plaques
| Nom de l’étude | Plan de l’étude | Posologie, voie d’administration et duréea | Sujets de l’étude (n) | Âge | Sexe % | ||
| moyen, | |||||||
| ans | |||||||
| (tranche) | |||||||
| BE VIVID | Étude de phase III à double insu, contrôlée par placebo et médicament actif, avec répartition aléatoire et groupes parallèles | BKZ à 320 mg SC t4s pendant 52 semaines UST à 45 ou 90 mg SC les semaines 0 et 4, puis t12s pendant 52 semaines PBO pendant 16 semaines, puis BKZ à 320 mg SC t4s pendant 36 semaines | Patients adultes atteints de psoriasis en plaques modéré ou sévère BKZ : 321 UST : 163 PBO : 83 | 46,1 (18-81) | Hommes : 71,6 Femmes : 28,4 | ||
| BE READY | Étude de phase III à double insu, contrôlée par placebo, avec répartition aléatoire | BKZ à 320 mg SC t4s pendant 16 semaines, puis BKZ à 320 mg SC t4s ou t8s, ou PBO pendant 40 semaines PBO pendant 16 semaines, puis PBO pendant 40 semaines ou BKZ à 320 mg SC t4s pendant 12 semaines | Patients adultes atteints de psoriasis en plaques modéré ou sévère BKZ : 349 PBO : 86 | 44,3 (18-81) | Hommes : 72,0 Femmes : 28,0 | ||
| Nom de l’étude | Plan de l’étude | Posologie, voie d’administration et duréea | Sujets de l’étude (n) | Âge | Sexe % | ||
| moyen, | |||||||
| ans | |||||||
| (tranche) | |||||||
| BE SURE | Étude de phase III à double insu, contrôlée par médicament actif, avec répartition aléatoire et groupes parallèles | BKZ à 320 mg SC t4s pendant 56 semaines ou BKZ à 320 mg SC t4s pendant 16 semaines, puis BKZ à 320 mg t8s pendant 40 semaines ADA à 80 mg SC la semaine 0 suivis de 40 mg SC t2s pendant 24 semaines à partir de la semaine 1, puis BKZ à 320 mg SC t4s pendant 32 semaines | Patients adultes atteints de psoriasis en plaques modéré ou sévère BKZ 320 mg t4s : 158 BKZ 320 mg t4s/t8s : 161 ADA : 159 | 44,9 (18-83) | Hommes : 68,6 Femmes : 31,4 | ||
BKZ = Bimzelx; PBO = placebo; UST = ustékinumab; ADA = adalimumab; s.c. = par voie sous-cutanée; t2s = toutes les 2 semaines; t4s = toutes les 4 semaines; t8s = toutes les 8 semaines; t12s = toutes les 12 semaines aDes renseignements détaillés sur la posologie, la voie d’administration et la durée de ces essais cliniques sont fournis ci-après.
L’étude BE VIVID a été menée pendant 52 semaines auprès de 567 patients répartis au hasard de manière à recevoir l’un des schémas posologiques suivants : 1) Bimzelx à 320 mg toutes les 4 semaines;
- 2) une préparation d’ustékinumab à raison de 45 ou de 90 mg, selon le poids du patient, au début et à la 4e semaine de l’étude, puis toutes les 12 semaines; ou 3) un placebo pendant les 16 premières semaines, remplacé par Bimzelx à 320 mg toutes les 4 semaines pendant le reste de l’étude.
L’étude BE READY visait à évaluer 435 patients pendant une période de 56 semaines. Les patients admis ont été répartis au hasard de manière à recevoir Bimzelx à 320 mg toutes les 4 semaines ou un placebo. À la 16e semaine de l’étude, les patients qui avaient obtenu une réponse PASI 90 ont amorcé la période de retrait à répartition aléatoire de 40 semaines. Les participants initialement répartis au hasard dans le groupe sous Bimzelx à 320 mg toutes les 4 semaines ont fait l’objet d’une autre répartition aléatoire en vue de continuer à recevoir ce schéma posologique ou de passer à Bimzelx à 320 mg toutes les 8 semaines ou à un placebo (retrait de Bimzelx). Par ailleurs, les participants qui avaient d’abord été affectés au placebo ont continué de le recevoir s’ils avaient obtenu une réponse PASI 90. Tous les patients qui n’avaient pas obtenu une réponse PASI 90 à la 16e semaine ont été admis dans un groupe de sauvetage en mode ouvert et ont reçu Bimzelx à 320 mg toutes les 4 semaines pendant 12 semaines. Les patients qui ont subi une récidive (n’ont pas obtenu une réponse PASI 75) durant la période de retrait à répartition aléatoire ont également intégré le groupe de sauvetage pendant 12 semaines.
L’étude BE SURE a évalué 478 patients pendant 56 semaines. Les participants ont été répartis au hasard de manière à recevoir l’un des traitements suivants : 1) Bimzelx à 320 mg toutes les 4 semaines pendant 56 semaines; 2) Bimzelx à 320 mg toutes les 4 semaines pendant 16 semaines, puis toutes les 8 semaines jusqu’à la 56e semaine; ou 3) une préparation d’adalimumab selon la posologie recommandée pendant 24 semaines, puis Bimzelx à 320 mg toutes les 4 semaines jusqu’à la 56e semaine.
Les caractéristiques initiales étaient comparables dans les trois études. Au départ, la surface corporelle médiane touchée était de 20 %, le score PASI médian était de 18 et le score IGA indiquait une atteinte sévère chez 33 % des patients. Au total, 27 % des participants aux différentes études avaient des antécédents de rhumatisme psoriasique et 93 % présentaient une atteinte du cuir chevelu. Les scores médians consignés dans le journal des symptômes du patient (PSD, pour Patient Symptoms Diary) relativement à la douleur, au prurit et à la desquamation étaient de 6 ou de 7 sur une échelle de 0 à 10 points et le score total médian selon l’indice dermatologique de qualité de vie (DLQI, pour Dermatology Life Quality Index) était de 9.
Dans les trois études, 38 % des patients avaient déjà pris des agents biologiques, 23 % avaient reçu au moins un inhibiteur de l’IL-17 (les échecs primaires aux agents anti-IL-17 ont été exclus) et 13 %, un antagoniste du facteur de nécrose tumorale (anti-TNF). Au total, 22 % des patients n’avaient jamais reçu de traitement à action générale (y compris des agents non biologiques et biologiques) et 39 % avaient déjà suivi une photothérapie ou une chimiothérapie.
L’efficacité de Bimzelx a été évaluée par rapport à ses effets sur l’atteinte cutanée générale, sur certaines parties du corps (cuir chevelu, ongles, mains et pieds), sur les symptômes rapportés par les patients et sur la qualité de vie. Les chercheurs des trois études ont examiné les changements entre le départ et la 16e semaine pour les deux paramètres d’évaluation principaux suivants :
la proportion de patients ayant obtenu une baisse d’au moins 90 % de leur score PASI (PASI 90)
initial;
- la proportion de patients ayant obtenu un score IGA de 0 (disparition complète des lésions) ou de 1 (disparition quasi complète des lésions) et une amélioration d’au moins 2 points par rapport au départ.
Les réponses PASI 100 à la 16e semaine et PASI 75 à la 4e semaine constituaient les paramètres d’évaluation secondaires clés des trois études. La réponse IGA 0 à la 16e semaine constituait un autre paramètre d’évaluation secondaire clé des études BE VIVID et BE READY.
Résultats de l’étude
Atteinte cutanée générale
À la 16e semaine, le traitement par le bimekizumab chez les patients adultes atteints de psoriasis en plaques avait considérablement amélioré les paramètres rendant compte de l’activité de la maladie, comparativement au placebo et aux préparations d’ustékinumab et d’adalimumab. Les principaux résultats relatifs à l’efficacité sont présentés au Tableau 8.
Tableau 8 – Résumé des réponses cliniques à la 16e semaine des études BE VIVID, BE READY et BE SURE
| BE VIVID | BE READY | BE SURE | |||||
Placebo (N = 83) n (%) | Bimzelx à 320 mg t4s (N = 321) n (%) | Ustékinumab (N = 163) n (%) | Placebo (N = 86) n (%) | Bimzelx à 320 mg t4s (N = 349) n (%) | Bimzelx à 320 mg t4s (N = 319) n (%) | Adalimumab (N = 159) n (%) | |
PASI 90 Semaine 16 | 4 (4,8) | 273 (85,0)a, b | 81 (49,7) | 1 (1,2) | 317 (90,8)a | 275 (86,2)a | 75 (47,2) |
IGA 0/1 Semaine 16 | 4 (4,8) | 270 (84,1)a, b | 87 (53,4) | 1 (1,2) | 323 (92,6)a | 272 (85,3)a | 91 (57,2) |
PASI 100 Semaine 16 | 0 (0,0) | 188 (58,6)a | 34 (20,9) | 1 (1,2) | 238 (68,2)a | 194 (60,8)a | 38 (23,9) |
IGA 0 Semaine 16 | 0 (0,0) | 188 (58,6)a | 36 (22,1) | 1 (1,2) | 243 (69,6)a | – | – |
t4s = toutes les 4 semaines. La méthode d’imputation des non-répondeurs a été utilisée.
Une réponse IGA de 0 ou 1 était définie comme la disparition complète (0) ou quasi complète (1) des lésions et d’une amélioration d’au moins 2 grades entre le départ et la 16e semaine. Une réponse IGA de 0 était définie comme la disparition complète des lésions et d’une amélioration d’au moins 2 points entre le départ et la 16e semaine. Toutes les comparaisons étaient basées sur le test stratifié de Cochran-Mantel-Haenszel (CMH) dans lequel la région et l’exposition antérieure aux médicaments biologiques étaient utilisées comme variables de stratification. Tous les tests ont été effectués avec un niveau alpha bilatéral de 0,05. Les valeurs p étaient basées sur le test CMH utilisant l’association générale. Une procédure de test à séquence fixe pour tenir compte de la multiplicité et contrôler le taux d’erreur de type I global a été prédéfinie au préalable dans chaque étude.
- a) Valeur p < 0,001 par rapport au placebo (BE VIVID et BE READY) et par rapport à l’adalimumab (BE SURE), incluse dans la procédure de test prédéfinie.
- b) Valeur p < 0,001 par rapport à l’ustékinumab (BE VIVID), incluse dans la procédure de test prédéfinie.
Dans l’étude BE VIVID, après l’administration d’une première dose du médicament, soit en l’espace de 4 semaines, 76,9 % des patients traités par Bimzelx avaient obtenu une réponse PASI 75 comparativement à 2,4 % et à 15,3 % des patients ayant reçu le placebo et l’ustékinumab, respectivement. Dès la 2e semaine, le taux de réponse PASI 90 a été plus important avec Bimzelx qu’avec le placebo ou l’ustékinumab. À la 52e semaine, les taux de réponse PASI 90 et IGA 0/1 se sont maintenus à 81,6 % et 77,9 % respectivement, chez les patients traités par Bimzelx t4s.
Dans l’étude BE SURE, 76,5 % des patients traités par Bimzelx avaient obtenu, à la 4e semaine, une réponse PASI 75 comparativement à 31,4 % des patients ayant reçu l’adalimumab. Les taux de réponse PASI 90 et IGA 0/1 observés à la 16e semaine se sont maintenus jusqu’à la 56e semaine, chez les patients traités par Bimzelx. Les taux de réponse PASI 90 et IGA 0/1 étaient de 82,6 % et 83,2 % respectivement, chez les patients traités toutes les 8 semaines pendant la période d’entretien. Les taux de réponse PASI 90 et IGA 0/1 étaient de 84,8 % et 82,3 % respectivement, chez les patients traités toutes les 4 semaines pendant la période d’entretien.
Dans l’étude BE READY, à la 4e semaine, 75,9 % des patients traités par Bimzelx avaient obtenu une réponse PASI 75 comparativement à 1,2 % des patients ayant reçu le placebo. Dans la période de retrait à répartition aléatoire, chez les patients qui avaient obtenu une réponse PASI 90 à la 16e semaine et qui ont reçu un traitement d’entretien par Bimzelx t8s, 91,0 % et 90,0 % ont maintenu une réponse PASI 90 et IGA 0/1 à la 56e semaine, respectivement. Alors que chez les patients ayant obtenu une réponse PASI 90 à la 16e semaine et ayant reçu un traitement d’entretien par Bimzelx t4s, 85,8 % et 86,8 % ont maintenu une réponse PASI 90 et IGA 0/1 à la 56e semaine, respectivement.
Maintien des réponses à la 52e semaine chez les répondants à Bimzelx à la 16e semaine
Dans une analyse intégrée des études BE VIVID, BE READY et BE SURE, parmi les patients ayant obtenu une réponse PASI 100 à la 16e semaine, 88,5 % des patients qui sont passés à Bimzelx à 320 mg toutes les 8 semaines ont obtenu une réponse PASI 100 à la 52e semaine. De même, parmi les patients ayant obtenu une réponse PASI 90 ou IGA 0/1 à la 16e semaine, 90,3 % et 91,5 % des patients qui sont passés à Bimzelx à 320 mg toutes les 8 semaines ont obtenu une réponse PASI 90 et IGA 0/1, respectivement à la 52e semaine.
Qualité de vie / Résultats rapportés par le patient
Les symptômes des patients ont été évalués à l’aide d’un journal des symptômes du patient (PSD). On définit une réponse de type PSD comme une variation entre le début de l’étude et la 16e semaine supérieure ou égale à un seuil prédéfini.
Dans l’étude BE READY, les taux de réponse de type PSD à la 16e semaine pour la douleur, les démangeaisons et la desquamation chez les patients traités par Bimzelx étaient de 78,8 % (201/255), 75,5 % (210/278) et 78,0 % (223/286) contre 9,0 % (6/67), 5,6 % (4/72) et 5,7 % (4/70) chez les patients ayant reçu le placebo.
Dans l’étude BE VIVID, les taux de réponse de type PSD à la 16e semaine pour la douleur, les démangeaisons et la desquamation chez les patients traités par Bimzelx étaient de 77,3 % (177/229), 76,6 % (187/244) et 78,5 % (193/246) contre 16,7 % (9/54), 13,1 % (8/61) et 12,7 % (8/63) chez les patients traités par l’ustékinumab.
Dans l’étude BE SURE, les taux de réponse de type PSD à la 16e semaine pour la douleur, les démangeaisons et la desquamation chez les patients traités par Bimzelx étaient de 71,4 % (180/252), 68,3 % (179/262) et 70,9 % (185/261) contre 58,3 % (63/108), 50,0 % (58/116) et 49,6 % (59/119) chez les patients traités par l’adalimumab.
L’incidence du psoriasis sur la qualité de vie liée à la santé a été mesurée à l’aide de l’indice dermatologique de qualité de vie (DLQI).
Dans l’étude BE READY, le pourcentage de patients présentant un DLQI de 0/1 (aucune incidence du psoriasis sur la qualité de vie liée à la santé) à la 16e semaine était de 75,6 % et 5,8 % dans les groupes Bimzelx et placebo, respectivement.
Dans l’étude BE VIVID, le pourcentage de patients présentant un DLQI de 0/1 à la 16e semaine était de 67,3 %, 42,3 % et 12,0 % dans les groupes Bimzelx, ustékinumab et placebo, respectivement. Les taux de réponse de DLQI de 0/1 ont continué à augmenter au-delà de la 16e semaine et se sont maintenus jusqu’à la 52e semaine (74,8 % chez les patients traités par Bimzelx à 320 mg toutes les 4 semaines).
Dans l’étude BE SURE, le pourcentage de patients présentant un DLQI de 0/1 à la 16e semaine était de 63,0 % et 46,5 % dans les groupes Bimzelx et adalimumab, respectivement. À la 56e semaine, 78,9 % et 74,1 % des patients avaient un DLQI de 0/1 avec Bimzelx à 320 mg toutes les 8 semaines et Bimzelx à 320 mg toutes les 4 semaines, respectivement.
Rhumatisme psoriasique
L’innocuité et l’efficacité du Bimzelx ont été évaluées chez 1112 patients adultes (âgés d’au moins 18 ans) atteints de rhumatisme psoriasique évolutif dans deux études multicentriques, randomisées, en double aveugle, contrôlées par placebo (BE OPTIMAL et BE COMPLETE). L’étude BE OPTIMAL comprenait un groupe de traitement de référence actif (adalimumab, N = 140). Pour les deux études, les patients avaient reçu un diagnostic de rhumatisme psoriasique évolutif depuis au moins 6 mois selon les critères de classification du rhumatisme psoriasique (CASPAR) et présentaient une maladie active avec un nombre d’articulations douloureuses (TJC) ≥ 3 et un nombre d’articulations enflées (SJC) ≥ 3. Les patients avaient reçu un diagnostic de rhumatisme psoriasique depuis une durée médiane de 4,6 ans. Au départ, 55,9 % des patients avaient une surface corporelle (SC) ≥ 3 % avec un psoriasis en plaques actif, 10,4 % des patients avaient un psoriasis en plaques modéré à sévère. 31,9 % et 12,3 % présentaient respectivement une enthésite et une dactylite au départ. Le critère principal d’efficacité dans les deux études était la réponse ACR 50 (American College of Rheumatology) à la semaine 16.
L’étude BE OPTIMAL a évalué 852 patients qui n’avaient pas été exposés auparavant à un médicament antirhumatismal modificateur de la maladie biologique (ARMMb) pour le traitement du rhumatisme psoriasique ou du psoriasis. Dans cette étude, 78,3 % des patients avaient reçu un traitement antérieur par ≥ 1 ARMM conventionnel. Au début de l’étude, 58,2 % des patients recevaient du méthotrexate (MTX) en concomitance, 11,3 % recevaient des ARMM conventionnels concomitants autres que le MTX et 30,5 % ne recevaient aucun ARMM conventionnel.
L’étude BE COMPLETE a évalué 400 patients présentant une réponse inadéquate (manque d’efficacité) ou une intolérance au traitement par 1 ou 2 inhibiteurs du facteur de nécrose tumorale alpha (anti-TNFα - IR) pour le rhumatisme psoriasique ou le psoriasis. Au départ, 42,5 % des patients recevaient du MTX en concomitance, 8,0 % recevaient des ARMM conventionnels concomitants autres que le MTX, et 49,5 % ne recevaient aucun ARMM conventionnel.
Un résumé de la conception de l’essai et des données démographiques des patients pour les 2 essais cliniques est fourni dans le Tableau 9.
Tableau 9 – Résumé des données démographiques des patients pour les essais cliniques sur le rhumatisme psoriasique
| No d’étude | Conception de l’étude | Posologie, mode d’administration et durée | Sujets de l’étude (n) | Âge | % de chaque sexe | ||
| moyen | |||||||
| (plage) en | |||||||
| années | |||||||
| BE OPTIMAL | Étude de phase III, randomisée, en double aveugle, contrôlée par placebo, avec référence active | BKZ 160 mg s.c. t4s pendant 52 semaines ADA 40 mg s.c. t2s pendant 52 semaines PBO : pendant 16 semaines, puis BKZ | Patients adultes atteints de rhumatisme psoriasique évolutif BKZ : 431 ADA : 140 | 48,7 (20 à 84) | Masculin : 46,8 Féminin : 53,2 | ||
| No d’étude | Conception de l’étude | Posologie, mode d’administration et durée | Sujets de l’étude (n) | Âge | % de chaque sexe | ||
| moyen | |||||||
| (plage) en | |||||||
| années | |||||||
160 mg s.c. t4s pendant 36 semaines | PBO : 281 | ||||||
BE COMPLETE | Étude de phase III, randomisée, en double aveugle, contrôlée par placebo | BKZ 160 mg s.c. t4s pendant 16 semaines PBO : pendant 16 semaines | Patients adultes atteints de rhumatisme psoriasique évolutif BKZ : 267 PBO : 133 | 50,5 (20 à 85) | Masculin : 47,5 Féminin : 52,5 | ||
BKZ = Bimzelx; PBO = Placebo; UST = ustekinumab; ADA = adalimumab; s.c. = sous-cutané; t2s = toutes les 2 semaines; t4s = toutes les 4 semaines
Résultats de l’étude
Dans les études BE OPTIMAL et BE COMPLETE, le traitement par Bimzelx a entraîné des améliorations significatives sur le plan clinique des mesures de l’activité de la maladie par rapport au placebo à la semaine 16, avec des taux de réponse similaires observés dans les deux populations de patients (voir Tableau 10).
Tableau 10 – Réponse clinique dans le cadre des études BE OPTIMAL et BE COMPLETE
| BE OPTIMAL (jamais traités par ARMM biologiques) | BE COMPLETE (IR anti-TNFα) | ||||||
Placebo (N = 281) n (%) | BKZ 160 mg t4s (N = 431) n (%) | Différence par rapport au placebo (IC à 95 %)b) | Placebo (N = 133) n (%) | BKZ 160 mg t4s (N = 267) n (%) | Différence par rapport au placebo (IC à 95 %)b) | ||
ACR 20 Semaine 16 | 67 (23,8) | 268 (62,2) | 38,3 (31,4, 45,3) | 21 (15,8) | 179 (67,0) | 51,2 (42,1, 60,4) | |
ACR 50 Semaine 16 | 28 (10,0) | 189 (43,9)* | 33,9 (27,4, 40,4) | 9 (6,8) | 116 (43,4)* | 36,7 (27,7, 45,7) | |
ACR 70 Semaine 16 | 12 (4,3) | 105 (24,4) | 20,1 (14,7, 25,5) | 1 (0,8) | 71 (26,6) | 25,8 (18,2, 33,5) | |
AMM(a) Semaine 16 | 37 (13,2) | 194 (45,0)* | 31,8 (25,2, 38,5) | 8 (6,0) | 118 (44,2)* | 38,2 (29,2, 47,2) | |
| BE OPTIMAL (jamais traités par ARMM | BE COMPLETE (IR anti-TNFα) | |||||||
| biologiques) | ||||||||
Placebo (N = 281) n (%) | BKZ 160 mg t4s (N = 431) n (%) | Différence par rapport au placebo (IC à 95 %)b) | Placebo (N = 133) n (%) | BKZ 160 mg t4s (N = 267) n (%) | Différence par rapport au placebo (IC à 95 %)b) | |||
| Patients avec ≥3 % de SC | (N = 140) | (N = 217) | - | (N = 88) | (N = 176) | - | ||
PASI 90 Semaine 16 | 4 (2,9) | 133 (61,3)* | 58,4 (49,9, 66,9) | 6 (6,8) | 121 (68,8)* | 61,9 (51,5, 72,4) | ||
PASI 100 Semaine 16 | 3 (2,1) | 103 (47,5) | 45,3 (36,7, 54,0) | 4 (4,5) | 103 (58,5) | 54,0 (43,1, 64,8) | ||
BKZ 160 mg t4s = Bimzelx 160 mg toutes les 4 semaines. IC = intervalle de confiance. NC = Non calculable (a) Un patient était classé comme atteignant une activité minimale de la maladie (AMM) lorsqu’il répondait à 5 des 7 critères suivants : nombre d’articulations douloureuses ⩽ 1; nombre d’articulations enflées ⩽1; indice d’activité et de gravité du psoriasis ⩽ 1 ou surface corporelle ⩽ 3; échelle visuelle analogique (EVA) de la douleur du patient ⩽ 15; EVA de l’activité globale de la maladie du patient ⩽ 20; indice d’invalidité du questionnaire d’évaluation de la santé ⩽ 0,5; points douloureux de l’enthèse ⩽ 1
(b) Les différences non ajustées sont présentées
* p < 0,001 par rapport au placebo ajusté pour la multiplicité. L’INR est utilisée.
Enthésite et dactylite
Selon une analyse de données regroupées issues des études BE OPTIMAL et BE COMPLETE, 75,6 % des patients atteints de dactylite au départ et traités par Bimzelx ont obtenu une résolution de la dactylite (LDI = 0) à la semaine 16, comparativement à 51,1 % des patients sous placebo. De plus, 49,8 % des patients atteints d’enthésite au départ et traités par Bimzelx ont obtenu une résolution de l’enthésite (LEI = 0) à la semaine 16, comparativement à 34,9 % sous placebo.
Des améliorations par rapport aux valeurs initiales ont été observées dans tous les composants individuels de l’ACR avec le Bimzelx (voir Tableau 11).
Tableau 11 – Variations moyennes par rapport à la valeur initiale des composantes de l’ACR dans les études BE OPTIMAL et BE COMPLETE à la semaine 16
| BE OPTIMAL (jamais traités | BE COMPLETE (IR anti- | |||||||
| par ARMM biologiques) | TNFα) | |||||||
Placebo (N = 281) | BKZ 160 mg t4s (N = 431) | Placebo (N = 133) | BKZ 160 mg t4s (N = 267) | |||||
| Nombre d’articulations douloureuses | ||||||||
| Valeur initiale | 9,5 | 9,0 | 10,3 | 9,7 | ||||
| Variation moyenne à la semaine 16 | -3,0 | -6,6 | -2,0 | -7,0 | ||||
| Nombre d’articulations douloureuses | ||||||||
| Valeur initiale | 17,1 | 16,8 | 19,3 | 18,4 | ||||
| Variation moyenne à la semaine 16 | -3,2 | -10,0 | -2,4 | -10,9 | ||||
| Évaluation de la douleur par le patient | ||||||||
| Valeur initiale | 56,8 | 53,7 | 61,7 | 58,3 | ||||
| Variation moyenne à la semaine 16 | -6,2 | -23,6 | -4,5 | -27,7 | ||||
| Évaluation générale du patient | ||||||||
| Valeur initiale | 58,6 | 54,4 | 63,0 | 60,5 | ||||
| Variation moyenne à la semaine 16 | -7,7 | -26,3 | -5,5 | -31,8 | ||||
| Évaluation générale du médecin | ||||||||
| Valeur initiale | 57,3 | 57,2 | 57,7 | 59,3 | ||||
| Variation moyenne à la semaine 16 | -12,5 | -37,4 | -6,8 | -39,4 | ||||
| Indice d’invalidité (HAQ-DI) | ||||||||
| Valeur initiale | 0,9 | 0,8 | 1,0 | 1,0 | ||||
| Variation moyenne à la semaine 16 | -0,1 | -0,3* | -0,1 | -0,4* | ||||
| CRP-hs (mg/l) | ||||||||
| Valeur initiale (moyenne géométrique) | 4,4 | 3,7 | 4,8 | 4,8 | ||||
| Ratio par rapport à la valeur initiale à la semaine 16 | 0,9 | 0,6 | 1,1 | 0,5 | ||||
HAQ-DI = Indice d’invalidité du questionnaire d’évaluation de la santé. CRP = protéine C-réactive. L’imputation multiple (IM) est utilisée. *p < 0,001 imputation basée sur la référence par rapport au placebo ajusté pour la multiplicité.
Figure 1 : Réponse ACR 50 dans le temps jusqu’à la semaine 16 dans BE OPTIMAL (INR)
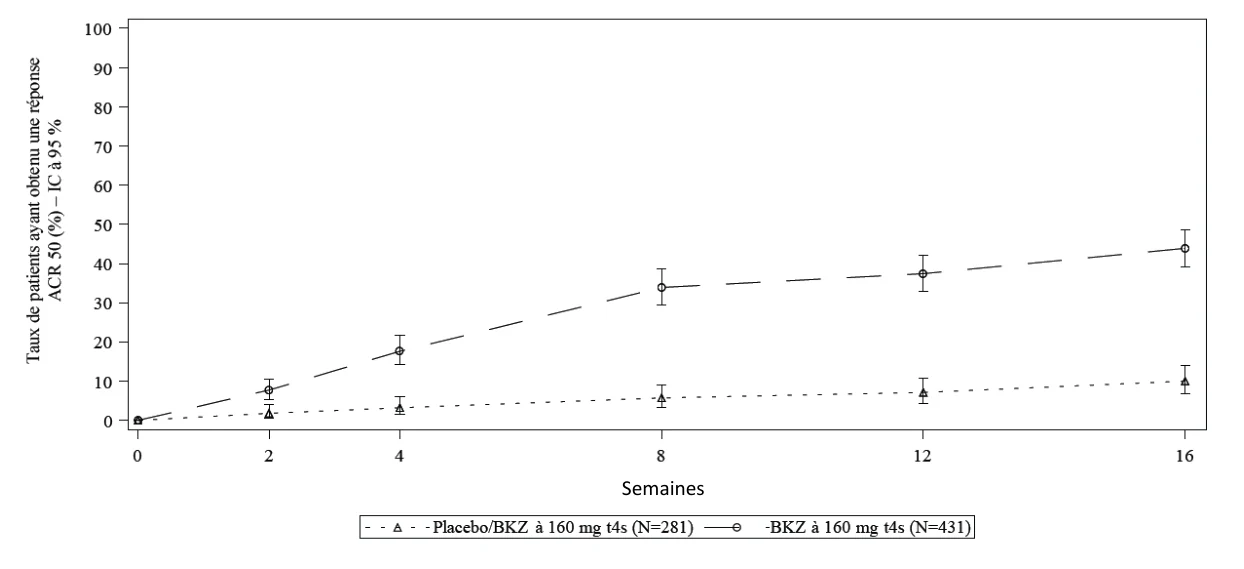
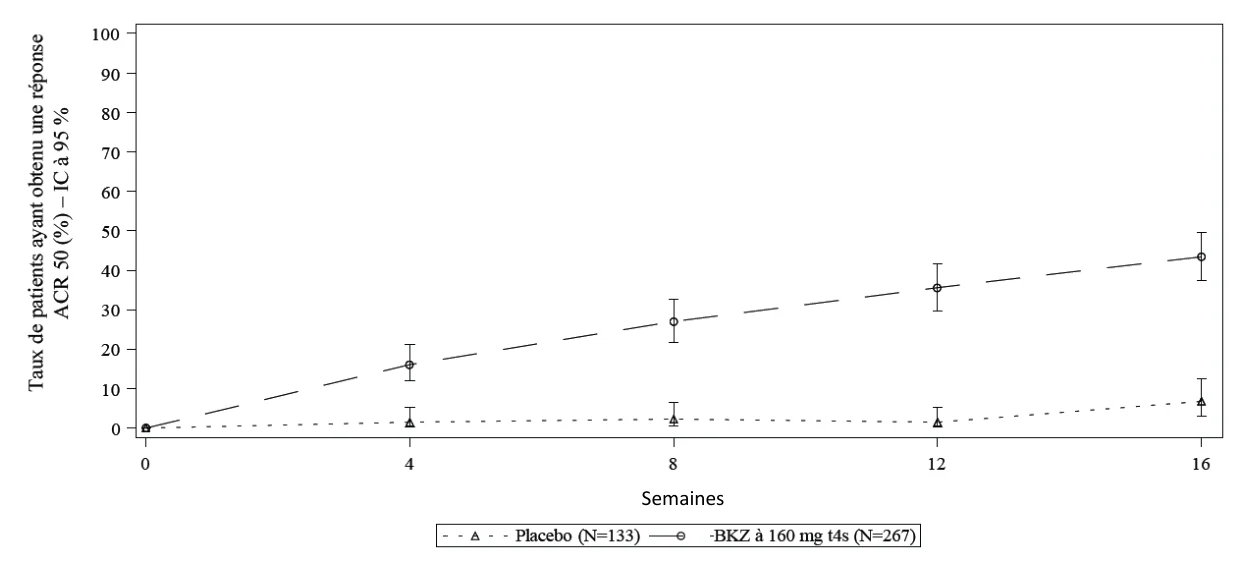
Figure 2 : Réponse ACR 50 dans le temps jusqu’à la semaine 16 dans BE COMPLETE (INR)
Dans les deux études, les réponses observées dans les groupes traités par Bimzelx étaient similaires, que les patients aient reçu ou non des ARMM conventionnels concomitants, dont le MTX.
Les patients présentant une atteinte axiale au départ, soit environ 74 % des patients, (définie par un score Bath de l’indice d’activité de la maladie de la spondylarthrite ankylosante [Bath Ankylosing Spondylitis Disease Activity Index, BASDAI] ≥ 4) présentaient une amélioration plus importante du score BASDAI par rapport au départ, en comparaison avec le placebo à la semaine 16.
Réponse radiographique
Dans l’étude BE OPTIMAL, l’inhibition de la progression des lésions structurelles a été évaluée par radiographie et exprimée par la variation par rapport aux valeurs initiales du score total de Sharp
Semaines Semaines modifié de Van der Heijde (Van der Heijde modified total Sharp Score, vdHmTSS) et de ses composantes, le score d’érosion (SE) et le score de rétrécissement de l’espace articulaire (Joint Space Narrowing, JSN) à la semaine 16.
Bimzelx a inhibé de manière significative le taux de progression des lésions articulaires à la semaine 16, à la fois dans la population présentant un taux élevé de CRP-hs et/ou au moins 1 érosion osseuse au départ et dans la population globale, par rapport au placebo, selon la variation du vdHmTSS par rapport au départ (p = 0,001). Le pourcentage de patients sans progression radiographique des lésions articulaires (définie comme une variation par rapport à la valeur initiale du mTSS de ≤ 0,5) entre la randomisation et la semaine 16 était de 83,9 % pour Bimzelx et de 77,5 % pour le placebo dans la population présentant un taux élevé de CRP-hs et/ou au moins 1 érosion osseuse. Des réponses similaires ont été obtenues dans la population globale (85,7 % pour Bimzelx et 78,8 % pour le placebo).
Fonction physique et autres résultats liés à la santé
Les patients n’ayant jamais reçu d’ARMM biologique (BE OPTIMAL) et les patients ayant reçu des IR anti-TNFα (BE COMPLETE) recevant Bimzelx ont montré une amélioration significative de la fonction physique par rapport à la valeur initiale, par rapport aux patients traités par placebo, à la semaine 16 (p < 0,001), évaluée par le HAQ-DI (voir Tableau 11). Dans les deux études, une plus grande proportion de patients a atteint une réduction cliniquement significative d’au moins 0,35 du score HAQ-DI par rapport à la valeur initiale dans le groupe traité par Bimzelx par rapport au groupe traité par le placebo à la semaine 16.
Les patients traités par Bimzelx ont signalé une amélioration significative par rapport à la valeur initiale du score de la composante physique de la version abrégée du questionnaire de santé à 36 éléments (Short Form-36 item Health Survey, SF-36 PCS) à la semaine 16 par rapport au placebo (variation moyenne par rapport à la valeur initiale : 6,3 contre 1,9, p < 0,001 pour BE OPTIMAL et 6,2 contre 0,1, p < 0,001 pour BE COMPLETE).
Dans les deux études, les patients traités par Bimzelx ont rapporté une réduction significative de la fatigue par rapport au début de l’étude, mesurée par le score de fatigue de l’évaluation fonctionnelle du traitement des maladies chroniques (Functional Assessment of Chronic Illness Therapy, FACIT) à la semaine 16, par rapport au placebo.
Spondylarthrite axiale
Spondylarthrite ankylosante et spondylarthrite axiale non radiographique
L’efficacité et l’innocuité de Bimzelx ont été évaluées chez 586 patients adultes atteints de spondylarthrite axiale évolutive (axSpA) dans le cadre de deux études multicentriques à répartition aléatoire, à double insu et contrôlées par placebo, soit l’une menée sur la spondylarthrite axiale non radiographique (nr-axSpA) et l’autre, sur la spondylarthrite ankylosante (SA), aussi connue sous le vocable « axSpA radiographique ».
Un résumé du plan des études et des caractéristiques démographiques des patients des essais cliniques de phase III (BE MOBILE 1 sur la nr-axSpA et BE MOBILE 2 sur la SA) figure au Tableau 12.
Tableau 12 : Résumé des caractéristiques démographiques des patients des essais cliniques sur la spondylarthrite axiale
| No de l’étude | Plan de l’étude | Posologie, voie | Sujets de l’étude (n) | Âge | Sexe % | ||||
| d’administration | moyen, ans | ||||||||
| et durée | (tranche) | ||||||||
| BE MOBILE 1 (nr-axSpA) | Étude de phase III, à répartition aléatoire, à double insu, contrôlée par placebo | BKZ : 160 mg SC t4s pendant 52 semaines PBO : pendant 16 semaines, puis BKZ à 160 mg SC t4s pendant 36 semaines | Patients adultes atteints de spondylarthrite axiale non radiographique évolutive BKZ : 128 PBO : 126 | 39,4 (18-76) | Hommes : 54,3 Femmes : 45,7 | ||||
| BE MOBILE 2 (SA) | Étude de phase III, à répartition aléatoire, à double insu, contrôlée par placebo | BKZ : 160 mg SC t4s pendant 52 semaines PBO : pendant 16 semaines, puis BKZ à 160 mg SC t4s pendant 36 semaines | Patients adultes atteints de spondylarthrite ankylosante modérée à sévère BKZ : 221 PBO : 111 | 40,4 (19-80) | Hommes : 72,3 Femmes : 27,7 | ||||
BKZ = Bimzelx; PBO = placebo; SC = voie sous-cutanée; t4s = toutes les 4 semaines
L’étude BE MOBILE 1 a évalué 254 patients atteints de nr-axSpA évolutive répondant aux critères de classification de l’ASAS (Assessment of SpondyloArthritis International Society). Les sujets étaient âgés de moins de 45 ans au moment de l’apparition des symptômes et ne présentaient aucun signe de changements radiographiques dans les articulations sacro-iliaques répondant aux critères modifiés de New York pour la SA. La nr-axSpA des patients était évolutive selon un score BASDAI (Bath Ankylosing Spondylitis Disease Activity Index) ≥ 4 et une douleur rachidienne d’intensité ≥ 4 sur une échelle d’évaluation numérique (NRS) de 0 à 10. Les patients présentaient également des signes objectifs d’inflammation tels qu’un taux élevé de protéine C réactive (CRP) et/ou des signes de sacro-iliite visibles à l’imagerie par résonance magnétique (IRM), ainsi que des antécédents de réponse insatisfaisante à deux anti-inflammatoires non stéroïdiens (AINS) différents ou d’intolérance ou de contre-indication à des AINS. Au début de l’étude, les patients présentaient des symptômes de nr-axSpA depuis 9 ans en moyenne (médiane de 5,5 ans). Dans l’ensemble, 10,6 % des patients avaient déjà reçu un traitement par un anti-TNFα.
L’étude BE MOBILE 2 a évalué 332 patients atteints de SA évolutive dont la maladie répondait aux critères modifiés de New York pour la SA, notamment la présence de signes radiologiques. Les sujets étaient âgés de moins de 45 ans au moment de l’apparition des symptômes. La SA des patients était évolutive selon un score BASDAI ≥ 4 et une douleur rachidienne d’intensité ≥ 4 sur une NRS de 0 à 10. Les patients avaient des antécédents de réponse insatisfaisante à deux anti-inflammatoires non stéroïdiens (AINS) différents ou d’intolérance ou de contre-indication à des AINS. Au début de l’étude, les patients présentaient des symptômes de SA depuis 13,5 ans en moyenne (médiane de 11 ans). Dans l’ensemble, 16,3 % des patients avaient déjà reçu un traitement par un anti-TNFα.
Résultats des études
Le principal critère d’évaluation de l’efficacité des deux études était le pourcentage de patients obtenant une réponse ASAS 40 à la 16e semaine.
Le traitement par Bimzelx a procuré une amélioration significative, comparativement au placebo, en ce qui a trait aux signes et symptômes ainsi qu’aux mesures de l’activité de la maladie à la 16e semaine, tant chez les patients atteints de nr-axSpA que chez ceux atteints de SA (voir le Tableau 13). Chez les patients atteints de SA, une réponse ASAS 40 similaire a été observée, sans égard à une exposition antérieure à un anti-TNFα.
Tableau 13 : Réponses cliniques dans les études BE MOBILE 1 et BE MOBILE 2 à la 16e semaine
| BE MOBILE 1 (nr-axSpA) | BE MOBILE 2 (SA) | |||||||||
| Placebo (N = 126) n (%) | BKZ à 160 mg t4s (N = 128) n (%) | Différence p/r au placebo (IC à 95 %)b | Placebo (N = 111) n (%) | BKZ à 160 mg t4s (N = 221) n (%) | Différence p/r au placebo (IC à 95 %)b | |||||
| Réponse ASAS 40 | 27 (21,4) | 61 (47,7)* | 26,2 (14,9 à 37,5) | 25 (22,5) | 99 (44,8)* | 22,3 (11,5 à 33,0) | ||||
| Réponse ASAS 40 chez les patients n’ayant jamais reçu un anti-TNFα | 22 (23,4) (N = 94) | 84 (45,7)* (N = 184) | 22,3 (10,5, 34,0) | |||||||
| Réponse ASAS 20 | 48 (38,1) | 88 (68,8)* | 30,7 (19,0 à 42,3) | 48 (43,2) | 146 (66,1)* | 22,8 (11,8 à 33,8) | ||||
Rémission partielle selon le score ASAS | 9 (7,1) | 33 (25,8)* | 18,6 (9,7 à 27,6) | 8 (7,2) | 53 (24,0)* | 16,8 (8,1 à 25,5) | ||||
| Amélioration majeure selon l’ASDAS | 9 (7,1) | 35 (27,3)* | 20,2 (11,2 à 29,3) | 6 (5,4) | 57 (25,8)* | 20,4 (11,7 à 29,1) | ||||
BKZ à 160 mg t4s = Bimzelx à 160 mg toutes les 4 semaines. ASDAS = Ankylosing Spondylitis Disease Activity Score. * p < 0,001 par rapport au placebo ajusté pour la multiplicité.
b Les différences non ajustées sont présentées.
Les améliorations selon certains critères de la réponse ASAS 40 et d’autres mesures de l’efficacité sont énumérées dans le Tableau 14.
Tableau 14 : Critères de la réponse ASAS 40 et autres mesures de l’efficacité à la 16e semaine des études BE MOBILE 1 et BE MOBILE 2
| BE MOBILE 1 | BE MOBILE 2 | |||||||
| (nr-axSpA) | (SA) | |||||||
| Placebo (N = 126) | BKZ à 160 mg t4s (N = 128) | Placebo (N = 111) | BKZ à 160 mg t4s (N = 221) | |||||
| Critères ASAS | ||||||||
| 6,9 -1,4 | 7,1 -3,2 | 6,7 -1,6 | 6,6 -2,7 | ||||
| 7,1 -1,7 | 7,3 -3,4 | 7,2 -1,9 | 7,1 -3,3 | ||||
| 5,3 -1,0 | 5,5 -2,5* | 5,2 -1,1 | 5,3 -2,2* | ||||
| 6,9 -1,9 | 7,0 -3,6 | 6,8 -2,1 | 6,7 -3,2 | ||||
Douleur rachidienne nocturne Début de l’étude Variation moyenne p/r au début de l’étude | 6,7 -1,7 | 6,9 -3,6* | 6,8 -1,9 | 6,6 -3,3* | ||||
Score BASDAI Début de l’étude Variation moyenne p/r au début de l’étude | 6,7 -1,5 | 6,9 -3,1* | 6,5 -1,9 | 6,5 -2,9* | ||||
Score BASMI Début de l’étude Variation moyenne p/r au début de l’étude | 3,0 -0,1 | 2,9 -0,4 | 3,8 -0,2 | 3,9 -0,5** | ||||
hsCRP (mg/l) Début de l’étude (moyenne géométrique) Rapport p/r au début de l’étude | 5,0 0,8 | 4,6 0,4 | 6,7 0,9 | 6,5 0,4 | ||||
EGPAM = évaluation globale du patient de l’activité de la maladie; BASFI = Bath Ankylosing Spondylitis Functional Index; BASMI = Bath Ankylosing Spondylitis Metrology Index; hsCRP = protéine C réactive hautement sensible L’imputation multiple est utilisée.
* p < 0,001; imputation fondée sur des données de référence p/r au placebo, ajustement pour la multiplicité. ** p < 0,01; imputation fondée sur des données de référence p/r au placebo, ajusté pour la multiplicité.
Les réponses ASAS 40 au fil du temps jusqu’à la 16e semaine dans les études BE MOBILE 1 et BE MOBILE 2 sont illustrées dans la Figure 3 et la Figure 4, respectivement.
Figure 3 : Réponse ASAS 40 au fil du temps jusqu’à la 16e semaine dans l’étude BE MOBILE 1 (imputation des données manquantes aux non-répondeurs)
Figure 4 : Réponse ASAS 40 au fil du temps jusqu’à la 16e semaine dans l’étude BE MOBILE 2 (imputation des données manquantes aux non-répondeurs)
Parmi les patients qui présentaient une enthésite au début de l’étude, la proportion de patients chez qui l’enthésite s’était résolue à la 16e semaine, selon l’indice MASES (Maastricht Ankylosing Spondylitis Enthesitis), était supérieure avec Bimzelx, comparativement au placebo (étude BE MOBILE 1 : 51,1 % contre 23,9 %; étude BE MOBILE 2 : 51,5 % contre 32,8 %).
Réduction de l’inflammation
Bimzelx a réduit l’inflammation selon le dosage de la hsCRP (voir le Tableau 14) et selon l’évaluation par IRM menée lors d’une sous-étude d’imagerie. Les signes d’inflammation ont été évalués à la
Taux de réponse
ASA
S
40 (%),
IC
à 95
%
Semaines
BKZ à 160mg t4s (N=128)
Semaines
Taux de réponse
ASA
S
40 (%),
IC
à 95
%
BKZ à 160mg t4s (N=221)
16e semaine en fonction d’une variation, par rapport au début de l’étude, du score SPARCC (Spondyloarthritis Research Consortium of Canada) pour les articulations sacro-iliaques et du score ASspiMRI-a (Ankylosing Spondylitis spine Magnetic Resonance Imagine-activity) dans sa modification de Berlin pour la colonne vertébrale. À la 16e semaine, la réduction moyenne du score SPARCC à l’IRM, par rapport au début de l’étude, était de -6,26 p/r à -1,45, respectivement, dans le groupe bimekizumab comparativement au groupe placebo pour ce qui est de l’étude BE MOBILE 1, et de -5,61 p/r à 1,13 pour ce qui est de l’étude BE MOBILE 2. La réduction moyenne, par rapport au début de l’étude, du score ASspiMRI-a était de -0,68 p/r à -0,14, respectivement, dans le groupe bimekizumab comparativement au groupe placebo pour ce qui est de l’étude BE MOBILE 1, et de -2,29 p/r à 0,00 pour ce qui est de l’étude BE MOBILE 2.
Fonction physique et autres résultats liés à la santé
Les patients ayant reçu Bimzelx ont connu une amélioration significative, par rapport au début de l’étude, de la fonction physique évaluée par le score BASFI (voir le Tableau 14). Les patients ayant reçu Bimzelx ont signalé une amélioration significative, par rapport au début de l’étude et comparativement aux patients ayant reçu le placebo, du score SF-36 PCS (variation de la moyenne des moindres carrés à la 16e semaine, par rapport au début de l’étude, lors de l’étude BE MOBILE 1 : 9,3 contre 5,4, p < 0,001, et lors de l’étude BE MOBILE 2 : 8,5 contre 5,2, p < 0,001).
Les patients ayant reçu Bimzelx ont signalé une amélioration significative, par rapport au début de l’étude, de la qualité de vie liée à la santé mesurée par l’AS Quality of Life Questionnaire (ASQoL), comparativement au placebo (variation de la moyenne des moindres carrés à la 16e semaine, par rapport au début de l’étude, lors de l’étude BE MOBILE 1 : -4,9 contre -2,3, p < 0,001, et lors de l’étude BE MOBILE 2 : -4,6 contre -3,0, p < 0,001), ainsi qu’une réduction significative de la fatigue évaluée au moyen du score FACIT-Fatigue score (variation de la moyenne des moindres carrés à la 16e semaine, par rapport au début de l’étude, lors de l’étude BE MOBILE 1 : 8,5 pour Bimzelx contre 3,9 pour le placebo, et lors de l’étude BE MOBILE 2 : 8,4 pour Bimzelx contre 5,0 pour le placebo).
Hidradénite suppurée
L’innocuité et l’efficacité Bimzelx ont été évaluées dans le cadre de deux études multicentriques de phase III contrôlées par placebo, à double insu et à répartition aléatoire (BE HEARD I et BE HEARD II), menées auprès d’adultes atteints d’hidradénite suppurée (HS) modérée à sévère qui avaient présenté une réponse inadéquate à une antibiothérapie systémique contre l’HS. Plus précisément, les participants à ces études avaient une maladie de stade II ou III selon la classification de Hurley et ≥ 5 lésions inflammatoires (nombre total d’abcès et de nodules inflammatoires). Le plan de ces études et les caractéristiques démographiques des patients sont résumés au Tableau 15. Tableau 15 – Résumé des caractéristiques démographiques des patients des essais cliniques sur l’hidradénite suppurée
| Nom de l’étude | Plan de l’étude | Posologie, mode d’administration et durée | Nombre de sujets* (n) | Âge | Sexe (%) | ||
| moyen, | |||||||
| ans | |||||||
| (tranche) | |||||||
| BE HEARD I | Étude de phase III, à répartition aléatoire, à double insu, contrôlée par placebo | Répartition aléatoire selon un rapport de 2:2:2:1 BKZ : 320 mg s.c. t2s pendant 48 sem. (t2s/t2s) BKZ : 320 mg s.c. t4s pendant 48 sem. (t4s/t4s) BKZ : 320 mg s.c. t2s jusqu’à la sem. 16, puis 320 mg s.c. t4s jusqu’à la sem. 48 (t2s/t4s) PBO : pendant 16 sem., puis BKZ à 320 mg s.c. t2s jusqu’à la sem. 48 | Adultes atteints d’hidradénite suppurée modérée à sévère BKZ à 320 mg t2s/t2s (n = 143) BKZ à 320 mg t4s/t4s (n = 144) BKZ à 320 mg t2s/t4s (n = 146) PBO : 72 | 36,7 (18-78) | Hommes : 37,0 Femmes : 63,0 | ||
| BE HEARD II | Étude de phase III, à répartition aléatoire, à double insu, contrôlée par placebo | Répartition aléatoire selon un rapport de 2:2:2:1 BKZ : 320 mg s.c. t2s pendant 48 sem. (t2s/t2s) BKZ : 320 mg s.c. t4s pendant 48 sem. (t4s/t4s) BKZ : 320 mg s.c. t2s jusqu’à la sem. 16, puis 320 mg s.c. t4s jusqu’à la sem. 48 (t2s/t4s) PBO : pendant 16 sem., puis BKZ à 320 mg s.c. t2s jusqu’à la sem. 48 | Adultes atteints d’hidradénite suppurée modérée à sévère BKZ à 320 mg t2s/t2s (n = 145) BKZ à 320 mg t4s/t4s (n = 144) BKZ à 320 mg t2s/t4s (n = 146) PBO : 74 | 36,6 (18-75) | Hommes : 49,3 Femmes : 50,7 | ||
BKZ = Bimzelx; PBO = placebo; s.c. = par voie sous-cutanée; t2s = toutes les 2 semaines; t4s = toutes les 4 semaines * Ensemble des patients répartis de façon aléatoire
En tout, 1014 patients ont été répartis au hasard selon un rapport de 2:2:2:1 pour recevoir des injections sous-cutanées de Bimzelx à 320 mg toutes les 2 semaines (t2s) jusqu’à la 48e semaine, de Bimzelx à 320 mg toutes les 4 semaines (t4s) jusqu’à la 48e semaine, de Bimzelx à 320 mg t2s jusqu’à la 16e semaine, puis de Bimzelx à 320 mg t4s jusqu’à la 48e semaine, ou d’un placebo t2s jusqu’à la 16e semaine, puis Bimzelx à 320 mg t2s jusqu’à la 48e semaine. L’utilisation concomitante d’un antibiotique par voie orale était permise si le patient recevait une dose fixe de doxycycline, de minocycline ou d’une autre tétracycline systémique équivalente depuis 28 jours avant le début de l’étude.
Les caractéristiques initiales des patients des deux études étaient comparables et cadraient avec celles d’une population atteinte d’HS modérée à sévère. Au départ, les patients étaient âgés de 36,6 ans en moyenne, et 56,8 % d’entre eux étaient des femmes. En tout, 79,7 % des patients étaient Blancs, 10,8 % étaient Noirs ou Afro-Américains, et 45,6 % étaient des fumeurs actifs. La durée médiane de la maladie était de 5,3 ans (moyenne de 8,0 ans). Les proportions de patients atteints de la maladie au stade II et au stade III de Hurley étaient respectivement de 55,7 % et de 44,3 %, et 8,5 % des patients recevaient une antibiothérapie concomitante contre l’HS.
Le principal critère d’efficacité des deux études était la réponse HiSCR50 (Hidradenitis Suppurative Clinical Response 50) à la 16e semaine, à savoir une réduction d’au moins 50 % du nombre total d’abcès et de nodules inflammatoires sans augmentation du nombre d’abcès ou de fistules avec écoulement par rapport au départ. Le critère secondaire clé était la réponse HiSCR75 (Hidradenitis Suppurativa Clinical Response 75) à la 16e semaine, à savoir une réduction d’au moins 75 % du nombre total d’abcès et de nodules inflammatoires sans augmentation du nombre d’abcès ou de fistules avec écoulement par rapport au départ.
Résultats des études
Les principaux résultats relatifs à l’évaluation de l’efficacité pendant la période de traitement initiale par Bimzelx jusqu’à la 16e semaine des études BE HEARD I et BE HEARD II menées auprès de patients atteints d’HS modérée à sévère figurent dans le Tableau 16. Il s’agit plus précisément des résultats de l’analyse principale préétablie dans laquelle toute utilisation d’antibiotique systémique avant la 16e semaine entraînait une imputation de non-répondeur.
Tableau 16 – Taux de réponse clinique dans les études BE HEARD I et BE HEARD II à la 16e semaine : analyse principalea
| BE HEARD I | BE HEARD II | ||||||||||||
| Placebo | BKZ à 320 mg | Placebo | BKZ à 320 mg | ||||||||||
| t2s | t2s | ||||||||||||
| (N = 72) | (N = 289)b | (N = 74) | (N = 291) b | ||||||||||
| Critère principal | |||||||||||||
| Taux de réponse HiSCR50, % | 28,7 | 47,8* | 32,2 | 52,0* | |||||||||
| Différence par rapport au placebo (IC à 95 %) | 18,1 (6,3-30,0) | 19,6 (7,5-31,7) | |||||||||||
| Critère secondaire clé | |||||||||||||
| Taux de réponse HiSCR75, % | 18,4 | 33,4* | 15,6 | 35,7* | |||||||||
| Différence par rapport au placebo (IC à 95 %) | 15,4 (3,7-27,0) | 20,6 (9,9-31,3) | |||||||||||
BKZ = Bimzelx; HiSCR50 : Hidradenitis Suppurative Clinical Response 50; HiSCR75 : Hidradenitis Suppurative Clinical Response 75; IC = intervalle de confiance; t2s = toutes les 2 semaines
a Les patients qui prennent des antibiotiques systémiques pour quelque raison que ce soit ou qui cessent le traitement en raison d’un effet indésirable ou d’un manque d’efficacité sont considérés comme des non-répondeurs à toutes les visites subséquentes pour les variables de type taux de réponse. Les autres données manquantes ont été imputées à l’aide de la méthode d’imputation multiple.
b Les données de la colonne BKZ à 320 mg t2s sont les données groupées des groupes BKZ à 320 mg t2s/t2s et BKZ à 320 mg t2s/t4s.
* Résultat statistiquement significatif par rapport au placebo d’après l’analyse hiérarchique prédéfinie (seuil de signification bitatéral global de 0,05).
L’efficacité du bimekizumab a été démontrée systématiquement, peu importe les traitements biologiques antérieurs, ou l’utilisation ou non d’une antibiothérapie systémique au départ.
Les analyses exploratoires prévues ont mis en évidence une tendance numérique en faveur de Bimzelx (par rapport au placebo) quant aux principaux critères d’évaluation de l’efficacité à la 4e semaine.
Selon ces analyses exploratoires, sur les 104 participants qui ont reçu Bimzelx à raison de 320 mg t2s avant de passer à Bimzelx à 320 mg t4s à la 16e semaine et qui ont terminé la période de traitement de 48 semaines de l’étude BE HEARD I, il y en a 83 (79,8 %) qui avaient obtenu une réponse HiSCR50 à la 48e semaine. Sur les 107 participants qui ont reçu le même schéma thérapeutique et qui ont terminé la période de traitement de 48 semaines de l’étude BE HEARD II, il y en a 87 (81,3 %) qui avaient obtenu une réponse HiSCR50 à la 48e semaine.
D’après l’analyse prédéfinie de la réponse quant à la douleur cutanée à la 16e semaine (critère secondaire), soit par définition une diminution d’au moins 3 points du score hebdomadaire au sous-domaine « pire douleur cutanée » du questionnaire HSSDD (Hidradenitis Suppurativa Symptom Daily Diary; évaluation quotidienne des symptômes d’hidradénite suppurée) par rapport au départ chez les participants pour qui ce score était ≥ 3 au départ, les proportions de patients qui avaient obtenu une réponse quant à la douleur cutanée étaient de 32,3 % et de 15,0 %, respectivement, dans les groupes Bimzelx à 320 mg t2s et placebo de l’étude BE HEARD I, et de 31,8 % et de 10,9 %, respectivement, dans les groupes Bimzelx à 320 mg t2s et placebo de l’étude BE HEARD II.
Dans l’étude BE HEARD I, la variation moyenne par rapport au départ (erreur type) de l’indice DLQI (Dermatology Life Quality Index; indice dermatologique de qualité de vie) à la 16e semaine était de −5,0 (0,4) dans le groupe Bimzelx à 320 mg t2s et de −2,7 (0,9) dans le groupe placebo. Dans l’étude BE HEARD II, cette variation était de −4,6 (0,3) dans le groupe Bimzelx à 320 mg t2s et de −3,2 (0,6) dans le groupe placebo.
16. Toxicologie non clinique
Les effets indésirables observés dans les études non cliniques qui ont été menées ont été attribués à l’effet pharmacologique du bimekizumab sur l’immunité mucoépidermique, plus généralement sur la peau, la muqueuse buccale et les intestins.
Toxicologie générale : Dans une étude évaluant la toxicité d’une dose unique, des singes cynomolgus ont reçu du bimekizumab à des doses variant de 1 à 200 mg/kg par voie i.v. ou s.c. Cinq des 8 animaux ayant reçu la dose de 10 mg/kg ont présenté des diarrhées, une déshydratation et une perte de poids corporel dues à une infection intestinale entre les 26e et 40e jours après l’administration, avec identification de Balantidium coli dans les fèces. L’infection a été résolue chez 4 animaux après un traitement antibiotique. Une dose sans effet nocif observable (DSENO) n’a pas pu être déterminée pour cette étude.
Dans une étude de 8 semaines, des singes cynomolgus ont reçu du bimekizumab une fois par semaine par voie intraveineuse à des doses de 0, 20 ou 200 mg/, ou par voie sous-cutanée à des doses de 50 ou 200 mg/kg (14 à 187 fois l’exposition à la dose maximale recommandée chez l’être humain [DMRH] selon l’ASC). Une femelle appartenant au groupe traité par une forte dose a présenté un abcès buccal secondaire à une infection. Les animaux de tous les groupes traités par le bimekizumab ont présenté une nécrose focale asymptomatique, réversible et liée à la dose du tissu lymphoïde associé à la muqueuse du gros intestin, en présence de Balantidium coli dans les cryptes et d’une érosion de la surface de la muqueuse intestinale. Une DSENO n’a pas pu être déterminée pour cette étude.
Dans une étude évaluant la toxicité de doses répétées sur 26 semaines, 6 mâles et 6 femelles cynomolgus par groupe ont reçu du bimekizumab par voie sous-cutanée à des doses de 0 (véhicule), 50 ou 200 mg/kg une fois par semaine (37 à 109 fois l’exposition à la DMRH selon l’ASC). Les animaux ont reçu à des fins prophylactiques du métronidazole par voie orale afin de réduire la quantité de protozoaires et de bactéries anaérobies dans l’intestin 4 mois avant le début du traitement. Deux animaux appartenant au groupe traité par une faible dose ont été euthanasiés après des épisodes répétés d’entérite infectieuse. La plupart des animaux ayant reçu du bimekizumab ont présenté une dermatite superficielle liée à la dose, principalement sur la surface ventrale du tronc, les zones inguinales et axillaires et la partie supérieure des membres, associée à la prolifération de cocci Gram-positifs sur la peau, principalement Staphylococcus aureus. Certains des animaux présentaient des ulcérations et des pustules cutanées et/ou des ganglions lymphatiques hypertrophiés. Une DSENO n’a pas pu être déterminée pour cette étude.
Génotoxicité : Aucune étude de génotoxicité n’a été menée avec le bimekizumab.
Cancérogénicité : Aucune étude de carcinogenèse n’a été menée avec le bimekizumab.
Toxicologie pour la reproduction et le développement : Dans une étude de prolongation sur le développement prénatal et postnatal, des singes cynomolgus gravides ont reçu du bimekizumab par voie sous-cutanée à des doses de 0, 20 ou 50 mg/kg une fois par semaine (13 ou 27 fois l’exposition à la DMRH selon l’ASC) tout au long de l’organogenèse jusqu’à la parturition. À la dose la plus élevée (27 fois l’exposition humaine à la DMRH selon l’ASC), les mères ont montré des changements dermiques liés au composé à l’essai (par exemple, décoloration et peau squameuse ou croûteuse). Aucun effet sur la gestation, la parturition, la survie des petits ou le développement fœtal et postnatal n’a été observé. À la naissance, les bébés macaques affichaient des concentrations sériques de bimekizumab comparables à celles de leurs mères. Les bébés de sexe masculin exposés au bimekizumab in utero ont présenté un nombre réduit de neutrophiles et une réponse IgG réduite à la provocation antigénique. Les animaux F1 ont présenté une décoloration transitoire des lèvres. Ces changements reflètent les propriétés immunomodulatrices du bimekizumab. La concentration du bimekizumab dans le lait maternel n’a pas été étudiée.
Les effets sur la fertilité masculine et féminine n’ont pas été directement évalués dans les études effectuées sur les animaux. Cependant, le cycle menstruel, le volume testiculaire, la qualité du sperme et la structure histologique des organes reproducteurs n’ont révélé aucun effet du bimekizumab dans le cadre d’une étude de toxicologie de 26 semaines à des doses allant jusqu’à 109 fois l’exposition humaine à la DMRH selon l’ASC.