


Monographie de produit - Siliq
RÉCENTES MODIFICATIONS IMPORTANTES DE L'ÉTIQUETTE
7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire,
Hypersensibilité
10/2023
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L'ÉTIQUETTE .......................................... 2
TABLEAU DES MATIÈRES....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ....................... 4
1 INDICATIONS ................................................................................................................ 4
1.1 Enfants (<18 ans) ............................................................................................ 4
1.2 Personnes âgées (≥ 65 ans) ........................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................ 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ...................... 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................. 5
4.1 Considérations posologiques .......................................................................... 5
4.2 Dose recommandée et modification posologique ............................................ 5
4.4 Administration ................................................................................................. 5
5 SURDOSAGE................................................................................................................. 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE 6
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................... 7
7.1 Populations particulières ................................................................................. 9
7.1.1 Femmes enceintes .......................................................................................... 9
7.1.2 Allaitement .................................................................................................... 10
7.1.3 Enfants (< 18 ans) ......................................................................................... 10
7.1.4 Personnes âgées (≥ 65 ans) .......................................................................... 10
8 EFFETS INDÉSIRABLES............................................................................................. 10
8.1 Aperçu des effets indésirables ...................................................................... 10
8.2 Effets indésirables observées dans les essais cliniques ................................ 10
8.3 Effets indésirables identifiés peu courantes observées au cours des essais cliniques …………………………………………………………………………………………13
8.4 Effets indésirables identifiés après la mise en marché .................................. 13 9 INTERACTIONS MÉDICAMENTEUSES ...................................................................... 13
9.1 Interactions médicament-médicament ........................................................... 13
9.4 Interactions médicament-médicament ........................................................... 14
9.5 Interactions médicament-aliment ................................................................... 14
9.6 Interactions médicament-plante médicinale .................................................. 14
9.7 Interactions médicament-épreuves de laboratoire ......................................... 14
10 PHARMACOLOGIE CLINIQUE .................................................................................... 14
10.1 Mode d’action ................................................................................................ 14
10.2 Pharmacodynamique .................................................................................... 14
10.3 Pharmacocinétique ....................................................................................... 14
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ......................................................... 16
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................ 17
PARTIE II : INFORMATION SCIENTIFIQUES ......................................................................... 18
13 INFORMATION PHARMACEUTIQUES ....................................................................... 18
14 ESSAIS CLINIQUES .................................................................................................... 20
14.1 Conception de l’essai et aspects démographiques de l’étude ....................... 20
14.2 Résultats de l’étude ....................................................................................... 22
15 MICROBIOLOGIE ........................................................................................................ 26
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 26
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ........................................ 27
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
- SILIQ (injection de brodalumab) est indiqué pour le traitement du psoriasis en plaques modéré à sévère chez les patients adultes qui sont candidats à un traitement systémique ou à une photothérapie.
1.1 Enfants (<18 ans)
L’innocuité et l’efficacité de SILIQ chez les enfants de moins de 18 ans n’ont pas encore été établies. On ne dispose d’aucune donnée à ce sujet.
1.2 Personnes âgées (≥ 65 ans)
Aucun ajustement de dose n’est recommandé chez les patients âgés (voir 10 PHARMACOLOGIE CLINIQUE).
2 CONTRE-INDICATIONS
SILIQ est contre- indiqué:
- chez les patients présentant une hypersensibilité cliniquement significative au brodalumab ou à l’un des excipients ou des composants du contenant. Pour obtenir une liste complète des ingrédients, voir 6 FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie de produit.
chez les patients atteints de la maladie de Crohn (voir 7 MISES EN GARDE ET
PRÉCAUTIONS).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Des idées et des comportements suicidaires, y compris des suicides réussis, ont été observés chez des patients traités par SILIQ. Aucun lien de causalité entre le traitement par SILIQ et une augmentation du risque d’idées et de comportements suicidaires n’a été établi. Avant de prescrire SILIQ, il faut soupeser les risques et avantages du traitement chez les patients ayant des antécédents de dépression et/ou d’idées ou de comportements suicidaires. Si des idées ou des comportements suicidaires apparaissent ou s’aggravent, le patient doit être orienté vers un professionnel en santé mentale, au besoin. Avisez les patients et leurs aidants de consulter un médecin en cas d’apparition d’idées ou de comportements suicidaires, d’apparition ou d’aggravation de dépression, d’anxiété ou encore de tout autre changement de l’humeur (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Psychiatrique).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
L’utilisation de SILIQ doit être guidée et supervisée par un professionnel de la santé. Les patients peuvent s’auto-injecter SILIQ si leur professionnel de la santé le juge approprié et seulement après avoir suivi une formation adéquate sur la technique d’injection sous-cutanée à l’aide d’une seringue préremplie. Il faut donner pour directives aux patients de s’injecter la dose complète de SILIQ en suivant le mode d’emploi fourni dans le dépliant qui accompagne le produit. Celui-ci renferme des instructions détaillées sur l’administration du produit (voir RENSEIGNEMENTS POUR LES PATIENTS SUR LES MÉDICAMENTS).
Envisager l’abandon de SILIQ si la réponse après 12 à 16 semaines de traitement n’est pas adéquate. En l’absence de réponse adéquate, il est improbable que la poursuite du traitement au-delà de 16 semaines donne un meilleur résultat.
4.2 Dose recommandée et modification posologique
La dose de SILIQ recommandée est de 210 mg, administrée par injection sous-cutanée aux semaines 0, 1 et 2, et par la suite de 210 mg toutes les 2 semaines.
Chaque dose de 210 mg doit être administrée en une seule injection sous-cutanée à l’aide d’une seringue préremplie à usage unique (1,5 mL).
4.4 Administration
SILIQ est administré par injection sous-cutanée (s.-c.). Chaque seringue préremplie est pour un usage unique seulement.
Il ne faut pas injecter SILIQ là où la peau est sensible, contusionnée, rouge, dure, épaisse, écailleuse ou atteinte de psoriasis.
Instructions sur la technique d’injection
- Conseillez aux patients de lire le « mode d’emploi » avant l’administration du produit.
- Demandez au patient d’effectuer la première auto-injection sous les directives et la supervision d’un professionnel de la santé qualifié pour enseigner la bonne technique d’injection sous-cutanée. Évaluez la capacité du patient ou de son ou ses aidants à injecter le produit par voie sous-cutanée (voir RENSEIGNEMENTS POUR LES PATIENTS SUR LES MÉDICAMENTS).
- Informez les patients qui s’auto-administrent le médicament de s’injecter la dose complète de SILIQ (voir 4 POSOLOGIE ET MODE D’ADMINISTRATION et RENSEIGNEMENTS POUR LES PATIENTS SUR LES MÉDICAMENTS).
5 SURDOSAGE
Dans le cadre des essais cliniques, des doses pouvant atteindre 700 mg ont été administrées par voie intraveineuse sans qu’aucun signe de toxicité limitant la dose ne soit observé. En cas de surdosage, le patient doit être traité pour ses symptômes et des mesures de soutien seront instaurées au besoin.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau - Formes posologiques, concentrations, composition et emballage
Description
Le brodalumab est un anticorps monoclonal humain de la sous-classe des immunoglobulines (Ig) G2 dirigé contre le récepteur A de l’interleukine humaine 17 (IL-17RA). Il est exprimé dans une lignée de cellules d’ovaires de hamster chinois (CHO). Le brodalumab est composé de 1 312 acides aminés et sa masse moléculaire est estimée à 144 000 daltons.
SILIQ (injection de brodalumab) est une solution stérile qui est transparente à légèrement opalescente, incolore à légèrement jaune et pratiquement exempte de particules.
Chaque seringue SILIQ préremplie à usage unique contient 210 mg de brodalumab.
SILIQ est offert dans le format suivant :
- Une solution de 1,5 mL présentée dans une seringue préremplie à usage unique, fabriquée à partir de verre de type 1 et munie d’une aiguille en acier inoxydable de ½ pouce de calibre 27.
- La solution de SILIQ présentée dans une seringue préremplie à dose unique est préparée à partir de proline (36 mg/2,4 % p/v), de glutamate (6,5 mg/30 mM), de polysorbate 20 (0,15 mg/0,01 % p/v) et d’eau pour préparations injectables (selon le volume cible). Le pH qui en résulte est de 4,8.
- La solution pour injection SILIQ à 210 mg dans une seringue préremplie est offerte dans un emballage renfermant 2 seringues.
- SILIQ ne contient aucun agent de conservation.
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Injection sous-cutanée | Solution stérile dans une seringue préremplie à usage unique / 210 mg de brodalumab dans une solution de 1,5 mL | Proline, glutamate, polysorbate 20 et eau pour préparations injectables | ||
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Le programme de soutien aux patients qui prennent SILIQ est un programme complet qui a pour objectif d’assister les patients et les professionnels de la santé dans la prescription et l’administration de SILIQ ainsi que dans le suivi des patients qui reçoivent ce médicament. Les prescripteurs doivent s’inscrire au programme de soutien aux patients qui prennent SILIQ (injection de brodalumab) avant de prescrire ce dernier. Ils sont formés à l’usage approprié de SILIQ et sont censés informer les patients des bienfaits et des risques liés au traitement, notamment le risque d’idées et de comportements suicidaires.
Les patients qui reçoivent une ordonnance de SILIQ doivent d’inscrire au programme de soutien aux patients qui prennent SILIQ en remplissant le formulaire d’inscription ou en appelant au 844-852-6967.
Cancérogenèse et mutagenèse
Aucune étude portant sur la carcinogénicité du brodalumab n’a été menée.
Gastro-intestinal
Maladie de Crohn
Les données chez les patients ayant des antécédents de maladie de Crohn sont limitées. SILIQ (injection de brodalumab) est contre-indiqué chez les patients atteints de la maladie de Crohn.
Dans le cadre d’essais portant sur le psoriasis, desquels étaient exclus les sujets atteints de la maladie de Crohn active, un cas de maladie de Crohn est survenu chez un patient pendant le traitement par SILIQ et a entraîné l’abandon du traitement. Dans d’autres essais, une exacerbation de la maladie de Crohn a été observée pendant l’utilisation de SILIQ.
Il faut cesser le traitement par SILIQ si le patient développe une poussée de la maladie de Crohn.
Hépatique/biliaire/pancréatique
Aucune étude n’a été menée spécifiquement chez des patients souffrant d’insuffisance hépatique.
Immunitaire
Dépistage de la tuberculose avant le traitement
Il faut déterminer la présence ou non d’une infection tuberculeuse avant l’instauration du traitement par SILIQ. SILIQ ne doit pas être administré aux patients qui présentent une infection tuberculeuse évolutive. Un traitement antituberculeux doit être amorcé avant l’instauration de SILIQ chez les patients qui présentent une tuberculose latente.
Un traitement antituberculeux doit être envisagé avant l’instauration de SILIQ chez les patients ayant des antécédents de tuberculose évolutive ou latente chez lesquels on ne peut confirmer l’utilisation d’un traitement approprié. Les patients qui reçoivent SILIQ doivent faire l’objet d’une surveillance étroite visant à déceler les signes et les symptômes d’une tuberculose évolutive.
Hypersensibilité
Des réactions d'hypersensibilité ont été identifiées dans les données de pharmacovigilance ; il s'agit principalement de manifestations cutanées et les événements les plus fréquemment rapportés sont des éruptions cutanées, des eczémas, des urticaires et des dermatites.
Des cas d'anaphylaxie, y compris de choc anaphylactique, ont également été signalés. Si une réaction anaphylactique ou une autre réaction allergique grave se produit, l'administration de SILIQ doit être immédiatement interrompue et un traitement approprié doit être mis en place. Dans les essais cliniques, aucun cas grave d'hypersensibilité n'a été rapporté dans la journée suivant l'administration de SILIQ.
Infections
SILIQ peut accroître le risque d’infections.
Au cours de l’essai clinique à contrôle placebo de 12 semaines mené chez des patients atteints de psoriasis, on a observé des infections graves chez 0,5 % des patients traités par SILIQ et chez 0,2 % des patients recevant le placebo (voir 8.1 Aperçu des effets indésirables).
Il convient d’être prudent lorsqu’on envisage l’emploi de SILIQ chez des patients atteints d’une infection chronique ou ayant des antécédents d’une infection récidivante. Les patients doivent chercher un avis médical s’ils présentent des signes ou des symptômes évocateurs d’une infection. En cas d’infection grave, le patient doit être placé sous étroite surveillance et le traitement par SILIQ doit être suspendu jusqu’à ce que l’infection se soit résorbée (voir 8.1 Aperçu des effets indésirables).
Vaccinations
On recommande aux patients d’être à jour sur tous les vaccins nécessaires, conformément aux lignes directrices locales en matière d’immunisation, avant d’amorcer le traitement par SILIQ.
Les vaccins vivants ne doivent pas être administrés aux personnes traitées par SILIQ. On ne dispose d’aucune donnée sur la réponse aux vaccins vivants ou le risque d’infection ou de transmission d’infection consécutivement à l’administration de vaccins vivants chez les patients recevant SILIQ.
Les patients qui reçoivent SILIQ peuvent recevoir des vaccins inactivés ou non vivants. Les vaccins non vivants reçus pendant le traitement par SILIQ pourraient ne pas produire une réponse immunitaire suffisante pour prévenir la maladie visée.
Psychiatrique
Idées et comportements suicidaires
Des idées et des comportements suicidaires, dont 4 suicides réussis, sont apparus chez des sujets traités par SILIQ pendant les essais cliniques portant sur le psoriasis.
Les patients atteints de psoriasis présentent généralement un risque accru d’idées et de comportements suicidaires. Des idées et des comportements suicidaires, y compris des suicides réussis, ont été signalés chez certains patients traités par SILIQ. La majorité des patients présentant des comportements suicidaires avaient des antécédents de dépression et/ou d’idées ou de comportements suicidaires. Aucun lien de causalité entre le traitement par SILIQ et une augmentation du risque d’idées et de comportements suicidaires n’a été établi.
Il faut soupeser soigneusement les risques et les avantages du traitement par SILIQ chez les patients ayant des antécédents de dépression et/ou d’idées ou de comportements suicidaires, ou manifestant de tels symptômes sous SILIQ. Les patients, leur(s) aidant(s) ainsi que leur famille, doivent être informés de la nécessité de surveiller attentivement l’apparition ou l’aggravation de toute dépression, idées suicidaires, anxiété ou autre changement de l’humeur, et, dans une telle éventualité, communiquer avec leur professionnel de la santé.
En raison des idées et des comportements suicidaires observés chez des sujets traités par SILIQ, envisager l’abandon de SILIQ si la réponse obtenue dans les 12 à 16 semaines n’est pas adéquate.
Rénal
Aucune étude n’a été menée spécifiquement chez des patients souffrant d’insuffisance rénale.
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
On ne dispose d’aucune donnée sur l’effet de SILIQ sur la fertilité humaine. Des études menées chez des macaques de Buffon arrivés à maturité sexuelle n’ont démontré aucun effet sur les paramètres de fertilité (voir 16 TOXICOLOGIE NON-CLINIQUE).
7.1 Populations particulières
7.1.1 Femmes enceintes
On ne dispose pas d’étude adéquate et rigoureuse sur l’emploi de SILIQ chez les femmes enceintes. Aucun effet sur le développement embryo-fœtal, prénatal ou postnatal n’a été observé chez les petits de guenons ayant reçu le brodalumab par injection sous-cutanée pendant la grossesse sur une période allant de l’organogenèse à presque la mise basse, et ce, à des doses pouvant atteindre 26 fois la dose humaine maximale recommandée (selon un rapport mg/kg de 90 mg/kg/semaine) (voir 16 TOXICOLOGIE NON-CLINIQUE). 7.1.2 Allaitement
Il n’existe aucune donnée sur la présence de SILIQ dans le lait humain, ni sur ses effets chez les bébés nourris au sein ou sur la production de lait. Étant donné que de nombreux médicaments et de nombreuses immunoglobulines sont excrétés dans le lait humain, il faut faire preuve de prudence quand SILIQ est administré à une femme qui allaite. Une décision doit être prise quant à la cessation de l’allaitement ou à l’arrêt ou l’abstention du traitement par SILIQ, en tenant compte des avantages de l’allaitement pour l’enfant et l’avantage du traitement pour la mère.
7.1.3 Enfants (< 18 ans)
L’innocuité et l’efficacité de SILIQ chez les enfants de moins de 18 ans n’ont pas encore été établies. On ne dispose d’aucune donnée à ce sujet.
7.1.4 Personnes âgées (≥ 65 ans)
Les données relatives aux personnes âgées sont limitées. Parmi les 3 066 patients atteints de psoriasis en plaques répartis aléatoirement au début des études cliniques sur SILIQ, 192 (6 %) étaient âgés de 65 ans ou plus, mais aucun n’avait 75 ans ou plus. Dans l’ensemble, les effets indésirables ont été plus fréquents chez les sujets de 65 ans ou plus que chez ceux de moins de 65 ans. Les taux d’événements ajustés selon l’exposition ont été respectivement de 314,0 et de 288,6 par 100 années-patients. Aucune différence quant à l’efficacité n’a été observée entre les patients âgés (≥ 65 ans) et la population en général.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquents chez les patients traités par SILIQ ont été les céphalées, les arthralgies, la fatigue, la douleur oropharyngée et la diarrhée (voir le tableau 1). La proportion de patients traités par SILIQ ayant abandonné le traitement au cours des 12 premières semaines de traitement en raison d’effets indésirables était semblable (environ 1 %) dans tous les volets de traitement.
Les effets indésirables suivants sont discutés ailleurs dans la monographie :
- Maladie de Crohn (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Gastro-intestinal)
- Infections (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire)
8.2 Effets indésirables observées dans les essais cliniques
Les données de trois essais cliniques de phase 3 et d’un essai de phase 2 sur le psoriasis en plaques ont été regroupées afin d’évaluer l’innocuité de SILIQ (injection de brodalumab) par rapport à celle d’un placebo jusqu’à 12 semaines après l’instauration du traitement (voir 14 ESSAIS CLINIQUES).
Ces données comprenaient 4 558 patients (3 066 recevant le SILIQ, 613 l’ustekinumab, et 879 le placebo) participant à des essais cliniques contrôlés et des études de prolongation ouvertes, représentant une exposition totale de 5 401,6 années-patients. Parmi ceux-ci, 4 461 patients ont reçu au moins une dose de SILIQ et 3 072 patients y ont été exposés pendant au moins 1 an.
Au cours de la période à contrôle placebo de 12 semaines lors de ces études, l’incidence des sujets présentant des événements indésirables graves a été de 1,6 % chez les patients traités par SILIQ, de 1 % chez les patients traités par l’ustekinumab et de 1,7 % chez les patients ayant reçu le placebo.
Le tableau 1 résume tous les effets indésirables survenus chez au moins 1 % de tous les patients traités par SILIQ et dont le taux était plus élevé que celui observé dans le groupe placebo durant la période à contrôle placebo de 12 semaines.
Tableau 1 - Effets indésirables signalés chez au moins 1 % des patients atteints de psoriasis en plaques ayant reçu SILIQ pendant 12 semaines lors de trois essais cliniques de phase 3 et un autre de phase 2, et dont le taux était plus élevé que celui observé chez les patients ayant reçu le placebo
| SILIQ 210 mg | Placebo (N = 879) n (%) | Ustekinumab (N = 613) n (%) | |||
| toutes les 2 | |||||
| semaines | |||||
| (N = 1 496) | |||||
| n (%) | |||||
Généralités Fatigue | 39 (2,6) | 10 (1,1) | 16 (2,6) | ||
Gastro-intestinal Diarrhée Nausée | 33 (2,2) 28 (1,9) | 10 (1,1) 10 (1,1) | 5 (0,8) 6 (1,0) | ||
Hématologique Neutropénie | 15 (1,0) | 4 (0,5) | 5 (0,8) | ||
Musculosquelettiques Arthralgie Myalgie | 71 (4,7) 26 (1,7) | 29 (3,3) 3 (0,3) | 15 (2,4) 4 (0,7) | ||
Neurologie Céphalées | 64 (4,3) | 31 (3,5) | 23 (3,8) | ||
Oreille/nez/gorge Douleur oropharyngée | 31 (2,1) | 10 (1,1) | 8 (1,3) | ||
Respiratoire Grippe | 19 (1,3) | 4 (0,5) | 7 (1,1) | ||
| SILIQ 210 mg | Placebo (N = 879) n (%) | Ustekinumab (N = 613) n (%) | |||
| toutes les 2 | |||||
| semaines | |||||
| (N = 1 496) | |||||
| n (%) | |||||
Peau Réactions au site d’injection (douleur, érythème, ecchymose, hémorragie et prurit) Infections aux teignes (pied d’athlète, pityriasis versicolore et intertrigo inguinal) | 23 (1,5) 15 (1,0) | 11 (1,3) 2 (0,2) | 12 (2,0) 3 (0,5) | ||
Idées et comportements suicidaires
Au cours des 12 semaines de traitement à répartition aléatoire des essais regroupés, un sujet du groupe SILIQ a fait une tentative de suicide alors qu’aucun sujet des groupes placebo et ustekinumab n’en a fait. Entre le début du traitement et la 52e semaine des essais, des idées ou des comportements suicidaires sont apparus chez 7 des 4 019 sujets (0,2 par 100 années-patients) traités par SILIQ et chez 2 des 613 sujets (0,4 par 100 années-patients) traités par ustekinumab. Au cours des essais cliniques portant sur le psoriasis en plaques, des idées ou des comportements suicidaires sont apparus chez 34 des 4 464 sujets traités par SILIQ (0,37 par 100 années-patients). Parmi les 10 sujets qui ont fait une tentative de suicide ou se sont suicidés, 8 avaient des antécédents de dépression et/ou d’idées ou de comportements suicidaires.
Infections
Durant la période de 12 semaines d’essai à contrôle placebo mené chez des patients atteints de psoriasis en plaques, des infections ont été signalées chez 25,4 % des patients traités par SILIQ et 23,4 % des patients sous placebo. Les infections étaient majoritairement des rhinopharyngites, des infections des voies respiratoires supérieures, des pharyngites, des infections des voies urinaires, des bronchites et des cas d’influenza ne nécessitant aucune interruption du traitement. Des infections graves sont survenues chez 0,5 % des patients traités par SILIQ et 0,2 % des patients traités par le placebo. Des taux plus élevés d’infections fongiques, principalement des infections à Candida bénignes de la peau et des muqueuses, ont été observés chez les patients traités par SILIQ comparativement aux patients recevant le placebo (1,8 % p/r à 0,9 %); un cas grave de méningite cryptococcique a aussi été observé chez les patients traités par SILIQ (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Infections).
Jusqu’à la semaine 52, les taux d’événements ajustés en fonction de l’exposition (par 100 années-patients) pour les infections ont été de 114,6 chez les patients traités par SILIQ et de 118,1 chez les patients traités par l’ustekinumab. Les taux d’événements ajustés en fonction de l’exposition (par 100 années-patients) pour les infections graves ont été de 1,3 chez les patients traités par SILIQ et de 1,0 chez les patients traités par l’ustekinumab.
Neutropénie
Durant la période de 12 semaines de traitement à répartition aléatoire, des cas de neutropénie sont survenus chez 0,7 % des sujets du groupe SILIQ. La plupart des effets indésirables survenus sous forme de neutropénie étaient transitoires. Parmi les patients dont le nombre absolu de neutrophiles était normal au début de l’étude, une diminution de ce dernier a été observée chez 6,8 % des sujets du groupe SILIQ, par rapport à 3,3 % des sujets du groupe ustekinumab et à 3,6 % des sujets du groupe placebo. Des cas de neutropénie de grade 3 ou plus (< 1000/mm3) sont survenus chez 0,5 % des sujets du groupe SILIQ, par rapport à 0,2 % des sujets du groupe ustekinumab et à aucun sujet du groupe placebo. Entre la semaine 0 et la fin de l’étude, le taux de neutropénie survenant en cours de traitement ajusté selon l’exposition était de 0,4 par 100 années-sujets (le taux de neutropénie de grade 3 ou plus était de 0,1 par 100 années-sujets). Aucune infection grave n’a été associée aux cas de neutropénie.
Immunogénicité
Dans le cadre des études cliniques sur le psoriasis, on a décelé des anticorps dirigés contre le brodalumab chez 2,7 % (122/4 461) des patients traités par SILIQ pendant une période allant jusqu’à 52 semaines; 0,3 % des patients présentaient des anticorps anti-brodalumab en période de référence. Aucun de ces patients ne présentait d’anticorps neutralisants.
Aucun signe d’anomalie sur le plan pharmacocinétique, de la réponse clinique ou du profil d’innocuité n’a été associé à la formation des anticorps anti-brodalumab.
8.3 Effets indésirables identifiés peu courantes observées au cours des essais cliniques
Les effets indésirables survenus chez moins de 1 % des patients recevant SILIQ au cours de la période de 12 semaines ont été les suivants : conjonctivite et infections à Candida (y compris buccales, génitales et œsophagiennes).
8.4 Effets indésirables identifiés après la mise en marché
Les effets indésirables suivants ont été identifiés pendant l’utilisation d’SILIQ après son approbation. Puisque ces effets sont déclarés sur une base volontaire par une population de taille incertaine, il n’est pas toujours possible d’estimer leur fréquence de façon fiable ni d’établir une relation de cause à effet avec une exposition au médicament.
- Réactions d'hypersensibilité (principalement des manifestations cutanées): prurit, éruptions cutanées, eczéma, urticaire, dermatite et anaphylaxie, y compris choc anaphylactique de fréquence inconnue.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicament-médicament
Les vaccins vivants ne doivent pas être administrés aux personnes traitées par SILIQ (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
9.4 Interactions médicament-médicament
Substrats du CYP450
La formation des enzymes du CYP450 (cytochrome) peut être altérée par l’augmentation des concentrations de certaines cytokines (p. ex., IL-1, IL-6, IL-10, TNFα et IFN) en situation d’inflammation chronique. Bien qu’aucun rôle de l’IL-17A et de l’IL-17RA n’ait été signalé dans la régulation des enzymes du CYP450, l’effet du brodalumab sur l’activité du CYP3A4/3A5 a été évalué dans le cadre d’une étude portant sur les interactions médicamenteuses et la maladie.
Chez les sujets atteints de psoriasis en plaques modéré à sévère, une seule dose sous-cutanée de 210 mg de SILIQ (injection de brodalumab) a augmenté l’exposition du midazolam métabolisé par le CYP3A4/3A5 de 24 %. Selon l’ampleur du changement lors de l’exposition au midazolam, aucun ajustement de dose des substrats du CYP3A4/3A5 n’est nécessaire lorsque ceux-ci sont administrés en concomitance avec SILIQ. Envisager une surveillance des patients qui prennent des substrats du CYP3A4/3A5 ayant des indices thérapeutiques étroits.
9.5 Interactions médicament-aliment
Aucune interaction avec la nourriture n’a été établie avec SILIQ.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec les produits de phytothérapie n’a été établie avec SILIQ.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec les essais de laboratoire n’ont pas été établies avec SILIQ.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le brodalumab est un anticorps monoclonal humain de type IgG2 qui se lie sélectivement à l’IL-17RA humaine et bloque ses interactions avec les cytokines IL-17A, IL-17F, IL17C, IL-17A/F (hétérodimère) et IL-25. L’IL-17RA est une protéine exprimée à la surface des cellules et est indispensable aux complexes récepteurs utilisés par de multiples cytokines de la famille des IL-
- 17. Il a été signalé que les concentrations de la famille des cytokines IL-17 augmentent en présence de psoriasis. Le blocage de l’IL-17RA inhibe les réponses induites par la cytokine IL-
17.
10.2 Pharmacodynamique
Des taux élevés d’IL-17A, d’IL-17C et d’IL-17F ont été observés dans les plaques psoriasiques. Il a été démontré que le traitement par SILIQ (injection de brodalumab) chez les patients atteints de psoriasis réduit les concentrations de l’IL-17A. La relation entre la pharmacodynamie et le ou les modes d’action par lesquels le brodalumab exerce ses effets cliniques est inconnue.
10.3 Pharmacocinétique
Absorption
Après l’administration par voie sous-cutanée d’une dose unique de 210 mg de SILIQ à des patients atteints de psoriasis en plaques modéré à sévère, la concentration sérique maximale moyenne (± écart-type [é.-t.]) de SILIQ (Cmax) s’est établie à 13,4 μg/mL (± 7,29 mcg/mL). Le délai médian d’obtention de la concentration maximale de SILIQ (Tmax) était de 3,0 jours (plage : 2,0 à 4,0 jours). L’aire moyenne (± é.-t.) sous la courbe de la concentration en fonction du temps (ASCdernière) de SILIQ était de 111 mcg•jour/mL (± 64,4 mcg•jour/mL).
Après l’administration par voie sous-cutanée de plusieurs doses de 210 mg de SILIQ toutes les 2 semaines (en plus de la dose d’attaque à la semaine 1), l’état d’équilibre avait été atteint à la 4e semaine. L’aire moyenne (± é.-t.) sous la courbe de la concentration en fonction du temps à l’état d’équilibre (ASCintervalle d’administration) de SILIQ était de 243 mcg•jour/mL (± 234 mcg•jour/mL) telle que mesuré à la semaine 10.
La biodisponibilité sous-cutanée du brodalumab, estimée par l’analyse pharmacocinétique de population, est de 54,7 %. Le coefficient d’accumulation après 6 semaines d’administration bimensuelle de la dose de 210 mg de brodalumab était de 1,5 fois.
Immunogénicité
La pharmacocinétique de SILIQ n’a pas été altérée par la formation d’anticorps anti-brodalumab.
Distribution
Après l’administration par voie sous-cutanée d’une dose unique de 210 mg à des patients atteints de psoriasis en plaques, le volume de distribution apparent (Vz/F) moyen (± é.-t.) du brodalumab était de 8,9 (± 9,4) L.
Métabolisme
La voie métabolique du brodalumab n’a pas été caractérisée. Le brodalumab étant un anticorps monoclonal IgG2 humain, on s’attend à ce qu’il soit dégradé en petits peptides et en acides aminés par l’intermédiaire de voies cataboliques, comme c’est le cas pour l’IgG endogène.
Élimination
Après l’administration par voie sous-cutanée d’une dose unique de 210 mg de brodalumab chez les patients atteints de psoriasis en plaques, la clairance apparente (CL/F) est de 2,95 L/jour. La clairance du brodalumab augmente quand la dose est réduite, ce qui s’explique par une élimination non linéaire.
Selon les estimations du modèle pharmacocinétique de population, la demi-vie de SILIQ était de 10,9 jours à l’état d’équilibre après l’administration par voie sous-cutanée de la dose de 210 mg toutes les 2 semaines.
Poids
Répercussions du poids sur les paramètres pharmacocinétiques : L’analyse pharmacocinétique de population a indiqué que l’exposition diminue avec l’augmentation du poids corporel; toutefois, aucun ajustement de la dose n’est recommandé.
Populations particulières et états pathologiques
- Enfants (<18 ans): L’innocuité et l’efficacité de SILIQ n’ont pas été évaluées chez les patients pédiatriques.
Personnes âgées (≥ 65 ans): Les données relatives aux personnes âgées sont limitées.
Parmi les 3 066 patients atteints de psoriasis en plaques répartis aléatoirement au début des études cliniques sur SILIQ, 192 (6 %) étaient âgés de 65 ans ou plus, mais aucun n’avait 75 ans ou plus. Dans l’ensemble, les effets indésirables ont été plus fréquents chez les sujets de 65 ans ou plus que chez ceux de moins de 65 ans. Les taux d’événements ajustés selon l’exposition ont été respectivement de 314,0 et de 288,6 par 100 années-patients. Bien qu’aucune différence n’ait été observée entre les patients jeunes et âgés pour ce qui est de l’efficacité de SILIQ, le nombre de patients âgés de 65 ans et plus n’était pas suffisant pour déterminer si leur réponse au traitement diffère de celle des jeunes patients.
L’analyse pharmacocinétique de population a indiqué que l’âge n’avait pas d’effet sur la pharmacocinétique du brodalumab.
Aucun ajustement de dose n’est recommandé chez les patients âgés.
- Sexe : L’analyse pharmacocinétique de population a indiqué que le sexe n’avait pas d’effet sur la pharmacocinétique du brodalumab.
- Insuffisance hépatique : On ne possède pas de données pharmacocinétiques chez les patients atteints d’insuffisance hépatique.
- Insuffisance rénale: On ne possède pas de données pharmacocinétiques chez les patients atteints d’insuffisance rénale.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
- SILIQ doit être conservé au réfrigérateur, à une température de 2 à 8 °C, dans son emballage original.
- Pour des raisons de commodité, les seringues préremplies peuvent être conservées à une température de 20 à 25 °C dans leur emballage original, pendant une durée maximale de 14 jours, à l’abri de la lumière et des sources de chaleur. Une fois que la seringue préremplie a atteint la température ambiante, il ne faut pas la remettre au réfrigérateur. Une seringue préremplie qui n’a pas été utilisée après 14 jours à la température ambiante doit être jetée.
- Il faut conserver le produit dans son emballage d’origine afin de le protéger de la lumière et des dommages physiques potentiels précédant son utilisation.
- Garder hors de la vue et de la portée des enfants.
- Ne pas congeler.
- Ne pas agiter.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
SILIQ est une solution stérile sans agent de conservation. Les seringues préremplies ont été conçues pour n’être utilisées qu’une seule fois.
Pour éviter les désagréments au site d’injection, il est conseillé de laisser tempérer la seringue préremplie au moins 30 minutes à température ambiante avant de procéder à l’injection. Il ne faut pas tenter de réchauffer le produit d’aucune autre façon. Le capuchon gris de l’aiguille de la seringue préremplie doit être laissé en place pendant que celle-ci tempère.
SILIQ doit être inspecté visuellement afin de déceler toute particule ou coloration anormale. SILIQ est un liquide transparent à légèrement opalescent, incolore à légèrement jaune et pratiquement exempt de particules. Il ne faut pas utiliser SILIQ si la solution est trouble ou décolorée ou si elle contient de gros grumeaux, des flocons ou des particules colorées.
La seringue préremplie ne doit pas être utilisée si on l’a échappée sur une surface dure.
Les portions inutilisées du produit médicinal ainsi que le matériel à éliminer doivent être mis au rebut conformément aux exigences locales. PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre: Injection de brodalumab
Nom chimique: Brodalumab
Formule moléculaire : La molécule est un hétérotétramère consistant en 2 chaînes lourdes (HC) de la sous-classe IgG2 et 2 chaînes légères (LC) de la sous-classe kappa liées de façon covalente par des ponts disulfures.
Masse moléculaire: Le brodalumab est composé de 1 312 acides aminés et sa masse moléculaire est estimée à 144 000 daltons.
Formule de structure:
Représentation schématique du brodalumab :
Les chaînes lourdes sont en gris et les chaînes légères sont en blanc.
VH : région variable, chaîne lourde (H pour heavy)
CH : région constante, chaîne lourde
VL : région variable, chaîne légère (L pour light)
CL : région constante, chaîne légère. 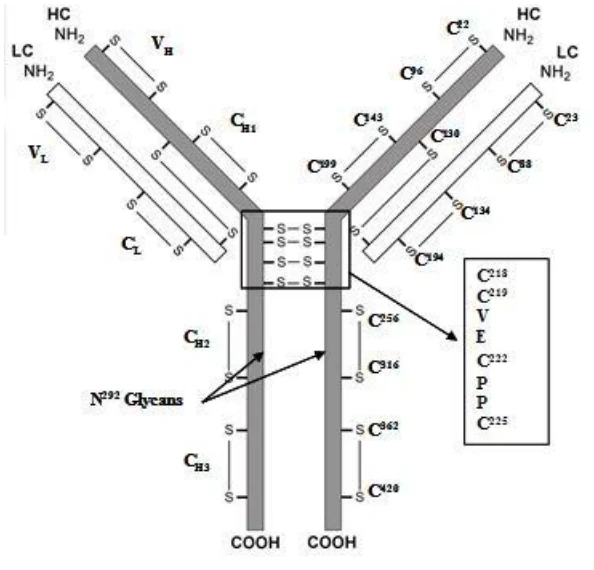
Propriétés physicochimiques
Description : SILIQ (injection de brodalumab) est une solution transparente à légèrement opalescente et incolore à légèrement jaune.
Inactivation virale
SILIQ est obtenu après la culture d’une lignée cellulaire recombinante, laquelle est ensuite purifiée en plusieurs étapes comprenant des mesures d’inactivation et d’élimination virale.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et aspects démographiques de l’étude
Trois essais multicentriques contrôlés, répartis aléatoirement et à double insu (essais 1, 2 et 3) ont évalué un total de 4 373 sujets de 18 ans ou plus, atteints d’un psoriasis en plaques modéré à sévère depuis au moins 6 mois, lequel était défini comme touchant au moins 10 % de leur surface corporelle (SC), présentant un score PASI (Psoriasis Area and Severity Index) égal ou supérieur à 12, un score sPGA (static Physician Global Assessment) d’évaluation globale statique du psoriasis (épaisseur/induration des plaques, érythème et desquamation) égal ou supérieur à 3 sur une échelle de sévérité de 0 à 5, et à qui la photothérapie ou un traitement systémique pouvaient convenir. Les trois essais comprenaient une phase d’induction à contrôle placebo d’une durée de 12 semaines, une phase à double insu d’une durée de 52 semaines et une phase de prolongation ouverte de longue durée. Les sujets répartis aléatoirement dans le groupe SILIQ (injection de brodalumab) ou le groupe placebo ont reçu leur traitement par voie sous-cutanée aux semaines 0, 1 et 2, puis toutes les 2 semaines jusqu’à la semaine 12, toujours avec la même dose. Dans les essais 2 et 3, les sujets répartis aléatoirement dans le groupe ustekinumab ont reçu la dose de 45 mg s’ils pesaient moins de 100 kg, ou la dose de 90 mg s’ils pesaient plus de 100 kg, aux semaines 0, 4 et 16, puis toutes les 12 semaines, toujours avec la même dose.
Dans tous les essais, les co-paramètres d’évaluation principaux (par rapport au placebo) étaient la proportion de sujets ayant obtenu une réponse de 75 % de leur score PASI (PASI 75), et une réussite thérapeutique selon l’évaluation globale statique du médecin (score sPGA nul [0] ou presque nul [1]) à la semaine 12. Le paramètre d’évaluation principal (par rapport à l’ustekinumab) dans les essais 2 et 3 comprenait la proportion de patients sous SILIQ à 210 mg ayant présenté une réponse de 100 % de leur score PASI (PASI 100) à la semaine 12.
Les autres paramètres évalués comprenaient les suivants : proportion de sujets ayant obtenu une réponse de 90 % de leur score PASI (PASI 90) ainsi qu’un score sPGA de 0 (nul) à la semaine 12, et chez qui l’efficacité était maintenue jusqu’à la semaine 52. Proportion de sujets ayant obtenu un score de 0 (aucune manifestation) ou 1 (manifestation légère) pour chacun des éléments (démangeaison, rougeur, desquamation, sensation de brûlure, picotement, craquelure, écaillage et douleur) selon la liste des symptômes du psoriasis PSI (Psoriasis Symptom Inventory) jusqu’à la semaine 52; et proportion de sujets ayant obtenu une réponse selon l’indice dermatologique de qualité de vie (Dermatology Life Quality Index ou DLQI) jusqu’à la semaine 52.
Données et caractéristiques démographiques de référence
Les données démographiques et pathologiques de référence étaient généralement uniformes dans tous les groupes de traitement des trois études. Les sujets étaient à prédominance masculine (69 %) et de race blanche (91 %), la moyenne d’âge était de 45 ans. Le poids corporel moyen de référence était de 90,5 kg et 28 % des patients présentaient un poids corporel supérieur à 100 kg. Le score PASI de référence variait de 9,4 à 72 (score médian : 17,4), tandis que le pourcentage de la surface corporelle de référence touchée par la maladie variait de 10 à 97 % (pourcentage médian : 21). Le score sPGA de référence variait de 3 (modéré) (58 %) à 5 (très sévère) (5 %).
Environ 21 % des sujets présentaient des antécédents d’arthrite psoriasique. Environ 30 % des sujets avaient déjà reçu un agent biologique, 26 % n’avaient jamais reçu de traitement systémique ou de photothérapie, et 12 % des sujets n’avaient pas répondu à un traitement biologique antérieur.
Tableau 2 - Résumé des données démographiques des patients des essais cliniques portant sur une indication particulière
| Essai no | Méthodologie de | Posologie, voie | Sujets d’étude | Âge moyen | Sexe (H/F) |
| l'essai | d’administration et | (n) | (tranche) | ||
| durée | |||||
Essai 1 (20120102) | Multicentrique, à double insu, à contrôle placebo | PHASE D’INDUCTION Placebo, brodalumab à 140 mg et à 210 mg : par voie s.-c. aux semaines 0, 1 et 2, puis q2 sem. jusqu’à la semaine 12, toujours à la même dose. 140 mg: n = 219 210 mg: n = 222 Placebo: n = 220 | n = 661 | 46 (19, 75) | H = 323 F = 118 |
Essai 2 (20100103) | Multicentrique, à double insu, à double placebo et par agent de comparaison actif à contrôle placebo | PHASE D’INDUCTION Placebo, brodalumab à 140 mg et à 210 mg : par voie s.-c. aux semaines 0, 1 et 2, puis q2 sem. jusqu’à la semaine 12, toujours à la même dose. Placebo et ustekinumab à 45 mg (≤ 100 kg) et à 90 mg (> 100 kg) : par voie s.-c. aux semaines 0 et 4 140 mg: n = 610 210 mg: n = 612 Ustekinumab: n = 300 Placebo: n = 309 | n = 1831 | 44,6 (18, 75) | H = 1 258 F = 573 |
Essai 3 (20120104) | Multicentrique, à double insu, à double placebo et par agent de comparaison actif à contrôle placebo | PHASE D’INDUCTION Placebo, brodalumab à 140 mg et à 210 mg : par voie s.-c. aux semaines 0, 1 et 2, puis q2 sem. jusqu’à la semaine 12, toujours à la même dose. Placebo et ustekinumab à 45 mg (≤ 100 kg) et à 90 mg (> 100 kg) : par voie s.-c. aux semaines 0 et 4 140 mg: n = 629 210 mg: n = 624 Ustekinumab: n = 313 Placebo : n = 315 | n = 1 881 | 44,8 (18, 75) | 44,8 (18, 75) |
14.2 Résultats de l’étude
Tableau 3 - Caractéristiques de référence de la maladie dans les essais 1, 2 et 3
| Essai 1 | Essai 2 | Essai 3 | ||||||||||||||||||||||||||||||
| Place-bo | Broda-lumab 140 mg q2 sem. | Broda-lumab 210 mg q2 sem. | Place -bo | Broda-lumab 140 mg q2 sem. | Broda-lumab 210 mg q2 sem. | Uste-ki- num-ab | Place-bo | Broda-lumab 140 mg q2 sem. | Brod | Uste-ki-num-ab | ||||||||||||||||||||||
| a- | ||||||||||||||||||||||||||||||||
| luma | ||||||||||||||||||||||||||||||||
| b | ||||||||||||||||||||||||||||||||
| 210 | ||||||||||||||||||||||||||||||||
| mg | ||||||||||||||||||||||||||||||||
| q2 | ||||||||||||||||||||||||||||||||
| sem. | ||||||||||||||||||||||||||||||||
| N | 220 | 219 | 222 | 309 | 610 | 612 | 300 | 315 | 629 | 624 | 313 | |||||||||||||||||||||
| Pourcentage moyen de la SC touchée (é.-t.) | 26,9 (17,1) | 27,4 (17,1) | 25,1 (15,3) | 27,9 (17,0) | 27,1 (17,4) | 26,0 (16,3) | 27,0 (19,3) | 27,7 (17,4) | 28,6 (18,4) | 28,3 (17,7) | 28,1 (17,6) | |||||||||||||||||||||
| Score PASI moyen (é.-t.) | 19,7 (7,7) | 20,0 (7,4) | 19,4 (6,6) | 20,4 (8,2) | 20,5 (8,2) | 20,3 (8,3) | 20,0 (8,4) | 20,1 (8,7) | 20,1 (8,5) | 20,4 (8,3) | 20,1 (8,4) | |||||||||||||||||||||
| Essai 1 | Essai 2 | Essai 3 | ||||||||||||||||||||||||||||||||
| Place-bo | Broda-lumab 140 mg q2 sem. | Broda-lumab 210 mg q2 sem. | Place -bo | Broda-lumab 140 mg q2 sem. | Broda-lumab 210 mg q2 sem. | Uste-ki- num-ab | Place-bo | Broda-lumab 140 mg q2 sem. | Brod | Uste-ki-num-ab | ||||||||||||||||||||||||
| a- | ||||||||||||||||||||||||||||||||||
| luma | ||||||||||||||||||||||||||||||||||
| b | ||||||||||||||||||||||||||||||||||
| 210 | ||||||||||||||||||||||||||||||||||
| mg | ||||||||||||||||||||||||||||||||||
| q2 | ||||||||||||||||||||||||||||||||||
| sem. | ||||||||||||||||||||||||||||||||||
| N | 220 | 219 | 222 | 309 | 610 | 612 | 300 | 315 | 629 | 624 | 313 | |||||||||||||||||||||||
Durée du psoriasis (années), moyenne (é.-t.) | 20,7 (12,1) | 19,4 (12,5) | 20,4 (13,2) | 17,6 (12,3) | 18,8 (11,9) | 18,7 (12,1) | 19,1 (12,7) | 17,9 (11,7) | 17,0 (11,6) | 18,1 (12,4) | 18,0 (11,7) | |||||||||||||||||||||||
Antécédents d’arthrite psoriasique n (%) | 63 (28,8) | 60 (27,4) | 58 (26,1) | 51 (16,5) | 125 (20,5) | 114 (18,6) | 50 (16,7) | 59 (18,7) | 134 (21,3) | 127 (20,4) | 64 (20,4) | |||||||||||||||||||||||
| Traitement systémique antérieur, | 164 (74,5) | 143 (65,3) | 155 (69,8) | 182 (58,9) | 375 (61,5) | 378 (61,8) | 187 (62,3) | 162 (51,4) | 334 (53,1) | 332 (53,2) | 168 (53,7) | |||||||||||||||||||||||
| n (%) | 101 (45,9) | 99 (45,2) | 105 (47,3) | 90 (29,1) | 179 (29,3) | 177 (28,9) | 84 (28,0) | 76 (24,1) | 160 (25,4) | 157 (25,2) | 75 (24,0) | |||||||||||||||||||||||
| Traitement biologique antérieur, | 41 (18,6) | 37 (16,9) | 44 (19,8) | 40 (12,9) | 77 (12,6) | 85 (13,9) | 40 (13,3) | 24 (7,6) | 67 (10,7) | 65 (10,4) | 22 (7,0) | |||||||||||||||||||||||
q2 sem. = toutes les 2 semaines
Réponse clinique
Le tableau 4 présente les pourcentages de sujets traités par SILIQ à 210 mg toutes les 2 semaines ayant obtenus, dans les trois essais, des réponses PASI 75 et PASI 100 et montrant une réussite thérapeutique selon l’évaluation globale statique du médecin (score sPGA nul ou presque nul). Dans les trois essais, les sujets traités par SILIQ à 210 mg toutes les 2 semaines présentaient des taux plus élevés de réponses PASI 75 et PASI 100 et de réussite thérapeutique selon le score sPGA que le groupe placebo à la semaine 12. Dans les essais 2 et 3, une différence statistiquement significative dans les réponses PASI 100 a été observée avec SILIQ à 210 mg toutes les 2 semaines par rapport au traitement par l’ustekinumab.
L’apparition de la réponse, celle-ci mesurée par la réponse PASI 75, a été observé au cours des 2 premières semaines de traitement avec SILIQ à 210 mg (toutes les 2 semaines) dans les trois essais cliniques.
Tableau 4 - Résultats cliniques à la semaine 12 chez les adultes atteints de psoriasis en plaques dans les essais 1, 2 et 3
| Essai 1 | |||||||||||||||||||
| Paramètre d’évaluation | SILIQa 210 mg | Placebo | SILIQ p/r placebo % (IC à 95 %) | ||||||||||||||||
| (N = 222) | (N = 220) | ||||||||||||||||||
| n (%) | n (%) | ||||||||||||||||||
| Réponse PASI 75 | 185 (83) a | 6 (3) | 80,6 (75,3; 86,0) | ||||||||||||||||
| Réponse PASI 100 | 93 (42) a | 1 (<1) | 41,4 (34,9; 48,0) | ||||||||||||||||
| Score sPGA nul (0) ou presque nul (1) | 168 (76) a | 3 (1) | 74,3 (68,5; 80,2) | ||||||||||||||||
| Essai 2 | |||||||||||||||||||
| Paramètre d’évaluation | SILIQ 210 mg (N = 612) n (%) | Ustekinumab (N = 300)c n (%) | Placebo (N = 309) n (%) | Différence | Différence | ||||||||||||||
| SILIQ p/r | SILIQ p/r | ||||||||||||||||||
| placebo | ustekinumab | ||||||||||||||||||
| % | % | ||||||||||||||||||
| (IC à 95 %) | (IC à 95 %) | ||||||||||||||||||
| Réponse PASI 75 | 528 (86) a | 210 (70) | 25 (8) | 78,2 (74,1; 82,3) | 16,3 (10,4; 22,1) | ||||||||||||||
| Réponse PASI 100 | 272 (44) a, b | 65 (22) | 2 (1) | 43,8 (39,8; 47,8) | 22,8 (16,7; 28,9) | ||||||||||||||
| Score sPGA nul (0) ou presque nul (1) | 481 (79) a | 183 (61) | 12 (4) | 74,7 (70,8; 78,6) | 17,6 (11,2; 24,0) | ||||||||||||||
| Essai 3 | |||||||||||||||||||
| Paramètre d’évaluation | SILIQ 210 mg (N = 624) n (%) | Ustekinumab (N = 313)c n (%) | Placebo (N = 315) n (%) | Différence | Différence | ||||||||||||||
| SILIQ p/r | SILIQ p/r | ||||||||||||||||||
| placebo | ustekinumab | ||||||||||||||||||
| % | % | ||||||||||||||||||
| (IC à 95 %) | (IC à 95 %) | ||||||||||||||||||
| Réponse PASI 75 | 531 (85) a, b | 217 (69) | 19 (6) | 79,1 (75,2; 82,9) | 15,8 (9,9; 21,6) | ||||||||||||||
| Réponse PASI 100 | 229 (37) a, b | 58 (19) | 1 (0,3) | 36,4 (32,5; 40,2) | 18,2 (12,4; 23,9) | ||||||||||||||
| Score sPGA nul (0) ou presque nul (1) | 497 (80) a | 179 (57) | 13 (4) | 75,5 (71,7; 79,4) | 22,5 (16,1; 28,8) | ||||||||||||||
a Valeur p ajustée (par rapport au placebo) < 0,05 b Valeur p ajustée (par rapport à l’ustekinumab) < 0,05 c Dose de 45 mg d’ustekinumab pour les patients pesant ≤ 100 kg, et de 90 mg pour les patients pesant > 100 kg Remarque : Erreur de type I contrôlée par une combinaison d’essais parallèles et séquentiels | |||||||||||||||||||
La méthode d’imputation des non-répondeurs est utilisée pour inclure les données manquantes
Des taux plus élevés de réponse PASI 90 à la semaine 12 ont été observés avec SILIQ à 210 mg, administré toutes les 2 semaines, par rapport au placebo (essai 1 : 70 % [156/222] p/r à 1 % [2/220]; essai 2 : 70 % [430/612] p/r à 3 % (10/309); essai 3 : 69 % [429/624] p/r à 2 % [5/315]). Ces taux de réponse PASI 90 ont également été plus élevés que ceux observés avec l’ustekinumab à la semaine 12 (essai 2 : 47 % [141/300]; essai 3 : 48 % [149/313]).
L’analyse selon l’âge, le sexe, la race, le traitement antérieur par un agent systémique ou la photothérapie, le traitement antérieur par un agent biologique et les échecs biologiques n’a révélé aucune différence dans les réponses au traitement par SILIQ parmi ces sous-groupes.
Maintien de l’effet
Dans le cadre de l’essai 1, les sujets qui avaient été initialement assignés au traitement par SILIQ et qui ont présenté une réponse (c.-à-d. un score sPGA de 0 ou 1) à la semaine 12 ont été à nouveau répartis aléatoirement pour recevoir le placebo ou SILIQ. Parmi les sujets qui avaient répondu au traitement à la semaine 12, 83 % (69/83) des sujets à nouveau répartis aléatoirement pour poursuivre leur traitement par SILIQ à 210 mg toutes les 2 semaines avaient maintenu cette réponse (score sPGA de 0 ou 1) à la semaine 52, comparativement à aucun (0/84) des sujets à nouveau répartis aléatoirement pour recevoir le placebo et qui ont été retirés de SILIQ. En outre, 87 % (72/83) des sujets à nouveau répartis aléatoirement pour poursuivre leur traitement par SILIQ à 210 mg toutes les 2 semaines ont obtenu une réponse PASI 75 à la semaine 52, comparativement à aucun (0/84) des sujets à nouveau répartis aléatoirement pour recevoir le placebo et qui ont été retirés de SILIQ.
Les essais 2 et 3 comprenaient une phase de nouvelle répartition aléatoire au cours de laquelle les sujets initialement assignés au traitement par SILIQ lors des 12 premières semaines ont été à nouveau répartis aléatoirement pour recevoir l’un des quatre schémas de SILIQ lors de la visite de la semaine 12, tandis que les sujets ayant reçu le placebo passaient au traitement par SILIQ à 210 mg toutes les 2 semaines. Les sujets recevant l’ustekinumab ont poursuivi leur traitement jusqu’à leur passage au traitement par SILIQ à 210 mg toutes les 2 semaines à la semaine 52. Parmi les sujets qui ont continuellement reçu SILIQ toutes les 2 semaines ou l’ustekinumab toutes les 12 semaines, une réponse PASI 100 a été obtenue chez 51 % des sujets traités par SILIQ et chez 28 % des sujets traités par l’ustekinumab. En ce qui concerne les sujets qui ont présenté un score sPGA de 0 ou 1 à la semaine 12, la proportion de ceux qui avaient maintenu cette réponse à la semaine 52 a été de 79 % pour les sujets traités par SILIQ à 210 mg toutes les 2 semaines. Parmi les sujets qui ont présenté une réponse PASI 100 à la semaine 12, 72 % de ceux qui ont poursuivi le traitement par SILIQ à 210 mg toutes les 2 semaines avaient maintenu cette réponse à la semaine 52.
Inventaire des symptômes du psoriasis
À la semaine 12, une plus grande proportion de sujets du groupe SILIQ à 210 mg toutes les 2 semaines a atteint un score PSI de 0 (aucune manifestation) ou 1 (légère manifestation) pour chacun des éléments de la liste PSI (démangeaison, rougeur, desquamation, sensation de brûlure, picotement, craquelure, écaillage et douleur).
Indice dermatologique de qualité de vie (DLQI)
L’indice DLQI était évalué afin de connaître les répercussions du psoriasis sur la qualité de vie du patient. Le pourcentage de sujets dont la qualité de vie n’était pas altérée/touchée par la maladie (score DLQI de 0 ou 1) à la semaine 12 dans les essais 1, 2 et 3 a été respectivement de 43 %, de 61 % et de 59 % dans le groupe brodalumab à 210 mg toutes les 2 semaines, comparativement à 5 %, à 5 % et à 7 %, respectivement, dans le groupe placebo.
Le pourcentage de sujets présentant un score DLQI de 0 ou 1 à la semaine 12 dans les essais 2 et 3 était plus élevé dans le groupe brodalumab à 210 mg toutes les 2 semaines que dans le groupe ustekinumab.
15 MICROBIOLOGIE
L’information n’est pas disponible pour ce produit.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Aucun effet notable, y compris les effets toxiques sur les organes ou tout effet indésirable sur la fonction immunitaire (p. ex., immunophénotypage du sang périphérique et réponse des anticorps dépendante des lymphocytes T), n’a été observé chez les macaques de Buffon qui avaient reçu du brodalumab par voie sous-cutanée à des doses pouvant atteindre 90 mg/kg/semaine sur une période de 6 mois (26 fois la dose maximale recommandée en mg/kg). Les effets liés au brodalumab se limitaient à des réactions au site d’injection et à une inflammation cutanéo-muqueuse concordant avec la modulation pharmacologique de la surveillance de la microflore commensale de l’hôte.
Cancérogénicité
Aucune étude n’a été menée sur la carcinogénicité et la mutagénicité du brodalumab.
Toxicologie pour la reproduction et le développement
Chez les macaques de Buffon, aucuns effets sur les paramètres relatifs à la fertilité, comme le poids des organes reproducteurs ou l’analyse du sperme, n’ont été observés après l’administration du brodalumab à des doses pouvant atteindre 90 mg/kg/semaine pendant 6 mois.
Aucuns effets sur la toxicité embryofœtale ou le développement postnatal (jusqu’à l’âge de 6 mois), y compris le développement morphologique et immunologique, n’ont été observés chez les petits de macaques de Buffon lorsque le brodalumab était administré par voie sous-cutanée à la mère pendant la gestation sur une période allant de l’organogenèse jusqu’à presque la mise basse à des doses pouvant atteindre 90 mg/kg/semaine.
Le brodalumab a été détecté dans le lait des animaux exposés jusqu’à 14 jours après la mise basse, à des concentrations qui étaient environ 1 000 fois plus faibles que celles mesurées dans le sérum maternel.