


Monographie de produit - Zenapax 5mg/mL
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation / concentration | Ingrédients non médicinaux d’importance clinique |
| Concentré liquide pour perfusion | Solution 25 mg/5 mL | Aucun Pour obtenir la liste complète des ingrédients, voir la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT. |
INDICATIONS ET USAGE CLINIQUE
ZENAPAX (daclizumab) est indiqué comme adjuvant pour la prophylaxie du rejet aigu chez les receveurs de greffe rénale. Dans les études cliniques, la majorité des sujets ont reçu ZENAPAX en association avec la cyclosporine, des corticostéroïdes et l’azathioprine.
L’efficacité de ZENAPAX pour la prophylaxie du rejet aigu chez les receveurs d’une allogreffe d’organe solide autre que le rein n’a pas été démontrée.
Enfants (< 17 ans) : L’innocuité et l’efficacité de ZENAPAX n’ont pas été établies chez les enfants (voir MISES EN GARDE ET PRÉCAUTIONS : Populations particulières, Enfants (1-16 ans).
Personnes âgées (> 65 ans) : L’innocuité et l’efficacité de ZENAPAX n’ont pas été établies chez les personnes âgées.
CONTRE-INDICATIONS
ZENAPAX (daclizumab) est contre-indiqué dans les cas d’hypersensibilité connue au daclizumab, aux protéines des cellules de souris ou à un autre ingrédient de ce médicament (voir PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- Seuls les médecins expérimentés dans le traitement immunosuppresseur et la prise en charge des receveurs de greffe devraient prescrire ZENAPAX (daclizumab).
- Le médecin responsable de l’administration de ZENAPAX doit avoir toute l’information nécessaire pour le suivi du patient.
- ZENAPAX doit uniquement être administré par un personnel soignant formé pour l’administration du médicament et ayant accès à un laboratoire et à des ressources médicales de soutien adéquates.
- Des réactions d'hypersensibilité sévères et aiguës, y compris l’anaphylaxie, ont été signalées après l’administration initiale ou subséquente de ZENAPAX (voir MISES EN GARDE ET PRÉCAUTIONS : Généralités, Sensibilité / Résistance).
Généralités
ZENAPAX (daclizumab) doit être administré sous la supervision d’un médecin qualifié. Il convient d’informer les patients des bienfaits possibles et des risques que comporte l’administration d’un traitement immunosuppresseur.
La réadministration de ZENAPAX après un traitement initial n’a pas été étudiée chez l’humain. On ignore les risques potentiels d’une nouvelle administration, en particulier ceux associés à l’immunosuppression ou à la survenue d’une anaphylaxie ou de réactions anaphylactoïdes.
Carcinogenèse et mutagenèse
Aucune étude à long terme visant à évaluer le potentiel cancérogène de ZENAPAX n’a été effectuée.
ZENAPAX ne s’est pas révélé génotoxique dans le test d’Ames et le test d’aberrations chromosomiques utilisant les cellules V79, avec ou sans activation métabolique (voir TOXICOLOGIE).
Système immunitaire
Dans les études sur l’administration de trithérapies et de bithérapies, on a décelé des anticorps chez respectivement 12 et 18 % des sujets, mais ces anticorps n’ont pas influencé l’efficacité, l’innocuité, le taux sérique de daclizumab ou tout autre paramètre cliniquement pertinent mesuré (voir ESSAIS CLINIQUES).
On ignore si l’utilisation de ZENAPAX aura un effet à long terme sur la capacité du système immunitaire à répondre aux antigènes rencontrés pour la première fois au cours de l’immunosuppression entraînée par ZENAPAX.
Infections
Les patients qui sont soumis à un traitement immunosuppresseur après une transplantation sont davantage exposés au risque de lymphomes et d’infections opportunistes. Même si ZENAPAX est un immunosuppresseur, l’incidence de lymphomes ou d’infections opportunistes n’a pas
augmenté chez les patients qui ont reçu ZENAPAX au cours des essais cliniques (voir RÉACTIONS INDÉSIRABLES).
Sensibilité / résistance
Des réactions d'hypersensibilité sévères et aiguës (apparaissant dans les 24 heures), y compris l’anaphylaxie, ont été signalées après l’administration initiale ou subséquente de ZENAPAX. Ces réactions se sont traduites par les manifestations suivantes : hypotension, bronchospasme, respiration sifflante, œdème laryngé, œdème pulmonaire, cyanose, hypoxie, arrêt respiratoire, arythmie cardiaque, arrêt cardiaque, œdème périphérique, perte de conscience, fièvre, éruption cutanée, urticaire, diaphorèse, prurit ou réactions au point d’injection. En cas de réaction grave d’hypersensibilité, le traitement par ZENAPAX doit être arrêté définitivement. Il faut avoir à portée de la main des médicaments pour le traitement des réactions d’hypersensibilité sévères, y compris de l’anaphylaxie. Il faut faire preuve de prudence lors de la réadministration de ZENAPAX. On ignore les risques potentiels d’une nouvelle administration, en particulier ceux associés à l’immunosuppression.
Fonction sexuelle / reproduction
Reproduction
On ne connaît pas l’effet de ZENAPAX sur la fertilité, puisque le produit n’a pas fait l’objet d’études animales sur la reproduction évaluant les paramètres de fertilité.
Les femmes en âge de procréer doivent utiliser une méthode contraceptive efficace avant de commencer à prendre ZENAPAX, au cours du traitement et pendant les quatre mois qui suivent la fin du traitement.
Transplantation
On n’a pas d’expérience sur l’exposition de receveurs de greffe à plus d’un traitement par ZENAPAX. On ignore par conséquent, les risques potentiels d’une nouvelle administration, en particulier ceux associés à l’immunosuppression. L’efficacité de ZENAPAX pour la prophylaxie du rejet aigu chez les receveurs d’une allogreffe d’organe solide autre que le rein n’a pas été démontrée.
L’administration de ZENAPAX en association avec la cyclosporine, le mofétilmycophénolate et les corticostéroïdes peut être associée à une augmentation de la mortalité en raison d’infections mortelles attribuables à une immunosuppression importante chez des transplantés cardiaques. Les risques d’infection ou de décès peuvent être accrus chez les patients recevant en concomitance ZENAPAX et un traitement par des anticorps anti-lymphocytes (voir RÉACTIONS INDÉSIRABLES : Réactions indésirables du médicament observées au cours des essais cliniques, Incidence d’épisodes infectieux).
Populations particulières
Femmes enceintes : Une étude préclinique de toxicité pour la reproduction menée sur le daclizumab a montré un risque accru de perte fœtale prénatale chez les singes cynomolgus, comparativement au placebo. On ignore si ZENAPAX peut nuire au fœtus quand il est administré durant la grossesse ou s’il peut perturber la fonction reproductrice. Aucun essai clinique bien contrôlé et adéquat n’a été mené chez les femmes enceintes, et les données sur l’exposition au daclizumab durant la grossesse, obtenues après la commercialisation, sont très limitées. En général, les molécules d’IgG traversent la barrière placentaire. ZENAPAX ne sera donc administré aux femmes enceintes que si les bienfaits escomptés justifient le risque encouru par le fœtus.
Femmes qui allaitent : On ne sait pas si ZENAPAX passe dans le lait humain. Toutefois, lors des études précliniques de toxicité sur la reproduction menées sur le daclizumab, on a observé que les taux de daclizumab passant dans le lait maternel étaient très bas (0,17 à 0,28 % des taux sériques maternels) chez 4 des 7 singes cynomolgus allaitant et ayant reçu 5 à 10 fois la dose normale humaine (10 mg/kg). Comme de nombreux médicaments, y compris les anticorps humains, passent dans le lait humain et vu les conséquences néfastes possibles, il faut décider soit d’interrompre l’allaitement ou de retirer le médicament, en tenant compte de l’importance du médicament pour la mère.
Enfants (1-16 ans) : Des études d’innocuité et d’efficacité en bonne et due forme n’ont pas été réalisées chez les enfants. Toutefois, certaines études ont été effectuées chez des enfants pour permettre d’évaluer l’innocuité de ZENAPAX chez ces patients (voir ESSAIS CLINIQUES : Enfants).
Personnes âgées : L’expérience sur l’emploi de ZENAPAX en gériatrie est limitée, à cause du faible nombre de personnes âgées qui subissent une transplantation rénale. Il faut user de prudence quand on administre des immunosuppresseurs aux patients âgés.
RÉACTIONS INDÉSIRABLES
Réactions indésirables du médicament observées au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des réactions indésirables qui sont observés peuvent ne pas refléter ceux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les réactions indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détection des réactions indésirables d’un médicament et pour l’approximation des taux.
L’innocuité de ZENAPAX (daclizumab) a été déterminée dans le cadre de quatre études cliniques réunissant 629 receveurs d’une allogreffe rénale, dont 336 ont reçu ZENAPAX et 293 un placebo.
Deux de ces études étaient des essais randomisés, contrôlés, de phase III, à double insu comparant ZENAPAX (à raison de 1,0 mg/kg) et un placebo, chacun étant ajouté à une bithérapie (cyclosporine-corticostéroïdes) ou à une trithérapie (cyclosporine-corticostéroïdes-azathioprine) immunosuppressive pour prévenir le rejet aigu. La première dose de ZENAPAX (ou du placebo) était administrée moins de 24 heures avant la transplantation. Quatre autres doses étaient administrées à 14 jours d’intervalle, soit un total de 5 doses.
Comparativement au placebo, ZENAPAX n’a pas augmenté significativement la toxicité du traitement immunosuppresseur. Les manifestations indésirables signalées étaient reliées à la transplantation et aux autres médicaments du protocole. Consulter les monographies de la cyclosporine, des corticostéroïdes, de l’azathioprine et du mofétilmycophénolate pour en savoir plus sur les manifestations indésirables qui peuvent être associées à ces produits.
Des manifestations indésirables ont été signalées par 95 % des patients sous placebo et 96 % des sujets sous ZENAPAX. Le pourcentage de retraits prématurés attribuables à des manifestations indésirables dans l’ensemble des études a été de 8,5 % dans le groupe sous placebo et de 8,6 % dans le groupe sous ZENAPAX.
Par rapport au placebo, le traitement par ZENAPAX n’a pas augmenté le nombre de manifestations indésirables graves. Le tableau 1 résume l’incidence de manifestations indésirables graves et de décès.
Tableau 1. Incidence de manifestations indésirables graves au cours des trois premiers mois après la transplantation et de décès durant les 12 mois suivant la transplantation
| Placebo | ZENAPAX | ||||||||||||||||
| (n = 293) | (n = 336) | ||||||||||||||||
| Nombre de | % | Nombre de | % | Valeur p | |||||||||||||
| sujets | sujets | ||||||||||||||||
Manifestations indésirables graves Décès à 6 mois Décès à 12 mois* 130 10 13 44,4 3,4 4,4 134 2 5 39,9 0,6 1,5 0,26 0,02 0,03 | |||||||||||||||||
* Des données supplémentaires sur les décès ont été recueillies sur une période d’un an sauf pour l’étude de phase I contrôlée par placebo, où seulement les données de six mois sont disponibles.
Les manifestations indésirables le plus souvent signalées ont été des troubles digestifs, dont la fréquence a été identique dans les deux groupes (ZENAPAX 67 %, placebo 68 %).
Le tableau 2 résume les manifestations indésirables qui sont survenues à une fréquence de 5 % ou plus dans l’un ou l’autre des groupes, quel que soit le lien avec le médicament.
Tableau 2. Incidence de manifestations indésirables (≥ 5 % dans l’un ou l’autre des groupes dans l’ensemble des études, même en l’absence de lien causal) au cours des trois premiers mois suivant la transplantation
| Système ou appareil / Manifestation indésirable | Placebo | ZENAPAX | ||||||||
| (n = 293) | (n = 336) | |||||||||
| % | % | |||||||||
Point d’injection Réaction au point d’injection 5,1 5,1 5,4 4,8 | ||||||||||
Système nerveux autonome Hypertension Hypotension Aggravation de l’hypertension 35,8 20,5 10,2 7,2 37,8 24,7 8,6 7,4 | ||||||||||
Organisme entier Douleur post-traumatique Douleur thoracique Fièvre Algie Frissons 40,3 20,1 8,9 10,2 8,2 5,1 36,9 20,8 8,6 5,4 7,1 3,0 | ||||||||||
Système nerveux central et périphérique Tremblements Céphalées Étourdissements 40,6 15,7 14,7 4,4 46,1 19,3 15,5 5,1 | ||||||||||
Appareil digestif Constipation Nausées Diarrhée Vomissements Douleur abdominale Pyrosis Dyspepsie Distension abdominale Douleur épigastrique sans lien avec la prise d’aliments 67,9 37,9 25,9 16,4 14,3 13,0 9,6 5,1 4,4 3,8 67,3 34,8 27,4 15,2 14,9 9,8 8,3 6,8 5,7 5,4 | ||||||||||
Rythme cardiaque Tachycardie 11,9 6,8 10,7 6,5 | ||||||||||
Sang et lymphe Lymphocèle 7,5 6,5 7,7 7,4 | ||||||||||
Métabolisme et nutrition Œdème périphérique Œdème Surcharge liquidienne 49,8 30,0 18,4 5,8 44,9 28,0 15,8 3,3 | ||||||||||
Appareil locomoteur Douleurs osseuses et musculaires Mal de dos 26,3 12,3 8,2 25,6 12,5 6,5 | ||||||||||
Plaquettes et coagulation Saignement 11,3 10,6 7,7 7,4 | ||||||||||
Tableau 2. Incidence de manifestations indésirables (≥ 5 % dans l’un ou l’autre des groupes dans l’ensemble des études, même en l’absence de lien causal) au cours des trois premiers mois suivant la transplantation
| Système ou appareil / Manifestation indésirable | Placebo | ZENAPAX | ||||||||
| (n = 293) | (n = 336) | |||||||||
| % | % | |||||||||
Facultés mentales Insomnie Fatigue Anxiété 29,4 13,7 9,6 5,5 25,3 12,5 7,4 2,1 | ||||||||||
Appareil respiratoire Dyspnée Œdème pulmonaire Toux 36,5 15,4 4,4 4,8 35,4 11,9 6,3 5,1 | ||||||||||
Peau et annexes cutanées Trouble de cicatrisation sans infection Acné Prurit 28,3 10,2 7,2 5,8 32,1 12,2 8,9 3,9 | ||||||||||
Appareil urinaire Oligurie Dysurie Nécrose tubulaire Lésions rénales 45,1 10,6 12,3 6,8 7,8 39,3 9,5 6,0 7,4 4,5 | ||||||||||
Système vasculaire (extracardiaque) Thrombose 10,2 4,4 11,6 5,4 | ||||||||||
Les manifestations indésirables suivantes sont survenues chez < 5 % et ≥ 2 % des sujets traités par ZENAPAX, indépendamment du lien avec le médicament :
Système nerveux central et périphérique : rétention urinaire, crampes aux jambes, sensation de picotement
Appareil digestif : flatulence, gastrite, hémorroïdes
Métabolisme et nutrition : diabète sucré, déshydratation
Appareil locomoteur : arthralgie, myalgie
Facultés mentales : dépression, faiblesse généralisée
Appareil respiratoire : atélectasie, congestion, pharyngite, rhinite, hypoxie, râles, bruits respiratoires anormaux, épanchement pleural
Peau et annexes cutanées : hirsutisme, éruptions, sueurs nocturnes, hypersudation Appareil urinaire : hydronéphrose, saignement des voies urinaires, troubles des voies urinaires, insuffisance rénale
Vision : vue brouillée
Les manifestations indésirables suivantes sont survenues chez < 2 % et ≥ 1 % des sujets traités par ZENAPAX, indépendamment du lien avec le médicament :
Système nerveux autonome : bouffées de chaleur
Organisme entier : plaie, malaise thoracique
Appareil cardiovasculaire : infarctus coronarien
Système nerveux central et périphérique : confusion, crampes dans les mains Appareil digestif : plénitude gastrique, dysphagie, hoquet
Rythme cardiaque : fibrillation auriculaire, bradycardie, anomalie à l’ECG Métabolisme et nutrition : aspect cushingoïde (faciès lunaire), prise de poids Appareil locomoteur : crampes musculaires
Facultés mentales : malaise, cauchemars
Mécanisme de résistance : grippe
Appareil respiratoire : saignement de nez
Appareil urinaire : anomalie de la fonction rénale, insuffisance rénale aiguë, pollakiurie, trouble urétéral
Système vasculaire (extracardiaque) : sténose de l’artère rénale
Incidence d’épisodes infectieux : L’incidence d’épisodes infectieux, incluant les infections à cytomégalovirus (CMV), a été généralement plus faible chez les sujets traités par ZENAPAX que dans le groupe sous placebo (tableaux 3 et 4), sauf la cellulite et les infections des plaies, qui sont survenues chez 4,1 % des sujets sous placebo et 8,4 % des sujets sous ZENAPAX. Un an après la transplantation, 7 sujets ayant reçu le placebo et un seul sujet traité par ZENAPAX étaient décédés à la suite d’une infection. Les sujets des deux études cliniques randomisées contrôlées ont été suivis pendant 3 ans. Au bout de 3 ans, 8 sujets sous placebo et 4 sujets sous ZENAPAX étaient décédés d’une infection (voir MISES EN GARDE ET PRÉCAUTIONS). ZENAPAX n’a pas augmenté l’incidence d’épisodes d’infection (placebo 72 %, ZENAPAX 68 %). Les types d’infections signalés ont été similaires dans les deux groupes. Une infection à CMV a été rapportée chez 16 % des sujets recevant le placebo et 13 % des sujets traités par ZENAPAX.
Tableau 3. Pourcentage de patients ayant contracté une infection au cours des six premiers mois après la transplantation*
| Type d’infection | Placebo (n = 268) | ZENAPAX | ||||||
| (n = 286) | ||||||||
| % | % | |||||||
| Bactériémie et septicémie 6,7 4,5 | ||||||||
Fièvre 12,7 10,5 Infections fongiques Mycoses généralisées Mycoses locales 13,4 1,1 12,7 11,5 0,3 11,2 Infections locales Cellulite et infections des plaies Infections urinaires Autres infections locales 53,4 4,1 37,3 25,0 50,7 8,4 32,9 27,3 | ||||||||
| Pneumonie 6,0 4,9 | ||||||||
Toxoplasmose — 0,3 Infections virales Infections virales locales Virémie 28,0 17,2 16,0 24,8 15,4 12,6 | ||||||||
| Total 72,0 67,8 | ||||||||
* Dans l’étude ouverte de phase I, les données sur les épisodes infectieux ont été recueillies uniquement au cours des trois premiers mois suivant la transplantation. L’étude de phase I contrôlée par placebo n’est pas comprise dans ces résultats, puisque seulement les infections opportunistes ont été consignées et classées parmi les infections; les autres infections ont été classées comme manifestations indésirables
Tableau 4. Pourcentage de patients ayant eu une infection à CMV au cours des six premiers mois suivant la transplantation*
| Type d'infection à CMV | Placebo (n = 293) | ZENAPAX | ||||||
| (n = 336) | ||||||||
| % | % | |||||||
Infection tissulaire** 2,0 2,1 Virémie† 14,0 11,0 | ||||||||
| Total 16,0 13,1 | ||||||||
* Dans l’étude ouverte de phase I, les données sur les épisodes infectieux ont été recueillies uniquement au cours des trois premiers mois suivant la transplantation.
** Les infections tissulaires n’ont pas toutes été confirmées par isolement du virus de la biopsie. † Séroconversion ou hémoculture positive, avec ou sans symptômes cliniques.
Lors d’une seule étude clinique randomisée contrôlée comparant ZENAPAX à un placebo chez des transplantés cardiaques recevant également du mofétilmycophénolate (CellCept® 1,5 g 2 f.p.j.), de la cyclosporine et des corticostéroïdes, plus de décès reliés à une infection sont survenus chez les patients sous ZENAPAX. Un an après la transplantation, 14 des 216 patients
sous ZENAPAX (6,5 %) et 4 des 207 patients sous placebo (1,9 %) étaient décédés d’une infection, soit une différence de 4,6 % (IC à 95 % : 0,3 %; 8,8 %). Dans certains cas seulement, l’augmentation de la mortalité semblait liée à une plus grande incidence d’infections sévères. En général, la fréquence d’un traitement par anticorps anti-lymphocyte [Orthoclone OKT® 3 (muromonab-CD3), ATG, Atgam®] était similaire dans les deux groupes, soit 18,5 % pour le groupe sous ZENAPAX et 17,9 % pour celui sous placebo. Néanmoins, sur les 40 patients qui ont reçu à la fois ZENAPAX et un traitement anti-lymphocyte, 8 (20,0 %) sont décédés, tandis que, sur les 37 patients qui ont reçu un placebo et un traitement anti-lymphocyte, 2 (5,4 %) sont décédés. L’administration concomitante d’un traitement par anticorps anti-lymphocyte pourrait augmenter le risque d’infection ou de décès.
Atgam® est une marque déposée de Pharmacia & Upjohn Company LLC.
CellCept® est une marque déposée de Syntex Pharm AG, utilisée sous licence.
Orthoclone OKT® 3 est une marque déposée de Johnson & Johnson.
Incidence d’affections malignes : Un an après le traitement, l’incidence d'affections malignes était de 2,7 % dans le groupe sous placebo comparativement à 1,5 % dans le groupe sous ZENAPAX (tableau 5) (voir MISES EN GARDE ET PRÉCAUTIONS). Les patients de deux des trois études cliniques randomisées contrôlées ont été suivis pendant 3 ans. Au bout de 3 ans, l’incidence globale d’affections malignes dans ces deux études était de 7,8 % dans le groupe sous placebo et de 6,4 % dans le groupe sous ZENAPAX. L’ajout de ZENAPAX n’a pas augmenté le nombre de lymphomes post-transplantation pendant une période allant jusqu’à 3 ans, leur incidence étant inférieure ou égale à 1 % dans les deux groupes (voir MISES EN GARDE ET PRÉCAUTIONS).
Tableau 5. Pourcentage de patients présentant des lymphomes ou d’autres affections malignes au cours de l’année suivant la transplantation*
| Placebo | ZENAPAX | |||||||||
| (n = 293) | (n = 336) | |||||||||
| % | % | |||||||||
Lymphome / trouble lymphoprolifératif 0,7 0,6 Tumeur de la peau autre que mélanome 1,7 1,2 Autre affection maligne 0,3 - | ||||||||||
| Total 2,7 1,5** | ||||||||||
* Ces incidences incluent les données des 12 premiers mois suivant la transplantation dans trois études, mais seulement les données des six premiers mois suivant la transplantation dans l’étude de phase I contrôlée par placebo.
** Un patient a eu un lymphome et une tumeur de la peau.
Anomalies dans les résultats hématologiques et biologiques
Hyperglycémie : On n’a noté aucune différence entre le groupe recevant le placebo et le groupe traité par ZENAPAX quant aux paramètres hématologiques et biochimiques, exception faite de la glycémie à jeun. La glycémie à jeun a été évaluée chez un faible nombre de sujets dans les deux groupes. En tout, 16 % (10/64) des patients sous placebo et 32 % (28/88) des sujets sous ZENAPAX affichaient des valeurs élevées de la glycémie à jeun. Dans la plupart des cas, ces valeurs élevées ont été notées soit le premier jour après la transplantation lorsque les sujets avaient reçu de fortes doses de corticostéroïdes ou chez des sujets diabétiques (tableau 6).
Tableau 6. Incidence d’anomalies marquées dans les paramètres de laboratoire (≥ 5 %, dans l’un ou l’autre groupe) au cours des trois premiers mois suivant la transplantation.
| Paramètre | Placebo | ZENAPAX | ||||||||||||||
| Sujets | % | Sujets | % | |||||||||||||
| évalués | d’anomalies | évalués | d’anomalies | |||||||||||||
HÉMATOLOGIQUE Faible nombre de plaquettes 290 7,6 330 4,8 | ||||||||||||||||
BIOCHIMIQUE Taux élevé d’ALT (SGPT) Taux élevé d’AST (SGOT) Taux élevé de phosphatase alcaline Glycémie à jeun élevée Taux élevé d’acide urique Faible taux d’albumine Faible taux de calcium Faible taux de protéines totales 262 280 287 64 259 245 266 12 32,4 12,9 5,2 15,6 17,8 15,5 40,2 50,0 302 326 333 88 280 266 286 13 23,5 9,8 2,7 31,8 12,5 16,2 36,0 38,5 | ||||||||||||||||
Réactions indésirables observées après la commercialisation du médicament Des réactions anaphylactiques peuvent survenir après l’administration de protéines. Dans de rares cas, des réactions d'hypersensibilité sévères et aiguës (apparaissant dans les 24 heures) ont été signalées après l’administration initiale ou subséquente de ZENAPAX. Ces réactions se sont traduites par les manifestations cliniques suivantes : hypotension, tachycardie, hypoxie, dyspnée, respiration sifflante, œdème laryngé, œdème pulmonaire, bouffées congestives, diaphorèse, hausse de la température, éruptions cutanées et prurit. Il faut donc avoir à portée de la main des médicaments pour le traitement de réactions d’hypersensibilité sévères.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Les médicaments suivants ont été administrés durant les essais cliniques sur ZENAPAX (daclizumab), sans qu’il y ait une incidence accrue de réactions indésirables : cyclosporine, mofétilmycophénolate, ganciclovir, acyclovir, azathioprine et corticostéroïdes. On possède une expérience très limitée sur l’utilisation concomitante de ZENAPAX et du tacrolimus, du muromonab-CD3, d’une globuline anti-thymocyte et d’une globuline anti-lymphocyte.
Chez les receveurs d’allogreffe rénale (n = 50) traités par ZENAPAX et par le mofétilmycophénolate (CellCept®), aucune interaction pharmacocinétique entre ZENAPAX et l’acide mycophénolique, le métabolite actif du mofétilmycophénolate, n’a été observée.
Au cours d’une étude clinique de grande envergure menée auprès de 434 transplantés cardiaques, l’utilisation de ZENAPAX dans le cadre d’un schéma immunosuppresseur à base de cyclosporine, de mofétilmycophénolate et de corticostéroïdes a été associée à une augmentation de la mortalité, en particulier chez les patients recevant un traitement concomitant par des anticorps anti-lymphocytes et chez les patients ayant présenté des infections sévères. Par conséquent, l’administration concomitante de ZENAPAX et d’un traitement anti-lymphocyte ne
peut être recommandée (voir RÉACTIONS INDÉSIRABLES : Réactions indésirables signalées lors des essais cliniques, Incidence d’épisodes infectieux).
POSOLOGIE ET ADMINISTRATION
Posologie recommandée et ajustement posologique
La dose recommandée de ZENAPAX (daclizumab) est 1,0 mg/kg. Le traitement standard consiste en cinq doses. La première dose doit être administrée dans les 24 heures précédant la transplantation et les quatre autres à 14 jours d’intervalle. L’administration doit se faire à 24 heures près de la date prévue. Mélanger le volume calculé de ZENAPAX dans 50 mL de solution stérile de chlorure de sodium à 0,9 % et perfuser dans une veine périphérique ou centrale durant 15 minutes.
Populations particulières
Âge, sexe, protéinurie, race : Il n’est pas nécessaire d’ajuster la posologie en fonction des autres covariables identifiées (âge, sexe, protéinurie, race) chez les receveurs d’une allogreffe rénale (voir MISES EN GARDE ET PRÉCAUTIONS – Populations particulières).
Insuffisance hépatique : On ne dispose d’aucune donnée concernant les cas d’insuffisance hépatique sévère, mais l’administration d’un anticorps monoclonal humanisé qui ne subit pas de métabolisme hépatique ne devrait pas nécessiter d’ajustement posologique (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Pharmacocinétique).
Insuffisance rénale : La posologie n’a pas besoin d’être modifiée chez les sujets présentant une insuffisance rénale sévère.
Administration
ZENAPAX ne doit pas être injecté directement. Il faut le diluer dans 50 mL d’une solution stérile de chlorure de sodium à 0,9 % avant de l’administrer par voie intraveineuse (i.v.). Au moment de mélanger, retourner doucement le sac pour éviter la formation de mousse; ne pas agiter. Prendre soin d’assurer la stérilité de la solution diluée, puisque le produit ne contient pas d'agent antimicrobien ni d’agent bactériostatique. ZENAPAX est une solution incolore offerte en fioles à usage unique; jeter toute portion inutilisée du médicament. Il faut examiner les solutions pour usage parentéral avant de les administrer afin de confirmer l’absence de particules et de coloration. La solution pour perfusion doit être administrée par voie intraveineuse dans les quatre heures suivant sa préparation. Si elle doit être conservée plus longtemps (jusqu’à 24 heures), la réfrigérer entre 2 et 8 oC.
On n’a observé aucune incompatibilité entre ZENAPAX et les sacs en chlorure de polyvinyle ou en polyéthylène ni les tubulures de perfusion. L’incompatibilité de ZENAPAX avec toute autre substance médicamenteuse n’a pas été documentée.
Éviter d’ajouter ou de perfuser d’autres médicaments en même temps que ZENAPAX dans la même tubulure i.v.
Reconstitution
| Format de la fiole | Volume de diluant nécessaire par fiole | Volume approximatif du mélange obtenu | Concentration nominale par mL |
| 25 mg/5 mL | 50 mL de solution stérile de chlorure de sodium à 0,9 % | 55 mL | 0,4545 mg/mL |
Dose oubliée
Si le patient oublie ou n’est pas en mesure de se présenter à l’hôpital pour l’une de ses perfusions, une autre dose doit lui être administrée le plus tôt possible.
SURDOSAGE
Des cas de surdosage ont été signalés avec ZENAPAX. Le traitement d’un surdosage par ZENAPAX doit comprendre des mesures de soutien générales, notamment la surveillance des signes vitaux et l’observation de l’état clinique du patient.
La dose maximale tolérée n’a pas été établie chez l’humain. Une dose de 1,5 mg/kg a été administrée à des receveurs de greffe de moelle osseuse, sans incident fâcheux. La dose maximale tolérée n’a pu être obtenue chez les animaux à cause du volume de diluant requis. Dans une étude de toxicité aiguë, une dose unique de 125 mg/kg a été injectée par voie i.v. à des souris, sans signe de toxicité (voir TOXICOLOGIE).
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
ZENAPAX (daclizumab) est un anticorps (IgG1) anti-Tac humanisé, recombinant, qui agit comme antagoniste du récepteur de l’interleukine-2 (IL-2). Le daclizumab se fixe avec une forte affinité à la sous-unité alpha, Tac, ou CD5 du complexe récepteur de haute affinité de l’IL-2 (IL-2R alpha), inhibant la liaison et l’activité biologique de l’IL-2. L’affinité du daclizumab est très spécifique pour le Tac, qui est exprimé sur les lymphocytes activés mais non sur les lymphocytes au repos. L’administration de ZENAPAX inhibe l’activation des lymphocytes médiée par l’IL-2, étape critique de la réaction immunitaire à médiation cellulaire intervenant dans le rejet des allogreffes.
Le daclizumab sature le site récepteur Tac pendant environ 120 jours à la posologie recommandée. Aucune modification significative du nombre de lymphocytes circulants et de phénotypes cellulaires n’a été observée lors de l’analyse au moyen d’un trieur de cellules activé par fluorescence. Les données ne permettent pas de tirer une conclusion définitive sur l’apparition d’un syndrome de libération de cytokines après l’administration de ZENAPAX.
On n’a pas complètement élucidé les modes d’action précis associés à l’anticorps anti-Tac humanisé (HAT). On sait que la saturation de l’IL-2R alpha et l’inhibition de la prolifération cellulaire dépendant de l'IL-2 sont essentielles aux effets immunosuppresseurs globaux du daclizumab, mais on ignore si ces facteurs sont suffisants ou les seuls en cause.
Pharmacocinétique
Distribution : Chez les receveurs d’une allogreffe rénale traités par ZENAPAX i.v., à raison de 1 mg/kg à 14 jours d’intervalle pour un total de cinq doses, le pic sérique moyen (moyenne ± ÉT) a augmenté entre la première dose (21 ± 14 µg/mL, n = 82) et la cinquième dose (32 ± 22 µg/mL, n = 72). Le creux sérique moyen avant la cinquième dose était de 7,6 ± 4,0 µg/mL. Les données in vitro et in vivo semblent indiquer qu’une concentration sérique de 5 à 10 µg/mL est nécessaire pour saturer le récepteur Tac afin d'inhiber les réponses des lymphocytes T activés.
ZENAPAX a été obtenu à partir de deux processus de fabrication. Les données présentées ci-dessous proviennent d’études de pharmacocinétique de population où le daclizumab était issu du processus original. Une étude pharmacocinétique de transition a été effectuée et a mis en évidence des résultats uniformes entre le processus original et le processus actuel. Une analyse pharmacocinétique des données basées sur un modèle ouvert à deux compartiments a donné les valeurs suivantes pour un homme « de référence », blanc, âgé de 45 ans, pesant 80 kg et exempt de protéinurie : clairance totale = 15,1 mL/h, volume du compartiment central = 2,49 L, volume du compartiment périphérique = 3,43 L. Les facteurs contribuant à la variabilité inter-individuelle de la clairance totale qui ont été identifiés comprenaient le poids corporel total (12 mL/h à 40 kg-18 mL/h à 130 kg), l’âge (12 mL/h à 20 ans-17 mL/h à 70 ans), le sexe (réduction de 8 % chez les femmes), la protéinurie (hausse de 14 % en présence d’une protéinurie ≥ 1+) et la race (diminution de 21 % chez les sujets non blancs, non noirs). La variabilité interpatients (coefficient de variation) a avoisiné 15 % pour la clairance totale et 27 % pour le volume central de distribution.
Élimination : La demi-vie d’élimination terminale estimée pour le sujet de référence a été de 20 jours (480 heures), ce qui équivaut à la demi-vie d’élimination terminale de l’IgG humaine (18-23 jours). Les valeurs de la demi-vie d’élimination terminale se sont échelonnées entre 270 et 919 heures chez les 123 sujets inclus dans l’analyse de population.
L’influence du poids corporel sur la clairance totale de ZENAPAX justifie une posologie en fonction du poids (mg/kg). On maintient ainsi l’exposition au médicament à l’intérieur de 30 % de la valeur de référence dans les cas où on a affaire à un large éventail de paramètres démographiques. Aucune modification de la posologie en fonction des autres covariables identifiées (âge, sexe, protéinurie, race) n’est nécessaire chez les patients qui reçoivent une allogreffe rénale. Les effets du sexe, de la race, du poids et de la présence d’une atteinte rénale ou d’une atteinte hépatique n’ont pas fait l’objet d’études complètes et indépendantes (voir POSOLOGIE ET ADMINISTRATION.)
Populations particulières et états pathologiques
Aucune modification de la posologie en fonction des autres covariables identifiées (âge, sexe, protéinurie, race) n’est nécessaire chez les patients qui reçoivent une allogreffe rénale. Les effets du sexe, de la race, du poids et de la présence d’une atteinte rénale ou d’une atteinte hépatique n’ont pas fait l’objet d’études complètes et indépendantes (voir POSOLOGIE ET ADMINISTRATION.)
STABILITÉ ET ENTREPOSAGE
Conserver les fioles à une température de 2 à 8 oC; ne pas congeler. Protéger la solution non diluée de la lumière directe. Le produit dilué est stable pendant 24 heures entre 2 et 8 oC ou pendant 4 heures à la température ambiante.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
ZENAPAX (daclizumab) est offert sous forme de solution concentrée incolore à diluer pour administration intraveineuse.
Composition
Chaque millilitre de ZENAPAX contient 5 mg de daclizumab et 0,2 mg de polysorbate 80, 3,59 mg de phosphate monobasique de sodium monohydraté, 10,99 mg de phosphate dibasique de sodium heptahydraté, 4,60 mg de chlorure de sodium, ainsi que de l’hydroxyde de sodium ou de l’acide chlorhydrique pour ajuster le pH entre 6,9 et 7,0.
Présentation
ZENAPAX est vendu en fioles individuelles faites de verre de silex. Chaque fiole contient une solution concentrée de 25 mg de daclizumab dans 5 mL.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique : ZENAPAX (daclizumab) est un anticorps monoclonal produit par génie génétique. La solution stérile contient un anticorps monoclonal humanisé recombinant d’isotype IgG1. Le daclizumab se fixe spécifiquement à la sous-unité Tac ou CD25 du récepteur de l’IL-2, qui est exprimée à la surface des lymphocytes activés.
Les gènes recombinants qui codent pour le daclizumab sont composés de séquences d’anticorps humaines (90 %) et murines (10 %). Les séquences humaines proviennent des régions constantes d’une IgG1 humaine et des régions structurales variables de l’anticorps Eu de myélome. Les séquences murines proviennent des régions CDR (déterminant la complémentarité) de l’anticorps anti-Tac murin. ZENAPAX est purifié à partir du surnageant de cultures cellulaires à l’aide de la chromatographie par échange d’ions et de la chromatographie par gel-filtration.
Nom de marque : ZENAPAX
Dénomination commune : daclizumab
Formule moléculaire : C6398H9860O2012S44
Masse moléculaire : Environ 150 000 daltons
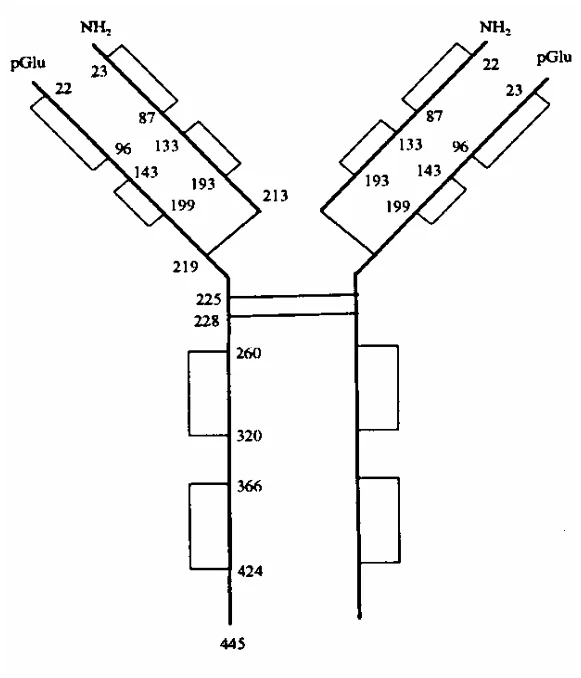
Formule développée
Propriétés physicochimiques : Protéine hydrosoluble
ESSAIS CLINIQUES
L’innocuité et l’efficacité de ZENAPAX (daclizumab) pour la prophylaxie du rejet aigu chez les receveurs d’allogreffe rénale ont été évaluées au cours de deux essais multicentriques randomisés à double insu, contrôlés par placebo, à doses multiples.
Ces essais visaient à comparer ZENAPAX (1,0 mg/kg) à un placebo lorsque chacun était ajouté à un protocole immunosuppresseur combinant la cyclosporine et des corticostéroïdes (bithérapie) ou la cyclosporine, des corticostéroïdes et l’azathioprine (trithérapie) pour prévenir le rejet aigu. Le traitement a débuté dans les 24 heures avant la transplantation, les doses subséquentes étant administrées à 14 jours d’intervalle, pour un total de cinq doses.
Le paramètre primaire d’efficacité dans les deux essais était la proportion de sujets ayant subi un épisode de rejet aigu confirmé par biopsie dans les six mois suivant la transplantation. Comme l’illustre le tableau qui suit, l’incidence de rejet aigu confirmé par biopsie chez les sujets ayant reçu la bithérapie immunosuppressive a été de 28 % dans le groupe traité par ZENAPAX et de 47 % dans le groupe sous placebo. Cette différence de 40 % est statistiquement significative (p = 0,001). Dans cette étude, 38 des 134 sujets (28 %) du groupe placebo et 31 des 141 sujets (22 %) du groupe ZENAPAX ont reçu de l’azathioprine.
Dans le cas des sujets soumis à la trithérapie, l’incidence de rejet aigu confirmé par biopsie a été de 22 % avec ZENAPAX et de 35 % avec le placebo. Cette diminution de 37 % de l'incidence de rejet aigu représente une différence statistiquement significative (p = 0,03).
Tableau 7. Incidence de rejet aigu confirmé par biopsie
| Trithérapie | ||||||
| Bithérapie | ||||||
| (cyclosporine-corticostéroïdes- | ||||||
| (cyclosporine-corticostéroïdes) | ||||||
| azathioprine) : | ||||||
| Placebo | ZENAPAX | Placebo | ZENAPAX | |||
| (n = 134) | (n = 141) | (n = 134) | (n = 126) | |||
Nombre de patients (%) ayant subi un rejet aigu confirmé par biopsie 63 (47) 39 (28) 47 (35) 28 (22) | ||||||
| Valeur p | 0,001* | 0,03 | ||||
* Voir les commentaires sur l’usage de l’azathioprine dans le texte.
Les paramètres secondaires d’efficacité six mois après la transplantation étaient les suivants : survie du patient, survie du greffon, besoin d’un traitement antirejet par Orthoclone OKT® 3 ou un autre agent anti-lymphocyte, incidence de retard de fonctionnement du greffon, dose cumulative de corticostéroïdes et fonctionnement du greffon. Les résultats présentés dans le tableau ci-dessous montrent ce qui suit :
- Le taux de survie du patient six mois après la transplantation était significativement plus élevé dans le groupe traité par ZENAPAX que parmi le groupe sous placebo dans l’étude sur la bithérapie.
- Le taux de survie du greffon à six mois était significativement plus élevé avec ZENAPAX qu’avec le placebo dans l’étude sur la trithérapie.
- Un agent anti-lymphocyte pour le traitement du rejet aigu a été utilisé chez un pourcentage significativement (p = 0,02) plus faible de sujets qui ont reçu ZENAPAX, dans l’étude sur la bithérapie.
Il n’y avait pas de différence significative entre les deux groupes (ZENAPAX et placebo)
pour ce qui est de l’incidence de retard de fonctionnement du greffon dans les deux études.
- Les doses de corticostéroïdes administrées au cours des six premiers mois suivant la transplantation étaient significativement plus faibles chez les sujets traités par ZENAPAX que dans le groupe sous placebo dans l’étude sur la bithérapie.
- Le fonctionnement du greffon six mois après la transplantation était significativement supérieur dans le groupe traité par ZENAPAX dans l’étude sur la bithérapie.
Tableau 8. Paramètres secondaires d’efficacité - Résultats six mois après la transplantation
| Bithérapie | Trithérapie | |||||
| (cyclosporine-corticostéroïdes) | (cyclosporine-corticostéroïdes- | |||||
| azathioprine) | ||||||
| Placebo | ZENAPAX | Placebo | ZENAPAX | |||
| (n = 134) | (n = 141) | (n = 134) | (n = 126) | |||
Survie du patient Nombre de survivants (%) 128 (96) 141 (100) 130 (97) 125 (99) | ||||||
| Valeur p | 0,01 | 0,19 | ||||
Survie du greffon Nombre de greffons fonctionnels (%) 115 (86) 128 (91) 122 (91) 123 (98) | ||||||
| Valeur p | 0,21 | 0,02 | ||||
Besoin d’un agent anti-lymphocyte antirejet Nombre de patients (%) 22 (16) 11 (8) 19 (14) 10 (8) | ||||||
| Valeur p | 0,02 | 0,09 | ||||
Retard de fonctionnement du greffon Nombre de patients (%) 51 (38) 56 (40) 39 (29) 27 (21) | ||||||
| Valeur p | 0,78 | 0,18 | ||||
Dose cumulative de corticostéroïdes Dose médiane (mg) 3622 3132 4314 4184 | ||||||
| Valeur p | 0,01 | 0,73 | ||||
Fonctionnement du greffon TFG médian (mL/min) 44 53 52 48 | ||||||
| Valeur p | 0,02 | 0,33 | ||||
Dans les essais de phase III, un an après la transplantation, il y avait toujours moins de rejets, moins de pertes de greffon et un meilleur taux de survie du patient parmi les sujets ayant reçu ZENAPAX.
Dans une étude randomisée à double insu, contrôlée par placebo (n = 76), où ZENAPAX a été ajouté à une trithérapie incluant Neoral®, CellCept® et des stéroïdes, le protocole à quatre médicaments a été sûr et bien toléré. L’incidence combinée de rejets aigus présumés et de rejets aigus confirmés par biopsie a été de 20 % (5/25) dans le groupe sous placebo et de 12 % (6/50) dans le groupe traité par ZENAPAX. L’ajout de ZENAPAX à la trithérapie immunosuppressive n’a pas augmenté l’incidence de manifestations indésirables et n’a pas modifié les types de manifestations indésirables signalés.
Neoral® est une marque déposée de Novartis AG.
Enfants
Au cours d’une étude menée auprès de 61 enfants receveurs d’une allogreffe rénale, il a été montré que le profil d’innocuité de ZENAPAX chez les enfants était comparable à celui observé chez les patients adultes. Toutefois, les manifestations indésirables suivantes ont été plus fréquentes (différence d’incidence > 15 %) chez les enfants : diarrhée, douleur postopératoire, fièvre, vomissements, aggravation de l’hypertension et prurit.
De plus, des données d’innocuité ont été obtenues chez 26 patients âgés de 1 à 16 ans qui avaient reçu 0,3 ou 1,2 mg/kg de ZENAPAX au cours d’une étude sur la greffe de moelle osseuse. Les incidences des manifestations indésirables graves et de décès dans cette population étaient semblables à celles relevées chez les patients adultes dans cette même étude (voir RÉACTIONS INDÉSIRABLES).
Chez 14 enfants (âgés de 1 à 16 ans et pesant entre 10,5 et 89,0 kg) qui avaient reçu une prophylaxie de la maladie du greffon contre l’hôte, la clairance systémique de ZENAPAX ajustée en fonction du poids était semblable à celle relevée chez les patients adultes recevant une prophylaxie de la maladie du greffon contre l’hôte. Il n’existe pas de données pharmacocinétiques complètes chez les enfants receveurs d’une allogreffe rénale.
PHARMACOLOGIE DÉTAILLÉE
Études in vitro
Le daclizumab conserve une forte affinité à l’endroit du peptide Tac et inhibe efficacement les réactions biologiques médiées par l’IL-2 in vitro. Les études de liaison compétitive effectuées sur divers types cellulaires indiquent que le daclizumab est un antagoniste efficace du récepteur de l’IL-2 (IL-2R), affichant une forte affinité (Kd entre 0,2 et 0,7 nM) et une stricte spécificité d’espèce. Le daclizumab a inhibé efficacement la prolifération dépendant de l’IL-2 des lymphoblastes humains activés par la PHA (phytohémagglutinine), en entrant en compétition avec l’IL-2 pour occuper son site récepteur, inhibant spécifiquement la prolifération au lieu d’exercer un effet toxique non spécifique sur les cellules. En outre, contrairement à l’anticorps anti-Tac murin (MAT) original, le daclizumab a entraîné une cytotoxicité cellulaire dépendant des anticorps (ADCC) sur les cellules mononucléées de l’homme et du singe. Cette propriété
fonctionnelle s’exerce par l’intermédiaire du fragment Fc de l’anticorps, est spécifique d’espèce et a le potentiel de faciliter l’élimination in vivo des cellules porteuses de l’antigène Tac. La stimulation de l’ADCC par le daclizumab pourrait contribuer à son activité in vivo, ce qui confère à l’anticorps humanisé un net avantage comme immunosuppresseur.
Études in vivo
Les anticorps monoclonaux anti-IL-2R alpha humains, dont le daclizumab, affichent une stricte spécificité d’espèce au niveau de leur site de liaison à l’antigène. Ces anticorps anti-Tac se lient uniquement à l’IL-2R alpha de l’humain et d’autres primates, ne se fixent pas à la protéine analogue chez les rongeurs et ne peuvent pas inhiber la prolifération dépendant de l'IL-2 des cellules lymphoïdes de souris. Par conséquent, l’évaluation in vivo des propriétés pharmacodynamiques et immunogènes du daclizumab a porté surtout sur les primates.
Propriétés pharmacodynamiques : Action primaire
L’efficacité du daclizumab a été évaluée dans deux modèles de transplantation chez des primates et un modèle chimérique humain-murin de réaction du greffon contre l’hôte chez des souris SCID (porteuses d’un déficit immunitaire combiné sévère). On a également évalué l’efficacité du daclizumab dans deux modèles de maladie auto-immune chez des primates.
La survie des allogreffons cardiaques a été prolongée chez les primates traités par une perfusion i.v. de daclizumab. La survie moyenne du greffon chez les animaux ayant reçu 1 mg/kg de daclizumab par perfusion d’un bolus i.v. tous les deux jours jusqu’au rejet du greffon a été de 20 ± 0,6 jours, comparativement à 9,2 ± 0,5 jours chez les témoins non traités. Le traitement des souris SCID humanisées à l’aide de 2 mg/kg de daclizumab a prévenu la réaction du greffon contre l’hôte chez 64 % d’entre elles et a prolongé leur survie.
Dans deux modèles de maladie auto-immune, le daclizumab, à raison de 2 mg/kg à intervalles de 3 ou 4 jours, a réduit efficacement la sévérité de la réaction inflammatoire. Chez des singes cynomolgus porteurs d’une uvéorétinite provoquée expérimentalement, le daclizumab a réduit l’intensité de l’inflammation oculaire. Chez des singes rhésus rendus arthritiques par induction de la dégénérescence du collagène, le traitement par le daclizumab a réduit efficacement l’inflammation, prévenant l’aggravation de l’arthrite.
Propriétés pharmacodynamiques : Action secondaire
On a évalué la formation d’anticorps anti-MAT et anti-daclizumab lors d’une étude sur le singe cynomolgus, dans le but de caractériser la réponse immunogénique. Par ailleurs, on a surveillé la formation d’anticorps dans des études d’efficacité, de toxicité et de pharmacocinétique. Les singes ont reçu soit 0,05, 0,5 ou 5 mg/kg de daclizumab ou de MAT pendant 14 jours et ont été provoqués avec 5 mg/kg d’anti-Tac au jour 42. On a fréquemment observé des réactions anaphylactiques chez les singes ayant reçu le MAT et chez seulement un singe ayant reçu le daclizumab. On n’a pas noté de hausse du taux total d’IgE et on n’a pas décelé d’IgE anti-anti-Tac spécifiques d’antigène. Le médiateur de cette réaction anaphylactique demeure inconnu. Dans les études sur d’autres primates et chez l’humain, on n’a noté aucun signe d’anaphylaxie avec le daclizumab ou le MAT (1, 2, 10, 13, 16, 19, 22, 23, 44-46). Une forte dose bolus unique de daclizumab administrée à des singes n’ayant jamais reçu le médicament n’a pas provoqué la production décelable d’anticorps. Une réponse immunitaire secondaire a été observée chez tous les singes provoqués par le daclizumab ou le MAT, la réponse anamnestique
étant le plus marquée chez les singes qui avaient antérieurement reçu la plus faible dose d’anticorps. Le titre d’anticorps était en général inversement proportionnel à la dose de protéine administrée, peut-être à cause de l’induction d’une tolérance ou de l’activité immunosuppressive intrinsèque de l’anti-Tac et de ses effets sur les réponses des lymphocytes B. Selon un test ELISA compétitif, les anticorps produits en réponse au MAT se sont révélés être un mélange d’anticorps anti-isotypes et anti-idiotypes, la réponse au daclizumab consistant en des anticorps principalement anti-idiotypes. Cette analyse des anticorps anti-daclizumab a montré que le daclizumab n’est pas reconnu par les singes comme étant très immunogène. Chez les quelques singes qui ont produit des anticorps anti-daclizumab, ceux-ci étaient principalement des anticorps anti-idiotypes qui ont reconnu la conformation des régions CDR, résultat prévisible pour une réaction humorale à une IgG humaine ou de singe. Dans l’ensemble, la formation d’anticorps a été plus faible et est survenue plus tard en réponse au daclizumab qu’en réponse au MAT. La réduction de l’immunogénicité du daclizumab était en corrélation avec un creux et un pic sériques plus élevés. L’humanisation de MAT a produit un anticorps qui, en clinique, ne devrait pas être limité par son immunogénicité intrinsèque, lacune commune à tous les anticorps murins thérapeutiques.
La formation d’anticorps anti-daclizumab a également été surveillée au cours d’une étude toxicologique de 28 jours chez le singe et d’une étude pharmacocinétique à dose unique chez le singe. Une quasi-absence d’anticorps anti-daclizumab a été enregistrée chez les singes ayant reçu une dose unique de 1,5 ou 15 mg/kg de daclizumab ou une dose quotidienne de 5 ou 15 mg/kg de daclizumab pendant 28 jours. On a décelé des anticorps anti-daclizumab le dernier jour de l’étude chez deux des six singes ayant reçu 1,5 mg/kg de daclizumab par jour pendant 28 jours. Cette réponse biphasique concorde avec l’hypothèse selon laquelle l’induction d’une tolérance serait attribuable à l’activité immunosuppressive intrinsèque de l’anti-Tac et à ses effets sur les réponses des lymphocytes B.
Interactions médicamenteuses
L’immunogénicité et l’efficacité du daclizumab en association avec des anticorps anti-IL-2R bêta et d’autres substances immunosuppressives non peptidiques ont été évaluées au cours de plusieurs études sur la transplantation cardiaque allogénique chez les primates. Les effets sur l’efficacité du daclizumab combiné à un anticorps anti-IL-2R bêta, à la cyclosporine A (CsA) ou à la désoxyspergualine (DSG) ont été équivoques. L’immunogénicité du daclizumab a été supprimée en présence de CsA, tandis que l’association avec la désoxyspergualine ou un anticorps anti-IL-2R bêta a augmenté l’immunogénicité du daclizumab chez le singe. Ces données démontrent que l’immunogénicité de ces anticorps humanisés peut être influencée par l’administration concomitante d’autres immunosuppresseurs. On ignore toutefois le mécanisme de ce phénomène.
Biodistribution
La distribution tissulaire du daclizumab a été évaluée chez le rat après l’administration d’une seule dose bolus i.v. de 0,86 mg/kg de 125I-daclizumab. D’après la distribution de la radioactivité totale et de la fraction liée aux protéines, la radioactivité liée aux protéines n’a été incorporée dans aucun des tissus ou organes examinés durant l’étude (de 4 heures à 8 jours). En outre, l’analyse de la radioactivité liée aux protéines sériques a révélé que la protéine radioactive prédominante dans le sérum correspondait au daclizumab intact. Ces observations cadrent avec
les résultats des études chez l’humain, qui ont mis en évidence l’absence de réaction croisée tissulaire.
L’analyse immunohistochimique après préincubation du daclizumab à des concentrations de 0,56, 5,6 et 56 mg/mL avec des frottis de sang humain et des coupes de tissus humains fixés par congélation-dissolution (acétone) n’a révélé aucun signe de réaction croisée au niveau des surrénales, des vaisseaux sanguins, de la moelle osseuse, des hémisphères cérébraux, du cervelet, de l’œsophage, du cœur, des reins, du gros intestin, du foie, des poumons, des ganglions lymphatiques (mésentériques), des lymphocytes (frottis de sang), du bulbe rachidien, des granulocytes (frottis de sang), du pancréas, des parathyroïdes, des nerfs périphériques, de l’hypophyse, de la prostate, des glandes salivaires (sous-maxillaires), de la peau, de l’intestin grêle, de la rate, de l’estomac, des muscles squelettiques, des testicules, de la thyroïde et de la vessie.
TOXICOLOGIE
Le daclizumab a fait l’objet de plusieurs études non cliniques sur la toxicité. Ces études sont décrites brièvement et résumées aux tableaux suivants.
L’innocuité d’une dose bolus unique de daclizumab a été évaluée après l’administration sous-cutanée (s.c.) et/ou intraveineuse (i.v.) à des souris, à des rats et à des lapins. L’administration de daclizumab aux doses i.v. ou s.c. limites, s’échelonnant de 50 à 125 mg/kg, n’a pas entraîné de mortalité, de signes cliniques de toxicité ni d’irritation locale.
Comme le daclizumab affiche une stricte spécificité d’espèce pour le site de liaison antigénique, l’innocuité de doses multiples a été évaluée uniquement chez les primates. L’administration i.v. répétée de 0, 1,5, 5,0 et 15,0 mg/kg/jour de daclizumab au cours d’une étude d’une durée de 28 jours sur la toxicité n’a pas occasionné de signe clinique, de mortalité, de changement de poids, de modification des paramètres hématologiques ou biochimiques, d’anomalies macroscopiques ou histopathologiques ni d’effets pharmacologiques liés au traitement. La dose de 15 mg/kg/jour a été jugée la plus haute dose qu’il est possible d’administrer, d’après la concentration maximale pharmacologiquement acceptable du spécimen (5 mg/mL) et le volume maximal acceptable pour l’injection quotidienne répétée (3 mL/kg). Cette dose maximale techniquement accessible chez le singe a donné lieu à des creux sériques de daclizumab environ 44 fois plus élevés que les pics sériques observés dans les études cliniques. Des taux sériques appréciables de daclizumab ont été enregistrés tout au long de l’étude. On n’a pas détecté d’anticorps anti-daclizumab dans les échantillons de sérum après l’administration de la dose intermédiaire (5 mg/kg/jour) ou de la dose élevée (15 mg/kg/jour). Dans le groupe ayant reçu la dose faible (1,5 mg/kg/jour), des anticorps ont été décelés chez deux des six singes le dernier jour de l’étude.
La tolérance locale au daclizumab a été évaluée chez le lapin après l’administration i.v. de 0,5 mL d’une solution de 5 mg/mL de daclizumab dans la veine de l’hélix de l’oreille. On n’a noté aucune différence significative entre le daclizumab et le placebo quant aux scores moyens d’irritation. Cependant, il y a eu une légère rougeur transitoire au point d’injection.
Le daclizumab n’a pas induit de cellules formatrices d’anticorps dans une culture d’immunisation in vitro de cellules mononucléées du sang périphérique humain. Ces résultats évoquent une faible probabilité de formation d’anticorps en réponse au daclizumab en clinique. Le daclizumab à une dose de 5 mg/mL n’a pas exercé d’effet hémolytique sur des hématies humaines héparinées après incubation pendant 30 minutes à 37 oC.
Le daclizumab ne s’est révélé ni mutagène ni clastogène ni aneuploïdogène selon deux tests standard in vitro. Dans le test d’Ames, la fréquence de souches mutantes après incubation avec 11,4-1 140 mg de daclizumab/plaque, en présence ou en l’absence d’activation métabolique exogène, n’a pas augmenté. Dans le test chromosomique utilisant des cellules V79, le taux de cellules comportant des aberrations chromosomiques n’a augmenté à aucun moment durant le traitement, et ce, à des concentrations de 496 à 1 984 mg/mL, avec ou sans activation métabolique. Le daclizumab n’a pas été soumis à des études sur le pouvoir cancérogène.
Toxicocinétique
On a évalué la toxicocinétique du daclizumab en mesurant les taux sériques durant une étude où le médicament a été administré de façon répétée pendant 28 jours à des primates. Après l’administration de 1,5, 5,0 ou 15 mg/kg par bolus i.v., la concentration sérique minimale de daclizumab a augmenté en fonction de la dose dans les trois groupes. Au cours des 8 premiers jours d’administration, le taux sérique a augmenté chez tous les animaux, mais après le jour 15, le creux sérique moyen a augmenté uniquement dans les groupes ayant reçu 5 et 15 mg/kg; la concentration de daclizumab a baissé légèrement à la dose de 1,5 mg/kg. On a décelé la présence d’anticorps anti-daclizumab chez deux des six singes ayant reçu 1,5 mg/kg. La présence de ces anticorps pourrait expliquer la baisse de la concentration sérique observée après 8 jours d’administration.
Tableau 9. Études de toxicité aiguë et de toxicité de doses multiples
| Étude | Voie | Espèce/ | Nombre/ | Dose | Durée | Observations | |||||||
| (no de protocole) | d’administration | Souche | dose | (mg/kg) | |||||||||
Toxicité aiguë chez la souris (05831) i.v. Souris/CD-1 6 125 dose unique/ 14 jours d’observation Pas de mortalité; aucun signe clinique. | |||||||||||||
Toxicité aiguë chez la souris (05891) s.c. Souris/CD-1 6 100 doseunique/ 14 jours d’observation Pas de mortalité; aucun signe clinique. | |||||||||||||
Toxicité aiguë chez le rat (05891) i.v. Rats/CD 5 100 dose unique/ 14 jours d’observation Pas de mortalité; aucun signe clinique. | |||||||||||||
Toxicité aiguë chez le lapin (05891) i.v. Lapins blancs de Nouvelle-Zéland e 2 50 dose unique/ 7 jours d’observation Pas de mortalité; aucun signe clinique. | |||||||||||||
Toxicité de doses multiples i.v. chez le singe cynomolgus pendant 28 jours (T05813) bolus i.v. lent Singes Cynomolgus 3 0, 1,5, 5 ou 15 injection tous les jours durant 28 jours Aucune anomalie dans les paramètres évalués, quelle que soit la dose. Anticorps anti-HAT décelés chez 2 des 6 singes ayant reçu 1,5 mg/kg/jour seulement; taux sérique minimal au jour 29 : 42, 390, 1 400 mg/mL. | |||||||||||||
Irritation veineuse chez le lapin (05832) i.v. Lapins blancs de Nouvelle-Zéland e 3 0,5 mL d’une solution de 5 mg/mL dose unique/ 7 jours d’observation Rougeur de l’oreille un peu plus marquée chez les animaux traités que chez le groupe témoin aux jours 1-3. | |||||||||||||
Immunogénicité chez le rat pendant 14 jours (06609) i.v. Rats Crl:CDBR 6 0,1, 1,0, 10 injection tous les jours durant 2 semaines Pas de formation d’anticorps ni de signe clinique d’immunogénicité. Concentrations sériques durables de HAT; demi-vie > 100 h. | |||||||||||||
Tableau 10. Études de toxicité in vitro
| Étude | Système | Concentration de | Durée de l’exposition | Génotoxicité et autres observations | ||
| (no de protocole) | HAT* | |||||
Hémolyse des hématies humaines (94-67) Sang humain 5 mg/mL 30 minutes (37 oC) Aucun effet hémolytique. | ||||||
Mutagénicité bactérienne (153M94) Test d’Ames, standard et avec préincubation, utilisant les souches TA 1535, 1537, 97, 98, 100 et 102 de salmonelles et la souche WP2+UVra de E. coli, avec ou sans activation métabolique exogène 11,4-1 140 mg par plaque 2 jours (37 oC) Pas d’augmentation du nombre de colonies en réversion dans aucune des sept souches testées. | ||||||
Test chromosomique avec cellules V79 en culture (151M94) Analyse des aberrations chromosomiques au sein des cellules V79, avec ou sans activation métabolique exogène 496-1 984 mg/mL traitement continu pendant 18-28 h ou traitement intermittent pendant 3 h, suivi d’une période de récupération de 18 h L’exposition au spécimen n’a pas augmenté le taux de cellules présentant des aberrations chromosomiques. | ||||||
Réaction croisée avec coupes en congélation de tissu humain (05777) HAT préincubé avec des frottis de sang humain et des coupes en congélation prélevées de 29 organes. Liaison du HAT évaluée par des techniques immunohistochimiques 0,56, 5,6 et 56 mg/mL -- Le HAT ne se fixe pas sur les cellules des frottis sanguins. Une coloration équivoque de quelques lymphocytes provenant d’un échantillon de rate humaine a été observée à 56 mg/mL. Absence de coloration positive dans tous les autres tissus. | ||||||
Immunogénicité in vitro dans les cellules mononucléées du sang périphérique humain Culture d’immunisation avec des cellules mononucléées du sang périphérique humain 100 ng/mL 6 jours (37 oC) Aucune cellule formatrice d’anticorps décelée. | ||||||
RÉFÉRENCES
Études précliniques
- 1. Queen C, Schneider WP, Selick HE et al. A humanized antibody that binds to the interleukin 2 receptor. Proc Natl Acad Sci USA 1989;86:10029-33.
- 2. Uchiyama T, Broder S, Waldmann TA. A monoclonal antibody (anti-Tac) reactive with activated and functionally mature human T cells. I. Production of anti-Tac monoclonal antibody and distribution of Tac(+) cells. J Immunol 1981;126:1393-7.
- 3. Gately MK, Tsien WH, Quinn PM et al. Comparison of humanized anti-Tac (Ro 24-7375) and murine anti-Tac monoclonal antibodies in vitro. Rapport de recherche Roche N-127592, 19 mars 1991.
- 4.
Depper JM, Leonard WJ, Robb RJ et al. Blockade of the interleukin-2 receptor by anti-Tac antibody:
inhibition of human lymphocyte activation. J Immunol 1983;131:690-6.
- 5. Reed MH, Shapiro ME, Strom TB et al. Prolongation of primate renal allograft survival by anti-Tac, an anti-human IL-2 receptor monoclonal antibody. Transplantation 1989;47:55-9.
- 6. Soulilou JP, Peyronnet P, Le Mauff B et al. Prevention of rejection of kidney transplants by monoclonal antibody directed against interleukin 2 receptor. Lancet 1987;1:1339-42.
- 7. Junghans RP, Waldmann TA, Landolfi NF et al. Anti-Tac-H, a humanized antibody to the interleukin 2 receptor with new features for immunotherapy in malignant and immune disorders. Cancer Res 1990;50:1495-502.
- 8.
LoBuglio AF, Wheeler RH, Trang J et al. Mouse/human chimeric monoclonal antibody in man:
Kinetics and immune response. Proc Natl Acad Sci USA 1989;86:4220-4.
- 9. Glaser SM, Vasquez M, Payne PW et al. Dissection of the combining site in a humanized anti-Tac antibody. J Immunol 1992;149:2607-14.
- 10. Brown PS, Parenteau GL, Dirbas FM et al. Anti-Tac-H, a humanized antibody to the interleukin-2 receptor prolongs primate cardiac allograft survival. Proc Natl Acad Sci USA 1991;88:2663-7.
- 11. Hakimi J, Chizzonite R, Luke D et al. Reduced immunogenicity and improved pharmacokinetics of humanized anti-Tac in cynomolgus monkeys. J Immunol 1991;147:1352-9.
- 12.
Tinubu SA, Hakimi J, Kondas JA et al. A humanized antibody directed to the interleukin-2 receptor
β-chain prolongs primate cardiac allograft survival. J Immunol 1994;153:4330-8.
- 13. Schneider WP, Glaser SM, Kondas JA et al. The anti-idiotypic response by cynomolgus monkeys to humanized anti-Tac is primarily directed to complementarity-determining regions H1, H2, and L3. J Immunol 1993;150:3086-90.
Études cliniques
- 14. Vincenti F, Lantz M, Birnbaum J, Garovoy M, Mould D, Hakimi J, Nieforth K, Light S. A phase I trial of humanized anti-interleukin-2 receptor antibody in renal transplantation. Transplantation 1997;63:33-8.
- 15. Stock PG, Lantz M, Light S, Vincenti F. In vivo phase I and in vitro efficacy of humanized anti-tac for the prevention of rejection in renal transplant recipients. Transplantation Proc 1996;28:915-6.
- 16.
West SB, Lin A, Kanitra LT, Nieforth K et al. A phase I randomized trial of humanized anti-tac
(Ro 24-7375) for prevention of acute allograft rejection in recipients of first renal transplants. Rapport de recherche Roche N-127060, 8 février 1996.
- 17. West SB, Lin A, Nieforth K, Patel I, Wolitzky A, Light S. A phase I/II randomized, double-blind, placebo-controlled, pharmacokinetic and tolerability study comparing Zenapax plus standard immunosuppressive therapy (CellCept® + Neoral® + steroids) to standard immunosuppressive therapy alone in patients receiving a first renal allograft from non-HLA identical donors. Rapport de recherche Roche N-139085, 22 mai 1997.
- 18. West SB, Lin A, Wolitzky A, Kaldijian E, Light S. A phase III, randomized, double-blind, placebo-controlled trial of humanized anti-tac (Ro 24-7375) with standard three-drug immunosuppressive therapy for prevention of acute allograft rejection in recipients of first cadaver renal transplants. Rapport de recherche Roche N-138817, 9 mai 1997.
- 19. West SB, Lin A, Wolitzky A, Kaldijian E, Light S. A phase III, randomized, double-blind, placebo-controlled trial of humanized anti-tac (Ro 24-7375) with standard two-drug immunosuppressive therapy for prevention of acute allograft rejection in recipients of first cadaver renal transplants. Rapport de recherche Roche N-138816, 9 mai 1997.
- 20. Vincenti F, et al. Interleukin-2-receptor blockade with daclizumab to prevent acute rejection in renal transplantation. N Engl J Med. 1998; 338:161-5.
- 21.
Nashan B, Light S, Hardie IR, et al. Reduction of acute renal allograft rejection by daclizumab.
Daclizumab Double Therapy Study Group. Transplantation. 1999;67:110-5.