


Monographie de produit - Actemra
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 1 INDICATIONS | 10/2022 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques | 10/2022 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique | 10/2022 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration | 11/2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS | 10/2022 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE .................... 2
TABLE DES MATIÈRES .............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ .......................... 4
1 INDICATIONS ................................................................................................................ 4
1.1 Enfants ...................................................................................................................... 4
1.2 Personnes âgées ....................................................................................................... 5
2 CONTRE-INDICATIONS .................................................................................................. 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ......................... 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................ 6
4.1 Considérations posologiques .................................................................................... 6
4.2 Posologie recommandée et ajustement posologique .............................................. 7
4.3 Reconstitution ......................................................................................................... 12
4.4 Administration ........................................................................................................ 12
5 SURDOSAGE ............................................................................................................... 15
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ..... 15
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 16
7.1 Populations particulières ........................................................................................ 24
7.1.1 Femmes enceintes ............................................................................................ 24
7.1.2 Femmes qui allaitent ........................................................................................ 24
8 EFFETS INDÉSIRABLES ................................................................................................. 25
8.1 Aperçu des effets indésirables ................................................................................ 25
8.2 Effets indésirables observés au cours des études cliniques ................................... 30
8.2.1 Effets indésirables observés au cours des études cliniques – enfants ............. 80
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........... 85
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 94
8.5 Effets indésirables observés après la commercialisation ..................................... 104
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 104
9.2 Aperçu des interactions médicamenteuses ......................................................... 104
9.3 Interactions médicament-médicament ................................................................ 105
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 106
10.1 Mode d’action ................................................................................................. 106
10.2 Pharmacodynamie .......................................................................................... 106
10.3 Pharmacocinétique ......................................................................................... 107
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 114
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ................................................... 115
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ....................................................................... 115
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 115
14 ÉTUDES CLINIQUES .................................................................................................... 116
14.1 Plan et caractéristiques démographiques des études, par indication ........... 116
15 MICROBIOLOGIE ....................................................................................................... 141
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 141
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ........................................................................ 149
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
Polyarthrite rhumatoïde (PR) [présentation i.v. ou s.c.]
ACTEMRA (tocilizumab) est indiqué pour :
- réduire les signes et symptômes de la polyarthrite rhumatoïde évolutive modérée ou sévère chez des adultes.
À la semaine 52, il a été montré que ACTEMRA (présentation i.v. seulement), en association avec le méthotrexate, réduit le taux de progression des lésions articulaires mesurées par radiographie.
ACTEMRA s’administre en association avec du méthotrexate (MTX) ou d’autres antirhumatismaux modificateurs de la maladie (ARMM); toutefois, en cas d’intolérance au MTX ou si l’administration de MTX n’est pas appropriée, ACTEMRA peut aussi être administré en monothérapie.
Artérite à cellules géantes (ACG) [présentation s.c. seulement]
ACTEMRA est indiqué dans le traitement de l’artérite à cellules géantes (ACG) chez les adultes.
Arthrite juvénile idiopathique polyarticulaire (AJIp) [présentation i.v. ou s.c.]
ACTEMRA est indiqué dans le traitement des signes et symptômes de l’arthrite juvénile idiopathique polyarticulaire chez les enfants de 2 ans ou plus qui n’ont pas répondu adéquatement à un traitement antérieur par des ARMM.
Arthrite juvénile idiopathique systémique (AJIs) [présentation i.v. ou s.c.]
ACTEMRA est indiqué dans le traitement de l’arthrite juvénile idiopathique systémique évolutive chez les patients âgés de 2 ans ou plus qui n’ont pas répondu adéquatement à un traitement antérieur par un ou plusieurs anti-inflammatoires non stéroïdiens et des corticostéroïdes à action générale.
Syndrome de libération de cytokines (SLC) [présentation i.v. seulement]
ACTEMRA est indiqué dans le traitement du syndrome de libération de cytokines (SLC) sévère ou potentiellement mortel causé par les lymphocytes T à récepteurs antigéniques chimériques (lymphocytes T-CAR), chez des populations de patients spécifiques chez qui l’usage de produits à base de lymphocytes T-CAR est autorisé.
Maladie à coronavirus 2019 (COVID-19) [présentation i.v. seulement] :
ACTEMRA est indiqué pour le traitement des patients adultes hospitalisés atteints de la maladie à coronavirus 2019 (COVID-19) qui reçoivent des corticostéroïdes à action générale et ont besoin d’une oxygénothérapie, d’une ventilation mécanique non invasive ou invasive ou d’une oxygénation par membrane extracorporelle.
1.1 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité n’ont pas été établies chez les patients âgés de moins de 2 ans atteints d’AJIs et d’AJIp.
L’innocuité et l’efficacité de ACTEMRA dans le traitement du SLC causé par les lymphocytes T-CAR chez les enfants de moins de 3 ans n’ont pas été établies.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : sur les 2 644 patients ayant reçu ACTEMRA dans le cadre d’études cliniques, 435 patients atteints de polyarthrite rhumatoïde en tout avaient 65 ans ou plus, dont 50 avaient 75 ans et plus. La fréquence des infections graves chez les sujets ayant reçu ACTEMRA âgés de 65 ans et plus était plus élevée que chez les patients de moins de 65 ans. Il existe une plus grande incidence d’infections chez les personnes âgées en général, et il faut donc faire preuve de prudence lors de l’administration de ACTEMRA à ces patients.
2 CONTRE-INDICATIONS
ACTEMRA ne doit pas être administré en présence d’une hypersensibilité connue au tocilizumab ou à une de ses composantes. Pour la liste complète des ingrédients, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
Patients présentant des infections évolutives, à l’exception de la COVID-19, conformément à l’indication (voir aussi 7 MISES EN GARDE ET PRÉCAUTIONS).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
RISQUE D’INFECTIONS GRAVES Des infections graves, notamment la sepsie, la tuberculose (TB), les infections fongiques envahissantes et d’autres infections opportunistes, ont été observées lors de l’utilisation d’agents biologiques, y compris ACTEMRA. Dans certains cas, ces infections ont nécessité une hospitalisation ou ont eu une issue fatale. Les infections signalées comprennent, entre autres :
La plupart des patients ayant présenté ces infections prenaient en concomitance des immunodépresseurs tels que le méthotrexate ou des corticostéroïdes qui, en plus de leur polyarthrite rhumatoïde, pourraient les prédisposer aux infections. Il faut effectuer un test de dépistage de la tuberculose latente ou évolutive chez tous les patients avant d’instaurer le traitement par ACTEMRA. Le traitement par ACTEMRA ne doit pas être entrepris en présence d’une infection active, y compris les infections chroniques ou localisées. |
En cas d’infection grave, il faut interrompre l’administration de ACTEMRA jusqu’à ce que l’infection ait été maîtrisée. Les patients doivent faire l’objet d’une surveillance étroite à la recherche des signes et symptômes d’infection pendant et après le traitement par ACTEMRA, notamment l’apparition possible d’une tuberculose chez les patients ayant obtenu un résultat négatif au dépistage de l’infection tuberculeuse latente avant l’instauration du traitement. RISQUE D’HÉPATOTOXICITÉ Des cas graves de lésions hépatiques d’origine médicamenteuse ont été observés chez des patients traités par ACTEMRA. Certains de ces cas ont mené à une insuffisance hépatique aiguë nécessitant une greffe de foie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique). |
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Généralités
- Dans le cas des patients adultes atteints de PR, ACTEMRA peut s’administrer par perfusion i.v. ou par injection s.c.
- Dans le cas des patients adultes atteints d’ACG, ACTEMRA s’administre par injection s.c.
- Dans le cas des patients atteints d’une AJIp et d’une AJIs, ACTEMRA s’administre par perfusion i.v. ou injection s.c.
- Dans le cas des patients atteints d’un SLC, ACTEMRA s’administre par perfusion i.v.
- Dans le cas des patients adultes atteints de COVID-19, ACTEMRA s’administre par perfusion i.v.
- Dans le cas des patients adultes atteints de COVID-19, ACTEMRA ne doit pas être administré aux patients qui ne reçoivent pas de corticostéroïdes.
- Perfusion i.v. : utiliser une aiguille et une seringue stériles pour préparer ACTEMRA.
Voir ci-dessous pour connaître les précisions concernant les indications.
POLYARTHRITE RHUMATOÏDE [PRÉSENTATIONS I.V. OU S.C.]
Considérations posologiques
- Il serait prudent de ne pas administrer ACTEMRA aux patients qui reçoivent de l’azathioprine ou du cyclophosphamide.
- L’association de ACTEMRA et d’ARMM biologiques comme les agents anti-TNF n’a pas été étudiée.
- Le traitement par des ARMM biologiques tels que les inhibiteurs du TNF a été associé à une réactivation de l’hépatite B et C. Par conséquent, il faut effectuer un dépistage de l’hépatite virale conformément aux lignes directrices publiées avant l’instauration du traitement par ACTEMRA. Dans les études cliniques sur ACTEMRA, les patients ayant obtenu un résultat positif au test de dépistage de l’hépatite étaient exclus des études.
- Si un patient présente une infection grave, il faut arrêter l’administration de ACTEMRA jusqu’à ce que l’infection soit maîtrisée.
- Le maintien du traitement au-delà de 16 semaines doit être soigneusement envisagé chez un patient qui n’a pas répondu au traitement dans ce délai.
4.2 Posologie recommandée et ajustement posologique
POLYARTHRITE RHUMATOÏDE [PRÉSENTATIONS I.V. OU S.C.]
ACTEMRA s’administre en association avec du MTX ou d’autres ARMM; toutefois, en cas d’intolérance au MTX ou si l’administration de MTX n’est pas appropriée, ACTEMRA peut aussi être administré en monothérapie.
Dose recommandée par voie intraveineuse (i.v.)
Chez les adultes atteints de polyarthrite rhumatoïde, la dose recommandée de ACTEMRA est de 4 mg/kg suivis d’une augmentation à 8 mg/kg selon la réponse clinique, administrés une fois toutes les 4 semaines en perfusion intraveineuse durant 1 heure.
Lors des études cliniques sur ACTEMRA, les patients ayant les paramètres de laboratoire suivants ne commençaient pas le traitement : numération plaquettaire inférieure à 100 000 cellules/mm3, hémoglobine (Hb) inférieure à 8,5 g/dl, leucocytes inférieurs à 3 000 cellules/mm3, NAN inférieure à 2,0 x 10⁹/l, numération absolue des lymphocytes inférieure à 500 cellules/mm3, taux d’ALT ou d’AST supérieur à 1,5 fois la LSN, bilirubine totale supérieure à la LSN, triglycérides (TG) supérieurs à 10 mmol/l (supérieurs à 900 mg/dl), créatinine sérique supérieure à 1,4 mg/dl chez les femmes et supérieure à 1,6 mg/dl chez les hommes.
Chez les patients pesant plus de 100 kg, il n’est pas recommandé d’administrer des doses supérieures à 800 mg par perfusion (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
La préparation intraveineuse de ACTEMRA n’est pas conçue pour une administration sous-cutanée.
Dose recommandée par voie sous-cutanée (s.c.)
La dose recommandée de ACTEMRA chez les adultes atteints de polyarthrite rhumatoïde évolutive modérée ou sévère est la suivante :
| Dose recommandée | |
| Patients pesant moins de 100 kg | Dose initiale de 162 mg administrée par voie sous-cutanée toutes les deux semaines, puis passage à une administration hebdomadaire en fonction de la réponse clinique |
| Patients pesant 100 kg ou plus | Dose hebdomadaire de 162 mg |
Les patients passant de l’administration intraveineuse de ACTEMRA à l’administration sous-cutanée doivent administrer la première dose sous-cutanée au moment de la prochaine dose intraveineuse prévue, sous la surveillance d’un professionnel de la santé compétent.
La préparation sous-cutanée de ACTEMRA n’est pas conçue pour une administration intraveineuse.
Il faut vérifier que l’administration sous-cutanée à domicile convient dans le cas du patient particulier et il faut conseiller au patient d’avertir un professionnel de la santé avant l’administration de la prochaine dose si des symptômes d’une réaction allergique surviennent. Advenant la survenue de symptômes d’une grave réaction allergique, le patient doit obtenir des soins médicaux immédiatement (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
ARTHRITE JUVÉNILE IDIOPATHIQUE POLYARTICULAIRE (AJIP) [PRÉSENTATION I.V. OU S.C.]
Posologie recommandée
Schéma posologique par voie intraveineuse
Chez les patients atteints d’AJIp, la dose recommandée de ACTEMRA est la suivante :
- 10 mg/kg pour un poids inférieur à 30 kg
- 8 mg/kg pour un poids ≥ 30 kg
On l’administre en association avec le MTX, une fois toutes les 4 semaines, sous forme de perfusion i.v.
Schéma posologique par voie sous-cutanée
Chez les patients atteints d’une AJIp, la dose recommandée de ACTEMRA s.c. est la suivante :
- 162 mg une fois toutes les 3 semaines pour un poids inférieur à 30 kg
- 162 mg une fois toutes les 2 semaines pour un poids ≥ 30 kg
On l’administre en association avec le MTX.
La seringue préremplie dotée d’un dispositif de protection d’aiguille peut être utilisée pour administrer le traitement aux enfants ayant l’âge approuvé. L’auto-injecteur ne doit pas être utilisé pour administrer le traitement aux enfants de moins de 12 ans.
ACTEMRA peut s’administrer aussi en monothérapie en présence d’une intolérance au MTX ou si la prise de MTX ne convient pas. La dose ne change qu’à condition d’un changement pondéral constant au fil du temps.
Une interruption du traitement pourra être requise pour la prise en charge des anomalies dans les résultats des épreuves de laboratoire liées à la dose, notamment les élévations des enzymes hépatiques, la neutropénie et la thrombopénie.
ARTHRITE JUVÉNILE IDIOPATHIQUE SYSTÉMIQUE (AJIS) [PRÉSENTATIONS I.V. ET S.C.]
La dose ne change qu’à condition d’un changement pondéral du patient constant au fil du temps. ACTEMRA peut être administré en monothérapie ou en association avec du MTX.
Dose recommandée
Schéma posologique pour une administration intraveineuse
Chez les patients atteints d’AJIs, la dose recommandée de ACTEMRA est :
- 12 mg/kg lorsque le poids du patient est inférieur à 30 kg;
- 8 mg/kg lorsque le poids du patient est ≥ 30 kg.
une fois toutes les 2 semaines par perfusion i.v. durant 1 heure.
Schéma posologique pour une administration sous-cutanée
Chez les patients atteints d’AJIs, la dose recommandée de ACTEMRA s.c. est :
- 162 mg toutes les deux semaines lorsque le poids du patient est inférieur à 30 kg;
- 162 mg chaque semaine lorsque le poids du patient est ≥ 30 kg.
La seringue préremplie dotée d’un dispositif de protection d’aiguille peut être utilisée pour administrer le traitement aux enfants ayant l’âge approuvé. L’auto-injecteur ne doit pas être utilisé pour administrer le traitement aux enfants de moins de 12 ans.
ARTÉRITE À CELLULES GÉANTES (ACG) [PRÉSENTATION S.C. SEULEMENT]
Chez les adultes atteints d’ACG, la dose recommandée de ACTEMRA est de 162 mg administrés une fois par semaine sous forme d’injection sous-cutanée, en association avec un traitement par glucocorticoïdes à dose décroissante.
Une dose de 162 mg administrée une fois toutes les deux semaines sous forme d’injection sous-cutanée, en association avec un traitement par glucocorticoïdes à dose décroissante peut être prescrite en fonction de la situation clinique.
ACTEMRA peut être utilisé en monothérapie après l’arrêt des glucocorticoïdes.
Un ajustement posologique pourra être requis pour la prise en charge des anomalies dans les résultats des épreuves de laboratoire liées à la dose, notamment les élévations des enzymes hépatiques, la neutropénie et la thrombopénie (voir 4.2 Posologie recommandée et ajustement posologique).
L’administration par voie intraveineuse n’est pas approuvée dans le traitement de l’ACG.
SYNDROME DE LIBÉRATION DE CYTOKINES (SLC) [PRÉSENTATION I.V. SEULEMENT]
La dose recommandée pour le traitement du SLC, administrée en perfusion i.v. de 60 minutes, est de 8 mg/kg chez les patients pesant 30 kg ou plus et de 12 mg/kg chez les patients pesant moins de 30 kg. La monographie des produits autorisés à base de lymphocytes T-CAR pourrait inclure des recommandations additionnelles quant aux étapes de prise en charge du SLC. Chez les patients pesant plus de 100 kg, il n’est pas recommandé d’administrer des doses supérieures à 800 mg par perfusion (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique). ACTEMRA peut être administré en monothérapie ou en association avec des corticostéroïdes.
S’il n’y a aucune réduction des signes et symptômes du SLC jugée comme une amélioration clinique après la première dose, jusqu’à 3 doses additionnelles de ACTEMRA peuvent être administrées. Les intervalles recommandés entre les doses peuvent être différents selon les produits à base de lymphocytes T-CAR utilisés. Pour de plus amples renseignements sur les intervalles posologiques, veuillez consulter les étapes de prise en charge du SLC dans la monographie du produit thérapeutique à base de lymphocytes T-CAR utilisé.
Les patients atteints d’un SLC grave ou potentiellement mortel présentent souvent une cytopénie ou des taux élevés d’ALT ou d’AST en raison du cancer sous-jacent, de la chimiothérapie de lymphodéplétion précédente ou du SLC. Les bienfaits possibles d’un traitement du SLC et les risques d’un traitement de courte durée par ACTEMRA doivent être pris en compte dans la décision d’administrer ACTEMRA.
COVID-19 [présentation i.v. seulement]
La posologie recommandée de ACTEMRA pour le traitement des patients adultes atteints de COVID-19 est de 8 mg/kg administrés en une perfusion intraveineuse unique d’une durée de 60 minutes. Des doses dépassant 800 mg par perfusion ne sont pas recommandées chez les patients atteints de COVID-19.
Si les symptômes ou signes cliniques s’aggravent ou ne s’estompent pas après une première dose, une perfusion intraveineuse additionnelle de ACTEMRA à 8 mg/kg peut être administrée au moins 8 heures après la première perfusion.
L’administration de ACTEMRA n’est pas recommandée chez les patients atteints de COVID-19 qui présentent une des anomalies suivantes des épreuves de laboratoire :
| Épreuve de laboratoire | Résultat | Action |
| Enzyme hépatique | ≥ 10 fois la LSN | L’administration de ACTEMRA n’est pas recommandée |
| Numération absolue des neutrophiles | < 1 x 10⁹/l | |
| Numération plaquettaire | < 50 x 103 /µl | |
AJUSTEMENTS POSOLOGIQUES POUR LA PR ET L’ACG
Les ajustements posologiques ci-dessous sont recommandés pour la prise en charge de certaines anomalies dans les valeurs des analyses de laboratoire, notamment la hausse des enzymes hépatiques, la neutropénie et la thrombopénie.
Anomalies des enzymes hépatiques
| Valeur de laboratoire | Mesure |
| > 1 à 3 x LSN | Modifier la dose des ARMM (PR) ou des agents immunomodulateurs (ACG) concomitants, le cas échéant. Si la hausse persiste dans cet intervalle chez les patients recevant la préparation intraveineuse (PR seulement), passer à 4 mg/kg de tocilizumab ou arrêter l’administration du tocilizumab jusqu’à la normalisation du taux d’ALT et d’AST. Si la hausse persiste dans cet intervalle chez les patients recevant la préparation sous-cutanée, réduire la fréquence d’administration à une fois toutes les deux semaines ou arrêter l’administration du tocilizumab jusqu’à la normalisation du taux d’ALT et d’AST. Reprendre le traitement à raison d’une injection toutes les deux semaines, puis accroître la fréquence à une fois par semaine, selon la situation clinique. |
> 3 à 5 x LSN (confirmé par un nouveau test) | Interrompre l’administration du tocilizumab jusqu’à ce que le taux devienne inférieur à 3 x LSN ou suivre les recommandations ci-dessus relatives au taux > 1 à 3 x LSN. Si les valeurs demeurent supérieures à 3 x la LSN (résultats confirmés par un nouveau test), arrêter l’administration du tocilizumab. |
| > 5 x LSN | Arrêter l’administration du tocilizumab. |
Faible numération absolue des neutrophiles (NAN)
| Valeur de laboratoire (109 cellules/l) | Mesure |
| NAN > 1 | Maintenir la dose. |
| NAN 0,5 à 1 | Interrompre l’administration du tocilizumab. Lorsque la NAN devient supérieure à 1 x 10⁹/l chez les patients recevant la préparation intraveineuse (PR seulement), reprendre l’administration du tocilizumab à 4 mg/kg puis passer à 8 mg/kg, selon la situation clinique. Lorsque la NAN devient supérieure à 1 x 10⁹/l chez les patients recevant la préparation sous-cutanée, reprendre l’injection de tocilizumab toutes les deux semaines, puis accroître la fréquence à une fois par semaine, selon la situation clinique. |
| NAN < 0,5 | Arrêter l’administration du tocilizumab. |
Faible numération plaquettaire
| Valeur de laboratoire (103 cellules/µl) | Mesure |
| 50 à 100 | Interrompre l’administration du tocilizumab. Lorsque la numération plaquettaire est supérieure à 100 x 103/µl chez les patients recevant la préparation intraveineuse (PR seulement), reprendre l’administration du tocilizumab à 4 mg/kg puis passer à 8 mg/kg, selon la situation clinique. Lorsque la numération plaquettaire est supérieure à 100 x 103/µl chez les patients recevant la préparation sous-cutanée, reprendre l’injection de tocilizumab toutes les deux semaines, puis accroître la fréquence à une fois par semaine, selon la situation clinique. |
| < 50 | Arrêter l’administration du tocilizumab. |
AJUSTEMENTS POSOLOGIQUES POUR L’AJIP ET L’AJIS
La réduction de la dose de ACTEMRA n’a pas été étudiée dans une population atteinte d’AJIp ou d’AJIs. En présence d’AJIp ou d’AJIs, en cas d’anomalie des valeurs de laboratoire, on recommande d’arrêter l’administration de ACTEMRA suivant une méthode analogue aux mesures indiquées ci-dessus dans les cas de PR et d’ACG (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique). S’il y a lieu, on devrait modifier la posologie ou interrompre l’administration du méthotrexate ou d’autres médicaments concomitants ainsi qu’arrêter l’administration de ACTEMRA en attendant l’évaluation de la situation clinique. Dans les cas d’AJIp ou d’AJIs, la décision d’arrêter l’administration de ACTEMRA à cause d’une anomalie d’épreuve de laboratoire doit être basée sur l’évaluation médicale du patient en question.
Considérations posologiques particulières
Enfants : l’innocuité et l’efficacité de ACTEMRA n’ont pas été établies chez l’enfant, hormis les cas d’AJIp ou d’AJIs. Les enfants âgés de moins de deux ans n’ont pas fait l’objet d’étude. L’innocuité et l’efficacité de ACTEMRA dans le traitement du SLC causé par les lymphocytes T-CAR chez les enfants de moins de 3 ans n’ont pas été établies.
Personnes âgées : à l’instar des autres agents biologiques, il y a une plus forte incidence d’infections dans la population des patients âgés en général, par conséquent, il y a lieu d’être prudent lors du traitement de ces patients.
Insuffisance rénale : aucun ajustement posologique n’est nécessaire en présence d’insuffisance rénale légère (voir 10 PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance rénale). ACTEMRA n’a pas été étudié chez les patients atteints d’insuffisance rénale modérée ou grave.
Insuffisance hépatique : l’innocuité et l’efficacité de ACTEMRA n’ont pas été étudiées en présence d’insuffisance hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS), aucune recommandation posologique ne peut donc être émise.
4.3 Reconstitution
Sans objet.
4.4 Administration
Le programme JointEffort® (également connu sous l’appellation EffortConjoint) a été créé pour faciliter l’administration de ACTEMRA. Il est possible d’obtenir de l’information sur le programme JointEffort en composant le 1-888-748-8926.
ACTEMRA par voie intraveineuse
POLYARTHRITE RHUMATOÏDE
La solution concentrée ACTEMRA pour perfusion intraveineuse doit être diluée à 100 ml par des professionnels de la santé, selon une technique aseptique, comme suit :
- Prélever la quantité requise de ACTEMRA pour obtenir une dose de 4 mg/kg ou de 8 mg/kg (l’équivalent de 0,2 ml/kg ou de 0,4 ml/kg, respectivement).
- Retirer la même quantité de solution stérile apyrogène de chlorure de sodium à 0,9 % p/v du sac pour perfusion et la jeter.
- Introduire lentement le concentré ACTEMRA dans le sac pour perfusion. Le volume de liquide total dans le sac doit être de 100 ml.
- Pour mélanger la solution, inverser délicatement le sac pour éviter de faire mousser la solution.
- Attendre que la solution entièrement diluée de ACTEMRA atteigne la température ambiante avant d’entreprendre la perfusion.
- Administrer la perfusion sur 60 minutes, à l’aide d’un système de perfusion. Ne pas administrer par injection rapide ni par bolus intraveineux.
ARTHRITE JUVÉNILE IDIOPATHIQUE POLYARTICULAIRE (AIJP), ARTHRITE JUVÉNILE IDIOPATHIQUE SYSTÉMIQUE (AJIS), SYNDROME DE LIBÉRATION DE CYTOKINES (SLC) ET COVID-19 CHEZ L’ADULTE
La solution concentrée ACTEMRA pour perfusion intraveineuse doit être diluée par des professionnels de la santé, selon une technique aseptique, comme suit :
Patients atteints d’AJIp, d’AJIs et de SLC pesant ≥ 30 kg et patients adultes atteints de COVID-19 :
- Prélever la quantité requise de ACTEMRA pour obtenir une dose de 8 mg/kg (l’équivalent de 0,4 ml/kg) pour les patients pesant moins de 100 kg. Pour les patients pesant 100 kg ou plus, prélever 40 ml de ACTEMRA pour obtenir une dose de 800 mg.
- Retirer d’un sac pour perfusion de 100 ml contenant une solution stérile apyrogène de chlorure de sodium à 0,9 % p/v le même volume que celui de ACTEMRA nécessaire pour administrer une dose de 8 mg/kg (ou 800 mg pour les patients pesant plus de 100 kg) et le jeter.
- Injecter lentement dans le sac pour perfusion le concentré ACTEMRA prélevé. Le volume de liquide total dans le sac doit être de 100 ml.
Patients atteints d’AJIp pesant moins de 30 kg
- Prélever la quantité requise de ACTEMRA pour obtenir une dose de 10 mg/kg (l’équivalent de 0,5 ml/kg).
- Retirer la même quantité de solution stérile apyrogène de chlorure de sodium à 0,9 % p/v d’un sac pour perfusion de 50 ml et la jeter.
- Introduire lentement le concentré ACTEMRA dans le sac pour perfusion. Le volume de liquide total dans le sac doit être de 50 ml.
Patients atteints d’AJIs et de SLC pesant moins de 30 kg
- Prélever la quantité requise de ACTEMRA pour obtenir une dose de 12 mg/kg (l’équivalent de 0,6 ml/kg).
- Retirer la même quantité de solution stérile apyrogène de chlorure de sodium à 0,9 % p/v d’un sac pour perfusion de 50 ml et la jeter.
- Introduire lentement le concentré ACTEMRA dans le sac pour perfusion. Le volume de liquide total dans le sac doit être de 50 ml.
Pour tous les patients atteints d’AJIp, d’AJIs et de SLC et les patients adultes atteints de COVID-19
- Pour mélanger la solution, inverser délicatement le sac pour éviter de faire mousser la solution.
- Attendre que la solution entièrement diluée de ACTEMRA atteigne la température ambiante avant d’entreprendre la perfusion.
- Administrer la perfusion sur 60 minutes, à l’aide d’un système de perfusion. Ne pas administrer par injection rapide ni par bolus intraveineux.
Toutes les solutions pour perfusion préparées : étant donné que ACTEMRA ne contient pas d’agent de conservation, la reconstitution et la dilution du produit doivent être effectuées selon une technique aseptique. La solution pour perfusion préparée de tocilizumab est physiquement et chimiquement dans une solution de chlorure de sodium à 0,9 % p/v. Elle peut être conservée pendant 24 heures à 30 °C ou au réfrigérateur entre 2 et 8 °C jusqu’à 2 semaines . D’un point de vue microbiologique, la solution pour perfusion préparée doit être utilisée immédiatement (voir
11 CONSERVATION, STABILITÉ ET MISE AU REBUT).
Inspecter visuellement tout produit médicamenteux parentéral avant de l’administrer, pour vérifier qu’il est exempt de particules ou de décoloration, si la solution ou le contenant le permettent. ACTEMRA est un liquide incolore à jaunâtre. Il ne faut pas utiliser le produit s’il présente des particules ou une décoloration. Les solutions entièrement diluées de ACTEMRA sont compatibles avec les sacs à perfusion en polypropylène, en polyéthylène et en chlorure de polyvinyle, de même qu’avec les flacons à perfusion en polypropylène, en polyéthylène et en verre.
Ne pas administrer ACTEMRA en concomitance avec d’autres médicaments dans la même tubulure. Aucune étude n’a été menée sur la compatibilité physique ou biochimique de ACTEMRA avec d’autres médicaments administrés en même temps.
ACTEMRA par voie sous-cutanée
La préparation de ACTEMRA s.c. n’est pas conçue pour une administration intraveineuse.
La présentation sous-cutanée de ACTEMRA s’administre à l’aide d’une seringue préremplie à usage unique dotée d’un dispositif de protection d’aiguille ou à l’aide d’un auto-injecteur. L’auto-injecteur ne doit pas être utilisé pour administrer le traitement aux enfants de moins de 12 ans étant donné le risque potentiel d’injection intramusculaire chez cette population, dont la couche de tissu sous-cutané est plus mince.
La préparation ACTEMRA pour injection sous-cutanée doit s’employer selon les directives d’un médecin et sous sa surveillance. Après avoir reçu la formation appropriée concernant la technique à utiliser pour l’injection sous-cutanée, le patient (ou son parent/soignant) pourra injecter ACTEMRA si le médecin juge que cette approche convient et pourra faire l’objet d’un suivi médical au besoin. La première injection doit s’effectuer sous la surveillance d’un professionnel de la santé compétent. Les points d’injection recommandés sont l’abdomen, la cuisse et le bras. Il faut alterner les points d’injection et ne jamais faire les injections dans des grains de beauté, des cicatrices, ni dans des endroits où la peau est sensible, contusionnée, rouge, dure ou non intacte.
Les patients passant de l’administration intraveineuse de ACTEMRA à l’administration sous-cutanée doivent administrer la première dose sous-cutanée au moment de la prochaine dose intraveineuse prévue, sous la surveillance d’un professionnel de la santé compétent.
Il faut indiquer aux patients (ou leur parent/soignant) utilisant la présentation sous-cutanée de ACTEMRA de s’injecter tout le contenu de la seringue ou de l’auto-injecteur (0,9 ml), soit 162 mg de ACTEMRA, conformément au mode d’emploi figurant dans le feuillet de Renseignements pour le consommateur.
Il ne faut pas utiliser le médicament s’il est trouble, contient des particules, présente une couleur autre qu’incolore à jaunâtre ou si toute portion de la seringue, du dispositif de protection d’aiguille ou de l’auto-injecteur semble endommagée.
5 SURDOSAGE
Les données disponibles sur le surdosage de ACTEMRA sont As. Un cas de surdosage accidentel a été signalé chez un patient atteint de myélome multiple qui a reçu une seule dose de 40 mg/kg par voie intraveineuse. Aucune réaction indésirable n’a été observée. Aucune réaction indésirable grave au médicament n’a été signalée chez des volontaires sains ayant reçu une dose i.v. pouvant atteindre 28 mg/kg, mais on a observé une neutropénie limitant la posologie.
En cas de surdosage, il est recommandé de surveiller l’apparition de signes et de symptômes de réactions indésirables. Les patients qui présentent des réactions indésirables doivent recevoir un traitement symptomatique.
| Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région. |
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau – Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
Préparation pour perfusion intraveineuse
ACTEMRA est une solution stérile concentrée (20 mg/ml) pour perfusion intraveineuse fournie dans des fioles à usage unique, sans agent de conservation. Les formes de conditionnement offertes sont les suivantes :
- Fiole en verre de type I à usage unique munie d’un bouchon (butylcaoutchouc) contenant 80 mg de tocilizumab dans 4 ml (20 mg/ml). Emballages de 1 et 4 fioles.
- Fiole en verre de type I à usage unique munie d’un bouchon (butylcaoutchouc) contenant 200 mg de tocilizumab dans 10 ml (20 mg/ml). Emballages de 1 et 4 fioles.
- Fiole en verre de type I à usage unique munie d’un bouchon (butylcaoutchouc) contenant 400 mg de tocilizumab dans 20 ml (20 mg/ml). Emballages de 1 et 4 fioles.
* Tous les conditionnements ne sont pas nécessairement offerts sur le marché.
Préparation pour injection sous-cutanée
| Voie d’administration | Forme pharmaceutique/concentrat ion/teneur/composition | Ingrédients non médicinaux |
| Intraveineuse (i.v.) | Fiole : solution concentrée à 20 mg/ml pour perfusion | phosphate disodique dodécahydraté, polysorbate 80, dihydrate de phosphate de sodium dihydrogéné, saccharose, eau pour injection |
| Sous-cutanée (s.c.) | Solution pour injection à 162 mg/0,9 ml dans une seringue préremplie à usage unique dotée d’un dispositif de protection d’aiguille ou auto-injecteur à usage unique | L-arginine, chlorhydrate de L-arginine, L-histidine, chlorhydrate de L-histidine monohydraté, L-méthionine, polysorbate 80, eau pour injection |
ACTEMRA (injection de tocilizumab) pour administration sous-cutanée est une solution stérile fournie dans une seringue préremplie à usage unique dotée d’un dispositif de protection d’aiguille ou dans un auto-injecteur à usage unique, sans agent de conservation. Chaque dispositif est prêt à utiliser et sert à administrer 0,9 ml (162 mg) de tocilizumab par injection. Le latex de caoutchouc naturel n’entre pas dans la composition de la seringue préremplie ni dans celle de l’auto-injecteur. La forme de conditionnement offerte est la suivante :
- Seringue préremplie dotée d’un dispositif de protection d’aiguille et contenant 162 mg de tocilizumab. Emballages de 4 seringues préremplies.
- Auto-injecteur contenant 162 mg de tocilizumab. Emballages de 4 auto-injecteurs.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Pour améliorer la traçabilité des produits médicinaux biologiques, il faut indiquer ou énoncer clairement dans le dossier du patient le nom commercial, le nom générique (ingrédient actif), ainsi que d’autres identifiants particuliers au produit, tels que le Numéro d’identification du médicament (NIM) et le numéro de lot du produit administré.
Cancérogenèse et mutagenèse
On ignore l’effet du traitement par ACTEMRA sur l’apparition de cancer, mais des cas de cancer ont été observés lors des études cliniques (voir 8 EFFETS INDÉSIRABLES, 8.1 Aperçu des effets indésirables, Cancer). ACTEMRA est un immunodépresseur, et le traitement par de tels médicaments peut entraîner un risque accru de cancer (voir 8 EFFETS INDÉSIRABLES, 8.1 Aperçu des effets indésirables, Cancer).
Appareil cardiovasculaire
La polyarthrite rhumatoïde augmente le risque d’affections cardiovasculaires. La surveillance des facteurs de risque (p. ex. hypertension, hyperlipidémie) doit donc faire partie des soins usuels. On a observé des cas d’hypertension chez les patients traités par ACTEMRA lors des études cliniques : 21 cas d’hypertension grave (0,13 par 100 années-patients chez l’ensemble des patients des patients atteints de PR exposés à ACTEMRA i.v.) lors des essais à long terme chez les patients recevant ACTEMRA, tous à la dose la plus élevée (8 mg/kg) (voir 8 EFFETS INDÉSIRABLES). La plupart de ces cas étaient passagers.
Dépendance et tolérance
Aucune étude n’a été menée sur le risque de dépendance à ACTEMRA. Toutefois, les données disponibles ne laissent pas entendre que l’usage de ACTEMRA entraîne une dépendance.
Conduite de véhicules et utilisation de machines
Aucune étude sur les effets de ACTEMRA sur la capacité de conduire et de faire fonctionner des machines n’a été menée. Toutefois, les données disponibles n’indiquent pas que le traitement par ACTEMRA affaiblisse la faculté de conduire ou d’utiliser des machines. Malgré cela, comme des étourdissements ont déjà été signalés, les patients qui éprouvent cette réaction indésirable doivent être avisés de ne pas conduire ni d’utiliser de machines tant qu’elle ne sera pas résolue.
Appareil digestif
Des cas de perforations gastro-intestinales ont été signalés dans les études cliniques, principalement comme complications de la diverticulite chez des patients traités par ACTEMRA. La prudence est de mise lors de l’administration de ACTEMRA à des patients chez qui le risque de perforation gastro-intestinale est accru, notamment ceux qui ont des antécédents d’ulcération gastro-intestinale ou de diverticulite, ceux qui prennent des corticostéroïdes en concomitance et ceux qui ont 65 ans et plus. Ces cas de perforations gastro-intestinales confirmés sur le plan médical sont survenus à une plus grande fréquence après un traitement par ACTEMRA à raison de 8 mg/kg comparativement à la dose de 4 mg/kg : 0,22 (IC à 95 % : 0,14–0,31) vs 0,14 (IC à 95 % : 0,00–0,77) par 100 années-patients d’exposition chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition (voir 8 EFFETS INDÉSIRABLES).
Il convient d’évaluer les patients pour déceler rapidement une perforation gastro-intestinale, en particulier parce que les symptômes caractéristiques de la diverticulite et de la perforation, comme la douleur, la fièvre ou la leucocytose, pourraient être atténués, voire absents, chez les patients immunodéprimés.
Lors des études cliniques sur ACTEMRA, on a exclu les patients ayant des antécédents de diverticulite, de maladie ulcéreuse chronique du tractus gastro-intestinal inférieur telle que la maladie de Crohn, la colite ulcéreuse ou d’autres affections symptomatiques du tractus gastro-intestinal inférieur.
Fonctions hépatique, biliaire et pancréatique
Des cas graves de lésions hépatiques ont été observés chez des patients recevant ACTEMRA par voie intraveineuse ou sous-cutanée. Certains de ces cas ont nécessité une greffe de foie ou ont eu une issue fatale. Le délai avant la survenue de ces manifestations variait de 2 semaines à plus de 5 ans après l’instauration du traitement par le tocilizumab. Alors que la plupart des cas se sont manifestés par des élévations marquées des taux de transaminases (> 5 fois la limite supérieure de la normale [LSN]), certains ont été révélés par des signes ou symptômes de dysfonctionnement hépatique associés à des taux de transaminases à peine légèrement élevés.
Durant les études contrôlées randomisées, le traitement par ACTEMRA a été associé à une incidence accrue d’élévations des taux de transaminases. Une hausse de la fréquence et de l’ampleur de ces élévations a été observée lorsque des médicaments potentiellement hépatotoxiques (p. ex. le MTX) ont été administrés en association avec ACTEMRA (voir 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, Hausses des enzymes hépatiques).
Chez les patients atteints de PR, d’ACG, d’AJIp ou d’AJIs, il faut obtenir un bilan hépatique (alanine aminotransférase [ALT] sérique, aspartate aminotransférase [AST] sérique, phosphatase alcaline et bilirubine totale) avant d’amorcer le traitement par ACTEMRA, toutes les 4 à 8 semaines après le début du traitement pendant les 6 premiers mois, puis tous les 3 mois par la suite. Il n’est pas recommandé d’amorcer le traitement par ACTEMRA chez les patients atteints de PR ou d’ACG qui présentent des taux d’ALT ou d’AST supérieurs à 1,5 fois la LSN. Il faut interrompre le traitement par ACTEMRA chez les patients atteints de PR, d’ACG, d’AJIp ou d’AJIs qui présentent des taux d’ALT ou d’AST supérieurs à 5 fois la LSN. Se reporter à la section 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Ajustements posologiques pour la PR et l’ACG pour connaître les ajustements posologiques recommandés en fonction de l’augmentation des taux de transaminases.
Il faut rapidement effectuer des tests de la fonction hépatique chez les patients qui signalent des symptômes évocateurs d’une lésion hépatique, comme de la fatigue, de l’anorexie, une gêne dans la partie supérieure droite de l’abdomen, des urines foncées ou un ictère. Dans ce contexte clinique, il faut interrompre le traitement par ACTEMRA et effectuer des analyses afin d’établir la cause probable des symptômes si le patient présente des anomalies aux tests de la fonction hépatique (p. ex. taux d’ALT plus de trois fois la limite supérieure de la gamme de valeurs de référence, taux de bilirubine sérique totale plus de deux fois la limite supérieure de la gamme de valeurs de référence). Si une autre explication rend compte des anomalies observées aux tests de la fonction hépatique, on peut reprendre le traitement par ACTEMRA après la normalisation des résultats de ces tests.
Un profil semblable d’élévation des enzymes hépatiques associée au traitement par ACTEMRA a été observé chez des populations de patients atteints d’AJIp ou d’AJIs. Il faut surveiller le bilan hépatique avant l’amorce du traitement par ACTEMRA, au moment de la deuxième administration, puis toutes les 2 à 4 semaines par la suite en cas d’AJIp et d’AJIs. Se reporter à la section 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Ajustements posologiques pour l’AJIp et l’AJIs pour connaître les ajustements posologiques recommandés dans de tels cas.
Le traitement par ACTEMRA n’est pas recommandé chez les patients atteints d’une hépatopathie évolutive ou d’une insuffisance hépatique.
Système immunitaire
Réactions d’hypersensibilité
De graves réactions d’hypersensibilité, y compris une anaphylaxie, ont été signalées en association avec ACTEMRA (voir 8 EFFETS INDÉSIRABLES, 8.1 Aperçu des effets indésirables, Réactions à la perfusion). Une anaphylaxie et d’autres réactions d’hypersensibilité ayant nécessité l’arrêt du traitement ont été signalées chez 0,7 % (19 sur 2 644) des patients lors des essais contrôlés de la préparation intraveineuse menés sur 6 mois et 1,4 % (60 sur 4 171) des patients atteints de PR traités par le tocilizumab i.v., quelle que soit la durée de l’exposition, après 2 et 5 ans de suivi, respectivement, chez 0,7 % (8 sur 1 068) des patients atteints de PR lors des essais contrôlés de la préparation sous-cutanée menés sur 6 mois, et chez 0,7 % (10 sur 1 465) des patients atteints de PR traités par le tocilizumab s.c., quelle que soit la durée de l’exposition, après 2 ans de suivi.
Après la commercialisation, de graves réactions indésirables d’hypersensibilité, notamment des cas d’anaphylaxie, sont survenues au cours du traitement par ACTEMRA, que les patients aient reçu ou non une prémédication ou qu’ils aient ou non des antécédents de réaction d’hypersensibilité. Ces réactions indésirables graves sont survenues chez des patients qui recevaient des doses différentes de ACTEMRA, avec ou sans traitement préalable de l’arthrite. Ces réactions étaient associées à la première perfusion de ACTEMRA et se sont manifestées jusqu’à la 20e perfusion, bien que la majorité des cas (66/86, 77 %) aient été signalés entre la 2e et la 4e dose (lorsque le numéro de la perfusion était indiqué). Après la commercialisation, des cas ayant une issue fatale ont été signalés en association avec l’administration de ACTEMRA.
Il convient de maintenir un accès immédiat à un traitement approprié au cas où une réaction anaphylactique surviendrait pendant la perfusion de ACTEMRA. La préparation intraveineuse de ACTEMRA doit uniquement être administrée par un professionnel de la santé bénéficiant d’un soutien médical approprié permettant de prendre en charge l’anaphylaxie. Il faut conseiller aux patients de consulter immédiatement un médecin s’ils présentent tout symptôme de réaction d’hypersensibilité après l’administration de ACTEMRA en perfusion ou en injection sous-cutanée. En cas de réaction anaphylactique ou d’autre réaction d’hypersensibilité grave, il faut arrêter immédiatement l’administration de ACTEMRA et mettre fin définitivement au traitement. ACTEMRA ne doit pas être administré aux patients qui ont une hypersensibilité connue à ce médicament. Les patients qui présentent une hypersensibilité cliniquement significative ne doivent pas recevoir d’autres doses de ACTEMRA (voir 2
CONTRE-INDICATIONS et 8 EFFETS INDÉSIRABLES).
Immunisation
Il ne faut pas administrer de vaccins vivants ou vivants atténués en concomitance avec ACTEMRA, car l’innocuité clinique n’en a pas été établie.
On ne possède aucune donnée sur la transmission secondaire d’infections entre des personnes recevant des vaccins vivants et des patients traités par ACTEMRA.
Dans une étude ouverte avec répartition aléatoire, le vaccin antitétanique a entraîné une réponse similaire chez des patients adultes atteints de PR âgés de 25 à 65 ans traités par l’association ACTEMRA-MTX ou des patients adultes recevant le MTX en monothérapie.
Une réponse efficace au vaccin antipneumococcique polysaccharidique 23-valent était atteinte par 60 % (IC à 95 % : 46,4–73,6) des patients recevant ACTEMRA et le MTX, tandis que c’était le cas de 70,8 % (IC à 95 % : 52,6–89,0) des patients recevant le MTX en monothérapie.
L’inhibition de l’IL-6 étant susceptible d’entraver la réponse immunitaire normale contre les nouveaux antigènes, on recommande à tous les patients, surtout les enfants ou les personnes âgées, de recevoir tous les vaccins conformes aux lignes directrices actuelles sur l’immunisation avant l’instauration du traitement par ACTEMRA. L’intervalle entre l’inoculation d’un vaccin vivant et l’amorce du traitement par ACTEMRA doit être conforme aux lignes directrices actuelles sur l’administration d’agents immunosuppresseurs en ce qui a trait à la vaccination.
Syndrome d’activation des macrophages
Le syndrome d’activation des macrophages consiste en un trouble immunitaire grave menaçant le pronostic vital, qui est susceptible de survenir chez les patients atteints d’AJIs. Lors des essais cliniques, l’effet de ACTEMRA n’a pas été étudié pendant un épisode évolutif de syndrome d’activation des macrophages. Néanmoins, de tels cas, dont un menant au décès (15 jours après la 4e dose de ACTEMRA [8 mg/kg]), ont été signalés lors des essais cliniques. Ce syndrome a aussi été signalé après la commercialisation.
Infections graves
Le traitement par ACTEMRA en concomitance avec d’autres agents biologiques n’est pas recommandé. Lors de la transition d’un autre traitement biologique à ACTEMRA, il y a lieu de surveiller chez les patients l’apparition de signes d’infection. Lors des études cliniques chez l’adulte, on a observé une plus grande incidence d’infection chez les patients ayant été exposés auparavant à un inhibiteur du TNF.
Des cas graves, parfois mortels, d’infections bactériennes, mycobactériennes, fongiques envahissantes, virales, protozoaires ou d’autres infections opportunistes ont été observés chez les patients recevant des agents immunosuppresseurs, y compris ACTEMRA dans le traitement de la polyarthrite rhumatoïde. Les infections graves les plus fréquentes comprenaient : pneumonie, infection des voies urinaires, cellulite, zona, gastro-entérite, diverticulite, sepsie et arthrite bactérienne. Des infections opportunistes, notamment tuberculose, cryptococcose, aspergillose, candidose et pneumocystose, ont été signalées avec ACTEMRA. D’autres infections graves, qui n’ont pas été observées au cours des études cliniques, pourraient aussi se produire (p. ex. histoplasmose, coccidioïdomycose, listériose). Les patients présentaient des affections disséminées plutôt que localisées. La polyarthrite rhumatoïde elle-même, ainsi que les immunosuppresseurs pris en concomitance (p. ex. méthotrexate ou corticostéroïdes), sont des facteurs de risque supplémentaire d’infections graves. Les patients doivent faire l’objet d’une surveillance étroite afin de déceler l’apparition de signes et symptômes d’infection pendant et après le traitement par ACTEMRA.
Les infections graves signalées chez les patients atteints AJIs comportaient aussi les suivantes : varicelle et pneumonie à mycoplasmes.
Le traitement par ACTEMRA ne doit pas être amorcé chez les patients qui présentent des infections actives, y compris des infections chroniques ou localisées. Si un patient présente une infection grave, une infection opportuniste ou une sepsie, il faut interrompre l’administration de ACTEMRA jusqu’à ce que l’infection ait été maîtrisée (voir 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques).
Il faut envisager les risques et les bienfaits du traitement avant d’instaurer ACTEMRA dans les cas suivants :
- patients qui présentent une infection chronique ou récurrente;
- patients qui ont été exposés à la tuberculose;
- patients qui ont des antécédents d’infection grave ou opportuniste;
- patients qui ont résidé ou voyagé dans des régions où la tuberculose ou les mycoses sont endémiques; ou
- patients qui ont des affections sous-jacentes qui pourraient les prédisposer aux infections.
ACTEMRA ne doit pas être administré aux patients atteints de COVID-19 qui présentent une autre infection évolutive concomitante.
Il est recommandé de dépister diligemment toute infection grave chez les patients qui reçoivent un traitement par un agent immunosuppresseur, tel que ACTEMRA, puisque les signes et symptômes d’inflammation aiguë sont parfois atténués en raison de l’inhibition des réactifs de phase aiguë. Si un patient présente une nouvelle infection pendant le traitement par ACTEMRA, il doit subir rapidement des examens diagnostiques complets adaptés au cas d’un patient immunodéprimé, commencer un traitement antimicrobien approprié et faire l’objet d’une surveillance étroite.
Il convient d’indiquer aux patients (y compris les jeunes enfants qui peuvent avoir plus de difficulté à décrire leurs symptômes) et aux parents/tuteurs des mineurs de consulter un médecin dès l’apparition d’un symptôme évocateur d’une infection pour une évaluation rapide et un traitement approprié.
Tuberculose
Il est recommandé d’évaluer la présence de facteurs de risque de tuberculose et de soumettre les patients au dépistage d’une infection tuberculeuse latente ou évolutive avant d’entreprendre le traitement par ACTEMRA.
Les patients atteints de tuberculose latente ou active doivent terminer le traitement antimycobactérien standard avant de commencer à recevoir ACTEMRA. Il faut aussi envisager un traitement antituberculeux avant d’administrer ACTEMRA chez les patients qui ont des antécédents de tuberculose latente ou active, sans que l’on puisse confirmer s’ils ont suivi un traitement approprié, ainsi que chez les patients ayant obtenu un résultat négatif au test de dépistage de la tuberculose latente, mais qui ont des facteurs de risque d’infection tuberculeuse.
La consultation d’un médecin ayant de l’expérience en traitement antituberculeux est recommandée pour aider à décider d’amorcer ou non un traitement antituberculeux et si ACTEMRA est approprié chez un patient donné.
Il faut surveiller étroitement les patients pour déceler l’apparition de signes et symptômes de tuberculose, y compris chez les patients ayant obtenu un résultat négatif au test de dépistage de la tuberculose avant de commencer le traitement.
Réactivation virale
Le traitement par des inhibiteurs du TNF a été associé à une réactivation des virus de l’hépatite B et C, et des cas de zona ont été observés lors des études cliniques sur ACTEMRA. Par conséquent, il y a lieu d’effectuer un dépistage de l’hépatite virale conformément aux lignes directrices publiées avant d’instaurer le traitement par ACTEMRA. Lors des études cliniques sur ACTEMRA, les patients ayant obtenu un résultat positif au test de dépistage de l’hépatite étaient exclus.
Surveillance et épreuves de laboratoire
Tests de la fonction hépatique
Le traitement par ACTEMRA, en particulier en association avec le MTX, a été associé à une plus grande incidence de hausses légères à graves des enzymes hépatiques (voir 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, Hausse des enzymes hépatiques).
Dans les essais cliniques, un patient ayant reçu ACTEMRA en monothérapie, à raison de 8 mg/kg sans élévation des transaminases, a présenté une augmentation de l’AST (plus de 10 fois la limite supérieure de la normale) et de l’ALT (plus de 16 fois la limite supérieure de la normale) lorsque le MTX a été administré en association avec ACTEMRA. Les transaminases se sont normalisées lorsque les deux traitements ont été interrompus, mais les élévations sont réapparues lorsque le MTX et ACTEMRA ont été réinstaurés à des doses inférieures. Les taux se sont rétablis lorsque le MTX et ACTEMRA ont été arrêtés.
Des hausses légères à graves des transaminases hépatiques ont été observées avec le traitement par ACTEMRA. Dans l’ensemble de la population exposée au traitement, 21 (4,5 %) des 463 patients ayant signalé une augmentation supérieure à trois fois la limite supérieure de la normale après le départ ont aussi signalé des effets indésirables hépatiques modérés ou graves à un moment quelconque, parmi lesquels 11 patients (2,4 %) ont signalé de tels effets après l’élévation (voir 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
La modification du schéma thérapeutique, comme la réduction de la dose de l’ARMM concomitant, l’interruption de l’administration de ACTEMRA ou la réduction de la dose de ACTEMRA, a entraîné la normalisation des enzymes hépatiques chez 199 des 285 patients dont les enzymes hépatiques étaient dans la plage normale au départ et qui ont subi des élévations des enzymes hépatiques (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique).
Ces hausses étaient plus fréquentes lorsque le tocilizumab était administré en association avec des médicaments liés à un risque hépatotoxique (p. ex. le méthotrexate).
Il n’est pas recommandé d’instaurer le traitement par ACTEMRA chez des patients ayant des taux élevés de transaminases : taux d’ALT ou d’AST supérieur à 1,5 fois la LSN. Interrompre le traitement par ACTEMRA chez les patients qui présentent une élévation prolongée du taux d’ALT ou d’AST supérieur à 3 fois la LSN ou qui présentent un taux d’ALT ou d’AST supérieur à 5 fois la LSN (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique).
Pour les patients atteints de PR et d’ACG, obtenir un test de panel du foie (taux sérique d’alanine aminotransférase [ALT], d’aspartate aminotransférase [AST], de phosphatase alcaline et de bilirubine totale) avant d’instaurer le traitement par ACTEMRA, toutes les 4 à 8 semaines après le début du traitement pendant les 6 premiers mois de traitement et tous les 3 mois par la suite. Conformément aux principes de bonnes pratiques cliniques, en cas d’AJIp et d’AJIs, les taux d’ALT et d’AST doivent être mesurés avant l’amorce du traitement, au moment du deuxième traitement par ACTEMRA et puis toutes les 2 à 4 semaines (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Ajustements posologiques pour l’AJIp et l’AJIs).
Les patients atteints d’un SLC sévère ou potentiellement mortel présentent souvent une cytopénie ou des taux élevés d’ALT ou d’AST en raison du cancer sous-jacent, de la chimiothérapie de lymphodéplétion précédente ou du SLC. Les bienfaits possibles d’un traitement du SLC et les risques d’un traitement de courte durée par ACTEMRA doivent être pris en compte dans la décision d’administrer ACTEMRA. Se reporter à la section 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique pour connaître la fréquence de surveillance recommandée.
Les patients hospitalisés atteints de COVID-19 peuvent présenter des taux élevés d’ALT ou d’AST. La défaillance multiviscérale avec atteinte hépatique est reconnue comme une complication de la forme grave de la COVID-19. La décision d’administrer ACTEMRA doit prendre en compte l’équilibre entre les bienfaits potentiels et les risques associés à un traitement aigu par ACTEMRA. Chez les patients atteints de COVID-19 qui présentent des taux élevés d’ALT ou d’AST supérieurs à 10 fois la LSN, l’administration d’un traitement par ACTEMRA n’est pas recommandée (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et ajustement posologique, COVID-19 [présentation i.v. seulement]).
Chez les patients atteints de COVID-19, les taux d’ALT et d’AST doivent être surveillés conformément à la pratique clinique standard actuelle (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et ajustement posologique, COVID-19 [présentation i.v. seulement]).
Lipides
Les taux de lipides des patients atteints de polyarthrite rhumatoïde non traitée sont généralement plus bas que ceux de la population générale à cause de l’inflammation généralisée accrue présente chez ces patients. Le traitement par ACTEMRA était associé à des hausses des paramètres lipidiques tels que le cholestérol total, les triglycérides ou le cholestérol à lipoprotéines de basse densité (C-LDL) (voir 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, Hausse des paramètres lipidiques).
Chez les patients traités par ACTEMRA, un bilan lipidique doit être effectué de 4 à 8 semaines après l’instauration du traitement par ACTEMRA. L’hyperlipidémie doit être traitée conformément aux lignes directrices cliniques locales.
Neutrophiles
Le traitement par ACTEMRA a été associé à une plus forte incidence de neutropénie (voir 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, Anomalies hématologiques). Chez les patients atteints de polyarthrite rhumatoïde traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, 1 patient sur 223 présentant une neutropénie de grade 3 liée au traitement a contracté une infection grave.
Néanmoins, la prudence s’impose si ACTEMRA doit être administré à des patients ayant une faible numération de neutrophiles, à savoir une numération absolue des neutrophiles (NAN) inférieure à 2 x 10⁹/l. Le traitement par ACTEMRA n’est pas recommandé chez les patients atteints de PR, d’ACG, d’AJIp et d’AJIs dont la NAN est inférieure à 0,5 x 10⁹/l (voir aussi 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique). L’administration du traitement par ACTEMRA n’est pas recommandée chez les patients atteints de COVID-19 dont la NAN est inférieure à 1 x 10⁹/l (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et ajustement posologique, COVID-19 [présentation i.v. seulement]).
Conformément aux principes de bonnes pratiques cliniques, en cas de PR et d’ACG, la numération des neutrophiles doit être mesurée de 4 à 8 semaines après l’amorce du traitement et régulièrement par la suite (voir 10.2 Pharmacodynamie). Se reporter à la section 4 POSOLOGIE ET ADMINISTRATION pour les ajustements posologiques recommandés en fonction de la NAN.
Conformément aux principes de bonnes pratiques cliniques, en cas d’AJIp et d’AJIs, la numération des neutrophiles doit être mesurée avant l’amorce du traitement, au moment du deuxième traitement par ACTEMRA et puis toutes les 2 à 4 semaines (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Ajustements posologiques pour l’AJIp et l’AJIs).
Chez les patients atteints de COVID-19, la numération des neutrophiles doit être surveillée conformément à la pratique clinique standard actuelle.
Plaquettes (thrombopénie)
Le traitement par ACTEMRA a été associé à une baisse de la numération plaquettaire.
Il convient d’être prudent lorsque l’on envisage d’administrer ACTEMRA à des patients dont la numération plaquettaire est inférieure à 100 x 103/µl. Chez tous les patients, y compris ceux qui sont atteints de COVID-19, le traitement n’est pas recommandé en présence d’une numération plaquettaire inférieure à 50 x 103/µl (voir aussi 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique).
Conformément aux principes de bonnes pratiques cliniques, en cas de PR et d’ACG, la numération des plaquettes doit être mesurée de 4 à 8 semaines après l’amorce du traitement puis régulièrement par la suite. Se reporter à la section 4 POSOLOGIE ET ADMINISTRATION pour les ajustements posologiques recommandés en fonction de la numération plaquettaire.
Conformément aux principes de bonnes pratiques cliniques, en cas d’AJIp et d’AJIs, la numération des plaquettes doit être mesurée avant l’amorce du traitement, au moment du deuxième traitement par ACTEMRA et puis toutes les 2 à 4 semaines (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Ajustements posologiques pour l’AJIp et l’AJIs).
Chez les patients atteints de COVID-19, la numération des plaquettes doit être surveillée conformément aux principes de la pratique clinique standard actuelle.
Système nerveux
On ignore l’incidence du traitement par ACTEMRA sur les troubles de démyélinisation, mais des cas de sclérose en plaques et de polyneuropathie démyélinisante inflammatoire chronique ont été signalés en de rares occasions lors des études cliniques. Il y a lieu de surveiller étroitement chez les patients l’apparition de signes et de symptômes qui pourraient être évocateurs d’un trouble de démyélinisation. Les prescripteurs doivent faire preuve de prudence lorsqu’ils envisagent d’administrer ACTEMRA à des patients présentant des troubles de démyélinisation préexistants ou d’apparition récente.
7.1 Populations particulières
7.1.1 Femmes enceintes
Femmes fertiles : les femmes fertiles doivent utiliser un moyen de contraception efficace pendant le traitement et jusqu’à 3 mois après.
Grossesse : il n’existe aucune donnée adéquate sur l’administration de ACTEMRA aux femmes enceintes. Une étude chez les singes n’a pas montré de risque de dysmorphologie, mais a révélé un nombre élevé d’avortements spontanés ou de décès embryo-fœtaux à des doses élevées (voir 16 TOXICOLOGIE NON CLINIQUE. Le risque chez l’humain est inconnu.
Chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, un total de 48 grossesses ont été signalées chez 43 patientes. On connaît l’issue de la grossesse dans 44 de ces cas : 18 avortements thérapeutiques, 10 avortements spontanés, 14 naissances à terme et 1 naissance prématurée. Une grossesse a été signalée par la suite comme une tumeur trophoblastique gestationnelle soupçonnée. Parmi les 14 naissances à terme, il y a eu 12 nouveau-nés normaux et en bonne santé. Pour les deux autres naissances, il y a eu une mort néonatale attribuable à un syndrome de détresse respiratoire aiguë (SDRA) et un bébé né avec une pyélectasie du rein gauche.
ACTEMRA ne doit être administré pendant la grossesse que si les bienfaits possibles justifient le risque pour le fœtus.
Registre des grossesses : dans le but de surveiller l’issue de la grossesse des femmes enceintes exposées à ACTEMRA, un registre des grossesses a été créé. On encourage les médecins à y inscrire les patientes et les femmes enceintes à s’inscrire elles-mêmes, par téléphone, au 1-877-311-8972.
7.1.2 Femmes qui allaitent
On a retrouvé un analogue murin du tocilizumab dans le lait de souris allaitantes, toutefois on ignore si le tocilizumab passe dans le lait humain. La décision de continuer ou d’arrêter l’allaitement ou le traitement par le tocilizumab doit être prise en tenant compte du bienfait de l’allaitement pour l’enfant et du bienfait du traitement par le tocilizumab pour la mère.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
POLYARTHRITE RHUMATOÏDE
Patients recevant ACTEMRA par voie intraveineuse
Les données sur ACTEMRA décrites ci-dessous sont tirées de 5 études de phase III multicentriques, à double insu et contrôlées et de leurs périodes de prolongation. Dans les études contrôlées et à double insu, les patients recevaient des doses de ACTEMRA de 8 mg/kg en monothérapie (288 patients), de 8 mg/kg en association avec des ARMM (y compris le méthotrexate) (1 582 patients) ou de 4 mg/kg en association avec le méthotrexate (774 patients).
Les données sur l’innocuité dans le cadre de l’étude II (LITHE) (voir 14 ÉTUDES CLINIQUES), pour la période initiale de traitement avec répartition aléatoire allant jusqu’à 24 mois sont aussi présentées. Ces données viennent s’ajouter aux données des études contrôlées de 6 mois présentées ci-dessous et au Tableau 1, ainsi qu’aux données sur les patients atteints de polyarthrite rhumatoïde traités par le tocilizumab i.v., quelle que soit la durée de l’exposition, qui sont décrites plus bas.
L’innocuité à long terme a aussi été évaluée dans le cadre de deux études de prolongation ouvertes (voir 14 ÉTUDES CLINIQUES) chez des patients adultes atteints de PR modérée ou sévère. Globalement, le traitement par ACTEMRA a été bien toléré pendant les études VII (étude de PLT I) et VIII (étude de PLT II). Le profil d’innocuité n’était apparemment pas différent de celui relevé au cours des études de base (les études dont provenaient les patients ayant participé aux études DE PLT) et ne s’est pas aggravé avec l’augmentation de l’exposition à ACTEMRA pendant les études [la durée médiane des études (exposition), y compris les études de base, était de 5,37 ans (2 461,94 années-patients) et de 5,22 ans (9 179,83 années-patients), respectivement]. Aucun nouveau signe relatif à l’innocuité n’est apparu pendant le traitement à long terme. La majorité de tous les effets indésirables signalés dans ces études étaient d’intensité légère ou modérée, et il n’y avait pas de signe d’augmentation du taux d’effets indésirables par 100 années-patients dans le temps.
La population des patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, comprend tous les patients ayant reçu au moins une dose de ACTEMRA soit pendant la période contrôlée à double insu soit pendant la phase de prolongation ouverte des études. Cela comprend les patients adultes atteints de PR modérée ou sévère des études I à V, VII et VIII (voir Tableau 15) de même que les patients de l’étude ADACTA (voir 14 ÉTUDES CLINIQUES, Monothérapie) et ceux d’une petite étude sur les interactions médicamenteuses avec la simvastatine (voir 9 INTERACTIONS MÉDICAMENTEUSES). Sur les 4 171 patients de cette population de patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, 3 809 ont reçu le traitement pendant au moins 6 mois, 3 410, pendant environ un an, 3 082, pendant environ 2 ans, 2 870, pendant environ 3 ans, 2 686, pendant environ 4 ans et 1 982, pendant environ 5 ans (date limite de collecte des données : 2 mai 2012).
En raison de la conception des études de phase III, 836 (86 %) des 974 patients ayant reçu une première dose de ACTEMRA de 4 mg/kg, ont aussi reçu au moins une dose de 8 mg/kg avant les études de prolongation à long terme ou au début de leur participation à ces études. C’est pourquoi la majorité des données sur l’innocuité portent sur des patients qui ont reçu la dose de 8 mg/kg. Si l’on tient compte de l’exposition totale à ACTEMRA dans le cadre des études cliniques, 5 % provenaient des patients qui avaient reçu la dose de 4 mg/kg et 95 %, de ceux qui avaient reçu la dose de 8 mg/kg.
Tous les patients de ces études présentaient une polyarthrite rhumatoïde évolutive modérée ou sévère. La population à l’étude avait un âge moyen de 52 ans, 82 % étaient des femmes et 74 % étaient de race blanche.
Les manifestations indésirables graves les plus fréquentes étaient les infections graves, notamment la pneumonie et la cellulite (voir 7 MISES EN GARDE ET PRÉCAUTIONS), suivies des lésions, intoxications et complications liées à l’intervention, en particulier des fractures. Les manifestations indésirables le plus fréquemment signalées lors des études contrôlées menées sur 6 mois (se produisant chez ≥ 3 % des patients recevant ACTEMRA en monothérapie ou en association avec des ARMM classiques) étaient les infections des voies respiratoires supérieures, les céphalées, la rhinopharyngite, les infections des voies urinaires, les nausées, l’hypertension, la hausse du taux d’alanine aminotransférase (ALT), la diarrhée, la douleur abdominale, la dyspepsie, la sinusite, la bronchite, l’éruption cutanée, la dorsalgie, la polyarthrite rhumatoïde et les étourdissements.
Le pourcentage de patients qui ont arrêté le traitement en raison de toute réaction indésirable pendant les études contrôlées par placebo et à double insu était de 5 % chez les patients traités par ACTEMRA et de 3 % chez ceux qui recevaient le placebo. Les réactions indésirables les plus fréquentes ayant conduit à l’abandon de ACTEMRA étaient la hausse des taux de transaminases hépatiques (exigence définie par le protocole) et les infections graves.
Infections
Dans les études contrôlées de 6 mois, le taux de toutes les infections signalées à l’emploi de ACTEMRA à raison de 4 mg/kg ou de 8 mg/kg en association avec un ARMM classique était de 133 et de 127 cas par 100 années-patients, respectivement, comparativement à 112 cas par 100 années-patients dans le groupe placebo + ARMM classique.
Au cours de la période initiale de traitement avec répartition aléatoire allant jusqu’à 12 mois de l’étude II (LITHE), le pourcentage de patients ayant présenté une infection était plus élevé dans les groupes ACTEMRA en association avec le MTX que dans le groupe placebo et MTX (ACTEMRA à 4 mg/kg + MTX : 46,9 %; ACTEMRA à 8 mg/kg + MTX : 49,9 % vs placebo : 39,5 %), tout comme le taux global d’infections par 100 années-patients (110,1 et 97,1 vs 92,9 manifestations, respectivement). Dans les données cumulatives jusqu’à 24 mois, le profil des infections était comparable à celui ayant été signalé jusqu’à 12 mois, sans changement dans le type d’infections signalées ni dans les taux par 100 années-patients. Les taux d’infections dans tous les groupes de traitement étaient les plus élevés pendant les 6 premiers mois de traitement et n’augmentaient pas dans le temps jusqu’au mois 24.
Le taux global d’infections associées à ACTEMRA chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, était de 93 cas par 100 années-patients d’exposition.
Infections graves
Dans les études cliniques contrôlées d’une durée de 6 mois, le taux d’infections graves (bactériennes, virales et fongiques envahissantes) signalées à l’emploi de ACTEMRA à raison de 4 mg/kg ou de 8 mg/kg en association avec des ARMM classiques était de 4,4 et de 5,3 cas par 100 années-patients, respectivement, comparativement à 3,9 cas par 100 années-patients d’exposition dans le groupe placebo + ARMM classiques. Dans l’étude sur la monothérapie, le taux d’infections graves était de 3,6 cas par 100 années-patients d’exposition dans le groupe ACTEMRA et de 1,5 manifestation par 100 années-patients d’exposition dans le groupe MTX.
Pendant la période initiale de traitement avec répartition aléatoire allant jusqu’à 12 mois de l’étude II (LITHE), le pourcentage de patients ayant subi des infections graves a été faible dans les trois groupes de traitement (2,5 % dans le groupe ACTEMRA à 4 mg/kg + MTX, 3,0 % dans le groupe ACTEMRA à 8 mg/kg + MTX et 1,5 % dans le groupe placebo + MTX), tout comme les taux par 100 années-patients (3,7, 4,0 et 2,3, respectivement). La pneumonie était l’infection grave la plus souvent signalée dans les trois groupes. Les données cumulatives jusqu’au mois 24 montrent que les taux d’infections graves dans tous les groupes de traitement étaient les plus élevés pendant les 12 premiers mois de traitement et qu’ils n’augmentaient pas avec le temps.
Chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, le taux d’infections graves observé était de 4,4 cas par 100 années-patients d’exposition. Les infections graves signalées, dont certaines ont été fatales, comprenaient la pneumonie, la cellulite, l’infection des voies urinaires, la cellulite, le zona, la gastro-entérite, la diverticulite, la sepsie, l’arthrite bactérienne, la bronchite et l’érysipèle. On a signalé 26 cas d’infections mortelles chez 4 171 patients (0,6 %), la pneumonie et la sepsie ou le choc septique étant les infections qui ont le plus souvent entraîné la mort. Les agents infectieux comprenaient les streptocoques, les staphylocoques, les entérocoques, ainsi que les bactéries Pseudomonas, Blastomyces et E. coli.
Infections opportunistes
Chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, on a signalé un total de 38 infections opportunistes chez 35 patients. Onze des 38 infections opportunistes étaient graves. Sur les 38 infections opportunistes, 2 cas de candidose systémique ont contribué au décès du patient et 6 (16 %) ont nécessité une modification de la dose de ACTEMRA. Un patient atteint de candidose systémique a présenté en concomitance une sepsie staphylococcique, qui a été la cause du décès.
De plus, 17 cas de tuberculose, dont 13 graves, ont été signalés chez 15 patients sur 4 171 (14 nouveaux cas et 1 réactivation). Quinze (15) cas de tuberculose se sont produits après 24 mois de traitement par ACTEMRA (0,16 par 100 années-patients d’exposition, IC à 95 % : 0,09–0,28) comparativement à deux cas pendant les 24 premiers mois (0,03 par 100 années-patients d’exposition, IC à 95 % : 0,00–0,11). Toutefois, en raison du faible nombre de cas, une augmentation de la survenue de tuberculose dans le temps ne peut pas être confirmée. Les 17 cas de tuberculose (0,11 par 100 années-patients) se sont produits chez des patients recevant la dose la plus élevée de ACTEMRA, soit 8 mg/kg (voir 8 EFFETS INDÉSIRABLES, 8.1 Aperçu des effets indésirables).
Dans l’étude II (LITHE), cinq infections opportunistes ont été signalées : ostéomyélite à Candida, candidose gastro-intestinale, pneumonie cryptococcique, bursite à Pseudomonas et à Serratia et pleurésie tuberculeuse. Toutes se sont produites chez des patients recevant ACTEMRA à 8 mg/kg, les deux premiers cas ayant eu lieu au cours des 52 premières semaines de l’étude.
Perforations gastro-intestinales
Au cours des études cliniques contrôlées d’une durée de 6 mois, le taux d’incidence global de perforation gastro-intestinale associée au traitement par le tocilizumab était de 0,26 cas par 100 années-patients.
Dans les données cumulatives de l’étude II (LITHE) pour la période allant jusqu’à 24 mois, il y avait 4 cas de perforation gastro-intestinale : un patient recevant ACTEMRA à 4 mg/kg en association avec le MTX et trois recevant ACTEMRA à 8 mg/kg en association avec le MTX. Le taux de perforation gastro-intestinale dans les groupes ACTEMRA à 4 mg/kg et à 8 mg/kg (0,19 et 0,23 manifestation par 100 années-patients, respectivement) concorde avec les taux globaux signalés ci-dessous chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition. Deux autres cas de diverticulite (dont un grave) ont été signalés chez des patients traités par ACTEMRA à 8 mg/kg.
Chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, le taux global de perforation gastro-intestinale médicament confirmée était de 0,20 cas par 100 années-patients (33/4 171 patients, 0,79 %). Les cas de perforation gastro-intestinale associée au tocilizumab étaient principalement signalés comme des complications de la diverticulite, à savoir : péritonite purulente généralisée, perforation du tractus gastro-intestinal inférieur, fistule et abcès. La plupart des patients ayant présenté des perforations gastro-intestinales prenaient en concomitance des anti-inflammatoires non stéroïdiens (AINS), des corticostéroïdes ou du méthotrexate (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Perforations gastro-intestinales). On ignore la contribution relative de ces médicaments concomitants par rapport à ACTEMRA dans la survenue de perforations gastro-intestinales.
Réactions à la perfusion
Au cours des études cliniques contrôlées d’une durée de 6 mois, on a signalé des manifestations indésirables à la perfusion (réactions se produisant pendant la perfusion ou dans les 24 heures qui suivent) chez 8 % et 7 % des patients des groupes ACTEMRA à 4 mg/kg et à 8 mg/kg en association avec un ARMM, respectivement, comparativement à 5 % des patients du groupe placebo + ARMM. Les manifestations les plus fréquemment signalées avec les doses de 4 mg/kg et de 8 mg/kg pendant la perfusion étaient l’hypertension (1 % pour les deux doses), tandis que les manifestations les plus souvent signalées pendant les 24 heures suivant la fin de la perfusion étaient les céphalées (1 % pour les deux doses) et les réactions cutanées (1 % pour les deux doses), notamment les éruptions cutanées, le prurit et l’urticaire. Ces manifestations n’ont pas limité le traitement. Aucune prémédication n’a été employée au cours des essais cliniques.
Anaphylaxie
On a signalé des réactions d’hypersensibilité significatives (p. ex. réactions anaphylactoïdes ou anaphylactiques) associées à ACTEMRA et ayant nécessité l’arrêt du traitement chez 0,1 % des patients (3/2 644) lors des études contrôlées d’une durée de 6 mois et 0,2 % des patients (8/4 171) chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition. Les réactions étaient généralement observées entre la deuxième et la quatrième perfusion de ACTEMRA (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions d’hypersensibilité).
Dans les données de l’étude II (LITHE) pour la période allant jusqu’à 24 mois, il y avait 4 cas de réaction ou de choc anaphylactique grave ayant nécessité l’arrêt du traitement, tous avec le traitement par ACTEMRA à 4 mg/kg en association avec le MTX. Ces réactions ont toutes été observées au cours des 12 premiers mois de l’étude, lors de la deuxième ou de la troisième perfusion de ACTEMRA. De plus, il y a eu deux cas de réactions d’hypersensibilité associée à la perfusion (tous deux avec ACTEMRA à 4 mg/kg + MTX) qui ont entraîné l’arrêt prématuré du traitement.
Immunogénicité
Au cours des études cliniques contrôlées d’une durée de 6 mois, on a effectué un dosage des anticorps dirigés contre le tocilizumab chez un total de 2 876 patients. De tels anticorps ont été détectés chez 46 patients (1,6 %), dont 5 avaient présenté une réaction d’hypersensibilité connexe significative sur le plan médical ayant nécessité le retrait de l’étude. Des anticorps neutralisants ont été détectés chez 30 patients (1,1 %).
Cancer
Au cours de la période contrôlée de 6 mois des études cliniques, 15 cas de cancer ont été diagnostiqués chez des patients recevant ACTEMRA, comparativement à 8 cas chez les patients des groupes témoins. L’incidence ajustée en fonction de l’exposition était semblable dans les groupes ACTEMRA (1,32 manifestation par 100 années-patients) et le groupe placebo + ARMM (1,37 manifestation par 100 années-patients).
Pendant les 52 premières semaines de l’étude II (LITHE), on a signalé un cas de tumeur solide dans le groupe placebo + MTX (1 patient sur 392; ≤ 1 %). Douze cancers ont été signalés dans les groupes ACTEMRA (12/798 patients; 1,5 %) : huit tumeurs solides (deux cancers de la prostate, deux carcinomes du col de l’utérus et un cas chacun de cancer du sein, de carcinome à cellules claires du rein, de cancer de l’endomètre utérin et de carcinome épidermoïde du poumon de stade III) et quatre carcinomes cutanés.
Pendant la deuxième année (phase ouverte), on a signalé neuf tumeurs solides dans les groupes ACTEMRA : trois cancers du poumon (cancer du poumon, adénocarcinome pulmonaire métastatique et cancer du poumon non à petites cellules au stade métastatique) et un cas chacun de cancer anal, de cancer de l’endomètre au stade métastatique, de cancer gastro-œsophagien, de mélanome malin avec métastases hépatiques, de cancer de la thyroïde, de cancer de la langue au stade métastatique et de carcinome épidermoïde de la peau.
Un nombre global total de 204 cancers avaient été signalés chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition. Tous les cas sont des cancers envahissants confirmés par examen histologique et sont répartis en tumeurs solides (sans précision du stade ou du type; seules les tumeurs solides survenues chez au moins 2 patients ont été incluses) (notamment 28 cancers du poumon, 21 cancers du sein, 12 cancers de la prostate, 7 cancers du côlon, 5 cancers du col de l’utérus, 4 cas chacun de cancer de l’endomètre, des ovaires et de la thyroïde et 3 cas chacun de cancer de l’estomac, du tractus gastro-intestinal et du pancréas, de mélanome et de sarcome. De plus, 2 cas chacun de cancer de l’anus, de la vessie, de la langue, de tumeur carcinoïde, de cancer du foie, du rectum, des cellules rénales et de cancer à cellules transitionnelles ont été signalés, ainsi qu’un cas chacun d’astrocytome, de glioblastome, de cancer du larynx, de la cavité nasale, de cancer neuroendocrinien, du pharynx, des voies respiratoires et de l’utérus); en cancers de la peau autres que le mélanome (41 carcinomes basocellulaires, 25 carcinomes épidermoïdes et 1 carcinome basospinocellulaire); en cancers hématologiques (2 cas de lymphome diffus à grandes cellules B, 1 cas chacun de leucémie myéloïde aiguë, de leucémie lymphocytique chronique, de lymphome diffus à grandes cellules B de stade III, ainsi que de gammapathie, de syndrome myélodysplasique, de lymphome non hodgkinien et de lymphome extraganglionnaire à cellules B de la zone marginale).
Le taux de cancer médicalement confirmé (y compris le cancer de la peau autre que le mélanome) est resté conforme (1,26 manifestation par 100 années-patients) au taux observé lors de la période contrôlée de 6 mois. Le taux de cancer médicalement confirmé à l’exclusion du cancer de la peau autre que le mélanome était de 0,84 manifestation par 100 années-patients.
Effets cardiovasculaires/hypertension
On a signalé 910 cas d’hypertension (5,62 par 100 années-patients) chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition.
Dans la période de traitement de l’étude II (LITHE) allant jusqu’à 24 mois, l’hypertension était plus fréquente chez les patients recevant ACTEMRA : 13 cas (4,56 par 100 années-patients) dans le groupe placebo, 42 cas (8,05 par 100 années-patients) dans le groupe ACTEMRA à 4 mg/kg et 91 cas (6,89 par 100 années-patients) dans le groupe ACTEMRA à 8 mg/kg. Le nombre de cas d’hypertension qui se sont produits pendant la réaction à la perfusion ou pendant les 24 heures suivantes était de 3 cas (1,05 par 100 années-patients) dans le groupe placebo, de 7 cas (1,34 par 100 années-patients) dans le groupe ACTEMRA à 4 mg/kg et de 22 cas (1,67 par 100 années-patients) dans le groupe ACTEMRA à 8 mg/kg.
Décès
Au cours des essais de phase III contrôlés par placebo sur la PR, il y a eu 5 (< 1 %) décès chez les 1 454 patients du groupe placebo et 5 décès (< 1 %) chez les 2 644 patients du groupe combiné recevant ACTEMRA. Il n’y avait pas de cause prédominante du décès chez les patients traités par ACTEMRA (arrêt cardio-respiratoire, hémorragie gastro-intestinale, AVC hémorragique, ischémie myocardique, complications postopératoires). Chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, il y a eu 94 décès chez les 4 171 patients ayant reçu au moins une dose de ACTEMRA sur une période d’exposition à ACTEMRA de 16 205 années-patients (0,58 par 100 années-patients) et 6 décès chez les 1 555 patients ayant reçu le placebo sur une période d’exposition de 824,56 années-patients (0,73 par 100 années-patients). Les causes de décès les plus fréquentes chez les patients traités par ACTEMRA étaient la bronchopneumonie et l’infarctus du myocarde (5 décès chacun), l’embolie pulmonaire et la pneumonie (4 décès chacun), l’arrêt cardio-respiratoire, l’AVC hémorragique, la sepsie et le choc septique (3 décès chacun) ainsi que l’infarctus du myocarde aigu, l’accident cérébro-vasculaire, le cancer du pancréas métastatique, le cancer du poumon à petites cellules métastatique, la défaillance multi-organique, l’hémorragie sous-arachnoïdienne et le suicide (2 décès chacun).
Dans l’étude II (LITHE), un total de 10 décès ont été signalés : 6 pendant les 52 premières semaines de la période d’étude (dont un s’est produit avec le placebo, 4 chez des patients recevant la dose de 8 mg/kg et 1 chez un patient qui recevait placebo puis est passé à la dose de 4 mg/kg) et 4 pendant les 52 semaines suivantes (tous chez des patients recevant ACTEMRA à 8 mg/kg en raison, respectivement, d’un cancer gastro-œsophagien, d’un mélanome malin métastatique, d’un adénocarcinome pulmonaire métastatique et d’une cardiomyopathie).
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Le Tableau 1, ci-dessous, montre les manifestations indésirables (indépendamment du lien de cause à effet) qui se sont produites chez ≥ 1 % des patients traités par ACTEMRA au cours des études contrôlées par placebo et à double insu sur la polyarthrite rhumatoïde.
Tableau 1 Manifestations indésirables signalées chez ≥ 1 % des patients recevant ACTEMRA une fois toutes les 4 semaines lors des études de phase III contrôlées par placebo sur la polyarthrite rhumatoïde (portion de contrôle de 6 mois)
| Système organique/manifestati on indésirable | ACTEMRA à 8 mg/kg en monothérapie N = 288 (%) | MTX N = 284 (%) | ACTEMRA à 4 mg/kg + MTX N = 774 (%) | ACTEMRA à 8 mg/kg + ARMM N = 1 582 (%) | Placebo + ARMM N = 1 170 (%) |
|---|---|---|---|---|---|
| Infections et infestations | |||||
| Infections des voies respiratoires supérieures | 7,3 | 5,3 | 6,2 | 7,8 | 6,1 |
| Rhinopharyngite | 6,9 | 6,0 | 4,3 | 5,6 | 4,4 |
| Infection des voies urinaires | 4,2 | 4,6 | 2,2 | 3,4 | 3,3 |
| Sinusite | 3,1 | 3,9 | 2,1 | 2,9 | 2,1 |
| Bronchite | 3,1 | 2,1 | 4,3 | 3,2 | 3,2 |
| Pharyngite | 2,4 | 2,1 | 1,7 | 1,6 | 1,7 |
| Grippe | 1,7 | 2,8 | 2,8 | 2,5 | 2,6 |
| Gastro-entérite | 1,4 | 3,2 | 2,3 | 1,5 | 1,5 |
| Herpès buccal | 0,7 | 0,7 | 1,2 | 1,4 | 0,6 |
| Pneumonie | 1,0 | 0,4 | 1,0 | 1,0 | 0,9 |
| Gastro-entérite virale | 1,7 | 1,4 | 0,9 | 0,8 | 0,6 |
| Zona | 0,3 | -- | 0,8 | 1,1 | 0,7 |
| Rhinite | 0,7 | 2,1 | 1,4 | 0,6 | 0,5 |
| Cellulite | 0,3 | 0,4 | 0,3 | 1,1 | 0,7 |
| Cystite | 0,7 | 0,7 | 1,2 | 0,6 | 0,3 |
| Troubles gastro-intestinaux | |||||
| Nausées | 6,3 | 12,0 | 4,3 | 4,0 | 3,8 |
| Diarrhée | 5,2 | 5,3 | 4,0 | 3,9 | 3,2 |
| Dyspepsie | 3,5 | 4,2 | 2,2 | 2,6 | 2,0 |
| Ulcération buccale | 2,1 | 2,1 | 1,3 | 2,0 | 0,5 |
| Douleurs abdominales (hautes) | 1,7 | 2,1 | 2,7 | 2,5 | 1,5 |
| Vomissements | 2,1 | 3,2 | 2,1 | 1,7 | 1,6 |
| Douleurs abdominales | 3,8 | 2,1 | 1,7 | 1,3 | 1,3 |
| Gastrite | 1,0 | 1,8 | 1,2 | 1,8 | 0,8 |
| Constipation | 1,4 | 1,4 | 1,0 | 1,2 | 0,9 |
| Stomatite | 1,4 | 1,8 | 0,5 | 0,8 | 0,3 |
| Gêne abdominale | 1,0 | -- | 0,3 | 0,2 | 0,2 |
| Troubles de la peau et des tissus sous-cutanés | |||||
| Éruption cutanée | 2,4 | 1,4 | 3,9 | 3,3 | 1,3 |
| Prurit | 2,8 | 1,1 | 1,4 | 1,6 | 0,9 |
| Alopécie | 2,1 | 2,8 | 0,8 | 1,0 | 0,5 |
| Troubles musculosquelettiques et des tissus conjonctifs | |||||
| Rachialgie | 2,4 | 1,1 | 2,1 | 3,3 | 2,4 |
| Polyarthrite rhumatoïde | 0,7 | 2,1 | 3,0 | 2,1 | 4,1 |
| Arthralgie | 2,4 | 1,4 | 1,4 | 1,1 | 2,0 |
| Système organique/manifestati on indésirable | ACTEMRA à 8 mg/kg en monothérapie N = 288 (%) | MTX N = 284 (%) | ACTEMRA à 4 mg/kg + MTX N = 774 (%) | ACTEMRA à 8 mg/kg + ARMM N = 1 582 (%) | Placebo + ARMM N = 1 170 (%) |
| Douleurs musculosquelettiques | 1,0 | 0,4 | 0,8 | 0,4 | 0,4 |
| Arthrose | 1,4 | -- | 0,3 | 0,3 | 0,3 |
| Troubles du système nerveux | |||||
| Céphalées | 7,3 | 2,5 | 5,8 | 5,3 | 3,4 |
| Étourdissements | 3,1 | 1,4 | 1,9 | 3,1 | 1,7 |
| Paresthésie | 1,0 | -- | 0,4 | 0,6 | 0,5 |
| Hypoesthésie | 1,0 | 0,4 | 0,5 | 0,3 | 0,3 |
| Investigations | |||||
| Hausse de l’alanine aminotransférase | 5,6 | 3,9 | 2,8 | 3,2 | 0,9 |
| Hausse des transaminases | 1,0 | 4,6 | 1,7 | 2,3 | 0,5 |
| Hausse des enzymes hépatiques | 2,1 | 2,8 | 1,2 | 1,5 | 0,6 |
| Gain pondéral | 1,7 | 0,4 | 0,6 | 0,8 | 0,2 |
| Hausse de l’aspartate inotransférase | 1,7 | 0,4 | 0,4 | 0,3 | <0,1 |
| Baisse de la numération des neutrophiles | 1,0 | -- | 0,3 | 0,3 | -- |
| Hausse des triglycérides sanguins | 1,0 | -- | -- | 0,3 | -- |
| Troubles vasculaires | |||||
| Hypertension | 5,6 | 2,1 | 4,1 | 4,4 | 2,7 |
| Bouffées de chaleur | 1,0 | 0,4 | 0,6 | 0,3 | 0,3 |
| Organisme entier ou point d’injection | |||||
| Fatigue | 1,7 | 3,2 | 1,4 | 2,4 | 2,1 |
| Œdème périphérique | 1,7 | -- | 1,3 | 2,1 | 1,5 |
| Pyrexie | 0,3 | 1,1 | 1,3 | 0,6 | 1,6 |
| Asthénie | 0,7 | 0,7 | 1,0 | 0,5 | 0,6 |
| Douleurs thoraciques | 1,4 | 1,1 | 0,8 | 0,5 | 0,5 |
| Troubles respiratoires, thoraciques et médiastinaux | |||||
| Toux | 2,8 | 0,4 | 2,1 | 2,3 | 1,9 |
| Douleur laryngopharyngée | 2,4 | 1,1 | 1,9 | 1,7 | 1,1 |
| Dyspnée | 0,3 | 0,4 | 1,0 | 0,8 | 0,3 |
| Lésions, intoxications et complications liées à l’intervention | |||||
| Chute | 0,3 | -- | 1,0 | 0,7 | 0,9 |
| Troubles de l’appareil reproducteur et des seins | |||||
| Ménorragie | 1,0 | 0,4 | 0,3 | 0,3 | 0,3 |
| Troubles rénaux et urinaires | |||||
| Dysurie | 1,7 | 0,4 | 0,4 | 0,4 | 0,7 |
| Troubles de l’oreille et du labyrinthe | |||||
| Vertiges | 0,7 | 0,4 | 1,2 | 0,7 | 1,0 |
| Système organique/manifestati on indésirable | ACTEMRA à 8 mg/kg en monothérapie N = 288 (%) | MTX N = 284 (%) | ACTEMRA à 4 mg/kg + MTX N = 774 (%) | ACTEMRA à 8 mg/kg + ARMM N = 1 582 (%) | Placebo + ARMM N = 1 170 (%) |
| Troubles des systèmes sanguins et lymphatiques | |||||
| Leucopénie | 1,4 | -- | 0,5 | 1,2 | < 0,1 |
| Anémie | 0,3 | 2,5 | 0,8 | 1,0 | 1,9 |
| Neutropénie | 1,4 | -- | 0,4 | 1,1 | -- |
| Troubles métaboliques et nutritionnels | |||||
| Hypercholestérolémie | 0,3 | 0,4 | 0,3 | 1,1 | -- |
| Hyperlipidémie | 1,4 | -- | 0,4 | 0,2 | 0,3 |
| Troubles psychiatriques | |||||
| Insomnie | 2,1 | 1,1 | 2,1 | 1,0 | 1,3 |
| Dépression | 2,1 | 0,7 | 1,0 | 1,3 | 1,2 |
| Anxiété | 2,4 | 0,7 | 0,6 | 0,8 | 0,8 |
| Troubles oculaires | |||||
| Conjonctivite | 1,4 | 0,4 | 0,6 | 0,9 | 0,5 |
Le Tableau 2, ci-dessous, énumère les manifestations indésirables (indépendamment du lien de cause à effet) qui se sont produites chez ≥ 1 % des patients traités par ACTEMRA pendant la période de traitement de 12 mois de l’étude II (LITHE). Étant donné que les patients pouvaient recevoir un traitement de sauvetage et que les données de ce tableau comprennent les manifestations indésirables survenues avec le traitement d’origine et le traitement de sauvetage, les patients pourraient être représentés dans plus d’un groupe de traitement.
Tableau 2 Manifestations indésirables signalées chez ≥ 1 % des patients traités par ACTEMRA une fois toutes les 4 semaines pendant la période de traitement de 12 mois de l’étude II (LITHE) (y compris les manifestations survenues avec le traitement de sauvetage)
| Système organique/manife station indésirable | Placebo + MTX* N = 392 (%) | ACTEMRA (Plac→4) 4 mg/kg +MTX N = 196∆ (%) | ACTEMRA (Plac→4→8) 8 mg/kg +MTX N = 30∆ (%) | ACTEMRA (4 et 4→8) 4 mg/kg +MTX* N = 399 (%) | ACTEMRA (4→8) 8 mg/kg +MTX N = 95¥ (%) | ACTEMRA 8 mg/kg+ MTX* N = 399 (%) |
|---|---|---|---|---|---|---|
| Infections et infestations | 147 (38) | 63 (32) | 12 (40) | 179 (45) | 43 (45) | 211 (53) |
| Infections des voies respiratoires supérieures | 26 (7) | 10 (5) | 1 (3) | 36 (9) | 6 (6) | 49 (12) |
| Infection des voies urinaires | 21 (5) | 6 (3) | - | 20 (5) | 5 (5) | 22 (6) |
| Rhinopharyngite | 17 (4) | 10 (5) | 1 (3) | 17 (4) | 5 (5) | 30 (8) |
| Bronchite | 17 (4) | 6 (3) | 1 (3) | 19 (5) | 4 (4) | 22 (6) |
| Grippe | 16 (4) | 2 (1) | 1 (3) | 16 (4) | 5 (5) | 18 (5) |
| Sinusite | 10 (3) | 5 (3) | - | 22 (6) | 7 (7) | 14 (4) |
| Pharyngite | 9 (2) | 4 (2) | 2 (7) | 15 (4) | 4 (4) | 14 (4) |
| Gastro-entérite | 9 (2) | 5 (3) | - | 12 (3) | 3 (3) | 9 (2) |
| Gastro-entérite | 8 (2) | 3 (2) | 1 (3) | 10 (3) | 3 (3) | 8 (2) |
| virale | ||||||
| Système organique/manife station indésirable | Placebo + MTX* N = 392 (%) | ACTEMRA (Plac→4) 4 mg/kg +MTX N = 196∆ (%) | ACTEMRA (Plac→4→8) 8 mg/kg +MTX N = 30∆ (%) | ACTEMRA (4 et 4→8) 4 mg/kg +MTX* N = 399 (%) | ACTEMRA (4→8) 8 mg/kg +MTX N = 95¥ (%) | ACTEMRA 8 mg/kg+ MTX* N = 399 (%) |
| Infections virales des voies respiratoires supérieures | 6 (2) | 3 (2) | - | 7 (2) | 2 (2) | 4 (1) |
| Cellulite | 5 (1) | 2 (1) | 1 (3) | 3 (< 1) | - | 6 (2) |
| Pneumonie | 6 (2) | 1 (< 1) | - | 5 (1) | - | 5 (1) |
| Zona | 3 (< 1) | 2 (1) | - | 4 (1) | - | 9 (2) |
| Rhinite | 3 (< 1) | - | - | 6 (2) | - | 6 (2) |
| Abcès dentaire | 3 (< 1) | -- | - | 7 (2) | 2 (2) | 2 (< 1) |
| Cystite | 2 (< 1) | 2 (1) | 1 (3) | 9 (2) | 3(3) | 2 (< 1) |
| Infection des voies respiratoires | - | 2 (1) | 1 (3) | 10 (3) | 1 (1) | 4 (1) |
| Herpès buccal | 1 (< 1) | 1 (< 1) | - | 5 (1) | 1 (1) | 6 (2) |
| Troubles gastro-intestinaux | 63 (16) | 26 (13) | 5 (17) | 82 (21) | 24 (25) | 96 (24) |
| Nausées | 15 (4) | 5 (3) | - | 11 (3) | 4 (4) | 14 (4) |
| Diarrhée | 8 (2) | 4 (2) | - | 16 (4) | - | 15 (4) |
| Dyspepsie | 8 (2) | 5 (3) | - | 11 (3) | 3 (3) | 11 (3) |
| Douleurs abdominales hautes | 8 (2) | 4 (2) | 1 (3) | 11 (3) | 4 (4) | 8 (2) |
| Gastrite | 5 (1) | 2 (1) | - | 11 (3) | 2 (2) | 8 (2) |
| Ulcération buccale | 3 (< 1) | - | - | 4 (1) | 2 (2) | 10 (3) |
| Vomissements | 3 (< 1) | 4 (2) | 1 (3) | 6 (2) | - | 7 (2) |
| Constipation | 4 (1) | 1 (< 1) | - | 4 (1) | - | 9 (2) |
| Douleur abdominale | 5 (1) | 3 (2) | - | 2 (< 1) | 1 (1) | 7 (2) |
| Hémorroïdes | 2 (< 1) | - | - | 1 (< 1) | - | 8 (2) |
| Reflux gastro-œsophagien | 3 (< 1) | - | - | 2 (< 1) | 3 (3) | 1 (< 1) |
| Stomatite aphteuse | 1 (< 1) | 3 (2) | - | 2 (< 1) | 1 (1) | 1 (< 1) |
| Stomatite | - | 2 (1) | - | 2 (< 1) | - | 4 (1) |
| Troubles musculosquelettiq ues et des tissus conjonctifs | 50 (13) | 16 (8) | 3 (10) | 60 (15) | 14 (15) | 72 (18) |
| Polyarthrite rhumatoïde | 15 (4) | 3 (2) | - | 9 (2) | 4 (4) | 10 (3) |
| Rachialgie | 8 (2) | 1 (< 1) | - | 13 (3) | 1 (1) | 17 (4) |
| Arthralgie | 8 (2) | 2 (1) | - | 7 (2) | 1 (1) | 12 (3) |
| Arthrose | 4 (1) | 2 (1) | - | 3 (< 1) | - | 7 (2) |
| Bursite | - | - | - | 3 (< 1) | - | 11 (3) |
| Spasmes | 4 (1) | 1 (< 1) | - | 2 (< 1) | - | 3 (< 1) |
| musculaires | ||||||
| Système organique/manife station indésirable | Placebo + MTX* N = 392 (%) | ACTEMRA (Plac→4) 4 mg/kg +MTX N = 196∆ (%) | ACTEMRA (Plac→4→8) 8 mg/kg +MTX N = 30∆ (%) | ACTEMRA (4 et 4→8) 4 mg/kg +MTX* N = 399 (%) | ACTEMRA (4→8) 8 mg/kg +MTX N = 95¥ (%) | ACTEMRA 8 mg/kg+ MTX* N = 399 (%) |
| Troubles de la peau et des tissus sous-cutanés | 37 (9) | 21 (11) | 2 (7) | 55 (14) | 13 (14) | 64 (16) |
| Éruption cutanée | 3 (< 1) | 6 (3) | - | 11 (3) | 3 (3) | 10 (3) |
| Alopécie | 6 (2) | 1 (< 1) | 1 (3) | 6 (2) | - | 3 (< 1) |
| Prurit | 3 (< 1) | 1 (< 1) | - | 6 (2) | - | 2 (< 1) |
| Eczéma | 2 (< 1) | - | - | 2 (< 1) | - | 5 (1) |
| Ecchymoses | 1 (< 1) | 2 (1) | - | 4 (1) | 1 (1) | 2 (< 1) |
| Urticaire | 1 (< 1) | 1 (< 1) | - | 2 (< 1) | - | 6 (2) |
| Investigations | 15 (4) | 14 (7) | 1 (3) | 43 (11) | 13 (14) | 76 (19) |
| Hausse des transaminases | 6 (2) | 8 (4) | - | 20 (5) | 8 (8) | 30 (8) |
| Hausse de l’alanine aminotransférase | 5 (1) | 2 (1) | - | 6 (2) | 2 (2) | 22 (6) |
| Augmentation de la bilirubine sanguine | - | 1 (< 1) | - | 1 (< 1) | 2 (2) | 6 (2) |
| Lésions, intoxications et complications liées à l’intervention | 34 (9) | 12 (6) | - | 48 (12) | 11 (12) | 48 (12) |
| Contusion | 7 (2) | 1 (< 1) | - | 5 (1) | 3 (3) | 7 (2) |
| Morsure d’arthropode | 2 (< 1) | 1 (< 1) | - | 4 (1) | 3 (3) | 7 (2) |
| Excoriation | 3 (< 1) | 3 (2) | - | 3 (< 1) | - | 1 (< 1) |
| Lésion articulaire | 1 (< 1) | - | - | 4 (1) | 1 (1) | 1 (< 1) |
| Lésion d’un membre | 1 (< 1) | - | - | 5 (1) | - | 1 (< 1) |
| Troubles du système nerveux | 28 (7) | 8 (4) | 3 (10) | 45 (11) | 10 (11) | 48 (12) |
| Céphalées | 8 (2) | 3 (2) | - | 20 (5) | 5 (5) | 19 (5) |
| Étourdissements | 7 (2) | - | - | 7 (2) | 1 (1) | 9 (2) |
| Syndrome du tunnel carpien | 1 (< 1) | 1 (< 1) | - | 5 (1) | - | 2 (< 1) |
| Paresthésie | 1 (< 1) | 2 (1) | - | 2 (< 1) | 2 (2) | - |
| Syncope | - | 1 (< 1) | - | 5 (1) | - | 1 (< 1) |
| Organisme entier ou point d’injection | 30 (8) | 13 (7) | 1 (3) | 43 (11) | 6 (6) | 44 (11) |
| Œdème périphérique | 7 (2) | 4 (2) | - | 5 (1) | 3 (3) | 14 (4) |
| Fatigue | 6 (2) | 2 (1) | - | 6 (2) | - | 11 (3) |
| Asthénie | 3 (< 1) | 1 (< 1) | - | 10 (3) | 1 (1) | 3 (< 1) |
| Système organique/manife station indésirable | Placebo + MTX* N = 392 (%) | ACTEMRA (Plac→4) 4 mg/kg +MTX N = 196∆ (%) | ACTEMRA (Plac→4→8) 8 mg/kg +MTX N = 30∆ (%) | ACTEMRA (4 et 4→8) 4 mg/kg +MTX* N = 399 (%) | ACTEMRA (4→8) 8 mg/kg +MTX N = 95¥ (%) | ACTEMRA 8 mg/kg+ MTX* N = 399 (%) |
| Pyrexie | 6 (2) | 2 (1) | - | 2 (< 1) | 2 (2) | 1 (< 1) |
| Douleurs thoraciques | - | 1 (< 1) | - | 6 (2) | 1 (1) | 3 (< 1) |
| Troubles respiratoires, thoraciques et médiastinaux | 25 (6) | 13 (7) | - | 37 (9) | 8 (8) | 44 (11) |
| Toux | 11 (3) | 2 (1) | - | 12 (3) | 2 (2) | 15 (4) |
| Douleur laryngopharyngée | 2 (< 1) | 3 (2) | - | 4 (1) | 1 (1) | 9 (2) |
| Épistaxis | 2 (< 1) | 2 (1) | - | - | - | 6 (2) |
| Dyspnée | - | 4 (2) | - | 3 (< 1) | - | 4 (1) |
| Asthme | 1 (< 1) | - | - | 5 (1) | - | 1 (< 1) |
| Troubles vasculaires | 26 (7) | 11 (6) | 3 (10) | 35 (9) | 7 (7) | 35 (9) |
| Hypertension | 12 (3) | 8 (4) | 2 (7) | 23 (6) | 4 (4) | 26 (7) |
| Hypotension | 8 (2) | - | - | - | - | 1 (< 1) |
| Hématome | - | 1 (< 1) | 1(3) | 4 (1) | - | 2 (< 1) |
| Troubles métaboliques et nutritionnels | 12 (3) | 3 (2) | 3 (10) | 21 (5) | 8 (8) | 31 (8) |
| Hypercholestérolé mie | 4 (1) | 1 (< 1) | - | 4 (1) | - | 14 (4) |
| Diabète sucré | 2 (< 1) | - | 1 (3) | 4 (1) | 3 (3) | 3 (< 1) |
| Hypokaliémie | 2 (< 1) | - | 2 (7) | 2 (< 1) | 2 (2) | 3 (< 1) |
| Troubles psychiatriques | 14 (4) | 4 (2) | - | 23 (6) | 5 (5) | 25 (6) |
| Dépression | 10 (3) | 2 (1) | - | 7 (2) | 2 (2) | 11 (3) |
| Insomnie | 2 (< 1) | 2 (1) | - | 9 (2) | 2 (2) | 8 (2) |
| Anxiété | 3 (< 1) | - | - | 4 (1) | 1 (1) | 5 (1) |
| Troubles des systèmes sanguins et lymphatiques | 16 (4) | 2 (1) | - | 19 (5) | 3 (3) | 19 (5) |
| Anémie | 11 (3) | 2 (1) | - | 8 (2) | 1 (1) | 6 (2) |
| Neutropénie | - | - | - | 2 (< 1) | 1 (1) | 6 (2) |
| Leucopénie | - | - | - | 1 (< 1) | - | 4 (1) |
| Troubles oculaires | 12 (3) | 9 (5) | - | 14 (4) | 6 (6) | 20 (5) |
| Conjonctivite | 2 (< 1) | 3 (2) | - | 3 (< 1) | - | 5 (1) |
| Cataracte | 1 (< 1) | 1 (< 1) | - | 4 (1) | 1 (1) | 2 (< 1) |
| Sécheresse oculaire | - | 2 (1) | - | - | - | - |
| Troubles de l’oreille et du labyrinthe | 6 (2) | 2 (1) | - | 11 (3) | 1 (1) | 14 (4) |
| Vertiges | 2 (< 1) | 1 (< 1) | - | 4 (1) | - | 7 (2) |
| Système organique/manife station indésirable | Placebo + MTX* N = 392 (%) | ACTEMRA (Plac→4) 4 mg/kg +MTX N = 196∆ (%) | ACTEMRA (Plac→4→8) 8 mg/kg +MTX N = 30∆ (%) | ACTEMRA (4 et 4→8) 4 mg/kg +MTX* N = 399 (%) | ACTEMRA (4→8) 8 mg/kg +MTX N = 95¥ (%) | ACTEMRA 8 mg/kg+ MTX* N = 399 (%) |
| Troubles rénaux et urinaires | 5 (1) | 3 (2) | - | 9 (2) | 1 (1) | 12 (3) |
| Néphrolithiase | - | 2 (1) | - | 4 (1) | - | 5 (1) |
| Troubles immunitaires | 3 (< 1) | 5 (3) | - | 8 (2) | 1 (1) | 10 (3) |
| Allergie saisonnière | 1 (< 1) | 1 (< 1) | - | 1 (< 1) | - | 4 (1) |
| Hypersensibilité | - | - | - | 4 (1) | - | 2 (< 1) |
| Choc anaphylactique | - | 2 (1) | - | - | - | - |
| Troubles endocriniens | 1 (< 1) | - | - | 4 (1) | - | 5 (1) |
| Hypothyroïdie | - | - | - | - | - | 4 (1) |
* Ces groupes représentent le traitement ayant été assigné à l’origine lors de la répartition aléatoire.
∆ Représente les patients ayant reçu à l’origine le placebo en association avec le MTX et qui sont passés à ACTEMRA à 4 mg/kg, y compris 30 patients ayant reçu à l’origine le MTX en association avec le placebo et qui sont passés à ACTEMRA à 4 mg/kg, puis à 8 mg/kg.
¥ Comprend les 95 patients ayant reçu à l’origine ACTEMRA à 4 mg/kg et qui sont passés à la dose de 8 mg/kg.
Manifestations indésirables graves
Pendant la période initiale de traitement avec répartition aléatoire allant jusqu’à 12 mois de l’étude II (LITHE) (voir 14 ÉTUDES CLINIQUES), une plus grande proportion de patients des groupes ACTEMRA en association avec le MTX (dose de 4 mg/kg : 35 [9 %]; dose de 8 mg/kg : 34 [9 %]) ont subi des manifestations indésirables graves comparativement à ceux du groupe placebo en association avec le MTX (22 [6 %]). Indépendamment du lien de cause à effet, les manifestations indésirables graves se sont produites plus souvent dans les catégories suivantes : infections (principalement pneumonie), lésions et intoxications (principalement des fractures de différents types), néoplasmes, troubles gastro-intestinaux, troubles du système nerveux et troubles cardiaques.
Des infections et infestations, manifestations indésirables graves les plus souvent signalées, ont été observées chez 2,5 % des patients du groupe ACTEMRA à 4 mg/kg en association avec le MTX, 3,0 % des patients du groupe ACTEMRA à 8 mg/kg + MTX et 1,5 % des patients du groupe placebo + MTX. Dans les groupes ACTEMRA + MTX, les néoplasmes étaient plus fréquents dans le groupe ACTEMRA à 4 mg/kg + MTX (2,5 %) que dans le groupe ACTEMRA à 8 mg/kg + MTX (0,3 %).
Chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, le taux de manifestations indésirables graves était de 14,4 par 100 années-patients, ce qui concorde avec les taux relevés dans la période de 12 mois de l’étude II (LITHE) (placebo : 10,15 par 100 années-patients; dose de 4 mg/kg : 12,78 par 100 années-patients; dose de 8 mg/kg : 11,46 par 100 années-patients). Il n’y avait aucun signe d’augmentation du risque de manifestations indésirables graves avec l’exposition prolongée à ACTEMRA.
Interruptions de dose
Dans l’étude II (LITHE), les interruptions de doses étaient autorisées pour des raisons d’innocuité (en particulier, en cas d’infection active ou de hausse de l’ALT/AST).
Au cours de la période initiale de traitement avec répartition aléatoire allant jusqu’à 52 semaines, 19 % et 22 % des patients des groupes ACTEMRA + MTX (4 mg/kg et 8 mg/kg, respectivement) comparativement à 11 % des patients du groupe placebo + MTX ont eu des interruptions de la dose en raison de réactions indésirables. Les réactions indésirables ayant le plus souvent donné lieu à des interruptions de la dose étaient les infections et infestations, signalées chez 12 % et 15 % des patients des groupes ACTEMRA + MTX à 4 mg/kg et à 8 mg/kg, respectivement, comparativement à 6,4 % des patients du groupe placebo + MTX, la hausse des transaminases hépatiques (3,3 % et 5,3 % dans le groupe ACTEMRA + MTX à 4 mg/kg et à 8 mg/kg, respectivement) et les troubles gastro-intestinaux, dont les ulcérations buccales et les douleurs abdominales (1,3 % et 1,8 % dans les groupes ACTEMRA + MTX à 4 mg/kg et à 8 mg/kg, respectivement) comparativement aux patients du groupe placebo + MTX (hausse des transaminases hépatiques 1,0 %; troubles gastro-intestinaux 0,5 %).
Polyarthrite rhumatoïde précoce
ACTEMRA a aussi été étudié chez 1 162 patients atteints de PR précoce d’intensité modérée à sévère et n’ayant jamais reçu d’association de MTX avec un agent biologique (voir 14 ÉTUDES CLINIQUES, Polyarthrite rhumatoïde). Le profil d’innocuité global dans les groupes recevant ACTEMRA correspondait au profil d’innocuité de ACTEMRA déjà établi, décrit dans le Tableau 1 et le Tableau 2, ci-dessus.
Le Tableau 3 ci-dessous montre les manifestations indésirables (indépendamment du lien de cause à effet) survenant chez au moins 1 % des patients traités par ACTEMRA au cours des 52 semaines à double insu pendant l’étude.
La plupart des manifestations indésirables observées lors de l’étude VI (FUNCTION) étaient d’intensité légère ou modérée, et les fréquences signalées pour chaque intensité étaient similaires dans les groupes recevant l’association placebo-MTX et dans les groupes sous ACTEMRA. Le profil observé lors de l’étude VI (FUNCTION) ressemblait au profil ci-dessus concernant chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition. La classe de système organique la plus souvent touchée lors de l’étude VI (FUNCTION) était celle des infections et infestations, suivie par les troubles gastro-intestinaux, puis les investigations (principalement la hausse des transaminases hépatiques). Les manifestations indésirables individuelles les plus fréquentes consistaient en des nausées, des infections des voies respiratoires supérieures, une hausse de l’alanine aminotransférase (ALT), la rhinopharyngite et une hausse des transaminases.
Tableau 3 Manifestations indésirables (indépendamment du lien de cause à effet) signalées chez ≥ 1 % des patients atteints de PR précoce recevant ACTEMRA une fois toutes les 4 semaines jusqu’à la semaine 52
| Système organique/Manifestation indésirable | PLACEBO + MTX N = 282 Nbre (%) | ACTEMRA 4 mg/kg + MTX N = 289 Nbre (%) | ACTEMRA 8 mg/kg + MTX N = 290 Nbre (%) | ACTEMRA 8 mg/kg + PLACEBO N = 292 Nbre (%) |
|---|---|---|---|---|
| Infections et infestations | 136 (48,2) | 155 (53,6) | 137 (47,2) | 138 (47,3) |
| Infections des voies respiratoires supérieures | 41 (14,5) | 37 (12,8) | 30 (10,3) | 39 (13,4) |
| Rhinopharyngite | 38 (13,5) | 40 (13,8) | 28 (9,7) | 27 (9,2) |
| Infection des voies urinaires | 13 (4,6) | 19 (6,6) | 14 (4,8) | 11 (3,8) |
| Système organique/Manifestation indésirable | PLACEBO + MTX N = 282 Nbre (%) | ACTEMRA 4 mg/kg + MTX N = 289 Nbre (%) | ACTEMRA 8 mg/kg + MTX N = 290 Nbre (%) | ACTEMRA 8 mg/kg + PLACEBO N = 292 Nbre (%) |
| Bronchite | 6 (2,1) | 18 (6,2) | 20 (6,9) | 8 (2,7) |
| Sinusite | 9 (3,2) | 12 (4,2) | 11 (3,8) | 11 (3,8) |
| Pharyngite | 7 (2,5) | 10 (3,5) | 9 (3,1) | 6 (2,1) |
| Herpès buccal | 11 (3,9) | 12 (4,2) | 3 (1,0) | 4 (1,4) |
| Gastro-entérite | 5 (1,8) | 10 (3,5) | 6 (2,1) | 7 (2,4) |
| Grippe | 5 (1,8) | 9 (3,1) | 5 (1,7) | 4 (1,4) |
| Infections virales des voies respiratoires supérieures | 4 (1,4) | 7 (2,4) | 6 (2,1) | 5 (1,7) |
| Zona | 4 (1,4) | 2 (0,7) | 5 (1,7) | 6 (2,1) |
| Pneumonie | 5 (1,8) | 6 (2,1) | 2 (0,7) | 3 (1,0) |
| Cellulite | 1 (0,4) | 6 (2,1) | 2 (0,7) | 5 (1,7) |
| Gastro-entérite virale | 6 (2,1) | 1 (0,3) | 3 (1,0) | 4 (1,4) |
| Otite | 1 (0,4) | 4 (1,4) | 2 (0,7) | 4 (1,4) |
| Herpès simplex | 1 (0,4) | 1 (0,3) | 5 (1,7) | 3 (1,0) |
| Infections des voies respiratoires inférieures | 2 (0,7) | 4 (1,4) | 1 (0,3) | 3 (1,0) |
| Abcès dentaire | 5 (1,8) | 3 (1,0) | 1 (0,3) | 1 (0,3) |
| Candidose vulvovaginale | 3 (1,1) | 2 (0,7) | 2 (0,7) | 3 (1,0) |
| Cystite | 2 (0,7) | 3 (1,0) | - | 3 (1,0) |
| Pharyngo-amygdalite | 1 (0,4) | 3 (1,0) | 2 (0,7) | 2 (0,7) |
| Infections des voies respiratoires | 2 (0,7) | 3 (1,0) | 1 (0,3) | 2 (0,7) |
| Amygdalite | 1 (0,4) | 2 (0,7) | 3 (1,0) | 2 (0,7) |
| Infection localisée | - | 4 (1,4) | 1 (0,3) | 2 (0,7) |
| Vaginite | - | 1 (0,3) | - | 6 (2,1) |
| Morsures infectées | 2 (0,7) | 1 (0,3) | 3 (1,0) | - |
| Paronychie | 1 (0,4) | - | 1 (0,3) | 4 (1,4) |
| Infections virales des voies respiratoires | 1 (0,4) | 3 (1,0) | 2 (0,7) | - |
| Infections dentaires | 1 (0,4) | 2 (0,7) | - | 3 (1,0) |
| Folliculite | - | 1 (0,3) | - | 4 (1,4) |
| Infections bactériennes des voies respiratoires supérieures | 1 (0,4) | - | 1 (0,3) | 3 (1,0) |
| Troubles gastro-intestinaux | 121 (42,9) | 119 (41,2) | 122 (42,1) | 95 (32,5) |
| Nausées | 46 (16,3) | 41 (14,2) | 43 (14,8) | 19 (6,5) |
| Diarrhée | 18 (6,4) | 16 (5,5) | 19 (6,6) | 18 (6,2) |
| Dyspepsie | 16 (5,7) | 17 (5,9) | 11 (3,8) | 14 (4,8) |
| Ulcération buccale | 12 (4,3) | 14 (4,8) | 14 (4,8) | 10 (3,4) |
| Douleurs abdominales hautes | 12 (4,3) | 13 (4,5) | 11 (3,8) | 10 (3,4) |
| Vomissements | 13 (4,6) | 13 (4,5) | 14 (4,8) | 4 (1,4) |
| Reflux gastro-œsophagien pathologique | 8 (2,8) | 5 (1,7) | 6 (2,1) | 6 (2,1) |
| Gastrite | 8 (2,8) | 6 (2,1) | 3 (1,0) | 7 (2,4) |
| Douleur abdominale | 2 (0,7) | 8 (2,8) | 8 (2,8) | 5 (1,7) |
| Stomatite | 3 (1,1) | 9 (3,1) | 8 (2,8) | 2 (0,7) |
| Constipation | 8 (2,8) | 6 (2,1) | 4 (1,4) | 3 (1,0) |
| Système organique/Manifestation indésirable | PLACEBO + MTX N = 282 Nbre (%) | ACTEMRA 4 mg/kg + MTX N = 289 Nbre (%) | ACTEMRA 8 mg/kg + MTX N = 290 Nbre (%) | ACTEMRA 8 mg/kg + PLACEBO N = 292 Nbre (%) |
| Stomatite aphteuse | 3 (1,1) | 5 (1,7) | 5 (1,7) | 6 (2,1) |
| Gêne abdominale | 4 (1,4) | 3 (1,0) | 2 (0,7) | 6 (2,1) |
| Distension abdominale | - | 2 (0,7) | 3 (1,0) | 3 (1,0) |
| Hémorroïdes | 2 (0,7) | 1 (0,3) | 4 (1,4) | 1 (0,3) |
| Flatulence | 3 (1,1) | - | 4 (1,4) | - |
| Sécheresse buccale | - | 3 (1,0) | 1 (0,3) | 2 (0,7) |
| Douleur dentaire | - | - | 5 (1,7) | 1 (0,3) |
| Syndrome du côlon irritable | 1 (0,4) | 1 (0,3) | 3 (1,0) | - |
| Douleurs buccales | - | 3 (1,0) | 2 (0,7) | - |
| Investigations | 59 (20,9) | 78 (27,0) | 117 (40,3) | 63 (21,6) |
| Hausse de l’alanine aminotransférase | 29 (10,3) | 40 (13,8) | 55 (19,0) | 22 (7,5) |
| Hausse des transaminases | 23 (8,2) | 35 (12,1) | 41 (14,1) | 22 (7,5) |
| Hausse de l’aspartate aminotransférase | 8 (2,8) | 9 (3,1) | 17 (5,9) | 11 (3,8) |
| Gain pondéral | 3 (1,1) | 2 (0,7) | 4 (1,4) | 6 (2,1) |
| Hausse des enzymes hépatiques | 1 (0,4) | 4 (1,4) | 5 (1,7) | 1 (0,3) |
| Hausse de la bilirubinémie | 1 (0,4) | 2 (0,7) | 3 (1,0) | 2 (0,7) |
| Baisse de la numération de neutrophiles | - | - | 5 (1,7) | 3 (1,0) |
| Hausse du cholestérol sanguin | 1 (0,4) | - | 2 (0,7) | 3 (1,0) |
| Hausse des triglycérides sanguins | - | 1 (0,3) | - | 3 (1,0) |
| Troubles musculosquelettiques et des tissus conjonctifs | 69 (24,5) | 58 (20,1) | 51 (17,6) | 67 (22,9) |
| Polyarthrite rhumatoïde | 23 (8,2) | 9 (3,1) | 16 (5,5) | 10 (3,4) |
| Rachialgie | 7 (2,5) | 10 (3,5) | 8 (2,8) | 19 (6,5) |
| Arthralgie | 7 (2,5) | 9 (3,1) | 8 (2,8) | 6 (2,1) |
| Spasmes musculaires | 8 (2,8) | 6 (2,1) | 5 (1,7) | 8 (2,7) |
| Myalgie | 1 (0,4) | 3 (1,0) | 2 (0,7) | 6 (2,1) |
| Arthrose | 4 (1,4) | 3 (1,0) | 3 (1,0) | 2 (0,7) |
| Tendinite | 3 (1,1) | 2 (0,7) | 4 (1,4) | 2 (0,7) |
| Bursite | 4 (1,4) | 2 (0,7) | 3 (1,0) | 1 (0,3) |
| Douleurs dans les extrémités | 4 (1,4) | 1 (0,3) | 2 (0,7) | 3 (1,0) |
| Douleurs musculosquelettiques | 3 (1,1) | 3 (1,0) | - | 2 (0,7) |
| Syndrome sec | 1 (0,4) | 1 (0,3) | 2 (0,7) | 4 (1,4) |
| Fibromyalgie | 1 (0,4) | 3 (1,0) | 2 (0,7) | - |
| Troubles de la peau et des tissus sous-cutanés | 37 (13,1) | 62 (21,5) | 50 (17,2) | 55 (18,8) |
| Alopécie | 14 (5,0) | 14 (4,8) | 7 (2,4) | 6 (2,1) |
| Éruption cutanée | 3 (1,1) | 18 (6,2) | 12 (4,1) | 8 (2,7) |
| Prurit | 1 (0,4) | 4 (1,4) | 3 (1,0) | 14 (4,8) |
| Dermatite | 1 (0,4) | 7 (2,4) | 3 (1,0) | 2 (0,7) |
| Urticaire | - | 5 (1,7) | 5 (1,7) | 2 (0,7) |
| Système organique/Manifestation indésirable | PLACEBO + MTX N = 282 Nbre (%) | ACTEMRA 4 mg/kg + MTX N = 289 Nbre (%) | ACTEMRA 8 mg/kg + MTX N = 290 Nbre (%) | ACTEMRA 8 mg/kg + PLACEBO N = 292 Nbre (%) |
| Eczéma | 1 (0,4) | 1 (0,3) | 3 (1,0) | 6 (2,1) |
| Ongle incarné | 2 (0,7) | 2 (0,7) | 2 (0,7) | 3 (1,0) |
| Sécheresse cutanée | - | 4 (1,4) | - | 4 (1,4) |
| Psoriasis | - | 2 (0,7) | 2 (0,7) | 3 (1,0) |
| Troubles du système nerveux | 35 (12,4) | 41 (14,2) | 38 (13,1) | 42 (14,4) |
| Céphalées | 12 (4,3) | 20 (6,9) | 18 (6,2) | 20 (6,8) |
| Étourdissements | 8 (2,8) | 9 (3,1) | 7 (2,4) | 11 (3,8) |
| Paresthésie | 3 (1,1) | 3 (1,0) | 1 (0,3) | 3 (1,0) |
| Sciatique | - | - | 1 (0,3) | 4 (1,4) |
| Troubles respiratoires, thoraciques et médiastinaux | 35 (12,4) | 38 (13,1) | 42 (14,5) | 37 (12,7) |
| Toux | 7 (2,5) | 10 (3,5) | 14 (4,8) | 9 (3,1) |
| Douleur laryngopharyngée | 9 (3,2) | 8 (2,8) | 6 (2,1) | 7 (2,4) |
| Rhinite allergique | 1 (0,4) | 2 (0,7) | 7 (2,4) | 5 (1,7) |
| Dyspnée | 5 (1,8) | 3 (1,0) | 4 (1,4) | 2 (0,7) |
| Asthme | 1 (0,4) | 2 (0,7) | 4 (1,4) | 3 (1,0) |
| Épistaxis | 1 (0,4) | 2 (0,7) | 3 (1,0) | 2 (0,7) |
| Troubles vasculaires | 35 (12,4) | 29 (10,0) | 29 (10) | 35 (12,0) |
| Hypertension | 21 (7,4) | 16 (5,5) | 23 (7,9) | 26 (8,9) |
| Lésions, intoxications et complications liées à l’intervention | 35 (12,4) | 25 (8,7) | 30 (10,3) | 27 (9,2) |
| Morsure d’arthropode | 4 (1,4) | 7 (2,4) | 3 (1,0) | 1 (0,3) |
| Contusion | 5 (1,8) | 1 (0,3) | 5 (1,7) | 3 (1,0) |
| Claquage musculaire | - | 3 (1,0) | 4 (1,4) | 3 (1,0) |
| Chute | 5 (1,8) | 1 (0,3) | 3 (1,0) | - |
| Réaction à la perfusion | - | 1 (0,3) | 2 (0,7) | 3 (1,0) |
| Entorse ligamentaire | 2 (0,7) | 1 (0,3) | 3 (1,0) | - |
| Organisme entier ou point d’injection | 22 (7,8) | 22 (7,6) | 29 (10,0) | 27 (9,2) |
| Fatigue | 5 (1,8) | 7 (2,4) | 9 (3,1) | 5 (1,7) |
| Œdème périphérique | - | 6 (2,1) | 6 (2,1) | 9 (3,1) |
| Intolérance au médicament | 4 (1,4) | 2 (0,7) | 3 (1,0) | - |
| Troubles psychiatriques | 18 (6,4) | 19 (6,6) | 13 (4,5) | 21 (7,2) |
| Dépression | 4 (1,4) | 8 (2,8) | 5 (1,7) | 9 (3,1) |
| Anxiété | 6 (2,1) | 4 (1,4) | 4 (1,4) | 3 (1,0) |
| Insomnie | 7 (2,5) | 1 (0,3) | 4 (1,4) | 4 (1,4) |
| Troubles métaboliques et nutritionnels | 13 (4,6) | 16 (5,5) | 12 (4,1) | 27 (9,2) |
| Dyslipidémie | - | 2 (0,7) | 5 (1,7) | 5 (1,7) |
| Hyperlipidémie | - | 4 (1,4) | 2 (0,7) | 6 (2,1) |
| Hypertriglycéridémie | - | - | 2 (0,7) | 7 (2,4) |
| Baisse de l’appétit | 2 (0,7) | 4 (1,4) | 1 (0,3) | - |
| Hypercholestérolémie | - | 1 (0,3) | 1 (0,3) | 5 (1,7) |
| Système organique/Manifestation indésirable | PLACEBO + MTX N = 282 Nbre (%) | ACTEMRA 4 mg/kg + MTX N = 289 Nbre (%) | ACTEMRA 8 mg/kg + MTX N = 290 Nbre (%) | ACTEMRA 8 mg/kg + PLACEBO N = 292 Nbre (%) |
| Troubles des systèmes sanguins et lymphatiques | 12 (4,3) | 18 (6,2) | 19 (6,6) | 16 (5,5) |
| Neutropénie | 3 (1,1) | 6 (2,1) | 7 (2,4) | 12 (4,1) |
| Anémie | 3 (1,1) | 6 (2,1) | 3 (1,0) | 1 (0,3) |
| Leucopénie | 1 (0,4) | 4 (1,4) | 3 (1,0) | 2 (0,7) |
| Troubles oculaires | 14 (5,0) | 18 (6,2) | 8 (2,8) | 11 (3,8) |
| Conjonctivite | 2 (0,7) | 3 (1,0) | 4 (1,4) | 3 (1,0) |
| Sécheresse oculaire | 3 (1,1) | 3 (1,0) | 1 (0,3) | 3 (1,0) |
| Troubles hépatobiliaires | 10 (3,5) | 11 (3,8) | 10 (3,4) | 4 (1,4) |
| Hypertransaminasémie | 4 (1,4) | 8 (2,8) | 5 (1,7) | 2 (0,7) |
| Troubles immunitaires | 3 (1,1) | 10 (3,5) | 11 (3,8) | 10 (3,4) |
| Allergie saisonnière | 3 (1,1) | 4 (1,4) | 4 (1,4) | 3 (1,0) |
| Hypersensibilité | - | 3 (1,0) | 3 (1,0) | 4 (1,4) |
| Hypersensibilité au médicament | - | 2 (0,7) | 1 (0,3) | 3 (1,0) |
| Tumeurs bénignes, malignes et indéterminées (y compris kystes et polypes) | 4 (1,4) | 8 (2,8) | 10 (3,4) | 7 (2,4) |
| Lipome | - | 1 (0,3) | 3 (1,0) | - |
| Léiomyome utérin | - | - | - | 3 (1,0) |
| Troubles rénaux et urinaires | 9 (3,2) | 11 (3,8) | 6 (2,1) | 2 (0,7) |
| Néphrolithiase | 1 (0,4) | 1 (0,3) | 3 (1,0) | - |
| Grossesse, post-partum et troubles périnataux | - | - | 3 (1,0) | 4 (1,4) |
| Grossesse | - | - | 3 (1,0) | 4 (1,4) |
Manifestations indésirables graves
Le nombre et la proportion de patients ayant éprouvé au moins une manifestation indésirable grave étaient similaires d’un groupe de traitement à l’autre (ACTEMRA à 8 mg/kg + MTX : 31 [10,7 %]; ACTEMRA à 8 mg/kg + placebo : 25 [8,6 %]; ACTEMRA à 4 mg/kg + MTX : 29 [10,0 %]; placebo + MTX : 24 [8,5 %]).
Les infections et infestations étaient les manifestations indésirables graves signalées le plus souvent, suivies des tumeurs bénignes, malignes et non déterminées (y compris kystes et polypes), puis des troubles respiratoires, thoraciques et médiastinaux.
Décès
Neuf décès ont été signalés pendant l’étude jusqu’à la semaine 52 : deux dans le groupe ACTEMRA à 8 mg/kg + MTX (1 par pneumothorax tensionnel et 1 par coma hypoglycémique); un dans le groupe ACTEMRA à 8 mg/kg + placebo (par cancer du poumon); quatre dans le groupe ACTEMRA à 4 mg/kg + MTX (1 par hémorragie cérébrale, 1 par infection pulmonaire, 1 par pneumonie et 1 par artériosclérose); et deux dans le groupe placebo + MTX (1 par sepsie et 1 par pneumonie).
Interruptions de dose
La modification ou l’interruption de la médication à cause d’une manifestation indésirable s’est produite plus souvent dans les groupes recevant les associations de médicament ACTEMRA + MTX (ACTEMRA à 8 mg/kg + MTX : 171 [59 %]; ACTEMRA à 4 mg/kg + MTX : 153 [52,9 %]) par rapport aux groupes placebo + MTX (134 [47,5 %]) et ACTEMRA à 8 mg/kg + placebo (128 [43,8 %]). Les modifications concernaient soit ACTEMRA, soit le MTX, soit les deux, car les deux agents étaient considérés comme des médicaments à l’étude.
Au total, le traitement à l’étude a été retiré prématurément chez 149 patients à cause d’une manifestation indésirable (y compris des manifestations indésirables graves). Un plus grand pourcentage de patients recevant le traitement par ACTEMRA a abandonné le traitement à l’étude à cause d’une manifestation indésirable par comparaison avec les patients du groupe placebo, le plus grand nombre de retraits ayant été observé dans le groupe ACTEMRA à 8 mg/kg + MTX.
Dans les trois groupes recevant ACTEMRA, les raisons les plus courantes de l’abandon du traitement touchaient la classe de système organique des investigations, notamment la hausse des enzymes hépatiques. Par contraste, dans le groupe placebo + MTX, les manifestations indésirables des classes de système organique des infections et infestations ainsi que des troubles musculosquelettiques et du tissu conjonctif constituaient les principales causes de l’arrêt du traitement.
Patients recevant ACTEMRA par voie sous-cutanée
L’innocuité de l’administration sous-cutanée de ACTEMRA pour traiter la PR a fait l’objet de deux études (voir 14 ÉTUDES CLINIQUES). L’étude SC-I (SUMMACTA) regroupait 1262 patients adultes atteints de PR et visait à comparer l’efficacité et l’innocuité de l’administration hebdomadaire de ACTEMRA à raison de 162 mg par voie sous-cutanée à celles de l’administration hebdomadaire de 8 mg/kg par voie intraveineuse. L’étude SC-II (BREVACTA) regroupait 656 patients adultes atteints de PR et visait à évaluer l’efficacité et l’innocuité de l’administration de ACTEMRA à raison de 162 mg par voie sous-cutanée toutes les deux semaines par rapport au placebo. La totalité des patients dans les deux études recevaient également des ARMM non biologiques. Lors de la période de traitement contrôlée de 6 mois, l’innocuité et l’immunogénicité observées avec ACTEMRA administré par voie sous-cutanée concordaient avec le profil d’innocuité connu de ACTEMRA administré par voie intraveineuse, et aucune réaction indésirable nouvelle ou imprévue n’a été observée. On a observé une fréquence plus élevée de réactions au point d’injection dans les groupes recevant le traitement actif par voie sous-cutanée par rapport aux groupes recevant le placebo par voie sous-cutanée et aux groupes recevant le traitement actif ou le placebo par voie intraveineuse.
Dans le cadre des études SC-I (SUMMACTA) et SC-II (BREVACTA), les patients qui ont terminé la période de traitement de 6 mois à double insu ont été répartis aléatoirement dans une phase de prolongation à long terme (72 semaines) en mode ouvert, pour chacune des deux études.
Dans le cadre de la phase de prolongation à long terme en mode ouvert des études SC-I (SUMMACTA) et SC-II (BREVACTA), le profil d’innocuité de ACTEMRA s.c. concordait généralement avec celui observé lors de la période initiale de 6 mois à double insu, et aucun nouveau problème relatif à l’innocuité n’est survenu lors de ce traitement de longue durée par ACTEMRA s.c. Un nombre plus élevé de manifestations indésirables menant à l’abandon de l’étude a été noté dans le groupe recevant l’administration hebdomadaire (162 mg par voie sous-cutanée) que dans celui recevant l’administration toutes les deux semaines (162 mg par voie sous-cutanée).
Réactions au point d’injection
Pendant la période contrôlée de six mois lors de l’étude SC-I (SUMMACTA), la fréquence des réactions au point d’injection a été de 10,1 % (64/631) et de 2,4 % (15/631) pour les injections hebdomadaires de ACTEMRA par voie sous-cutanée et de placebo par voie sous-cutanée (groupe i.v.), respectivement. Lors de l’étude SC-II (BREVACTA), la fréquence des réactions au point d’injection a été de 7,1 % (31/437) et de 4,1 % (9/218) pour le groupe recevant ACTEMRA s.c. toutes les deux semaines et pour le groupe placebo, respectivement. Ces réactions au point d’injection (y compris l’érythème, le prurit, la douleur et l’hématome) ont été d’intensité légère ou modérée. Dans la majorité des cas, elles se sont dissipées sans traitement et aucune n’a nécessité l’arrêt de l’utilisation du médicament.
Immunogénicité
Pendant la période contrôlée de six mois faisant partie de l’étude SC-I (SUMMACTA), on a fait passer des tests à 625 patients ayant reçu 162 mg de ACTEMRA chaque semaine pour déterminer s’ils présentaient des anticorps anti-tocilizumab. Il y avait des anticorps anti-tocilizumab chez cinq patients (0,8 %), qui ont tous présenté des anticorps anti-tocilizumab neutralisants. Pendant la période contrôlée de six mois faisant partie de l’étude SC-II (BREVACTA), on a vérifié la présence d’anticorps anti-tocilizumab chez 434 patients ayant reçu 162 mg de ACTEMRA toutes les deux semaines et chez 217 patients ayant reçu le placebo. Sept patients (1,6 %) du groupe sous ACTEMRA s.c. ont présenté des anticorps anti-tocilizumab comparativement à 3 patients (1,4 %) du groupe sous placebo; on a observé la formation d’anticorps neutralisants chez six (1,4 %) des sujets du groupe sous ACTEMRA s.c. et chez un sujet (0,5 %) du groupe sous placebo.
Au total, 1 463 patients parmi l’ensemble de la population de patients atteints de PR exposés à ACTEMRA s.c. ont passé des tests pour le dépistage d’anticorps anti-tocilizumab, quelle que soit la durée de l’exposition. Parmi les 27 patients (1,8 %) dont les résultats étaient positifs, 25 (1,7 %) ont présenté des anticorps anti-tocilizumab neutralisants.
Aucune corrélation entre la formation d’anticorps et la réponse clinique ou les manifestations indésirables n’a été observée.
Le Tableau 4 ci-dessous énumère les manifestations indésirables (indépendamment du lien de cause à effet) survenues chez ≥ 1 % des patients ayant reçu ACTEMRA par voie s.c. ou i.v. ou un placebo au cours de la période de 6 mois à double insu et contrôlée des études.
Tableau 4 Manifestations indésirables signalées par ≥ 1 % des patients traités avec ACTEMRA s.c. ou i.v. ou un placebo pendant 6 mois
| SC-I (SUMMACTA) | SC-II (BREVACTA) | |||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Système organique/Manifestation indésirable | 162 mg s.c. chaque sem. + ARMM N = 631 Nbre (%) | 8 mg/kg i.v. toutes les 4 sem. + ARMM N = 631 Nbre (%) | Placebo s.c. toutes les 2 sem. + ARMM N = 218 Nbre (%) | 162 mg s.c. toutes les 2 sem. + ARMM N = 437 Nbre (%) | ||||||||||||||
| Totalité des systèmes organiques | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 481 (76,2) | 486 (77,0) | 126 (57,8) | 274 (62,7) | ||||||||||||||
| Infections et infestations | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 227 (36,0) | 247 (39,1) | 61 (28,0) | 131 (30,0) | ||||||||||||||
| SC-I (SUMMACTA) | SC-II (BREVACTA) | |||||||||||||||||
| SC-I (SUMMACTA) | SC-II (BREVACTA) | |||||||||||||||||
| SC-I (SUMMACTA) | SC-II (BREVACTA) | |||||||||||||||||
| Système organique/Manifestation indésirable | 162 mg s.c. chaque sem. + ARMM N = 631 Nbre (%) | 8 mg/kg i.v. toutes les 4 sem. + ARMM N = 631 Nbre (%) | Placebo s.c. toutes les 2 sem. + ARMM N = 218 Nbre (%) | 162 mg s.c. toutes les 2 sem. + ARMM N = 437 Nbre (%) | ||||||||||||||
| Infection des voies respiratoires supérieures | 46 (7,3) | 73 (11,6) | 14 (6,4) | 28 (6,4) | ||||||||||||||
| Rhinopharyngite | 36 (5,7) | 36 (5,7) | 5 (2,3) | 19 (4,3) | ||||||||||||||
| Infection des voies urinaires | 26 (4,1) | 32 (5,1) | 7 (3,2) | 18 (4,1) | ||||||||||||||
| Bronchite | 18 (2,9) | 14 (2,2) | 2 (0,9) | 8 (1,8) | ||||||||||||||
| Pharyngite | 10 (1,6) | 18 (2,9) | 7 (3,2) | 8 (1,8) | ||||||||||||||
| Sinusite | 16 (2,5) | 11 (1,7) | 1 (0,5) | 9 (2,1) | ||||||||||||||
| Gastro-entérite | 14 (2,2) | 11 (1,7) | 3 (1,4) | 5 (1,1) | ||||||||||||||
| Herpès buccal | 9 (1,4) | 12 (1,9) | 3 (1,4) | 4 (0,9) | ||||||||||||||
| Grippe | 8 (1,3) | 8 (1,3) | 7 (3,2) | 9 (2,1) | ||||||||||||||
| Cellulite | 6 (1,0) | 9 (1,4) | - | 2 (0,5) | ||||||||||||||
| Rhinite | 9 (1,4) | 5 (0,8) | - | 5 (1,1) | ||||||||||||||
| Infection des voies respiratoires inférieures | 7 (1,1) | 6 (1,0) | - | 2 (0,5) | ||||||||||||||
| Zona | 5 (0,8) | 7 (1,1) | 1 (0,5) | 2 (0,5) | ||||||||||||||
| Pharyngo-amygdalite | 7 (1,1) | 3 (0,5) | 1 (0,5) | 6 (1,4) | ||||||||||||||
| Infection dentaire | 6 (1,0) | 3 (0,5) | 1 (0,5) | 1 (0,2) | ||||||||||||||
| Laryngite | 2 (0,3) | 6 (1,0) | - | 1 (0,2) | ||||||||||||||
| Investigations | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 147 (23,3) | 134 (21,2) | 15 (6,9) | 74 (16,9) | ||||||||||||||
| Hausse de l’alanine aminotransférase | 118 (18,7) | 104 (16,5) | 11 (5,0) | 58 (13,3) | ||||||||||||||
| Hausse de l’aspartate aminotransférase | 85 (13,5) | 66 (10,5) | 8 (3,7) | 36 (8,2) | ||||||||||||||
| Hausse du cholestérol sanguin | 5 (0,8) | 6 (1,0) | - | 2 (0,5) | ||||||||||||||
| Baisse de la numération des neutrophiles | 5 (0,8) | 2 (0,3) | - | 5 (1,1) | ||||||||||||||
| Troubles gastro-intestinaux | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 121 (19,2) | 117 (18,5) | 22 (10,1) | 52 (11,9) | ||||||||||||||
| Nausées | 25 (4,0) | 29 (4,6) | 2 (0,9) | 6 (1,4) | ||||||||||||||
| Diarrhée | 27 (4,3) | 26 (4,1) | 3 (1,4) | 8 (1,8) | ||||||||||||||
| Ulcération buccale | 13 (2,1) | 12 (1,9) | 1 (0,5) | 4 (0,9) | ||||||||||||||
| Dyspepsie | 9 (1,4) | 6 (1,0) | 2 (0,9) | 9 (2,1) | ||||||||||||||
| Gastrite | 6 (1,0) | 7 (1,1) | 3 (1,4) | 2 (0,5) | ||||||||||||||
| Vomissements | 8 (1,3) | 5 (0,8) | 1 (0,5) | 1 (0,2) | ||||||||||||||
| Stomatite aphteuse | 5 (0,8) | 7 (1,1) | - | 1 (0,2) | ||||||||||||||
| Douleurs abdominales hautes | 6 (1,0) | 4 (0,6) | - | 6 (1,4) | ||||||||||||||
| Constipation | 6 (1,0) | 4 (0,6) | - | 2 (0,5) | ||||||||||||||
| Troubles musculosquelettiques et des tissus conjonctifs | ||||||||||||||||||
| Système organique/Manifestation indésirable | 162 mg s.c. chaque sem. + ARMM N = 631 Nbre (%) | 8 mg/kg i.v. toutes les 4 sem. + ARMM N = 631 Nbre (%) | Placebo s.c. toutes les 2 sem. + ARMM N = 218 Nbre (%) | 162 mg s.c. toutes les 2 sem. + ARMM N = 437 Nbre (%) | ||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 97 (15,4) | 97 (15,4) | 27 (12,4) | 38 (8,7) | ||||||||||||||
| Arthralgie | 9 (1,4) | 16 (2,5) | 1 (0,5) | 10 (2,3) | ||||||||||||||
| Dorsalgie | 8 (1,3) | 15 (2,4) | 3 (1,4) | 5 (1,1) | ||||||||||||||
| Polyarthrite rhumatoïde | 14 (2,2) | 9 (1,4) | 4 (1,8) | 5 (1,1) | ||||||||||||||
| Douleurs aux membres | 11 (1,7) | 6 (1,0) | 1 (0,5) | 2 (0,5) | ||||||||||||||
| Douleurs musculosquelettiques | 6 (1,0) | 10 (1,6) | 1 (0,5) | 1 (0,2) | ||||||||||||||
| Spasmes musculaires | 9 (1,4) | 5 (0,8) | 1 (0,5) | 1 (0,2) | ||||||||||||||
| Cervicalgie | 6 (1,0) | 7 (1,1) | 1 (0,5) | 2 (0,5) | ||||||||||||||
| Douleurs thoraciques | 5 (0,8) | 7 (1,1) | - | 1 (0,2) | ||||||||||||||
| Tendinite | 1 (0,2) | 10 (1,6) | - | 1 (0,2) | ||||||||||||||
| Troubles de la peau et des tissus sous-cutanés | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 73 (11,6) | 82 (13,0) | 13 (6,0) | 30 (6,9) | ||||||||||||||
| Éruption cutanée | 18 (2,9) | 17 (2,7) | 1 (0,5) | 6 (1,4) | ||||||||||||||
| Prurit | 15 (2,4) | 11 (1,7) | - | 6 (1,4) | ||||||||||||||
| Alopécie | 7 (1,1) | 7 (1,1) | 1 (0,5) | 1 (0,2) | ||||||||||||||
| Urticaire | 6 (1,0) | 5 (0,8) | 2 (0,9) | 1 (0,2) | ||||||||||||||
| Organisme entier ou point d’injection | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 94 (14,9) | 44 (7,0) | 13 (6,0) | 43 (9,8) | ||||||||||||||
| Érythème au point d’injection | 28 (4,4) | 5 (0,8) | 1 (0,5) | 10 (2,3) | ||||||||||||||
| Prurit au point d’injection | 14 (2,2) | - | - | 3 (0,7) | ||||||||||||||
| Douleur au point d’injection | 12 (1,9) | 5 (0,8) | 5 (2,3) | 11 (2,5) | ||||||||||||||
| Œdème périphérique | 11 (1,7) | 9 (1,4) | - | 3 (0,7) | ||||||||||||||
| Fatigue | 8 (1,3) | 6 (1,0) | 2 (0,9) | 4 (0,9) | ||||||||||||||
| Hématome au point d’injection | 5 (0,8) | 5 (0,8) | 3 (1,4) | 5 (1,1) | ||||||||||||||
| Troubles du système nerveux | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 59 (9,4) | 73 (11,6) | 17 (7,8) | 37 (8,5) | ||||||||||||||
| Céphalées | 28 (4,4) | 33 (5,2) | 13 (6,0) | 23 (5,3) | ||||||||||||||
| Étourdissements | 13 (2,1) | 15 (2,4) | 3 (1,4) | 3 (0,7) | ||||||||||||||
| Sciatique | 2 (0,3) | 6 (1,0) | - | 1 (0,2) | ||||||||||||||
| Troubles des systèmes sanguins et lymphatiques | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 50 (7,9) | 52 (8,2) | 3 (1,4) | 29 (6,6) | ||||||||||||||
| Neutropénie | 25 (4,0) | 25 (4,0) | - | 20 (4,6) | ||||||||||||||
| Leucopénie | 13 (2,1) | 12 (1,9) | 1 (0,5) | 7 (1,6) | ||||||||||||||
| Thrombopénie | 9 (1,4) | 7 (1,1) | - | 5 (1,1) | ||||||||||||||
| Anémie | 8 (1,3) | 7 (1,1) | 1 (0,5) | 2 (0,5) | ||||||||||||||
| Système organique/Manifestation indésirable | 162 mg s.c. chaque sem. + ARMM N = 631 Nbre (%) | 8 mg/kg i.v. toutes les 4 sem. + ARMM N = 631 Nbre (%) | Placebo s.c. toutes les 2 sem. + ARMM N = 218 Nbre (%) | 162 mg s.c. toutes les 2 sem. + ARMM N = 437 Nbre (%) | ||||||||||||||
| Troubles métaboliques et nutritionnels | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 50 (7,9) | 50 (7,9) | 8 (3,7) | 20 (4,6) | ||||||||||||||
| Hypertriglycéridémie | 12 (1,9) | 15 (2,4) | 1 (0,5) | 7 (1,6) | ||||||||||||||
| Dyslipidémie | 15 (2,4) | 9 (1,4) | 4 (1,8) | 2 (0,5) | ||||||||||||||
| Hypercholestérolémie | 7 (1,1) | 12 (1,9) | - | 4 (0,9) | ||||||||||||||
| Hyperlipidémie | 5 (0,8) | 7 (1,1) | - | 1 (0,2) | ||||||||||||||
| Troubles vasculaires | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 40 (6,3) | 52 (8,2) | 9 (4,1) | 22 (5,0) | ||||||||||||||
| Hypertension | 26 (4,1) | 38 (6,0) | 8 (3,7) | 16 (3,7) | ||||||||||||||
| Lésions, intoxications et complications liées à l’intervention | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 46 (7,3) | 45 (7,1) | 9 (4,1) | 17 (3,9) | ||||||||||||||
| Contusion | 11 (1,7) | 6 (1,0) | 1 (0,5) | 4 (0,9) | ||||||||||||||
| Chute | 7 (1,1) | 9 (1,4) | 3 (1,4) | 5 (1,1) | ||||||||||||||
| Morsure d’arthropode | 3 (0,5) | 6 (1,0) | 2 (0,9) | 2 (0,5) | ||||||||||||||
| Excoriation | 6 (1,0) | 2 (0,3) | - | 2 (0,5) | ||||||||||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 34 (5,4) | 51 (8,1) | 11 (5,0) | 22 (5,0) | ||||||||||||||
| Toux | 13 (2,1) | 8 (1,3) | - | 5 (1,1) | ||||||||||||||
| Épistaxis | 3 (0,5) | 6 (1,0) | 1 (0,5) | - | ||||||||||||||
| Rhinite allergique | 1 (0,2) | 6 (1,0) | - | 5 (1,1) | ||||||||||||||
| Troubles oculaires | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 28 (4,4) | 22 (3,5) | 1 (0,5) | 17 (3,9) | ||||||||||||||
| Conjonctivite | 8 (1,3) | 3 (0,5) | 1 (0,5) | 6 (1,4) | ||||||||||||||
| Troubles psychiatriques | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 20 (3,2) | 19 (3,0) | 6 (2,8) | 15 (3,4) | ||||||||||||||
| Dépression | 9 (1,4) | 4 (0,6) | 2 (0,9) | 5 (1,1) | ||||||||||||||
| Anxiété | 4 (0,6) | 5 (0,8) | 3 (1,4) | 6 (1,4) | ||||||||||||||
| Insomnie | 4 (0,6) | 8 (1,3) | - | 3 (0,7) | ||||||||||||||
| Troubles immunitaires | ||||||||||||||||||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 11 (1,7) | 11 (1,7) | 1 (0,5) | 5 (1,1) | ||||||||||||||
| Hypersensibilité | 7 (1,1) | 6 (1,0) | - | 2 (0,5) | ||||||||||||||
Monothérapie : ACTEMRA vs HUMIRA®
L’étude randomisée, à double insu et en groupes parallèles WA19924, d’une durée de 24 semaines, comparait ACTEMRA en monothérapie à raison de 8 mg/kg par voie i.v. toutes les 4 semaines (N = 162) à HUMIRA à raison de 40 mg par voie s.c. toutes les 2 semaines (N = 162).
Manifestations indésirables graves
Le pourcentage de patients ayant subi des manifestations indésirables graves était de 11,7 % pour ACTEMRA vs 9,9 % pour HUMIRA, les plus fréquentes étant les infections [3,1 % (5) dans chaque groupe]. Dans les cas où un organisme a été déterminé et signalé, les agents infectieux étaient les suivants : Escherichia coli (infection des voies urinaires), cocci à Gram négatif (urosepsis) et Staphylococcus aureus (cellulite).
Les tests d’immunogénicité étaient réalisés en fonction des manifestations et n’étaient effectués systématiquement dans aucun des groupes de l’étude. Les patients devaient subir un test de dépistage des anticorps anti-TCZ s’ils présentaient une anaphylaxie ou une réaction d’hypersensibilité grave considérée par l’investigateur comme potentiellement liée à ACTEMRA.
Il n’y a eu aucun cas d’anaphylaxie et un cas d’hypersensibilité grave au médicament chez un patient du groupe HUMIRA, dont la réaction s’est produite alors qu’il recevait la préparation commercialisée de ACTEMRA (après le retrait de l’étude). Un patient du groupe ACTEMRA a abandonné l’étude en raison d’une réaction à la perfusion. Seul le patient ayant subi la réaction à la perfusion avait des échantillons pré et post-manifestation disponibles pour les tests d’immunogénicité, tests qui ont révélé la présence d’anticorps anti-TCZ.
Deux décès ont été signalés pendant l’étude, chez deux patients du groupe ACTEMRA. Le premier patient est décédé subitement, et la cause du décès est inconnue. Dans le cas du second patient, l’investigateur a attribué la cause du décès à un surdosage de drogue illicite.
Interruptions du traitement
Un plus grand nombre de patients du groupe ACTEMRA [25 % (40 patients)] comparativement au groupe HUMIRA [19 % (30 patients)] ont subi une modification de la dose ou une interruption du traitement en raison de manifestations indésirables. Il s’agissait de 15 % de patients sous ACTEMRA vs 12 % de patients sous HUMIRA ayant subi une infection, de 3 % de patients sous ACTEMRA vs 1,2 % de patients sous HUMIRA ayant présenté une élévation des transaminases et de 1,2 % de patients sous ACTEMRA vs 0 % de patients sous HUMIRA ayant subi une neutropénie.
Le pourcentage de patients ayant arrêté prématurément le traitement était de 18 % (30 patients) dans le groupe HUMIRA et de 15 % (24 patients) dans le groupe ACTEMRA.
Résultats anormaux aux épreuves de laboratoire
L’ampleur de la variation et la fréquence des résultats nettement anormaux aux épreuves de laboratoire étaient plus élevées avec ACTEMRA qu’avec HUMIRA, et de tels résultats étaient plus fréquents pendant le premier mois de traitement. La faible numération des neutrophiles (< 1,5 x 10⁹/l) était plus fréquente dans le groupe ACTEMRA (14 % pour ACTEMRA vs 5 % pour HUMIRA). Quatre (2,5 %) patients du groupe ACTEMRA et deux (1,2 %) patients du groupe HUMIRA ont présenté des baisses de grade 3 ou 4 selon les critères de toxicité courants (CTC) de la numération des neutrophiles. Onze (6,8 %) patients du groupe ACTEMRA et cinq (3,1 %) patients du groupe HUMIRA ont présenté des hausses de l’ALT de grade 2 ou plus selon les CTC), cette hausse étant de grade 3 ou plus pour 2 patients dans chaque groupe de traitement. Quatre (2,5 %) patients du groupe ACTEMRA et deux (1,2 %) patients du groupe HUMIRA ont présenté des hausses de l’AST de grade 2 selon les CTC et 1 patient du groupe HUMIRA a présenté une hausse de l’AST de grade 3 selon les CTC.
Chez les patients ne recevant pas d’hypolipémiants pendant l’étude, l’augmentation moyenne du C-LDL par rapport à la valeur initiale était de 0,64 mmol/l pour les patients du groupe ACTEMRA et de 0,19 mmol/l pour les patients du groupe HUMIRA. Vingt-trois (19,5 %) patients du groupe ACTEMRA et dix (8 %) patients du groupe HUMIRA avaient un taux de C-LDL > 4,2 mmol/l à 24 semaines.
L’innocuité observée dans le groupe ACTEMRA correspondait au profil d’innocuité connu de ACTEMRA (voir Tableau 1) (voir 14 ÉTUDES CLINIQUES). Le Tableau 5 énumère les manifestations indésirables (indépendamment de la causalité) qui se sont produites chez au moins 1 % des patients, quel que soit le groupe de traitement, pendant les 24 semaines du traitement.
Tableau 5 Manifestations indésirables (indépendamment de la causalité) qui se sont produites chez au moins 1 % des patients, quel que soit le groupe de traitement, pendant les 24 semaines de traitement dans l’étude WA19924
| Système organique/manifestation indésirable | HUMIRA à 40 mg (s.c.) + placebo (i.v.) N = 162 Nbre (%) | ACTEMRA à 8 mg/kg (i.v.) + placebo (s.c.) N = 162 Nbre (%) |
|---|---|---|
| Infections et infestations | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 68 (42,0) | 77 (47,5) |
| Infections des voies respiratoires supérieures | 17 (10,5) | 18 (11,1) |
| Rhinopharyngite | 13 (8,0) | 17 (10,5) |
| Infection des voies urinaires | 11 (6,8) | 9 (5,6) |
| Bronchite | 4 (2,5) | 7 (4,3) |
| Sinusite | 6 (3,7) | 5 (3,1) |
| Gastro-entérite | 3 (1,9) | 5 (3,1) |
| Pharyngite | 4 (2,5) | 2 (1,2) |
| Grippe | 3 (1,9) | 2 (1,2) |
| Infections des voies respiratoires inférieures | 2 (1,2) | 2 (1,2) |
| Herpès buccal | 3 (1,9) | 1 (0,6) |
| Abcès dentaire | 3 (1,9) | 1 (0,6) |
| Cellulite | 2 (1,2) | 1 (0,6) |
| Cystite | 1 (0,6) | 2 (1,2) |
| Infection fongique | 1 (0,6) | 2 (1,2) |
| Gastro-entérite virale | 2 (1,2) | 1 (0,6) |
| Infection localisée | - | 3 (1,9) |
| Pied d’athlète | 2 (1,2) | 1 (0,6) |
| Amygdalite | - | 3 (1,9) |
| Infection virale des voies respiratoires supérieures | 1 (0,6) | 2 (1,2) |
| Infection cutanée fongique | 2 (1,2) | - |
| Herpès simplex | 2 (1,2) | - |
| Pharyngite streptococcique | 2 (1,2) | - |
| Pharyngo-amygdalite | 2 (1,2) | - |
| Infection vaginale | - | 2 (1,2) |
| Candidose vulvo-vaginale | - | 2 (1,2) |
| Troubles musculosquelettiques et des tissus conjonctifs | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 48 (29,6) | 43 (26,5) |
| Polyarthrite rhumatoïde | 16 (9,9) | 11 (6,8) |
| Rachialgie | 4 (2,5) | 7 (4,3) |
| Arthralgie | 2 (1,2) | 6 (3,7) |
| Spasmes musculaires | 4 (2,5) | 3 (1,9) |
| Douleurs musculosquelettiques | 2 (1,2) | 3 (1,9) |
| Myalgie | 1 (0,6) | 4 (2,5) |
| Arthrose | 3 (1,9) | 2 (1,2) |
| Bursite | 1 (0,6) | 3 (1,9) |
| Trouble des tissus conjonctifs | 2 (1,2) | 1 (0,6) |
| Œdème articulaire | 2 (1,2) | 1 (0,6) |
| Syndrome de la coiffe des rotateurs | 2 (1,2) | 1 (0,6) |
| Système organique/manifestation indésirable | HUMIRA à 40 mg (s.c.) + placebo (i.v.) N = 162 Nbre (%) | ACTEMRA à 8 mg/kg (i.v.) + placebo (s.c.) N = 162 Nbre (%) |
| Synovite | 2 (1,2) | 1 (0,6) |
| Protrusion de disque intervertébral | - | 2 (1,2) |
| Calcification tendineuse | 2 (1,2) | - |
| Torticolis | 2 (1,2) | - |
| Troubles gastro-intestinaux | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 35 (21,6) | 28 (17,3) |
| Nausées | 10 (6,2) | 6 (3,7) |
| Diarrhée | 8 (4,9) | 5 (3,1) |
| Dyspepsie | 3 (1,9) | 4 (2,5) |
| Reflux gastro-œsophagien pathologique | 4 (2,5) | 1 (0,6) |
| Douleurs abdominales | 3 (1,9) | 1 (0,6) |
| Stomatite aphteuse | 1 (0,6) | 3 (1,9) |
| Distension abdominale | 1 (0,6) | 2 (1,2) |
| Douleurs abdominales supérieures | 2 (1,2) | 1 (0,6) |
| Constipation | 3 (1,9) | - |
| Hémorroïdes | - | 3 (1,9) |
| Ulcération buccale | - | 3 (1,9) |
| Vomissements | 2 (1,2) | 1 (0,6) |
| Caries dentaires | 2 (1,2) | - |
| Troubles de la peau et des tissus sous-cutanés | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 25 (15,4) | 26 (16,0) |
| Éruption cutanée | 8 (4,9) | 3 (1,9) |
| Prurit | 7 (4,3) | 3 (1,9) |
| Érythème | 3 (1,9) | 3 (1,9) |
| Alopécie | 1 (0,6) | 3 (1,9) |
| Dermatite allergique | 2 (1,2) | 2 (1,2) |
| Urticaire | 3 (1,9) | 1 (0,6) |
| Hyperhidrose | 1 (0,6) | 2 (1,2) |
| Ongle incarné | - | 2 (1,2) |
| Gonflement du visage | - | 2 (1,2) |
| Organisme entier ou point d’injection | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 32 (19,8) | 16 (9,9) |
| Fatigue | 8 (4,9) | 5 (3,1) |
| Œdème périphérique | 8 (4,9) | 3 (1,9) |
| Réaction au point d’injection | 4 (2,5) | - |
| Érythème au point d’injection | 3 (1,9) | - |
| Douleurs | 1 (0,6) | 2 (1,2) |
| Malaise thoracique | - | 2 (1,2) |
| Hypersensibilité au point d’injection | 2 (1,2) | - |
| Éruption cutanée au point d’injection | 2 (1,2) | - |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 26 (16,0) | 16 (9,9) |
| Toux | 9 (5,6) | 4 (2,5) |
| Système organique/manifestation indésirable | HUMIRA à 40 mg (s.c.) + placebo (i.v.) N = 162 Nbre (%) | ACTEMRA à 8 mg/kg (i.v.) + placebo (s.c.) N = 162 Nbre (%) |
| Dyspnée | 5 (3,1) | 1 (0,6) |
| Douleur laryngopharyngée | 3 (1,9) | 2 (1,2) |
| Épistaxis | 4 (2,5) | - |
| Rhinite allergique | 4 (2,5) | - |
| Congestion nasale | 2 (1,2) | - |
| Rhinorrhée | 2 (1,2) | - |
| Troubles nerveux | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 20 (12,3) | 21 (13,0) |
| Céphalées | 9 (5,6) | 9 (5,6) |
| Étourdissements | 3 (1,9) | 3 (1,9) |
| Migraine | 2 (1,2) | 1 (0,6) |
| Paresthésie | 2 (1,2) | 1 (0,6) |
| Syndrome du tunnel carpien | - | 2 (1,2) |
| Lésions, intoxications et complications liées à l’intervention | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 17 (10,5) | 19 (11,7) |
| Contusion | 2 (1,2) | 3 (1,9) |
| Entorse ligamentaire | 4 (2,5) | 1 (0,6) |
| Morsure d’arthropode | 2 (1,2) | 1 (0,6) |
| Chute | 2 (1,2) | 1 (0,6) |
| Réaction à la perfusion | 1 (0,6) | 2 (1,2) |
| Claquage musculaire | 1 (0,6) | 2 (1,2) |
| Excoriation | - | 2 (1,2) |
| Investigations | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 10 (6,2) | 22 (13,6) |
| Gain pondéral | 4 (2,5) | 5 (3,1) |
| Hausse de l’alanine aminotransférase | 2 (1,2) | 5 (3,1) |
| Hausse de l’aspartate aminotransférase | 2 (1,2) | 2 (1,2) |
| Hausse des transaminases | 1 (0,6) | 3 (1,9) |
| Anomalies des résultats des tests de la fonction hépatique | 1 (0,6) | 2 (1,2) |
| Hausse du cholestérol sanguin | - | 2 (1,2) |
| Troubles métaboliques et nutritionnels | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 14 (8,6) | 13 (8,0) |
| Hypercholestérolémie | 3 (1,9) | 4 (2,5) |
| Hyperlipidémie | 3 (1,9) | 3 (1,9) |
| Diabète sucré | 2 (1,2) | 1 (0,6) |
| Dyslipidémie | - | 3 (1,9) |
| Hypokaliémie | 2 (1,2) | - |
| Troubles vasculaires | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 12 (7,4) | 14 (8,6) |
| Hypertension | 7 (4,3) | 13 (8,0) |
| Bouffées de chaleur | 2 (1,2) | - |
| Système organique/manifestation indésirable | HUMIRA à 40 mg (s.c.) + placebo (i.v.) N = 162 Nbre (%) | ACTEMRA à 8 mg/kg (i.v.) + placebo (s.c.) N = 162 Nbre (%) |
| Insuffisance veineuse | 2 (1,2) | - |
| Troubles cardiaques | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 8 (4,9) | 4 (2,5) |
| Infarctus du myocarde | 2 (1,2) | 1 (0,6) |
| Troubles immunitaires | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 6 (3,7) | 6 (3,7) |
| Hypersensibilité | 5 (3,1) | 4 (2,5) |
| Troubles rénaux et urinaires | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 7 (4,3) | 5 (3,1) |
| Dysurie | 2 (1,2) | 1 (0,6) |
| Troubles oculaires | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 4 (2,5) | 7 (4,3) |
| Sécheresse oculaire | - | 2 (1,2) |
| Troubles des systèmes sanguins et lymphatiques | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 5 (3,1) | 5 (3,1) |
| Anémie | 2 (1,2) | 1 (0,6) |
| Neutropénie | 1 (0,6) | 2 (1,2) |
| Thrombopénie | - | 2 (1,2) |
| Troubles psychiatriques | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 3 (1,9) | 6 (3,7) |
| Insomnie | 1 (0,6) | 3 (1,9) |
| Dépression | 1 (0,6) | 2 (1,2) |
| Troubles hépatobiliaires | ||
| Nbre total de patients ayant subi au moins une manifestation indésirable | 1 (0,6) | 2 (1,2) |
| Stéatose hépatique | - | 2 (1,2) |
ARTÉRITE À CELLULES GÉANTES
L’innocuité de ACTEMRA s.c. a été évaluée dans une étude de phase III (étude GiACTA) menée auprès de 251 patients atteints d’ACG. La durée totale en années-patients dans la population traitée par ACTEMRA, quelle que soit la durée de l’exposition, était de 138,5 années-patients pendant la phase contrôlée par placebo et à double insu d’une durée de 52 semaines de l’étude. Le profil d’innocuité global observé dans les groupes traités par ACTEMRA concordait de manière générale au profil d’innocuité connu de ACTEMRA.
Infections
On a noté une incidence globale plus élevée d’infections/infections graves chez les patients atteints d’ACG par rapport aux patients atteints de PR. Le taux d’incidence des manifestations d’infections/infections graves était comparable entre les groupes ACTEMRA et placebo dans l’étude
GiACTA. Le taux d’infections/infections graves était de 200,2/9,7 manifestations pour 100 années-patients dans le groupe recevant ACTEMRA chaque semaine et de 160,2/4,4 manifestations pour 100 années-patients dans le groupe recevant ACTEMRA toutes les deux semaines, comparativement à 156,0/4,2 manifestations pour 100 années-patients dans le groupe placebo + 26 semaines de prednisone à dose décroissante et de 210,2/12,5 manifestations pour 100 années-patients dans le groupe placebo + 52 semaines de prednisone à dose décroissante. Dans la population atteinte de PR traitée par tocilizumab i.v., quelle que soit la durée de l’exposition, l’incidence d’infections/infections graves était de 92,7/4,4 manifestations pour 100 années-patients.
Hypersensibilité et anaphylaxie
Les taux de réactions d’hypersensibilité étaient plus élevés chez les patients atteints d’ACG que chez les patients atteints de PR. Le taux de réactions d’hypersensibilité était de 26,9 manifestations pour 100 années-patients dans le groupe recevant le tocilizumab chaque semaine et de 17,6 manifestations pour 100 années-patients dans le groupe recevant le tocilizumab toutes les deux semaines lors de l’étude GiACTA. Dans la population atteinte de PR traitée par tocilizumab i.v., quelle que soit la durée de l’exposition, le taux de réactions d’hypersensibilité était de 10,4 manifestations pour 100 années-patients. Des réactions d’hypersensibilité menant à l’abandon du traitement à l’étude ont été signalées chez 1,3 % (2 sur 149) des patients du groupe recevant ACTEMRA toutes les deux semaines lors de l’étude GiACTA.
Immunogénicité
Chez les patients atteints d’ACG, 1 patient (1,1 %) du groupe recevant ACTEMRA chaque semaine et 3 patients (6,5 %) du groupe recevant ACTEMRA toutes les deux semaines ont présenté des anticorps anti-médicament causés par le traitement après exposition à ACTEMRA pendant une durée allant jusqu’à 12 mois. Dans les 4 cas, il s’agissait d’anticorps neutralisants; aucun de ces patients n’a présenté d’anaphylaxie, d’hypersensibilité grave ou cliniquement importante, ni de réaction au point d’injection.
Tableau 6 Résumé des manifestations indésirables (quel que soit le lien causal) survenues chez > 1 % des patients de l’étude GiACTA
| PBO chaque sem. + 26 sem. de prednisone DD | PBO chaque sem. + 52 sem. de prednisone DD | TCZ chaque sem. + 26 sem. de prednisone DD | TCZ aux 2 sem. + 26 sem. de prednisone DD | ||||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
MedDRA (Version 19) Système organique | (N = 50) | (N = 51) | (N = 100) | (N = 49) | |||||||||||||||||||||||
| Infections et infestations | |||||||||||||||||||||||||||
| Rhinopharyngite | 9 (18,0 %) | 13 (25,5 %) | 29 (29,0 %) | 12 (24,5 %) | |||||||||||||||||||||||
| Infection des voies respiratoires supérieures | 5 (10,0 %) | 7 (13,7 %) | 10 (10,0 %) | 6 (12,2 %) | |||||||||||||||||||||||
| Infection des voies urinaires | 2 (4,0 %) | 4 (7,8 %) | 10 (10,0 %) | 4 (8,2 %) | |||||||||||||||||||||||
| Bronchite | 5 (10,0 %) | 5 (9,8 %) | 8 (8,0 %) | 4 (8,2 %) | |||||||||||||||||||||||
| Cystite | 2 (4,0 %) | 3 (5,9 %) | 7 (7,0 %) | 0 | |||||||||||||||||||||||
| Rhinite | 2 (4,0 %) | 3 (5,9 %) | 6 (6,0 %) | 4 (8,2 %) | |||||||||||||||||||||||
| Zona | 0 | 2 (3,9 %) | 5 (5,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Conjonctivite | 4 (8,0 %) | 1 (2,0 %) | 4 (4,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Infection cutanée fongique | 0 | 0 | 4 (4,0 %) | 0 | |||||||||||||||||||||||
| Herpès buccal | 3 (6,0 %) | 2 (3,9 %) | 4 (4,0 %) | 5 (10,2 %) | |||||||||||||||||||||||
| Pharyngite | 1 (2,0 %) | 3 (5,9 %) | 4 (4,0 %) | 0 | |||||||||||||||||||||||
| Gastro-entérite | 4 (8,0 %) | 4 (7,8 %) | 3 (3,0 %) | 4 (8,2 %) | |||||||||||||||||||||||
| Gastro-entérite virale | 0 | 1 (2,0 %) | 3 (3,0 %) | 0 | |||||||||||||||||||||||
| PBO chaque sem. + 26 sem. de prednisone DD | PBO chaque sem. + 52 sem. de prednisone DD | TCZ chaque sem. + 26 sem. de prednisone DD | TCZ aux 2 sem. + 26 sem. de prednisone DD | ||||||||||||||||||||||||
| PBO chaque sem. + 26 sem. de prednisone DD | PBO chaque sem. + 52 sem. de prednisone DD | TCZ chaque sem. + 26 sem. de prednisone DD | TCZ aux 2 sem. + 26 sem. de prednisone DD | ||||||||||||||||||||||||
| PBO chaque sem. + 26 sem. de prednisone DD | PBO chaque sem. + 52 sem. de prednisone DD | TCZ chaque sem. + 26 sem. de prednisone DD | TCZ aux 2 sem. + 26 sem. de prednisone DD | ||||||||||||||||||||||||
| PBO chaque sem. + 26 sem. de prednisone DD | PBO chaque sem. + 52 sem. de prednisone DD | TCZ chaque sem. + 26 sem. de prednisone DD | TCZ aux 2 sem. + 26 sem. de prednisone DD | ||||||||||||||||||||||||
| PBO chaque sem. + 26 sem. de prednisone DD | PBO chaque sem. + 52 sem. de prednisone DD | TCZ chaque sem. + 26 sem. de prednisone DD | TCZ aux 2 sem. + 26 sem. de prednisone DD | ||||||||||||||||||||||||
| PBO chaque sem. + 26 sem. de prednisone DD | PBO chaque sem. + 52 sem. de prednisone DD | TCZ chaque sem. + 26 sem. de prednisone DD | TCZ aux 2 sem. + 26 sem. de prednisone DD | ||||||||||||||||||||||||
| PBO chaque sem. + 26 sem. de prednisone DD | PBO chaque sem. + 52 sem. de prednisone DD | TCZ chaque sem. + 26 sem. de prednisone DD | TCZ aux 2 sem. + 26 sem. de prednisone DD | ||||||||||||||||||||||||
| PBO chaque sem. + 26 sem. de prednisone DD | PBO chaque sem. + 52 sem. de prednisone DD | TCZ chaque sem. + 26 sem. de prednisone DD | TCZ aux 2 sem. + 26 sem. de prednisone DD | ||||||||||||||||||||||||
| PBO chaque sem. + 26 sem. de prednisone DD | PBO chaque sem. + 52 sem. de prednisone DD | TCZ chaque sem. + 26 sem. de prednisone DD | TCZ aux 2 sem. + 26 sem. de prednisone DD | ||||||||||||||||||||||||
| PBO chaque sem. + 26 sem. de prednisone DD | PBO chaque sem. + 52 sem. de prednisone DD | TCZ chaque sem. + 26 sem. de prednisone DD | TCZ aux 2 sem. + 26 sem. de prednisone DD | ||||||||||||||||||||||||
MedDRA (Version 19) Système organique | (N = 50) | (N = 51) | (N = 100) | (N = 49) | |||||||||||||||||||||||
| Infection gastro-intestinale | 1 (2,0 %) | 0 | 3 (3,0 %) | 0 | |||||||||||||||||||||||
| Laryngite | 0 | 2 (3,9 %) | 3 (3,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Infection des voies respiratoires inférieures | 0 | 1 (2,0 %) | 3 (3,0 %) | 0 | |||||||||||||||||||||||
| Sinusite | 1 (2,0 %) | 2 (3,9 %) | 3 (3,0 %) | 4 (8,2 %) | |||||||||||||||||||||||
| Érysipèle | 1 (2,0 %) | 0 | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Gingivite | 1 (2,0 %) | 2 (3,9 %) | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Grippe | 0 | 1 (2,0 %) | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Candidose buccale | 1 (2,0 %) | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Paronychie | 0 | 0 | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Éruption pustuleuse | 0 | 2 (3,9 %) | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Candidose vulvovaginale | 0 | 0 | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Cellulite mammaire | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Cellulite | 0 | 1 (2,0 %) | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Sinusite chronique | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Infection de l’oreille | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Entérocolite infectieuse | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Folliculite | 0 | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Infection fongique | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Herpès simplex | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Infection par le virus de l’herpès | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Orgelet | 2 (4,0 %) | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Morsure infectée | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Labyrinthite | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Infection localisée | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Mastoïdite | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Onychomycose | 0 | 2 (3,9 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Herpès simplex oculaire | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Otite moyenne | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Pneumonie | 1 (2,0 %) | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Pneumonie à Hæmophilus | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Pyélonéphrite | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Sepsie | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Infection cutanée bactérienne | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Infection cutanée à Candida | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Abcès dentaire | 2 (4,0 %) | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Infection dentaire | 1 (2,0 %) | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Trachéite | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Urosepsis | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Pharyngite virale | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Infection virale des voies respiratoires supérieures | 1 (2,0 %) | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Infection mycotique vulvovaginale | 1 (2,0 %) | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Infection de plaie | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Abcès buccal | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
MedDRA (Version 19) Système organique | (N = 50) | (N = 51) | (N = 100) | (N = 49) | |||||||||||||||||||||||
| Cholangite infectieuse | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Laryngite fongique | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Infection buccale fongique | 0 | 0 | 0 | 2 (4,1 %) | |||||||||||||||||||||||
| Candidose oropharyngée | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Pulpite dentaire | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Infection des voies respiratoires | 0 | 2 (3,9 %) | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Infection cutanée | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Teigne | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Infection vaginale | 1 (2,0 %) | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Infection virale | 0 | 0 | 0 | 2 (4,1 %) | |||||||||||||||||||||||
| Troubles de l’appareil locomoteur et des tissus conjonctifs | |||||||||||||||||||||||||||
| Dorsalgie | 7 (14,0 %) | 10 (19,6 %) | 14 (14,0 %) | 7 (14,3 %) | |||||||||||||||||||||||
| Arthralgie | 11 (22,0 %) | 8 (15,7 %) | 13 (13,0 %) | 8 (16,3 %) | |||||||||||||||||||||||
| Douleur musculosquelettique | 5 (10,0 %) | 2 (3,9 %) | 12 (12,0 %) | 6 (12,2 %) | |||||||||||||||||||||||
| Myalgie | 4 (8,0 %) | 4 (7,8 %) | 9 (9,0 %) | 4 (8,2 %) | |||||||||||||||||||||||
| Douleur dans les membres | 5 (10,0 %) | 5 (9,8 %) | 8 (8,0 %) | 5 (10,2 %) | |||||||||||||||||||||||
| Arthrose | 3 (6,0 %) | 4 (7,8 %) | 7 (7,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Douleur au cou | 2 (4,0 %) | 4 (7,8 %) | 6 (6,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Spasmes musculaires | 6 (12,0 %) | 4 (7,8 %) | 4 (4,0 %) | 6 (12,2 %) | |||||||||||||||||||||||
| Raideur musculosquelettique | 1 (2,0 %) | 0 | 4 (4,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Tendinite | 1 (2,0 %) | 0 | 4 (4,0 %) | 0 | |||||||||||||||||||||||
| Arthrite | 0 | 0 | 3 (3,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Douleur à la mâchoire | 2 (4,0 %) | 0 | 3 (3,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Douleur au flanc | 0 | 1 (2,0 %) | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Raideur articulaire | 1 (2,0 %) | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Enflure articulaire | 0 | 0 | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Faiblesse musculaire | 2 (4,0 %) | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Ostéopénie | 0 | 1 (2,0 %) | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Fasciite plantaire | 1 (2,0 %) | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Syndrome de la coiffe des rotateurs | 0 | 1 (2,0 %) | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Arthrose vertébrale | 0 | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Arthropathie | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Bursite | 2 (4,0 %) | 1 (2,0 %) | 1 (1,0 %) | 4 (8,2 %) | |||||||||||||||||||||||
| Hémarthrose | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Protrusion d’un disque intervertébral | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Gêne dans un membre | 2 (4,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Raideur musculaire | 0 | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Douleur musculosquelettique du thorax | 0 | 1 (2,0 %) | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Myopathie | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Ostéochondrose | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Ostéoporose | 1 (2,0 %) | 1 (2,0 %) | 1 (1,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Périarthrite | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Sténose du rachis | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
MedDRA (Version 19) Système organique | (N = 50) | (N = 51) | (N = 100) | (N = 49) | |||||||||||||||||||||||
| Douleur rachidienne | 1 (2,0 %) | 1 (2,0 %) | 1 (1,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Spondylite | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Douleur au tendon | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Torticolis | 0 | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Douleur à l’aine | 1 (2,0 %) | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Myosclérose | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Troubles du système nerveux | |||||||||||||||||||||||||||
| Céphalées | 16 (32,0 %) | 12 (23,5 %) | 27 (27,0 %) | 10 (20,4 %) | |||||||||||||||||||||||
| Étourdissements | 6 (12,0 %) | 8 (15,7 %) | 6 (6,0 %) | 10 (20,4 %) | |||||||||||||||||||||||
| Paresthésie | 5 (10,0 %) | 4 (7,8 %) | 4 (4,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Hypoesthésie | 2 (4,0 %) | 0 | 3 (3,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Hyperesthésie | 1 (2,0 %) | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Migraine | 1 (2,0 %) | 1 (2,0 %) | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Sciatique | 2 (4,0 %) | 0 | 2 (2,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Somnolence | 1 (2,0 %) | 0 | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Amnésie | 0 | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Sensation de brûlure | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Syndrome du canal carpien | 0 | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Dysesthésie | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Dyskinésie | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Fourmillements | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Névralgie intercostale | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Trouble neurodégénératif | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Intolérance orthostatique | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Polyneuropathie | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Syncope | 2 (4,0 %) | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Agueusie | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Perturbation de l’attention | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Dysarthrie | 0 | 1 (2,0 %) | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Perte de conscience | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Trouble sensoriel | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Claudication neurospinale | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Syndrome du canal tarsien | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Accident thrombotique cérébral | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Névralgie du trijumeau | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Organisme entier ou point d’injection | |||||||||||||||||||||||||||
| Œdème périphérique | 8 (16,0 %) | 6 (11,8 %) | 16 (16,0 %) | 12 (24,5 %) | |||||||||||||||||||||||
| Fatigue | 8 (16,0 %) | 3 (5,9 %) | 8 (8,0 %) | 5 (10,2 %) | |||||||||||||||||||||||
| Asthénie | 5 (10,0 %) | 0 | 5 (5,0 %) | 3 (6,1 %) | |||||||||||||||||||||||
| Enflure périphérique | 0 | 2 (3,9 %) | 4 (4,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Malaise | 1 (2,0 %) | 0 | 3 (3,0 %) | 0 | |||||||||||||||||||||||
| Kyste | 0 | 1 (2,0 %) | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Sensation de froid | 0 | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Perturbation de la démarche | 0 | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Œdème | 0 | 0 | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
MedDRA (Version 19) Système organique | (N = 50) | (N = 51) | (N = 100) | (N = 49) | |||||||||||||||||||||||
| Enflure | 0 | 1 (2,0 %) | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Abasie | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Malaise thoracique | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Douleur thoracique | 0 | 0 | 1 (1,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Frissons | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Intolérance au médicament | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Sensation de chaleur | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Œdème gravitationnel | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Maladie pseudo-grippale | 1 (2,0 %) | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Hématome au point d’injection | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Hémorragie au point d’injection | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Douleur thoracique non cardiaque | 1 (2,0 %) | 3 (5,9 %) | 1 (1,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Pyrexie | 2 (4,0 %) | 2 (3,9 %) | 1 (1,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Malaise | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Sensation anormale | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Faim | 1 (2,0 %) | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Ecchymose au point d’injection | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Érythème au point d’injection | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Douleur au point d’injection | 1 (2,0 %) | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Prurit au point d’injection | 0 | 0 | 0 | 2 (4,1 %) | |||||||||||||||||||||||
| Réaction au point d’injection | 0 | 0 | 0 | 2 (4,1 %) | |||||||||||||||||||||||
| Urticaire au point d’injection | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Douleur | 1 (2,0 %) | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Troubles gastro-intestinaux | |||||||||||||||||||||||||||
| Diarrhée | 8 (16,0 %) | 5 (9,8 %) | 12 (12,0 %) | 3 (6,1 %) | |||||||||||||||||||||||
| Nausées | 5 (10,0 %) | 4 (7,8 %) | 8 (8,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Douleur abdominale | 2 (4,0 %) | 2 (3,9 %) | 3 (3,0 %) | 0 | |||||||||||||||||||||||
| Douleur abdominale haute | 3 (6,0 %) | 4 (7,8 %) | 3 (3,0 %) | 3 (6,1 %) | |||||||||||||||||||||||
| Ulcère buccal | 0 | 2 (3,9 %) | 3 (3,0 %) | 0 | |||||||||||||||||||||||
| Mal de dent | 0 | 2 (3,9 %) | 3 (3,0 %) | 0 | |||||||||||||||||||||||
| Caries dentaires | 0 | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Sécheresse buccale | 2 (4,0 %) | 0 | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Gastrite | 0 | 1 (2,0 %) | 2 (2,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Reflux gastro-œsophagien pathologique | 2 (4,0 %) | 1 (2,0 %) | 2 (2,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Vomissements | 2 (4,0 %) | 3 (5,9 %) | 2 (2,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Gêne abdominale | 0 | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Distension abdominale | 2 (4,0 %) | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Ulcère aphteux | 0 | 0 | 1 (1,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Colite | 0 | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Diverticule intestinal | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Flatulence | 2 (4,0 %) | 2 (3,9 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Récession gingivale | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Ulcération gingivale | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
MedDRA (Version 19) Système organique | (N = 50) | (N = 51) | (N = 100) | (N = 49) | |||||||||||||||||||||||
| Glossodynie | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Subiléus | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Langue saburrale | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Perte de dent | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Constipation | 3 (6,0 %) | 4 (7,8 %) | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Défécation impérieuse | 1 (2,0 %) | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Trouble gastro-intestinal | 2 (4,0 %) | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Hémorragie gastro-intestinale | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Douleur gingivale | 1 (2,0 %) | 1 (2,0 %) | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Hémorroïdes | 2 (4,0 %) | 1 (2,0 %) | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Hyperchlorhydrie | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Syndrome du côlon irritable | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Spasme œsophagien | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Cloques de la muqueuse buccale | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Dents sensibles | 1 (2,0 %) | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Troubles de la peau et des tissus sous-cutanés | |||||||||||||||||||||||||||
| Éruption cutanée | 4 (8,0 %) | 2 (3,9 %) | 7 (7,0 %) | 5 (10,2 %) | |||||||||||||||||||||||
| Alopécie | 3 (6,0 %) | 5 (9,8 %) | 5 (5,0 %) | 7 (14,3 %) | |||||||||||||||||||||||
| Érythème | 1 (2,0 %) | 2 (3,9 %) | 3 (3,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Hyperhidrose | 2 (4,0 %) | 1 (2,0 %) | 3 (3,0 %) | 0 | |||||||||||||||||||||||
| Dermatite | 0 | 0 | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Dermatite allergique | 0 | 1 (2,0 %) | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Sécheresse cutanée | 0 | 0 | 2 (2,0 %) | 3 (6,1 %) | |||||||||||||||||||||||
| Eczéma | 2 (4,0 %) | 2 (3,9 %) | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Prurit | 1 (2,0 %) | 1 (2,0 %) | 2 (2,0 %) | 4 (8,2 %) | |||||||||||||||||||||||
| Psoriasis | 0 | 0 | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Acné | 1 (2,0 %) | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Kératose actinique | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Dermatite acnéiforme | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Dermatite de contact | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Alopécie diffuse | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Érythème noueux | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Ongle incarné | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Ongle strié | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Sueurs nocturnes | 1 (2,0 %) | 1 (2,0 %) | 1 (1,0 %) | 3 (6,1 %) | |||||||||||||||||||||||
| Douleur cutanée | 1 (2,0 %) | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Pétéchies | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Réaction de photosensibilité | 0 | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Prurit généralisé | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Éruption érythémateuse | 0 | 0 | 1 (1,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Éruption généralisée | 0 | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Fissures cutanées | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Urticaire | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Ampoule | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Ecchymose | 1 (2,0 %) | 3 (5,9 %) | 0 | 2 (4,1 %) | |||||||||||||||||||||||
MedDRA (Version 19) Système organique | (N = 50) | (N = 51) | (N = 100) | (N = 49) | |||||||||||||||||||||||
| Trouble des glandes sébacées | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Hémorragie cutanée | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Lésion cutanée | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Enflure du visage | 1 (2,0 %) | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Lésions, intoxication et complications liées à l’intervention | |||||||||||||||||||||||||||
| Chute | 2 (4,0 %) | 2 (3,9 %) | 7 (7,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Contusion | 0 | 2 (3,9 %) | 4 (4,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Piqûre d’arthropode | 0 | 2 (3,9 %) | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Lacération | 1 (2,0 %) | 2 (3,9 %) | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Fracture dentaire | 0 | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Intoxication alcoolique | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Contusion osseuse | 0 | 1 (2,0 %) | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Brûlure chimique de la peau | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Épicondylite | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Lésion de la face | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Fracture du pied | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Fracture de la main | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Réaction à l’injection | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Entorse ligamentaire | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Fracture de vertèbre lombaire | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Lésion méniscale | 0 | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Déchirure musculaire | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Hématome périorbitaire | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Fracture de côte | 2 (4,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Fracture par compression de la colonne vertébrale | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Fracture de stress | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Hématome sous-cutané | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Rupture de tendon | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Plaie | 0 | 2 (3,9 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Blessure à la tête | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Claquage musculaire | 0 | 1 (2,0 %) | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Étourdissements pendant une intervention | 1 (2,0 %) | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Lésion des tissus mous | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Hématome traumatique | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Investigations | |||||||||||||||||||||||||||
| Hausse de l’alanine aminotransférase | 2 (4,0 %) | 0 | 5 (5,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Hausse de l’aspartate aminotransférase | 1 (2,0 %) | 0 | 4 (4,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Hausse des enzymes hépatiques | 0 | 2 (3,9 %) | 4 (4,0 %) | 0 | |||||||||||||||||||||||
| Baisse du facteur C3 du complément | 0 | 0 | 3 (3,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Gain pondéral | 1 (2,0 %) | 0 | 3 (3,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
MedDRA (Version 19) Système organique | (N = 50) | (N = 51) | (N = 100) | (N = 49) | |||||||||||||||||||||||
| Hausse de la créatine phosphokinase sanguine | 0 | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Hausse de la tension artérielle | 0 | 0 | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Baisse du facteur C4 du complément | 0 | 0 | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Hausse de la pression intraoculaire | 2 (4,0 %) | 2 (3,9 %) | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Hausse de la bilirubine sanguine | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Hausse de la créatinine sanguine | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Baisse de la thyréostimuline sanguine | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Baisse de l’hémoglobine | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Hausse des transaminases | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Perte pondérale | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Hausse de la température corporelle | 0 | 2 (3,9 %) | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Hausse des lipoprotéines de faible densité | 0 | 2 (3,9 %) | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Baisse de la numération des neutrophiles | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Baisse de la numération plaquettaire | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Baisse de la numération leucocytaire | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||||||||||||||||||||||
| Douleur oropharyngée | 5 (10,0 %) | 8 (15,7 %) | 7 (7,0 %) | 4 (8,2 %) | |||||||||||||||||||||||
| Toux | 7 (14,0 %) | 3 (5,9 %) | 6 (6,0 %) | 3 (6,1 %) | |||||||||||||||||||||||
| Dyspnée | 1 (2,0 %) | 3 (5,9 %) | 3 (3,0 %) | 4 (8,2 %) | |||||||||||||||||||||||
| Épistaxis | 4 (8,0 %) | 0 | 3 (3,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Embolie pulmonaire | 0 | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Dyspnée à l’effort | 3 (6,0 %) | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Maladie pulmonaire interstitielle | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Polypes nasaux | 0 | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Ulcère nasal | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Épanchement pleural | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Rhinite allergique | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Catarrhe | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Maladie pulmonaire obstructive chronique | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Dysphonie | 0 | 1 (2,0 %) | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Bronchite éosinophilique | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Douleur pleurétique | 0 | 1 (2,0 %) | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Rhinorrhée | 0 | 0 | 0 | 2 (4,1 %) | |||||||||||||||||||||||
| Syndrome d’apnée du sommeil | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Respiration sifflante | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
MedDRA (Version 19) Système organique | (N = 50) | (N = 51) | (N = 100) | (N = 49) | |||||||||||||||||||||||
| Troubles vasculaires | |||||||||||||||||||||||||||
| Hypertension | 4 (8,0 %) | 4 (7,8 %) | 12 (12,0 %) | 6 (12,2 %) | |||||||||||||||||||||||
| Hématome | 3 (6,0 %) | 1 (2,0 %) | 5 (5,0 %) | 3 (6,1 %) | |||||||||||||||||||||||
| Thrombose veineuse profonde | 0 | 0 | 3 (3,0 %) | 0 | |||||||||||||||||||||||
| Crise hypertensive | 0 | 1 (2,0 %) | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Hypotension | 2 (4,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Phénomène de Raynaud | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Artérite temporale | 1 (2,0 %) | 1 (2,0 %) | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Thrombophlébite superficielle | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Gangrène sèche | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Bouffées vasomotrices | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Bouffées de chaleur | 1 (2,0 %) | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Lymphostase | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Troubles oculaires | |||||||||||||||||||||||||||
| Cataracte | 3 (6,0 %) | 5 (9,8 %) | 5 (5,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Blépharite | 1 (2,0 %) | 1 (2,0 %) | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Vision trouble | 2 (4,0 %) | 1 (2,0 %) | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Hémorragie conjonctivale | 2 (4,0 %) | 1 (2,0 %) | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Sécheresse oculaire | 1 (2,0 %) | 1 (2,0 %) | 1 (1,0 %) | 3 (6,1 %) | |||||||||||||||||||||||
| Hémorragie oculaire | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Douleur oculaire | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Iridocyclite | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Iritis | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Hyperémie oculaire | 2 (4,0 %) | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Décollement de la rétine | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Sclérite | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Trouble visuel | 0 | 0 | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Cataracte nucléaire | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Inflammation de l’œil | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Prurit oculaire | 0 | 0 | 0 | 2 (4,1 %) | |||||||||||||||||||||||
| Glaucome | 2 (4,0 %) | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Larmoiement accru | 0 | 1 (2,0 %) | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Neuropathie optique ischémique | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Baisse de l’acuité visuelle | 1 (2,0 %) | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Décollement du vitré | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Xérophtalmie | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Troubles psychiatriques | |||||||||||||||||||||||||||
| Insomnie | 4 (8,0 %) | 4 (7,8 %) | 4 (4,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Anxiété | 6 (12,0 %) | 1 (2,0 %) | 3 (3,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Dépression | 3 (6,0 %) | 1 (2,0 %) | 3 (3,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Agitation | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| État confusionnel | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Humeur dépressive | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Insomnie de début de nuit | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
MedDRA (Version 19) Système organique | (N = 50) | (N = 51) | (N = 100) | (N = 49) | |||||||||||||||||||||||
| Trouble du sommeil | 1 (2,0 %) | 1 (2,0 %) | 1 (1,0 %) | 3 (6,1 %) | |||||||||||||||||||||||
| Trouble somatoforme | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Stress | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Désorientation | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Tension | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Troubles des systèmes sanguin et lymphatique | |||||||||||||||||||||||||||
| Leucopénie | 0 | 0 | 4 (4,0 %) | 0 | |||||||||||||||||||||||
| Neutropénie | 0 | 0 | 4 (4,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Anémie | 2 (4,0 %) | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Histiocytose hématophage | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Leucocytose | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Lymphopénie | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Thrombopénie | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Troubles métaboliques et nutritionnels | |||||||||||||||||||||||||||
| Baisse de l’appétit | 0 | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Diabète sucré | 2 (4,0 %) | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Hypercholestérolémie | 0 | 1 (2,0 %) | 2 (2,0 %) | 3 (6,1 %) | |||||||||||||||||||||||
| Goutte | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Hyperlipidémie | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Hyponatrémie | 0 | 1 (2,0 %) | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Hausse de l’appétit | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Hyperglycémie | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Hypoglycémie | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Hypokaliémie | 0 | 3 (5,9 %) | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Troubles cardiaques | |||||||||||||||||||||||||||
| Fibrillation auriculaire | 0 | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Palpitations | 4 (8,0 %) | 2 (3,9 %) | 2 (2,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Sténose valvulaire aortique | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Bradycardie | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Tachycardie supraventriculaire | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Tachyarythmie | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Tachycardie | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Tachycardie auriculaire | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Troubles de l’oreille et du labyrinthe | |||||||||||||||||||||||||||
| Douleur auriculaire | 1 (2,0 %) | 0 | 2 (2,0 %) | 2 (4,1 %) | |||||||||||||||||||||||
| Vertige | 3 (6,0 %) | 1 (2,0 %) | 2 (2,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Vertige positionnel | 0 | 2 (3,9 %) | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Surdité bilatérale | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Hypoacousie | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Acouphènes | 1 (2,0 %) | 2 (3,9 %) | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Troubles rénaux et urinaires | |||||||||||||||||||||||||||
| Dysurie | 2 (4,0 %) | 1 (2,0 %) | 3 (3,0 %) | 0 | |||||||||||||||||||||||
| Néphropathie chronique | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Mictions impérieuses | 0 | 2 (3,9 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Pollakiurie | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
MedDRA (Version 19) Système organique | (N = 50) | (N = 51) | (N = 100) | (N = 49) | |||||||||||||||||||||||
| Polyurie | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Troubles endocriniens | |||||||||||||||||||||||||||
| Hypothyroïdie | 0 | 0 | 2 (2,0 %) | 0 | |||||||||||||||||||||||
| Insuffisance surrénalienne | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Syndrome de Cushing | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Aspect cushingoïde | 0 | 2 (3,9 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Goitre | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Troubles de l’appareil reproducteur et des seins | |||||||||||||||||||||||||||
| Sensibilité mammaire | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Dysfonction érectile | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Prostatite | 0 | 1 (2,0 %) | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Pertes vaginales | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Hémorragie vaginale | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Douleur mammaire | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Gynécomastie | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Métrorragie | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Prurit génital | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Troubles du système immunitaire | |||||||||||||||||||||||||||
| Hypersensibilité au médicament | 1 (2,0 %) | 1 (2,0 %) | 1 (1,0 %) | 1 (2,0 %) | |||||||||||||||||||||||
| Allergie saisonnière | 1 (2,0 %) | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Allergie aux piqûres d’arthropodes | 0 | 1 (2,0 %) | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Hypersensibilité | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Tumeurs bénignes, malignes et non spécifiées (y compris kystes et polypes) | |||||||||||||||||||||||||||
| Lymphome de la zone marginale | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Neurome | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Adénome du côlon | 1 (2,0 %) | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Adénome ovarien | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Kératose séborrhéique | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
| Problèmes de produit | |||||||||||||||||||||||||||
| Problème de dispositif | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Interventions chirurgicales et médicales | |||||||||||||||||||||||||||
| Extraction dentaire | 0 | 0 | 1 (1,0 %) | 0 | |||||||||||||||||||||||
| Exérèse de tumeur cutanée | 0 | 0 | 0 | 1 (2,0 %) | |||||||||||||||||||||||
DD = dose décroissante; PBO = placebo; TCZ = tocilizumab
COVID-19
L’innocuité de ACTEMRA chez les patients atteints de COVID-19 s’appuie sur les résultats de 3 études à répartition aléatoire, à double insu et contrôlées par placebo (études ML42528, WA42380 et WA42511). Un total de 974 patients ont été exposés à ACTEMRA lors de ces études. Quant aux données sur l’innocuité de l’étude RECOVERY (Randomised Evaluation of COVID-19 Therapy), elles ne sont pas fournies ici, car la collecte des données sur les manifestations indésirables a été limitée.
Le Tableau 7 ci-dessous présente la liste des manifestations indésirables survenues chez au moins 1 % des patients lors des études ML42528, WA42380 et WA42511.
Tableau 7 Manifestations indésirables survenues chez ≥ 1 % des patients lors des études ML42528, WA42380 et WA42511
| Système organique/Manifestation indésirable | ACTEMRA à 8 mg/kg (i.v.) N = 974 | Placebo N = 483 |
|---|---|---|
| Troubles gastro-intestinaux | ||
| Constipation | 88 (9,03 %) | 37 (7,66 %) |
| Diarrhée | 37 (3,80 %) | 12 (2,48 %) |
| Nausées | 33 (3,39 %) | 11 (2,28 %) |
| Vomissements | 17 (1,75 %) | 6 (1,24 %) |
| Dysphagie | 13 (1,33 %) | 6 (1,24 %) |
| Douleur abdominale | 11 (1,13 %) | 4 (0,83 %) |
| Infections et infestations | ||
| Pneumonie attribuable à la COVID-19 | 74 (7,60 %) | 50 (10,35 %) |
| Pneumonie | 52 (5,34 %) | 26 (5,38 %) |
| Infection urinaire | 49 (5,03 %) | 21 (4,35 %) |
| Choc septique | 37 (3,80 %) | 21 (4,35 %) |
| COVID-19 | 29 (2,98 %) | 10 (2,07 %) |
| Sepsie | 18 (1,85 %) | 12 (2,48 %) |
| Pneumonie bactérienne | 15 (1,54 %) | 13 (2,69 %) |
| Bactériémie | 11 (1,13 %) | 12 (2,48 %) |
| Éruption cutanée | 15 (1,54 %) | 4 (0,83 %) |
| Troubles vasculaires | ||
| Hypotension | 38 (3,90 %) | 27 (5,59 %) |
| Hypertension | 35 (3,59 %) | 7 (1,45 %) |
| Thrombose veineuse profonde | 23 (2,36 %) | 12 (2,48 %) |
| Investigations | ||
| Hausse des transaminases | 39 (4,00 %) | 17 (3,52 %) |
| Hausse de l’alanine aminotransférase | 22 (2,26 %) | 9 (1,86 %) |
| Hausse de l’aspartate aminotransférase | 16 (1,64 %) | 5 (1,04 %) |
| Test hépatique augmenté | 11 (1,13 %) | 6 (1,24 %) |
| Hausse des enzymes hépatiques | 11 (1,13 %) | 4 (0,83 %) |
| Hausse des D-dimères de fibrine | 10 (1,03 %) | 2 (0,41 %) |
| Troubles des systèmes sanguin et lymphatique | ||
| Anémie | 32 (3,29 %) | 26 (5,38 %) |
| Thrombopénie | 27 (2,77 %) | 4 (0,83 %) |
| Leucocytose | 14 (1,44 %) | 6 (1,24 %) |
| Troubles rénaux et urinaires | ||
| Atteinte rénale aiguë | 69 (7,08 %) | 35 (7,25 %) |
| Rétention urinaire | 12 (1,23 %) | 5 (1,04 %) |
| Insuffisance rénale | 10 (1,03 %) | 5 (1,04 %) |
| Troubles cardiaques | ||
| Fibrillation auriculaire | 36 (3,70 %) | 18 (3,73 %) |
| Bradycardie | 18 (1,85 %) | 14 (2,90 %) |
| Tachycardie | 13 (1,33 %) | 9 (1,86 %) |
| Troubles métaboliques et nutritionnels | ||
| Hypokaliémie | 37 (3,80 %) | 15 (3,11 %) |
| Hyperglycémie | 31 (3,18 %) | 17 (3,52 %) |
| Hyperkaliémie | 23 (2,36 %) | 14 (2,90 %) |
| Système organique/Manifestation indésirable | ACTEMRA à 8 mg/kg (i.v.) N = 974 | Placebo N = 483 |
| Hypoglycémie | 19 (1,95 %) | 5 (1,04 %) |
| Hypernatrémie | 12 (1,23 %) | 9 (1,86 %) |
| Hypophosphatémie | 14 (1,44 %) | 7 (1,45 %) |
| Hypocalcémie | 11 (1,13 %) | 4 (0,83 %) |
| Hypomagnésémie | 10 (1,03 %) | 4 (0,83 %) |
| Troubles psychiatriques | ||
| Anxiété | 38 (3,90 %) | 12 (2,48 %) |
| Insomnie | 36 (3,70 %) | 13 (2,69 %) |
| Delirium | 28 (2,87 %) | 12 (2,48 %) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Embolie pulmonaire | 22 (2,26 %) | 12 (2,48 %) |
| Pneumothorax | 21 (2,16 %) | 10 (2,07 %) |
| Épistaxis | 16 (1,64 %) | 12 (2,48 %) |
| Insuffisance respiratoire | 10 (1,03 %) | 9 (1,86 %) |
| Troubles du système nerveux | ||
| Céphalées | 24 (2,46 %) | 9 (1,86 %) |
| Étourdissements | 15 (1,54 %) | 3 (0,62 %) |
| Encéphalopathie | 10 (1,03 %) | 7 (1,45 %) |
| Troubles musculosquelettiques et des tissus conjonctifs | ||
| Dorsalgie | 19 (1,95 %) | 6 (1,24 %) |
| Arthralgie | 13 (1,33 %) | 4 (0,83 %) |
| Troubles généraux et au point d’administration | ||
| Pyrexie | 13 (1,33 %) | 7 (1,45 %) |
| Douleur | 13 (1,33 %) | 3 (0,62 %) |
| Œdème périphérique | 10 (1,03 %) | 5 (1,04 %) |
| Troubles de la peau et des tissus sous-cutanés | ||
| Éruption cutanée | 15 (1,54 %) | 4 (0,83 %) |
Infections
Dans les populations regroupées évaluables sur le plan de l’innocuité des études ML42528, WA42380 et WA42511, les taux de manifestations infectieuses et de manifestations infectieuses graves étaient équilibrés entre les patients atteints de COVID-19 qui avaient reçu ACTEMRA (30,3 % et 18,6 %, respectivement; n = 974) et ceux qui avaient reçu le placebo (32,1 % et 22,8 %; n = 483).
Le profil d’innocuité observé dans le sous-groupe de patients qui recevaient des corticostéroïdes à action générale au départ (597 patients dans le groupe ACTEMRA et 315 dans le groupe placebo) était comparable au profil d’innocuité observé dans l’ensemble de la population évaluable pour l’innocuité qui est présenté au Tableau 7. Dans ce sous-groupe, des infections et des infections graves sont survenues chez 27,8 % et 18,1 % des patients traités par ACTEMRA et chez 30,5 % et 22,9 % des patients recevant le placebo, respectivement.
ARTHRITE JUVÉNILE IDIOPATHIQUE POLYARTICULAIRE (AJIP)
L’innocuité de l’administration de ACTEMRA par voie intraveineuse a fait l’objet d’une étude chez 188 enfants âgés de 2 à 17 ans, atteints d’AJIp et qui avaient obtenu une réponse inadéquate ou présentaient une intolérance au MTX. L’innocuité de ACTEMRA par voie sous-cutanée pour le traitement de l’AJIp a été étudiée auprès de 52 patients (âgés de 1 à 17 ans) atteints d’AJIp, qui avaient obtenu une réponse clinique inadéquate ou présentaient une intolérance au MTX, et qui n’avaient jamais reçu ACTEMRA ou dont la maladie était bien maîtrisée sous traitement par ACTEMRA i.v. Dans la population atteinte d’AJIp traitée par ACTEMRA, quelle que soit la durée de l’exposition, l’exposition totale des patients était de 184,4 années-patients avec ACTEMRA i.v., et de 50,4 années-patients avec ACTEMRA s.c. En général, le profil d’innocuité de ACTEMRA s.c. observé chez les patients atteints d’AJIp concordait avec le profil d’innocuité connu de ACTEMRA i.v., sauf pour ce qui était des réactions au point d’injection et de la neutropénie. La fréquence des réactions au point d’injection était plus élevée chez les patients atteints d’AJIp qui avaient reçu des injections de ACTEMRA s.c. comparativement aux patients adultes atteints de PR.
ACTEMRA par voie intraveineuse
À l’issue de la troisième partie de l’étude de phase III sur ACTEMRA i.v., neuf patients avaient été retirés de l’étude à cause de manifestations indésirables : quatre manifestations graves, notamment une hypertransaminasémie, une hypertension intracrânienne bénigne et une grossesse dans le groupe 8 mg/kg [≥ 30 kg] et une sclérodermie dans le groupe 10 mg/kg (< 30 kg). Les autres réactions indésirables comprenaient une réaction semblable à la maladie du sérum (groupe 8 mg/kg [< 30 kg]), une pneumonie (groupe 8 mg/kg [≥ 30 kg]), de l’hyperbilirubinémie (groupe 10 mg/kg [< 30 kg]), un retrait suivant manifestation qualifiée de manque d’efficacité (groupe 8 mg/kg [< 30 kg]) et un cas de gastro-entérite contractée après 22 semaines sous placebo pendant la deuxième partie de l’étude.
Au total, 169 patients sur 188 ont signalé au moins une manifestation indésirable, pour un taux global de 406,5 manifestations indésirables par 100 années-patients. Le nombre de patients ayant présenté au moins une manifestation indésirable était de 109 sur 119 (91,6 %) chez les patients ayant reçu la dose de 8 mg/kg ([groupe ≥ 30 kg], 422,8 par 100 années-patients), de 20 sur 22 (90,9 %) chez les patients ayant reçu la dose de 10 mg/kg ([groupe < 30 kg], 368,5 par 100 années-patients), de 11 sur 13 (84,6 %) chez les patients étant passés de la dose de 10 mg/kg à celle de 8 mg/kg ([groupe < 30 kg en fonction du poids corporel initial; changement attribuable à une variation du poids au cours de la troisième partie], 274,4 par 100 années-patients] et de 29 sur 34 (85,3 %) chez les patients recevant la dose de 8 mg/kg ([groupe < 30 kg), 432,8 par 100 années-patients). Le taux le plus élevé de manifestations indésirables a été observé dans la catégorie des infections et des infestations.
La majorité des manifestations indésirables étaient d’intensité légère (707 manifestations chez 150 patients [79,8 %]) ou modérée (268 manifestations chez 111 patients [59 %]). De même, 21 manifestations indésirables chez 21 patients ont été considérées comme étant de forte intensité (11,2 %).
Le Tableau 8 ci-dessous énumère les manifestations indésirables (dont le lien causal avec le traitement est jugé comme au moins lointain) survenues chez ≥ 1 % des patients traités par ACTEMRA au cours de la première partie (administration préliminaire de ACTEMRA en mode ouvert) de l’étude sur l’AJIp.
Le Tableau 9 ci-dessous énumère les manifestations indésirables (dont le lien causal avec le traitement est jugé comme au moins lointain) survenues chez ≥ 1 % des patients traités par ACTEMRA au cours de la deuxième partie (administration à double insu contrôlée par placebo) de l’étude sur l’AJIp.
Le Tableau 10 ci-dessous énumère les manifestations indésirables (quel que soit le lien causal) survenues chez ≥ 1 % des patients traités par ACTEMRA au cours de l’étude, jusqu’à la fin de la troisième partie (toute la population de l’analyse de l’innocuité exposée au médicament par voie i.v.).
Manifestations indésirables graves
Vingt-six patients (13,8 %) ont signalé 33 manifestations indésirables graves. La catégorie déclarée au moins 1 fois chez la majorité de la population exposée à ACTEMRA était celle des infections et infestations (14 patients [7,4 %]), puis celle des lésions, intoxications et complications liées à l’intervention (3 patients [1,6 %]).
Les manifestations indésirables graves suivantes ont été signalées :
- Pneumonie : 4 patients, 3 recevant ACTEMRA à 8 mg/kg (≥ 30 kg) et 1 recevant ACTEMRA à 10 mg/kg (< 30 kg)
- Bronchite : 2 patients recevant ACTEMRA à 10 mg/kg (< 30 kg)
- Cellulite : 2 patients recevant ACTEMRA à 8 mg/kg (≥ 30 kg)
- Varicelle : 2 patients, 1 recevant ACTEMRA à 8 mg/kg (< 30 kg) et 1 recevant ACTEMRA à 10 mg/kg (< 30 kg)
- Uvéite : 2 patients recevant ACTEMRA à 8 mg/kg (< 30 kg)
- Sclérodermie : 1 patient recevant ACTEMRA à 10 mg/kg (< 30 kg)
- Pyélonéphrite : 1 patient passé de ACTEMRA à 10 mg/kg à la dose de 8 mg/kg (< 30 kg)
- Tonsilite et infection virale : cas individuels chez des patients recevant ACTEMRA à 8 mg/kg (< 30 kg)
- Appendicite, infection par le virus Epstein-Barr, paronychie, lésion cervicale, rupture synoviale, fracture d’un membre supérieur, cholangite sclérosante, hypertransaminasémie, dorsalgie, ostéoporose, fièvre méditerranéenne familiale, constipation, hypertension intracrânienne bénigne, grossesse, maladie psychosomatique, calculs urinaires et crise d’asthme : des cas individuels ont été signalés chez des patients recevant ACTEMRA à 8 mg/kg (≥ 30 kg)
Sur les 33 manifestations indésirables graves signalées, 7 manifestations survenues chez 7 patients (3,7 %) seraient possiblement liées au médicament à l’étude, selon l’investigateur (infection par le virus Epstein-Barr, sclérodermie, hypertension intracrânienne bénigne, uvéite, calcul urinaire, pneumonie et cellulite).
Interruptions de dose
Les interruptions de dose étaient permises pour des raisons de sécurité. Chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, 18,6 % (35 sur 188) des patients ont dû interrompre l’administration de ACTEMRA pour des raisons de sécurité. Une plus forte incidence de manifestations indésirables menant à des interruptions de dose a été notée chez les patients recevant ACTEMRA à 10 mg/kg (< 30 kg) (36,4 %) que chez ceux recevant ACTEMRA à 8 mg/kg pesant < 30 kg (17,6 %) ou ≥ 30 kg (15,1 %) ou que chez les patients passés de la dose de 10 mg/kg à celle de 8 mg/kg (< 30 kg) en raison d’une variation pondérale (23,1 %).
Les manifestations indésirables ayant mené le plus souvent à des interruptions de dose consistaient en des infestions et infestations (15,4 %) notamment :
- Pneumonie : 6 patients, 3 recevant 10 mg/kg (< 30 kg) et 3 recevant 8 mg/kg (≥ 30 kg)
- Tuberculose latente : 3 patients, 1 recevant 10 mg/kg (< 30 kg) et 2 recevant 8 mg/kg (≥ 30 kg)
- Pharyngite streptococcique : 3 patients, 1 recevant 10 mg/kg (< 30 kg) et 2 recevant 8 mg/kg (≥ 30 kg)
- Infection par le virus Epstein-Barr : 2 patients, 1 recevant 8 mg/kg (<30 kg) et 1 recevant 8 mg/kg (≥ 30 kg)
- Tuberculose : 1 patient recevant 8 mg/kg (≥ 30 kg)
- Infection urinaire : 2 patients, 1 recevant 10 mg/kg (< 30 kg) et 1 recevant 8 mg/kg (< 30 kg])
- Varicelle : 2 patients, 1 recevant 8 mg/kg (< 30 kg) et 1 recevant 8 mg/kg (≥ 30 kg)
Infections
L’incidence et le taux d’infections dans chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition était de 134 patients sur 188 (71,3 %; 151,4 par 100 années-patients). Plus particulièrement, l’incidence pour chaque dose était de 89 patients sur 119 (74,8 %) pour les patients recevant 8 mg/kg ([groupe ≥ 30 kg], 146,6 par 100 années-patients), de 16 patients sur 22 (72,7 %) pour les patients recevant 10 mg/kg ([groupe < 30 kg], 179,7 par 100 années-patients), de 21 patients sur 34 (61,8 %) pour les patients recevant 8 mg/kg [(groupe < 30 kg), 180,7 par 100 années-patients] et 8 patients sur 13 (61,5 %) pour les patients passés de la dose de 10 mg/kg à celle de 8 mg/kg ([groupe < 30 kg], 96,8 par 100 années-patients). La rhinopharyngite et les infections des voies respiratoires supérieures ont été observées le plus souvent.
Le nombre d’infections graves était plus élevé chez les patients recevant 10 mg/kg de ACTEMRA pesant < 30 kg (12,0 par 100 années-patients) que chez les patients recevant 8 mg/kg de ACTEMRA pesant ≥ 30 kg (4,0 par 100 années-patients). L’incidence d’infections menant à des interruptions de la médication était aussi numériquement supérieure chez les patients recevant 10 mg/kg de ACTEMRA pesant < 30 kg (31,8 %) par rapport aux patients recevant 8 mg/kg de ACTEMRA pesant ≥ 30 kg (12,6 %).
Réactions à la perfusion
Dans les cas d’AJIp, les réactions à la perfusion sont définies comme étant tous les manifestations survenant pendant la perfusion ou dans les 24 heures qui suivent. Dans la population exposée à toutes les doses de ACTEMRA, 12 patients (6,4 %) ont éprouvé une réaction à la perfusion pendant celle-ci, tandis que 44 patients (23,4 %) ont présenté une manifestation dans les 24 heures suivant une perfusion. Les manifestations les plus fréquentes pendant la perfusion étaient les céphalées, les nausées et l’hypotension alors que, dans les 24 heures suivant une perfusion, les étourdissements et l’hypotension étaient plus fréquents. Le Tableau 8 résume l’incidence des réactions à la perfusion en fonction de la dose selon le poids corporel.
Tableau 8 Incidence des réactions à la perfusion dans la population exposée à toutes les doses en fonction du poids
ACTEMRA 10 mg/kg (< 30 kg) N = 22 Nbre (%) | ACTEMRA De 10 mg/kg à 8 mg/kg (< 30 kg) N = 13 Nbre (%) | ACTEMRA 8 mg/kg (< 30 kg) N = 34 Nbre (%) | ACTEMRA 8 mg/kg (≥ 30 kg) N = 119 Nbre (%) | ACTEMRA (tous) N = 188 Nbre (%) | |
| Manifestation pendant la perfusion | 2 (9,1) | 1 (7,7) | 3 (8,8) | 6 (5,0) | 12 (6,4) |
| Manifestation dans les 24 heures suivant la perfusion | 1 (4,5) | 3 (23,0) | 7 (20,6) | 33 (27,7) | 44 (23,4) |
Aucune réaction d’hypersensibilité cliniquement importante associée à ACTEMRA et nécessitant l’arrêt du traitement n’a été signalée.
Lors de l’essai clinique, les patients atteints d’AJIp n’ont pas reçu de prémédication pour la prévention des réactions à la perfusion, mais une corticothérapie orale a été employée en concomitance chez 51 % des patients; la proportion était analogue dans tous les groupes de traitement (l’ensemble de la population de l’étude sur l’innocuité exposée à ACTEMRA).
Immunogénicité
Un patient du groupe sous 10 mg/kg (< 30 kg) a développé des anticorps anti-tocilizumab sans réaction d’hypersensibilité et s’est retiré de l’étude par la suite.
Tableau 9 Manifestations indésirables (dont le lien causal avec le traitement a été jugé comme étant au moins lointain) survenues chez ≥ 1 % des patients recevant ACTEMRA toutes les 4 semaines pendant la première partie (phase préliminaire sous ACTEMRA sans insu) de l’étude sur l’AJIp
| Système organique/manifestation indésirable (terme choisi) | ACTEMRA 10 mg/kg (< 30 kg) N = 35 | ACTEMRA 8 mg/kg (< 30 kg) N = 34 | ACTEMRA 8 mg/kg (≥ 30 kg) N = 119 | ACTEMRA (tous) N = 188 |
|---|---|---|---|---|
| Infections et infestations | 4 (11,4) | 4 (11,8) | 13 (10,9) | 21 (11,2) |
| Rhinopharyngite | 2 (5,7) | 1 (2,9) | 1 (0,8) | 4 (2,1) |
| Rhinite | 1 (2,9) | 2 (5,9) | 1 (0,8) | 4 (2,1) |
| Infection des voies respiratoires supérieures | 1 (2,9) | 3 (2,5) | 4 (2,1) | |
| Grippe | 1 (2,9) | 1 (0,8) | 2 (1,1) | |
| Amygdalite | 1 (2,9) | 1 (0,5) | ||
| Trachéobronchite | 1 (2,9) | 1 (0,5) | ||
| Oreillons | 1 (2,9) | 1 (0,5) | ||
| Paronychie | 1 (2,9) | 1 (0,5) | ||
| Troubles respiratoires, thoraciques et médiastinaux | 4 (11,4) | 2 (5,9) | 4 (3,4) | 10 (5,3) |
| Toux | 1 (2,9) | 1 (0,8) | 2 (1,1) | |
| Épistaxis | 1 (2,9) | 1 (0,8) | 2 (1,1) | |
| Congestion des voies respiratoires | 1 (2,9) | 1 (0,5) | ||
| Rhinorrhée | 1 (2,9) | 1 (0,5) | ||
| Douleur laryngopharyngée | 2 (5,9) | 2 (1,7) | 4 (2,1) | |
| Troubles gastro-intestinaux | - | 4 (11,8) | 11 (9,2) | 15 (8,0) |
| Nausées | 1 (2,9) | 6 (5,0) | 7 (3,7) | |
| Douleur abdominale haute | 1 (2,9) | 1 (0,8) | 2 (1,1) | |
| Gingivite | 1 (2,9) | 1 (0,5) | ||
| Ulcération buccale | 1 (2,9) | 3 (2,5) | 4 (2,1) | |
| Ulcération de la langue | 1 (2,9) | 1 (0,5) | ||
| Vomissements | 1 (2,9) | 1 (0,5) | ||
| Diarrhée | 3 (2,5) | 3 (1,6) | ||
| Troubles du système nerveux | - | 2 (5,9) | 10 (8,4) | 12 (6,4) |
| Céphalées | 2 (5,9) | 4 (3,4) | 6 (3,2) | |
| Étourdissements | 4 (3,4) | 4 (2,1) | ||
| Troubles oculaires | - | 2 (5,9) | - | 2 (1,1) |
| Iridocyclite | 1 (2,9) | 1 (0,5) | ||
| Conjonctivite | 1 (2,9) | 1 (0,5) | ||
| Troubles musculosquelettiques et des tissus conjonctifs | 2 (5,7) | 1 (2,9) | 3 (2,5) | 6 (3,2) |
| Arthrite juvénile | 1 (2,9) | 1 (2,9) | 2 (1,1) | |
| Polyarthrite | 1 (2,9) | 1 (0,5) | ||
| Système organique/manifestation indésirable (terme choisi) | ACTEMRA 10 mg/kg (< 30 kg) N = 35 | ACTEMRA 8 mg/kg (< 30 kg) N = 34 | ACTEMRA 8 mg/kg (≥ 30 kg) N = 119 | ACTEMRA (tous) N = 188 |
| Troubles de la peau et des tissus sous-cutanés | 1 (2,9) | 2 (5,9) | 7 (5,9) | 10 (5,3) |
| Éruption maculaire | 1 (2,9) | 1 (0,5) | ||
| Acné | 1 (2,9) | 1 (0,5) | ||
| Éruption cutanée | 1 (2,9) | 2 (1,7) | 3 (1,6) | |
| Urticaire | 2 (1,7) | 2 (1,1) | ||
| Prurit | 3 (2,5) | 3 (1,6) | ||
| Troubles vasculaires | 1 (2,9) | 1 (2,9) | 3 (2,5) | 5 (2,7) |
| Hypotension | 1 (2,9) | 1 (2,9) | 1 (0,8) | 3 (1,6) |
| Lésions, intoxications et complications liées à l’intervention | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Entorse | 1 (2,9) | 1 (0,5) | ||
| Organisme entier ou point d’injection | - | 1 (2,9) | 5 (4,2) | 6 (3,2) |
| Fatigue | 1 (2,9) | 1 (0,8) | 2 (1,1) | |
| Pyrexie | 2 (1,7) | 2 (1,1) | ||
| Troubles immunitaires | - | 1 (2,9) | - | 1 (0,5) |
| Réaction semblable à la maladie du sérum | 1 (2,9) | 1 (0,5) |
Tableau 10 Manifestations indésirables (dont le lien causal avec le traitement a été jugé comme étant au moins lointain) survenues chez ≥ 1 % des patients recevant ACTEMRA toutes les 4 semaines pendant la deuxième partie (phase à double insu, contrôlée par placebo) de l’étude sur l’AJIp
| Système organique/manifestation indésirable (terme choisi) | Placebo N = 81 | ACTEMRA 10 mg/kg (< 30 kg) N = 16 | ACTEMRA 8 mg/kg (< 30 kg) N = 11 | ACTEMRA 8 mg/kg (≥ 30 kg) N = 55 | ACTEMRA (tous) N = 82 |
|---|---|---|---|---|---|
| Infections et infestations | 14 (17,3) | 1 (6,3) | 1 (9,1) | 11 (20,0) | 13 (15,9) |
| Rhinopharyngite | 7 (8,6) | 2 (3,6) | 2 (2,4) | ||
| Grippe | 1 (1,2) | ||||
| Infection cutanée fongique | 1 (1,2) | ||||
| gastro-entérite | 1 (1,2) | ||||
| Herpès buccal | 1 (1,2) | ||||
| Sinusite | 2 (2,5) | ||||
| Infection des voies urinaires | 2 (2,5) | 1 (1,8) | 1 (1,2) | ||
| Infection virale | 1 (1,2) | ||||
| Orgelet | 1 (1,2) | ||||
| Paronychie | 1 (1,2) | ||||
| Abcès à un membre | 1 (6,3) | 1 (1,2) | |||
| Abcès à un muscle | 1 (6,3) | 1 (1,2) | |||
| Sinusite | 1 (6,3) | 1 (1,2) | |||
| Pharyngite | 1 (9,1) | 1 (1,2) | |||
| Pulpite | 1 (9,1) | 1 (1,2) | |||
| Infection des voies respiratoires supérieures | 1 (1,8) | 1 (1,2) | |||
| Système organique/manifestation indésirable (terme choisi) | Placebo N = 81 | ACTEMRA 10 mg/kg (< 30 kg) N = 16 | ACTEMRA 8 mg/kg (< 30 kg) N = 11 | ACTEMRA 8 mg/kg (≥ 30 kg) N = 55 | ACTEMRA (tous) N = 82 |
| Rhinite | 1 (1,8) | 1 (1,2) | |||
| Candidose | 1 (1,8) | 1 (1,2) | |||
| Otite | 1 (1,8) | 1 (1,2) | |||
| Infection des voies respiratoires inférieures | 1 (1,8) | 1 (1,2) | |||
| Otite moyenne | 1 (1,8) | 1 (1,2) | |||
| Pneumonie | 1 (1,8) | 1 (1,2) | |||
| Pyodermie | 1 (1,8) | 1 (1,2) | |||
| Amygdalite | 1 (1,8) | 1 (1,2) | |||
| Infection virale des voies respiratoires supérieures | 1 (1,8) | 1 (1,2) | |||
| Troubles musculosquelettiques et des tissus conjonctifs | 7 (8,6) | - | - | 7 (12,7) | 7 (8,5) |
| Arthrite juvénile | 6 (7,4) | 5 (9,1) | 5 (6,1) | ||
| Arthrite | 1 (1,2) | ||||
| Arthralgie | 1 (1,8) | 1 (1,2) | |||
| Myalgie | 1 (1,8) | 1 (1,2) | |||
| Troubles gastro-intestinaux | 7 (8,6) | - | - | 3 (5,5) | 3 (3,7) |
| Douleur abdominale haute | 2 (2,5) | 1 (1,8) | 1 (1,2) | ||
| Diarrhée | 1 (1,2) | ||||
| Douleur abdominale | 1 (1,2) | ||||
| Constipation | 1 (1,2) | ||||
| Nausées | 1 (1,2) | ||||
| Œsophagite | 1 (1,2) | ||||
| Stomatite aphteuse | 1 (1,8) | 1 (1,2) | |||
| Ulcération buccale | 1 (1,8) | 1 (1,2) | |||
| Gastrite | 1 (1,8) | 1 (1,2) | |||
| Troubles respiratoires, thoraciques et médiastinaux | 3 (3,7) | - | - | 1 (1,8) | 1 (1,2) |
| Douleur laryngopharyngée | 2 (2,5) | ||||
| Irritation des voies respiratoires | 1 (1,2) | ||||
| Hypertrophie des amygdales | 1 (1,2) | ||||
| Toux | 1 (1,8) | 1 (1,2) | |||
| Troubles de la peau et des tissus sous-cutanés | 2 (2,5) | 1 (6,3) | 1 (9,1) | 1 (1,8) | 3 (3,7) |
| Alopécie | 1 (1,2) | ||||
| Sueurs nocturnes | 1 (1,2) | ||||
| Ecchymose | 1 (6,3) | 1 (1,2) | |||
| Eczéma | 1 (9,1) | 1 (1,2) | |||
| Urticaire | 1 (1,8) | 1 (1,2) | |||
| Troubles oculaires | 2 (2,5) | - | - | - | |
| Hémorragie conjonctivale | 1 (1,2) | ||||
| Uvéite | 1 (1,2) | ||||
| Lésions, intoxications et complications liées à l’intervention | 1 (1,2) | - | - | - | - |
| Excoriation | 1 (1,2) | ||||
| Système organique/manifestation indésirable (terme choisi) | Placebo N = 81 | ACTEMRA 10 mg/kg (< 30 kg) N = 16 | ACTEMRA 8 mg/kg (< 30 kg) N = 11 | ACTEMRA 8 mg/kg (≥ 30 kg) N = 55 | ACTEMRA (tous) N = 82 |
| Investigations | 2 (2,5) | 1 (6,3) | - | 1 (1,8) | 2 (2,4) |
| Anomalie des tests de la fonction hépatique | 1 (1,2) | ||||
| Positivité du test à la tuberculine | 1 (1,2) | ||||
| Anomalie de la bilirubinémie | 1 (6,3) | 1 (1,2) | |||
| Baisse de la numération plaquettaire | 1 (1,8) | 1 (1,2) | |||
| Troubles du système nerveux | 1 (1,2) | - | - | - | - |
| Étourdissements | 1 (1,2) | ||||
| Troubles des systèmes sanguins et lymphatiques | 1 (1,2) | - | - | - | |
| Anémie | 1 (1,2) | ||||
| Troubles de l’oreille et du labyrinthe | 1 (1,2) | - | - | - | - |
| Otalgie | 1 (1,2) | ||||
| Trouble de l’appareil reproducteur et des seins | 1 (1,2) | ||||
| Prurit généralisé | 1 (1,2) | ||||
| Organisme entier ou point d’injection | - | 1 (6,3) | 1 (9,1) | - | 2 (2,4) |
| Œdème | 1 (9,1) | 1 (1,2) | |||
| Pyrexie | 1 (9,1) | 1 (1,2) | |||
| Douleur thoracique | 1 (6,3) | 1 (1,2) | |||
| Troubles métaboliques et nutritionnels | 2 (3,6) | 2 (2,4) | |||
| Hyperlipidémie | 1 (1,8) | 1 (1,2) | |||
| Hypertriglycéridémie | 1 (1,8) | 1 (1,2) | |||
| Tumeurs bénignes, malignes et indéterminées (y compris kystes et polypes) | 1 (1,8) | 1 (1,2) | |||
| Nævus mélanocytaire | 1 (1,8) | 1 (1,2) |
Tableau 11 Résumé des manifestations indésirables (quel que soit le lien causal) survenues chez ≥ 1 %* des patients traités par ACTEMRA au cours de l’étude, jusqu’à la fin de la troisième partie (toute la population de l’analyse de l’innocuité exposée au médicament)
| Système organique/manifestation indésirable (terme choisi) | ACTEMRA 10 mg/kg (< 30 kg) N = 22 Nbre (%) | ACTEMRA De 10 mg/kg à 8 mg/kg (< 30 kg) N = 13 Nbre (%) | ACTEMRA 8 mg/kg (< 30 kg) N = 34 Nbre (%) | ACTEMRA 8 mg/kg (≥ 30 kg) N = 119 Nbre (%) | ACTEMRA Tous N = 188 Nbre (%) |
|---|---|---|---|---|---|
| Infections et infestations | 16 (72,7) | 8 (61,5) | 21 (61,8) | 89 (74,8) | 134 (71,3) |
| Rhinopharyngite | 7 (31,8) | 1 (7,7) | 5 (14,7) | 32 (26,9) | 45 (23,9) |
| Pharyngite | 4 (18,2) | 1 (7,7) | 3 (8,8) | 18 (15,1) | 26 (13,8) |
| Infection des voies respiratoires supérieures | 2 (9,1) | - | 4 (11,8) | 17 (14,3) | 23 (12,2) |
| Infection de l’oreille | 1 (4,5) | 2 (15,4) | 2 (5,9) | 10 (8,4) | 15 (8,0) |
| Système organique/manifestation indésirable (terme choisi) | ACTEMRA 10 mg/kg (< 30 kg) N = 22 Nbre (%) | ACTEMRA De 10 mg/kg à 8 mg/kg (< 30 kg) N = 13 Nbre (%) | ACTEMRA 8 mg/kg (< 30 kg) N = 34 Nbre (%) | ACTEMRA 8 mg/kg (≥ 30 kg) N = 119 Nbre (%) | ACTEMRA Tous N = 188 Nbre (%) |
| Rhinite | 1 (4,5) | 2 (15,4) | 5 (14,7) | 7 (5,9) | 15 (8,0) |
| gastro-entérite | 1 (4,5) | - | 3 (8,8) | 7 (5,9) | 11 (5,9) |
| Grippe | 2 (9,1) | 1 (7,7) | 1 (2,9) | 7 (5,9) | 11 (5,9) |
| Bronchite | 3 (13,6) | - | 1 (2,9) | 6 (5,0) | 10 (5,3) |
| Sinusite | 1 (4,5) | 2 (15,4) | 2 (5,9) | 5 (4,2) | 10 (5,3) |
| Pneumonie | 3 (13,6) | - | - | 6 (5,0) | 9 (4,8) |
| Infection des voies urinaires | 1 (4,5) | - | 1 (2,9) | 6 (5,0) | 8 (4,3) |
| Herpès buccal | 2 (9,1) | 1 (7,7) | 1 (2,9) | 3 (2,5) | 7 (3,7) |
| Pharyngotonsillite | - | 1 (7,7) | - | 6 (5,0) | 7 (3,7) |
| Otite moyenne | - | - | 2 (5,9) | 3 (2,5) | 5 (2,7) |
| Paronychie | 1 (4,5) | - | 1 (2,9) | 3 (2,5) | 5 (2,7) |
| Pharyngite à streptocoque | 1 (4,5) | - | - | 4 (3,4) | 5 (2,7) |
| Infection virale des voies respiratoires | - | 1 (7,7) | - | 4 (3,4) | 5 (2,7) |
| Varicelle | 2 (9,1) | 2 (15,4) | 1 (2,9) | - | 5 (2,7) |
| Infection virale | - | 1 (7,7) | 1 (2,9) | 3 (2,5) | 5 (2,7) |
| Infection virale des voies respiratoires supérieures | 1 (4,5) | - | 1 (2,9) | 3 (2,5) | 5 (2,7) |
| Cellulite | - | - | 1 (2,9) | 3 (2,5) | 4 (2,1) |
| Infection des voies respiratoires | - | 1 (7,7) | 1 (2,9) | 2 (1,7) | 4 (2,1) |
| Pied d’athlète | - | - | - | 4 (3,4) | 4 (2,1) |
| Tonsillite | 1 (4,5) | - | 2 (5,9) | 1 (0,8) | 4 (2,1) |
| Acarodermatite | - | - | 1 (2,9) | 2 (1,7) | 3 (1,6) |
| Infection gastro-intestinale | - | - | - | 3 (2,5) | 3 (1,6) |
| Impétigo | - | - | 1 (2,9) | 2 (1,7) | 3 (1,6) |
| Laryngite | 2 (9,1) | - | - | 1 (0,8) | 3 (1,6) |
| Tuberculose latente | 1 (4,5) | - | - | 2 (1,7) | 3 (1,6) |
| Infection localisée | - | - | - | 3 (2,5) | 3 (1,6) |
| Infection des voies respiratoires inférieures | - | - | 1 (2,9) | 2 (1,7) | 3 (1,6) |
| Infection unguéale | - | - | - | 3 (2,5) | 3 (1,6) |
| Pyodermite | 1 (4,5) | - | - | 2 (1,7) | 3 (1,6) |
| Oxyurose | 1 (4,5) | - | - | 1 (0,8) | 2 (1,1) |
| Infection par le virus d’Epstein-Barr | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Folliculite | - | - | - | 2 (1,7) | 2 (1,1) |
| Infection cutanée fongique | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Gastro-entérite virale | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Orgelet | - | - | - | 2 (1,7) | 2 (1,1) |
| Infection parasitaire | - | 1 (7,7) | 1 (2,9) | - | 2 (1,1) |
| Infestation de poux | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Oreillons | - | - | 2 (5,9) | - | 2 (1,1) |
| Onychomycose | - | - | - | 2 (1,7) | 2 (1,1) |
| Otite moyenne aiguë | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Pulpite dentaire | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Abcès dentaire | 1 (4,5) | - | 1 (2,9) | - | 2 (1,1) |
| Système organique/manifestation indésirable (terme choisi) | ACTEMRA 10 mg/kg (< 30 kg) N = 22 Nbre (%) | ACTEMRA De 10 mg/kg à 8 mg/kg (< 30 kg) N = 13 Nbre (%) | ACTEMRA 8 mg/kg (< 30 kg) N = 34 Nbre (%) | ACTEMRA 8 mg/kg (≥ 30 kg) N = 119 Nbre (%) | ACTEMRA Tous N = 188 Nbre (%) |
| Trachétite | 1 (4,5) | - | - | 1 (0,8) | 2 (1,1) |
| Tuberculose | - | - | - | 2 (1,7) | 2 (1,1) |
| Infection de plaie | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Troubles musculosquelettiques et des tissus conjonctifs | 9 (40,9) | 6 (46,2) | 7 (20,6) | 51 (42,9) | 73 (38,8) |
| Arthrite juvénile | 6 (27,3) | 3 (23,1) | 6 (17,6) | 37 (31,1) | 52 (27,7) |
| Arthralgie | 3 (13,6) | 2 (15,4) | - | 5 (4,2) | 10 (5,3) |
| Dorsalgie | 1 (4,5) | - | 1 (2,9) | 4 (3,4) | 6 (3,2) |
| Douleurs dans les extrémités | - | - | - | 5 (4,2) | 5 (2,7) |
| Arthrite | 1 (4,5) | - | - | 2 (1,7) | 3 (1,6) |
| Douleurs musculosquelettiques | 1 (4,5) | - | - | 2 (1,7) | 3 (1,6) |
| Polyarthrite rhumatoïde | - | - | - | 3 (2,5) | 3 (1,6) |
| Douleurs thoraciques musculosquelettiques | - | - | - | 2 (1,7) | 2 (1,1) |
| Troubles gastro-intestinaux | 5 (22,7) | 2 (15,4) | 10 (29,4) | 50 (42,0) | 67 (35,6) |
| Diarrhée | 1 (4,5) | - | 2 (5,9) | 14 (11,8) | 17 (9,0) |
| Nausées | - | - | 2 (5,9) | 15 (12,6) | 17 (9,0) |
| Vomissements | 1 (4,5) | 1 (7,7) | 3 (8,8) | 12 (10,1) | 17 (9,0) |
| Douleurs abdominales | 1 (4,5) | 1 (7,7) | 2 (5,9) | 12 (10,1) | 16 (8,5) |
| Douleurs abdominales supérieures | - | - | 2 (5,9) | 8 (6,7) | 10 (5,3) |
| Ulcères bucaux | - | - | 1 (2,9) | 6 (5,0) | 7 (3,7) |
| Constipation | - | - | - | 6 (5,0) | 6 (3,2) |
| Stomatite aphteuse | - | 1 (7,7) | 1 (2,9) | 3 (2,5) | 5 (2,7) |
| Carie dentaire | - | 1 (7,7) | - | 3 (2,5) | 4 (2,1) |
| Odynophagie | - | - | - | 4 (3,4) | 4 (2,1) |
| Dyspepsie | 1 (4,5) | - | - | 2 (1,7) | 3 (1,6) |
| Colite | - | - | - | 2 (1,7) | 2 (1,1) |
| Gastrite | 1 (4,5) | - | - | 1 (0,8) | 2 (1,1) |
| Trouble gastro-intestinal | - | - | - | 2 (1,7) | 2 (1,1) |
| Reflux gastro-œsophagien pathologique | 1 (4,5) | - | 1 (2,9) | - | 2 (1,1) |
| Troubles respiratoires, thoraciques et médiastinaux | 9 (40,9) | 3 (23,1) | 9 (26,5) | 33 (27,7) | 54 (28,7) |
| Toux | 4 (18,2) | 2 (15,4) | 6 (17,6) | 13 (10,9) | 25 (13,3) |
| Douleurs oropharyngées | 1 (4,5) | - | 3 (8,8) | 15 (12,6) | 19 (10,1) |
| Épistaxis | 2 (9,1) | - | 1 (2,9) | 5 (4,2) | 8 (4,3) |
| Rhinorrhée | 1 (4,5) | 1 (7,7) | - | 4 (3,4) | 6 (3,2) |
| Pneumonite | - | - | 2 (5,9) | 1 (0,8) | 3 (1,6) |
| Crise asthmatique | - | - | - | 2 (1,7) | 2 (1,1) |
| Bronchospasme | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Dyspnée | - | - | - | 2 (1,7) | 2 (1,1) |
| Congestion nasale | - | - | - | 2 (1,7) | 2 (1,1) |
| Obstruction nasale | - | 1 (7,7) | 1 (2,9) | - | 2 (1,1) |
| Toux productive | - | 1 (7,7) | - | 1 (0,8) | 2 (1,1) |
| Système organique/manifestation indésirable (terme choisi) | ACTEMRA 10 mg/kg (< 30 kg) N = 22 Nbre (%) | ACTEMRA De 10 mg/kg à 8 mg/kg (< 30 kg) N = 13 Nbre (%) | ACTEMRA 8 mg/kg (< 30 kg) N = 34 Nbre (%) | ACTEMRA 8 mg/kg (≥ 30 kg) N = 119 Nbre (%) | ACTEMRA Tous N = 188 Nbre (%) |
| Troubles de la peau et des tissus sous-cutanés | 4 (18,2) | 2 (15,4) | 8 (23,5) | 35 (29,4) | 49 (26,1) |
| Éruption cutanée | 1 (4,5) | - | 3 (8,8) | 7 (5,9) | 11 (5,9) |
| Ongle incarné | - | - | - | 6 (5,0) | 6 (3,2) |
| Urticaire | - | 1 (7,7) | - | 5 (4,2) | 6 (3,2) |
| Eczéma | - | - | 2 (5,9) | 3 (2,5) | 5 (2,7) |
| Prurit | - | - | - | 4 (3,4) | 4 (2,1) |
| Alopécie | - | - | 2 (5,9) | 1 (0,8) | 3 (1,6) |
| Dermatite de contact | - | - | - | 3 (2,5) | 3 (1,6) |
| Érythème | - | 1 (7,7) | 1 (2,9) | 1 (0,8) | 3 (1,6) |
| Acné | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Dermatite atopique | 1 (4,5) | - | - | 1 (0,8) | 2 (1,1) |
| Ecchymose | 1 (4,5) | - | - | 1 (0,8) | 2 (1,1) |
| Kératose pilaire | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Prurigo | - | - | 2 (5,9) | - | 2 (1,1) |
| Éruption cutanée généralisée | - | - | - | 2 (1,7) | 2 (1,1) |
| Éruption cutanée papulaire | - | - | - | 2 (1,7) | 2 (1,1) |
| Fissure cutanée | - | - | - | 2 (1,7) | 2 (1,1) |
| Lésion cutanée | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Lésions, intoxications et complications liées à l’intervention | 7 (31,8) | 5 (38,5) | 9 (26,5) | 26 (21,8) | 47 (25,0) |
| Entorse ligamentaire | 2 (9,1) | 1 (7,7) | 1 (2,9) | 3 (2,5) | 7 (3,7) |
| Piqûre d’arthropode | 2 (9,1) | 1 (7,7) | 1 (2,9) | 2 (1,7) | 6 (3,2) |
| Blessure à un membre | 1 (4,5) | - | 1 (2,9) | 4 (3,4) | 6 (3,2) |
| Contusion | 2 (9,1) | - | - | 2 (1,7) | 4 (2,1) |
| Brûlure thermique | 1 (4,5) | 1 (7,7) | 2 (5,9) | - | 4 (2,1) |
| Chute | - | 1 (7,7) | 1 (2,9) | 1 (0,8) | 3 (1,6) |
| Fracture du tibia | - | 1 (7,7) | - | 2 (1,7) | 3 (1,6) |
| Plaie | - | - | - | 3 (2,5) | 3 (1,6) |
| Blessure au visage | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Fracture du pied | - | 1 (7,7) | - | 1 (0,8) | 2 (1,1) |
| Lésion articulaire | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Douleurs post-traumatiques | - | - | - | 2 (1,7) | 2 (1,1) |
| Fracture d’un membre supérieur | - | - | - | 2 (1,7) | 2 (1,1) |
| Troubles du système nerveux | 2 (9,1) | 3 (23,1) | 7 (20,6) | 32 (26,9) | 44 (23,4) |
| Céphalées | 1 (4,5) | 3 (23,1) | 5 (14,7) | 22 (18,5) | 31 (16,5) |
| Étourdissements | 1 (4,5) | - | - | 7 (5,9) | 8 (4,3) |
| Migraine | - | - | 1 (2,9) | 3 (2,5) | 4 (2,1) |
| Troubles généraux et au point d’administration | 2 (9,1) | 1 (7,7) | 3 (8,8) | 15 (12,6) | 21 (11,2) |
| Système organique/manifestation indésirable (terme choisi) | ACTEMRA 10 mg/kg (< 30 kg) N = 22 Nbre (%) | ACTEMRA De 10 mg/kg à 8 mg/kg (< 30 kg) N = 13 Nbre (%) | ACTEMRA 8 mg/kg (< 30 kg) N = 34 Nbre (%) | ACTEMRA 8 mg/kg (≥ 30 kg) N = 119 Nbre (%) | ACTEMRA Tous N = 188 Nbre (%) |
| Pyrexie | - | 1 (7,7) | 2 (5,9) | 4 (3,4) | 7 (3,7) |
| Fatigue | - | - | 1 (2,9) | 4 (3,4) | 5 (2,7) |
| Douleurs thoraciques | 1 (4,5) | - | - | 3 (2,5) | 4 (2,1) |
| Asthénie | - | - | - | 2 (1,7) | 2 (1,1) |
| Troubles oculaires | 2 (9,1) | - | 6(17,6) | 13 (10,9) | 21 (11,2) |
| Conjonctivite | 2 (9,1) | - | 1 (2,9) | 6 (5,0) | 9 (4,8) |
| Uvéite | - | - | 3 (8,8) | - | 3 (1,6) |
| Iridocyclite | - | - | 2 (5,9) | - | 2 (1,1) |
| Troubles sanguins et du système lymphatique | 1 (4,5) | 2 (15,4) | 3 (8,8) | 14 (11,8) | 20 (10,6) |
| Leucopénie | - | - | - | 4 (3,4) | 4 (2,1) |
| Lymphadénite | - | - | - | 4 (3,4) | 4 (2,1) |
| Lymphadénopathie | - | - | 1 (2,9) | 2 (1,7) | 3 (1,6) |
| Neutropénie | - | - | 1 (2,9) | 2 (1,7) | 3 (1,6) |
| Anémie | - | - | - | 2 (1,7) | 2 (1,1) |
| Thrombocytopénie | - | 1 (7,7) | - | 1 (0,8) | 2 (1,1) |
| Investigations | 2 (9,1) | 1 (7,7) | 2 (5,9) | 11 (9,2) | 16 (8,5) |
| Élévation des transaminases | - | 1 (7,7) | - | 4 (3,4) | 5 (2,7) |
| Élévation de l’alanine aminotransférase | - | - | - | 2 (1,7) | 2 (1,1) |
| Élévation de la bilirubine sanguine | - | - | - | 2 (1,7) | 2 (1,1) |
| Gain pondéral | 1 (4,5) | - | 1 (2,9) | - | 2 (1,1) |
| Troubles de l’appareil reproducteur et des seins | - | 1 (7,7) | 2 (5,9) | 6 (5,0) | 9 (4,8) |
| Dysménorrhée | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Kyste ovarien | - | - | - | 2 (1,7) | 2 (1,1) |
| Troubles de l’oreille et du labyrinthe | - | - | 2 (5,9) | 7 (5,9) | 9 (4,8) |
| Douleurs auriculaires | - | - | 2 (5,9) | 6 (5,0) | 8 (4,3) |
| Troubles du système immunitaire | 1 (4,5) | - | 2 (5,9) | 5 (4,2) | 8 (4,3) |
| Hypersensitibilité | - | - | 1 (2,9) | 2 (1,7) | 3 (1,6) |
| Allergie saisonnière | - | - | - | 3 (2,5) | 3 (1,6) |
| Troubles vasculaires | - | 1 (7,7) | 1 (2,9) | 6 (5,0) | 8 (4,3) |
| Hypotension | - | 1 (7,7) | 1 (2,9) | 2 (1,7) | 4 (2,1) |
| Néoplasmes bénins, malins et non spécifiés (y compris kystes et polypes) | - | - | - | 7 (5,9) | 7 (3,7) |
| Papillome cutané | - | - | - | 5 (4,2) | 5 (2,7) |
| Troubles rénaux et urinaires | 1 (4,5) | - | 1 (2,9) | 5 (4,2) | 7 (3,7) |
| Système organique/manifestation indésirable (terme choisi) | ACTEMRA 10 mg/kg (< 30 kg) N = 22 Nbre (%) | ACTEMRA De 10 mg/kg à 8 mg/kg (< 30 kg) N = 13 Nbre (%) | ACTEMRA 8 mg/kg (< 30 kg) N = 34 Nbre (%) | ACTEMRA 8 mg/kg (≥ 30 kg) N = 119 Nbre (%) | ACTEMRA Tous N = 188 Nbre (%) |
| Dysurie | 1 (4,5) | - | 1 (2,9) | 2 (1,7) | 4 (2,1) |
| Troubles du métabolisme et de la nutrition | - | - | 1 (2,9) | 4 (3,4) | 5 (2,7) |
| Hypertriglycéridémie | - | - | 1 (2,9) | 1 (0,8) | 2 (1,1) |
| Interventions chirurgicales et médicales | - | - | - | 3 (2,5) | 3 (1,6) |
| Extraction des dents de sagesse | - | - | - | 2 (1,7) | 2 (1,1) |
* Un seuil de 1 % a été appliqué à tous les groupes sous ACTEMRA.
Il n’y a eu aucun changement dans la tendance générale des manifestations indésirables observées jusqu’à la semaine 104 (fin de la troisième partie) de l’étude comparativement à celles signalées auparavant jusqu’à la semaine 40 (première et deuxième parties).
Jusqu’à la semaine 104, au moins une manifestation indésirable a été signalée chez 169 patients et le taux global de manifestations indésirables était de 406,5 par 100 années-patients, ce qui était comparable au taux de 479,8 par 100 années-patients observé jusqu’à la semaine 40. Globalement, les taux de manifestations indésirables dans tous les groupes de dose étaient les suivants : 368,5 par 100 années-patients (10 mg/kg [< 30 kg]), 432,8 par 100 années-patients (8 mg/kg [< 30 kg]), 274,4 (10 mg/kg à 8 mg/kg [< 30 kg]) et 422,8 par 100 années-patients (8 mg/kg [≥ 30 kg]).
Globalement, jusqu’à la semaine 104, les taux de manifestations indésirables les plus élevés ont été constatés dans la catégorie des infections et infestations (151,4 par 100 années-patients), suivie des troubles gastro-intestinaux (51,8 par 100 années-patients); des troubles musculosquelettiques et des tissus conjonctifs (39,4 par 100 années-patients); et des troubles respiratoires, thoraciques et médiastinaux (33,2 par 100 années-patients). Une distribution comparable des taux de manifestations indésirables a été observée jusqu’à la semaine 40 : infections et infestations (163,7 par 100 années-patients), suivie des troubles gastro-intestinaux (71,0 par 100 années-patients); des troubles musculosquelettiques et des tissus conjonctifs (53,1 par 100 années-patients); et des troubles respiratoires, thoraciques et médiastinaux (36,9 par 100 années-patients).
Les manifestations indésirables s’étant produites au moins une fois chez ≥ 1 % des patients globalement sont présentées au Tableau 10 et sont semblables à ce qui a été observé jusqu’à la semaine 40. Les manifestations indésirables les plus fréquentes comprenaient l’arthrite juvénile (27,7 %; les poussées de la maladie sous-jacente étaient signalées comme des manifestations indésirables), la rhinopharyngite (23,9 %), les céphalées (16,5 %), la pharyngite (13,8 %), la toux (13,3 %), l’infection des voies respiratoires supérieures (12,2 %) et les douleurs oropharyngées (10,1 %).
ACTEMRA par voie sous-cutanée
Infections
Le taux d’infection était comparable entre les patients atteints d’AJIp traités par ACTEMRA s.c. et ceux atteints d’AJIp traités par ACTEMRA i.v.
Réactions au point d’injection
Pendant la période de l’étude de 52 semaines, la fréquence des réactions au point d’injection était de 28,8 % (15/52) parmi les patients atteints d’AJIp traités par ACTEMRA s.c. Ces réactions ont touché 44 % des patients pesant ≥ 30 kg comparativement à 14,8 % des patients pesant moins de 30 kg. Les réactions au point d’injection les plus fréquentes comprenaient l’érythème, l’enflure, l’hématome, la douleur et le prurit au point d’injection. Toutes les réactions au point d’injection signalées étaient d’intensité légère, et aucune n’a nécessité l’abandon ou l’interruption du traitement. Une fréquence plus élevée de réactions au point d’injection a été observée chez les patients atteints d’AJIp traités par ACTEMRA s.c. comparativement aux patients adultes atteints de PR ou d’ACG.
Immunogénicité
Lors de l’étude sur ACTEMRA s.c. menée auprès de patients atteints d’AJIp, trois patients (3/52, 5,8 %), dont deux pesaient ≥ 30 kg et un pesait < 30 kg, ont présenté des anticorps anti-tocilizumab ayant un potentiel neutralisant, sans présenter de réaction d’hypersensibilité grave ou pertinente sur le plan clinique. Parmi ces trois patients, un s’est retiré de l’étude par la suite.
Neutropénie
Lors de la surveillance habituelle des valeurs de laboratoire au sein de la population traitée par ACTEMRA s.c., quelle que soit la durée de l’exposition, le nombre de neutrophiles a diminué à moins de 1 × 10⁹ par litre chez 15,4 % des patients, une fréquence plus élevée que celle observée avec ACTEMRA i.v. (3,7 %); cette diminution était plus fréquente chez les patients pesant < 30 kg (25,9 %) que chez ceux pesant ≥ 30 kg (4,0 %). Aucun lien n’a été clairement établi entre une numération des neutrophiles inférieure à 1 × 10⁹/l et la survenue d’infections graves.
SYNDROME DE LIBÉRATION DES CYTOKINES (SLC)
Dans une analyse rétrospective des données d’essais cliniques sur le CTL019/tisagenlecleucel, 45 patients ont été traités par le tocilizumab i.v. à 8 mg/kg (à 12 mg/kg pour les patients pesant moins de 30 kg), avec ou sans corticostéroïdes à forte dose additionnels, pour un SLC sévère ou potentiellement mortel causé par les lymphocytes T-CAR. Le nombre médian de doses administrées de tocilizumab a été de 1 (min.-max. : 1–4 doses). Parmi les réactions indésirables survenues pendant le traitement du SLC causé par les lymphocytes T-CAR, aucune n’était spécifiquement attribuable au traitement par le tocilizumab.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants
ARTHRITE JUVÉNILE IDIOPATHIQUE SYSTÉMIQUE (AJIS)
Le profil d’innocuité de ACTEMRA dans le traitement de l’AJIs a été étudié auprès de 163 enfants. Dans le cadre de l’étude WA18221 (étude de 12 semaines et étude d’extension à long terme), 112 patients (âgés de 2 à 17 ans) ont reçu le tocilizumab par voie i.v., et dans l’étude WA28118 (étude de 52 semaines), 51 patients (âgés de 1 à 17 ans) ont reçu le tocilizumab s.c.
Dans l’étude WA18221, le traitement de 3 des 112 patients répartis aléatoirement a été interrompu avant la fin de la période à double insu de 12 semaines, soit un patient par groupe de traitement. Les raisons invoquées consistaient en des manifestations indésirables graves dans deux cas et en un abandon. Au moment du présent rapport, quatre autres retraits pour des raisons d’innocuité sont survenus au cours de la phase de prolongation en mode ouvert, pour un taux de 3,6 % ou 3,0 par 100 années-patients.
Les réactions indésirables au médicament chez les patients atteints d’AJIs étaient généralement semblables à celles observées chez ceux atteints de PR (voir 8 EFFETS INDÉSIRABLES).
Le Tableau 12 énumère les manifestations indésirables (dont le lien causal avec le traitement a été jugé comme étant au moins lointain) survenant chez ≥ 1 % des patients recevant ACTEMRA lors des 12 semaines initiales à double insu de l’essai clinique WA18221 sur l’AJIs.
Tableau 12 Manifestations indésirables (dont le lien causal avec le traitement a été jugé comme étant au moins lointain) survenant chez ≥ 1 % des patients recevant ACTEMRA toutes les 2 semaines pendant la période d’essai initiale WA18221 de 12 semaines
| Système organique/manifestation indésirable (terme choisi) | Placebo* N = 37 | ACTEMRA* 8 mg/kg N = 37 | ACTEMRA 12 mg/kg N = 38 | ACTEMRA (tous) N = 75 |
|---|---|---|---|---|
| Infections et infestations | 3 | 5 | 5 | 10 |
| Infections des voies respiratoires supérieures | 2 (5,4) | 1 (2,6) | 1 (1,3) | |
| Gastro-entérite virale | 1 (2,6) | 1 (1,3) | ||
| Arthrite bactérienne | 1 (2,7) | 1 (1,3) | ||
| Candidose | 1 (2,7) | 1 (1,3) | ||
| Herpès buccal | 1 (2,7) | 1 (1,3) | ||
| Pharyngite | 1 (2,6) | 1 (1,3) | ||
| Herpès | 1 (2,7) | |||
| Pneumonie à mycoplasmes | 1 (2,6) | 1 (1,3) | ||
| Rhinite | 1 (2,6) | 1 (1,3) | ||
| Amygdalite | 1 (2,7) | 1 (1,3) | ||
| Infection des voies urinaires | 1 (2,7) | 1 (1,3) | ||
| Organisme entier ou point d’injection | 1 | 1 | 0 | 1 |
| Asthénie | 1 (2,7) | 1 (1,3) | ||
| Fatigue | 1 (2,7) | |||
| Troubles musculosquelettiques et des tissus conjonctifs | 0 | 0 | 1 | 1 |
| Arthrite juvénile | 1 (2,6) | 1 (1,3) | ||
| Troubles oculaires | 0 | 1 | 0 | 1 |
| Conjonctivite | 1 (2,7) | 1 (1,3) | ||
| Troubles métaboliques et nutritionnels | 0 | 1 | 0 | 1 |
| Baisse de l’appétit | 1 (2,7) | 1 (1,3) | ||
| Tumeurs bénignes, malignes et indéterminées (y compris kystes et polypes) | 0 | 0 | 1 | 1 |
| Papillome cutané | 1 (2,6) | 1 (1,3) | ||
| Troubles du système nerveux | 2 | 3 | 0 | 3 |
| Céphalées | 1 (2,7) | 2 (5,4) | 2 (2,7) | |
| Étourdissements | 1 (2,7) | |||
| Somnolence | 1 (2,7) | 1 (1,3) | ||
| Troubles psychiatriques | 0 | 0 | 1 | 1 |
| Comportement anormal | 1 (2,6) | 1 (1,3) | ||
| Trouble de l’appareil reproducteur et des seins | 0 | 0 | 1 | 1 |
| Épididymite | 1 (2,6) | 1 (1,3) | ||
| Système organique/manifestation indésirable (terme choisi) | Placebo* N = 37 | ACTEMRA* 8 mg/kg N = 37 | ACTEMRA 12 mg/kg N = 38 | ACTEMRA (tous) N = 75 |
| Troubles respiratoires, thoraciques et médiastinaux | 4 | 1 | 0 | 1 |
| Asthme | 1 (2,7) | |||
| Toux | 1 (2,7) | |||
| Douleur laryngopharyngée | 1 (2,7) | 1 (2,7) | 1 (1,3) | |
| Douleur pleurale | 1 (2,7) | |||
| Troubles gastro-intestinaux | 0 | 2 | 3 | 5 |
| Douleur abdominale | 1 (2,6) | 1 (1,3) | ||
| Diarrhée | 1 (2,7) | 1 (2,6) | 2 (2,7) | |
| Trouble gastro-intestinal | 1 (2,7) | 1 (1,3) | ||
| Vomissements | 1 (2,6) | 1 (1,3) | ||
| Troubles des systèmes sanguin et lymphatique | 0 | 2 | 1 | 3 |
| Lymphadénopathie | 1 (2,7) | 1 (1,3) | ||
| Neutropénie | 1 (2,7) | 1 (2,6) | 2 (2,7) | |
| Troubles de la peau et des tissus sous-cutanés | 0 | 1 | 7 | 8 |
| Urticaire | 3 (7,9) | 3 (4,0) | ||
| Œdème de Quincke | 1 (2,6) | 1 (1,3) | ||
| Dermatite de contact | 1 (2,6) | 1 (1,3) | ||
| Éruption cutanée | 1 (2,7) | 1 (2,6) | 2 (2,7) | |
| Éruption pruritique | 1 (2,6) | 1 (1,3) | ||
| Investigations | 0 | 2 | 1 | 3 |
| Hausse de l’alanine aminotransférase | 1 (2,7) | 1 (1,3) | ||
| Baisse de la numération des neutrophiles | 1 (2,6) | 1 (1,3) | ||
| Hausse des transaminases | 1 (2,7) | 1 (1,3) | ||
| Troubles rénaux et urinaires | 2 | 0 | 0 | 0 |
| Hématurie | 1 (2,7) | |||
| Néphrolithiase | 1 (2,7) | |||
| Troubles hépatobiliaires | 1 | 0 | 0 | 0 |
| Hypertransaminasémie | 1 (2,7) |
* 20 patients sous placebo et 1 patient sous 8 mg/kg de ACTEMRA ont amorcé le traitement de sauvetage avant la semaine 12.
La plupart des manifestations indésirables survenues lors de la partie en mode ouvert de l’essai WA18221 étaient d’intensité faible (668 manifestations indésirables chez 108 patients [96,4 %]) ou moyenne (221 manifestations indésirables chez 75 patients [67,0 %]). Cinq nouvelles manifestations indésirables graves (jamais signalées auparavant : cas uniques d’otite moyenne à 12 mg/kg, ainsi que de zona, ostéoporose, céphalées et torsion testiculaire à 8 mg/kg) se sont ajoutées pour un total de 20 manifestations indésirables graves (13,4 %).
Au moment du présent rapport, 29 patients recevant ACTEMRA i.v. (25,9 %) ont signalé 38 manifestations indésirables graves, pour un taux de 24,8 par 100 années-patients. La majorité de ces manifestations ne sont survenues que chez un patient, à l’exception de la varicelle, signalée chez 4 patients (à 12 mg/kg), de la gastro-entérite (à 8 et à 12 mg/kg), de la pneumonie (à 12 mg/kg) et de l’histiocytose hémophagocytaire (syndrome d’activation des macrophages) (à 8 et à 12 mg/kg), signalées chez 3 patients, ainsi que du zona (à 8 et à 12 mg/kg), signalé chez 2 patients. D’autres manifestations de cet ordre ont été signalées chez des patients individuels, notamment la maladie veino-occlusive du poumon (8 mg/kg), un pneumothorax soupçonné (8 mg/kg) et l’insuffisance cardiaque (8 mg/kg). L’incidence (31,1 % comparé à 23,1 %) et le taux (29,5 comparé à 22,6 par 100 années-patients) de ces manifestations indésirables graves étaient plus élevés chez les patients recevant ACTEMRA à 12 mg/kg qu’à 8 mg/kg, surtout à cause du plus grand nombre d’infections graves (16,4 et 8,0 manifestations par 100 années-patients, respectivement).
Des essais à l’appui, menés au Japon, corroborent les données sur l’innocuité provenant de la période d’essai contrôlé WA18221 de 12 semaines. Dans l’ensemble, 149 patients atteints d’AJIs ont participé à ces études. Au total, 2 patients sont décédés lors de ces études. L’un d’eux a succombé au syndrome d’activation des macrophages (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Syndrome d’activation des macrophages). L’autre patient était un homme âgé de 22 ans ayant contracté une arythmie mortelle secondaire à une amyloïdose cardiaque, 8 jours après l’administration de sa 7e dose de ACTEMRA. Parmi d’autres manifestations indésirables graves, on compte les suivantes (liste non exhaustive) : hémorragie gastro-intestinale, symptômes anaphylactoïdes et perforation duodénale. Les patients en question recevaient une dose de 8 mg/kg toutes les 2 semaines.
Infections
Au cours de la période d’essai contrôlé WA18221 de 12 semaines, 11 patients du groupe sous placebo (comportant 37 patients) ont contracté 13 infections, dont 3 ont été jugées comme ayant au moins une relation de causalité avec le traitement. Dans les groupes sous ACTEMRA, 14 des 37 patients recevant 8 mg/kg ont contracté 17 infections, dont 5 ont été jugées comme ayant au moins une relation de causalité avec le traitement, tandis que 20 des 38 patients recevant 12 mg/kg ont contracté 29 infections, dont 5 ont été jugées comme ayant au moins une relation de causalité avec le traitement, notamment un cas de pneumonie à mycoplasmes. Le plus grand nombre d’infections signalées dans le groupe sous 12 mg/kg était principalement attribuable aux infections des voies respiratoires supérieures, la rhinopharyngite, la gastro-entérite et diverses infections isolées.
Lors de la période d’essai contrôlé WA18221 de 12 semaines, le taux global d’infections pour l’ensemble des patients recevant ACTEMRA i.v. totalisait 344,7 par 100 années-patients (sous 8 mg/kg : 247,3 par 100 années-patients; sous 12 mg/kg : 437,6 par 100 années-patients), tandis qu’il était de 287,0 par 100 années-patients dans le groupe recevant le placebo. Lors de l’étude ouverte de prolongation (partie II), le taux global d’infections totalisait 303,6 par 100 années-patients (sous 8 mg/kg : 212,4 par 100 années-patients; sous 12 mg/kg : 422,8 par 100 années-patients).
Lors de la période d’essai contrôlé WA18221 de 12 semaines, le taux d’infection grave chez les patients recevant ACTEMRA totalisait 11,5 par 100 années-patients (sous 8 mg/kg : 11,8 par 100 années-patients; sous 12 mg/kg : 11,2 par 100 années-patients). Or, parmi eux, 2 infections graves ont été signalées : l’arthrite bactérienne (à streptocoques bêta-hémolytiques du groupe G), signalée dans le groupe recevant 8 mg/kg, et la varicelle, signalée dans le groupe recevant 12 mg/kg. Lors de l’étude ouverte de prolongation, le taux global d’infection grave était de 11,4 par 100 années-patients. Des infections graves ont été nouvellement signalées dans les groupes recevant les doses de 8 ou 12 mg/kg : gastro-entérite (notamment à Campylobacter jejuni), pneumonie et zona; dans le groupe recevant la dose de 8 mg/kg : otite moyenne (notamment à streptocoques hémolytiques du groupe A), bronchopneumonie et pharyngo-amygdalite; ainsi que seulement dans le groupe recevant la dose de 12 mg/kg : gastro-entérite virale et infection des voies respiratoires supérieures.
Dans l’essai WA28118, le taux d’infection parmi les patients atteints d’AJIs ayant reçu le tocilizumab s.c. était comparable à celui des patients traités par le tocilizumab i.v.
Réactions à la perfusion
Pour les patients atteints d’AJIs, les réactions à la perfusion sont définies comme étant toute manifestation survenant pendant une perfusion de ACTEMRA i.v. ou dans les 24 prochaines heures. Lors de l’essai contrôlé de 12 semaines (essai WA18221), 3 patients (4,0 %) recevant ACTEMRA (1 patient sous 8 mg/kg et 2 patients sous 12 mg/kg) ont présenté de telles manifestations pour les 3e et 4e perfusions, dont une réaction considérée comme menaçant le pronostic vital chez un patient recevant 12 mg/kg (œdème de Quincke, lors de la 5e perfusion); dans ce dernier cas, on a mis fin au traitement à l’étude.
Lors des 12 semaines d’essai contrôlé, 12 patients (16 %) sous ACTEMRA i.v. (5 patients recevant 8 mg/kg et 7 patients recevant 12 mg/kg) et 2 patients (5,4 %) sous placebo ont présenté une manifestation dans les 24 heures suivant la perfusion. Dans le groupe recevant ACTEMRA, il s’agissait, entre autres, d’éruptions cutanées (après la 1re perfusion de 8 mg/kg), d’urticaire (après la 3e perfusion de 12 mg/kg), de diarrhée (après la 1re perfusion de 12 mg/kg dans un cas et après la 3e perfusion de 12 mg/kg dans un autre), de malaise épigastrique (après la 3e perfusion de 12 mg/kg), d’arthralgie (après la 1re perfusion de 8 mg/kg) et de céphalées (après la 1re perfusion de 8 mg/kg). Une de ces manifestations (urticaire) était considérée comme grave.
Des réactions cliniquement pertinentes d’hypersensibilité associées à ACTEMRA i.v. et nécessitant l’arrêt du traitement ont été signalées chez 1 des 112 patients (< 1 %) traités par ACTEMRA i.v. lors de la partie contrôlée et de la partie en mode ouvert de l’essai clinique.
Lors de l’essai clinique sur l’AJIs, les patients n’avaient pas reçu de prémédication pour la prévention des réactions à la perfusion, mais la plupart prenaient des corticostéroïdes concomitants dans le cadre de leur traitement initial au moment d’amorcer la prise de ACTEMRA.
Réactions au point d’injection (RI)
Dans l’essai WA28118, 41,2% (21/51) des patients atteints d’AJIs au total ont connu des RI au tocilizumab administré par voie s.c. Les RI les plus fréquentes étaient l’érythème, le prurit, les douleurs et les enflures au point d’injection. La plupart des RI signalées étaient des manifestations de grade 1, et toutes les RI signalées n’étaient pas graves. Aucune des RI ne nécessitait l’interruption du traitement ou de l’administration de la dose du patient.
Immunogénicité
Dans l’essai WA18221, les 112 patients avaient tous passé un test de dépistage d’anticorps anti-tocilizumab au départ. Deux patients ont développé des anticorps anti-tocilizumab, accompagnés dans un cas d’une réaction d’hypersensibilité menaçant le pronostic vital et entraînant le retrait de l’étude (dose de 12 mg/kg). Dans l’autre cas, le patient avait été désigné aléatoirement pour recevoir le placebo, mais recevait12 mg/kg comme traitement de sauvetage. Dans l’essai WA28118, 46 des 51 patients (90,2 %) testés pour détecter la présence d’anticorps anti-tocilizumab au départ ont eu au moins un résultat positif au test de dépistage ultérieurement. Aucun patient n’a présenté des résultats positifs au test de dépistage d’anticorps anti-tocilizumab ultérieurement.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Polyarthrite rhumatoïde (présentation i.v. ou s.c.)
Parmi les autres réactions indésirables survenues en de rares occasions — à une incidence inférieure à 1 % — chez des patients atteints de polyarthrite rhumatoïde traités par ACTEMRA au cours des essais cliniques contrôlés par placebo (période contrôlée de 6 mois des études I à V et période de traitement de 12 mois pour les études II et VI), on note :
Troubles des systèmes sanguin et lymphatique
Anémie macrocytaire, éosinophilie, hémolyse, hypocomplémentémie, anémie ferriprive, réaction leucémoïde, leucocytose, lymphadénite, lymphadénopathie, lymphopénie, macrocytose, anémie microcytaire, neutrophilie, pancytopénie, thrombopénie
Troubles cardiaques
Syndrome coronarien aigu, infarctus aigu du myocarde, angor, angine instable, insuffisance valvulaire aortique, arythmie, artériosclérose de l’artère coronarienne, fibrillation auriculaire, bloc auriculo-ventriculaire de premier degré, bradycardie, bloc de branche gauche, insuffisance cardiaque, insuffisance cardiaque congestive, coronaropathie, sténose de l’artère coronarienne, cyanose, extrasystoles, cardiopathie hypertensive, hypertrophie ventriculaire gauche, fibrose myocardique, infarctus du myocarde, ischémie myocardique, palpitations, maladie du sinus, infarctus myocardique silencieux, tachycardie sinusale, tachycardie supraventriculaire, tachycardie
Troubles congénitaux, familiaux et génétiques
Télangiectasie hémorragique héréditaire, hydrocèle, sténose du pylore
Troubles de l’oreille et du labyrinthe
Périchondrite auriculaire, surdité neurosensorielle, douleurs auriculaires, altération de l’ouïe, hypoacousie, mal des transports, hypoacousie neurosensorielle, otorrhée, bouchon de cérumen, acouphène, vertige positionnel
Troubles endocriniens
Thyroïdite auto-immune, état cushingoïde, goitre, hyperthyroïdie
Troubles oculaires
Blépharite, cécité passagère, choroïdite, hémorragie conjonctivale, conjonctivite allergique, dacryo-adénite acquise, diplopie, épisclérite, parésie des muscles de l’orbite, écoulement oculaire, hémorragie oculaire, irritation oculaire, œdème oculaire, douleurs oculaires, prurit oculaire, œdème des paupières, douleur aux paupières, prurit des paupières, sensation de corps étranger dans les yeux, glaucome, kératite, kératite interstitielle, larmoiement accru, troubles du cristallin, dégénérescence maculaire, hyperémie oculaire, presbytie, ptérygion, kératite ponctuée, décollement rétinien, trouble scléral, sclérite, syndrome de Sicca, trichiasis, kératite ulcéreuse, vision trouble, trouble de la vision, corps flottants du vitré, xérophtalmie
Troubles gastro-intestinaux
Douleurs abdominales basses, sensibilité abdominale, hématome de la paroi abdominale, fissure anale, inflammation anale, prurit anal, trouble ano-rectal, modifications de la régularité des selles, chéilite, colite, polype colique, caries dentaires, hernie diaphragmatique, perforation diverticulaire, diverticule, diverticule (intestinal), sécheresse buccale, ulcère duodénal, dysphagie, entérite, gêne épigastrique, œsophagite érosive, changement de couleur des fèces, flatulences, empoisonnement alimentaire, selles fréquentes, trouble gastrique, hémorragie gastrique, polypes gastriques, ulcère gastrique, gastrite érosive, trouble gastro-intestinal, hémorragie gastro-intestinale, inflammation gastro-intestinale, trouble de la motilité gastro-intestinale, douleurs gastro-intestinales, perforation gastro-intestinale, gastro-œsophagite, saignements gingivaux, douleurs gingivales, enflure gingivale, ulcération gingivale, gingivite, glossodynie, hématémèse, hématochésie, hémorroïdes, hernie hiatale, hyperchlorhydrie, hypoesthésie buccale, hernie inguinale, syndrome du côlon irritable, ulcération du gros intestin, perforation du gros intestin, vésicules labiales, trouble labial, œdème labial, ulcération labiale, malabsorption, mélæna, odynophagie, œsophagite, gêne buccale, trouble buccal, vésication de la muqueuse buccale, douleurs buccales, trouble des tissus mous buccaux, pancréatite, pancréatite chronique, ulcère peptique, maladie parodontale, parodontite, proctalgie, hémorragie rectale, œsophagite de reflux, hypertrophie des glandes salivaires, sigmoïdite, gêne gastrique, vésication de la langue, trouble lingual, desquamation de la langue, ulcération de la langue, trouble dentaire, dent incluse, odontalgie
Organisme entier et point d’injection
Hypersensibilité au point d’application, éruption cutanée au point d’application, érythème au siège de la sonde, gêne thoracique, frissons, kyste, syndrome de sevrage de drogue, œdème facial, douleur faciale, sensation de froid, sensation de chaleur, sensation de chaud et froid, œdème généralisé, œdème gravitationnel, hyperpyrexie, hypothermie, altération de la cicatrisation, inflammation, maladie pseudo-grippale, réaction à la perfusion, ecchymose au point de perfusion, douleur au point de perfusion, éruption cutanée au point de perfusion, réaction au point de perfusion, extravasation au point d’injection, hématome au point d’injection, douleur au point d’injection, prurit au point d’injection, réaction au point d’injection, enflure au point d’injection, irritabilité, enflure localisée, malaise, masse, sécheresse des muqueuses, inflammation des muqueuses, ulcérations des muqueuses, douleurs thoraciques non cardiaques, œdème, douleurs, œdème en godet, écoulement de sécrétions, sensation de corps étranger, dorsalgie, enflure, intolérance à la température, soif, hématome au point de ponction du vaisseau, xérose
Troubles hépatobiliaires
Colique biliaire, dyskinésie biliaire, cholécystite, cholécystite aiguë, cholécystite chronique, lithiase biliaire, hépatite chronique, hépatite cytolytique, kyste hépatique, anomalie de la fonction hépatique, stéatose hépatique, hépatomégalie, hépatotoxicité, hyperbilirubinémie, trouble hépatique, stéato-hépatite non alcoolique
Troubles immunitaires
Allergie aux animaux, allergie aux morsures d’arthropode, allergie aux produits chimiques, allergie au vaccin, réaction anaphylactique, syndrome des antiphospholipides, trouble auto-immun, hypersensibilité au médicament, hypersensibilité au médicament, allergie alimentaire, immunodéficience
Infections et infestations
Abcès abdominal, infection abdominale, abcès, abcès à un membre, abcès au cou, acariose, acarodermatite, sinusite aiguë, amygdalite aiguë, alvéolite dentaire, candidose anale, appendicite, arthrite bactérienne, teigne corporelle, abcès mammaire, bronchite bactérienne, bronchopneumonie, bursite infectieuse, candidose, anthrax, cellulite à staphylocoques, cervicite, sinusite chronique, conjonctivite bactérienne, conjonctivite virale, dermatite infectée, dermatophytose, diarrhée infectieuse, diverticulite, endocardite à entérocoques, oxyurose, érysipèle, érythrasma, infection urinaire à Escherichia, infection oculaire, infection fongique, éruption cutanée fongique, infection cutanée fongique, furoncle, empyème de la vésicule biliaire, ulcère gastrique à Helicobacter, gastro-entérite bactérienne, gastro-entérite à salmonelles, candidose gastro-intestinale, infection gastro-intestinale, herpès génital, infection fongique génitale, giardiase, infection gingivale, maladie infectieuse pieds-mains-bouche, herpès simplex ophtalmique, infection à herpèsvirus, orgelet, impétigo, infection au point d’incision, piqûre d’insecte infectée, kyste sébacé infecté, ulcère cutané infecté, ténosynovite infectée, infection, infection bactérienne, infection parasitique, glossite infectieuse, infection au point d’injection, kératite bactérienne, kératite herpétique, labyrinthite, laryngite, infection de voies respiratoires inférieures, infection pulmonaire, maladie de Lyme, mastite, médiastinite, infection à complexe Mycobacterium avium, myringite, infection du lit d’ongle, infection unguéale, abcès nasal, vestibulite nasale, infection du mamelon, onychomycose, infection bactérienne buccale, candidose buccale, mycose buccale, orchite, ostéomyélite, otite externe, otite moyenne, otite moyenne aiguë, infection à papillomavirus, infection parasitique intestinale, parotidite, infection pelvienne, abcès péri-anal, abcès péri-diverticulaire, abcès périorbital, pharyngite bactérienne, pharyngite streptococcique, pharyngo-amygdalite, infection à pneumocoques, pneumonie à Pneumocystis jiroveci, pneumonie bactérienne, pneumonie nécrosante, infection de la plaie postopératoire, infection à Pseudomonas, pertes purulentes, pyélonéphrite, pyélonéphrite aiguë, pyélonéphrite chronique, pyodermie, éruption cutanée pustuleuse, sepsie, arthrite septique à staphylocoques, choc septique, infection à Serratia, sialoadénite, candidose cutanée, infection cutanée, infection des tissus mous, abcès staphylococcique, infection staphylococcique, infection cutanée staphylococcique, abcès sous-cutané, teigne tondante microscopique, eczéma marginé de Hebra, teigne, pied d’athlète, pityriasis versicolor, infection dentaire, trachéite, trachéobronchite, tuberculose, candidose vaginale, vaginite bactérienne, vaginose à Gardnerella vaginalis, varicelle, diarrhée virale, infection virale, pharyngite virale, sinusite virale, candidose vulvo-vaginale, vulvo-vaginite, infection d’une plaie, sepsie associée à une plaie
Lésions, intoxications et complications liées à l’intervention
Morsure d’animal, griffure d’animal, fracture de la cheville, piqûre d’arthropode, blessure au dos, morsure, fissure osseuse, brûlure au premier degré, lésions thoraciques, fracture comminutive, toxicité du médicament, épicondylite, lésion oculaire, lésion faciale, fracture des os de la face, fracture du fémur, fracture du péroné, fracture du pied, fracture de l’avant-bras, engelures, traumatisme cérébral, épuisement par la chaleur, coup de chaleur, fracture de la hanche, fracture de l’humérus, blessure, dislocation articulaire, foulure articulaire, lacération, lésion labiale, fracture d’un membre inférieur, lésion du ménisque, lésions multiples, lésion musculaire, rupture musculaire, claquage musculaire, blessure au cou, fracture pelvienne, syndrome post-gastrectomie, douleur post-traumatique, complication de la plaie postopératoire, céphalées liées à l’intervention, hypertension liée à l’intervention, nausées liées à l’intervention, vomissements liés à l’intervention, fracture de la branche pubienne, fracture du radius, côte fracturée, égratignure, lésion cutanée, lacération cutanée, fracture rachidienne, fracture de stress, coup de soleil, rupture tendineuse, brûlure thermique, fracture du tibia, fracture de dent, lésion dentaire, hématome traumatique, hémorragie traumatique, ulcère traumatique, plaie, déhiscence de la plaie, fracture du poignet
Épreuves de laboratoire
Alanine aminotransférase, anomalies de l’alanine aminotransférase, hausse des anticorps antinucléaires, artériogramme coronarien, baisse de l’albuminémie, hausse de la phosphatase alcaline, hausse de la bilirubine libre, anomalies de l’hémogramme, hausse de la créatinine sanguine, hausse de la glycémie, baisse du fer sanguin, baisse de la kaliémie, anomalies de la tension artérielle, baisse de la tension artérielle, baisse de la tension artérielle diastolique, hausse de la tension artérielle, hausse du taux sanguin d’urée, hématurie, hausse de la température corporelle, baisse de la densité osseuse, murmure cardiaque, anomalie des radiographies pulmonaires, allongement de l’intervalle QT à l’ECG, anomalie de la repolarisation à l’ECG, inversion de l’onde T à l’ECG, baisse de l’hémoglobine, fréquence cardiaque accrue, irrégularité de la fréquence cardiaque, hausse de la lipidémie, anomalies des tests de la fonction hépatique, hausse des lipoprotéines de basse densité, hausse moyenne de l’hématocrite, présence d’une immunoglobuline monoclonale, anomalie de la numération des neutrophiles, sang occulte, baisse de la numération plaquettaire, anomalies des tests de la fonction rénale, baisse de la ferritine sérique, résultat positif au test cutané à la tuberculine, anomalie pondérale, perte pondérale, baisse des résultats d’analyses leucocytaires, baisse de la numération leucocytaire, leucocyturie
Troubles métaboliques et nutritionnels
Perte de poids anormale, anorexie, déshydratation, pied diabétique, déséquilibre électrolytique, rétention liquidienne, intolérance au glucose, goutte, hypercalcémie, hypernatrémie, hyperuricémie, hypoglycémie, perte de connaissance hypoglycémique, hypokaliémie, augmentation de l’appétit, trouble du métabolisme lipidique, obésité, diabète de type 2, carence en vitamine D
Troubles musculosquelettiques et des tissus conjonctifs
Arthrite, déformation osseuse, douleurs osseuses, oignon, rétrécissement du canal rachidien cervical, chondromalacie, costochondrite, exostose, douleur au côté, déformation du pied, arthrite goutteuse, douleur à l’aine, trouble des disques intervertébraux, protrusion de disque intervertébral, épanchement articulaire, raideur articulaire, enflure articulaire, gêne dans les membres, masse dans les extrémités inférieures, métatarsalgie, atrophie musculaire, masse dans un muscle, faiblesse musculaire, douleurs thoraciques musculosquelettiques, raideur musculosquelettique, syndrome myofascial, douleurs au cou, nodule à une extrémité, ostéite, ostéonécrose, ostéopénie, ostéoporose, fracture d’ostéoporose, douleurs maxillaires, périarthrite, fasciite plantaire, nodule rhumatoïde, syndrome de la coiffe des rotateurs, arthrose rachidienne, kyste synovial, synovite, syndrome de Costen, trouble tendineux, douleur tendineuse, ténosynovite, doigt à ressort
Tumeurs bénignes, malignes et indéterminées (y compris kystes et polypes)
Angiolipome, carcinome basocellulaire, néoplasme mammaire bénin, néoplasme bénin, néoplasme cutané bénin, néoplasme bénin des glandes salivaires, cancer du sein, cancer du sein in situ, myxome cardiaque, carcinome du col de l’utérus, carcinome du col de l’utérus de stade 0, cancer de l’endomètre, cancer de l’endomètre de stade 1, fibro-adénome, hémangiome hépatique, néoplasme hépatique, néoplasme hépatique malin, nævus infecté, néoplasme pulmonaire, carcinome épidermoïde pulmonaire (stade non précisé), nævus mélanocytaire, méningiome, carcinome bronchique métastatique, métatarsalgie de Morton, neurome, néoplasme buccal bénin, tératome bénin à cellules germinales de l’ovaire, polyglobulie essentielle, cancer de la prostate, cancer du rein de stade 2, kératose séborrhéique, cancer de la peau, papillome cutané, adénome thyroïdien, néoplasme thyroïdien, cancer de l’utérus
Troubles du système nerveux
Amnésie, aphasie, aréflexie, sensation de brûlure, occlusion de l’artère carotide, sténose de l’artère carotide, artériosclérose cérébrale, hémorragie cérébrale, ischémie cérébrale, accident vasculaire cérébral (AVC), syndrome du scalène antérieur, convulsions, démence, démence de type Alzheimer, neuropathie diabétique, dysesthésie, dysgueusie, dyslexie, paralysie faciale, crise de grand mal, AVC hémorragique, néphropathie hypertensive, coma hypoglycémique, névralgie intercostale, anévrisme intracrânien, infarctus cérébral ischémique, léthargie, perte de connaissance, radiculopathie lombaire, migraine, névralgie de Morton, compression nerveuse, névralgie, neuropathie périphérique, parosmie, neuropathie sensori-motrice périphérique, paralysie nerveuse péronière, polyneuropathie, névralgie post-herpétique, présyncope, syndrome radiculaire, radiculopathie, syndrome des jambes sans repos, céphalées sinusales, somnolence, syncope vasovagale, céphalées de tension, tremblements, paralysie du nerf facial (VII), paralysie du nerf moteur oculaire externe (VI)
Grossesse, post-partum et troubles périnataux
Avortement, fausse couche
Troubles psychiatriques
Labilité de l’affect, agressivité, agitation, trouble anxieux, trouble bipolaire, syndrome d’épuisement, état confusionnel, humeur dépressive, insomnie du début de la nuit, baisse de la libido, dépression majeure, nervosité, névrose, cauchemars, dépression du post-partum, pseudodémence, trouble du sommeil, stress, tentative de suicide
Troubles rénaux et urinaires
Calcul vésical, calculs urétéraux, cystite hémorragique, cystite interstitielle, hématurie, hydronéphrose, leucocyturie, mictions impérieuses, nycturie, pollakiurie, polyurie, sténose de l’artère rénale, colique néphrétique, kyste rénal, insuffisance rénale, insuffisance rénale chronique
Troubles de l’appareil reproducteur et des seins
Adénomyose, aménorrhée, bartholinite, hyperplasie bénigne de la prostate, masse mammaire, douleurs mammaires, gonflement mammaire, dysplasie cervicale, dysménorrhée, hyperplasie endométriale, endométriose, kyste épididymaire, écoulement génital, hémorragie génitale, hypoménorrhée, trouble menstruel, menstruations irrégulières, métrorrhagie, douleur du mamelon, kyste ovarien, congestion pelvienne, douleurs péniennes, hémorragie post-ménopausique, syndrome prémenstruel, prostatite, hémorragie utérine, polype utérin, sensation de brûlure vaginale, pertes vaginales, hémorragie vaginale, ulcération vaginale, ulcération vulvaire, sécheresse vulvovaginale, prurit vulvovaginal
Troubles respiratoires, thoraciques et médiastinaux
Aspiration, bronchiectasie, bronchite chronique, pneumopathie bulleuse, maladie pulmonaire obstructive chronique, dysphonie, dyspnée d’effort, hémothorax, hoquet, fibrose pulmonaire idiopathique, maladie pulmonaire interstitielle, congestion nasale, gêne nasale, sécheresse nasale, polypes nasaux, perforation du septum nasal, ulcère nasal, hématome des sinus de la face, inflammation pharyngée, épanchement pleural, pleurésie, douleur pleurétique, pneumonite, pneumothorax, toux grasse, embolie pulmonaire, fibrose pulmonaire, masse pulmonaire, râles, trouble respiratoire, congestion des voies respiratoires, irritation des voies respiratoires, rhinite atrophique, rhinorrhée, congestion sinusale, sinusite non infectieuse, syndrome d’apnée du sommeil, irritation de la gorge, inflammation des voies respiratoires supérieures, rhinite vasomotrice, respiration sifflante
Troubles de la peau et des tissus sous-cutanés
Acné, acrodermatite, kératose sénile, dermatose neutrophilique aiguë fébrile, effluvium, œdème de Quincke, ampoule, pétéchie, sueurs froides, vasculite cutanée, pellicules, ulcère de décubitus, dermatite allergique, dermatite bulleuse, dermatite de contact, pied diabétique, ulcère digital, éruption médicamenteuse, dyshidrose, dyspnée d’effort, ecchymoses, eczéma, eczéma nummulaire, éphélides, érythème, érythème annulaire, érythème multiforme, érythème noueux, éruption exfoliative, granulome annulaire, hidrosadénite, hirsutisme, hyperhidrose, hyperkératose, hypoesthésie faciale, tendance accrue aux ecchymoses, ongle incarné, vasculite leucocytoclastique, livedo réticulaire, ongle ponctué, névrodermite, sueurs nocturnes, onychoclasie, purpura palpable, panniculite, papule, dermatite périvasculaire, pétéchies, réaction de photosensibilité, pityriasis, pityriasis rosé de Gibert, prurit allergique, prurit généralisé, psoriasis, purpura, pyoderma gangrenosum, éruption érythémateuse, éruption cutanée généralisée, éruption maculaire, éruption maculopapulaire, éruption papuleuse, éruption pruritique, éruption vésiculaire, rosacée, croûte, dermatite séborrhéique, atrophie cutanée, dyschromie, trouble cutané, érosion cutanée, desquamation, fissures cutanées, fragilité cutanée, hyperpigmentation cutanée, irritation cutanée, lésion cutanée, masse cutanée, nodule cutané, ulcère cutané, dermatite de stase, enflure du visage, urticaire généralisée, éruption vasculitique
Troubles vasculaires
Artériosclérose aortique, artériosclérose, thrombose veineuse profonde, hypertension essentielle, hématome, bouffées vasomotrices, hypotension, sténose de l’artère iliaque, lymphœdème, hypotension orthostatique, artériopathie oblitérante périphérique, trouble vasculaire périphérique, phlébite, phlébite superficielle, phénomène de Raynaud, thrombophlébite superficielle, varicophlébite, varice, fragilité vasculaire, rupture vasculaire, vasculite, maladie veino-occlusive, insuffisance veineuse, stase veineuse, thrombose veineuse à un membre
Maladie à coronavirus 2019 (COVID-19) (présentation i.v. seulement)
Les manifestations indésirables rares, survenues chez moins de 1 % des patients atteints de COVID-19 (n = 974) traités par ACTEMRA dans le cadre de 3 essais à répartition aléatoire, à double insu et contrôlés par placebo (études ML42528, WA42380 et WA42511), étaient les suivantes :
Troubles des systèmes sanguin et lymphatique
Bandémie, bicytopénie, anémie hémorragique, coagulopathie, coagulation intravasculaire disséminée, éosinophilie, anémie hémolytique, diathèse hémorragique, thrombopénie induite par l’héparine, leucopénie, anémie microcytaire, neutropénie, anémie normocytaire, poïkilocytose, polyglobulie, thrombocytose
Troubles cardiaques
Syndrome coronarien aigu, infarctus aigu du myocarde, angine instable, flutter auriculaire, bloc auriculo-ventriculaire complet, bloc de branche droite, arrêt cardiaque, insuffisance cardiaque, thrombose ventriculaire cardiaque, arrêt cardiorespiratoire, choc cardiogénique, insuffisance ventriculaire gauche chronique, dysfonctionnement diastolique, insuffisance ventriculaire gauche, hypertrophie ventriculaire gauche, ischémie myocardique, myocardite, anomalie des valvules pulmonaires, activité électrique non pulsatile, dysfonctionnement ventriculaire droit, insuffisance ventriculaire droite, bradycardie sinusale, tachycardie sinusale, tachycardie supraventriculaire, extrasystole ventriculaire, tachycardie ventriculaire
Troubles de l’oreille et du labyrinthe
Douleur auriculaire, vertiges
Troubles endocriniens
Insuffisance surrénalienne, masse surrénalienne, hypothyroïdie, insuffisance surrénalienne primaire
Troubles oculaires
Sensation anormale dans l’œil, sécheresse oculaire, exophtalmie, douleur oculaire, prurit oculaire, mydriase, corps flottants
Troubles gastro-intestinaux
Gêne abdominale, distension abdominale, perforation de hernie abdominale, douleurs abdominales hautes, hémorragie anale, incontinence anale, ulcère aphteux, sécheresse buccale, duodénite, dyspepsie, entérite, flatulence, trouble gastrique, hémorragie gastrique, ulcère gastrique, perforation d’un ulcère gastrique, varices gastriques, gastrite, gastrite hémorragique, hémorragie gastro-intestinale, reflux gastro-œsophagien pathologique, douleur gingivale, ulcération gingivale, hématémèse, hématochésie, hémorragie hémorroïdale, hémorroïdes, iléus, iléus paralytique, trouble de la vidange gastrique, ischémie intestinale, obstruction intestinale, perforation intestinale, épanchement liquidien intra-abdominal, hémorragie gastro-intestinale basse, méléna, hémorragie buccale, ulcération buccale, odynophagie, douleurs buccales, ulcération palatine, pancréatite, pneumopéritoine, proctalgie, hémorragie rectale, hématome rétropéritonéal, hémorragie rétropéritonéale, stomatite, mal de dent
Troubles généraux et au point d’administration
Asthénie, accès douloureux paroxystique, érythème au point d’insertion du cathéter, hémorragie au point d’insertion du cathéter, lésion au point d’insertion du cathéter, douleur au point d’insertion du cathéter, malaise thoracique, douleur thoracique, frissons, décès, syndrome de sevrage de drogue, fatigue, sensation de froid, hypothermie, extravasation au point de la perfusion, extravasation au point d’injection, urticaire au point d’injection, malaise, inflammation des muqueuses, syndrome de défaillance multiviscérale, douleurs thoraciques non cardiaques, œdème, enflure périphérique, syndrome de réponse inflammatoire systémique, hémorragie au point de ponction
Troubles hépatobiliaires
Insuffisance hépatique aiguë, lithiase biliaire, hypertrophie de la vésicule biliaire, rupture de la vésicule biliaire, insuffisance hépatique, anomalie de la fonction hépatique, stéatose hépatique, hépatite, hépatite aiguë, hépatite toxique, hépatite ischémique, lésion hépatique
Troubles immunitaires
Hypersensibilité
Infections et infestations
Abcès abdominal, sepsie abdominale, infection anorectale d’origine bactérienne, bactériurie asymptomatique, porteur de maladie bactérienne, infection bactérienne, sepsie bactérienne, bronchite, infection à Candida, sepsie à Candida, cellulite, cellulite de l’organe génital mâle externe, cholécystite infectieuse, infection à Citrobacter, infection à Clostridium difficile, conjonctivite, cystite, cystite bactérienne, hépatite à cytomégalovirus, infection à cytomégalovirus, infection liée à un dispositif, empyème, endocardite à entérocoques, entérite infectieuse, bactériémie à Enterobacter, infection à Enterobacter, pneumonie à Enterobacter, bactériémie à entérocoques, infection urinaire à Escherichia, folliculite, fongémie, porteur de maladie fongique, infection cutanée fongique, furoncle, gastro-entérite, gastro-entérite à Escherichia coli, infection à l’aine, infection par le virus de l’herpès, zona, bactériémie à Klebsiella, infection à Klebsiella, labyrinthite, abcès au foie, infection localisée, mastoïdite, rhinopharyngite, candidose œsophagienne, candidose orale, herpès buccal, orchite, abcès pénien, infection pénienne, pharyngite, pneumonie à Acinetobacter, pneumonie à Escherichia, pneumonie à Klebsiella, pneumonie pneumococcique, pneumonie à Proteus, pneumonie à Pseudomonas, pneumonie staphylococcique, infection à Pseudomonas, mucormycose pulmonaire, mycose pulmonaire, sepsie pulmonaire, pyélonéphrite aiguë, infection des voies respiratoires, infection bactérienne des voies respiratoires, infection à Serratia, infection cutanée à Candida, infection cutanée, bactériémie staphylococcique, infection staphylococcique, sepsie staphylococcique, bactériémie streptococcique, surinfection bactérienne, abcès dentaire, trachéobronchite, candidose urinaire, infection fongique des voies urinaires, urosepsis, infection vaginale, infection d’un accès vasculaire, candidose vulvovaginale
Lésions, intoxication et complications liées à l’intervention
Surdosage accidentel, sous-dosage accidentel, empoisonnement alcoolique, lésion anale, thrombose de fistule artérioveineuse, hernie cérébrale, lésion de la fesse, contusion, lésion de l’oreille, escarre, exposition à un agent toxique, chute, fracture du pied, fracture, fracture déplacée, retard de cicatrisation du site d’incision, erreur de médication interceptée, lésion d’un membre, lésion labiale, erreur de médication, hémorragie postopératoire, erreur par omission de l’administration d’une dose d’un produit, accident de la route, abrasion cutanée, déchirure cutanée, peau qui reste marquée par la pression, lésion vertébrale, lésion linguale, lésion trachéale, lésion urétrale, pseudo-anévrisme vasculaire, lésion vulvovaginale, plaie, erreur de dose, erreur dans l’horaire d’administration
Épreuves de laboratoire
Prolongation du temps de céphaline activée, trou anionique augmenté, numération des lymphocytes B augmentée, hausse de la phosphatase alcaline sanguine, augmentation de la bilirubine sanguine, baisse de la calcémie, hausse de la créatinine sanguine, culture sanguine positive, diminution du taux de fibrinogène sanguin, diminution du taux de folates sanguins, hausse de la glycémie, augmentation du taux d’acide lactique sanguin, diminution de la magnésiémie, phosphore sanguin diminué, phosphore sanguin augmenté, potassium sanguin diminué, hausse de la tension artérielle, sodium sanguin diminué, hausse de la thyréostimuline sanguine, hausse du taux sanguin d’urée, augmentation du rapport azote uréique/créatinine dans le sang, hausse du taux sanguin d’acide urique, hématurie, rapport CD4/CD8 augmenté, numération des lymphocytes CD8 diminuée, dépistage positif de Citrobacter, culture urinaire positive, fraction d’éjection diminuée, allongement de l’intervalle QT à l’électrocardiogramme, anomalie de l’onde T à l’électrocardiogramme, dépistage positif d’Enterobacter, numération des éosinophiles augmentée, hausse du taux de gamma-glutamyl-transférase, taux de filtration glomérulaire diminué, hémoglobine diminuée, dépistage positif d’Haemophilus, anomalies des tests de la fonction hépatique, numération des granulocytes immatures augmentée, taux d’interleukine augmenté, élévation du rapport international normalisé, hausse du taux de lipase, numération lymphocytaire diminuée, numération lymphocytaire augmentée, numération monocytaire augmentée, numération des neutrophiles diminuée, numération des neutrophiles augmentée, diminution de la saturation en oxygène, numération plaquettaire diminuée, numération plaquettaire augmentée, procalcitonine augmentée, temps de prothrombine allongé, dépistage positif de Pseudomonas, présence de globules rouges de type échinocytes, hausse de la ferritine sérique, dépistage positif de staphylocoques, numération des lymphocytes T diminuée, thyroxine diminuée, troponine T augmentée, troponine augmentée, perte pondérale, baisse de la numération leucocytaire, hausse de la numération leucocytaire
Troubles du métabolisme et de la nutrition
Acidose, acidose hyperchlorémique, alcalose, alcalose hypochlorémique, baisse de l’appétit, déshydratation, diabète, déséquilibre électrolytique, surcharge liquidienne, rétention liquidienne, goutte, hypercholestérolémie, hypermagnésémie, hypertriglycéridémie, hypervolémie, hypoalbuminémie, hyponatrémie, hypophagie, hypovitaminose, acidose lactique, malnutrition, acidose métabolique, alcalose métabolique, syndrome de perfusion du propofol, carence en vitamine D
Troubles musculosquelettiques et des tissus conjonctifs
Kyste osseux, douleurs osseuses, bursite, syndrome des loges, fasciite, douleur au côté, enflure articulaire, spasmes musculaires, faiblesse musculaire, myalgie, myalgie intercostale, oligoarthrite, douleurs dans les extrémités, rhabdomyolyse
Tumeurs bénignes, malignes et non spécifiées (y compris kystes et polypes)
Néoplasme gastrique, carcinome œsophagien
Troubles du système nerveux
Aphasie, compression du cerveau, lésion cérébrale, œdème cérébral, syndromes vasculaires du tronc cérébral, sensation de brûlure, infarctus cérébelleux, hémorragie cérébrale, infarctus cérébral, ischémie cérébrale, accident vasculaire cérébral, troubles cognitifs, démence, niveau de conscience altéré, sensation vertigineuse posturale, accident vasculaire cérébral embolique, troubles extrapyramidaux, paralysie faciale, accident vasculaire cérébral hémorragique, transformation hémorragique d’un accident vasculaire cérébral, hémiparésie, hypoesthésie, hyposmie, encéphalopathie hypoxique ischémique, paralysie du nerf moteur oculaire, faiblesse acquise en unité de soins intensifs, accident ischémique cérébral, léthargie, encéphalopathie métabolique, migraine, myoclonie, neuromyopathie, neuropathie périphérique, neurotoxicité, paresthésie, polyneuropathie, présyncope, hyperactivité psychomotrice, convulsions, somnolence, syncope, céphalées de tension, encéphalopathie toxique, tremblements
Problèmes de produit
Occlusion de dispositif
Troubles psychiatriques
Rêves anormaux, agitation, état confusionnel, humeur dépressive, dépression, insomnie de début de nuit, délirium aux soins intensifs, changements de l’état mental, syndrome de stress post-traumatique, trouble psychotique, instabilité psychomotrice, trouble du sommeil, idées suicidaires
Troubles rénaux et urinaires
Douleur vésicale, spasmes de la vessie, néphropathie chronique, dysurie, hématurie, néphrolithiase, oligurie, polyurie, colique néphrétique, insuffisance rénale, lésion rénale, douleur urétrale, incontinence urinaire, obstruction des voies urinaires
Troubles de l’appareil reproducteur et des seins
Hyperplasie bénigne de la prostate, hématome du sein, douleur pénienne
Troubles respiratoires, thoraciques et médiastinaux
Œdème pulmonaire aigu, syndrome de détresse respiratoire aiguë, insuffisance respiratoire aiguë, aspiration, asthme, atélectasie, rétention des sécrétions bronchiques, bronchospasme, maladie pulmonaire obstructive chronique, toux, dysphonie, dyspnée, hémoptysie, hémothorax, hoquet, hypoxie, maladie pulmonaire interstitielle, œdème laryngé, congestion nasale, gêne nasale, sécheresse nasale, pneumonie organisante, douleur oropharyngée, hémorragie pharyngée, épanchement pleural, pleurésie, douleur pleurale, pneumomédiastin, pneumonie par aspiration, pneumonite, pneumothorax spontané, toux productive, thrombose de l’artère pulmonaire, congestion pulmonaire, fibrose pulmonaire, hémorragie pulmonaire, hypertension pulmonaire, masse pulmonaire, œdème pulmonaire, acidose respiratoire, trouble respiratoire, rhinorrhée, syndrome d’apnée du sommeil, rétention des expectorations, stridor, tachypnée
Troubles de la peau et des tissus sous-cutanés
Pustulose exanthématique aiguë généralisée, alopécie, œdème de Quincke, ulcère de décubitus, kyste dermique, dermatite, dermatite allergique, dermatite de contact, pied diabétique, sécheresse cutanée, ecchymose, eczéma, érythème, hyperhidrose, intertrigo, miliaire, sueurs nocturnes, prurit, purpura fulminans, éruption érythémateuse, éruption maculopapulaire, éruption pruritique, syndrome de l’homme rouge, trouble cutané, fissures cutanées, hyperpigmentation cutanée, irritation cutanée, ulcère cutané, dermatite de stase, emphysème sous-cutané, urticaire
Troubles vasculaires
Anévrisme aortique, hémorragie artérielle, thrombose de la veine axillaire, fluctuation de la tension artérielle, maladie vasculaire associée au diabète, gangrène sèche, embolie, bouffées vasomotrices, hématome, instabilité hémodynamique, hémorragie, hypoperfusion, choc hypovolémique, thrombose de la veine jugulaire, hypotension orthostatique, occlusion artérielle périphérique, thrombose artérielle périphérique, embolie périphérique, choc, choc hémorragique, thrombose de la veine subclavière, thrombophlébite, thrombophlébite superficielle, thrombose veineuse, thrombose veineuse d’un membre
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données d’étude clinique
Anomalies hématologiques
POLYARTHRITE RHUMATOÏDE
Neutrophiles
Administration par voie intraveineuse
Au cours des études cliniques contrôlées d’une durée de 6 mois, 1,8 % et 3,4 % des patients des groupes ACTEMRA à 4 mg/kg ou à 8 mg/kg + ARMM, respectivement, ont présenté une numération des neutrophiles inférieure à 1 x 10⁹/l, comparativement à 0,1 % des patients du groupe placebo + ARMM (voir Tableau 13). Environ la moitié des cas de numération des neutrophiles inférieure à 1 x 10⁹/l sont survenus dans les 8 premières semaines de traitement. Une baisse de la numération des neutrophiles à moins de 0,5 x 10⁹/l a été signalée chez 0,4 % et 0,3 % des patients des groupes ACTEMRA à 4 mg/kg ou à 8 mg/kg + ARMM, respectivement, comparativement à 0,1 % des patients du groupe placebo + ARMM (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Pendant les 12 mois de traitement de l’étude II (LITHE), 2,3 % et 4,5 % des patients des groupes ACTEMRA à 4 mg/kg ou à 8 mg/kg + MTX, respectivement ont présenté une numération des neutrophiles inférieure à 1 x 10⁹/l, comparativement à 0,0 % des patients du groupe placebo + MTX. Au total, 0,5 % et 0,3 % des patients des groupes ACTEMRA à 4 mg/kg ou à 8 mg/kg + MTX, respectivement, ont présenté une numération de neutrophiles inférieure à 0,5 x 10⁹/l, comparativement à 0,0 % des patients du groupe placebo + MTX.
Dans les données cumulatives allant jusqu’à la semaine 104, les patients ayant reçu ACTEMRA affichaient des diminutions moyennes de la numération absolue des neutrophiles supérieures à celles des sujets du groupe placebo + MTX. Cette diminution liée à la dose de la numération absolue moyenne des neutrophiles a aussi été constatée chez les patients qui sont passés de la dose de ACTEMRA de 4 à 8 mg/kg. Une plus grande proportion de sujets (4,2 %, 22/532) traités par ACTEMRA à 8 mg/kg + MTX ont présenté une numération absolue des neutrophiles de grade 3 comparativement à toute autre cohorte de patients traités par ACTEMRA, y compris dans les groupes de changement de traitement (1,1-2,1 %) et placebo + MTX (0,03 %, 1/392); 9 patients (6 recevant ACTEMRA à 8 mg/kg et 3 recevant ACTEMRA à 4 mg/kg) ont présenté une neutropénie de grade 4 (numération absolue des neutrophiles < 0,5 x 10⁹/l). De plus, 2 patients recevant le placebo ont présenté une neutropénie de grade 4.
Chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, le schéma et l’incidence des diminutions des numérations des neutrophiles étaient conformes à ce que l’on avait observé dans les études cliniques contrôlées d’une durée de 6 mois.
Administration par voie sous-cutanée
Lors des analyses de laboratoire de routine effectuées pendant la période de six mois contrôlée des études (SC-I [SUMMACTA] et SC-II [BREVACTA]) sur ACTEMRA, 2,9 % et 3,7 % des patients des groupes recevant 162 mg de ACTEMRA par voie sous-cutanée chaque semaine ou toutes les deux semaines, respectivement, ont présenté une numération des neutrophiles inférieure à 1 x 10⁹/l.
Aucun lien n’a été clairement établi entre une numération des neutrophiles inférieure à 1 x 10⁹/l et la survenue d’infections graves.
Plaquettes
Administration par voie intraveineuse
Au cours des études cliniques contrôlées d’une durée de 6 mois, la numération plaquettaire est descendue à moins de 100 x 103/μl chez 1,3 et 1,7 % des patients des groupes ACTEMRA à 4 mg/kg ou à 8 mg/kg + ARMM, respectivement, comparativement à 0,5 % des patients du groupe placebo + ARMM (voir Tableau 13).
Pendant les 12 mois de l’étude II (LITHE), 1,8 % et 2,0 % des patients du groupe ACTEMRA à 4 mg/kg et à 8 mg/kg ACTEMRA + MTX, respectivement, ont présenté une numération plaquettaire inférieure à 100 x 103/μl, comparativement à 0,5 % des patients du groupe placebo + MTX.
Dans les données cumulatives jusqu’à la semaine 104, 8 patients des groupes ACTEMRA ont subi une thrombopénie de grade 2, 2 patients, une thrombopénie de grade 3 (≥ 25 à < 50 x 109/l) et 3 patients, une thrombopénie de grade 4 (< 25 x 109/l) (chacun des cas ne s’étant produit qu’une seule fois).
Chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, le schéma et l’incidence des diminutions des numérations plaquettaires étaient conformes à ce que l’on avait observé dans les études cliniques contrôlées d’une durée de 6 mois.
Tableau 13 Variations cliniquement significatives des valeurs de laboratoire hématologiques au cours de la période contrôlée de 6 mois
| Paramètre de laboratoire | ACTEMRA à 8 mg/kg en monothérapie N = 288 n (%) | Méthotrexate N = 284 n (%) | ACTEMRA à 4 mg/kg + ARMM N = 774 n (%) | ACTEMRA à 8 mg/kg + ARMM N = 1 582 n (%) | Placebo + ARMM N = 1 170 n (%) |
| Neutropénie | |||||
| Grade 3/4 (< 1 x 10⁹/l) | 9 (3,1 %) | 1 (0,4 %) | 14 (1,8 %) | 54 (3,4 %) | 1 (0,1 %) |
| Thrombopénie | |||||
| < 100 x 103/μl | 4 (1,4 %) | 1 (0,4 %) | 10 (1,3 %) | 27 (1,7 %) | 6 (0,5 %) |
Tableau 14 Variations cliniquement significatives des valeurs de laboratoire hématologiques au cours de la période de traitement de 12 mois de l’étude II (LITHE)
| Système ou appareil/ manifestation indésirable | Placebo + MTX* N = 392 (%) | ACTEMRA (Plac→4) 4 mg/kg + MTX N = 196∆ (%) | ACTEMRA (Plac→4→8) 8mg/kg + MTX N = 30∆ (%) | ACTEMRA (4 et 4→8) 4 mg/kg + MTX* N = 399 (%) | ACTEMRA (4→8) 8 mg/kg+ MTX N = 95 (%) | ACTEMRA 8 mg/kg+ MTX* N = 399 (%) |
|---|---|---|---|---|---|---|
| Neutropénie | ||||||
| Grade 3/4 (< 1 x 10⁹/l) | 1 (< 1 %) | 1 (< 1 %) | 0 | 10 (2,5 %) | 3 (3,2 %) | 18 (4,5 %) |
| Thrombopénie | ||||||
| < 100 x 103/μl | 2 (< 1 %) | 1 (< 1 %) | 0 | 7 (1,8 %) | 1(1,1 %) | 8 (2,0 %) |
* Ces groupes représentent le traitement assigné aléatoirement à l’origine.
Les patients pourraient avoir été inclus dans plus d’un groupe en raison de la possibilité pour les patients de recevoir un traitement de sauvetage.
∆ Représente les patients ayant reçu à l’origine le placebo en association avec le MTX et qui sont passés à ACTEMRA à 4 mg/kg, y compris 30 patients ayant reçu à l’origine le MTX en association avec le placebo et qui sont passés à ACTEMRA à 4 mg/kg, puis à 8 mg/kg.
¥ Comprend les 95 patients ayant reçu à l’origine la dose de ACTEMRA de 4 mg/kg et qui sont passés à la dose de 8 mg/kg.
Administration par voie sous-cutanée
Lors des analyses de laboratoire de routine effectuées pendant la période de six mois contrôlée des études (SC-I [SUMMACTA] et SC-II [BREVACTA]) sur ACTEMRA, la numération plaquettaire a baissé, atteignant une numération ≤ 100 × 103/μl chez 2 % des patients recevant ACTEMRA par voie sous-cutanée une fois par semaine, et chez 1 % des patients recevant ACTEMRA s.c. toutes les deux semaines; aucun patient n’a présenté une numération plaquettaire inférieure ou égale à 50 x 103/μl.
ARTÉRITE À CELLULES GÉANTES
Neutrophiles
Lors des analyses de laboratoire de routine effectuées pendant la période de 52 semaines contrôlée par placebo et à double insu de l’étude sur l’ACG, la numération des neutrophiles a baissé à < 1 x 10⁹/l chez 4 % des patients recevant ACTEMRA s.c. une fois par semaine. Cette manifestation n’a pas été observée dans les groupes recevant le placebo et la prednisone en dose décroissante.
Aucun lien de causalité clair n’a été établi entre les baisses de la numération des neutrophiles sous 1 x 10⁹/l et la survenue d’infections graves.
Plaquettes
Lors des analyses de laboratoire de routine effectuées pendant la période de 52 semaines contrôlée par placebo et à double insu de l’étude sur l’ACG, un patient (1 %, 1/100) du groupe recevant ACTEMRA s.c. une fois par semaine a présenté un seul épisode transitoire de baisse de la numération plaquettaire sous 100 x 103/µl sans manifestation hémorragique connexe. Aucune baisse de la numération plaquettaire sous le seuil de 100 x 103/µl n’a été observée dans les groupes recevant le placebo et la prednisone à dose décroissante.
ARTHRITE JUVÉNILE IDIOPATHIQUE POLYARTICULAIRE
Neutrophiles
La surveillance régulière des valeurs de laboratoire de chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition a relevé une baisse de la numération de neutrophiles jusqu’à un taux inférieur à 1 × 10⁹/l survenue chez 3,2 % des patients (11 patients sur 188, 2 patients dans le groupe sous 10 mg/kg [< 30 kg], 5 patients dans le groupe sous 8 mg/kg [< 30 kg] et 4 patients dans le groupe sous 8 mg/kg [≥ 30 kg]). Aucune relation claire n’a été relevée entre la chute à un taux de neutrophiles inférieur à 1 x 10⁹/l et la survenue d’infections graves. Les 11 patients dont le taux de neutrophiles était devenu inférieur à 1 x 10⁹/l n’ont pas contracté d’infection grave pendant la manifestation (± 30 jours). Six patients ont contracté 8 infections (aucune grave) pendant la période (± 30 jours) de la diminution des neutrophiles à moins de 1 x 10⁹/l sur les deux ans. Les manifestations comprenaient la trachéite et la grippe dans le groupe sous 10 mg/kg (< 30 kg); la grippe, l’infestation de poux et les oreillons dans le groupe sous 8 mg/kg (< 30 kg) et la rhinopharyngite et l’infection des voies respiratoires supérieures (2 manifestations) dans le groupe sous 8 mg/kg (≥ 30 kg). Lors des analyses de laboratoire de routine effectuées pendant l’étude sur ACTEMRA s.c., la numération des neutrophiles a baissé à moins de 1 × 10⁹/l chez 15,4 % des patients.
Plaquettes
Durant la surveillance régulière des valeurs de laboratoire de chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, 2 % des patients (4 patients sur 188, 2 patients recevant 10 mg/kg [< 30 kg] et 2 patients recevant 8 mg/kg [≥ 30 kg]) présentaient une diminution de la numération plaquettaire jusqu’à un taux ≤ 100 × 103/μl sans saignement associé. Lors des analyses de laboratoire de routine effectuées pendant l’étude sur ACTEMRA s.c., aucun patient n’a présenté de diminution de la numération plaquettaire jusqu’à un taux ≤ 50 × 103/μl ni de manifestation de saignement associée.
ARTHRITE JUVÉNILE IDIOPATHIQUE SYSTÉMIQUE
Neutrophiles
La surveillance régulière des valeurs de laboratoire pendant l’essai contrôlé de 12 semaines (essai WA18221) a révélé une baisse de la numération des neutrophiles à un taux inférieur à 1 × 10⁹/l chez 7 % des patients recevant ACTEMRA i.v., tandis qu’aucune baisse ne survenait dans le groupe placebo. Lors de la période d’essai ouvert de prolongation (essai WA18221), la numération des neutrophiles a chuté à moins de 1 x 10⁹/l chez 17 % des patients recevant ACTEMRA i.v.
Au cours de l’essai contrôlé de 12 semaines, 2 infections non graves sont survenues chez le même patient dans les 21 jours suivant la chute de la numération des neutrophiles sous le seuil de 1 × 10⁹/l. Il s’agissait d’une conjonctivite infectieuse et d’un abcès dentaire chez un patient recevant la dose de 12 mg/kg. Au cours de la période en mode ouvert, 2 autres patients recevant la dose de 12 mg/kg ont présenté une manifestation infectieuse dans les 21 jours après la chute des neutrophiles sous le seuil de 1 × 10⁹/l. Les manifestations infectieuses en question étaient les suivantes : une conjonctivite, une infection des voies respiratoires supérieures et une rhinopharyngite, toutes de faible intensité.
Au cours de l’essai ouvert de 52 semaines (essai WA28118), la diminution du taux de neutrophiles en-dessous de 1 × 10⁹/l a touché 23,5 % des patients ayant reçu le tocilizumab par voie s.c.
Plaquettes
La surveillance régulière des valeurs de laboratoire pendant l’essai contrôlé de 12 semaines (essai WA28118) a révélé que 3 % des patients sous placebo (1 sur 37) et 1 % des patients sous ACTEMRA i.v. (1 patient à qui la dose de 12 mg/kg avait été assignée aléatoirement) ont présenté une baisse de la numération plaquettaire à une valeur ≤ 100 × 103/μl.
Lors de l’essai ouvert de prolongation (WA28118), la chute de la numération plaquettaire en dessous de 100 x 103/μl est survenue chez 4 % des patients recevant ACTEMRA i.v. (4 patients sous 8 mg/kg et 1 patient sous 12 mg/kg), sans manifestation de saignement associée.
Dans l’essai ouvert de 52 semaines (essai WA28118), une diminution du nombre de plaquettes à moins de 100 × 103/μl s’est produite chez 2 % des patients traités par le tocilizumab s.c.
Hausses des enzymes hépatiques
POLYARTHRITE RHUMATOÏDE
Administration par voie intraveineuse
Au cours des études cliniques contrôlées d’une durée de 6 mois, on a observé des hausses transitoires des taux d’ALT ou d’AST à plus de 3 fois la LSN chez 4,9 % des patients recevant le MTX comparativement à 2,1 % des patients traités par ACTEMRA à 8 mg/kg et chez 5,9 % et 6,5 % des patients ayant reçu ACTEMRA à 4 mg/kg et à 8 mg/kg en association avec des ARMM classiques, respectivement, comparativement à 1,5 % des patients ayant reçu un placebo en association avec des ARMM classiques. L’ajout de médicaments potentiellement hépatotoxiques (comme le MTX) à ACTEMRA en monothérapie a entraîné une augmentation de la fréquence de telles élévations. Un taux d’ALT ou d’AST plus de cinq fois la LSN a été observé chez 0,7 % des patients traités par ACTEMRA en monothérapie et 1,4 % des patients recevant l’association de ACTEMRA + ARMM classiques. La majorité de ces patients ont arrêté de prendre ACTEMRA. Des augmentations de la bilirubine indirecte supérieures à la limite supérieure de la normale, relevées lors d’analyses de laboratoire de routine, ont été observées chez 0 % des patients recevant le MTX comparativement à 4,5 % des patients du groupe ACTEMRA à 8 mg/kg, et chez 3,5 % et 6,1 % des patients ayant reçu ACTEMRA à 4 mg/kg et à 8 mg/kg + ARMM classique, respectivement, comparativement à 0,8 % des patients du groupe placebo + ARMM classique.
Dans les 12 mois de traitement de l’étude II (LITHE), 8,3 % et 10,3 % des patients ayant reçu les doses de 4 mg/kg et de 8 mg/kg de ACTEMRA + MTX, respectivement, ont présenté des taux d’ALT/AST supérieurs à 3 fois la LSN, comparativement à 1,8 % des patients du groupe placebo + MTX. Des augmentations de la bilirubine indirecte supérieures à la LSN, relevées lors d’analyses de laboratoire de routine, ont été observées chez 6,0 % et 11,0 % des patients ayant reçu ACTEMRA à 4 mg/kg et à 8 mg/kg + ARMM classique, respectivement, comparativement à 1,3 % des patients du groupe placebo + MTX.
Au total, 399 patients ayant uniquement reçu une dose de ACTEMRA de 8 mg/kg (au cours de l’année 1) sont passés de valeurs initiales inférieures à 3 fois la LSN à des valeurs subséquentes (pires valeurs) supérieures à 3 fois la LSN : 10,3 % (41/399) des patients pendant l’année 1 comparativement à 12,2 % (65/532) pendant l’année 2 pour l’ALT; 3 % (12/399) des patients pendant l’année 1 comparativement à 4,3 % (23/532) pendant l’année 2 pour l’AST.
Au total, 451 patients qui sont passés de la dose de ACTEMRA de 4 mg/kg à 8 mg/kg, sont passés de valeurs initiales inférieures à 3 fois la LSN à des valeurs subséquentes (pires valeurs) supérieures à 3 fois la LSN : 6,0 % (27/451) vs 8,5 % (38/451) pour l’ALT et < 1,0 % (3/451) vs 2,4 % (11/451) pour l’AST (comparaison avant et après le changement).
Chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, le schéma et l’incidence des hausses des taux d’ALT ou d’AST sont restés conformes à ce que l’on avait observé dans les études cliniques contrôlées d’une durée de 6 mois.
Tableau 15 Incidence de hausse de l’ALT/AST au cours de la période contrôlée de 6 mois
ACTEMRA À 8 mg/kg en monothérapie N = 288 n (%) | Méthotrexate N = 284 n (%) | ACTEMRA à 4 mg/kg + ARMM N = 774 n (%) | ACTEMRA à 8 mg/kg + ARMM N = 1582 n (%) | Placebo + ARMM N = 1170 n (%) | |
| ALT (U/l) | |||||
| > LSN à 3 x LSN | 105 (36) | 95 (33) | 349 (45) | 763 (48) | 269 (23) |
| > 3x LSN à 5 x LSN | 4 (1,4) | 11 (3,9) | 36 (4,7) | 80 (5,1) | 15 (1,3) |
| > 5x LSN | 2 (0,7) | 3 (1,1) | 10 (1,3) | 23 (1,5) | 3 (0,3) |
| AST (U/l) | |||||
| > LSN à 3 x LSN | 64 (22) | 74 (26) | 264 (34) | 646 (41) | 194 (17) |
| > 3x LSN à 5 x LSN | 1 (0,3) | 5 (1,8) | 8 (1,0) | 29 (1,8) | 3 (0,3) |
| > 5x LSN | 2 (0,7) | 1 (0,4) | 1 (0,1) | 3 (0,2) | 1 (< 0,1) |
LSN = limite supérieure de la normale
Tableau 16 Incidence de hausses de l’ALT/AST au cours des 12 mois de traitement de l’étude II (LITHE)
| Système ou appareil/ manifestation indésirable | Placebo + MTX* N = 392 (%) | ACTEMRA (Plac→4) 4 mg/kg+ MTX N = 196∆ (%) | ACTEMRA (Plac→4→8) 8mg/kg + MTX N = 30∆ (%) | ACTEMRA (4 et 4→8) 4 mg/kg +MTX* N = 399 (%) | ACTEMRA (4→8) 8 mg/kg+ MTX N = 95¥ (%) | ACTEMRA 8 mg/kg+ MTX* N = 399 (%) |
|---|---|---|---|---|---|---|
| ALT (U/l) | ||||||
| > LSN à 3 x LSN | 114 (29) | 82 (42) | 10 (33) | 208 (52) | 45 (47) | 240 (60) |
| > 3 x LSN à 5 x LSN | 6 (2) | 9 (5) | 0 (0) | 23 (6) | 3 (3) | 32 (8) |
| > 5 x LSN | 1(< 1) | 3 (2) | 0 (0) | 10 (2.5) | 3 (3) | 12 (3) |
| AST (U/l) | ||||||
| > LSN à 3 x LSN | 85 (22) | 55 (28) | 6 (20) | 168 (42) | 34 (36) | 219 (55) |
| > 3 x LSN à 5 x LSN | 1 (< 1) | 2 (1) | 0 (0) | 7 (2) | 2 (2) | 13 (3) |
| > 5 x LSN | 0 (0) | 2 (1) | 0 (0) | 2 (< 1) | 0 (0) | 0 (0) |
* Ces groupes représentent le traitement assigné aléatoirement à l’origine.
LSN = limite supérieure de la normale
Les patients pourraient avoir été inclus dans plus d’un groupe en raison de la possibilité pour les patients de recevoir un traitement de sauvetage.
∆ Représente les patients ayant reçu à l’origine placebo + MTX et qui sont passés à ACTEMRA à 4 mg/kg; parmi eux, 30 autres patients ayant reçu à l’origine MTX + placebo, sont passés à ACTEMRA à 4 mg/kg puis à 8 mg/kg.
¥ Comprend les 95 patients ayant reçu à l’origine la dose de ACTEMRA de 4 mg/kg et qui sont passés à la dose de 8 mg/kg.
Lors de l’étude VI (FUSION), les patients adultes n’ayant jamais reçu de MTX et atteints de PR évolutive précoce (durée moyenne de la maladie ≤ 6 mois) modérée à sévère ont éprouvé davantage de hausses transitoires de l’ALT dépassant le triple de la LSN par rapport à l’ensemble des témoins des études I à V. Ces hausses ont été observées tant chez les patients sous ACTEMRA que ceux recevant le MTX en monothérapie.
Lors de l’étude WA25204 (ENTRACTE), 1 538 patients de 50 ans et plus atteints de PR modérée ou sévère et présentant au moins un facteur de risque cardiovasculaire supplémentaire ont été traités par 8 mg/kg de ACTEMRA pendant en moyenne 3,2 ans (voir 14 ÉTUDES CLINIQUES). Des hausses de l’ALT ou de l’AST de plus de trois fois la LSN ont été signalées chez 81 (5,3 %) et 34 (2,2 %) patients, respectivement. Une manifestation grave à type d’hépatite médicamenteuse avec hyperbilirubinémie a été signalée chez un patient traité par ACTEMRA (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Administration par voie sous-cutanée
Lors des analyses de laboratoire de routine effectuées pendant la période de six mois contrôlée des études (SC-I [SUMMACTA] et SC-II [BREVACTA]) sur ACTEMRA, une hausse du taux d’ALT à ≥ 3 x LSN est survenue chez 6,5 % des patients recevant ACTEMRA s.c. chaque semaine et chez 3,4 % des patients le recevant toutes les deux semaines; 1,4 % et 0,7 % des patients de chacun de ces groupes, respectivement, ont présenté une hausse de l’AST ≥ 3 x LSN. On a observé une hausse de l’ALT ≥ 5 x LSN chez 1 % des patients recevant ACTEMRA s.c. chaque semaine et chez moins de 1 % des patients le recevant toutes les deux semaines; la proportion de patients dans chaque groupe présentant une hausse de l’AST ≥ 5 x LSN a été inférieure à 1 % et de 0 %, respectivement.
ARTÉRITE À CELLULES GÉANTES
Lors des analyses de laboratoire de routine effectuées pendant la période de 52 semaines contrôlée par placebo et à double insu de l’étude sur l’ACG, une hausse de l’ALT à ≥ 3 x LSN est survenue chez 3 % des patients du groupe ACTEMRA s.c. chaque semaine, chez 2 % des patients du groupe placebo et prednisone à dose décroissante sur 52 semaines, et aucun patient du groupe placebo et prednisone à dose décroissante sur 26 semaines. Une hausse de l’AST de plus de trois fois la LSN est survenue chez 1 % des patients du groupe ACTEMRA s.c. chaque semaine, comparativement à aucun patient des groupes placebo et prednisone à dose décroissante.
ARTHRITE JUVÉNILE IDIOPATHIQUE POLYARTICULAIRE
Lors de la surveillance habituelle des valeurs de laboratoire chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, une hausse du taux d’ALT ou d’AST jusqu’à une valeur ≥ 3 x LSN est survenue, respectivement, chez 6,4 % (1 patient du groupe passé de la dose de 10 mg/kg à celle de 8 mg/kg [moins de 30 kg], 3 patients du groupe sous 8 mg/kg [moins de 30 kg] et 8 patients du groupe sous 8 mg/kg [≥ 30 kg]) et 2,7 % (2 patients du groupe sous 8 mg/kg [moins de 30 kg] et 3 patients du groupe sous dose de 8 mg/kg [plus de 30 kg]) des patients, respectivement. Lors des analyses de laboratoire de routine effectuées pendant l’étude sur ACTEMRA s.c., une hausse du taux d’ALT ou d’AST de plus de trois fois la LSN s’est produite chez 9,6 % et 3,8 % des patients, respectivement.
ARTHRITE JUVÉNILE IDIOPATHIQUE SYSTÉMIQUE
Lors de la surveillance habituelle des valeurs de laboratoire au cours de l’essai contrôlé de 12 semaines (essai WA18221), une hausse du taux d’ALT ou d’AST jusqu’à une valeur ≥ 3 x LSN est survenue, respectivement, chez 5 % et 3 % des patients recevant ACTEMRA, mais 0 % des patients recevant le placebo. Pendant l’essai ouvert de prolongation (WA18221), la hausse du taux d’ALT ou d’AST jusqu’à une valeur ≥ 3 x LSN est survenue, respectivement, chez 13 % et 5 % des patients recevant ACTEMRA i.v.
Dans l’essai ouvert de 52 semaines (essai WA28118), une hausse du taux d’ALT ou d’AST jusqu’à une valeur ≥ 3 x LSN est survenue chez 9,8 % et 4,0 % des patients traités par le tocilizumab s.c. respectivement.
Hausses des paramètres lipidiques
POLYARTHRITE RHUMATOÏDE
Administration par voie intraveineuse
Au cours des épreuves de laboratoire de routine dans le cadre d’études cliniques contrôlées d’une durée de 6 mois, des hausses des paramètres lipidiques (cholestérol total, LDL, HDL et triglycérides) ont été observées 6 semaines après l’instauration de ACTEMRA et les taux sont demeurés élevés tout au long du traitement par la suite. On a observé une augmentation des triglycérides à des taux supérieurs à 5,64 mmol/l. Dans les essais cliniques, le taux de cholestérol total est demeuré supérieur à 6,2 mmol/l chez environ 24 % des patients sous ACTEMRA, et chez 15 % d’entre eux, le taux de LDL est resté supérieur ou égal à 4,1 mmol/l.
Les variations des paramètres lipidiques entre le début de l’étude et la semaine 24 ont été évaluées et sont résumées ci-dessous :
- Le taux moyen de C-LDL a augmenté de 0,34 mmol/l dans le groupe ACTEMRA à 4 mg/kg + ARMM, de 0,52 mmol/l dans le groupe ACTEMRA à 8 mg/kg + ARMM et de 0,65 mmol/l dans le groupe ACTEMRA à 8 mg/kg en monothérapie.
- Le taux moyen de C-HDL a augmenté de 0,08 mmol/l dans le groupe ACTEMRA à 4 mg/kg + ARMM, de 0,13 mmol/l dans le groupe ACTEMRA à 8 mg/kg + ARMM et de 0,10 mmol/l dans le groupe ACTEMRA à 8 mg/kg en monothérapie.
- Le rapport LDL/HDL moyen a augmenté de 0,12 mmol/l en moyenne dans le groupe ACTEMRA à 4 mg/kg + ARMM, de 0,16 mmol/l dans le groupe ACTEMRA à 8 mg/kg + ARMM et de 0,31 mmol/l dans le groupe ACTEMRA à 8 mg/kg en monothérapie.
Chez la majorité des patients, il n’y a pas eu d’augmentation des indices athérogènes, et la hausse du cholestérol total a répondu aux agents hypolipidémiants.
Pendant les 12 mois de traitement de l’étude II (LITHE), 21,8 % et 36,1 % des patients ayant reçu ACTEMRA à raison de 4 mg/kg ou de 8 mg/kg + MTX, respectivement, ont atteint des taux de cholestérol total supérieurs à 6,2 mmol/l, comparativement à 18,4 % des patients du groupe placebo + MTX. On n’a observé des élévations du C-LDL à > 4,1 mmol/l chez 16,0 % et 23,8 % des patients ayant reçu ACTEMRA à raison de 4 mg/kg ou de 8 mg/kg + MTX, respectivement, comparativement à 11,2 % des patients du groupe placebo + MTX.
On a évalué les variations des paramètres lipidiques entre le début de l’étude et la semaine 52, et les résultats sont résumés ci-dessous :
- Le taux moyen de C-LDL a augmenté de 0,36 mmol/l dans le groupe ACTEMRA à 4 mg/kg + MTX, de 0,53 mmol/l dans le groupe ACTEMRA à 8 mg/kg + MTX et de 0,09 mmol/l dans le groupe placebo + MTX.
- Le taux moyen de C-HDL a augmenté de 0,07 mmol/l dans le groupe ACTEMRA à 4 mg/kg + MTX, de 0,09 mmol/l dans le groupe ACTEMRA à 8 mg/kg + MTX et de 0,04 mmol/l dans le groupe placebo + MTX.
- Le rapport LDL/HDL moyen a augmenté de 0,18 en moyenne dans le groupe ACTEMRA à 4 mg/kg + MTX, de 0,23 dans le groupe ACTEMRA à 8 mg/kg + MTX et de 0,02 dans le groupe placebo + MTX.
Au cours de la période initiale de traitement de 12 mois avec répartition aléatoire, selon les seuils de l’ATP III, les augmentations du C-LDL inférieures à 4,1 mmol/l au départ à ≥ 4,1 mmol/l à la dernière observation (à l’exclusion des patients pour lesquels il manquait des valeurs) étaient plus fréquentes dans les groupes ACTEMRA + MTX (ACTEMRA à 4 mg/kg + MTX 14 %, ACTEMRA à 8 mg/kg + MTX 18 %) que dans le groupe placebo + MTX (4 %). Une tendance semblable a été relevée pour les variations du cholestérol total, du C-HDL et des triglycérides.
Chez les patients atteints de PR traités par ACTEMRA i.v., quelle que soit la durée de l’exposition, le schéma et l’incidence des hausses des paramètres lipidiques sont restés conformes à ce que l’on avait observé dans les études cliniques contrôlées d’une durée de 6 mois. L’analyse catégorique du C-LDL en fonction des lignes directrices de l’ATP III a montré que 29,4 % des patients avaient un taux de C-LDL ≥ 3,4 mmol/l au départ. Ce pourcentage avait augmenté de 30,4 points de pourcentage à la semaine 24 (à 59,8 %) et de 22,6 points de pourcentage à 84 mois (à 52 %).
Administration par voie sous-cutanée
Lors des analyses de laboratoire de routine effectuées pendant la période de six mois contrôlée des études (SC-I [SUMMACTA] et SC-II [BREVACTA]) sur ACTEMRA, 19 % des patients recevant le traitement hebdomadaire et 20 % des patients traités toutes les deux semaines ont présenté une élévation soutenue du cholestérol total qui a atteint un taux supérieur à 6,2 mmol/l; 9 % et 10 %, respectivement, ont présenté une hausse soutenue du C-LDL qui a atteint un taux ≥ 4,1 mmol/l.
ARTÉRITE À CELLULES GÉANTES
Lors des analyses de laboratoire de routine effectuées pendant la période de 12 mois contrôlée par placebo et à double insu de l’étude WA28119 sur l’ACG, 29 % des patients du groupe ACTEMRA s.c. chaque semaine et 26,5 % des patients du groupe ACTEMRA s.c. toutes les deux semaines ont présenté des élévations soutenues du cholestérol total à un taux supérieur à 6,2 mmol/l (240 mg/dl). Il y a eu une élévation soutenue du taux de cholestérol-LDL à un taux de 4,1 mmol/l (160 mg/dl) ou plus chez 12 % des patients du groupe ACTEMRA s.c. chaque semaine et 14,3 % des patients du groupe ACTEMRA s.c. toutes les deux semaines.
ARTHRITE JUVÉNILE IDIOPATHIQUE POLYARTICULAIRE
Lors de la surveillance habituelle des valeurs de laboratoire chez les patients atteints de PR traités par ACTEMRA i.v. au cours de l’étude WA19977, quelle que soit la durée de l’exposition, 3,4 % et 10,4 % des patients ont présenté une hausse ≥ 130 mg/dl de leur taux de cholestérol-LDL et ≥ 200 mg/dl de leur taux de cholestérol total entre le début et n’importe quel moment du traitement à l’étude, respectivement. Lors de l’étude sur ACTEMRA s.c., 14,3 % et 12,8 % des patients ont présenté une hausse ≥ 130 mg/dl de leur taux de cholestérol-LDL et ≥ 200 mg/dl de leur taux de cholestérol total entre le début et n’importe quel moment du traitement à l’étude, respectivement.
ARTHRITE JUVÉNILE IDIOPATHIQUE SYSTÉMIQUE
Lors de la surveillance habituelle des valeurs de laboratoire au cours de l’essai contrôlé de 12 semaines WA18221, 13,4 % et 33,3 % des patients ont connu une hausse de la cholestérolémie LDL après la valeur de départ jusqu’à une valeur ≥ 130 mg/dl et du cholestérol total jusqu’à ≥ 200 mg/dl respectivement. Durant la période de prolongation de l’essai ouvert (essai WA18221), 13,2 % et 27,7% des patients ont connu une hausse de la cholestérolémie LDL après la valeur de départ jusqu’à une valeur ≥ 130 mg/dl et du cholestérol total jusqu’à une valeur ≥ 200 mg/dl, respectivement.
Durant l’essai ouvert de 52 semaines WA28118, 23,4 % et 33,3 % des patients ont connu une hausse de la cholestérolémie LDL après la valeur de départ jusqu’à une valeur ≥ 130 mg/dl et du cholestérol total jusqu’à une valeur ≥ 200 mg/dl, respectivement.
COVID-19
Administration par voie intraveineuse
Lors des études ML42528, WA42380 et WA42511, l’incidence des anomalies des épreuves de laboratoire était généralement comparable chez les patients atteints de COVID-19 qui avaient reçu une ou deux doses de ACTEMRA et chez ceux qui avaient reçu le placebo, à quelques exceptions près. Les baisses du nombre de plaquettes et de neutrophiles de même que les hausses des taux d’ALT et d’AST étaient plus fréquentes chez les patients recevant ACTEMRA que chez ceux recevant le placebo.
8.5 Effets indésirables observés après la commercialisation
D’autres manifestations indésirables ont été signalées lors de l’utilisation de ACTEMRA après la commercialisation. Ces manifestations étant signalées sur une base volontaire par une population d’envergure indéfinie, il n’est pas toujours possible d’estimer de façon fiable leur fréquence ni d’établir une relation de cause à effet avec l’exposition à ACTEMRA.
Le profil d’innocuité de ACTEMRA observé après la commercialisation est conforme aux données des études cliniques. De très rares cas de pancytopénie ont été signalés après la commercialisation. Il y a eu très peu de réactions d’hypersensibilité signalées avec ACTEMRA signalées dans le monde.
Les données de pharmacovigilance sur l’anaphylaxie étaient conformes à celles des essais cliniques, à l’exception de rapports d’anaphylaxie mortelle pendant le traitement avec ACTEMRA par voie intraveineuse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions d’hypersensibilité) après la commercialisation. Le syndrome de Stevens-Johnson et l’hypofibrinogénémie ont été signalés lors du traitement par ACTEMRA.
Parmi les cas 90 cas de neutropénie signalés après la commercialisation, 13 (14 %) ont aussi présenté des infections graves dans les 30 jours ayant suivi la neutropénie.
Dans une étude japonaise de suivi après la commercialisation, l’incidence de réactions indésirables graves apparentées à une infection dans des cas d’AJIp était de 3,35 %, soit 8 manifestations (8,54 par 100 années-patients) signalés. Les réactions en question étaient l’entérite infectieuse (1,12 %) ainsi que la cellulite, les oreillons, la pneumonie à mycoplasmes, la pyélonéphrite et le choc septique (0,56 % dans chaque cas). Le choc septique et l’entérite infectieuse sont survenus chez le même patient. L’incidence globale des réactions indésirables infectieuses était plus élevée chez les patients prenant des stéroïdes (22,79 %) que chez ceux qui ne recevaient pas de corticothérapie au début du traitement par ACTEMRA (9,30 %). Par ailleurs, l’incidence des réactions indésirables infectieuses était de 25 % (2 patients sur 8) dans les cas où la numération leucocytaire était inférieure à 4 x 10⁹/l et de 19,05 % (32 patients sur 168) dans les cas où la numération leucocytaire était supérieure à 4 x 10⁹/l. L’analyse de la numération lymphocytaire a révélé que l’incidence de réactions indésirables infectieuses atteignait 23,81 % (5 patients sur 21) en présence d’une numération inférieure à 1 x 10⁹/l et 18,92 % (28 patients sur 148) en présence d’une numération supérieure à 1 x 10⁹/l. L’analyse de la numération de neutrophiles a montré une incidence de réactions indésirables infectieuses de 19,16 % (32 patients sur 167) pour une numération supérieure à 1 x 10⁹/l. Aucune réaction indésirable infectieuse n’est survenue chez les patients dont la numération de neutrophiles était inférieure à 1 x10⁹/l.
De rares cas de lésions hépatiques graves d’origine médicamenteuse ont été observés lors du traitement par ACTEMRA, et de très rares cas d’insuffisance hépatique aiguë ayant nécessité une greffe de foie ont été signalés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Les analyses pharmacocinétiques de population n’ont pas permis de détecter d’effet du méthotrexate, des anti-inflammatoires non stéroïdiens ou des corticostéroïdes sur l’élimination du tocilizumab chez les patients atteints de PR. L’administration concomitante d’une seule dose de 10 mg/kg de ACTEMRA et de
10 à 25 mg de méthotrexate une fois par semaine n’a eu aucun effet cliniquement important sur l’exposition au méthotrexate.
ACTEMRA n’a pas été étudié en association avec d’autres ARMM biologiques, et son administration n’est pas recommandée en concomitance avec d’autres agents biologiques.
Étant donné que l’expérience sur le traitement par ACTEMRA en association avec l’azathioprine, le cyclophosphamide ou le chlorambucil est limitée ou que ce traitement n’a pas été étudié, on ignore les bienfaits et les risques associés à de telles associations.
Chez les patients atteints d’ACG, la dose cumulative de glucocorticoïdes n’a eu aucun effet sur l’exposition à ACTEMRA.
9.3 Interactions médicament-médicament
Interactions avec des substrats du CYP450 : les cytokines pro-inflammatoires telles que l’IL-6 inhibent l’expression des enzymes hépatiques du CYP450. Il est donc à prévoir que l’expression du CYP450 soit rétablie chez les patients atteints de polyarthrite rhumatoïde qui commencent un traitement par un inhibiteur puissant des cytokines, comme ACTEMRA.
Les données in vitro laissent envisager que l’IL-6 réduit l’expression de l’ARNm pour plusieurs isoenzymes du CYP450, notamment CYP1A2, CYP2B6, CYP2C9, CYP2C19, CYP2D6 et CYP3A4, et que cette expression réduite était renversée par la co-incubation avec le tocilizumab à des concentrations pertinentes sur le plan clinique. Par conséquent, l’inhibition de la signalisation de l’IL-6 chez les patients atteints de PR qui sont traités par le tocilizumab pourrait rétablir l’activité du CYP450 à des niveaux supérieurs à ceux qui se produisent sans tocilizumab, entraînant ainsi un métabolisme accru de médicaments qui sont des substrats du CYP450. On ignore son effet sur le CYP2C8 ou les transporteurs (p. ex. P-gp). Cette constatation est cliniquement pertinente pour les substrats du CYP450 ayant un index thérapeutique étroit, dans quel cas la dose est ajustée en fonction du patient. Lors de l’instauration de ACTEMRA chez les patients recevant ces types de médicaments, il y a lieu d’effectuer une surveillance thérapeutique de l’effet (p. ex. warfarine) ou de la concentration du médicament (p. ex. cyclosporine ou théophylline), et la dose individuelle du médicament doit être ajustée au besoin. Il faut faire preuve de prudence lorsque ACTEMRA est administré en concomitance avec des médicaments dont la baisse de l’efficacité est indésirable (p. ex. contraceptifs oraux [substrats du CYP3A4]).
Au début ou à la fin d’un traitement par le tocilizumab, les patients prenant des médicaments ajustés individuellement et métabolisés par les enzymes du CYP450 3A4, 1A2, 2C9 ou 2C19 (p. ex. atorvastatine, inhibiteurs des canaux calciques, théophylline, warfarine, phénytoïne, cyclosporine, benzodiazépines) doivent faire l’objet d’une surveillance, car il pourrait être nécessaire d’augmenter les doses pour préserver l’effet thérapeutique. Le tocilizumab ayant une longue demi-vie d’élimination (t1/2 = 13 jours), son effet sur l’activité enzymatique du CYP450 est susceptible de persister plusieurs semaines après l’arrêt du traitement.
Simvastatine
La simvastatine est un substrat du CYP3A4 et de l’OATP1B1. Chez 12 patients atteints de PR, non traités par ACTEMRA, ayant reçu 40 mg de simvastatine, les expositions à la simvastatine et à son métabolite, l’acide ß-hydroxylé, étaient de 4 à 10 fois et deux fois plus élevées, respectivement, que les expositions observées chez les sujets sains. Une semaine après l’administration d’une unique perfusion de
ACTEMRA (10 mg/kg), l’exposition à la simvastatine et à l’acide ß-hydroxylé avaient diminué de 57 % et de 39 %, respectivement, pour atteindre des expositions semblables ou légèrement supérieures à celles que l’on observe chez les sujets sains. Les expositions à la simvastatine et à l’acide ß-hydroxylé augmentaient lors de l’arrêt de ACTEMRA chez les patients atteints de PR. Le choix d’une dose de simvastatine particulière chez les patients atteints de PR doit tenir compte des expositions potentiellement plus faibles qui pourraient résulter après l’instauration de ACTEMRA (en raison de la normalisation du CYP3A4) ou des expositions plus élevées après l’arrêt de ACTEMRA.
Oméprazole
L’oméprazole est un substrat du CYP2C19 et du CYP3A4. Chez les patients atteints de PR recevant 10 mg d’oméprazole, l’exposition à l’oméprazole était environ deux fois plus élevée que celle observée chez les sujets sains. Chez les patients atteints de PR recevant 10 mg d’oméprazole, avant la perfusion de ACTEMRA (8 mg/kg) et une semaine après, la SSCinf de l’oméprazole était réduite de 12 % chez les métaboliseurs faibles (N = 5) et intermédiaires (N = 5) et de 28 % chez les métaboliseurs forts (N = 8) et était légèrement plus élevée que celle qui était observée chez les sujets sains.
Dextrométhorphane
Le dextrométhorphane est un substrat du CYP2D6 et du CYP3A4. Chez 13 patients atteints de PR recevant 30 mg de dextrométhorphane, l’exposition au dextrométhorphane était comparable à celle qui était observée chez les sujets sains. Toutefois, l’exposition à son métabolite, le dextrorphane (un substrat du CYP3A4), était une fraction de celle qui était observée chez les sujets sains. Une semaine après l’administration d’une unique perfusion de ACTEMRA (8 mg/kg), l’exposition au dextrométhorphane était réduite d’environ 5 %. Toutefois, une plus grande réduction (29 %) des taux de dextrorphane a été observée après la perfusion de ACTEMRA.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le tocilizumab se lie aux récepteurs de l’IL-6 solubles et membranaires (sIL-6R et mIL-6R), et on a montré qu’il inhibait les signaux médiés par les récepteurs sIL-6R et mIL-6R par l’entremise de ces récepteurs. L’IL-6 est une cytokine pléiotrope pro-inflammatoire que produisent divers types de cellules, notamment les cellules T et B, les lymphocytes, les monocytes et les fibroblastes. Il a été montré que l’IL-6 participait à divers processus physiologiques, notamment l’activation des lymphocytes T, l’induction de la sécrétion d’immunoglobuline, le déclenchement de la synthèse hépatique des protéines de phase aiguë ainsi que la stimulation de la prolifération et de la différenciation des cellules souches hématopoïétiques. L’IL-6 est la cytokine que les cellules synoviales et endothéliales sécrètent le plus abondamment, d’où une production localisée d’IL-6 dans les articulations touchées par des processus inflammatoires tels que la polyarthrite rhumatoïde.
10.2 Pharmacodynamie
Dans les études cliniques sur ACTEMRA menées auprès de patients atteints de polyarthrite rhumatoïde, les taux de protéine C-réactive (CRP) ont baissé jusqu’à atteindre des valeurs normales dès la 2e semaine et se sont maintenus tout au long du traitement. Des réductions du facteur rhumatoïde, de la vitesse de sédimentation, de la concentration sérique de protéine amyloïde A et de fibrinogène ont aussi été notées lors des études cliniques.
Des changements similaires sur le plan pharmacodynamique (diminutions du taux de CRP et de la VS, et hausses de l’hémoglobine) ont également été observés après l’administration de ACTEMRA chez des patients atteints d’ACG. Le lien entre ces observations pharmacodynamiques et l’efficacité clinique n’est pas connu.
Chez les sujets sains ayant reçu le tocilizumab i.v. à des doses allant de 2 à 28 mg/kg, la numération absolue des neutrophiles diminuait pour atteindre le nadir de 3 à 5 jours après l’administration du médicament. Par la suite, les neutrophiles augmentaient de nouveau pour atteindre leur valeur initiale d’une manière dépendant de la dose. On a observé la même tendance pour les numérations absolues des neutrophiles après l’administration de tocilizumab chez les patients atteints de polyarthrite rhumatoïde et d’ACG (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire, Neutrophiles).
Chez les patients atteints de COVID-19 qui avaient reçu une dose de ACTEMRA de 8 mg/kg par voie intraveineuse, les diminutions du taux de CRP jusqu’à des valeurs normales ont été observées dès le 7e jour.
10.3 Pharmacocinétique
La pharmacocinétique du tocilizumab est caractérisée par une élimination non linéaire résultant de l’association d’une clairance linéaire et d’une élimination selon le modèle de Michaelis-Menten. La composante non linéaire de l’élimination du tocilizumab entraîne une exposition accrue au médicament qui est plus que proportionnelle à la dose. Les paramètres pharmacocinétiques du tocilizumab ne changent pas avec le temps. Étant donné que la clairance totale du tocilizumab dépend de ses concentrations sériques, la demi-vie du tocilizumab est également dépendante de la concentration et varie en fonction de la concentration sérique du médicament. Les analyses pharmacocinétiques basées sur n’importe laquelle des populations de patients testées jusqu’à présent n’indiquent aucun lien entre la clairance apparente et la présence d’anticorps anti-médicament.
POLYARTHRITE RHUMATOÏDE − administration par voie intraveineuse ou sous-cutanée
La pharmacocinétique caractérisée chez les sujets sains et les patients atteints de PR laisse envisager une pharmacocinétique semblable dans les deux populations. Le modèle d’analyse pharmacocinétique de population (popPK) visant les patients atteints de PR a été conçu à partir de l’analyse d’un ensemble de données portant sur 1 793 patients traités par voie i.v. dans le cadre des études I, III, IV et V, et d’un ensemble de données portant sur 1 759 patients traités par voie i.v. et s.c. dans le cadre des études SC-I et SC-II.
Le Tableau 17 ci-dessous résume les paramètres pharmacocinétiques prévus par le modèle pour chacun des quatre schémas posologiques approuvés. La Cmoy est incluse dans le tableau, car la concentration moyenne durant la période de traitement est supérieure à la SSCτ pour ce qui est de la caractérisation de l’exposition comparative lorsque les intervalles posologiques des schémas thérapeutiques sont différents.
Tableau 17 Paramètres pharmacocinétiques moyens ± ÉT prévus à l’état d’équilibre après l’administration i.v. et s.c. du médicament à des patients atteints de PR
| i.v. | s.c. | ||||||||||||||
| Paramètre pharmacocinétique du TCZ | 4 mg/kg toutes les 4 sem. | 8 mg/kg toutes les 4 sem. | 162 mg toutes les 2 sem. | 162 mg chaque sem. | |||||||||||
| Cmax (mcg/ml) | 83,8 ± 23,1 | 182,2 ± 50,4 | 13,2 ± 8,8 | 49,8 ± 21,0 | |||||||||||
| Cmin (mcg/ml) | 0,5 ± 1,5 | 15,9 ± 13,1 | 5,7 ± 6,8 | 43,0 ± 19,8 | |||||||||||
| Cmoy (mcg/ml) | 17,8 ± 6,1 | 56,6 ± 19,3 | 10,2 ± 8,0 | 47,4 ± 20,5 | |||||||||||
| Accumulation de la Cmax | 1,01 | 1,09 | 2,12 | 5,27 | |||||||||||
| Accumulation de la Cmin | 2,62 | 2,47 | 6,02 | 6,30 | |||||||||||
| Accumulation de la Cmoy ou SSCτ* | 1,09 | 1,32 | 2,67 | 6,32 | |||||||||||
* τ = 4 semaines pour les schémas i.v.; 2 semaines ou 1 semaine pour les deux schémas s.c., respectivement
Après l’administration i.v. du médicament, la concentration maximale (Cmax) a augmenté de manière proportionnelle à la dose entre l’administration des doses de 4 et de 8 mg/kg par voie i.v. toutes les 4 semaines; une augmentation de la concentration moyenne (Cmoy) et de la concentration minimale (Cmin) plus que proportionnelle à la dose a aussi été observée. À l’état d’équilibre, la Cmoy et la Cmin étaient, respectivement, 3,2 et 32 fois plus élevées à la dose de 8 mg/kg qu’à la dose de 4 mg/kg. Après l’administration du schéma de 162 mg par voie s.c. chaque semaine, les expositions étaient de 4,6 (Cmoy) à 7,5 (Cmin) fois plus élevées que celles obtenues avec le schéma de 162 mg par voie s.c. toutes les 2 semaines.
Les rapports d’accumulation de la SSC et de la Cmax après l’administration de plusieurs doses de 4 et de 8 mg/kg toutes les 4 semaines sont faibles, alors que les rapports d’accumulation sont plus élevés dans le cas de la Cmin (2,62 et 2,47). Les rapports d’accumulation obtenus après l’administration de multiples doses selon l’un ou l’autre schéma s.c. étaient plus élevés que ceux obtenus après l’administration des schémas par voie i.v., et les rapports les plus élevés concernaient la Cmin (6,02 et 6,30). L’accumulation accrue de la Cmin était à prévoir compte tenu de la clairance non linéaire à faibles concentrations.
Pour la Cmax, plus de 90 % de l’état d’équilibre a été atteint après la 1re perfusion par voie i.v., ainsi qu’après la 12e injection par voie s.c. et la 5e injection par voie s.c. avec les schémas d’administration 1 fois par semaine et toutes les 2 semaines, respectivement. Pour la SSCτ et la Cmoy, 90 % de l’état d’équilibre a été atteint après la 1re et la 3e perfusion de 4 mg/kg et de 8 mg/kg par voie i.v., respectivement, ainsi qu’après la 6e et la 12e injection de la dose de 162 mg par voie s.c. toutes les 2 semaines et chaque semaine, respectivement. Pour la Cmin, environ 90 % de l’état d’équilibre a été atteint après la 4e perfusion par voie i.v., ainsi qu’après la 6e et la 12e injection des schémas s.c. respectifs.
D’après l’analyse pharmacocinétique de population, le poids corporel était une covariable influant significativement sur la pharmacocinétique du tocilizumab. Lorsque le tocilizumab est administré par voie i.v. à une dose calculée en mg/kg de poids corporel, il est à prévoir que l’exposition moyenne à l’état d’équilibre chez les patients présentant un poids corporel de ≥ 100 kg soit supérieure aux valeurs d’exposition moyennes pour la population des patients. Par conséquent, des doses de tocilizumab supérieures à 800 mg par perfusion ne sont pas recommandées chez les patients pesant 100 kg ou plus (voir 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques). L’administration s.c. de tocilizumab se faisant à dose fixe, aucune modification de la dose n’est nécessaire pour cette voie d’administration.
Absorption : après l’administration s.c. aux patients atteints de polyarthrite rhumatoïde, la demi-vie d’absorption était d’environ 4 jours. Dans le cas de la présentation s.c., la biodisponibilité était de 80 %.
Distribution : après l’administration i.v., l’élimination du tocilizumab est biphasique. Chez les patients atteints de polyarthrite rhumatoïde, le volume de distribution central était de 3,5 l et le volume de distribution périphérique, de 2,9 l, pour un volume de distribution à l’état d’équilibre de 6,4 l.
Élimination : la clairance du tocilizumab correspond à la somme de la clairance linéaire et de la clairance non linéaire. La clairance non linéaire dépendant de la concentration joue un rôle important quand le tocilizumab est à faibles concentrations. Une fois que la voie de la clairance non linéaire est saturée, c’est-à-dire à des concentrations plus élevées, c’est la clairance linéaire qui domine. La clairance linéaire estimée dans l’analyse pharmacocinétique de population était de 12,5 ml/h chez les patients atteints de polyarthrite rhumatoïde.
En cas de PR, la t1/2 apparente dépendant de la concentration est d’une durée maximale de 11 jours pour la dose de 4 mg/kg et d’une durée maximale de 13 jours pour la dose de 8 mg/kg administrée par voie i.v. toutes les 4 semaines, à l’état d’équilibre. Pour l’administration sous-cutanée aux patients atteints de RP, la t1/2 apparente dépendant de la concentration est d’une durée maximale de 13 jours pour la dose de 162 mg administrée chaque semaine et de 5 jours pour la dose de 162 mg administrée toutes les deux semaines, à l’état d’équilibre. À des concentrations sériques élevées, lorsque la clairance totale du tocilizumab est majoritairement linéaire, une t1/2 terminale d’environ 21,5 jours a été calculée à partir des estimations des paramètres de la population.
ARTÉRITE À CELLULES GÉANTES − administration par voie sous-cutanée seulement
Les propriétés pharmacocinétiques de l’injection de tocilizumab chez les patients atteints d’ACG ont été déterminées au moyen d’un modèle d’analyse pharmacocinétique de population à partir d’un ensemble de données portant sur 149 patients atteints d’ACG traités par une dose de 162 mg s.c. une fois chaque semaine ou de 162 mg s.c. toutes les deux semaines. Le modèle élaboré avait la même structure que le modèle pharmacocinétique de population créé antérieurement à partir de données sur des patients atteints de PR.
Le Tableau 18 présente un résumé des paramètres pharmacocinétiques moyens estimés (± ÉT) obtenus après l’administration du médicament par voie s.c. à des patients atteints d’ACG.
Tableau 18 Paramètres pharmacocinétiques moyens ± ÉT prévus à l’état d’équilibre après l’administration du médicament par voie s.c. à des patients atteints d’ACG
| s.c. | |||||||
| Paramètre pharmacocinétique du TCZ | 162 mg toutes les 2 sem. | 162 mg chaque sem. | |||||
| Cmax (mcg/ml) | 19,3 ± 12,8 | 73 ± 30,4 | |||||
| Cmin (mcg/ml) | 11,1 ± 10,3 | 68,1± 29,5 | |||||
| Cmoy (mcg/ml) | 16,2 ± 11,8 | 71,3 ± 30,1 | |||||
| Accumulation de la Cmax | 2,26 | 8,88 | |||||
| Accumulation de la Cmin | 5,61 | 9,59 | |||||
| Accumulation de la Cmoy ou SSCτ* | 2,81 | 10,91 | |||||
* τ = 2 semaines ou 1 semaine pour les deux schémas s.c., respectivement
Environ 90 % de l’état d’équilibre (SSCτ) a été atteint à la semaine 14 dans le groupe ayant reçu le médicament toutes les 2 semaines, et à la semaine 17 dans le groupe de l’administration chaque semaine.
Absorption : après l’administration de l’injection de tocilizumab par voie sous-cutanée chez des patients atteints d’ACG, la demi-vie d’absorption était d’environ 4 jours. Dans le cas de la présentation s.c., la biodisponibilité était de 80 %. Les valeurs médianes de la tmax étaient de 3 jours dans le cas de l’administration chaque semaine et de 4,5 jours dans le cas de l’administration toutes les deux semaines.
Distribution : chez les patients atteints d’ACG, le volume de distribution central était de 4,09 l et le volume de distribution périphérique, de 3,37 l, pour un volume de distribution de 7,46 l à l’état d’équilibre.
Élimination : la clairance linéaire estimée comme paramètre dans l’analyse pharmacocinétique de population était de 6,7 ml/h chez les patients atteints d’ACG. À l’état d’équilibre, la t1/2 effective de l’injection de tocilizumab variait de 18,3 à 18,9 jours pour la dose de 162 mg chaque semaine, et de 4,2 à 7,9 jours pour la dose de 162 mg toutes les deux semaines.
COVID-19 – Administration par voie intraveineuse seulement
La pharmacocinétique du tocilizumab chez les patients adultes atteints de COVID-19 a été analysée lors des études WA42380 (étude COVACTA) et CA42481 (étude MARIPOSA) au moyen d’une analyse pharmacocinétique de population portant sur 380 patients adultes ayant reçu une ou deux perfusions i.v. à raison de 8 mg/kg à au moins 8 heures d’intervalle. Les patients qui pesaient au moins 100 kg ont reçu 800 mg.
Tableau 19 Valeurs moyennes attendues (± ET) des paramètres pharmacocinétiques après l’administration par voie i.v. d’une ou de deux doses de 8 mg/kg à des patients atteints de COVID-19
| 8 mg/kg | ||
| Paramètre pharmacocinétique du TCZ | Une dose | Deux doses |
| Cmax (mcg/ml) | 154 (34,9) | 296 (64,7) |
| Cjour28 (mcg/ml) | 0,934 (1,93) | 8,94 (8,5) |
D’après l’analyse pharmacocinétique de population, le poids corporel et la gravité de la maladie (classée sur une échelle ordinale à 7 points) étaient des covariables significatives de l’exposition produite par une dose intraveineuse fondée sur le poids corporel (8 mg/kg de tocilizumab jusqu’à un poids corporel de 100 kg, jusqu’à concurrence d’une dose maximale de 800 mg). Avec un schéma posologique de 8 mg/kg de tocilizumab jusqu’à concurrence d’une dose maximale de 800 mg, et à l’intérieur d’une catégorie prédéterminée d’une échelle ordinale, l’exposition au médicament était 20 % plus faible chez les patients pesant moins de 60 kg que chez les patients ayant un poids corporel moyen de 80 kg. L’exposition chez les patients pesant plus de 100 kg était comparable à l’exposition chez les patients ayant un poids corporel moyen de 80 kg. Chez un patient dont le poids corporel était de 80 kg, l’exposition a diminué à mesure que la gravité de la maladie augmentait; pour chaque passage à une catégorie supérieure de l’échelle ordinale, l’exposition diminuait systématiquement de 13 %.
Distribution : chez les patients adultes atteints de COVID-19, le volume de distribution central était de 4,52 l et le volume de distribution périphérique, de 4,23 l, pour un volume de distribution de 8,75 l.
Élimination : chez les patients adultes atteints de COVID-19, les concentrations sériques étaient en deçà du seuil de quantification après une période moyenne de 35 jours suivant la perfusion i.v. de tocilizumab à 8 mg/kg. L’analyse pharmacocinétique de population a estimé la clairance linéaire moyenne à 17,6 ml/h, 22,5 ml/h, 29 ml/h et 35,4 ml/h chez les patients qui se situaient au départ dans la catégorie 3 (patients ayant besoin d’une oxygénothérapie), dans la catégorie 4 (patients ayant besoin d’une oxygénothérapie à haut débit ou une ventilation non effractive), dans la catégorie 5 (patients ayant besoin d’une ventilation mécanique) et dans la catégorie 6 (patients ayant besoin d’une oxygénation par membrane extracorporelle ou une ventilation mécanique et des soins additionnels pour le maintien des organes) de l’échelle ordinale, respectivement.
ARTHRITE JUVÉNILE IDIOPATHIQUE POLYARTICULAIRE − administration par voie intraveineuse ou sous-cutanée
Les propriétés pharmacocinétiques du tocilizumab chez les patients atteints d’AJIp ont été déterminées au moyen d’une analyse pharmacocinétique de population incluant 188 patients ayant été traités par ACTEMRA i.v. à 8 mg/kg toutes les 4 semaines (patients pesant ≥ 30 kg) ou à 10 mg/kg toutes les 4 semaines (patients pesant moins de 30 kg), et 52 patients traités par ACTEMRA s.c. (patients pesant ≥ 30 kg) toutes les 2 semaines ou à 162 mg toutes les 3 semaines (patients pesant moins de 30 kg).
Le tableau suivant présente un résumé des paramètres pharmacocinétiques moyens estimés (± ÉT) obtenus après l’administration de ACTEMRA par voie i.v. ou s.c. à des patients atteints d’AJIp.
Tableau 20 Paramètres pharmacocinétiques moyens ± ÉT prévus à l’état d’équilibre après l’administration de ACTEMRA i.v. ou s.c. à des patients atteints d’AJIp
| ACTEMRA i.v. | ACTEMRA s.c. | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Paramètre pharmacocinétique | 8 mg/kg toutes les 4 sem. ≥ 30 kg | 10 mg/kg toutes les 4 sem. moins de 30 kg | 162 mg toutes les 2 semaines ≥ 30 kg | 162 mg toutes les 3 sem. moins de 30 kg | ||||||||||
| Cmax (µg/ml) | 183 ± 42,3 | 168 ± 24,8 | 29,4 ± 13,5 | 75,5 ± 24,1 | ||||||||||
| Cmin (µg/ml) | 6,55 ± 7,93 | 1,47 ± 2,44 | 11,8 ± 7,08 | 18,4 ± 12,9 | ||||||||||
| Cmoy (µg/ml) | 42,2 ± 13,4 | 31,6 ± 7,84 | 21,7 ± 10,4 | 45,5 ± 19,8 | ||||||||||
| Accumulation de la Cmax | 1,06 | 1,03 | 1,72 | 1,32 | ||||||||||
| Accumulation de la Cmin | 2,3 | 1,78 | 3,58 | 2,08 | ||||||||||
| Rapport d’accumulationa SSC τ | 1,18 | 1,06 | 2,04 | 1,46 | ||||||||||
a Rapport des moyennes du dernier au premier intervalle posologique d’après des simulations conditionnelles * τ = 4 semaines pour les schémas i.v.; 2 ou 3 semaines pour les deux schémas s.c., respectivement | ||||||||||||||
Après l’administration de tocilizumab i.v. toutes les 4 semaines, les concentrations maximales (Cmax) et minimales (Cmin) de tocilizumab à l’état d’équilibre chez des patients pédiatriques (de 2 à 17 ans) atteints d’AJIp sont comparables à celles obtenues chez des patients adultes atteints de PR ayant reçu 8 mg/kg de tocilizumab i.v. toutes les 4 semaines.
Après l’administration de tocilizumab s.c. à des patients atteints d’AJIp, la Cmin à l’état d’équilibre était comparable entre les patients des deux catégories de poids corporel, alors que la Cmax à l’état d’équilibre était plus élevée chez les patients pesant moins de 30 kg que chez ceux pesant 30 kg ou plus. Tous les patients traités par ACTEMRA s.c. ont obtenu une Cmin à l’état d’équilibre égale ou supérieure à celle obtenue avec ACTEMRA i.v. quel que soit le poids corporel. Chez les patients atteints d’AJIp appartenant aux deux catégories de poids corporel, la Cmoy et la Cmin se situaient dans l’intervalle des concentrations obtenues chez les patients adultes atteints de PR ayant reçu ACTEMRA s.c. une fois par semaine à raison des schémas recommandés. ARTHRITE JUVÉNILE IDIOPATHIQUE SYSTÉMIQUE (AJIS) − administration intraveineuse ou sous-cutanée
Les propriétés pharmacocinétiques du tocilizumab chez les patients atteints d’AJIs ont été déterminées au moyen d’une analyse pharmacocinétique portant sur 89 patients traités par 8 mg/kg de ACTEMRA i.v. (poids corporel ≥ 30 kg) ou par 12 mg/kg (poids corporel inférieur à 30 kg) toutes les 2 semaines, et 51 patients traités par 162 mg de ACTEMRA s.c. une fois par semaine (poids corporel ≥ 30 kg) ou par 162 mg tous les 10 jours ou toutes les 2 semaines (poids corporel inférieur à 30 kg).
Le tableau suivant présente un résumé des paramètres pharmacocinétiques moyens estimés (± ÉT) obtenus après l’administration de ACTEMRA par voie i.v. ou s.c. à des patients atteints d’AJIs.
Tableau 21 Paramètres pharmacocinétiques moyens ± ÉT prévus à l’état d’équilibre après l’administration de ACTEMRA i.v. ou s.c. à des patients atteints d’AJIs
| ACTEMRA i.v. | ACTEMRA s.c. | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Paramètre pharmacocinétique | 8 mg/kg toutes les 2 sem. ≥ 30 kg | 12 mg/kg toutes les 2 sem. moins de 30 kg | 162 mg une fois par semaine ≥ 30 kg | 162 mg toutes les 2 sem. moins de 30 kg | ||||||||||||
| Cmax (µg/ml) | 256 ± 60,8 | 274 ± 63,8 | 99,75 ± 46,2 | 134 ± 58,6 | ||||||||||||
| Cmin (µg/ml) | 69,7 ± 29,1 | 68,4 ± 29,9 | 79,2 ± 35,6 | 65,9 ± 31,3 | ||||||||||||
| Cmoy (µg/ml) | 119 ± 36 | 123 ± 36 | 91,3 ± 40,4 | 101 ± 43,2 | ||||||||||||
| Accumulation de la Cmax | 1,42 | 1,37 | 3,66 | 1,88 | ||||||||||||
| Accumulation de la Cmin | 3,2 | 3,41 | 4,39 | 3,21 | ||||||||||||
| Rapport d’accumulationa SSC τ | 2,01 | 1,95 | 4,28 | 2,27 | ||||||||||||
a Rapport des moyennes du dernier au premier intervalle posologique d’après des simulations conditionnelles * τ = 2 semaines pour les schémas i.v.; 1 et 2 semaines pour les deux schémas s.c., respectivement | ||||||||||||||||
Après l’administration de tocilizumab i.v. chez les patients atteints d’AJIs, l’exposition (p. ex. Cmax, Cmin et Cmoy) à l’état d’équilibre était uniforme dans les deux schémas posologiques (8 mg/kg pour les patients de poids corporel ≥ 30 kg, et 12 mg/kg pour les patients de poids corporel < 30 kg).
Après l’administration de tocilizumab s.c. à des patients atteints d’AJIs, la Cmoy et la Cmin à l’état d’équilibre étaient comparables entre les patients des deux catégories de poids corporel, alors que la Cmax à l’état d’équilibre était plus élevée chez les patients pesant moins de 30 kg que chez ceux pesant 30 kg ou plus. Plus de 95 % des patients atteints d’AJIs traités par le tocilizumab s.c. ont obtenu une Cmin à l’état d’équilibre égale ou supérieure à celle obtenue avec le tocilizumab i.v. quel que soit le poids corporel, suite à l’application des schémas posologiques de 162 mg toutes les 2 semaines (poids corporel inférieur à 30 kg) et une fois par semaine (poids corporel ≥ 30 kg).
Populations particulières et états pathologiques
- Enfants : ACTEMRA n’est pas recommandé aux enfants de moins de 2 ans, car les données sur l’innocuité et l’efficacité chez ces patients sont insuffisantes.
- Insuffisance hépatique : aucune étude formelle n’a été menée sur les effets de l’insuffisance hépatique sur les propriétés pharmacocinétiques de ACTEMRA.
Insuffisance rénale : aucune étude formelle n’a été menée sur l’effet de l’insuffisance rénale sur les propriétés pharmacocinétiques de ACTEMRA.
La plupart des patients de l’analyse pharmacocinétique de population atteinte de PR et d’ACG avaient une fonction rénale normale ou une légère insuffisance rénale. Une légère insuffisance rénale (clairance estimée inférieure à 80 ml/min et ≥ 50 ml/min selon la formule de Cockcroft et Gault) n’a pas modifié les propriétés pharmacocinétiques de ACTEMRA.
Environ un tiers des patients de l’étude sur l’ACG présentaient une insuffisance rénale modérée au départ (clairance estimée de la créatinine de 30 à 59 ml/min). L’exposition à ACTEMRA n’a semblé nullement affectée chez ces patients.
Autres populations particulières : lors des analyses de population, on a évalué différents effets possibles des caractéristiques démographiques sur les propriétés pharmacocinétiques de ACTEMRA chez des adultes atteints de polyarthrite rhumatoïde, d’ACG et de COVID-19. Les analyses pharmacocinétiques de population menées chez des adultes atteints de polyarthrite rhumatoïde, d’ACG et de COVID-19 ont révélé que l’effet de l’âge, du sexe ou de la race sur les propriétés pharmacocinétiques de ACTEMRA était minime.
On a observé que la clairance linéaire augmentait avec la taille corporelle. La dose ajustée en fonction du poids corporel (8 mg/kg) a entraîné une augmentation de l’exposition d’environ 86 % chez les patients de plus de 100 kg comparativement à ceux qui pèsent moins de 60 kg.
Chez les patients atteints d’ACG, une exposition plus marquée a été observée chez les patients ayant un poids corporel moins élevé. Dans le cas de la dose de 162 mg chaque semaine, l’exposition moyenne à l’état d’équilibre (Cmin) était de 53 % plus élevée chez les patients dont le poids corporel était inférieur à 60 kg, comparativement aux patients pesant entre 60 et 100 kg. Dans le cas de la dose de 162 mg toutes les deux semaines, l’exposition moyenne à l’état d’équilibre (Cmin) était de 183 % plus élevée chez les patients dont le poids corporel était inférieur à 60 kg, comparativement aux patients pesant entre 60 et 100 kg. Les données sont limitées concernant les patients pesant plus de 100 kg (n = 7).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Présentation intraveineuse de ACTEMRA
Les fioles de ACTEMRA se conservent au réfrigérateur entre 2 et 8 °C. Elles ne doivent pas être congelées. Conserver la fiole dans sa boîte, à l’abri de la lumière. Ne pas utiliser après la date de péremption inscrite sur la fiole et sur la boîte.
Solution pour perfusion préparée : étant donné que ACTEMRA ne contient pas d’agent de conservation, la reconstitution et la dilution du produit doivent être effectuées selon une technique aseptique. La solution pour perfusion préparée de tocilizumab est physiquement et chimiquement stable dans une solution de chlorure de sodium à 0,9 % p/v. Elle peut être conservée pendant 24 heures à 30 °C ou au réfrigérateur entre 2 et 8 °C jusqu’à 2 semaines. D’un point de vue microbiologique, la solution pour perfusion préparée doit être utilisée immédiatement.
Les solutions ACTEMRA ne contenant pas d’agent de conservation, il ne faut pas utiliser le produit inutilisé restant dans la fiole.
Présentation sous-cutanée de ACTEMRA
Le médicament ne doit pas être utilisé après la date de péremption indiquée sur la seringue préremplie ou l’auto-injecteur et sur l’emballage externe. Il faut conserver la seringue préremplie de ACTEMRA ou l’auto-injecteur au réfrigérateur, entre 2 et 8 °C, et ne pas les congeler. Conserver la seringue ou l’auto-injecteur au sec dans la boîte, à l’abri de la lumière. Une fois sorti du réfrigérateur, il faut conserver la seringue préremplie ou l’auto-injecteur de ACTEMRA pendant 2 semaines au maximum à 30 oC ou moins. Il faut toujours garder la seringue préremplie ou l’auto-injecteur au sec dans la boîte à l’abri de la lumière. Avant l’utilisation, laisser l’auto-injecteur ou la seringue préremplie à température ambiante hors de la boîte de 25 à 30 minutes (seringue) ou pendant 45 minutes (auto-injecteur).
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Il y a lieu de limiter la libération de produits pharmaceutiques dans l’environnement. Les médicaments ne doivent pas être jetés dans les eaux usées, et il faut éviter de les mettre aux ordures ménagères. Utilisez les « systèmes de récupération » s’il en existe dans votre région.
Mise au rebut des seringues, des objets pointus ou tranchants et des auto-injecteurs
Il faut suivre fidèlement les consignes ci-dessous concernant l’utilisation et la mise au rebut de la seringue préremplie dotée d’un dispositif de protection d’aiguille et de l’auto-injecteur :
- Les seringues et les auto-injecteurs ne doivent jamais être réutilisés.
- Il faut déposer toutes les seringues et auto-injecteurs usagés dans un contenant jetable à l’épreuve des perforations.
- Garder ce contenant hors de la portée et de la vue des enfants.
- Il faut éviter de jeter ces contenants pour objets pointus ou tranchants dans les ordures ménagères.
- La mise au rebut du contenant rempli doit s’effectuer conformément aux exigences locales ou aux directives du fournisseur de soins de santé.
Les patients utilisant le produit à domicile doivent se procurer un contenant à l’épreuve des perforations pour la mise au rebut des seringues et auto-injecteurs usagés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
ACTEMRA est un anticorps monoclonal humanisé recombinant de la sous-classe d’immunoglobulines (Ig) IgG1κ (gamma 1, kappa) dirigé contre le récepteur de l’interleukine-6 humaine (IL-6) et qui a une structure de polypeptide H2L2 caractéristique. La molécule de tocilizumab est composée de deux hétérodimères, chacun comprenant une chaîne polypeptidique lourde (H) et une chaîne légère (L). Chaque chaîne légère et chaque chaîne lourde comprennent 214 et 448 acides aminés, respectivement. Les quatre chaînes polypeptidiques sont liées par des ponts disulfures intramoléculaires et intermoléculaires. ACTEMRA a un poids moléculaire d’environ 148 kDa.
ACTEMRA pour perfusion intraveineuse (i.v.) est offert sous forme de solution protéique stérile de 20 mg/ml, sans agent de conservation. ACTEMRA est un liquide incolore à jaunâtre, dont le pH est d’environ 6.5. Il est présenté dans des fioles à usage unique de 80 mg/4 ml, de 200 mg/10 ml ou de 400 mg/20 ml. Les solutions injectables de ACTEMRA sont préparées dans une solution aqueuse contenant du saccharose, du polysorbate 80 et du phosphate disodique dodécahydraté ainsi que du dihydrate de phosphate de sodium dihydrogéné.
ACTEMRA pour injection sous-cutanée (s.c.) est offert sous forme de solution stérile jaunâtre à une concentration de 162 mg/0,9 ml, sans agent de conservation. Il est présenté dans des seringues préremplies à usage unique dotées d’un dispositif de protection d’aiguille et dans des auto-injecteurs à usage unique prêts à utiliser. La présentation sous-cutanée contient les ingrédients non médicinaux suivants : L-arginine, chlorhydrate de L-arginine, L-histidine, chlorhydrate de L-histidine monohydraté, L-méthionine, polysorbate 80, eau pour préparations injectables.
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
POLYARTHRITE RHUMATOÏDE
Plan et caractéristiques démographiques de l’étude
L’efficacité et l’innocuité de l’administration de ACTEMRA par voie intraveineuse ont été évaluées dans cinq études randomisées, à double insu et multicentriques menées auprès de patients âgés de ≥ 18 ans et atteints de polyarthrite rhumatoïde évolutive diagnostiquée en fonction des critères de l’American College of Rheumatology (ACR). Les patients avaient au moins 8 articulations sensibles et 6 articulations tuméfiées au départ. ACTEMRA a été administré par voie intraveineuse toutes les 4 semaines en monothérapie (étude I [AMBITION]), en association avec le MTX (études II et III) ou d’autres antirhumatismaux modificateurs de la maladie (ARMM) (étude IV [TOWARD]) chez des patients ayant obtenu une réponse inadéquate à ces médicaments, ou en association avec le MTX chez des patients ayant obtenu une réponse inadéquate aux inhibiteurs du TNF (étude V [RADIATE]). Le principal critère d’évaluation dans les cinq études était la proportion de patients ayant obtenu une réponse ACR20 à la semaine 24.
L’efficacité et l’innocuité de l’administration de ACTEMRA ont aussi été évaluées dans une étude randomisée, à double insu et multicentrique (étude VI [FUNCTION]) menée auprès de patients adultes atteints de PR évolutive précoce (depuis ≤ 2 ans) et sévère, n’ayant jamais reçu d’agent biologique ni de MTX. Le principal critère d’évaluation était la proportion de patients ayant obtenu une rémission selon le score DAS28 (score d’activité de la maladie DAS28 inférieur à 2,6) à la semaine 24.
L’innocuité et l’efficacité à long terme de ACTEMRA ont été évaluées dans le cadre de deux études de prolongation à long terme (PLT) ouvertes. Les patients inscrits à l’étude VII (étude de PLT I) avaient terminé auparavant l’étude de base de phase III (étude III [OPTION]) tandis que les patients inscrits à l’étude VIII (étude de PLT II) avaient terminé auparavant les études de base I, IV et V (AMBITION, TOWARD et RADIATE). En outre, un petit nombre de patients de l’étude VIII (étude de PLT II) ont été recrutés d’une étude sur les interactions médicamenteuses.
L’efficacité et l’innocuité de l’administration de ACTEMRA par voie sous-cutanée ont été évaluées dans deux études à double insu, contrôlées et multicentriques menées auprès de patients atteints de PR évolutive. Pour être admis à l’une ou l’autre de ces deux études (SC-I [SUMMACTA] et SC-II [BREVACTA]), les patients devaient avoir au moins 18 ans, être atteints de polyarthrite rhumatoïde évolutive diagnostiquée en fonction des critères de l’ACR et avoir au moins 4 articulations sensibles et 4 articulations tuméfiées au départ. Tous les patients suivaient en même temps un traitement par ARMM non biologique. Le principal critère d’évaluation dans les études était la différence dans la proportion de patients ayant obtenu une réponse ACR20 à la semaine 24. Les deux études comprenaient une phase de prolongation à long terme (72 semaines) en mode ouvert.
Tableau 22 Résumé des données démographiques des essais cliniques menés sur la polyarthrite rhumatoïde (sujets retenus au départ [ITT])
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets (n) | Âge moyen (ÉT) | Sexe (% de femmes) | Durée moyenne de la maladie au début de l’étude (années) |
|---|---|---|---|---|---|---|
Étude I (AMBITION)5 Patients n’ayant jamais reçu de MTX | Étude multicentrique, randomisée, à double insu, à double placebo, en groupes parallèles et contrôlée par placebo évaluant des doses multiples en monothérapie | ACTEMRA à 8 mg/kg par voie i.v. toutes les 4 semaines pendant 24 semaines MTX (dose croissante de 7,5 à 20 mg/sem. sur 8 semaines) pendant 24 semaines (sous-étude placebo/ACTEMRA à 8 mg/kg) | 286 284 99 | 51 (13) 50 (13) | 83 79 | 6,4 6,2 |
Étude II (LITHE) Réponse inadéquate au MTX | Étude multicentrique, à double insu, randomisée et contrôlée par placebo évaluant des doses multiples combinées au MTX À double insu pendant un an et en mode ouvert pendant la deuxième année | ACTEMRA à 4 mg/kg + MTX ACTEMRA à 8 mg/kg + MTX Placebo + MTX ACTEMRA administré par voie i.v. toutes les 4 semaines pendant 24 mois | 399 398 393 | 51 (13) 53 (12) 51 (12) | 84 82 83 | 9,4 9,3 8,9 |
Étude III (OPTION)6 Réponse inadéquate au MTX | Étude multicentrique, à double insu, randomisée et contrôlée par placebo évaluant des doses multiples combinées au MTX | ACTEMRA à 4 mg/kg + MTX ACTEMRA à 8 mg/kg + MTX Placebo + MTX ACTEMRA administré par voie i.v. toutes les 4 semaines pendant 24 semaines | 213 205 204 | 51 (13) 51 (12) 51 (12) | 82 85 78 | 7,4 7,5 7,8 |
Étude IV (TOWARD)7 Réponse inadéquate aux ARMM | Étude multicentrique, à double insu, randomisée et contrôlée par placebo évaluant des doses multiples combinées à des ARMM | ACTEMRA à 8 mg/kg + ARMM Placebo + ARMM ACTEMRA administré par voie i.v. toutes les 4 semaines pendant 24 semaines | 803 413 | 53 (13) 54 (13) | 81 84 | 9,8 9,8 |
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets (n) | Âge moyen (ÉT) | Sexe (% de femmes) | Durée moyenne de la maladie au début de l’étude (années) |
Étude V (RADIATE)8 Réponse inadéquate aux anti-TNF | Étude multicentrique, à double insu, randomisée et contrôlée par placebo évaluant des doses multiples combinées au MTX | ACTEMRA à 4 mg/kg + MTX ACTEMRA à 8 mg/kg + MTX Placebo + MTX ACTEMRA administré par voie i.v. toutes les 4 semaines pendant 24 semaines | 161 170 158 | 51 (12) 54 (13) 53 (13) | 81 84 79 | 11,0 12,6 11,4 |
SC-I (SUMMACTA) | Étude randomisée de 6 mois, multicentrique, avec phase à double insu | ACTEMRA à 162 mg par voie s.c. chaque semaine + ARMM ACTEMRA à 8 mg/kg par voie i.v. toutes les 4 semaines + ARMM | 631 631 | 53 (12) 53 (13) | 82 83 | 8,7 8,6 |
SC-II (BREVACTA) | Étude randomisée de 6 mois, multicentrique, avec phase à double insu | ACTEMRA à 162 mg par voie s.c. toutes les 2 semaines + ARMM Placebo toutes les 2 semaines + ARMM | 437 219 | 52 (11) 52 (12) | 86 83 | 11,1 11,1 |
Étude VI (FUNCTION) Patients n’ayant jamais reçu de MTX et PR précoce | Étude randomisée, multicentrique, à double insu et à groupes parallèles | ACTEMRA à 4 mg/kg + MTX ACTEMRA à 8 mg/kg + MTX ACTEMRA à 8 mg/kg + Placebo Placebo + MTX | 288 290 292 282 | 51(14) 50 (14) 50 (13) 50 (13) | 79 79 75 80 | 0,4 0,5 0,5 0,4 |
Étude VII (étude de PLT I) | Étude de prolongation à long terme ouverte. Portait sur des patients de l’Étude de base III (OPTION) | ACTEMRA à 8 mg/kg, toutes les 4 semaines | 538 | 51 (12) | 82 | 7,6 |
Étude VIII (étude de PLT II) | Étude de prolongation à long terme ouverte. Portait sur des patients des études de base I (AMBITION), IV (TOWARD) et V (RADIATE) ainsi que d’une étude sur les interactions médicamenteuses avec la simvastatine | ACTEMRA à 8 mg/kg, toutes les 4 semaines | 2067 | 52 (13) | 82 | 9,5 |
Description des études cliniques
Dans l’étude I, ACTEMRA était administré par voie intraveineuse toutes les quatre semaines en monothérapie. Dans les études II, III et V, ACTEMRA était administré par voie intraveineuse toutes les quatre semaines en association avec le MTX, comparativement à un placebo associé au MTX. Dans l’étude IV, ACTEMRA était administré par voie intraveineuse toutes les quatre semaines en association avec d’autres ARMM classiques, comparativement à un placebo associé à d’autres ARMM classiques.
L’étude I (AMBITION) comptait 673 patients n’ayant pas reçu de MTX au cours des 6 mois ayant précédé la répartition aléatoire et n’ayant pas arrêté un traitement antérieur par le MTX en raison d’effets toxiques importants sur le plan clinique ou d’un manque de réponse. La majorité des patients (67 %) n’avaient jamais reçu de MTX. Des doses de ACTEMRA de 8 mg/kg ont été administrées toutes les quatre semaines en monothérapie. Le groupe témoin recevait du MTX chaque semaine (dose ajustée de 7,5 à un maximum de 20 mg/sem. sur une période de 8 semaines).
L’étude II (LITHE) était une étude de deux ans avec une phase de prolongation facultative de trois ans, pour laquelle deux analyses préliminaires étaient prévues aux semaines 24 et 52. L’étude portait sur 1 196 patients atteints de polyarthrite modérée ou sévère ayant obtenu une réponse clinique inadéquate au MTX. Les patients recevaient ACTEMRA à 8 mg/kg, ACTEMRA à 4 mg/kg ou un placebo toutes les quatre semaines, en association avec le MTX (10 à 25 mg/sem.). À la fin des 52 semaines, les patients recevaient en mode ouvert un traitement par ACTEMRA à 8 mg/kg jusqu’à la semaine 104 ou pouvaient poursuivre leur traitement à double insu s’ils continuaient de présenter une amélioration > 70 % du nombre d’articulations tuméfiées ou douloureuses. Le principal critère d’évaluation à la semaine 24 était la proportion de patients ayant obtenu une réponse ACR20. À 52 et à 104 semaines, les critères d’évaluation co-primaires étaient la variation du score total de Sharp modifié par Genant par rapport au début de l’étude et le changement dans la fonction physique mesurée par la SSC de la variation du score HAQ-DI par rapport au début de l’étude.
L’étude III (OPTION) portait sur 623 patients atteints de polyarthrite rhumatoïde évolutive modérée ou sévère ayant obtenu une réponse clinique inadéquate au MTX. Les patients recevaient ACTEMRA à 8 mg/kg, ACTEMRA à 4 mg/kg ou un placebo toutes les quatre semaines, en association avec le MTX (10 à 25 mg/sem.).
L’étude IV (TOWARD) portait sur 1 220 patients ayant obtenu une réponse inadéquate à leur traitement en place, y compris par un ou plusieurs ARMM. Les patients recevaient ACTEMRA à raison de 8 mg/kg ou un placebo toutes les quatre semaines, en association avec les ARMM stables.
L’étude V (RADIATE) portait sur 499 patients atteints de polyarthrite rhumatoïde évolutive modérée ou sévère ayant obtenu une réponse clinique inadéquate à un ou plusieurs traitements par des agents anti-TNF ou ne tolérant pas de tels traitements. Le traitement anti-TNF était arrêté avant la répartition aléatoire. Les patients recevaient ACTEMRA à 8 mg/kg, ACTEMRA à 4 mg/kg ou un placebo toutes les quatre semaines, en association avec le MTX (10 à 25 mg/sem.).
Les études SC-I (SUMMACTA) et SC-II (BREVACTA) portaient sur des patients atteints de polyarthrite rhumatoïde évolutive modérée ou sévère ayant obtenu une réponse inadéquate à leur traitement en place, y compris par un ou plusieurs ARMM. Environ 20 % des patients avaient également obtenu une réponse inadéquate à au moins un inhibiteur du TNF dans le passé. Lors de l’étude SC-I (SUMMACTA), 1262 patients ont été randomisés selon un rapport de 1:1 pour recevoir 162 mg de ACTEMRA par voie sous-cutanée chaque semaine ou 8 mg/kg de ACTEMRA par voie intraveineuse toutes les quatre semaines, en association avec un (ou plusieurs) ARMM non biologique(s). Lors de l’étude SC-II (BREVACTA), 656 patients ont été randomisés selon un rapport de 2:1 pour recevoir par voie sous-cutanée toutes les deux semaines soit 162 mg de ACTEMRA soit un placebo, en association avec un (ou plusieurs) ARMM non biologique(s).
L’étude VI (FUNCTION) a duré deux ans. L’analyse principale qui était prévue à la semaine 52 portait sur 1162 patients adultes atteints de PR évolutive précoce, modérée ou sévère, n’ayant jamais reçu de MTX. L’efficacité de ACTEMRA à 4 mg/kg ou à 8 mg/kg par voie intraveineuse toutes les quatre semaines en association avec le MTX était évaluée, de même que l’efficacité du MTX ou de ACTEMRA à 8 mg/kg en monothérapie.
L’étude VII portait sur 538 adultes et l’étude VIII, sur 2 067 adultes atteints de polyarthrite rhumatoïde. Les patients adultes atteints de PR étaient traités par ACTEMRA à raison de 8 mg/kg toutes les 4 semaines par voie i.v. en monothérapie ou en association avec un ou plusieurs traitements ARMM de fond et pouvaient recevoir un traitement pendant une durée totale de plus de 5 ans. Les patients faisaient l’objet d’un suivi de l’innocuité et de l’efficacité. La durée médiane a été de 5,37 années (min.-max. : 0,2–6,4 ans) et de 5,22 années (min-max. : 0,1–7,5 années), respectivement, ce qui inclut le temps passé dans les études de base. Le taux de rétention global pour les patients ayant suivi le traitement pendant au moins 264 semaines (environ 5 ans) était ≥ 60 % dans les deux études; 65,6 % (353 patients) et 60,6 % (1 252 patients) dans les études VII et VIII respectivement.
Résultats des études
Réponse ACR
Le Tableau 23 montre le pourcentage de patients ayant obtenu des réponses ACR20, 50 et 70 dans les études I à V. Dans toutes les études, les taux de réponse ACR20, ACR50 et ACR70 étaient statistiquement supérieurs à la semaine 24 chez les patients recevant ACTEMRA à raison de 8 mg/kg que chez ceux qui recevaient le MTX ou un placebo (p < 0,01).
Les patients ayant obtenu une réponse inadéquate au traitement par ARMM ou par inhibiteur du TNF qui ont reçu ACTEMRA à raison de 4 mg/kg avaient des taux de réponse inférieurs à ceux qui ont reçu ACTEMRA à raison de 8 mg/kg.
Tableau 23 Réponse ACR à 6 mois dans les études contrôlées par médicament actif et par placebo (pourcentage de patients)
| Pourcentage de patients | |||||||||||||
| Étude I (AMBITION) | Étude II (LITHE) | Étude III (OPTION) | Étude IV (TOWARD) | Étude V (RADIATE) | |||||||||
| Taux de réponse à la semaine 24 | MTX N = 284 | ACTEMRA 8 mg/kg N = 286 | Placebo + MTX N = 393 | ACTEMRA 4 mg/kg + MTX N = 399 | ACTEMRA 8 mg/kg + MTX N = 398 | Placebo + MTX N = 204 | ACTEMRA 4 mg/kg + MTX N = 213 | ACTEMRA 8 mg/kg + MTX N = 205 | Placebo + ARMM N = 413 | ACTEMRA 8 mg/kg + ARMM N = 803 | Placebo + MTX N = 158 | ACTEMRA 4 mg/kg + MTX N = 161 | ACTEMRA 8 mg/kg + MTX N = 170 |
| Patients ayant obtenu une réponse ACR20 | 53 % | 70 %*** | 27 % | 51 % | 56 %*** | 27 % | 48 % | 59 %*** | 25 % | 61 %*** | 10 % | 30 %*** | 50 %*** |
Différence pondérée %a (IC à 95 %)b | 19 (11, 27) | 23 (17, 29) | 29 (23, 35) | 23 (15, 32) | 32 (23, 41) | 35 (30, 40) | 25 (15, 36) | 46 (36, 56) | |||||
| Nombre de patients ayant obtenu une réponse ACR50 | 34 % | 44 %** | 10 % | 25 % | 32 %*** | 11 % | 32 % | 44 %*** | 9 % | 38 %*** | 4 % | 17 % | 29 %*** |
Différence pondérée %a (IC à 95 %)b | 12 (4, 20) | 15 (9, 20) | 22 (16, 28) | 21 (13, 29) | 33 (25, 41) | 28 (23, 33) | 15 (5, 25) | 31 (21, 41) | |||||
| Patients ayant obtenu une réponse ACR70 | 15 % | 28 %** | 2 % | 11 % | 13 %*** | 2 % | 12 % | 22 %*** | 3 % | 21 %*** | 1 % | 5 % | 12 %** |
Différence pondérée %a (IC à 95 %)b | 14 (7, 22) | 8 (3, 13) | 10 (5, 15) | 11 (4, 18) | 20 (12, 27) | 17 (13, 21) | 4 (-6, 13) | 12 (3, 22) | |||||
a La différence pondérée est la différence entre les taux de réponse pour ACTEMRA et le placebo, ajustée en fonction du site (et de la durée de la maladie dans l’étude I uniquement).
b IC = intervalle de confiance à 95 % de la différence pondérée
** p < 0,01, ACTEMRA vs placebo+MTX/ARMM classiques
*** p < 0,0001, ACTEMRA vs placebo +MTX/ARMM classiques
Le Tableau 24 montre les résultats des composantes des critères de réponse ACR pour les études III et V. Des résultats semblables à ceux de l’étude III ont été observés dans les études I, II et IV.
Tableau 24 Composantes de la réponse ACR à 6 mois
a Les données montrées représentent la moyenne à 24 semaines, la différence de variation moyenne ajustée par rapport au départ comparativement au schéma placebo + MTX à la semaine 24 et l’intervalle de confiance à 95 % pour cette différence b Échelle visuelle analogique : 0 = meilleur, 100 = pire
c Questionnaire d’évaluation de la santé (HAQ) : 0 = meilleur, 3 = pire; 20 questions; 8 catégories : habillement et hygiène personnelle, se lever, manger, marcher, hygiène, atteinte, saisie et activités
| Étude III (OPTION) | Étude V (RADIATE) | |||||||||||
ACTEMRA à 4 mg/kg + MTX n = 213 | ACTEMRA à 8 mg/kg + MTX N = 205 | Placebo + MTX N = 204 | ACTEMRA à 4 mg/kg + MTX N = 161 | ACTEMRA à 8 mg/kg + MTX N = 170 | Placebo + MTX N = 158 | |||||||
| Compo-sante (moyenn e) | Au dépar t | Semaine 2 4a | Au dépar t | Semaine 2 4a | Au dépar t | Sem . 24 | Au dépar t | Semaine 2 4a | Au dépar t | Semaine 2 4a | Au dépar t | Sem . 24 |
| Nombre d’articu-lations sensibles (0-68) | 33 | 19 -7,0 (-10,0, -4,1) | 32 | 14,5 -9,6 (-12,6, -6,7) | 33 | 25 | 31 | 21 -10,8 (-14,6, -7,1) | 32 | 17 -15,1 (-18,8, -11,4) | 30 | 30 |
| Nombre d’articu-lations tuméfiées (0-66) | 20 | 10 -4,2 (-6,1, -2,3) | 19,5 | 8 -6,2 (-8,1, -4,2) | 21 | 15 | 19,5 | 13 -6,2 (-9,0, -3,5) | 19 | 11 -7,2 (-9,9, -4,5) | 19 | 18 |
| Douleurb | 61 | 33 -11,0 (-17,0, -5,0) | 60 | 30 -15,8 (-21,7, -9,9) | 57 | 43 | 63,5 | 43 -12,4 (-22,1, -2,1) | 65 | 33 -23,9 (-33,7, -14,1) | 64 | 48 |
| Évalua-tion globale du ptb | 66 | 34 -10,9 (-17,1, -4,8) | 65 | 31 -14,9 (-20,9, -8,9) | 64 | 45 | 70 | 46 -10,0 (-20,3, 0,3) | 70 | 36 -17,4 (-27,8, -7,0) | 71 | 51 |
| Évalua-tion globale du méd.b | 64 | 26 -5,6 (-10,5, -0,8) | 64 | 23 -9,0 (-13,8, -4,2) | 64 | 32 | 66,5 | 39 -10,5 (-18,6, -2,5) | 66 | 28 -18,2 (-26,3, -10,0) | 67,5 | 43 |
| Indice d’invali-dité (HAQ)c | 1,64 | 1,01 -0,18 (-0,34, -0,02) | 1,55 | 0,96 -0,21 (-0,37, -0,05) | 1,55 | 1,21 | 1,67 | 1,39 -0,25 (-0,42, -0,09) | 1,75 | 1,34 -0,34 (-0,51, -0,17) | 1,70 | 1,58 |
| CRP (mg/dl) | 2,79 | 1,17 -1,30 (-2,0, -0,59) | 2,61 | 0,25 -2,156 (-2,86, -1,46) | 2,36 | 1,89 | 3,11 | 1,77 -1,34 (-2,5, -0,15) | 2,80 | 0,28 -2,52 (-3,72, -1,32) | 3,705 | 3,06 |
Taux de réponse ACR dans le temps
La Figure 1 montre le pourcentage de patients ayant obtenu une réponse ACR20 par visite dans l’étude III. On a observé des augmentations semblables des réponses dans le temps dans les études I, II, IV et V.
Figure 1 Pourcentage de patients ayant obtenu une réponse ACR20 par visite dans l’étude III (réponse inadéquate au MTX)*
| ENGLISH | FRANÇAIS |
| Percentage (%) of ACR20 Responders (+/- SE) | Pourcentage (%) de patients ayant obtenu une réponse ACR20 (± ET) |
| WK | SEM |
| Visit | Visite |
| Treatment Group | Groupe de traitement |
| Placebo + MTX (N=204) | Placebo + MTX (N = 204) |
| ACTEMRA 8 mg/kg + MTX (N=205) | ACTEMRA à 8 mg/kg + MTX (N = 205) |
| ACTEMRA 4 mg/kg + MTX (N=213) | ACTEMRA à 4 mg/kg + MTX (N = 213) |
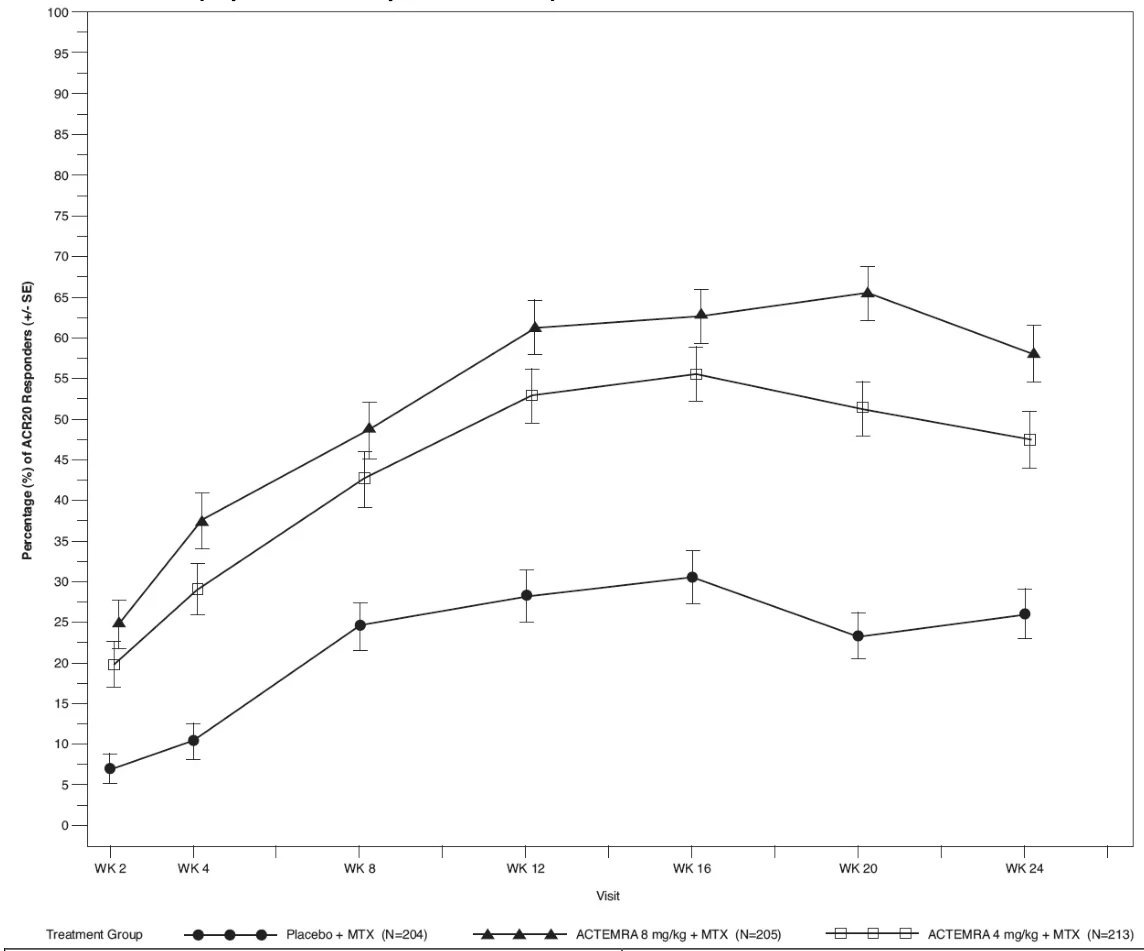
* Les mêmes patients pourraient ne pas avoir répondu lors de chaque mesure dans le temps.
Abréviations : ACR20 = 20 % d’amélioration selon les critères de l’American College of Rheumatology; ET = écart-type; MTX = méthotrexate; SEM = semaine
Traitement à long terme
Les résultats des analyses de l’efficacité des études VII et VIII démontrent que les diminutions significatives des signes et symptômes et de l’activité de la maladie observées au cours des périodes de traitement contrôlé de 24 semaines dans les études de base se maintenaient chez les patients ayant participé par la suite aux études de PLT qui ont continué à recevoir le traitement par ACTEMRA pendant une période allant jusqu’à 5 ans ou plus.
Dans les études VII et VIII, la proportion de patients ayant obtenu une réponse ACR20, ACR50 ou ACR70 a augmenté rapidement pendant les 48 premières semaines du traitement par ACTEMRA et a continué d’augmenter jusqu’à la semaine 108, avec un maintien de l’efficacité jusqu’à la semaine 264. Dans l’étude VII (étude de PLT I), sur les 367 patients toujours sous traitement à la semaine 264, le nombre (%) de patients ayant obtenu une réponse ACR20, ACR50 ou ACR70 à la semaine 264 était de 308 (83,9 %), de 249 (67,8 %) et de 168 (45,8 %), respectivement. Dans l’étude VIII (étude de PLT II), sur les 1 319 patients toujours sous traitement à la semaine 264, le nombre (%) de patients ayant obtenu une réponse ACR20, ACR50 ou ACR70 à la semaine 264 était de 1 038 (78,7 %), de 775 (58,8 %) et de 534 (40,5 %), respectivement. Dans l’étude VIII, certaines différences dans l’efficacité ont été observées entre les patients en fonction des antécédents de traitement contre la PR, avec une efficacité inférieure chez les patients ayant obtenu une réponse inadéquate aux anti-TNF comparativement à ceux n’ayant jamais reçu de MTX ou ceux ayant obtenu une réponse inadéquate aux ARMM. Cette constatation a aussi été faite dans les études de base (voir Tableau 23; études I, IV et V).
Patients n’ayant jamais reçu de MTX, PR précoce
Une proportion significativement plus élevée de patients recevant ACTEMRA à 8 mg/kg + MTX et ACTEMRA à 8 mg/kg en monothérapie ont satisfait au critère d’évaluation principal par rapport aux patients sous MTX en monothérapie. Le groupe ACTEMRA à 8 mg/kg + MTX présentait aussi des résultats statistiquement significatifs pour ce qui est des critères d’évaluation secondaires marquants. En outre, une supériorité numérique des réponses à la monothérapie par ACTEMRA à 8 mg/kg a été observée par rapport au MTX en monothérapie dans tous les critères d’évaluation secondaires, y compris les critères radiographiques (voir le Tableau 27 ci-dessous). Les résultats de l’étude VI figurent sur le Tableau 25 ci-après.
Tableau 25 Résultats de l’étude VI (FUNCTION) concernant l’efficacité pour des patients n’ayant jamais reçu de MTX, atteints de PR précoce
Placebo + MTX N = 287 | ACTEMRA à 4 mg/kg + MTX N = 288 | ACTEMRA à 8 mg/kg + MTX N = 290 | ACTEMRA à 8 mg/kg + placebo N = 292 | ||||||||
| Critère d’efficacité principal | |||||||||||
| Rémission selon le score DAS28 | |||||||||||
| Semaine 24 n (%) | 43 (15,0) | 92 (31,9) | 130 (44,8)*** | 113 (38,7)*** | |||||||
| Critères d’efficacité secondaires clés | |||||||||||
| Rémission selon le score DAS28 | |||||||||||
| Semaine 52 n (%) | 56 (19,5) | 98 (34,0) | 142 (49,0)*** | 115 (39,4) | |||||||
| ACR | |||||||||||
| Semaine 24 ACR20, n (%) | 187 (65,2) | 212 (73,6) | 216 (74,5)* | 205 (70,2) | |||||||
| ACR50, n (%) | 124 (43,2) | 138 (47,9) | 165 (56,9)** | 139 (47,6) | |||||||
| ACR70, n (%) | 73 (25,4) | 100(34,7) | 112 (38,6)** | 88 (30,1) | |||||||
| Semaine 52 ACR20, n (%) | 164 (57,1) | 181(62,8)* | 195 (67,2)* | 184 (63,0) | |||||||
| ACR50, n (%) | 117 (40,8) | 151(52,4) | 162 (55,9)** | 144 (49,3)# | |||||||
| ACR70, n (%) | 83 (28,9) | 107 (37,2) | 125 (43,1)** | 105 (36,0) | |||||||
Toutes les comparaisons d’efficacité sont par rapport au placebo + MTX. *** p ≤ 0,0001; ** p < 0,001; * p < 0,05
Études sur l’administration sous-cutanée
Le Tableau 26 indique la réponse clinique obtenue après 24 semaines du traitement par ACTEMRA administré par voie sous-cutanée. Lors de l’étude SC-I, le principal indicateur de résultat était la réponse ACR20 à la semaine 24. La marge de non-infériorité préétablie était une différence thérapeutique de 12 %. L’étude a démontré la non-infériorité de ACTEMRA dans la réponse ACR20 obtenue après 24 semaines. Lors de l’étude SC-II, une plus grande proportion de patients ont obtenu une réponse ACR20, ACR50 et ACR70 dans le groupe recevant 162 mg de ACTEMRA par voie s.c. toutes les deux semaines que dans le groupe sous placebo (Tableau 26). De plus, comparativement aux patients sous placebo, une plus grande proportion des patients recevant ACTEMRA s.c. à 162 mg toutes les deux semaines ont présenté une maladie peu évolutive après 24 semaines, attestée par un score DAS28-ESR inférieur à 2,6 (Tableau 26).
Tableau 26 Réponse clinique après 24 semaines lors des essais de la présentation sous-cutanée (pourcentage de patients)
| SC-I (SUMMACTA)a | SC-II (BREVACTA)b | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
TCZ s.c. à 162 mg chaque sem. + ARMM(s) N = 558 | TCZ i.v. à 8 mg/kg + ARMM(s) N = 537 | TCZ s.c. à 162 mg toutes les deux semaines + ARMM N = 437 | Placebo + ARMM N = 219 | |||||||||
| ACR20 | ||||||||||||
| Semaine 24 | 69,4 % | 73,4 % | 60,9 % | 31,5 % | ||||||||
| Différence pondérée (IC à 95 %) | -4,0 (-9,2; 1,2) | 29,5 % (22,0; 37,0) | ||||||||||
| ACR50 | ||||||||||||
| SC-I (SUMMACTA)a | SC-II (BREVACTA)b | |||||||||||
TCZ s.c. à 162 mg chaque sem. + ARMM(s) N = 558 | TCZ i.v. à 8 mg/kg + ARMM(s) N = 537 | TCZ s.c. à 162 mg toutes les deux semaines + ARMM N = 437 | Placebo + ARMM N = 219 | |||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Semaine 24 | 47,0 % | 48,6 % | 39,8 % | 12,3 % | ||||||||||||||||
| Différence pondérée (IC à 95 %) | -1,8 (-7,5; 4,0) | 27,9 % (21,5; 34,4) | ||||||||||||||||||
| ACR70 | ||||||||||||||||||||
| Semaine 24 | 24,0 % | 27,9 % | 19,7 % | 5,0 % | ||||||||||||||||
| Différence pondérée (IC à 95 %) | -3,8 (-9,0; 1,3) | 14,8 % (9,8; 19,9) | ||||||||||||||||||
| Changement du score DAS28 [moyenne corrigée] | ||||||||||||||||||||
| Semaine 24 | -3,5 | -3,5 | -3,1 | -1,7 | ||||||||||||||||
| Différence moyenne corrigée (IC à 95 %) | 0 (-0,2; 0,1) | -1,4 (-1,7; -1,1) | ||||||||||||||||||
| DAS28 < 2,6 | ||||||||||||||||||||
| Semaine 24 | 38,4 % | 36,9 % | 32 % | 4,0 % | ||||||||||||||||
| Différence pondérée (IC à 95 %) | 0,9 (-5,0; 6,8) | 28,6 (22,0; 35,2) | ||||||||||||||||||
| Réponse selon la Ligue européenne contre le rhumatisme (%) | ||||||||||||||||||||
| Aucune | 3,3 % | 4,8 % | 13,4 % | 31,9 % | ||||||||||||||||
| Moyenne | 41,7 % | 42,7 % | 44,9 % | 54,3 % | ||||||||||||||||
| Bonne | 55,0 % | 52,4 % | 41,7 % | 13,8 % | ||||||||||||||||
TCZ = tocilizumab
a = analyse selon le respect du protocole
b = analyse des sujets retenus au départ
Réponse radiographique — administration intraveineuse
Dans l’étude II (LITHE), les lésions articulaires structurelles étaient évaluées par radiographie et exprimées comme variation du score total de Sharp-Genant et de ses composantes, à savoir le score de l’érosion et le score du pincement articulaire. Des radiographies des mains/poignets et de l’avant-pied étaient effectuées au départ, à 24 semaines, à 52 semaines et à 104 semaines et étaient évaluées par des personnes ne connaissant pas les groupes de traitement ni le nombre de visites. Les résultats du début de l’étude à la semaine 52 sont montrés au Tableau 27.
La variation moyenne entre le début de l’étude et la semaine 104 du score total Sharp-Genant était de 0,47 (ÉT = 1,47) pour les groupes ACTEMRA à 4 mg/kg et de 0,34 (ÉT = 1,24) pour les groupes ACTEMRA À 8 mg. À la semaine 104, la plupart des patients du groupe témoin (placebo + MTX) étaient passés au traitement actif, et les résultats ne sont donc pas inclus pour la comparaison. Les patients d’un groupe actif pourraient être passés à l’autre groupe actif, et les résultats sont signalés en fonction du groupe de dose assigné à l’origine.
Dans le groupe placebo, 66 % (193/294) des patients ne présentaient aucune progression radiographique (variation du score total Sharp-Genant ≤ 0) à la semaine 52 comparativement à 78 % (268/343) et à 83 % (294/353) dans les groupes ACTEMRA à 4 mg/kg ou à 8 mg/kg, respectivement.
Tableau 27 Variations radiographiques moyennes à 52 semaines dans l’étude II (LITHE)
Placebo + MTX (+ option de passer à ACTEMRA à partir de la sem. 16) N = 393 Moyenne | ACTEMRA à 4 mg/kg + MTX (+ option de passer à ACTEMRA à 8 mg/kg à partir de la sem. 16) N = 399 Moyenne | ACTEMRA à 8 mg/kg + MTX N = 398 Moyenne | |||||||||
| Variation entre le début de l’étude et la semaine 52 | |||||||||||
| n | 290 | 339 | 348 | ||||||||
| Score total Sharp-Genant, moyenne (ÉT) | 1,13 (2,96) | 0,34 (1,45) | 0,29 (1,28) | ||||||||
Différence moyenne ajustée* (IC à 97,5 %)** | -0,77 (-1,12, -0,41) | -0,81 (-1,16, -0,46) | |||||||||
| Score de l’érosion, moyenne (ÉT) | 0,71 (1,89) | 0,21 (0,92) | 0,17 (0,86) | ||||||||
| Score du pincement articulaire, moyenne (ÉT) | 0,42 (1,70) | 0,13 (0,74) | 0,12 (0,64) | ||||||||
MTX = méthotrexate
* Différence entre les moyennes ajustées (Actemra + MTX - Placebo + MTX). Les moyennes sont ajustées pour la région.
ÉT = écart-type
** Les intervalles de confiance à 97,5 % sont indiqués puisqu’un niveau de signification de 0,025 a été utilisé pour tester le critère d’évaluation co-primaire.
Toutes les données présentées ont été interprétées ensemble pour la campagne 1, qui comprend les évaluations initiales, à la semaine 24, à la semaine 52 et les mesures en cas de retrait précoce ou de passage au traitement de sauvetage jusqu’à la visite de la semaine 52.
Dans l’étude VI les résultats radiographiques étaient évalués par la méthode de Sharp-van der Heijde et exprimés en tant que variation du score total de Sharp modifié (mTSS) et de ses composantes, autrement dit, un score pour l’érosion et un score pour le pincement articulaire. Les radiographies des mains et poignets ainsi que de l’avant-pied étaient obtenues au départ, à 24 semaines, à 52 semaines et à 104 semaines. Les évaluateurs leur assignaient un score sans savoir le groupe de traitement ni le numéro de la visite. Les résultats obtenus à la semaine 52 par rapport au départ sont présentés au Tableau 28 .
Tableau 28 Changements radiographiques moyens à 52 semaines, lors de l’étude VI (FUNCTION)
Placebo + MTX N = 287 | ACTEMRA à 4 mg/kg + MTX N = 288 | ACTEMRA à 8 mg/kg + MTX N = 290 | ACTEMRA à 8 mg/kg + placebo N = 292 | ||||||||
| Changement à la semaine 52 par rapport au départ | |||||||||||
| Moyenne (ÉT) mTSS | 1,14 (4,297) | 0,42 (2,929) | 0,08*** (2,090) | 0,26 (1,876) | |||||||
| Érosion | 0,63 (2,556) | 0,25 (1,686) | 0,05** (1,736) | 0,15 (1,544) | |||||||
| Pincement articulaire | 0,51 (2,362) | 0,17 (1,645) | 0,03 (0,751) | 0,11 (1,046) | |||||||
*** p ≤ 0,0001; ** p < 0,001
Réponse radiographique — administration sous-cutanée
Dans l’étude SC-II, l’inhibition de lésions articulaires structurelles était évaluée par radiographie et exprimée comme variation du score total moyen Sharp modifié selon van der Heijde. Une inhibition de lésions structurelles a été démontrée après 24 semaines. En effet, la progression radiographique était significativement moins marquée chez les patients recevant ACTEMRA s.c. que chez ceux sous placebo (mTSS de 0,62 par rapport à 1,23; p = 0,0149 (van Elteren). Ces résultats concordent avec ceux observés chez les patients ayant suivi un traitement avec la présentation intraveineuse de ACTEMRA.
Résultats pour la qualité de vie — administration sous-cutanée
Lors des études SC-I et SC-II, la diminution moyenne de la cote HAQ-DI entre le début de l’étude et la semaine 24 a été de 0,6 dans le groupe recevant 162 mg de ACTEMRA par voie s.c. chaque semaine, de 0,4 dans le groupe recevant 162 mg de ACTEMRA par voie s.c. toutes les deux semaines, de 0,6 dans le groupe recevant 8 mg/kg de ACTEMRA par voie i.v. toutes les quatre semaines et de 0,3 dans le groupe sous placebo. La proportion de patients obtenant une amélioration cliniquement pertinente du score HAQ-DI après 24 semaines (changement d’au moins 0,3 unité par rapport au départ) a été de 65 %, 58 %, 67 % et 47 % respectivement dans les groupes recevant ACTEMRA s.c. chaque semaine, ACTEMRA s.c. toutes les deux semaines, ACTEMRA i.v. à 8 mg/kg toutes les 4 semaines et le placebo.
Monothérapie : ACTEMRA vs HUMIRA
L’étude WA19924 (ADACTA) était menée auprès de 326 patients atteints de PR modérée ou sévère qui ne toléraient pas le MTX ou chez lesquels la poursuite du traitement par le MTX était considérée comme inappropriée (y compris des patients ayant obtenu une réponse inadéquate au MTX). Les patients du groupe ACTEMRA ont reçu une perfusion intraveineuse (i.v.) de ACTEMRA (8 mg/kg) toutes les 4 semaines et une injection sous-cutanée (s.c.) de placebo toutes les 2 semaines. Les patients du groupe HUMIRA ont reçu une injection s.c. d’HUMIRA (40 mg) toutes les 2 semaines et une perfusion i.v. de placebo toutes les 4 semaines.
On a constaté une différence statistiquement significative dans le critère d’évaluation principal (variation du score DAS28 entre le début de l’étude et la semaine 24) et les scores ACR20/50/70 à la semaine 24 entre ACTEMRA (8 mg/kg) (toutes les 4 semaines) et HUMIRA (40 mg) (toutes les 2 semaines).
Tableau 29 Résultats de l’efficacité de l’étude WA 19924
HUMIRA à 40 mg + placebo (i.v.) N = 162 | ACTEMRA à 8 mg/kg + placebo (s.c.) N = 163 | Valeur p(a) | |||||||||
| Principal critère d’évaluation – Variation moyenne entre le début de l’étude et la semaine 24 | |||||||||||
Score DAS28 (moyenne ajustée) (IC à 95 %) | -1,8 (-2,10; -1,55) | -3,3 (-3,57; -3,02) | |||||||||
| Différence dans la moyenne ajustée (IC à 95 %) | -1,5 (-1,8; -1,1) | < 0,0001 | |||||||||
| Critères d’évaluation secondaires - Pourcentage de patients répondant au traitement à la semaine 24(b) | |||||||||||
| Réponse ACR20, n (%) | 80 (49,4) | 106 (65,0) | |||||||||
| Réponse ACR50, n (%) | 45 (27,8) | 77 (47,2) | |||||||||
| Réponse ACR70, n (%) | 29 (17,9) | 53 (32,5) | |||||||||
a La valeur p est ajustée pour la région et la durée de la PR pour tous les critères d’évaluation, de même que pour la valeur initiale pour tous les critères d’évaluation continus.
b On a utilisé l’imputation de non-réponse au traitement pour les données manquantes. La multiplicité était contrôlée par la méthode de Bonferroni-Holm.
Voir 8 EFFETS INDÉSIRABLES, Monothérapie : ACTEMRA vs HUMIRA pour un résumé de l’innocuité dans l’étude WA19924.
Effets cardiovasculaires
L’étude WA25204 (ENTRACTE) était un essai de non-infériorité randomisé, ouvert (avec promoteur en aveugle), avec deux groupes parallèles et multicentrique. Les patients inscrits (n = 3 080) avaient 50 ans et plus et présentaient une polyarthrite rhumatoïde modérée ou sévère évolutive et séropositive qui n’avait pas répondu adéquatement à des ARMM non biologiques et au moins un facteur de risque cardiovasculaire (CV) supplémentaire. Les patients ont été randomisés dans un rapport de 1:1 pour recevoir 8 mg/kg de ACTEMRA par voie i.v. toutes les quatre semaines ou 50 mg d’étanercept par voie s.c. chaque semaine, en plus du traitement de référence pour leurs facteurs de risque CV, et été suivis pendant en moyenne 3,2 ans. Le principal objectif de l’essai était de confirmer que le traitement par ACTEMRA n’entraînait pas d’augmentation inacceptable du risque CV par rapport à l’étanercept chez les adultes atteints de PR modérée ou sévère. On devait pour ce faire démontrer que la limite supérieure de l’intervalle de confiance (IC) bilatéral à 95 % du rapport des risques instantanés était inférieure à 1,8 quand on comparait ACTEMRA à l’étanercept du point de vue du délai de survenue d’une manifestation cardiovasculaire indésirable majeure (ÉCIM, soit infarctus du myocarde non mortel, AVC non mortel ou décès d’origine CV; selon l’évaluation à l’insu d’un comité décisionnel indépendant).
Au départ, 78 % des patients inscrits étaient des femmes dont la moyenne d’âge était de 61 ans et chez qui la durée médiane de la PR était de 7,6 ans. Les facteurs de risque CV au départ comprenaient les antécédents familiaux de coronaropathie précoce (16 %), l’infarctus du myocarde (4,7 %), l’AVC (2,4 %), l’insuffisance cardiaque de classe I ou II de la NYHA (2,3 %; les patients souffrant d’insuffisance cardiaque de classe III ou IV de la NYHA étaient exclus de l’étude), l’hypertension (71 %), la dyslipidémie (45,6 %) et le diabète (18 %).
Au total, 96 % des patients ont terminé l’essai. Dans la population en intention de traiter, il y a eu au total 161 ÉCIM (83 [5,4 %] dans le groupe traité par ACTEMRA et 78 [5,1 %] dans le groupe traité par l’étanercept). Le rapport des risques instantanés d’ÉCIM estimé associé à la comparaison entre ACTEMRA et l’étanercept a été de 1,05, l’IC à 95 % ayant été de 0,77 à 1,43. On a exclu un risque excédentaire de 80 % avec ACTEMRA par rapport à l’étanercept pour le principal critère composite, soit la survenue d’un ÉCIM. La Figure 2 présente les résultats de l’étude WA25204, y compris la contribution à ces résultats de chaque composante du principal critère d’évaluation.
Figure 2 Analyse du principal critère d’évaluation et de ses composantes dans la population en intention de traiter de l’étude ENTRACTE
| ENGLISH | FRANÇAIS |
| HR (95% CI) | RRI (IC à 95 %) |
| ETA (N=1542) | ÉTA (N = 1542) |
| TCZ (N=1538) | TCZ (N = 1538) |
| CV-EAC Adj. Primary Endpoint | Principal paramètre CV confirmé par un CAPE |
| CV Death | Décès d’origine CV |
| Non-fatal MI | IM non mortel |
| Non-fatal Stroke | AVC non mortel |
All decimal dots should be replaced with commas. All % signs should be preceded by an unbreakable space. | |
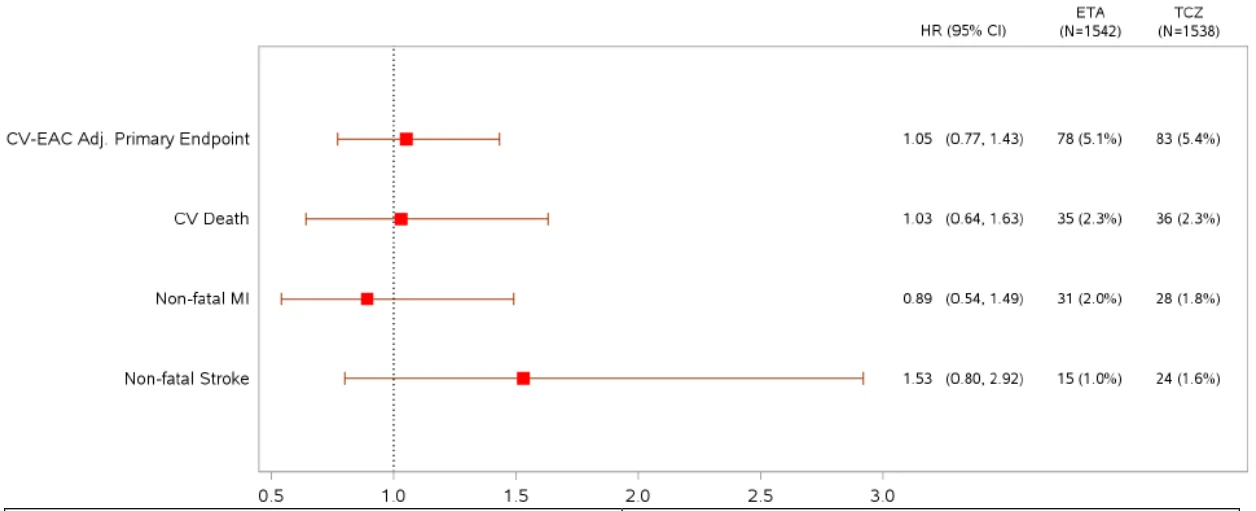
Abréviations : AVC = accident vasculaire cérébral; CAPE = comité d’arbitrage sur les paramètres d’évaluation; CV = cardiovasculaire; ÉTA = étanercept; IC : intervalle de confiance; IM = infarctus du myocarde; RRI = rapport des risques instantanés; TCZ = tocilizumab
ARTÉRITE À CELLULES GÉANTES
Plan et caractéristiques démographiques de l’étude
L’innocuité et l’efficacité de ACTEMRA par voie sous-cutanée dans le traitement de l’ACG ont été évaluées dans une seule étude de phase III multicentrique, contrôlée par placebo, avec répartition aléatoire et menée à double insu auprès de patients atteints d’ACG évolutive (étude GiACTA).
Deux cent cinquante-et-un (251) patients atteints d’ACG d’apparition récente ou récidivante (ACG crânienne et vascularite des gros vaisseaux) ont été admis et répartis parmi quatre groupes de traitement. L’étude comprenait une période de 52 semaines avec insu (partie 1) suivie d’une période de prolongation de 104 semaines en mode ouvert (partie 2).
Deux posologies de ACTEMRA par voie sous-cutanée (162 mg chaque semaine et 162 mg toutes les deux semaines) ont été comparées à deux groupes placebo distincts (schéma préspécifié de prednisone à dose décroissante sur 26 semaines et 52 semaines); les patients ont été répartis aléatoirement selon un rapport de 2:1:1:1. La répartition aléatoire a été suivie d’une stratification en fonction de la dose de prednisone au départ (> 30 mg/jour et ≤ 30 mg/jour).
Tous les patients ont reçu un traitement de fond par glucocorticoïde (prednisone). Chacun des groupes traités par ACTEMRA et un des groupes recevant le placebo ont suivi un schéma thérapeutique préspécifié comprenant de la prednisone à dose décroissante sur 26 semaines, tandis que le second groupe recevant le placebo a suivi un schéma thérapeutique préspécifié comprenant de la prednisone à dose décroissante sur 52 semaines, correspondant davantage aux normes thérapeutiques.
Le principal critère d’évaluation de l’efficacité était la proportion de patients obtenant une rémission soutenue sans stéroïde de la semaine 12 à la semaine 52. La rémission soutenue était définie comme une absence soutenue de signes et symptômes d’ACG, la normalisation de la vitesse de sédimentation (VS < 30 mm/h sans élévation ≥ 30 mm/h attribuable à l’ACG) et du taux de protéine C-réactive (CRP < 1 mg/dl, sans élévation successive ≥ 1 mg/dl) de la semaine 12 à la semaine 52, et une bonne observance du traitement décroissant par prednisone, définie comme une dose de prednisone ne dépassant pas la dose prévue de plus de 100 mg, de la semaine 12 à la semaine 52).
Résultats de l’étude
Les deux schémas posologiques de ACTEMRA (162 mg chaque semaine et 162 mg toutes les deux semaines + 26 semaines de prednisone à dose décroissante) se sont révélés supérieurs au placebo + 26 semaines de prednisone à dose décroissante et au placebo + 52 semaines de prednisone à dose décroissante en ce qui a trait à la proportion de patients obtenant une rémission soutenue de la semaine 12 à la semaine 52 (56 % et 53 % contre 14 % et 18 %, respectivement; voir le Tableau 30).
La dose cumulative annuelle estimée de prednisone était inférieure dans les deux groupes ACTEMRA (doses médianes de 1887 mg et de 2207 mg dans les groupes ACTEMRA chaque semaine et toutes les deux semaines, respectivement) par rapport aux groupes placebo (doses médianes de 3804 mg et de 3902 mg dans les groupes placebo + 26 semaines de prednisone à dose décroissante et placebo + 52 semaines de prednisone à dose décroissante, respectivement).
Tableau 30 Résultats liés à l’efficacité dans l’étude sur l’ACG (étude GiACTA)
| PBO + 26 sem. de prednisone DD | PBO + 52 sem. de prednisone DD | TCZ à 162 mg s.c. chaque sem. + 26 sem. de prednisone DD | TCZ à 162 mg s.c. aux 2 sem. + 26 sem. de prednisone DD | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| N = 50 | N = 51 | N = 100 | N = 49 | |||||||||||||
| Rémission soutenuea | ||||||||||||||||
| Patients ayant répondu au traitement à la semaine 52, n (%) | 7 (14 %) | 9 (17,6 %) | 56 (56 %) | 26 (53,1 %) | ||||||||||||
| Différence non ajustée dans les proportions vs PBO + 26 semaines DD (analyse primaire) | SO | SO | 42,0 % | 39,1 % | ||||||||||||
| (IC à 99,5 %) | (18,0, 66,0) | (12,5, 65,7) | ||||||||||||||
| valeur p b | p < 0,0001 | p < 0,0001 | ||||||||||||||
| Différence non ajustée dans les proportions vs PBO + 52 semaines DD (analyse secondaire clé) | SO | SO | 38,4 % | 35,4 % | ||||||||||||
| (IC à 99,5 %) | (14,4, 62,3) | (8,6, 62,2) | ||||||||||||||
| valeur p b | p < 0,0001 | p < 0,005 | ||||||||||||||
| Composantes de la rémission soutenue | ||||||||||||||||
Absence soutenue de signes et symptômes d’ACGc, n (%) VS soutenue < 30 mm/hd, n (%) Normalisation soutenue de la CRPe, n (%) Réduction réussie de la dose de prednisonef, n (%) | 20 (40,0 %) 20 (40,0 %) 17 (34,0 %) 10 (20,0 %) | 23 (45,1 %) 22 (43,1 %) 13 (25,5 %) 20 (39,2 %) | 69 (69,0 %) 83 (83,0 %) 72 (72,0 %) 60 (60,0 %) | 28 (57,1 %) 37 (75,5 %) 34 (69,4 %) 28 (57,1 %) | ||||||||||||
a La rémission soutenue a été obtenue par un patient qui répondait à tous les critères suivants : absence de signes et symptômes d’ACGc, normalisation de la VSd, normalisation du taux de CRPe et observance du schéma à dose décroissante de prednisonee. b Valeur p calculée à l’aide de la méthode de Cochran-Mantel-Haenszel. Deux hiérarchies indépendantes (une pour le TCZ chaque semaine et une pour le TCZ toutes les deux semaines) ont été utilisées pour vérifier le taux d’erreur de type I. Le seuil global d’erreur alpha de 0,01 a été divisé également entre les deux chaînes de la hiérarchie. c Patients qui ne présentaient aucun signe ou symptôme d’ACG rapportés de la semaine 12 à la semaine 52. d Patients qui ne présentaient pas une VS élevée ≥ 30 mm/h classée comme étant attribuable à l’ACG de la semaine 12 à la semaine 52. e Patients qui n’ont pas présenté deux valeurs consécutives ou plus de CRP ≥ 1 mg/dl de la semaine 12 à la semaine 52. f Patients qui n’ont pas eu recours au traitement de secours et ont reçu ≤ 100 mg de plus de prednisone en concomitance, de la semaine 12 à la semaine 52. Les patients qui n’ont pas participé à l’étude jusqu’à la semaine 52 étaient considérés comme n’ayant pas répondu au traitement dans l’analyse primaire et l’analyse secondaire clé : PBO + 26 : 6 (12,0 %), PBO + 52 : 5 (9,8 %), TCZ chaque semaine : 15 (15,0 %), TCZ toutes les deux semaines : 9 (18,4 %). SO = sans objet TCZ = tocilizumab PBO = placebo DD = à dose décroissante | ||||||||||||||||
ARTHRITE JUVÉNILE IDIOPATHIQUE POLYARTICULAIRE
Plan et caractéristiques démographiques de l’étude
ACTEMRA par voie intraveineuse
L’efficacité de l’administration de ACTEMRA par voie intraveineuse a été évaluée dans une étude en trois parties, dont une prolongation en mode ouvert, chez des enfants atteints d’AJIp évolutive définie comme l’atteinte d’au moins 5 articulations (articulations enflées, ou encore douloureuses ou sensibles et aux mouvements restreints) ou d’au moins 3 articulations dont les mouvements sont limités (en moyenne : 20,3 articulations atteintes et 17,6 articulations aux mouvements limités). Au départ, 148 patients (79 %) prenaient du méthotrexate et 86 patients (46 %), des corticostéroïdes par voie orale. La première partie consistait en une période préliminaire de 16 semaines sous traitement actif par ACTEMRA (n = 188). La deuxième partie, qui durait 24 semaines, consistait en une période de retrait à double insu, à répartition aléatoire et contrôlée par placebo (population en intention de traiter, n = 163). Le critère d’évaluation principal était la proportion de patients éprouvant une poussée d’arthrite ACR30 pour l’AJI à la semaine 40 par rapport à la semaine 16 : une aggravation d’au moins 30 % dans 3 des 6 variables fondamentales, sans que plus de 1 des variables ne s’améliore de plus de 30 %. La troisième partie consistait en une phase de prolongation ouverte de 64 semaines commençant à la semaine 40 et visant à examiner l’innocuité et l’efficacité à long terme. Un total de 160 patients ont été inscrits à la troisième partie.
Les patients pesant ≥ 30 kg ont reçu 4 doses de ACTEMRA à raison de 8 mg/kg. Les patients pesant moins de 30 kg étaient répartis aléatoirement selon un rapport 1:1 pour recevoir 4 doses de ACTEMRA à raison de 8 mg/kg ou de 10 mg/kg par voie i.v. toutes les 4 semaines. Les patients ayant terminé la première partie de l’étude et obtenant une réponse au moins ACR30 pour l’AJI à la semaine16 par rapport à l’état initial étaient inscrits à la période de retrait à l’insu (deuxième partie de l’étude; 82 dans le groupe sous ACTEMRA, 84 dans le groupe sous placebo). Les patients ayant répondu au traitement (n = 163, population en intention de traiter) étaient randomisés pour recevoir ACTEMRA (à la même dose que lors de la première partie) ou un placebo selon un rapport 1:1 stratifié en fonction de la prise de méthotrexate et de la corticothérapie concomitante. Chaque patient poursuivait la deuxième partie de l’étude jusqu’à la semaine 40 ou jusqu’à l’atteinte des critères d’une poussée d’arthrite ACR30 pour l’AJI (relativement à la semaine 16), auquel cas il était admissible à un traitement de sauvetage. Au cours de la troisième partie, les patients sous placebo ayant terminé avec succès la deuxième partie de l’essai ou ayant commencé un traitement de sauvetage recommençaient à prendre le traitement actif. Les patients ayant été affectés aléatoirement au traitement par ACTEMRA pendant la deuxième partie continuaient à recevoir la dose leur ayant été attribuée. On envisageait une réduction de la dose de corticostéroïdes des patients, le cas échéant, en fonction des directives relatives aux corticostéroïdes et du maintien d’une réponse au moins ACR50 pour l’AJI par rapport au départ. Le cas échéant, on pouvait envisager une réduction de la dose ou un abandon du MTX chez les patients dont la maladie était inactive pendant au moins 6 mois et qui ne prenaient pas de corticostéroïdes.
ACTEMRA par voie sous-cutanée
L’administration sous-cutanée de ACTEMRA à des patients pédiatriques atteints d’AJIp a été évaluée lors de l’étude WA28117; il s’agissait d’une étude de pharmacocinétique/pharmacodynamique et d’innocuité, multicentrique, en mode ouvert et d’une durée de 52 semaines menée chez des patients pédiatriques âgés de 1 à 17 ans atteints d’AJIp; elle visait à déterminer la dose adéquate de ACTEMRA pour administration par voie sous-cutanée permettant d’obtenir des profils pharmacocinétiques/ pharmacodynamiques et d’innocuité comparables à ceux de ACTEMRA i.v.
Les patients ayant obtenu une réponse inadéquate ou présentant une intolérance au MTX – y compris les patients dont la maladie était bien maîtrisée pendant le traitement par ACTEMRA i.v. et les patients n’ayant jamais reçu ACTEMRA et dont la maladie était active – ont reçu un traitement par ACTEMRA s.c. dont la dose dépendait de leur poids corporel. Les patients pesant ≥ 30 kg (n = 25) ont reçu 162 mg de ACTEMRA s.c. toutes les 2 semaines (toutes les 2 sem.) et les patients pesant moins de 30 kg (n = 27) ont reçu 162 mg de ACTEMRA s.c. toutes les 3 semaines (toutes les 3 sem.) pendant 52 semaines. Parmi ces 52 patients, 37 (71 %) n’avaient jamais reçu ACTEMRA et 15 (29 %) recevaient ACTEMRA i.v. et sont passés à ACTEMRA s.c. au départ.
Résultats de l’étude
ACTEMRA par voie intraveineuse
À la fin de la première partie, des réponses ACR 30/50/70 pour l’AJI étaient obtenues à 89,4 %, 83,0 % et 62,2 %. Voici un résumé des réponses par dose et catégorie pondérale :
Tableau 31 Taux de réponses ACR pour l’AJI à la semaine 16
ACTEMRA 10 mg/kg (moins de 30 kg) N = 35 Nbre (%) | ACTEMRA 8 mg/kg (moins de 30 kg) N = 34 Nbre (%) | ACTEMRA 8 mg/kg (≥ 30 kg) N = 119 Nbre (%) | ACTEMRA (tous) N = 188 Nbre (%) | |
| ACR 30 pour l’AJI | 31 (88,6) | 26 (76,5) | 111 (93,3) | 168 (89,4) |
| ACR 50 pour l’AJI | 28 (80,0) | 24 (70,6) | 104 (87,4) | 156 (83,0) |
| ACR 70 pour l’AJI | 22 (62,9) | 14 (41,2) | 81 (68,1) | 117 (62,2) |
Dans l’ensemble des groupes, environ 79 % des patients recevaient du MTX, 65 % prenaient des AINS et 50 % recevaient des corticostéroïdes en concomitance.
Au cours de la phase de retrait (deuxième partie), un plus grand nombre de patients traités par ACTEMRA ont obtenu des réponses ACR 30/50/70 pour l’AJI à la semaine 40 que de patients sous placebo.
Les poussées d’arthrite sont survenues chez 48,1 % (39 sur 81) des patients sous placebo par rapport à 25,6 % (21 sur 82) des patients traités par ACTEMRA. Ces proportions étaient statistiquement significatives (p = 0,0024). Le Tableau 32 ci-dessous présente le nombre de patients éprouvant une poussée d’arthrite à la semaine 40 suivant le groupe de traitement.
Tableau 32 Deuxième partie : nombre de patients présentant une poussée d’arthrite à la semaine 40 selon le groupe de traitement
10 mg/kg (moins de 30 kg) | 8 mg/kg (moins de 30 kg) | 8 mg/kg (≥ 30 kg) | Tous | |
Placebo, N Poussée, N (%) | 15 8 (53,3) | 13 5 (38,5) | 53 26 (49,1) | 81 39 (48,1) |
ACTEMRA, N Poussée, N (%) | 16 3 (18,8) | 11 2 (18,2) | 55 16 (29,1) | 82 21 (25,6) |
Troisième partie — phase de prolongation ouverte
Le maintien de l’analyse de l’efficacité reposait principalement sur le sous-groupe de patients ayant pris « ACTEMRA en continu » (n = 82), à savoir les patients affectés aléatoirement au groupe ACTEMRA pendant la deuxième partie et qui ont donc reçu ACTEMRA pendant les trois parties de l’étude. Le maintien de l’efficacité de la semaine 52 à la semaine 104 a été démontré pour chacun des taux de réponse ACR30/50/70/90 pour l’AJI. Les taux de réponse ACR30 et 50 pour l’AJI ont atteint des plateaux plus tôt au cours de l’étude, et ces réponses se sont maintenues de la semaine 16 à la semaine 104. Les taux de réponse ACR70 et 90 pour l’AJI ont augmenté jusqu’à la semaine 52, puis se sont maintenus jusqu’à la semaine 104 de l’étude. Les taux de réponse à la semaine 104 étaient de 78/82 (95,1 %), de 74/82 (90,2 %), de 71/82 (86,6 %) et de 58/82 (70,7 %) pour les réponses ACR 30/50/70/90 pour l’AJI, respectivement.
Sur les 85 patients qui recevaient des corticostéroïdes au départ, 66 ont terminé la semaine 104. Parmi ceux-ci, 31 (47 %) avaient arrêté de prendre des corticostéroïdes à la semaine 104, tandis que 23 autres (35 %) avaient vu leur dose diminuer. Sur les 148 patients qui prenaient des MTX au départ, 127 ont terminé la semaine 104. Parmi ceux-ci, 12 (9 %) avaient arrêté de prendre du MTX à la semaine 104, tandis que 13 autres (10 %) avaient vu leur dose diminuer.
Au cours de la période d’étude de 2 ans dans le groupe de patients ayant pris ACTEMRA en continu, l’analyse des données radiographiques a montré que la majorité des patients traités par ACTEMRA n’affichaient pas de progression de la maladie à la radiographie. Toutefois, en raison de l’absence de groupe témoin ou de contrôle historique, de même que des limites ajoutées, comme le fait que les critères d’évaluation radiographiques étaient des critères d’évaluation exploratoires, la petite taille de la population évaluée (45 patients dans la population en ITTm-M et 35 dans la population en ITTm-P) et le biais possible attribuable à l’utilisation du report prospectif de la dernière observation dans l’analyse, il n’est pas possible de quantifier de façon définitive le bienfait de ACTEMRA sur la progression de la maladie à la radiographie.
ACTEMRA par voie sous-cutanée
L’efficacité de ACTEMRA par voie sous-cutanée chez les enfants de 1 à 17 ans repose sur l’exposition pharmacocinétique, les réponses pharmacodynamiques et l’extrapolation des résultats sur l’efficacité établie des schémas approuvés de ACTEMRA i.v. pour le traitement de l’AJIp (voir 10 PHARMACOLOGIE CLINIQUE et 14 ÉTUDES CLINIQUES).
ARTHRITE JUVÉNILE IDIOPATHIQUE SYSTÉMIQUE
Plan et caractéristiques démographiques de l’étude
ACTEMRA par voie intraveineuse
L’efficacité de l’administration de ACTEMRA par voie intraveineuse dans le traitement de l’AJIs évolutive a été évaluée dans le cadre d’une étude pivot de phase 3, à deux volets, randomisée, à double insu, avec groupes parallèles et contrôlée par placebo (essai WA18221). Les patients (traités avec ou sans MTX) étaient répartis aléatoirement (rapport ACTEMRA/placebo de 2 pour 1) pour faire partie de l’un des deux groupes de traitement suivants : 75 patients recevaient des perfusions de ACTEMRA aux 2 semaines (soit 8 mg/kg pour un poids ≥ 30 kg, soit 12 mg/kg pour un poids inférieur à 30 kg), tandis que 37 patients recevaient des perfusions de placebo aux 2 semaines. Les facteurs de stratification de la répartition aléatoire comportaient le poids corporel, la durée de la maladie, la dose de corticostéroïdes de base ainsi que le traitement de base par méthotrexate. L’élimination graduelle de la corticothérapie pouvait être entreprise à la semaine 6 chez les patients ayant obtenu une réponse ACR70 pour l’AJI. Après 12 semaines ou à l’amorce du traitement de secours (due à une aggravation de la maladie), les patients passaient à la phase de prolongation en mode ouvert pour recevoir une dose proportionnelle à leur poids.
Des patients âgés de 2 à 16 ans ont reçu 12 mg/kg (moyenne d’âge de 6,6 ans), tandis que des patients âgés de 7 à 17 ont reçu 8 mg/kg (moyenne d’âge de 13,5 ans). Les patients sous placebo patients étaient âgés de 2 à 17 ans (moyenne d’âge de 9,1 ans).
Parmi les 112 patients répartis aléatoirement, 3 patients se sont retirés avant la fin de la période de 12 semaines randomisée, à double insu et contrôlée par placebo de l’étude, un dans chaque groupe de traitement. Les raisons du retrait comptaient des manifestations indésirables graves, soit un syndrome d’activation des macrophages chez un patient sous placebo ayant reçu 12 mg/kg de ACTEMRA comme traitement de sauvetage, ainsi qu’un œdème de Quincke survenu chez un patient randomisé pour recevoir la dose de 12 mg/kg, de même que le retrait du consentement pour un patient réparti aléatoirement pour recevoir la dose de 8 mg/kg.
Le principal critère d’évaluation était la proportion de patients obtenant une amélioration d’au moins 30 % dans les critères fondamentaux du score ACR (ACR30 pour l’AJI) à la semaine 12 et l’absence de fièvre (aucune température ≥ 37,5 °C notée dans les 7 jours précédents). Les réponses ACR (American College of Rheumatology) pour l’AJI sont définies comme étant un pourcentage d’amélioration (p. ex. 30 %, 50 %, 70 %) dans 3 des 6 variables fondamentales d’issue clinique par rapport au départ, sans qu’une aggravation de 30 % ou plus ne touche 1 des autres variables. Les variables fondamentales en question sont les suivantes : évaluation globale du médecin, évaluation globale du parent d’après le patient, nombre d’articulations touchées par l’arthrite évolutive, nombre d’articulations dont le mouvement est limité, vitesse de sédimentation et capacité fonctionnelle (questionnaire d’évaluation de la santé de l’enfant : Childhood Health Assessment Questionnaire — CHAQ).
ACTEMRA par voie sous-cutanée
Étude pédiatrique WA28118 : une étude ouverte multicentrique de 52 semaines portant sur le profil pharmacocinétique/pharmacodynamique et le profil d’innocuité (WA28118) a été menée auprès d’enfants (âgés de 1 à 17 ans) atteints d’AJIs, pour déterminer la dose appropriée de tocilizumab à administrer par voie s.c. ayant fourni des résultats comparables au schéma posologique de l’administration intraveineuse en termes de profil d’innocuité et de profils pharmacocinétique et pharmacodynamique. L’étude comprenait 3 patients âgés de 1 à 2 ans au départ.
Les patients admissibles ont reçu une dose de tocilizumab calculée en fonction du poids corporel. Les patients pesant ≥30 kg (n = 26) ont reçu une dose de 162 mg de tocilizumab une fois par semaine et les patients pesant moins de 30 kg (n = 25) ont reçu une dose de 162 mg de tocilizumab tous les 10 jours (n = 8) ou toutes les 2 semaines (n = 17) durant 52 semaines. Parmi ces 51patients, 26 (51 %) n’avaient jamais reçu de traitement par le tocilizumab et 25 (49 %) ont reçu le tocilizumab par voie i.v. et sont passés au tocilizumab par voie s.c. au départ.
Résultats de l’étude
ACTEMRA par voie intraveineuse
Dans l’étude WA18221, 85 % (64/75) des patients traités par ACTEMRA et 24,3 % (9/37) des patients recevant le placebo ont atteint le principal critère d’évaluation consistant en l’absence de fièvre et en une amélioration de 30 % dans les critères fondamentaux du score ACR pour l’AJI à la semaine 12. Ces proportions différaient significativement (p < 0,0001) (voir le Tableau 33 ci-après).
Le tableau ci-dessous montre le pourcentage de patients obtenant des réponses ACR 30, 50, 70 et 90 pour l’AJI. Lors de l’étude de prolongation en mode ouvert, tout au long des 48 semaines de traitement, 82,1 % (78/95) ont atteint le critère principal d’évaluation consistant en l’absence de fièvre et en l’obtention d’une réponse ACR30.
Tableau 33 Taux de réponse à la semaine 12
Taux de réponse Semaine 12 | ACTEMRA N = 75 | Placebo N = 37 | |||||
| Principal critère d’évaluation : ACR30 pour l’AJI + absence de fièvre | |||||||
| Patients ayant obtenu une réponse | 85,3 % | 24,3 % | |||||
Différence pondérée (IC à 95 %)b | 61,5* (44,9; 78,1) | - | |||||
| Taux de réponse ACR à la semaine 12 | |||||||
| ACR30 pour l’AJI | |||||||
| Patients ayant obtenu une réponse | 90,7 %* | 24,3 % | |||||
Différence pondéréea (IC à 95 %)b | 66,8 (50,7; 82,9) | - | |||||
| ACR50 pour l’AJI | |||||||
| Patients ayant obtenu une réponse | 85,3 %* | 10,8 % | |||||
Différence pondéréea (IC à 95 %)b | 74,0 (57,9; 90,1) | - | |||||
| ACR70 pour l’AJI | |||||||
| Patients ayant obtenu une réponse | 70,7 %* | 8,1 % | |||||
Différence pondéréea (IC à 95 %)b | 62,9 (46,1; 79,7) | - | |||||
| ACR90 pour l’AJI | |||||||
| Patients ayant obtenu une réponse | 37,3 %* | 5,4 % | |||||
Différence pondéréea (IC à 95 %)b | 33,3 (16,8; 49,7) | - | |||||
* p < 0,0001, tocilizumab vs placebo
a La différence pondérée est la différence entre les taux de réponse pour ACTEMRA et le placebo, ajustée en fonction des facteurs de stratification (poids, durée de la maladie, corticothérapie orale de base et traitement de base par méthotrexate).
b IC = intervalle de confiance de la différence pondérée
Afin de maîtriser le taux de conclusions faussement positives, une séquence fixe a été appliquée aux critères secondaires d’évaluation. L’analyse était menée selon une hiérarchie prédéterminée, afin qu’aucun ajustement ne soit nécessaire pour tenir compte de la multiplicité des critères.
Caractéristiques systémiques
Parmi les patients traités par ACTEMRA, 35 sur 41 (85 %) éprouvant de la fièvre causée par l’AJIs au départ n’étaient plus fiévreux (aucune température notée ≥ 37,5 °C dans les 14 jours précédents) à la semaine 12, tandis que c’était le cas de 5 patients sur 24 (21 %) recevant le placebo. Quant à l’éruption cutanée caractéristique de l’AJI présente au départ, 14 patients sur 22 (64 %) recevant ACTEMRA ne présentaient plus d’éruption cutanée à la semaine 12, par rapport à 2 patients sur 18 (11 %) recevant le placebo.
Lors de l’étude de prolongation en mode ouvert, à 48 semaines de traitement, 11 des 62 patients (17,7 %) présentant de la fièvre au départ avaient encore une fièvre, tandis que 24 des 39 patients (61,5 %) présentant une éruption cutanée au départ avaient encore une éruption cutanée (selon une évaluation des 14 derniers jours).
Élimination graduelle de la corticothérapie
Parmi les patients sous corticothérapie orale au départ, 8 (26 %) des 31 patients sous placebo et 48 (69 %) des 70 patients sous ACTEMRA ont obtenu une réponse ACR70 pour l’AJI aux semaines 6 ou 8, ce qui justifiait la réduction de la dose de corticostéroïdes. Pour 17 (24 %) des patients sous ACTEMRA par rapport à 1 (3 %) des patients sous placebo, la dose de corticostéroïdes a pu être réduite d’au moins 20 % sans qu’un retour au niveau ACR30 ni une apparition de symptômes généraux ne s’ensuivent, jusqu’à la semaine 12. Les diminutions des doses de corticostéroïdes se sont poursuivies, jusqu’à ce que 44 (48 %) des 91 patients recevant ACTEMRA ne prennent plus de corticostéroïdes à la semaine 44, tout en préservant leurs réponses ACR.
Qualité de vie
La capacité fonctionnelle physique et l’incapacité ont été évaluées à l’aide du score CHAQ-DI (Childhood Health Assessment Questionnaire Disability Index; indice d’incapacité selon le questionnaire d’évaluation de la santé de l’enfant). Dans le groupe traité par ACTEMRA, 77 % des patients (58/75) ont obtenu au moins une amélioration minimale cliniquement importante du CHAQ-DI (changement de ≥ 0,13 unité par rapport au départ) à la semaine 12, tandis que c’était le cas de 19 % des patients (7/37) traités par placebo.
Paramètres de laboratoire
L’hémoglobine était inférieure à la LIN (limite inférieure de la normale) au départ chez 50 (67 %) des 75 patients traités par ACTEMRA. L’hémoglobinémie de ces patients est passée à une valeur normale à la semaine 12 chez 40 d’entre eux (80 %), tandis que c’était le cas de 2 (7 %) des 29 patients recevant le placebo dont l’hémoglobine était inférieure à la LIN au départ.
La proportion de patients présentant une thrombocytose au départ dont la numération plaquettaire était devenue normale à la semaine 12 était de 90 % (47/52) dans le groupe traité par ACTEMRA et de 4 % (1/26) dans le groupe traité par placebo.
ACTEMRA par voie sous-cutanée
Étude WA28118 : les résultats exploratoires relatifs à l’efficacité ont montré que tocilizumab s.c. a amélioré tous les paramètres exploratoires d’efficacité y compris le score d’activité de l’arthrite juvénile (JADAS)-71, pour les patients n’ayant jamais reçu de traitement par le tocilizumab, et ont confirmé tous les paramètres d’efficacité exploratoires pour les patients qui sont passés d’un traitement par le tocilizumab i.v. au tocilizumab s.c. pour toute la durée de l’étude dans les deux groupes de poids corporel (moins de 30 kg et ≥ 30 kg).
SYNDROME DE LIBÉRATION DE CYTOKINES
L’efficacité de ACTEMRA pour le traitement du syndrome de libération de cytokines (SLC) a été évaluée dans une analyse rétrospective des données groupées issues des essais cliniques sur les traitements à base de lymphocytes T-CAR (CTL019/tisagenlecleucel et KTE-C19/axicabtagène ciloleucel) pour des cancers hématologiques. Les patients évaluables ont reçu le tocilizumab i.v. à 8 mg/kg (à 12 mg/kg pour les patients pesant moins de 30 kg), avec ou sans corticostéroïdes à forte dose additionnels, pour un SLC sévère ou potentiellement mortel; seul le premier épisode de SLC a été inclus dans l’analyse. La population à l’étude dans la cohorte sous CTL019/tisagenlecleucel comprenait 24 sujets de sexe masculin et 21 de sexe féminin (total de 45 patients) et avait un âge médian de 12 ans (min.-max. : 3–23 ans). Le délai médian entre le début du SLC et la première dose de tocilizumab a été de 4 jours (min.-max. : 0–18 jours). La résolution du SLC a été définie comme l’absence de fièvre et le retrait des vasopresseurs pendant au moins 24 heures. Les patients ont été considérés comme ayant répondu au traitement si le SLC s’était résolu dans les 14 jours suivant l’administration de la première dose de tocilizumab, si au plus 2 doses de tocilizumab avaient été nécessaires et si aucun médicament autre que le tocilizumab et des corticostéroïdes n’avait été utilisé. Une réponse a été obtenue chez 31 patients (69 %; IC à 95 % : 53 %–82 %) ont obtenu une réponse. Dans une cohorte indépendante de 15 patients (min.-max. : 9–75 ans) atteints d’un SLC causé par KTE-C19/axicabtagène ciloleucel, 53 % ont obtenu une résolution du SLC en 14 jours.
COVID-19
Étude RECOVERY (Randomised Evaluation of COVID-19 Therapy), menée par un groupe de travail collaboratif auprès d’adultes hospitalisés ayant reçu un diagnostic de COVID-19
L’étude RECOVERY est une étude de plateforme multicentrique, ouverte, contrôlée et à répartition aléatoire, qui a été menée pour évaluer l’efficacité et l’innocuité de traitements potentiels chez des adultes hospitalisés présentant une forme grave de la COVID-19. L’étude a été entièrement menée au Royaume-Uni. Les patients admissibles (n = 21 550), qui recevaient les soins usuels, ont été soumis à la principale répartition aléatoire pour recevoir 0, 1, 2 ou 3 traitements supplémentaires qui étaient étudiés pour le traitement de la COVID-19. Les patients étaient admissibles à l’étude s’ils étaient hospitalisés et s’ils étaient atteints d’une infection par le SRAS-CoV-2 soupçonnée ou confirmée par les résultats de laboratoire et ne présentaient pas de contre-indication médicale à aucun des traitements. Jusqu’à 21 jours après la principale répartition aléatoire, et indépendamment du groupe de traitement auquel ils avaient été affectés pendant la principale répartition aléatoire, les patients qui présentaient des signes cliniques d’une COVID-19 évolutive (définie par une saturation en oxygène dans le sang < 92 % à l’air ambiant ou par l’administration d’une oxygénothérapie, et un signe d’inflammation généralisée défini par un taux de CRP ≥ 75 mg/l) pouvaient être admissibles à une seconde répartition aléatoire pour recevoir une dose intraveineuse unique de tocilizumab en association aux soins usuels ou les soins usuels seuls. Une seconde dose de tocilizumab pouvait être administrée de 12 à 24 heures après la première si l’état du patient ne s’était pas amélioré selon l’investigateur.
Les analyses de l’efficacité ont porté sur une population comprenant 4116 patients répartis une seconde fois de façon aléatoire pour recevoir le tocilizumab et les soins usuels (n = 2022) ou les soins usuels seuls (n = 2094). Le délai médian de la deuxième répartition aléatoire était de 0,3 heure (min.-max. : 0−21 jours) après la première répartition aléatoire. Les groupes de traitement étaient bien équilibrés au regard des caractéristiques démographiques et pathologiques initiales de la population visée par la seconde répartition aléatoire. L’âge moyen des participants était de 63,6 ans (écart-type [ET] : 13,6 ans). La majorité des patients étaient de sexe masculin (67 %) et de race blanche (76 %). La concentration médiane (min.-max.) de CRP était de 143 mg/l (75−982). Au début de l’étude, 0,2 % (N = 9) des patients étaient sous oxygénothérapie, 45 % recevaient une oxygénothérapie à faible débit, 41 % nécessitaient une ventilation non effractive ou une oxygénothérapie à haut débit, et 14 % nécessitaient une ventilation mécanique effractive; 82 % des patients recevaient des corticostéroïdes à action générale. Les maladies concomitantes les plus fréquentes étaient le diabète (28,4 %), la cardiopathie (22,6 %) et la pneumopathie chronique (23,3 %).
Le paramètre d’évaluation principal était le temps écoulé avant le décès jusqu’au 28e jour. Globalement, 621 des 2022 patients (31 %) répartis au hasard pour recevoir le tocilizumab et les soins usuels et 729 des 2094 patients (35 %) répartis au hasard pour recevoir les soins usuels seuls étaient morts après 28 jours. Le rapport des taux comparant le groupe tocilizumab + soins usuels au groupe soins usuels seuls était de 0,85 (IC à 95 % : 0,76 à 0,94) (p = 0,0028). Selon les analyses de sous-groupes, le rapport des taux était de 0,79 (IC à 95 % : 0,70 à 0,89) pour les patients recevant des corticostéroïdes à action générale au début de l’étude (n = 3385) et de 1,16 (IC à 95 % : 0,91 à 1,48) pour les patients ne recevant pas de corticostéroïdes à action générale au début de l’étude.
Tableau 34 Effet de l’affectation au groupe traité par le tocilizumab sur les principaux critères d’évaluation de l’efficacité
| Population analysée | Critères | Groupe tocilizumab (n = 2022) | Groupe soins usuels (n = 2094) | RT (IC à 95 %) | Valeur p |
| Population en intention de traiter | Mortalité au 28e jour | 621 (31 %) | 729 (35 %) | 0,85 (0,76-0,94) | 0,0028 |
Utilisation de corticostéroïdes au début de l’étude Oui Non | Mortalité au 28e jour | 482/1664 (29 %) 139/357 (39 %) | 600/1721 (35 %) 127/367 (35 %) | 0,79 (0,70-0,89) 1,16 (0,91-1,48) | - |
Le rapport des taux (RT) avec l’intervalle de confiance (IC) à 95 % et la valeur p sont été calculés au moyen du résultat obtenu au test de Mantel-Haenzel moins la statistique prévue et sa variance.
Le délai médian avant le congé de l’hôpital était de 19 jours dans le groupe tocilizumab + soins usuels et de plus de 28 jours dans le groupe soins usuels seuls (rapport des risques instantanés [IC à 95 %] : 1,22 [1,12 à 1,33]).
Parmi les patients qui ne nécessitaient pas de ventilation mécanique effractive au début de l’étude, la proportion de patients qui ont reçu une ventilation mécanique ou qui sont décédés avant le 28e jour était de 35 % (619/1754) dans le groupe tocilizumab + soins usuels et de 42 % (754/1800) dans le groupe soins usuels seuls (rapport des risques instantanés [IC à 95 %] : 0,84 [0,77 à 0,92]; p < 0,0001).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicité ou pharmacologie animale : une étude menée sur des macaques de Buffon a montré une liaison du tocilizumab aux neutrophiles en corrélation avec l’exposition plasmatique. Il n’y avait pas de corrélation apparente entre la liaison du tocilizumab aux neutrophiles et les déficits fonctionnels, comme la chimiotaxie ou l’activité phagocytaire des neutrophiles. Une réduction passagère des numérations absolues des neutrophiles a été constatée chez les singes après des administrations i.v. quotidiennes répétées (jusqu’à 50 mg/kg/jour) sur 28 jours, sans changements associés aux numérations différentielles ni effets sur le compartiment médullaire.
Une étude de toxicité sur le développement embryo-fœtal a été effectuée sur des macaques de Buffon femelles gravides. Les animaux ont reçu le tocilizumab par voie i.v. au début de la gestation (période d’organogenèse, de 20 à 50 jours après l’accouplement) à des doses de 2, 10 ou 50 mg/kg/jour. L’exposition chez les singes à une dose de 50 mg/kg/jour était plus de 100 fois l’exposition chez les humains à une dose de 8 mg/kg administrée toutes les 4 semaines (en fonction de la Cmin). Dans cette étude, on a relevé une augmentation des avortements spontanés ou des décès embryo-fœtaux dans les groupes recevant les doses élevées de 10 et de 50 mg/kg/jour. Les taux d’incidence étaient de 10 %, de 10 %, de 20 % et de 30 % pour le groupe témoin et les groupes recevant les doses de 2, de 10 et de 50 mg/kg, respectivement. Les avortements à la dose de 50 mg/kg de poids corporel étaient considérés comment étant liés au traitement, tandis qu’on a évalué que la relation entre les avortements et la dose de 10 mg/kg de poids corporel était équivoque.
Le dosage d’un analogue murin du tocilizumab, à savoir le MR16-1, chez des souris productrices d’anticorps n’a pas montré d’effet nocif sur la descendance pendant la phase pré et post-natale lorsqu’il était administré à raison de 50 mg/kg par voie i.v. tous les trois jours de l’implantation au jour 21 après la mise bas (sevrage). Il n’y avait aucun signe de déficience fonctionnelle dans le développement ou le comportement, la capacité d’apprentissage, la compétence immunitaire et la fertilité de la descendance. Aux niveaux de dose testés, il y avait une efficacité pharmacologique maximale de l’analogue murin et une exposition embryonnaire élevée à l’analogue murin du tocilizumab.
Le traitement par un analogue murin du tocilizumab n’a pas eu d’effet toxique sur les jeunes souris. Notamment, aucune perturbation n’a été notée dans la croissance du squelette, la fonction immunitaire ni la maturation sexuelle.
Tableau 35 Résumé des études de toxicologie
| Type d’étude | Durée du traitement | Espèce/système de test | Animaux/ groupe | Dose (mg/kg/j) | Résultats | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Toxicité générale | ||||||||||||||||
| Dose unique i.v. | 1 jour (+ 14 jours de guérison) | Rat (Sprague-Dowley) (6 semaines) | 5 M 5 F | 0, 6, 30, 150 | Pendant la période d’observation de 14 jours, il n’y a eu de décès dans aucun des groupes, et aucun signe évident de toxicité n’a été relevé dans l’état général ou le profil de poids corporel. L’examen pathologique au jour 14 après l’administration n’a révélé aucune anomalie et aucun anticorps anti-TCZ n’a été décelé. DL50 supérieure à 150 mg/kg. | |||||||||||
| Dose unique i.v. | 1 jour (+ 8 semaines de guérison) | Singes (macaques de Buffon) (2,5–4 ans) | 1 M 1 F | 0, 1, 10, 100 | Pendant la période d’observation de 8 semaines, il n’y a eu de décès dans aucun des groupes, et aucun signe évident de toxicité attribuable au médicament n’a été relevé dans l’état général, le profil de poids corporel ou les examens hématologiques ou biochimiques. On a décelé des anticorps anti-TCZ chez les mâles dans les groupes recevant les doses de 1 et de 10 mg/kg à partir de 2 semaines après l’injection et jusqu’à la fin de la période d’observation. DL50 supérieure à 100 mg/kg | |||||||||||
Dose répétée i.v. 1 f.p.j. | 28 jours (+ 4 semaines de guérison) | Rat (Sprague-Dowley) (6 semaines) | 15 M 15 F | 0, 2, 10, 50 | Il n’y avait aucun schéma cohérent de changement dans les examens hématologiques, l’analyse d’urine ou les examens biochimiques sanguins et aucune constatation issue des autopsies ne laisse envisager de toxicité. On a décelé des anticorps anti-TCZ chez un mâle du groupe recevant la dose de 2 mg/kg. Pendant la phase de guérison, on a décelé des anticorps anti- TCZ chez 1 mâle et 4 femelles du groupe recevant la dose de 2 mg/kg, 2 mâles et 1 femelle du groupe recevant la dose de 10 mg/kg et 1 mâle et 1 femelle du groupe recevant la dose de 50 mg/kg. Il a été déterminé que la dose n’ayant aucun effet toxicologique chez le rat était de 10 mg/kg (dans le groupe recevant la dose de 50 mg/kg, on a observé une perte pondérale et une diminution de la consommation d’eau et d’aliments chez les femelles). | |||||||||||
Dose répétée i.v. 1 f.p.j. | 2 semaines | Singe (macaques de Buffon) (2,5–4,0 ans) | 2 M 2 F | 0,4, 2, 10, 50 | On n’a relevé aucun changement toxique lié au TCZ dans l’état général, le poids corporel, l’analyse d’urine, l’examen hématologique, l’examen de moelle osseuse ou l’examen pathologique, même à la dose élevée de 50 mg/kg/jour. On a décelé des anticorps anti-TCZ chez 2 mâles et 2 femelles ayant reçu la dose minimale de 0,4 mg/kg de TCZ et chez 1 mâle et 1 femelle ayant reçu 2 mg/kg de TCZ. On n’a décelé aucun anticorps anti- TCZ chez les animaux ayant reçu les doses de 10 mg/kg ou de 50 mg/kg. On a déterminé que la dose n’ayant aucun effet toxicologique chez le singe était de 50 mg/kg. | |||||||||||
| Type d’étude | Durée du traitement | Espèce/système de test | Animaux/ groupe | Dose (mg/kg/j) | Résultats | |||||||||||
| Toxicité générale | ||||||||||||||||
Dose répétée i.v. 1 f.p.j. | 1 mois (+ 4 semaines de guérison) | Singe (macaques de Buffon) (3–4 ans) | 4 M 4 F | 0, 2, 10, 50 | On n’a relevé aucun signe évident de toxicité attribuable au TCZ. La numération légèrement réduite des neutrophiles dans le groupe ayant reçu la dose de 50 mg/kg ne s’est pas rétablie à l’arrêt du médicament. On a observé une augmentation du rapport de la fraction γ-globuline dans le groupe recevant la dose de 50 mg/kg. On a décelé des anticorps anti-TCZ chez 3 mâles sur 4 et 2 femelles sur 4 dans le groupe recevant la dose de 2 mg/kg, et chez un mâle et une femelle du groupe recevant la dose de 10 mg/kg. On n’a décelé aucun anticorps anti-TCZ chez les animaux du groupe recevant la dose de 50 mg/kg. Pendant la période de guérison, les animaux porteurs d’anticorps anti-TCZ sont devenus séronégatifs pour ces anticorps et aucun nouveau cas positif n’a été relevé. On a déterminé que la dose n’ayant aucun effet toxicologique était de 10 mg/kg (diminution de la numération des neutrophiles dans le groupe recevant la dose de 50 mg/kg). On a déterminé que la dose n’ayant aucun effet toxicologique chez le singe était de 100 mg/kg | |||||||||||
Dose répétée i.v. 1 f.p.sem. | 6 mois (+ 8 semaines de guérison) | Singe (macaques de Buffon) (2–4 ans) | 4 ou 5 M 4 ou 5 F | 0, 1, 10, 100 (dose hebdomadaire) | L’administration répétée de 100 mg/kg/semaine de TCZ à des macaques de Buffon pendant 6 mois n’a pas entraîné de changement toxique lié au traitement. | |||||||||||
| Dose répétée s.c. 1 f.p.sem. | 9 semaines (+ 16 semaines de guérison) | Singe (macaques de Buffon) (3–4 ans) | 5 M/5 F | 0, 100 mg/kg | L’administration sous-cutanée répétée de 100 mg/kg/sem. Le TCZ à des macaques de Buffon pendant 6 mois n’a pas entraîné de changements toxiques liés au traitement. Il n’y avait aucun signe de formation d’anticorps anti-TCZ. | |||||||||||
| Génotoxicité | ||||||||||||||||
| Test d’Ames | in vitro | Salmonella typhimurium (TA98, TA100, TA1535, TA1537) et Escherichia coli (WP2uvrA) | 47,3 –757 µg/plaque | Aucune activité génotoxique. | ||||||||||||
Test d’aberration chromoso- mique | in vitro | Lymphocytes humains | 189-757 µg/ml | Aucune activité génotoxique. | ||||||||||||
| Type d’étude | Durée du traitement | Espèce/système de test | Animaux/ groupe | Dose (mg/kg/j) | Résultats | |||||||||||
| Toxicologie reproductive | ||||||||||||||||
Fertilité et implantation i.v. | Mâles : 1 f.p.j. à partir de 28 jours avant l’accouplement, total de 43 jours. Femelles : 1 f.p.j. à partir de 14 jours avant l’accouplement jusqu’au jour 7 de gestation | Rat (Sprague-Dowley) (M : 8 semaines; F : 9 semaines) | 18 M 18 F | 0, 5, 16, 50 | Aucune anomalie n’a été relevée à l’autopsie sur le cycle œstral, la capacité d’accouplement, la fertilité, la spermatogenèse, le taux d’implantation embryonnaire ou la viabilité post-implantation. Le taux normal de cycle œstral était significativement réduit à 50 % dans le groupe recevant la dose de 5 mg/kg. Cet effet n’a pas été observé dans les groupes recevant une dose plus élevée, ce qui laisse envisager qu’il n’est pas lié à l’administration de TCZ. Même si certains changements ont été observés chez les mâles ayant reçu plus de 5 mg/kg/jour (légères diminutions de l’hémoglobine et de l’hématocrite; aucune anomalie n’a été relevée dans leur fonctionnement reproducteur). On a déterminé que la dose n’ayant aucun effet toxicologique sur les fonctions reproductives chez les mâles et les femelles et l’embryogenèse était de 50 mg/kg/jour. | |||||||||||
Développement embryo-fœtal i.v. | 1 f.p.j. des jours 7 à 17 de gestation | Rat (Sprague-Dowley) (femelles : 12–13 semaines) | 19-20 F | 0, 5, 16, 50 | Aucun changement dans l’état général, le poids corporel, la consommation de nourriture et les constatations à l’autopsie. À l’examen par césarienne, le nombre de corps jaunes, le nombre d’implantations, le taux d’implantation, le nombre de fœtus vivants et la viabilité fœtale n’étaient pas affectés par le TCZ. On n’a observé aucun effet du TCZ sur les fœtus relativement au poids fœtal, au rapport de masculinité et à la fréquence d’anomalies viscérales ou squelettiques, la fréquence des variations squelettiques ou le nombre de vertèbres sacrales ou caudales ossifiées. De plus, on n’a relevé aucune anomalie externe. On a déterminé que la dose n’ayant aucun effet toxicologique sur la mère, l’embryon/fœtus et le développement était de 50 mg/kg. | |||||||||||
Développement embryo-fœtal i.v. | 1 f.p.j. des jours 6 à 18 de gestation | Lapin (blanc du Japon) (4–6 mois) | 16-20 F | 0, 0,5, 5, 50 | Aucun effet du TCZ sur l’état général. Les lapines ayant reçu la dose de 5 mg/kg de TCZ affichaient une diminution du gain pondéral des jours 22 à 28, et de la consommation de nourriture des jours 17 à 20 de gestation. Chez ces lapines, on a observé une augmentation de la mortalité fœtale ainsi qu’une diminution du poids corporel fœtal. Le nombre de corps jaunes, le nombre d’implantations, le taux d’implantation et le nombre de fœtus vivants n’étaient pas affectés par le TCZ. Chez les fœtus, on n’a relevé aucun effet du TCZ sur le rapport de masculinité, la fréquence des anomalies viscérales ou squelettiques, la fréquence des variations squelettiques et le nombre de vertèbres sacrales et caudales ossifiées. De plus, aucune anomalie externe n’a été relevée. On a déterminé que la dose n’ayant aucun effet toxicologique sur la mère, l’embryon/fœtus et le développement était de 50 mg/kg de poids corporel. | |||||||||||
Développement embryo-fœtal i.v. | 1 f.p.j. des jours 20 à 50 de gestation | Singe (macaques de Buffon) (4–9 ans) | 10 F | 0, 2, 10, 50 | Il ne s’est produit de décès maternel dans aucun des groupes. On a relevé un avortement et un décès embryo-fœtal chez une femelle dans le groupe témoin et le groupe recevant la dose de 2 mg/kg (10 %), chez 2 femelles du groupe du groupe recevant la dose de 10 mg/kg group (20 %) et chez 3 femelles du groupe recevant la dose de 50 mg/kg (30 %). Aucune anomalie liée au traitement n’a été observée dans les signes cliniques, le poids corporel, la consommation de nourriture ou les | |||
| examens hématologiques maternels. Dans les gestations portées à terme, les observations à la césarienne n’ont révélé aucun décès fœtal ni effet lié au traitement sur le poids fœtal, le poids placentaire, les mesures externes, le poids des organes, l’apparence externe du fœtus, les constatations relatives au placenta, aux viscères et au squelette. On a déterminé que la dose n’ayant aucun effet toxicologique général sur la mère était de 50 mg/kg et la dose n’ayant aucun effet toxicologique sur la fonction reproductive chez la mère et sur le développement embryo-fœtal était de 2 mg/kg. | ||||||||
| Fertilité des mâles | Une fois tous les 3 jours pendant 63 jours avant l’accouplement et pendant toute la période d’accouplement jusqu’au jour de la pathologie clinique | Souris | 30 | 15 et 50 mg/kg | Le MR16-1 n’a eu aucun effet indésirable sur les effets fonctionnels des mâles (sur la libido, l’insémination, la maturation spermatique dans l’épididyme et le succès de la fertilisation), indépendamment de la dose (15 ou 50 mg/kg administrés par voie i.v. une fois tous les trois jours. L’administration répétée de MR16-1 était associée à un décès chez certains animaux en raison de réactions immunologiques au MR16-1, un anticorps murin anti-IgG1. On a déterminé que la dose n’ayant aucun effet toxicologique sur la fertilité des mâles était de 50 mg/kg de poids corporel. | |||
| Fertilité des femelles | Une fois tous les 3 jours pendant 14 jours avant l’accouplement, pendant toute la période d’accouplement et jusqu’au jour 6 de gestation | Souris | 30 | 15 et 50 mg/kg | Le MR16-1 n’a eu d’effet indésirable sur le cycle œstral, la fertilisation, le transport dans les trompes, l’implantation ou le développement embryonnaire pendant le stade de pré-implantation à aucune des doses (15 ou 50 mg/kg) administrées par voie i.v. une fois tous les trois jours. L’administration répétée de MR16-1 a été associée au décès d’un petit nombre d’animaux en raison de réactions immunologiques dirigées contre le MR16-1, un anticorps murin anti-IgG1. On a déterminé que la dose n’ayant aucun effet toxicologique sur la fertilité des femelles et le développement embryonnaire précoce était de 50 mg/kg de poids corporel. | |||
| Développement pré et post-natal | Une fois tous les 3 jours du jour 6 de gestation au sevrage (jour 21 après la mise bas) | Souris | 30 | 15 et 50 mg/kg | Le MR16-1 n’a eu aucun effet indésirable sur la viabilité des nouveau-nés après la naissance, leur développement, leur comportement, leur apprentissage, leur état immunitaire (sang, rate et thymus) et les paramètres de la fonction immunitaire (réponses IgM et IgG à l’immunisation par l’hémocyanine de patelle) ou la capacité de reproduction de la génération F1, pas plus à la dose de 15 mg/kg que de 50 mg/kg administrée par voie i.v. aux femelles F0. Les décès maternels (~22 %) et les effets sur les indices de naissance vivante et de viabilité observés exclusivement à la faible dose sont considérés comme étant associés à une immunoréaction des mères contre la protéine MR16-1 étrangère et comment n’ayant pas d’incidence sur l’objectif de l’étude. On a déterminé que la dose n’ayant aucun effet toxicologique sur les femelles en gestation et allaitantes et sur le développement des générations F1 était de 50 mg/kg de poids corporel. | |||
| Autres études | ||||||||
| Tolérance locale i.v.; s.c.(périveineux) | Dose unique | Lapin (blanc de Nouvelle-Zélande) (13 semaines) | 12 M | i.v. : 0,5 ml/site s.c. : 0,2 ml/site | Les propriétés irritantes de la formulation du TCZ étaient identiques à celles de la solution saline. | |||
Tolérance locale s.c. | Dose unique | Lapin (Russe Himalaya) (4 mois) | 3 M, 3 F | 80 mg/ 0,8 ml/site | On n’a relevé aucune constatation macroscopique ou microscopique au point d’injection qui pourrait être considérée comme liée à l’agent testé. | |||
| Tolérance locale i.v. | Dose unique | Lapin (blanc de Nouvelle-Zélande) | 6 M | 100 mg/0,5 ml | Le TCZ était bien toléré lorsqu’il était injecté par voie i.v. à des lapins et n’a pas provoqué d’irritation liée au traitement au point d’injection. | |||
| Tolérance locale i.v. | Dose unique | Lapin (blanc du Japon) | 6 M | 100 mg/1 ml | Les réactions de tolérance locale au TCZ étaient semblables à celles observées dans le groupe recevant la solution physiologique saline. | |||
| Tolérance locale i.v. | Dose unique | Lapin (blanc de Nouvelle-Zélande) | 6 M | 100 mg/0,2 ml | Le MRA était bien toléré lorsqu’il était injecté par voie i.v. à des lapins et n’a pas provoqué d’irritation liée au traitement au point d’injection. | |||
Cancérogénicité : Aucune étude à long terme n’a été menée chez l’animal pour établir le risque de carcinogenèse associé à ACTEMRA. Toutefois, les études précliniques menées sur le tocilizumab ou le MR16-1 ont montré des effets antiprolifératifs. Le tocilizumab inhibait la prolifération des lignées cellulaires dépendant de l’IL-6 telles que la lignée cellulaire du myélome humain in vitro et in vivo. De la même façon, le MR16-1 a empêché les manifestations lymphoprolifératives dans un modèle murin transgénique pour l’IL-6 de maladie de Castleman et a arrêté la progression de la croissance tumorale dans un modèle murin de carcinome du côlon. De plus, on n’a pas observé de lésions prolifératives dans une étude de toxicité chronique d’une durée de 6 mois, menée chez le singe et pas non plus chez les souris knock-out en présence d’une déplétion chronique en IL-6.
Génotoxicité : les études de génotoxicité standards sur le tocilizumab réalisées sur des cellules procaryotes et des cellules eucaryotes ont toutes donné des résultats négatifs.
Toxicologie pour la reproduction et le développement
Altération de la fertilité
Les données non cliniques ne laissent pas envisager d’effet sur la fertilité lors du traitement par un analogue du tocilizumab. On n’a observé aucun effet sur les organes endocriniens ou les organes de l’appareil reproducteur dans une étude de toxicité chronique menée sur les macaques de Buffon, et les performances reproductives n’étaient pas affectées chez les souris ayant un déficit en IL-6. Les études de réactivité tissulaire croisée in vitro menées sur des tissus humains et de macaques de Buffon n’ont pas montré de spécificité de liaison aux organes participant à la reproduction.
Effets toxiques liés à la reproduction
Lorsque le tocilizumab était administré par voie intraveineuse à des macaques de Buffon en début de gestation, aucun effet nocif direct ou indirect sur le développement embryo-fœtal n’a été observé.