


Monographie de produit - Wezlana
1 INDICATIONS
Les indications ont été autorisées sur la base de la similarité entre WEZLANA et le médicament biologique de référence STELARA®.
WEZLANA / WEZLANA I.V. ne doit être utilisé que par des professionnels de la santé ayant des connaissances suffisantes sur le psoriasis en plaques, le rhumatisme psoriasique, la maladie de Crohn et/ou la colite ulcéreuse ainsi qu’une compréhension approfondie des profils d’efficacité et d’innocuité de ce médicament.
Psoriasis en plaques
WEZLANA (ustekinumab) est indiqué pour ce qui suit :
- le traitement du psoriasis en plaques chronique modéré ou grave chez les adultes à qui conviennent une photothérapie ou un traitement à action générale.
- le traitement du psoriasis en plaques chronique modéré ou grave chez les enfants et les adolescents âgés de 6 à 17 ans dont la maladie n’est pas adéquatement maîtrisée par d’autres traitements à action générale ou par photothérapies, ou en cas d’intolérance à ces traitements (voir la section 1.1, Enfants).
Rhumatisme psoriasique
WEZLANA est indiqué dans le traitement du rhumatisme psoriasique évolutif chez les adultes. WEZLANA peut être utilisé seul ou en association avec le méthotrexate (MTX).
Maladie de Crohn
WEZLANA / WEZLANA I.V. est indiqué dans le traitement de la maladie de Crohn modérément ou fortement évolutive chez les adultes qui ont présenté une réponse insatisfaisante, une perte de réponse ou une intolérance aux immunomodulateurs ou à au moins un inhibiteur du facteur de nécrose tumorale alpha (TNFα), ou qui ont présenté une réponse insatisfaisante, une intolérance ou une dépendance aux corticostéroïdes.
Colite ulcéreuse
WEZLANA / WEZLANA I.V. est indiqué dans le traitement de la colite ulcéreuse modérément ou fortement évolutive chez les adultes qui ont présenté une réponse insatisfaisante, une perte de réponse ou une intolérance au traitement classique ou à un médicament biologique, ou qui présentent des contre-indications médicales à de tels traitements.
1.1 Enfants
Enfants (de 6 à 17 ans) : Wezlana (ustekinumab) est indiqué dans le traitement du psoriasis en plaques chronique modéré ou grave chez les enfants et les adolescents âgés de 6 à 17 ans dont la maladie n’est pas adéquatement maîtrisée par d’autres traitements à action générale ou par photothérapies, ou en cas d’intolérance à ces traitements.
L’innocuité et l’efficacité de l’ustekinumab n’ont pas été établies chez les enfants âgés de moins de 6 ans atteints de psoriasis en plaques. Aucune étude sur l’ustekinumab pour injection n’a été menée chez les enfants et les adolescents. L’innocuité et l’efficacité de l’ustekinumab chez les enfants et les adolescents atteints de rhumatisme psoriasique, de la maladie de Crohn ou de colite ulcéreuse n’ont pas été établies (voir les sections 7.1.3, Enfants et Psoriasis en plaques chez les enfants [de 6 à 17 ans]).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucune différence majeure liée à l’âge n’a été observée dans les études cliniques quant à la clairance et au volume de distribution. Bien que, dans l’ensemble, aucune différence quant à l’innocuité et à l’efficacité du traitement n’ait été observée entre les patients plus âgés et les patients plus jeunes lors des études cliniques menées dans les indications approuvées, il n’y avait pas suffisamment de patients âgés de 65 ans et plus pour déterminer si leur réponse au médicament différait de celle des patients plus jeunes (voir la section 7.1.4, Personnes âgées).
2 CONTRE-INDICATIONS
- Wezlana / Wezlana I.V. est contre-indiqué chez les patients qui ont une hypersensibilité au médicament, à un ingrédient de la préparation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète, veuillez consulter la section 6, FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Wezlana / Wezlana I.V. est contre-indiqué chez les patients présentant des infections graves telles que la sepsie, la tuberculose ou des infections opportunistes (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS, Infections).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
L’utilisation de Wezlana / Wezlana I.V. (ustekinumab) doit être encadrée et supervisée par un médecin.
| Les services de soutien aux patients EntrustMC facilitent l’administration de Wezlana / | |||
| Wezlana I.V. par l’intermédiaire du réseau EntrustMC, qui regroupe des cliniques de perfusion | |||
| dont le personnel comprend des professionnels de la santé qualifiés, spécialement formés pour | |||
| l’administration des perfusions de Wezlana I.V. Pour obtenir de l’information sur les services de | |||
| soutien aux patients EntrustMC, composer le | |||
1-877-936-2735.
4.2 Dose recommandée et modification posologique
Psoriasis en plaques
Pour le traitement du psoriasis en plaques, Wezlana s’administre en injection sous-cutanée.
Adultes
La dose recommandée de Wezlana est de 45 mg administrée aux semaines 0 et 4, puis toutes les 12 semaines par la suite. Les patients dont le poids corporel est supérieur à 100 kg peuvent recevoir une dose de 90 mg. Les deux doses (45 et 90 mg) se sont avérées efficaces chez les patients pesant plus de 100 kg. Cependant, la dose de 90 mg s’est montrée efficace chez un pourcentage plus élevé de ces patients que la dose de 45 mg.
Chez les patients dont la réponse au traitement administré toutes les 12 semaines est insuffisante, il est possible d’envisager l’administration toutes les 8 semaines.
L’abandon du traitement devrait être envisagé chez les patients qui n’ont manifesté aucune réponse pendant 12 semaines de traitement.
Après une interruption du traitement, il a été démontré que la répétition du schéma posologique aux semaines 0 et 4, puis toutes les 12 semaines par la suite était efficace et sans danger (voir la section Psoriasis en plaques – Adultes, Efficacité de la reprise du traitement).
Enfants (de 6 à 17 ans)
La dose recommandée de Wezlana déterminée selon le poids corporel est indiquée ci-dessous (Tableau 1). Wezlana doit être administré aux semaines 0 et 4, puis toutes les 12 semaines par la suite.
L’abandon du traitement devrait être envisagé chez les patients qui n’ont manifesté aucune réponse pendant 12 semaines de traitement.
Tableau 1. Dose recommandée de Wezlana chez les enfants atteints de psoriasis
| Poids | Dose recommandée | Forme posologique | ||||||
| < 60 kga | 0,75 mg/kg* | Fiole | ||||||
| ≥ 60 kg à ≤ 100 kg | 45 mg | Seringue préremplie, fiole, auto-injecteur prérempli ConfiPenMC | ||||||
| > 100 kgb | 90 mg | Seringue préremplie, auto-injecteur prérempli ConfiPenMC | ||||||
* Pour calculer le volume d’injection (mL) chez les patients de < 60 kg, appliquer la formule suivante : poids corporel (kg) × 0,0083 (mL/kg). Le volume calculé doit être arrondi au 0,01 mL près et administré à l’aide d’une seringue graduée de 1 mL. Une fiole de 45 mg est offerte pour les enfants qui ont besoin de recevoir une dose inférieure à la dose complète de 45 mg.
a. Chez les patients ayant un poids corporel < 60 kg, utiliser la présentation en fiole seulement. b. Seulement 3 patients âgés de 12 à 17 ans présentaient un poids corporel > 100 kg lors de l’étude.
Tableau 2. Volume d’injection de Wezlana chez les enfants de moins de 60 kg
| Poids corporel au moment de | Dose (mg) | Volume d’injection (mL) | ||
| l’administration de la dose | ||||
| (kg) | ||||
| 15 | 11,3 | 0,12 | ||
| 16 | 12,0 | 0,13 | ||
| 17 | 12,8 | 0,14 | ||
| 18 | 13,5 | 0,15 | ||
| Poids corporel au moment de | Dose (mg) | Volume d’injection (mL) | ||
| l’administration de la dose | ||||
| (kg) | ||||
| 19 | 14,3 | 0,16 | ||
| 20 | 15,0 | 0,17 | ||
| 21 | 15,8 | 0,17 | ||
| 22 | 16,5 | 0,18 | ||
| 23 | 17,3 | 0,19 | ||
| 24 | 18,0 | 0,20 | ||
| 25 | 18,8 | 0,21 | ||
| 26 | 19,5 | 0,22 | ||
| 27 | 20,3 | 0,22 | ||
| 28 | 21,0 | 0,23 | ||
| 29 | 21,8 | 0,24 | ||
| 30 | 22,5 | 0,25 | ||
| 31 | 23,3 | 0,26 | ||
| 32 | 24,0 | 0,27 | ||
| 33 | 24,8 | 0,27 | ||
| 34 | 25,5 | 0,28 | ||
| 35 | 26,3 | 0,29 | ||
| 36 | 27,0 | 0,30 | ||
| 37 | 27,8 | 0,31 | ||
| 38 | 28,5 | 0,32 | ||
| 39 | 29,3 | 0,32 | ||
| 40 | 30,0 | 0,33 | ||
| 41 | 30,8 | 0,34 | ||
| 42 | 31,5 | 0,35 | ||
| 43 | 32,3 | 0,36 | ||
| 44 | 33,0 | 0,37 | ||
| 45 | 33,8 | 0,37 | ||
| 46 | 34,5 | 0,38 | ||
| 47 | 35,3 | 0,39 | ||
| 48 | 36,0 | 0,40 | ||
| 49 | 36,8 | 0,41 | ||
| 50 | 37,5 | 0,42 | ||
| 51 | 38,3 | 0,42 | ||
| 52 | 39,0 | 0,43 | ||
| 53 | 39,8 | 0,44 | ||
| 54 | 40,5 | 0,45 | ||
| 55 | 41,3 | 0,46 | ||
| Poids corporel au moment de | Dose (mg) | Volume d’injection (mL) | ||
| l’administration de la dose | ||||
| (kg) | ||||
| 56 | 42,0 | 0,46 | ||
| 57 | 42,8 | 0,47 | ||
| 58 | 43,5 | 0,48 | ||
| 59 | 44,3 | 0,49 | ||
Rhumatisme psoriasique chez l’adulte
Pour le traitement du rhumatisme psoriasique, Wezlana s’administre en injection sous-cutanée.
La dose recommandée de Wezlana est de 45 mg administrée aux semaines 0 et 4, puis toutes les 12 semaines par la suite. Les patients dont le poids corporel est supérieur à 100 kg peuvent recevoir une dose de 90 mg.
Maladie de Crohn et colite ulcéreuse chez l’adulte
Posologie d’induction par voie intraveineuse
Chez les patients atteints de la maladie de Crohn ou de colite ulcéreuse, le schéma thérapeutique d’induction recommandé est une seule dose de Wezlana I.V. établie selon les catégories de poids présentées au Tableau 3 (voir la section Directives de dilution de Wezlana I.V. [fiole à 130 mg] pour le traitement de la maladie de Crohn et de la colite ulcéreuse).
Tableau 3. Dose initiale de Wezlana I.V.
| Poids corporel du patient au | Dosea | Nombre de fioles de 130 mg de | ||||
| moment de l’administration | Wezlana I.V. | |||||
| ≤ 55 kg | 260 mg | 2 | ||||
| > 55 kg à ≤ 85 kg | 390 mg | 3 | ||||
| > 85 kg | 520 mg | 4 | ||||
a. Dose recommandée (environ 6 mg/kg)
Posologie d’entretien par voie sous-cutanée
La dose d’entretien recommandée de Wezlana est de 90 mg administrée par voie sous-cutanée. La première dose sous-cutanée doit être donnée à la 8e semaine suivant la dose d’induction intraveineuse. Les doses ultérieures doivent être données toutes les 8 semaines par la suite.
Pour certains patients (p. ex., ceux ayant une faible atteinte inflammatoire), l’administration d’une seule dose de Wezlana I.V. suivie d’une dose de 90 mg injectée par voie sous-cutanée 8 semaines après l’administration intraveineuse initiale, puis toutes les 12 semaines par la suite, peut être envisagée, à la discrétion du professionnel de la santé traitant. En cas de réponse insatisfaisante, la fréquence entre les doses doit être ajustée à une administration toutes les 8 semaines. Il faut envisager de suspendre le traitement chez les patients qui ne présentent aucun signe de bienfait thérapeutique 16 semaines après l’administration de la dose d’induction par voie intraveineuse (voir la section 14.4, Essais cliniques – Médicament biologique de référence).
Il est possible de poursuivre une corticothérapie et/ou un traitement immunomodulateur durant le traitement par Wezlana / Wezlana I.V. Chez les patients ayant obtenu une réponse au traitement par Wezlana / Wezlana I.V., la corticothérapie peut être réduite ou arrêtée conformément aux normes de soins en vigueur.
En cas d’interruption du traitement, celui-ci peut être repris de manière sûre et efficace au moyen d’injections sous-cutanées toutes les 8 semaines.
Populations particulières
Patients atteints d’insuffisance rénale
Aucune étude n’a été menée spécifiquement chez des patients atteints d’insuffisance rénale.
Patients atteints d’insuffisance hépatique
Aucune étude n’a été menée spécifiquement chez des patients atteints d’insuffisance hépatique.
4.4 Administration
Administration sous-cutanée
Wezlana est présenté sous forme de seringues préremplies de 45 mg et de 90 mg, sous forme de fioles à usage unique de 45 mg et sous forme d’auto-injecteurs préremplis ConfiPen de 45 mg et de 90 mg. Chez les enfants, il est recommandé que Wezlana soit administré par un professionnel de la santé. Le patient peut s’injecter lui-même Wezlana si un professionnel de la santé juge que l’auto-administration est appropriée, après une formation adéquate sur la technique d’injection sous-cutanée et de mise au rebut (voir les RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT, INSTRUCTIONS POUR L’INJECTION DE Wezlana).
Avant l’injection sous-cutanée de Wezlana, il faut inspecter visuellement la solution afin de vérifier l’absence de particules et de coloration anormale. Wezlana est une solution incolore à jaune pâle. Il ne faut pas utiliser le produit si la solution est trouble, a changé de couleur ou contient d’autres particules. Wezlana ne contient aucun agent de conservation et par conséquent, tout produit inutilisé qui reste dans la fiole, la seringue ou l’auto-injecteur ConfiPen ne doit pas être utilisé.
Il faut informer les patients de s’injecter la quantité prescrite de Wezlana conformément aux directives fournies dans les renseignements sur le médicament pour le patient (voir les RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT).
Perfusion intraveineuse (maladie de Crohn et colite ulcéreuse)
Wezlana I.V. est présenté sous forme de fioles de 130 mg. La solution est transparente à opalescente, incolore à jaune pâle et possède un pH d’environ 6,0. La perfusion intraveineuse de Wezlana I.V. doit être administrée par des professionnels de la santé qualifiés (voir la section Directives de dilution de Wezlana I.V. [fiole à 130 mg] pour le traitement de la maladie de Crohn et de la colite ulcéreuse).
Directives de dilution de Wezlana I.V. (fiole à 130 mg) pour le traitement de la maladie de Crohn et de la colite ulcéreuse
Wezlana I.V. doit être dilué et préparé en vue de la perfusion intraveineuse par un professionnel de la santé au moyen d’une technique aseptique.
- Calculer la dose et le nombre de fioles de Wezlana I.V. nécessaires d’après le poids corporel du patient (voir le Tableau 3). Chaque fiole de 26 mL de Wezlana I.V. contient 130 mg d’ustekinumab.
- Prélever du sac de perfusion de 250 mL et jeter un volume de chlorure de sodium à 0,9 % p/v équivalant à celui de la solution Wezlana I.V. à ajouter (26 mL pour chaque fiole de Wezlana I.V. nécessaire; pour 2 fioles, jeter 52 mL, pour 3 fioles, 78 mL, pour 4 fioles, 104 mL). Un sac de perfusion de 250 mL renfermant une solution de chlorure de sodium à 0,45 % p/v peut aussi être utilisé.
- Prélever 26 mL de Wezlana I.V. de chaque fiole nécessaire, puis l’ajouter au sac de perfusion de 250 mL. Le volume final dans le sac de perfusion doit être de 250 mL. Remuer doucement.
- Avant l’administration de la perfusion, examiner visuellement la solution diluée. Ne pas l’utiliser si des particules opaques, une coloration anormale ou des corps étrangers sont visibles.
- Administrer la solution diluée sur une période d’au moins 1 heure. La perfusion doit être réalisée dans les 8 heures suivant la dilution dans le sac de perfusion.
- Utiliser uniquement un nécessaire à perfusion doté d’un filtre intégré stérile apyrogène et à faible liaison aux protéines (dimensions des pores : 0,2 micromètre).
- Ne pas administrer Wezlana I.V. en concomitance avec d’autres agents dans la même tubulure d’administration intraveineuse.
- Wezlana I.V. ne contient aucun agent de conservation. Chaque fiole est prévue pour un usage unique, et toute portion inutilisée de la solution doit être jetée conformément aux exigences locales.
Au besoin, la solution pour perfusion diluée peut être conservée à température ambiante. La perfusion doit être réalisée dans les 8 heures suivant la dilution dans le sac de perfusion. Ne pas congeler. Jeter toute portion inutilisée de la solution pour perfusion.
4.5 Dose oubliée
Il faut informer les patients de communiquer avec leur professionnel de la santé s’ils oublient une dose prévue de Wezlana / Wezlana I.V.
5 SURDOSAGE
Des doses uniques atteignant 6 mg/kg ont été administrées par voie intraveineuse dans le cadre des études cliniques sans qu’aucun effet toxique limitant la dose n’ait été observé. En cas de surdosage, il est recommandé de surveiller le patient pour déceler tout signe ou symptôme de réactions ou d’effets indésirables et d’instaurer immédiatement un traitement symptomatique adéquat.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6
FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau
4. Formes posologiques, concentrations, composition et emballage
Wezlana (ustekinumab injection) pour injection sous-cutanée
Wezlana est offert en présentations de 45 mg d’ustekinumab dans 0,5 mL et de 90 mg d’ustekinumab dans 1 mL, sous forme de solution stérile, dans un auto-injecteur prérempli ConfiPen à usage unique ou une seringue préremplie à usage unique à laquelle est fixée une aiguille de calibre 27 et de 0,5 pouce, ainsi qu’en présentation de 45 mg d’ustekinumab dans 0,5 mL dans une fiole en verre de type 1 de 2 mL à usage unique munie d’un bouchon enrobé. La seringue est munie d’un dispositif de protection passif et d’un capuchon. L’auto-injecteur ConfiPen, la seringue, la fiole et l’ensemble des composants de ceux-ci ne contiennent pas de latex de caoutchouc naturel.
Un auto-injecteur prérempli ConfiPen, une seringue préremplie ou une fiole de 0,5 mL renferme 45 mg d’ustekinumab ainsi que les ingrédients suivants : L-histidine, chlorhydrate de L-histidine monohydraté, polysorbate 80 et saccharose.
Un auto-injecteur prérempli ConfiPen ou une seringue préremplie de 1 mL renferme 90 mg d’ustekinumab ainsi que les ingrédients suivants : L-histidine, chlorhydrate de L-histidine monohydraté, polysorbate 80 et saccharose.
Wezlana I.V. (ustekinumab pour injection) pour perfusion intraveineuse
Wezlana I.V. est offert en présentation de 130 mg d’ustekinumab dans 26 mL, dans une fiole en verre de type 1 de 30 mL à usage unique munie d’un bouchon enrobé. La fiole et ses composants ne contiennent pas de latex de caoutchouc naturel. Une fiole de 26 mL renferme
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / composition | ||||
| Injection sous-cutanée | Solution stérile dans une seringue préremplie à usage unique, 45 mg/0,5 mL 90 mg/1,0 mL Solution stérile dans une fiole à usage unique, 45 mg/0,5 mL Solution stérile dans un auto-injecteur ConfiPen à usage unique 45 mg/0,5 mL 90 mg/1,0 mL | chlorhydrate de L-histidine monohydraté, L-histidine, polysorbate 80 et saccharose | ||
Perfusion intraveineuse | Solution stérile dans une fiole à usage unique, 130 mg/26 mL (5 mg/mL) | chlorhydrate de L-histidine monohydraté, EDTA disodique dihydraté, L-histidine, L-méthionine, polysorbate 80 et saccharose | ||
130 mg d’ustekinumab ainsi que les ingrédients suivants : EDTA disodique dihydraté, L-histidine, chlorhydrate de L-histidine monohydraté, L-méthionine, polysorbate 80 et saccharose.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Infections
L’ustekinumab est un immunomodulateur sélectif et possède de ce fait le potentiel d’augmenter le risque d’infection ou de réactiver des infections latentes.
Wezlana / Wezlana I.V. ne doit pas être administré aux patients présentant une infection évolutive cliniquement importante. En cas d’infection grave, le patient doit faire l’objet d’une surveillance étroite, et l’administration de Wezlana / Wezlana I.V. doit être reportée jusqu’à ce que l’infection soit enrayée ou jusqu’à ce qu’elle soit convenablement traitée. Il convient d’être prudent lorsque l’utilisation de Wezlana / Wezlana I.V. est envisagée chez des patients présentant une infection chronique ou ayant des antécédents d’infection récurrente. Les patients doivent être informés de la nécessité de consulter un médecin s’ils présentent des signes ou des symptômes évoquant la survenue d’une infection.
Avant l’instauration du traitement par Wezlana / Wezlana I.V., les patients doivent faire l’objet d’un dépistage de la tuberculose. Wezlana / Wezlana I.V. ne doit pas être administré aux patients présentant une tuberculose évolutive. Un traitement de toute tuberculose latente doit être instauré avant l’administration de Wezlana / Wezlana I.V. Un traitement antituberculeux doit également être envisagé avant l’instauration de Wezlana / Wezlana I.V. chez les patients ayant des antécédents de tuberculose évolutive ou latente chez qui l’on ne peut confirmer l’utilisation d’un traitement approprié. Dans les études cliniques, chez les patients présentant une tuberculose latente et recevant de l’isoniazide en concomitance, la tuberculose ne s’est pas manifestée. Les patients qui reçoivent Wezlana / Wezlana I.V. doivent faire l’objet d’une surveillance étroite visant à déceler les signes et les symptômes d’une tuberculose évolutive pendant et après le traitement.
Dans les études cliniques, des cas graves d’infections virales, fongiques ou bactériennes ont été observés chez des patients recevant l’ustekinumab. Des cas d’infections graves nécessitant une hospitalisation ont été signalés dans le cadre de programmes de développement pour le traitement du psoriasis, du rhumatisme psoriasique, de la maladie de Crohn et de la colite ulcéreuse. Dans les programmes de développement pour le traitement du psoriasis et du rhumatisme psoriasique, les infections graves comprenaient des cas de diverticulite, de cellulite, de pneumonie, d’appendicite, de cholécystite et de sepsie. Dans le programme de développement pour le traitement de la maladie de Crohn, les infections graves comprenaient des cas d’abcès anal, de gastroentérite, de pneumonie et de sepsie. D’autres infections cliniquement importantes comprenaient la méningite à Listeria et l’herpès ophtalmique qui ont chacun été signalés chez un patient. Dans le programme de développement pour le traitement de la colite ulcéreuse, les infections graves comprenaient des cas de gastroentérite et de pneumonie (voir la section 8, EFFETS INDÉSIRABLES).
Cancérogenèse et mutagenèse
Cancers
L’ustekinumab est un immunomodulateur sélectif. Les agents immunomodulateurs sont susceptibles d’augmenter le risque de cancer. Certains des patients ayant reçu de l’ustekinumab dans le cadre d’études cliniques ont présenté des cancers (voir la section 8, EFFETS INDÉSIRABLES, Cancers).
L’ustekinumab n’a pas été étudié chez les patients présentant des antécédents de cancer. La prudence est de mise lorsqu’un traitement par Wezlana / Wezlana I.V. est envisagé chez des patients ayant des antécédents de cancer ou lorsque la poursuite du traitement est considérée chez des patients chez qui apparaît un cancer.
Tous les patients, notamment ceux qui ont plus de 60 ans, ceux qui ont déjà reçu un traitement de longue durée par immunosuppresseurs ou qui ont déjà reçu une PUVAthérapie, doivent faire l’objet d’une surveillance pour détecter l’apparition d’un cancer de la peau (voir la section 8, EFFETS INDÉSIRABLES).
Fonctions hépatique, biliaire et pancréatique
Aucune étude n’a été menée spécifiquement chez des patients atteints d’insuffisance hépatique.
Système immunitaire
Traitement immunosuppresseur concomitant
Dans les études de phase III sur le psoriasis, l’innocuité et l’efficacité de l’ustekinumab en association avec des immunosuppresseurs ou une photothérapie n’ont pas été évaluées. Dans les études de phase III sur le rhumatisme psoriasique, l’utilisation concomitante du méthotrexate (MTX) ne semble pas avoir eu un effet sur l’innocuité de l’ustekinumab. Dans les études sur la maladie de Crohn et la colite ulcéreuse, l’utilisation concomitante d’immunomodulateurs (6-mercaptopurine [6-MP], azathioprine [AZA] ou MTX) ou de corticostéroïdes ne semble pas avoir eu d’effet sur l’innocuité globale de l’ustekinumab. Il faut faire preuve de prudence lorsque l’emploi concomitant d’un immunosuppresseur et de Wezlana / Wezlana I.V. est envisagé ou lors du remplacement d’un autre médicament biologique par Wezlana / Wezlana I.V. (voir la section 9, INTERACTIONS MÉDICAMENTEUSES, Immunosuppresseurs).
Immunisation
Il est recommandé de ne pas administrer de vaccins renfermant des bactéries ou des virus vivants pendant un traitement par Wezlana / Wezlana I.V. (ustekinumab). Nous ne disposons pas de données sur la transmission secondaire d’une infection par des vaccins vivants à des patients recevant l’ustekinumab. Il faut faire preuve de prudence lors de l’administration de certains vaccins vivants à des personnes qui habitent avec des patients recevant Wezlana / Wezlana I.V. en raison du risque d’excrétion du virus par ces personnes et de sa transmission au patient. Les patients qui reçoivent Wezlana / Wezlana I.V. peuvent recevoir des vaccins inactivés, ou non vivants, de manière concomitante (voir la section 9, INTERACTIONS MÉDICAMENTEUSES).
Avant l’instauration du traitement par Wezlana / Wezlana I.V., les patients doivent avoir reçu toutes les immunisations recommandées en fonction de leur âge, conformément aux lignes directrices en vigueur sur l’immunisation. Le traitement à long terme par l’ustekinumab ne semble pas inhiber la réponse immunitaire aux vaccins antitétanique ou antipneumococcique de type polysaccharidique. Pendant la phase de prolongation à long terme de l’étude PHOENIX 2 de phase III sur le psoriasis, les patients traités par l’ustekinumab pendant au moins 3,5 ans ont obtenu des réponses immunitaires aux vaccins antitétaniques et aux vaccins antipneumococciques de type polysaccharidique similaires aux patients du groupe témoin n'ayant pas reçu un traitement à action générale pour le psoriasis. Des proportions similaires de patients présentaient des taux protecteurs d’anticorps antipneumococciques et antitétaniques, et les titres d’anticorps étaient similaires parmi les patients traités par l’ustekinumab et ceux du groupe témoin. Toutefois, les vaccins non vivants administrés pendant un traitement par Wezlana / Wezlana I.V. pourraient ne pas donner lieu à une réponse immunitaire suffisante aux fins de prévention de la maladie.
Exposition du nourrisson in utero
Il est recommandé d’attendre six mois après la naissance avant l’administration de vaccins vivants à des nourrissons ayant été exposés in utero à l’ustekinumab, à moins que les concentrations sériques d’ustekinumab chez ces nourrissons soient indétectables ou que les bienfaits de la vaccination l’emportent nettement sur les risques associés à l’administration de tels vaccins (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS, Immunisation).
Immunothérapie
L’ustekinumab n’a pas été évalué chez des patients ayant subi une immunothérapie contre des allergies. L’ustekinumab pourrait avoir un effet sur une telle immunothérapie. Il faut faire preuve de prudence lorsqu’on administre ce médicament à des patients qui subissent actuellement ou ont subi dans le passé une immunothérapie contre des allergies, en particulier dans les cas d’anaphylaxie.
Fonction neurologique
Syndrome de leucoencéphalopathie postérieure réversible
Un cas de syndrome de leucoencéphalopathie postérieure réversible (SLPR) a été observé pendant les programmes de développement clinique auxquels 6 709 sujets traités par l’ustekinumab ont pris part. Le sujet, qui avait reçu 12 doses d’ustekinumab sur une période approximative de 2,5 ans, a présenté des céphalées, des crises convulsives et de la confusion mentale dans un contexte d’abus d’alcool. Il n’a pas reçu d’injection supplémentaire d’ustekinumab et s’est remis complètement avec le traitement approprié.
Le SLPR est un trouble neurologique qui n’est pas causé par la démyélinisation ou par un agent infectieux connu. Le SLPR peut se manifester par des céphalées, des crises convulsives, de la confusion mentale et des troubles visuels. Parmi les situations auxquelles ce syndrome a été associé, on compte la prééclampsie, l’hypertension aiguë, l’utilisation d’agents cytotoxiques, les traitements immunosuppresseurs et l’abus d’alcool. Des cas de décès ont été rapportés.
En cas de SLPR présumé, il faut administrer un traitement approprié et arrêter l’administration de Wezlana / Wezlana I.V.
Fonction rénale
Aucune étude n’a été menée spécifiquement chez des patients atteints d’insuffisance rénale.
Santé reproductive : Potentiel des femmes et des hommes
Femmes en mesure de procréer : Les femmes en mesure de procréer qui commencent un traitement par Wezlana / Wezlana I.V. doivent utiliser des méthodes de contraception efficaces et doivent recevoir des conseils préconceptionnels avant de planifier une grossesse, conformément aux directives cliniques spécifiques à la maladie. L’ustekinumab reste dans la circulation pendant environ 15 semaines après l’arrêt du traitement. Lors des essais cliniques, les femmes en mesure de procréer devaient utiliser des méthodes de contraception efficaces pendant le traitement et pendant au moins 15 semaines à la suite du traitement (voir aussi la section 7.1.1, Femmes enceintes).
Sensibilité/résistance
Réactions d’hypersensibilité
Réactions générales
Des cas de réactions allergiques graves, y compris une réaction anaphylactique et un œdème de Quincke, ont été rapportés dans le cadre de la surveillance après commercialisation. En cas de réaction anaphylactique ou d’autre réaction allergique grave, un traitement adéquat doit être instauré et l’administration de Wezlana / Wezlana I.V. doit être arrêtée (voir la section 8, EFFETS INDÉSIRABLES).
Réactions respiratoires
Des cas d’alvéolite allergique et de pneumopathie à éosinophiles ont été rapportés lors de l’utilisation de l’ustekinumab après son approbation. Le tableau clinique comprenait une toux, une dyspnée et des infiltrats interstitiels après une à trois doses. Les conséquences graves ont inclus une insuffisance respiratoire et une hospitalisation prolongée. Une amélioration a été rapportée après l’arrêt du traitement par l’ustekinumab et, dans certains cas, après l’administration de corticostéroïdes. Si l’infection a été exclue et que le diagnostic est confirmé, il faut cesser le traitement par l’ustekinumab et instaurer un traitement approprié.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les études de tératogénicité chez l’animal n’ont mis en évidence aucune anomalie congénitale ni aucun retard du développement à des doses environ 45 fois supérieures à la dose équivalente la plus élevée prévue pour les patients atteints de psoriasis ou de rhumatisme psoriasique (voir la section Toxicologie pour la reproduction et le développement). Toutefois, les études sur la reproduction et le développement chez l’animal ne sont pas toujours représentatives des effets sur l’être humain.
Le risque que l’ustekinumab nuise au fœtus lorsqu’il est administré à une femme enceinte ou qu’il nuise à la capacité de reproduction est inconnu. Bien que des anticorps IgG humains comme l’ustekinumab soient connus pour franchir la barrière placentaire, aucune étude adéquate et bien contrôlée n’a été effectuée pour déterminer si l’ustekinumab est lui-même capable de franchir la barrière placentaire chez les femmes enceintes. Lors d’études de toxicité développementale chez le singe, l’ustekinumab a été décelé dans le sérum fœtal après l’administration de doses répétées à des guenons gravides au cours de la période d’organogenèse. Bien que l’ustekinumab ait franchi la barrière placentaire simienne, aucun signe de tératogénicité n’a été relevé dans le cadre de ces études. La décision de poursuivre le traitement par Wezlana / Wezlana I.V. pendant la grossesse doit être évaluée avec soin en tenant compte des directives de pratique clinique afin de veiller à la sécurité de la femme enceinte et du fœtus. Wezlana / Wezlana I.V. ne doit être administré à une femme enceinte que si les avantages l’emportent nettement sur le risque.
7.1.2 Femmes qui allaitent
Des données limitées provenant d’études publiées semblent indiquer que l’ustekinumab est excrété dans le lait maternel en petites quantités et on ignore si l’ustekinumab est absorbé dans la circulation générale après l’ingestion. En raison du risque d’effets indésirables associés à l’ustekinumab chez le nourrisson, il faut choisir entre l’allaitement ou le traitement par l’ustekinumab.
7.1.3 Enfants (< 18 ans)
L’efficacité de l’ustekinumab a été étudiée chez 110 patients atteints de psoriasis en plaques âgés de 12 à 17 ans. La majorité de ces patients (77/110) avaient entre 15 et 17 ans. L’efficacité de l’ustekinumab a été étudiée chez 44 patients atteints de psoriasis en plaques âgés de 6 à 11 ans. La moitié de ces patients (22/44) avaient entre 6 et 9 ans. L’ustekinumab n’a pas été étudié chez les enfants atteints de psoriasis en plaques âgés de moins de 6 ans (voir la section Psoriasis en plaques chez les enfants [de 6 à 17 ans]). L’ustekinumab pour injection n’a pas fait l’objet d’études chez les enfants. Aucune étude n’a été menée chez les enfants atteints de rhumatisme psoriasique, de la maladie de Crohn ou de colite ulcéreuse.
7.1.4 Personnes âgées (> 65 ans)
Parmi les 6 709 patients qui ont reçu de l’ustekinumab dans le cadre des essais cliniques, un total de 353 patients avaient 65 ans et plus (183 patients atteints de psoriasis, 69 patients atteints de rhumatisme psoriasique, 58 patients atteints de la maladie de Crohn et 43 patients atteints de colite ulcéreuse). Aucune différence majeure liée à l’âge n’a été observée dans les études cliniques quant à la clairance et au volume de distribution. Bien que, dans l’ensemble, aucune différence quant à l’innocuité et à l’efficacité du traitement n’ait été observée entre les patients plus âgés et les patients plus jeunes lors des études cliniques menées dans les indications approuvées, il n’y avait pas suffisamment de patients âgés de 65 ans et plus pour déterminer si leur réponse au médicament différait de celle des patients plus jeunes.
Les patients âgés de plus de 60 ans doivent faire l’objet d’une surveillance étroite afin de déceler l’apparition d’un cancer de la peau (voir la section Cancérogenèse et mutagenèse).
8 EFFETS INDÉSIRABLES
Les profils des effets indésirables des médicaments signalés dans les études cliniques qui ont comparé Wezlana au médicament biologique de référence se sont révélés comparables. La description des effets indésirables dans cette section repose sur l’expérience clinique obtenue avec le médicament biologique de référence.
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquents (> 5 %) dans les périodes contrôlées des études cliniques menées sur l’ustekinumab dans toutes les indications étaient la rhinopharyngite et les céphalées. Dans la plupart des cas, ces effets étaient d’intensité légère et n’ont pas nécessité
l’interruption du traitement. Le profil d’innocuité global de l’ustekinumab s’est avéré comparable chez les patients dans toutes les indications. Des cas d’infections graves et de cancers ont également été signalés dans des études cliniques (voir la section 8.2, Infections et Cancers).
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Adultes
Les données sur l’innocuité figurant ci-dessous reflètent l’exposition à l’ustekinumab dans le cadre de 14 études de phase II et de phase III menées auprès de 6 709 patients (4 135 d’entre eux étaient atteints de psoriasis ou de rhumatisme psoriasique, 1 749, de la maladie de Crohn et 825, de colite ulcéreuse), dont 4 577 ayant reçu le médicament pendant au moins 6 mois, 3 253, pendant au moins 1 an, 1 482, pendant au moins 4 ans et 838, pendant au moins 5 ans.
Psoriasis et rhumatisme psoriasique
Les données sur l’innocuité figurant ci-dessous reflètent l’exposition à l’ustekinumab dans le cadre de 7 études de phase II et de phase III menées auprès de 4 135 adultes atteints de psoriasis ou de rhumatisme psoriasique, dont 3 256 ayant reçu le médicament pendant au moins 6 mois, 1 482, pendant au moins 4 ans et 838, pendant au moins 5 ans.
Le Tableau 5 résume les effets indésirables survenus à une fréquence d’au moins 1 % dans le groupe ayant reçu l’ustekinumab pendant la période contrôlée par placebo des études de phase III (PHOENIX 1, PHOENIX 2, PSUMMIT 1 et PSUMMIT 2).
Tableau 5. Effets indésirables signalés par ≥ 1 % des patients pendant la période contrôlée par placebo des études PHOENIX 1 et 2, et PSUMMIT 1 et 2*
Placebo
Ustekinumab 45 mg 90 mg Patients traités n = 974 n = 972 n = 974 Infections et infestations
Rhinopharyngite 64 (6,6 %) 72 (7,4 %) 70 (7,2 %) Infection des voies respiratoires supérieures 44 (4,5 %) 46 (4,7 %) 40 (4,1 %) Infection dentaire 2 (0,2 %) 9 (0,9 %) 10 (1,0 %) Troubles du système nerveux
Céphalées 29 (3,0 %) 48 (4,9 %) 41 (4,2 %) Étourdissements 9 (0,9 %) 11 (1,1 %) 13 (1,3 %) Troubles respiratoires, thoraciques et médiastinaux
Douleur oropharyngée 9 (0,9 %) 16 (1,6 %) 15 (1,5 %) Troubles gastro-intestinaux
Diarrhée 15 (1,5 %) 22 (2,3 %) 18 (1,8 %) Nausées 10 (1,0 %) 18 (1,9 %) 15 (1,5 %) Troubles de la peau et du tissu sous-cutané
Prurit 9 (0,9 %) 14 (1,4 %) 12 (1,2 %) Troubles musculosquelettiques et du tissu conjonctif
Arthralgie 23 (2,4 %) 30 (3,1 %) 26 (2,7 %) Dorsalgie 9 (0,9 %) 12 (1,2 %) 19 (2,0 %) Myalgie 5 (0,5 %) 8 (0,8 %) 11 (1,1 %) Troubles généraux et atteintes au point d’administration
Fatigue 16 (1,6 %) 24 (2,5 %) 24 (2,5 %) Érythème au point d’injection 6 (0,6 %) 8 (0,8 %) 16 (1,6 %)
* Les périodes contrôlées par placebo se déroulent jusqu’à la semaine 12 dans les études PHOENIX 1 et 2 et jusqu’à la semaine 16 dans les études PSUMMIT 1 et 2.
Les taux des effets indésirables médicamenteux de l’ustekinumab survenus dans le cadre de l’essai ACCEPT sont présentés au Tableau 6.
Tableau 6. Effets indésirables médicamenteux signalés par ≥ 1 % des patients jusqu’à la fin de la semaine 12 de l’essai ACCEPT
ENBRELMD (étanercept)
Ustekinumab
45 mg 90 mg Patients traités n = 347 n = 209 n = 347
Infections et infestations Rhinopharyngite 29 (8,4 %) 21 (10,0 %) 34 (9,8 %) Infection des voies respiratoires supérieures 20 (5,8 %) 13 (6,2 %) 22 (6,3 %) Troubles du système nerveux Céphalées 38 (11,0 %) 31 (14,8 %) 41 (11,8 %) Étourdissements 8 (2,3 %) 3 (1,4 %) 6 (1,7 %) Troubles respiratoires, thoraciques et médiastinaux
Douleur oropharyngée 14 (4,0 %) 5 (2,4 %) 14 (4,0 %) Troubles gastro-intestinaux Diarrhée 9 (2,6 %) 8 (3,8 %) 9 (2,6 %) Nausées 8 (2,3 %) 8 (3,8 %) 10 (2,9 %) Troubles de la peau et du tissu sous-cutané Prurit 14 (4,0 %) 12 (5,7 %) 16 (4,6 %) Troubles musculosquelettiques et du tissu conjonctif
Arthralgie 9 (2,6 %) 11 (5,3 %) 10 (2,9 %) Dorsalgie 7 (2,0 %) 14 (6,7 %) 15 (4,3 %) Myalgie 7 (2,0 %) 3 (1,4 %) 7 (2,0 %) Troubles généraux et atteintes au point d’administration
Fatigue 13 (3,7 %) 8 (3,8 %) 19 (5,5 %) Érythème au point d’injection 51 (14,7 %) 2 (1,0 %) 2 (0,6 %)
Maladie de Crohn
Dans le cadre des trois études de phase III et des deux études de phase II, 1 749 sujets atteints de la maladie de Crohn ont reçu de l’ustekinumab, dont 849 pendant 6 mois et 464, pendant au moins un an, pour un total de 1 106 années-patients de suivi.
L’innocuité de l’ustekinumab a été évaluée dans le cadre de trois études de phase III à double insu, randomisées et contrôlées par placebo. Le programme de développement clinique consistait en deux études de 8 semaines sur le traitement d’induction par voie intraveineuse (UNITI-1 et UNITI-2) suivies d’une étude de 44 semaines sur le traitement d’entretien par voie sous-cutanée avec plan de retrait randomisé (IM-UNITI), ce qui représentait 52 semaines de traitement. Le profil d’innocuité global de l’ustekinumab concordait avec celui observé dans les études cliniques sur le psoriasis et le rhumatisme psoriasique, à l’exception des nouveaux effets indésirables suivants : acné, asthénie, vomissements et mycoses vulvovaginales.
En général, le profil d’innocuité est resté stable jusqu’à l’analyse de l’innocuité à la semaine 272.
Tableau 7. Effets indésirables signalés par ≥ 1 %# des patients traités par l’ustekinumab pour injection – Études UNITI-1 et UNITI-2 sur le traitement d’induction, jusqu’à la semaine 8
| Ustekinumab pour | ||
| injection | ||
| Placebo | ~ 6 mg/kg¥ | |
| Patients traités | n = 466 | n = 470 |
| Effets indésirables apparus en cours de traitement (classification par appareil, système ou | ||
| organe / terme privilégié) | ||
Troubles gastro-intestinaux Nausées 22 (4,7 %) 25 (5,3 %) Vomissements 12 (2,6 %) 20 (4,3 %) Infections et infestations Rhinopharyngite 23 (4,9 %) 25 (5,3 %) Troubles musculosquelettiques et du tissu conjonctif Arthralgie 22 (4,7 %) 24 (5,1 %) Dorsalgie 9 (1,9 %) 10 (2,1 %) Troubles généraux et atteintes au point d’administration Asthénie 2 (0,4 %) 7 (1,5 %) Troubles de la peau et du tissu sous-cutané Prurit 2 (0,4 %) 7 (1,5 %) Acné 2 (0,4 %) 5 (1,1 %) | ||
# Chez ≥ 1 % des patients et plus fréquents dans le groupe ustekinumab que dans le groupe placebo. ¥ Dose établie selon les catégories de poids et équivalant à environ 6 mg/kg (voir la section 4.2, Dose recommandée et modification posologique, Tableau 3).
Tableau 8. Effets indésirables signalés par ≥ 1 %¥ des patients de tous les groupes traités par l’ustekinumab – Étude IM-UNITI sur le traitement d’entretien, de la semaine 0 à la semaine 44
Patients traités
Placebo (n = 133)
Ustekinumab à 90 mg
Toutes les 12 sem.
(n = 132)
Toutes les 8 sem.
(n = 131)
Effets indésirables apparus en cours de traitement (classification par appareil, système ou organe / terme privilégié)
Infections et infestations
Rhinopharyngite 10 (7,5 %) 17 (12,9 %) 14 (10,7 %) Mycose vulvovaginale (y compris
candidose) 1 (0,8 %) 1 (0,8 %) 6 (4,6 %)
Troubles gastro-intestinaux Diarrhée 7 (5,3 %) 11 (8,3 %) 5 (3,8 %) Nausées 9 (6,8 %) 10 (7,6 %) 4 (3,1 %) Troubles musculosquelettiques et du tissu conjonctif
Arthralgie 19 (14,3 %) 22 (16,7 %) 18 (13,7 %) Dorsalgie 6 (4,5 %) 5 (3,8 %) 6 (4,6 %) Myalgie 1 (0,8 %) 5 (3,8 %) 1 (0,8 %) Troubles généraux et atteintes au point d’administration
Fatigue 6 (4,5 %) 8 (6,1 %) 6 (4,6 %) Érythème au point d’injection 0 1 (0,8 %) 7 (5,3 %) Douleur au point d’injection 1 (0,8 %) 2 (1,5 %) 0 Troubles de la peau et du tissu sous-cutané
Prurit 3 (2,3 %) 2 (1,5 %) 5 (3,8 %) Acné 1 (0,8 %) 1 (0,8 %) 2 (1,5 %) Troubles du système nerveux Céphalées 15 (11,3 %) 15 (11,4 %) 16 (12,2 %) Troubles psychiatriques Dépression 2 (1,5 %) 3 (2,3 %) 2 (1,5 %) ¥ Chez ≥ 1 % des patients et plus fréquents dans le groupe ustekinumab à 90 mg toutes les 12 sem. ou ustekinumab à 90 mg toutes les 8 sem. que dans le groupe placebo.
Colite ulcéreuse
L’innocuité de l’ustekinumab a été évaluée dans le cadre de deux études à double insu, randomisées et contrôlées par placebo (UNIFI-I et UNIFI-M) menées auprès de 960 adultes atteints de colite ulcéreuse modérément à fortement évolutive. Le profil d’innocuité global était similaire chez les patients atteints de psoriasis, de rhumatisme psoriasique, de la maladie de Crohn et de colite ulcéreuse.
En général, le profil d’innocuité est resté stable jusqu’à l’analyse de l’innocuité à la semaine 96.
Tableau 9. Effets indésirables signalés par ≥ 1 %# des patients traités par l’ustekinumab pour injection – Étude UNIFI-I sur le traitement d’induction de la colite ulcéreuse, jusqu’à la semaine 8
| Patients traités | Placebo | Ustekinumab pour injection | ||||
| ~ 6 mg/kg¥ | ||||||
| (n = 319) | (n = 320) | |||||
Effets indésirables apparus en cours de traitement (classification par appareil, système ou organe / terme privilégié) Troubles gastro-intestinaux Vomissements 1 (0,3 %) 4 (1,3 %) Infections et infestations Rhinopharyngite 9 (2,8 %) 18 (5,6 %) Troubles musculosquelettiques et du tissu conjonctif Arthralgie 3 (0,9 %) 6 (1,9 %) Troubles généraux et atteintes au point d’administration Fatigue 5 (1,6 %) 8 (2,5 %) Troubles du système nerveux Étourdissements 1 (0,3 %) 4 (1,3 %) Troubles respiratoires, thoraciques et médiastinaux Douleur oropharyngée 1 (0,3 %) 8 (2,5 %) | ||||||
# Chez ≥ 1 % des patients et plus fréquents dans le groupe ustekinumab que dans le groupe placebo. ¥ Dose établie selon les catégories de poids et équivalant à environ 6 mg/kg (voir la section 4.2, Dose recommandée et modification posologique, Tableau 3).
Tableau 10. Effets indésirables signalés par ≥ 1 %¥ des patients dans tous les groupes traités par l’ustekinumab – Étude UNIFI-M sur le traitement d’entretien chez des patients atteints de colite ulcéreuse, de la semaine 0 à la semaine 44
Patients traités
Placebo (n = 175)
Ustekinumab à 90 mg
Toutes
les
12 sem.
(n = 172)
Toutes les 8 sem. (n = 176)
Effets indésirables apparus en cours de traitement (classification par appareil, système ou organe / terme privilégié)
Infections et infestations
Rhinopharyngite 28 (16,0 %) 31 (18,0 %) 26 (14,8 %) Infection des voies respiratoires supérieures 8 (4,6 %) 5 (2,9 %) 16 (9,1 %) Sinusite 2 (1,1 %) 2 (1,2 %) 7 (4,0 %) Troubles gastro-intestinaux
Diarrhée 2 (1,1 %) 5 (2,9 %) 7 (4,0 %) Nausées 4 (2,3 %) 4 (2,3 %) 6 (3,4 %) Troubles musculosquelettiques et du tissu conjonctif
Arthralgie 15 (8,6 %) 15 (8,7 %) 8 (4,5 %) Troubles généraux et atteintes au point d’administration
Fatigue 4 (2,3 %) 4 (2,3 %) 7 (4,0 %) Érythème au point d’injection 1 (0,6 %) 1 (0,6 %) 3 (1,7 %) Troubles de la peau et du tissu sous-cutané
Acné 0 (0 %) 2 (1,2 %) 3 (1,7 %) Troubles du système nerveux
Étourdissements 0 (0 %) 0 (0 %) 3 (1,7 %) Céphalées 7 (4,0 %) 11 (6,4 %) 18 (10,2 %) Troubles respiratoires, thoraciques et médiastinaux
Congestion nasale 0 (0 %) 0 (0 %) 3 (1,7 %) Douleur oropharyngée 5 (2,9 %) 4 (2,3 %) 7 (4,0 %) Troubles psychiatriques
Dépression 1 (0,6 %) 2 (1,2 %) 1 (0,6 %) ¥ Chez ≥ 1 % des patients et plus fréquents dans le groupe ustekinumab à 90 mg toutes les 12 sem. ou ustekinumab à 90 mg toutes les 8 sem. que dans le groupe placebo.
Infections
Dans les études contrôlées par placebo menées auprès de patients atteints de psoriasis, de rhumatisme psoriasique, de la maladie de Crohn ou de colite ulcéreuse, les taux d’infections et d’infections graves se sont révélés similaires entre les patients traités par l’ustekinumab et ceux ayant reçu un placebo. Dans la phase contrôlée par placebo de ces études cliniques, le taux d’infection s’est établi à 1,36 par année-patient de suivi chez les patients traités par l’ustekinumab et à 1,34 par année-patient de suivi chez ceux ayant reçu un placebo. Le taux d’infections graves était de 0,03 par année-patient de suivi chez les patients sous ustekinumab (30 infections graves pour 930 années-patients de suivi) et de
0,03 par année-patient de suivi chez les patients sous placebo (15 infections graves pour 434 années-patients de suivi) (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
Dans les volets contrôlés et non contrôlés des études cliniques contrôlées par placebo sur le psoriasis, le rhumatisme psoriasique, la maladie de Crohn et la colite ulcéreuse, ce qui représente 11 581 années-patients d’exposition chez 6 709 patients, le suivi médian s’élevait à 1,0 an, soit 1,1 an dans les études sur les maladies psoriasiques, 0,6 an dans les études sur la maladie de Crohn et 1,0 an dans les études sur la colite ulcéreuse. Le taux d’infections était de 0,91 par année-patient de suivi chez les patients traités par l’ustekinumab. Le taux d’infections graves était de 0,02 par année-patient de suivi chez les patients traités par l’ustekinumab (199 infections graves pour 11 581 années-patients de suivi), et ces infections comprenaient la pneumonie, les abcès anaux, la sepsie, la cellulite, la diverticulite, la gastro-entérite et les infections virales.
Cancers
Dans la période contrôlée par placebo des études cliniques sur le psoriasis, le rhumatisme psoriasique, la maladie de Crohn et la colite ulcéreuse, l’incidence du cancer de la peau autre que le mélanome (CPAM) a été de 0,43 pour 100 années-patients de suivi chez les patients traités par l’ustekinumab (4 patients pour 929 années-patients de suivi) et de 0,46 pour 100 années-patients de suivi chez les patients ayant reçu un placebo (2 patients pour 433 années-patients de suivi) au cours des périodes contrôlées par placebo. Dans le cadre d’un essai clinique de phase III (ACCEPT) comparant l’ustekinumab à l’étanercept dans le traitement du psoriasis en plaques modéré à grave, 209 patients ont reçu l’ustekinumab à 45 mg, 347 patients ont reçu l’ustekinumab à 90 mg et 347 patients ont reçu l’étanercept. Jusqu’à la fin de la semaine 12, 3 sujets (0,5 %) dans les groupes sous ustekinumab ont présenté un CPAM décelé dans des zones où les lésions psoriasiques s’étaient résorbées sous traitement. Aucun cancer de la peau n’a été observé dans le groupe sous étanercept, mais la pertinence clinique de cette observation n’a pas été établie en raison de la courte période de traitement, de la possibilité de cancers préexistants et de différences relatives à l’efficacité (voir la section 14.4, Essais cliniques – Médicament biologique de référence).
L’incidence des cancers excluant les cas de CPAM s’est établie à 0,11 pour 100 années-patients de suivi chez les patients traités par l’ustekinumab (1 patient pour 929 années-patients de suivi) comparativement à 0,23 pour 100 années-patients de suivi chez les patients sous placebo (1 patient pour 434 années-patients de suivi) au cours des périodes contrôlées par placebo. Jusqu’à la fin de la semaine 12 de l’essai ACCEPT, un sujet (0,2 %) ayant des antécédents familiaux de cancer du sein a reçu un diagnostic de cancer du sein alors qu’aucun cancer n’a été observé dans le groupe étanercept.
Pendant les périodes contrôlées et non contrôlées des études cliniques sur le psoriasis, le rhumatisme psoriasique, la maladie de Crohn et la colite ulcéreuse, ce qui représente 11 561 années-patients d’exposition chez 6 709 patients, le suivi médian s’élevait à 1,0 an, soit 1,1 an dans les études sur les maladies psoriasiques, 0,6 an dans les études sur la maladie de Crohn et 1,0 an dans les études sur la colite ulcéreuse. Des cas de cancers à l’exclusion des CPAM ont été signalés chez 62 patients pour 11 561 années-patients de suivi, ce qui représente une incidence de 0,54 pour 100 années-patients de suivi chez les patients traités par l’ustekinumab. Cette incidence de cancers signalés chez les patients traités par l’ustekinumab s’est révélée comparable à celle attendue dans la population générale (rapport d’incidence standardisé = 0,93 [intervalle de confiance à 95 % : 0,71 à
1,20]). Les cancers observés le plus souvent, à l’exclusion du CPAM, étaient le cancer de la prostate (16), le cancer colorectal (7), le mélanome (6) et le cancer du sein (5). L’incidence des cas de CPAM était de 0,49 pour 100 années-patients de suivi chez les patients traités par l’ustekinumab (56 patients pour 11 545 années-patients de suivi). Le rapport entre le nombre de patients atteints d’un cancer basocellulaire et ceux atteints d’un cancer squameux (3:1) est comparable à celui attendu dans la population générale.
Parmi les 1 569 patients traités par l’ustekinumab pendant au moins 3 ans, le CPAM a été signalé à une fréquence de 0,9 % (n = 14) et les cancers à l’exception des CPAM, à une fréquence de 1,4 % (n = 22). Ces données représentent respectivement une incidence de 0,18 et 0,29 par 100 années-patients de suivi pour les CPAM et les cancers à l’exception des CPAM.
Réactions d’hypersensibilité et réactions liées à la perfusion
Administration sous-cutanée
Pendant les périodes contrôlées des études cliniques sur l’ustekinumab, menées auprès de patients atteints de psoriasis ou de rhumatisme psoriasique, des éruptions cutanées et de l’urticaire ont été observés chez moins de 1 % des patients.
Dans les études sur le traitement d’entretien de la maladie de Crohn, 1,7 % des patients ont signalé une réaction au point d’injection avec le placebo et 3,0 % ont signalé une réaction au point d’injection avec l’ustekinumab.
Administration intraveineuse
Durant les études sur le traitement d’induction de la maladie de Crohn et de la colite ulcéreuse, aucune manifestation d’anaphylaxie ni aucune autre réaction grave liée à la perfusion n’ont été signalées. Lors de ces études, 2,2 % des 785 patients sous placebo et 1,9 % des 790 patients traités à la dose recommandée d’ustekinumab pour injection ont signalé des événements indésirables durant la perfusion ou dans l’heure qui la suivait.
Immunogénicité
Dans les études cliniques sur le psoriasis et le rhumatisme psoriasique, des anticorps dirigés contre l’ustekinumab sont apparus chez jusqu’à 12,4 % des patients traités par l’ustekinumab. Dans les études cliniques sur la maladie de Crohn et la colite ulcéreuse, des anticorps dirigés contre l’ustekinumab sont apparus chez 2,9 % et 4,6 % des patients, respectivement, lorsqu’ils ont reçu ce traitement pendant environ 1 an. Aucune association évidente n’a été établie entre la production d’anticorps contre l’ustekinumab et la survenue de réactions au point d’injection. Cent vingt-trois patients sur 168 (73 %) atteints de psoriasis et de rhumatisme psoriasique présentant un résultat positif au test d’anticorps dirigés contre l’ustekinumab avaient des anticorps neutralisants. Chez les patients présentant des anticorps dirigés contre l’ustekinumab, les taux sériques médians ou moyens d’ustekinumab étaient systématiquement inférieurs aux taux notés chez les patients chez lesquels ces anticorps étaient absents ou indécelables, et le traitement tendait à être moins efficace chez ces patients présentant des anticorps. Toutefois, la présence de ces anticorps n’écartait pas la possibilité d’une réponse clinique.
En général, les tests d’immunogénicité sont spécifiques à chaque produit. Il n’est donc pas pertinent de comparer les titres d’anticorps que différents produits engendrent ni de comparer les titres d’anticorps obtenus dans différents tests sans validation croisée.
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
L’innocuité de l’ustekinumab a été étudiée dans le cadre de deux études de phase III menées auprès d’enfants atteints de psoriasis en plaques modéré ou grave. La première étude portait sur 110 patients âgés de 12 à 17 ans traités pendant une période allant jusqu’à 60 semaines (CADMUS). La deuxième étude portait sur 44 patients âgés de 6 à 11 ans traités pendant une période allant jusqu’à 56 semaines (CADMUS Jr). En général, les événements indésirables signalés dans ces deux études étaient similaires à ceux observés dans les études précédentes menées chez des adultes atteints de psoriasis en plaques.
Adolescents (12 à 17 ans)
Tableau 11. Effets indésirables signalés par > 5 % des patients pendant la période contrôlée par placebo de l’étude CADMUS
| Ustekinumab | |||
| Moitié de la posologie | |||
| Placebo | |||
| standard | Posologie standard | ||
| Patients traités | n = 37 | n = 37 | n = 36 |
Infections et infestations Infection des voies respiratoires supérieures 2 (5,4 %) 1 (2,7 %) 3 (8,3 %) Troubles du système nerveux Céphalées 2 (5,4 %) 4 (10,8 %) 3 (8,3 %) Troubles gastro-intestinaux Diarrhée 0 0 2 (5,6 %) | |||
Enfants (6 à 11 ans)
Aucun nouveau problème d’innocuité n’a été repéré chez les enfants âgés de 6 à 11 ans et le profil d’innocuité observé chez ces patients était similaire au profil d’innocuité observé chez les adolescents âgés de 12 à 17 ans traités par l’ustekinumab.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les effets indésirables suivants sont survenus à une fréquence inférieure à 1 % pendant la période contrôlée des essais cliniques sur l’ustekinumab :
Troubles généraux et atteintes au point d’administration : réactions au point d’injection (y compris œdème, prurit, induration, hémorragie, hématome), asthénie
Infections et infestations : cellulite, zona, infections virales des voies respiratoires supérieures, mycoses vulvovaginales, infections dentaires
Troubles psychiatriques : dépression
Troubles respiratoires, thoraciques et médiastinaux : congestion nasale
Trouble de la peau et du tissu sous-cutané : acné
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives
Pendant la période contrôlée par placebo des études de phase II et de phase III sur le psoriasis (jusqu’à la fin de la semaine 12), des augmentations de la glycémie non à jeun ont été observées, comme l’indique le Tableau 12. La portée clinique de ces variations glycémiques est inconnue. Aucune augmentation correspondante n’a été observée chez les mêmes sujets en ce qui concerne la glycémie à jeun.
Tableau 12. Proportion de patients présentant une glycémie non à jeun élevée dans les essais cliniques
| Augmentation de la glycémie non à jeun | Placebo n (%) | Groupes sous | ||
| ustekinumab confondus | ||||
| n (%) | ||||
Nombre de patients 730 1580 Sujets ayant présenté une valeur anormale 49 (6,7 %) 83 (5,3 %) Sujets ayant présenté > 1 valeur anormale 9 (1,2 %) 35 (2,2 %) | ||||
8.5 Effets indésirables observés après la mise en marché
D’autres événements indésirables signalés après la commercialisation de l’ustekinumab dans le monde sont inclus dans le Tableau 13. Étant donné que ces événements sont signalés volontairement par une population de taille incertaine, il n’est pas toujours possible d’estimer de façon fiable leur fréquence ou d’établir un lien de causalité avec l’exposition à l’ustekinumab.
Tableau 13. Événements signalés après la commercialisation
| Troubles du système immunitaire | Réactions d’hypersensibilité (y compris éruption cutanée et urticaire) Réactions allergiques graves (y compris réaction anaphylactique et œdème de Quincke) |
| Infections et infestations | Infections des voies respiratoires inférieures |
Troubles respiratoires, thoraciques et médiastinaux | Alvéolite allergique, pneumopathie à éosinophiles |
| Troubles de la peau et du tissu sous-cutané | Psoriasis pustuleux Dermatite exfoliative, psoriasis érythrodermique, vasculite d’hypersensibilité |
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
L’ustekinumab n’a pas fait l’objet d’études portant spécifiquement sur les interactions médicamenteuses.
Dans une analyse pharmacocinétique de population, l’effet sur la pharmacocinétique de l’ustekinumab des médicaments concomitants utilisés le plus souvent chez les patients atteints de psoriasis (paracétamol/acétaminophène, ibuprofène, acide acétylsalicylique, metformine, atorvastatine, naproxène, lévothyroxine, hydrochlorothiazide, vaccins antigrippaux) a été évalué et aucun des médicaments concomitants n’a exercé d’effet significatif. Dans les études sur le rhumatisme psoriasique, l’utilisation concomitante de MTX n’a pas semblé influencer la pharmacocinétique de l’ustekinumab. Dans les études sur le traitement d’induction de la maladie de Crohn et de la colite ulcéreuse, des immunomodulateurs (6-MP, AZA et MTX) ont été utilisés en concomitance chez environ 30 % des patients, et des corticostéroïdes ont été administrés en concomitance chez environ 40 % et 50 % des patients atteints respectivement de la maladie de Crohn et de la colite ulcéreuse. L’utilisation de ces traitements concomitants ne semblait pas avoir influencé la pharmacocinétique de l’ustekinumab.
9.3 Interactions médicament-comportement
La consommation de tabac ou d’alcool n’a eu aucun effet sur le comportement pharmacocinétique de l’ustekinumab.
9.4 Interactions médicament-médicament
Vaccins vivants
Il faut éviter d’administrer des vaccins vivants pendant un traitement par Wezlana / Wezlana I.V. (voir la section Immunisation). Des renseignements sur l’administration de vaccins vivants à des nourrissons exposés à l’ustekinumab in utero sont fournis dans une section antérieure de cette monographie de produit (voir la section Exposition du nourrisson in utero).
Immunosuppresseurs
L’innocuité et l’efficacité de l’ustekinumab en association avec des immunosuppresseurs ou une photothérapie n’ont pas été évaluées (voir la section Traitement immunosuppresseur concomitant).
Substrats du CYP450
Les effets de l’IL-12 ou de l’IL-23 sur la régulation des enzymes du CYP450 ont été évalués lors d’une étude in vitro utilisant des hépatocytes humains. Il a été établi, dans le cadre de cette étude, que l’IL-12 et/ou l’IL-23 à des concentrations de 10 ng/mL ne modifiaient pas les activités enzymatiques du CYP450 humain (CYP1A2, 2B6, 2C9, 2C19, 2D6 ou 3A4). La portée clinique de ces données est inconnue, mais d’après ces résultats, il n’est pas nécessaire d’ajuster la dose chez les patients qui reçoivent un traitement concomitant par des substrats du CYP450.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec les épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’ustekinumab est un anticorps monoclonal IgG1қ entièrement humain, premier agent de sa classe, qui présente une spécificité pour la sous-unité protéique p40 qu’ont en commun les cytokines humaines interleukines IL-12 et IL-23.
L’ustekinumab inhibe la bioactivité de l’IL-12 et de l’IL-23 humaines en empêchant la p40 de se lier à la protéine réceptrice IL-12Rβ1 exprimée à la surface des cellules immunitaires. L’ustekinumab est incapable de se lier aux interleukines IL-12 ou IL-23 déjà fixées aux récepteurs de la surface cellulaire IL-12Rβ1. Il est donc improbable que l’ustekinumab contribue à la cytotoxicité médiée par le complément ou par des anticorps des cellules exprimant les récepteurs IL-12 ou IL-23.
Les interleukines IL-12 et IL-23 sont des cytokines hétérodimériques sécrétées par des cellules présentatrices de l’antigène activées, tels les macrophages et les cellules dendritiques. L’IL-12 stimule les cellules tueuses naturelles (cellules NK), favorise la différenciation des lymphocytes T CD4+ en lymphocytes T auxiliaires de type 1 (Th1) et stimule la production d’interféron gamma (IFNƴ). L’IL-23 induit la voie des lymphocytes T auxiliaires de type 17 (Th17) et favorise la sécrétion d’IL-17A, d’IL-21 et d’IL-22. Les taux d’IL-12 et d’IL-23 sont élevés dans la peau et le sang des patients atteints de psoriasis, et la présence de la protéine IL12/23p40 dans le sérum des patients atteints de rhumatisme psoriasique différencie ces derniers des personnes en bonne santé, ce qui témoigne du rôle joué par l’IL-12 et l’IL-23 dans la physiopathologie des maladies inflammatoires s’apparentant au psoriasis. Les polymorphismes génétiques des gènes IL23A, IL23R et IL-12B contribuent à la prédisposition à ces maladies. De plus, les taux d’expression d’IL-12 et d’IL-23 sont très élevés dans les lésions psoriasiques, et l’induction de l’IFNƴ médiée par l’IL-12 correspond à l’activité du psoriasis. Des lymphocytes T sensibles à l’IL-23 ont été trouvés dans les enthèses d’un modèle murin d’arthrite inflammatoire dans lequel l’IL-23 provoque l’inflammation des enthèses. En outre, certaines données précliniques laissent entendre que l’IL-23 et les voies en aval interviendraient dans l’érosion et la destruction osseuse par régulation positive du ligand du récepteur activateur du facteur nucléaire κB (RANKL), qui active les ostéoclastes.
Chez les patients atteints de la maladie de Crohn, les taux d’IL-12 et d’IL-23 sont élevés dans les intestins et les ganglions lymphatiques.
En se liant à la sous-unité protéique p40 commune à l’IL-12 et à l’IL-23, il est probable que l’ustekinumab exerce ses effets cliniques dans le traitement du psoriasis, du rhumatisme psoriasique, de la maladie de Crohn et de la colite ulcéreuse en inhibant les voies Th1 et Th17 induites par ces cytokines, qui sont impliquées dans la pathologie de ces maladies.
10.2 Pharmacodynamie
Le traitement par l’ustekinumab s’est traduit par une amélioration notable des paramètres histologiques du psoriasis, dont l’hyperplasie épidermique et la prolifération cellulaire. Ces résultats cadrent avec l’efficacité clinique observée. Chez les patients atteints de psoriasis ou de rhumatisme psoriasique, l’ustekinumab n’a eu aucun effet apparent sur les pourcentages de populations de cellules immunitaires circulantes, y compris les sous-populations de lymphocytes T naïfs et de lymphocytes T mémoire, ni sur les taux de cytokines circulantes. Les marqueurs systémiques d’inflammation étaient présents en concentrations mesurables dans le sérum au départ, et 4 marqueurs (MDC, FCEV, M-CSF-1 et YKL-40) affichaient des différences modestes de concentration après le traitement chez les patients traités par l’ustekinumab comparativement à ceux ayant reçu un placebo.
Le traitement par l’ustekinumab s’est traduit par une baisse de l’expression génique de ses cibles moléculaires IL-12 et IL-23, comme l’ont révélé les analyses de l’ARN messager extrait de biopsies de lésions cutanées de patients atteints de psoriasis au début du traitement et jusqu’à deux semaines après le traitement. De plus, l’ustekinumab a diminué l’expression génique des cytokines et chimiokines inflammatoires telles que MCP-1, TNF-alpha, IP-10 et IL-8 dans les biopsies de lésions cutanées. Ces résultats cadrent avec le bienfait clinique important observé avec le traitement par l’ustekinumab.
Dans le cadre des études sur le psoriasis et le rhumatisme psoriasique, la réponse clinique (amélioration du score PASI ou ACR, respectivement) semble liée aux taux sériques d’ustekinumab. Les patients atteints de psoriasis dont la réponse PASI était plus élevée ont affiché des concentrations sériques médianes d’ustekinumab plus élevées que ceux dont la réponse clinique était plus faible. Dans les études sur le psoriasis, le pourcentage de patients atteints de psoriasis ayant obtenu une réponse PASI 75 a augmenté parallèlement à l’augmentation du taux sérique d’ustekinumab. Le pourcentage de patients ayant obtenu une réponse PASI 75 à la semaine 28 était plus élevé lorsque la concentration sérique minimale à la semaine 28 était elle-même plus élevée. Dans les études sur le rhumatisme psoriasique, les patients ayant obtenu une réponse ACR 20 ont affiché des concentrations sériques médianes d’ustekinumab plus élevées que ceux n’ayant pas obtenu une réponse ACR 20. La proportion de patients ayant obtenu une réponse ACR 20 et ACR 50 a augmenté parallèlement à l’augmentation du taux sérique d’ustekinumab.
Chez les patients atteints de la maladie de Crohn ou de colite ulcéreuse, le traitement par l’ustekinumab ou l’ustekinumab pour injection a produit une diminution significative des marqueurs inflammatoires, dont la protéine C-réactive (PCR) et la calprotectine fécale. Chez les patients atteints de la maladie de Crohn, une diminution de l’expression des gènes codant pour IL-12Rβ1 et IL-23 a été observée dans les tissus enflammés du côlon chez les patients ayant répondu au traitement par l’ustekinumab pour injection alors qu’aucun changement significatif n’a été observé chez les patients ayant reçu le placebo, à la semaine 6.
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques médians de l’ustekinumab après une administration unique par voie sous-cutanée chez des adultes atteints de psoriasis sont présentés au Tableau 14. Les paramètres pharmacocinétiques de l’ustekinumab (Cl/F, Vdz/F et t1/2) ont été généralement comparables pour les doses de 45 mg et de 90 mg administrées par voie sous-cutanée.
Tableau 14. Résumé des paramètres pharmacocinétiques de l’ustekinumab après une administration unique par voie sous-cutanée de 45 mg ou de 90 mg chez des adultes atteints de psoriasis
| Dose | 45 mg | 90 mg | ||||
| Paramètre | n | Médiane | Moyenne | n | Médiane | Moyenne |
| pharmacocinétique | (intervalle) | (± ÉT) | (intervalle) | (± ÉT) | ||
Cmax (mcg/mL) 22 2,4 (1,0 à 5,4) 2,7 (± 1,2) 24 5,3 (1,2 à 12,3) 6,1 (± 3,6) Tmax (jours) 22 13,5 15,3 24 7,0 9,9 (1,9 à 58,2) (± 13,5) (2,9 à 27,1) (± 7,4) ASC (mcg·jour/mL) 18 84,9 (31,2 à 1261,9) 196,7 (± 298,2) 21 226,9 (57,1 à 755,5) 274,9 (± 206,5) t1/2 (jours) 18 19,8 (5,0 à 353,6) 45,6 (± 80,2) 21 21,2 (13,6 à 85,8) 26,7 (± 19,3) Cl/F (mL/jour/kg) 18 5,3 (0,2 à 12,9) 5,8 (± 3,5) 21 4,5 (1,5 à 14,9) 5,7 (± 3,6) Vdz/F (mL/kg) 18 154,2 (32,6 à 280,5) 160,5 (± 64,5) 21 160,5 (37,3 à 354,1) 178,7 (± 85,2) | ||||||
Source des données : C0379T04 CSR
Linéarité de la dose
L’exposition générale à l’ustekinumab (Cmax et ASC) a augmenté de façon linéaire après l’administration sous-cutanée de doses uniques allant d’environ 24 mg à 240 mg chez des patients atteints de psoriasis.
Dose unique par rapport aux doses multiples
Le profil de concentration sérique associé à l’ustekinumab en fonction du temps s’est avéré généralement prévisible après l’administration d’une ou de plusieurs doses par voie sous-cutanée suivant un modèle à compartiment unique. Chez les patients atteints de psoriasis, lors de l’administration sous-cutanée de deux doses initiales à la semaine 0 et à la semaine 4 suivies d’une dose toutes les 12 semaines, les concentrations sériques de l’ustekinumab ont atteint l’état d’équilibre à la semaine 28 ou plus tôt. La concentration minimale médiane à l’état d’équilibre variait de 0,21 à 0,26 mcg/mL (dose de 45 mg; n = 242 à 390) et de 0,47 à 0,49 mcg/mL (dose de 90 mg; n = 236 à 386) chez les patients atteints de psoriasis. Aucune accumulation sérique apparente de l’ustekinumab n’a été observée avec le temps lorsque le médicament a été administré par voie sous-cutanée toutes les 12 semaines.
Analyse pharmacocinétique de population
Parmi les facteurs démographiques (tels que sexe, race, âge, morphologie), les caractéristiques physiques ou biochimiques des patients au départ, leurs antécédents médicaux ou pharmacothérapeutiques ou leurs médicaments concomitants tels qu’évalués dans le cadre d’une analyse pharmacocinétique de population, seuls le poids corporel, une comorbidité diabétique et une réaction immunitaire positive vis-à-vis de l’ustekinumab se sont avérés des covariables importantes influençant l’exposition systémique à l’ustekinumab chez des patients atteints d’un psoriasis modéré ou grave. Le poids corporel et une réaction immunitaire positive vis-à-vis de l’ustekinumab se sont aussi avérés des covariables importantes influençant l’exposition générale à l’ustekinumab chez des patients atteints de rhumatisme psoriasique. Cependant, il faudrait évaluer la pertinence clinique des effets de ces covariables importantes en même temps que les données sur l’efficacité clinique et l’innocuité.
Absorption
Le délai médian avant d’atteindre la concentration sérique maximale (tmax) était de 8,5 jours après l’administration sous-cutanée d’une dose unique de 90 mg à des sujets sains (n = 30). Les valeurs médianes du Tmax de l’ustekinumab après l’administration sous-cutanée d’une dose unique de 45 mg ou de 90 mg à des patients atteints de psoriasis étaient comparables à celles observées chez les sujets sains.
La biodisponibilité absolue (F) de l’ustekinumab après l’administration d’une dose unique par voie sous-cutanée a été estimée à 57,2 % chez les patients atteints de psoriasis (n = 17).
Après l’administration intraveineuse de la dose d’induction recommandée, la concentration sérique maximale médiane d’ustekinumab était de 126,1 mcg/mL (écart interquartile : 106,1 à 146,2 mcg/mL) chez les patients atteints de la maladie de Crohn et de 127,0 mcg/mL (écart interquartile : 109,2 à 145,9 mcg/mL) chez les patients atteints de colite ulcéreuse. À partir de la semaine 8, la dose d’entretien de 90 mg d’ustekinumab a été administrée par voie sous-cutanée toutes les 8 ou 12 semaines. La concentration d’ustekinumab à l’état d’équilibre a été atteinte dès le début de l’administration de la deuxième dose d’entretien.
Après l’administration sous-cutanée de la dose d’entretien de 90 mg d’ustekinumab toutes les 8 semaines, les concentrations minimales médianes à l’état d’équilibre variaient de 1,97 à 2,24 mcg/mL chez les patients atteints de la maladie de Crohn et de 2,69 à 3,09 mcg/mL chez les patients atteints de colite ulcéreuse. Après l’administration sous-cutanée de la dose d’entretien de 90 mg d’ustekinumab toutes les 12 semaines, les concentrations minimales médianes à l’état d’équilibre variaient de 0,61 à 0,76 mcg/mL chez les patients atteints de la maladie de Crohn et de 0,92 à 1,19 mcg/mL chez les patients atteints de colite ulcéreuse. Les concentrations minimales d’ustekinumab à l’état d’équilibre obtenues après l’administration de 90 mg d’ustekinumab toutes les 8 semaines ont été associées à des taux de rémission clinique plus élevés que les concentrations minimales à l’état d’équilibre obtenues après l’administration de 90 mg d’ustekinumab toutes les 12 semaines.
Distribution
Après l’administration d’une dose unique par voie sous-cutanée à des patients atteints de psoriasis, le volume de distribution apparent médian pendant la phase terminale (Vdz/F) a varié de 76 à 161 mL/kg (n = 4 à 21).
Dans une analyse pharmacocinétique de population de l’ustekinumab chez les patients atteints de la maladie de Crohn, le volume de distribution total à l’état d’équilibre était de 4,62 litres et il était de 4,44 litres chez les patients atteints de colite ulcéreuse.
Métabolisme
La voie métabolique précise de l’ustekinumab est inconnue.
Élimination
La clairance apparente (Cl/F) médiane de l’ustekinumab après l’administration d’une dose unique par voie sous-cutanée à des patients atteints de psoriasis a varié de 2,7 à 5,3 mL/jour/kg. La
demi-vie médiane (t1/2) de l’ustekinumab était d’environ 3 semaines chez les patients atteints de psoriasis ou de rhumatisme psoriasique, de la maladie de Crohn ou de colite ulcéreuse et variait de 15 à 32 jours dans l’ensemble des études sur le psoriasis et le rhumatisme psoriasique (n = 4 à 55).
Dans une analyse pharmacocinétique de population, la clairance de l’ustekinumab était de 0,19 L/jour (IC à 95 % : 0,185 à 0,197) chez les patients atteints de la maladie de Crohn et de 0,19 L/jour (IC à 95 % : 0,179 à 0,192) chez les patients atteints de colite ulcéreuse, avec une demi-vie d’élimination terminale médiane estimée d’environ 19 jours chez les patients atteints de la maladie de Crohn ou de colite ulcéreuse.
Populations particulières et états pathologiques
Enfants (< 18 ans) : L’ustekinumab n’a pas fait l’objet d’études portant sur les enfants de moins de 6 ans atteints de psoriasis en plaques. On ne dispose d’aucune donnée pharmacocinétique chez les enfants atteints de la maladie de Crohn ou de colite ulcéreuse. L’ustekinumab pour injection n’a pas fait l’objet d’études chez les enfants.
Les concentrations sériques d’ustekinumab chez les patients de 6 à 17 ans atteints de psoriasis en plaques, traités par la dose recommandée en fonction du poids, étaient généralement comparables à celles de la population adulte atteinte de psoriasis traitée par la dose adulte.
Personnes âgées (> 65 ans) : Aucune étude n’a été menée spécifiquement chez les patients
âgés. Une analyse pharmacocinétique de population a indiqué qu’il n’y a aucune variation apparente de la clairance (Cl/F) et du volume de distribution (Vd/F) estimés chez les patients de 65 ans ou plus.
Sexe
Le sexe n’a eu aucune incidence sur la clairance apparente de l’ustekinumab.
Origine ethnique
La race n’a eu aucune incidence sur la clairance apparente de l’ustekinumab.
Insuffisance hépatique
On ne dispose d’aucune donnée pharmacocinétique sur les patients dont la fonction hépatique est compromise.
Insuffisance rénale
On ne dispose d’aucune donnée pharmacocinétique sur les patients atteints d’insuffisance rénale.
Obésité
Incidence du poids sur la pharmacocinétique
Chez les patients atteints de psoriasis ou de rhumatisme psoriasique, le poids avait une incidence sur les concentrations sériques d’ustekinumab. À doses égales, les patients de poids plus élevé (> 100 kg) ont présenté des concentrations sériques médianes d’ustekinumab plus faibles que les patients de poids moins élevé (≤ 100 kg). Toutefois, en tenant compte des deux doses, on a constaté que la concentration minimale médiane de l’ustekinumab chez les patients de poids corporel plus élevé (> 100 kg) dans le groupe ayant reçu la dose de 90 mg était comparable à celle observée chez les patients de poids moins élevé (≤ 100 kg) dans le groupe ayant reçu la dose de 45 mg.
11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION
Wezlana / Wezlana I.V. doit être conservé au réfrigérateur à une température comprise entre 2 et 8 °C et protégé de la lumière. Conserver le produit à l’abri de la lumière dans sa boîte d’origine jusqu’au moment de l’utiliser. Ne pas congeler. Ne pas agiter.
Au besoin, les seringues préremplies individuelles Wezlana, les fioles de 45 mg et les auto-injecteurs préremplis ConfiPen peuvent être conservés dans leur boîte d’origine à l’abri de la lumière, à la température ambiante, jusqu’à 30 °C, pendant une période unique allant jusqu’à 30 jours. Noter la date à laquelle la seringue préremplie, la fiole de 45 mg ou l’auto-injecteur prérempli ConfiPen sont retirés pour la première fois du réfrigérateur et la nouvelle date de péremption sur la boîte. La nouvelle date de péremption ne doit pas dépasser la date de péremption originale imprimée sur la boîte. Une fois que la seringue préremplie, la fiole de 45 mg ou l’auto-injecteur prérempli ConfiPen ont été conservés à la température ambiante, ils ne doivent pas être remis au réfrigérateur. Jeter la seringue préremplie, la fiole de 45 mg ou l’auto-injecteur prérempli ConfiPen s’ils ne sont pas utilisés dans les 30 jours suivant le début de la conservation à température ambiante.
Au besoin, la solution pour perfusion diluée de Wezlana I.V. peut être conservée pendant une période maximale de 8 heures à la température ambiante. Ne pas congeler. Jeter toute portion inutilisée de la solution pour perfusion.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Après l’administration de Wezlana / Wezlana I.V., jeter toute portion inutilisée. La seringue ou l’auto-injecteur ConfiPen doivent être déposés dans un contenant imperforable destiné aux seringues et aux aiguilles. Il faut enseigner aux patients et aux aidants la technique d’administration ainsi que la manière correcte de jeter les seringues et les aiguilles, et leur faire comprendre qu’il ne faut pas réutiliser ces articles.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
Nom propre : ustekinumab
Nom chimique : ustekinumab
Formule moléculaire et masse moléculaire : L’ustekinumab est un anticorps monoclonal IgG1κ humain ayant un poids moléculaire approximatif de 148 079 à 149 660 daltons.
Formule de structure :
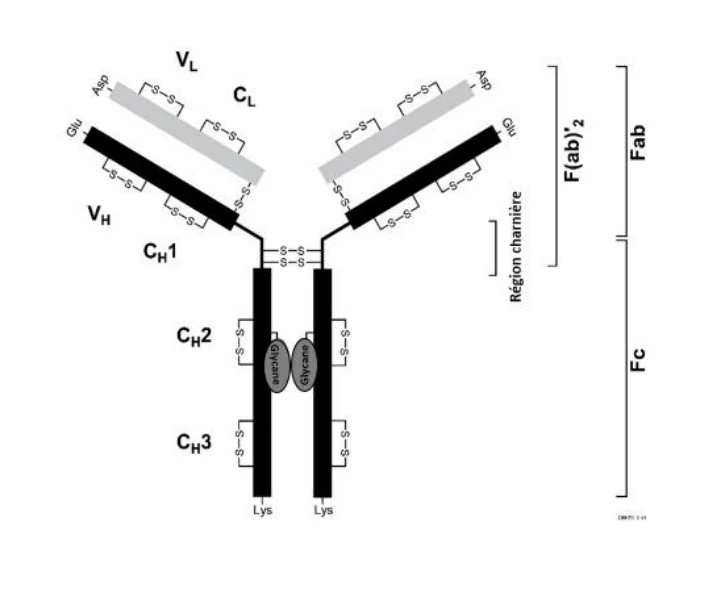
Propriétés physicochimiques : Wezlana / Wezlana I.V. (ustekinumab) est une solution stérile incolore à jaune pâle qui ne contient aucun agent de conservation, peut présenter quelques petites particules translucides et dont le pH approximatif est de 6,0.
Caractéristiques du produit :
Wezlana, un anticorps monoclonal IgG1κ humain, est un antagoniste des interleukines humaines IL-12 et IL-23. Wezlana est produit au moyen d’une technique de recombinaison de l’ADN à partir d’une lignée cellulaire provenant d’une espèce mammifère (cellules ovariennes de hamster chinois). Le procédé de fabrication comprend des étapes d’élimination des virus. L’ustekinumab est formé de 1 326 acides aminés et sa masse moléculaire approximative varie de 148 079 à 149 690 daltons.
14 ESSAIS CLINIQUES
14.4 Essais cliniques – Médicament biologique de référence
Psoriasis en plaques – Adultes
L’innocuité et l’efficacité de l’ustekinumab ont été évaluées dans le cadre de deux études multicentriques, randomisées, contrôlées par placebo et à double insu (PHOENIX 1 et
PHOENIX 2), qui ont été menées auprès de patients âgés de 18 ans ou plus qui présentaient un psoriasis en plaques chronique (depuis plus de 6 mois) avec une atteinte d’au moins 10 % de la surface corporelle, qui avaient un score PASI (Psoriasis Area and Severity Index) ≥ 12 et à qui convenait la photothérapie ou un traitement à action générale. Les patients atteints de psoriasis en gouttes, de psoriasis érythrodermique ou de psoriasis pustuleux ont été exclus des études. Aucun traitement antipsoriasique concomitant n’était autorisé durant l’étude, à l’exception de l’application de corticostéroïdes topiques de faible puissance sur le visage et à l’aine après 12 semaines. Au total, 1 996 patients ont été inclus dans les deux études. L’innocuité et l’efficacité de l’ustekinumab n’ont pas été établies au-delà de 5 ans.
De plus, une étude multicentrique randomisée et contrôlée par témoin actif (ACCEPT) a comparé l’innocuité et l’efficacité de l’ustekinumab et de l’étanercept chez des patients âgés de 18 ans ou plus qui présentaient un psoriasis en plaques chronique (depuis plus de 6 mois) avec une atteinte d’au moins 10 % de la surface corporelle, un score PASI ≥ 12 et un score d’évaluation globale par le praticien (PGA) ≥ 3. Ces patients étaient candidats à une photothérapie ou à un traitement à action générale et ils avaient présenté une réponse insatisfaisante, une intolérance ou une contre-indication à la cyclosporine, au méthotrexate ou à la PUVAthérapie. Un total de 903 patients a été inclus dans l’étude.
Les caractéristiques pathologiques initiales étaient similaires dans les études PHOENIX 1 et 2 (Tableau 15 et Tableau 16). Dans les deux études, les patients de tous les groupes de traitement présentaient au départ un score PASI médian compris entre 17 et 18. Environ les deux tiers de l’ensemble des patients avaient été traités antérieurement par photothérapie; 69 % des patients avaient reçu un traitement à action générale classique ou un traitement biologique contre le psoriasis : 56 % avaient reçu un traitement à action générale classique et 43 % avaient reçu un traitement biologique. Au total, 28 % des participants avaient des antécédents de rhumatisme psoriasique. Des caractéristiques pathologiques similaires ont été notées dans l’étude ACCEPT (Tableau 15 et Tableau 16).
Tableau 15. Résumé des caractéristiques démographiques des patients ayant pris part aux études PHOENIX 1, PHOENIX 2 et ACCEPT
| No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge | Sexe | ||
| moyen | |||||||
| (intervalle) | |||||||
C0743T08 (PHOENIX 1) Contrôlée par placebo à double insu Doses fixes : Placebo (n = 255) Placebo → 45 mg SCa (n = 123) Placebo → 90 mg SCa (n = 120) 45 mg SC, semaines 0 et 4, puis toutes les 12 semaines (n = 255) 90 mg SC, semaines 0 et 4, puis toutes les 12 semaines (n = 256) n = 766 45,3 (19 à 76) M = 531 F = 235 | |||||||
| No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge | Sexe | ||
| moyen | |||||||
| (intervalle) | |||||||
C0743T09 (PHOENIX 2) Contrôlée par placebo à double insu Doses fixes : Placebo (n = 410) Placebo → 45 mg SCa (n = 197) Placebo → 90 mg SCa (n = 195) 45 mg SC, semaines 0 et 4, puis toutes les 12 semaines (n = 409) 90 mg SC, semaines 0 et 4, puis toutes les 12 semaines (n = 411) n = 1230 46,2 (18 à 86) M = 840 F = 390 | |||||||
C0743T12 (ACCEPT) Contrôlée par témoin actif avec évaluation à l’insu Doses fixes : Étanercept à 50 mg (n = 347) 2 fois par semaine pendant 12 semaines Ustekinumab à 45 mg (n = 209), semaines 0 et 4 Ustekinumab à 90 mg (n = 347), semaines 0 et 4 n = 903 45,0 (18 à 81) M = 613 F = 290 | |||||||
a. Les groupes placebo sont passés à l’ustekinumab (45 mg ou 90 mg) aux semaines 12 et 16 et ont reçu le médicament toutes les 12 semaines par la suite.
Tableau 16. Caractéristiques pathologiques initiales des études PHOENIX 1, PHOENIX 2 et
ACCEPT
PHOENIX 1 PHOENIX 2 ACCEPT
Placebo Ustekinumab Placebo Ustekinumab Étanercept Ustekinumab
Patients randomisés à
la semaine 0
n = 255 n = 511 n = 410 n = 820 n = 347 n = 556
Surface corporelle
atteinte médiane
22,0 21,0 20,0 21,0 19,0 20,0
Surface corporelle
atteinte ≥ 20 %
145 (57 %) 276 (54 %) 217 (53 %) 445 (54 %) 169 (49 %) 289 (52 %)
Score PASI médian 17,80 17,4 16,90 17,60 16,8 17,1
Score PASI ≥ 20 91 (36 %) 169 (33 %) 133 (32 %) 300 (37 %) 102 (29 %) 205 (37 %)
Score PGA d’atteinte
marquée ou grave 112 (44 %) 223 (44 %) 160 (39 %) 328 (40 %) 148 (43 %) 242 (44 %)
Antécédents de
rhumatisme
psoriasique 90 (35 %) 168 (33 %) 105 (26 %) 200 (24 %) 95 (27 %) 157 (28 %)
Photothérapie
antérieure
150 (59 %) 342 (67 %) 276 (67 %) 553 (67 %) 224 (65 %) 368 (66 %)
Traitement à action
générale classique
antérieur, sauf agents
biologiquesa 142 (56 %) 282 (55 %) 241 (59 %) 447 (55 %) 199 (57 %) 311 (56 %)
Traitement antérieur
par agent à action
générale classique ou
agent biologiquea 189 (74 %) 364 (71 %) 287 (70 %) 536 (65 %) 218 (63 %) 337 (61 %)
Absence de réponse,
contre-indication ou
intolérance à
≥ 1 traitement
classiquea 139 (55 %) 270 (53 %) 254 (62 %) 490 (60 %) 347 (100 %)
555 (100 %)
Absence de réponse,
contre-indication ou
intolérance à
≥ 3 traitements
classiquesa 30 (12 %) 54 (11 %) 66 (16 %) 134 (16 %) 52 (15 %) 78 (14 %)
a. Dans les études PHOENIX 1 et 2, les agents à action générale classiques incluent : acitrétine, PUVA, méthotrexate et cyclosporine. Dans l’étude ACCEPT, les agents à action générale classiques incluent : PUVA, méthotrexate et cyclosporine. Au début de l’étude ACCEPT, les patients ne devaient pas avoir reçu d’étanercept antérieurement, mais dans les études PHOENIX 1 et 2, les patients pouvaient avoir déjà reçu de l’étanercept.
L’étude PHOENIX 1 a évalué l’innocuité et l’efficacité de l’ustekinumab par rapport à un placebo chez 766 patients atteints de psoriasis en plaques. Les patients ont été randomisés en proportions égales au placebo, à l’ustekinumab à 45 mg et à l’ustekinumab à 90 mg. Les patients
randomisés à l’ustekinumab ont reçu des doses de 45 mg ou de 90 mg aux semaines 0 et 4, puis ont reçu la même dose toutes les 12 semaines. Les patients randomisés au groupe placebo ont reçu le placebo aux semaines 0 et 4 et sont passés à l’ustekinumab (45 mg ou 90 mg) aux semaines 12 et 16, puis à la même dose toutes les 12 semaines. Afin d’évaluer l’efficacité du traitement administré toutes les 12 semaines, les patients ayant obtenu une réponse PASI 75 aux semaines 28 et 40 ont été de nouveau randomisés soit au traitement par l’ustekinumab toutes les 12 semaines, soit au placebo (c.-à-d. interruption du traitement). Les patients qui avaient cessé de recevoir l’ustekinumab à la semaine 40 ont repris le traitement par l’ustekinumab à la dose d’origine dès qu’ils avaient perdu au moins 50 % de l’amélioration PASI enregistrée à la semaine 40. Les patients ont été suivis pendant au moins 76 semaines.
L’étude PHOENIX 2 a évalué l’innocuité et l’efficacité de l’ustekinumab par rapport à un placebo chez 1 230 patients atteints de psoriasis en plaques. Le plan d’étude était identique à celui de l’essai PHOENIX 1 jusqu’à la semaine 28.
Ajustement posologique (administration toutes les 8 semaines)
À la semaine 28, les patients de l’étude PHOENIX 1 qui n’avaient pas répondu au traitement (réponse PASI < 50) ont cessé le traitement et les patients présentant une réponse partielle (réponse PASI ≥ 50 et réponse PASI < 75) sont passés à une dose administrée toutes les 8 semaines. Les patients qui avaient présenté une réponse PASI 75 à la semaine 28 puis une réponse partielle ou une absence de réponse à la semaine 40 sont passés à une dose administrée toutes les 8 semaines.
Dans l’étude PHOENIX 2, les patients ayant obtenu une réponse partielle à la semaine 28 ont été de nouveau randomisés, soit pour poursuivre le traitement par l’ustekinumab toutes les 12 semaines, soit pour passer à un traitement toutes les 8 semaines.
Tous les patients ont été suivis pendant un maximum de 76 semaines dans l’étude PHOENIX 1 et jusqu’à 52 semaines dans l’étude PHOENIX 2, après l’administration de la première dose du médicament à l’étude.
Dans les deux études, le principal critère d’évaluation était le pourcentage de patients ayant obtenu une réduction du score PASI d’au moins 75 % à la semaine 12 par rapport au départ (PASI 75). Les patients ayant obtenu une amélioration ≥ 90 % du score PASI par rapport au départ (PASI 90) étaient considérés comme ayant obtenu une réponse PASI 90, tandis que ceux ayant obtenu une amélioration ≥ 50 % du score PASI par rapport au départ (PASI 50) étaient considérés comme ayant obtenu une réponse PASI 50. L’échelle PGA (Physician’s Global Assessment), composée de 6 catégories allant de 0 (résolu) à 5 (grave) qui correspondent à l’évaluation globale du psoriasis par le médecin en tenant compte de l’épaisseur et de l’induration des plaques, de l’érythème et de la desquamation, était un autre outil clé d’évaluation de l’efficacité.
L’indice DLQI (Dermatology Life Quality Index), un outil dermatologique conçu pour évaluer les répercussions de la maladie sur la qualité de vie du patient, a été utilisé dans les études PHOENIX 1 et PHOENIX 2. Les autres outils d’évaluation de l’efficacité étaient l’indice NAPSI (Nail Psoriasis Severity Index), un score déterminé par le médecin qui mesure la gravité de l’atteinte psoriasique des ongles (PHOENIX 1); l’EVA (échelle visuelle analogique) des démangeaisons, utilisée pour évaluer l’intensité des démangeaisons au moment de l’évaluation (PHOENIX 1); l’échelle HADS (Hospital Anxiety and Depression Scale), un outil d’auto-évaluation conçu pour évaluer des paramètres psychologiques chez les patients aux prises avec des maux physiques (PHOENIX 2); et le WLQ (Work Limitations Questionnaire), un auto-questionnaire composé de 25 questions visant à évaluer les répercussions des problèmes de santé chroniques sur le rendement et la productivité au travail chez les populations actives (PHOENIX 2).
L’essai ACCEPT a comparé l’efficacité de l’ustekinumab à celle de l’étanercept et évalué l’innocuité de l’ustekinumab et de l’étanercept chez les patients atteints de psoriasis modéré ou grave. La phase contrôlée par témoin actif de l’étude, durant laquelle ont été évaluées l’efficacité et l’innocuité de l’étanercept et des deux posologies de l’ustekinumab, s’est déroulée de la semaine 0 à la semaine 12. Cet essai a été conçu pour tester la supériorité de chaque posologie d’ustekinumab comparativement à l’étanercept, et le critère d’évaluation principal était la proportion de patients qui obtenaient une réponse PASI 75 à la semaine 12.
Résultats des études
Le Tableau 17 présente les résultats des études PHOENIX 1 et PHOENIX 2 au regard des principaux paramètres cliniques concernant le psoriasis.
Efficacité selon le principal critère d’évaluation, études PHOENIX 1 et PHOENIX 2
Le début d’action de l’ustekinumab s’est avéré rapide : une amélioration a été observée dans les 2 semaines suivant l’administration de la première dose. Dans les études PHOENIX 1 et PHOENIX 2, un pourcentage nettement plus important de patients randomisés pour recevoir l’ustekinumab ont obtenu une réponse PASI 75 à la semaine 12 par rapport aux patients sous placebo (Tableau 17). Dans l’étude PHOENIX 1, 67 % et 66 % des patients ayant reçu l’ustekinumab à la dose de 45 mg et de 90 mg, respectivement, ont obtenu une réponse PASI 75 à la semaine 12, comparativement à 3 % des patients ayant reçu un placebo. Pour ce qui est de l’étude PHOENIX 2, 67 % et 76 % des patients ayant reçu l’ustekinumab à la dose de 45 mg et de 90 mg, respectivement, ont obtenu une réponse PASI 75 à la semaine 12, comparativement à 4 % des patients ayant reçu un placebo.
Les trois composantes du score PASI (épaisseur et induration des plaques, érythème et desquamation) comptaient de manière similaire dans l’amélioration du score PASI.
L’efficacité de l’ustekinumab s’est révélée significativement supérieure à celle du placebo (p < 0,001) dans tous les sous-groupes définis selon les données démographiques initiales, les caractéristiques cliniques de la maladie (y compris les patients présentant des antécédents de rhumatisme psoriasique) et les médicaments pris antérieurement. Bien que la modélisation pharmacocinétique ait laissé entendre une tendance à la hausse de la clairance apparente (Cl/F) chez les patients diabétiques, on n’a pas observé d’effet systématique sur l’efficacité.
Tableau 17. Résultats cliniques – Études PHOENIX 1 et PHOENIX 2
PHOENIX 1 PHOENIX 2
Placebo Ustekinumab Placebo Ustekinumab
45 mg 90 mg 45 mg 90 mg
Semaine 12
Patients randomisés 255 255 256 410 409 411
Réponse PASI
PASI 50a 26 (10 %) 213 (84 %) 220 (86 %) 41 (10 %) 342 (84 %) 367 (89 %)
PASI 75a 8 (3 %) 171 (67 %) 170 (66 %) 15 (4 %) 273 (67 %) 311 (76 %)
PASI 90a 5 (2 %) 106 (42 %) 94 (37 %) 3 (1 %) 173 (42 %) 209 (51 %)
PASI 100a 0 (0 %) 33 (13 %) 28 (11 %) 0 (0 %) 74 (18 %) 75 (18 %)
Score PGA résolu ou
minimea
10 (4 %) 151 (59 %) 156 (61 %) 18 (4 %) 277 (68 %) 300 (73 %)
Semaine 28
Patients évalués -- 250 243 -- 397 400
Réponse PASI
PASI 50 -- 228 (91 %) 234 (96 %) -- 369 (93 %) 380 (95 %)
PASI 75 -- 178 (71 %) 191 (79 %) -- 276 (70 %) 314 (79 %)
PASI 90 -- 123 (49 %) 135 (56 %) -- 178 (45 %) 217 (54 %)
PASI 100 -- 52 (21 %) 71 (29 %) -- 74 (19 %) 118 (30 %)
Score PGA résolu ou
minime
-- 146 (58 %) 160 (66 %) -- 241 (61 %) 279 (70 %)
a. p < 0,001 pour la comparaison de la dose de 45 mg ou de 90 mg au placebo.
Autres mesures d’efficacité à la semaine 12
Dans les études PHOENIX 1 et PHOENIX 2, le pourcentage de patients randomisés aux groupes traités par l’ustekinumab à 45 mg ou à 90 mg qui ont obtenu un score PGA résolu ou minime et le pourcentage de patients ayant obtenu une réponse PASI 50, PASI 90 ou PASI 100 à la semaine 12 étaient nettement plus élevés par rapport aux patients sous placebo (Tableau 17). Dans l’étude PHOENIX 1, 60 % et 62 % des patients ayant reçu l’ustekinumab à 45 mg et à 90 mg, respectivement, ont obtenu un score PGA résolu ou minime comparativement à 4 % des patients sous placebo. En ce qui a trait à l’étude PHOENIX 2, 68 % et 73 % des patients ayant reçu l’ustekinumab respectivement à 45 mg et à 90 mg ont obtenu un score PGA résolu ou minime comparativement à 5 % des patients ayant reçu un placebo. Dans l’étude PHOENIX 1, 42 % et 37 % des patients ayant reçu l’ustekinumab respectivement à 45 mg et à 90 mg ont obtenu une réponse PASI 90, par rapport à 2 % des patients ayant reçu un placebo. De plus, un pourcentage significativement plus élevé de sujets ayant reçu l’ustekinumab à 45 mg (13 %) ou à 90 mg (11 %) ont obtenu un score PASI de 0 (soit une réponse PASI 100) comparativement au groupe placebo (0,0 %; p < 0,001). Dans l’étude PHOENIX 2, les pourcentages de patients ayant obtenu une réponse PASI 100 et une réponse PASI 90 étaient respectivement de 18 % et de 42 % dans le groupe ayant reçu l’ustekinumab à 45 mg, et de
18 % et de 51 % dans celui ayant reçu l’ustekinumab à 90 mg, comparativement à 1 % dans le groupe placebo. Le pourcentage de patients ayant obtenu une réponse PASI 50 dans l’étude PHOENIX 1 était de 84 % et de 86 % dans les groupes ayant reçu l’ustekinumab respectivement à 45 mg et à 90 mg et de 10 % dans le groupe placebo. De la même manière, 84 % des patients ayant reçu l’ustekinumab à 45 mg, 89 % de ceux ayant reçu l’ustekinumab à 90 mg et 10 % de ceux ayant reçu un placebo ont obtenu une réponse PASI 50 dans l’étude PHOENIX 2 (Tableau 17).
Réponse dans le temps
Dans l’étude PHOENIX 1, le pourcentage de patients ayant obtenu une réponse PASI 50 à la semaine 2 était significativement plus élevé dans les groupes traités par l’ustekinumab (respectivement 9 % et 10 % dans les groupes à 45 mg et à 90 mg) que dans le groupe placebo (2 %) (p < 0,001). Le pourcentage de patients ayant obtenu une réponse PASI 75 à la semaine 4 était significativement plus élevé dans les groupes traités par l’ustekinumab (9 % et 12 % dans les groupes ayant reçu 45 mg et 90 mg, respectivement) comparativement au placebo (0,4 %) (p < 0,001). La réponse maximale a été obtenue le plus souvent à la semaine 24 dans les groupes traités par l’ustekinumab à 45 mg ou à 90 mg et, en général, les taux de réponse se sont maintenus jusqu’à la semaine 36 (Figure 1). Dans l’étude PHOENIX 1, les taux de réponse PASI 75 à la semaine 24 étaient de 76 % dans le groupe sous ustekinumab à 45 mg et de 85 % dans celui sous ustekinumab à 90 mg. Les taux de réponse observés à la semaine 16 étaient plus élevés chez les patients ayant reçu la dose de 90 mg que chez ceux ayant reçu la dose de 45 mg, et ces taux plus élevés se sont maintenus jusqu’à la semaine 36 (Figure 1). Dans le cadre de l’étude PHOENIX 2, des résultats similaires ont été observés jusqu’à la semaine 28.
Figure 1. Réponse PASI 75 dans le temps au cours des études PHOENIX 1 et 2
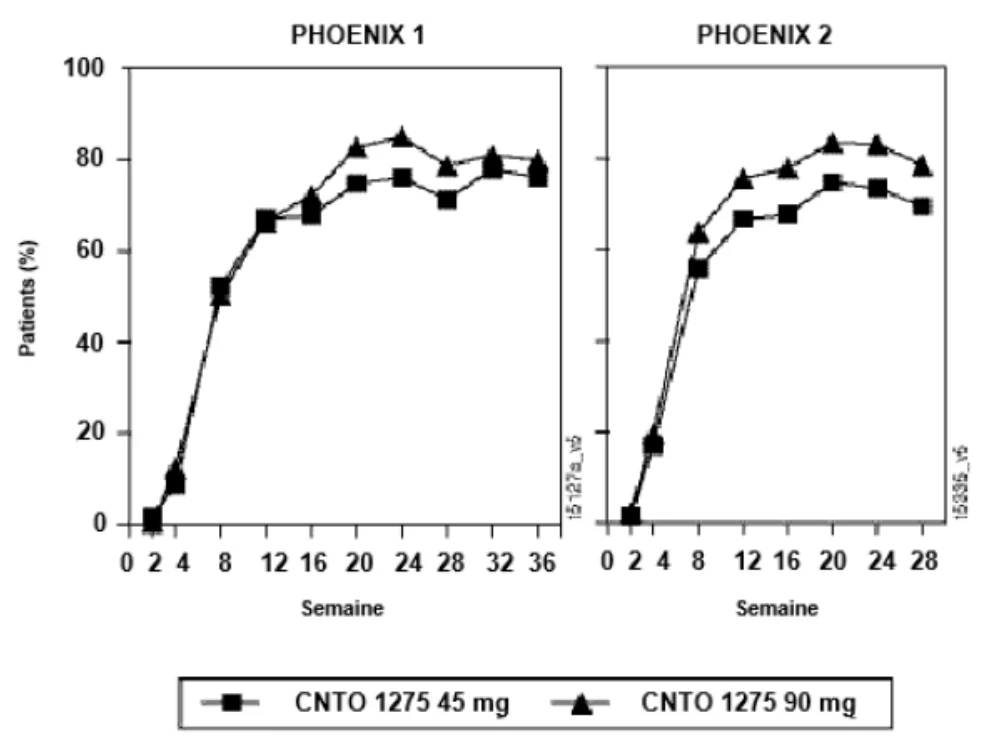
Les analyses prédéterminées de l’efficacité en fonction du poids corporel réalisées dans le cadre des études PHOENIX 1 et PHOENIX 2 n’ont mis en évidence aucune relation dose-réponse
systématique chez les patients qui pesaient ≤ 100 kg. Chez les patients de poids supérieur à 100 kg, un taux plus élevé de réponse PASI 75 a été observé avec la dose de 90 mg qu’avec celle de 45 mg, et un pourcentage plus élevé de patients ayant reçu la dose de 90 mg ont obtenu un score PGA résolu ou minime comparativement à ceux ayant reçu la dose de 45 mg (Tableau 18).
Tableau 18. Résultats cliniques en fonction du poids corporel –
Études PHOENIX 1 et PHOENIX 2
Semaine 12 PHOENIX 1 PHOENIX 2
Placebo Ustekinumab Placebo Ustekinumab
45 mg 90 mg 45 mg 90 mg
Patients randomisés à la
semaine 0
255 255 256 410 409 411
Réponse PASI 75 en
fonction du poids
≤ 100 kg
n 166 168 164 290 297 289
Réponse PASI 75 6 (4 %) 124 (74 %) 107 (65 %) 12 (4 %) 218 (73 %) 225 (78 %) > 100 kg
n 89 87 92 120 112 121
Réponse PASI 75 2 (2 %) 47 (54 %) 63 (68 %) 3 (3 %) 55 (49 %) 86 (71 %) Score PGA résolu ou
minime en fonction du
poids
≤ 100 kg
n 166 168 164 290 297 289
Réponse PGA 7 (4 %) 110 (65 %) 104 (63 %) 16 (6 %) 219 (74 %) 217 (75 %) > 100 kg
n 89 87 92 120 112 121
Réponse PGA 3 (3 %) 44 (51 %) 54 (59 %) 4 (3 %) 59 (53 %) 85 (70 %)
Semaine 28 PHOENIX 1 PHOENIX 2
Ustekinumab Ustekinumab
45 mg 90 mg 45 mg 90 mg n 250 243 397 400 Réponse PASI 75 en
fonction du poids
≤ 100 kg
n 164 153 287 280
Réponse PASI 75 130 (79 %) 124 (81 %) 217 (76 %) 226 (81 %) > 100 kg
n 86 90 110 119
Réponse PASI 75 48 (56 %) 67 (74 %) 59 (54 %) 88 (74 %) Score PGA résolu ou minime en fonction
du poids
≤ 100 kg
n 164 153 287 280 Réponse PGA 107 (65 %) 107 (70 %) 194 (68 %) 208 (74 %) > 100 kg
n 86 90 110 119 Réponse PGA 40 (47 %) 54 (60 %) 49 (45 %) 71 (60 %)
Bienfait thérapeutique de l’utilisation continue à long terme
À la semaine 40 de l’étude PHOENIX 1, parmi les patients qui avaient obtenu une réponse PASI 75 aux semaines 28 et 40, 162 patients ont été de nouveau randomisés pour recevoir l’ustekinumab à 45 mg ou à 90 mg toutes les 12 semaines (traitement d’entretien) et 160 ont été de nouveau randomisés pour recevoir un placebo (retrait du traitement). Le pourcentage de patients ayant maintenu une réponse PASI 75 s’est révélé significativement plus élevé avec le traitement d’entretien continu qu’avec le retrait du traitement (p < 0,001) sur un suivi d’au moins 1 an et demi. Les résultats observés avec chaque dose d’ustekinumab étaient similaires.
À la première année (semaine 52), 89 % des patients de nouveau randomisés vers le traitement d’entretien présentaient une réponse PASI 75 comparativement à 63 % des patients randomisés vers le placebo (retrait du traitement) (p < 0,001) (Tableau 19). À la semaine 76, 84 % des patients de nouveau randomisés vers le traitement d’entretien avaient obtenu une réponse PASI 75 contre 19 % de ceux randomisés vers le placebo (retrait du traitement) (p < 0,001). Jusqu’à 18 mois (semaine 76), le pourcentage de sujets appartenant aux groupes sous traitement d’entretien qui obtenaient une réponse PASI 50 s’est maintenu régulièrement au-dessus de 95 %. En revanche, le pourcentage de sujets appartenant aux groupes de retrait du traitement qui présentaient une réponse PASI 50 a diminué progressivement avec le temps, de sorte qu’aux semaines 52 et 76, respectivement, seuls 50 % et 31 % conservaient une réponse PASI 50. Parmi les patients randomisés vers le retrait du traitement, les taux de perte des différentes réponses PASI (PASI 50, 75, 90) étaient en général comparables dans tous les groupes, quelles que soient les doses. Aucun rebond de psoriasis n’a été observé chez les patients randomisés vers le retrait du traitement. Parmi les patients qui ont obtenu une réponse PASI 75 aux semaines 28 et 40 et qui ont été randomisés à nouveau pour recevoir le traitement
d’entretien, 82 % présentaient toujours une réponse PASI 75 à 3 ans (semaine 148). À 5 ans (semaine 244), 80 % des patients (112/140) qui ont été randomisés à nouveau pour recevoir le traitement d’entretien présentaient toujours une réponse PASI 75.
Tableau 19. Résumé de la réponse PASI de la semaine 40 à la semaine 76 chez les sujets randomisés à la semaine 40 dans le cadre de l’étude PHOENIX 1
| Ustekinumab | Ustekinumab | Ustekinumab | ||||||||||||||||||||||
| 45 mg | 90 mg | T | outes doses confondue | s | ||||||||||||||||||||
| Placebo | Toutes le | s | Placebo | T | outes les | Placebo | Toutes les | |||||||||||||||||
| 12 sem. | 12 sem. | 12 sem. | ||||||||||||||||||||||
Patients randomisés à la semaine 40 73 77 87 85 160 162 Semaine 52, n 73 77 86 85 159 162 Amélioration ≥ 90 % 27 (37,0 %) 45 (58,4 %) 33 (38,4 %) 60 (70,6 %) 60 (37,7 %) 105 (64,8 %) Amélioration ≥ 75 % 47 (64 %) 67 (87,0 %) 53 (61,6 %) 77 (90,6 %) 100 (62,9 %) 144 (88,9 %) Amélioration ≥ 50 % 63 (86 %) 75 (97,4 %) 71 (82,6 %) 83 (97,6 %) 134 (84,3 %) 158 (97,5 %) Semaine 76, n 71 77 85 82 156 159 Amélioration ≥ 90 % 5 (7,0 %) 38 (49,4 %) 4 (4,7 %) 52 (63,4 %) 9 (5,8 %) 90 (56,6 %) Amélioration ≥ 75 % 14 (19,7 %) 63 (81,8 %) 15 (17,6 %) 71 (86,6 %) 29 (18,6 %) 134 (84,3 %) Amélioration ≥ 50 % 22 (31,0 %) 74 (96,1 %) 27 (31,8 %) 79 (96,3 %) 49 (31,4 %) 153 (96,2 %) | ||||||||||||||||||||||||
Efficacité de la reprise du traitement
Dans l’étude PHOENIX 1, les patients randomisés pour le retrait du traitement par l’ustekinumab à la semaine 40 ont repris leur traitement d’origine après avoir perdu au moins 50 % de leur amélioration du score PASI.
Dans les 8 semaines suivant la reprise du traitement par l’ustekinumab, 71 % des patients évalués ont obtenu de nouveau une réponse PASI 75; 85 % des patients évalués ont obtenu une telle réponse dans les 12 semaines suivant la reprise du traitement.
Modification de l’intervalle posologique
Dans l’étude PHOENIX 1, les patients ayant obtenu une réponse partielle aux semaines 28 et 40 et ceux qui n’avaient pas répondu au traitement à la semaine 40 sont passés de doses administrées toutes les 12 semaines à des doses administrées toutes les 8 semaines. Environ 40 à 50 % des patients ayant obtenu une réponse partielle à la semaine 28 aux doses administrées toutes les 12 semaines ont obtenu une réponse PASI 75 après être passés aux doses administrées toutes les 8 semaines, pourcentage qui s’est maintenu jusqu’à la semaine 52. Une proportion semblable de patients ayant obtenu une réponse PASI 75 à la semaine 28 qui avaient présenté par la suite une réponse partielle ou une absence de réponse à la semaine 40 a obtenu une réponse PASI 75 après le passage à l’intervalle posologique de 8 semaines.
Dans l’étude PHOENIX 2, parmi les patients initialement randomisés à la dose de 90 mg qui obtenaient une réponse partielle à la semaine 28, le passage à des doses administrées toutes les 8 semaines a eu pour résultat une efficacité supérieure constante comparativement à la poursuite du traitement administré toutes les 12 semaines : les patients obtenant une réponse partielle randomisés à 90 mg toutes les 8 semaines présentaient une réponse PASI 75 lors d’un plus grand nombre de consultations entre les semaines 40 et 52 que les patients obtenant une réponse partielle randomisés à la poursuite du traitement à la dose de 90 mg toutes les 12 semaines (p = 0,014), et une proportion plus élevée de sujets ont obtenu une réponse PASI 75 à la semaine 52 (68,8 % avec les doses administrées toutes les 8 semaines contre 33,3 % avec les doses administrées toutes les 12 semaines; p = 0,004). Parmi les patients initialement randomisés à une dose de 45 mg qui obtenaient une réponse partielle à la semaine 28, les taux de réponse n’ont pas été plus élevés dans le groupe de patients dont le schéma posologique était passé à des doses administrées toutes les 8 semaines comparativement aux patients qui avaient continué à recevoir le traitement toutes les 12 semaines.
Qualité de vie
Dans les études PHOENIX 1 et 2, les scores DLQI moyens au départ allaient de 11 à 12. Dans l’étude PHOENIX 1, le score initial moyen à la composante physique du questionnaire SF-36 était compris entre 47 et 49, tandis que le score initial moyen à la composante mentale du questionnaire SF-36 était d’environ 50. La qualité de vie, telle qu’évaluée à l’aide de l’indice DLQI dans les études PHOENIX 1 et 2 et à l’aide du SF-36 dans l’étude PHOENIX 1, s’est améliorée de façon significative chez les patients randomisés dans les groupes traités par l’ustekinumab à 45 mg ou à 90 mg, comparativement à ceux affectés au groupe placebo. L’amélioration de la qualité de vie était significative dès la deuxième semaine de traitement chez les patients ayant reçu l’ustekinumab (p < 0,001) et s’est maintenue dans le temps avec la poursuite du traitement.
Dans l’étude PHOENIX 1, 65 % et 71 % des patients traités par l’ustekinumab respectivement à 45 mg et à 90 mg ont obtenu une réduction cliniquement significative (5 points ou plus) du score DLQI à la semaine 12 par rapport au départ, comparativement à 18 % des patients du groupe placebo (p < 0,001 pour les deux groupes par rapport au placebo). De plus, 33 % et 34 % des patients ayant reçu respectivement 45 mg et 90 mg d’ustekinumab ont obtenu un score DLQI de 0, comparativement à 1 % des patients du groupe placebo (p < 0,001 pour les deux groupes par rapport au placebo), ce qui signifie que ces patients n’ont connu aucune baisse de la qualité de vie due à la maladie ou au traitement. Quant à l’étude PHOENIX 2, 72 % et 77 % des patients traités par l’ustekinumab respectivement à 45 mg et à 90 mg ont affiché une réduction cliniquement significative (5 points ou plus) du score DLQI à la semaine 12 par rapport au départ, comparativement à 21 % des patients du groupe placebo (p < 0,001 pour les deux groupes par rapport au placebo). De plus, 37 % et 39 % des patients ayant reçu respectivement 45 mg et 90 mg d’ustekinumab ont affiché un score DLQI de 0 comparativement à 1 % des patients du groupe placebo (p < 0,001 pour les deux groupes par rapport au placebo).
Dans l’étude PHOENIX 1, le score NAPSI médian au départ pour le psoriasis des ongles était de 4,0 et le nombre médian d’ongles touchés était de 8,0. Le psoriasis des ongles évalué par le score NAPSI s’est amélioré de manière significative chez les patients randomisés aux groupes traités par l’ustekinumab à 45 mg ou à 90 mg comparativement aux patients ayant reçu un placebo (p ≤ 0,001). Les scores du questionnaire SF-36 résumant les composantes physique et mentale et ceux de l’échelle visuelle analogique (EVA) concernant les démangeaisons se sont aussi significativement améliorés dans les deux groupes thérapeutiques sous ustekinumab comparativement au groupe placebo (p < 0,001). Dans l’étude PHOENIX 2, les scores à l’échelle HADS (Hospital Anxiety and Depression Scale) et au questionnaire WLQ (Work Limitations Questionnaire) se sont également significativement améliorés dans chaque groupe thérapeutique sous ustekinumab comparativement au groupe placebo (p < 0,001).
Essai ACCEPT
Des pourcentages significativement plus élevés de sujets traités par l’ustekinumab à 45 mg (67 %; p = 0,012) ou à 90 mg (74 %; p < 0,001) ont obtenu une réponse PASI 75 à la semaine 12 comparativement au groupe étanercept (56,8 %). Une réponse PASI 90 a été observée respectivement chez 36 % et 45 % des patients dans les groupes ustekinumab à 45 mg et à 90 mg, comparativement à 23 % des patients qui recevaient l’étanercept (p < 0,001 pour chaque comparaison par rapport à l’étanercept). Une réponse PASI 100 a été observée respectivement chez 12 % et 21 % des patients dans les groupes ustekinumab à 45 mg et à 90 mg, comparativement à 6 % des patients recevant l’étanercept (Tableau 20). De plus, un pourcentage plus élevé de patients des groupes thérapeutiques sous ustekinumab à 45 mg et à 90 mg ont atteint un score PGA résolu ou minime (65 % et 71 % respectivement) comparativement aux patients du groupe thérapeutique sous étanercept (49 %) (p < 0,001 pour chaque comparaison par rapport à l’étanercept).
Tableau 20. Résultats cliniques à la semaine 12 – Essai ACCEPT
ACCEPT
Étanercept
(50 mg 2 fois par
semaine)
Ustekinumab (aux semaines 0 et 4)
45 mg 90 mg
Patients randomisés 347 209 347
Réponse PASI
Réponse PASI 50 286 (82 %) 181 (87 %) 320 (92 %)a
Réponse PASI 75 197 (57 %) 141 (67 %)b 256 (74 %)a
Réponse PASI 90 80 (23 %) 76 (36 %)a 155 (45 %)a
Réponse PASI 100 22 (6 %) 25 (12 %)c 74 (21 %)a
Score PGA résolu ou minimea 170 (49 %) 136 (65 %)a 245 (71 %)a
RÉPONSE PASI 75 EN FONCTION DU POIDS
≤ 100 kg
n 251 151 244
Réponse PASI 75 154 (61 %) 109 (72 %) 189 (77 %)
> 100 kg
n 96 58 103
Réponse PASI 75 43 (45 %) 32 (55 %) 67 (65 %) SCORE PGA RESOLU OU MINIME EN FONCTION DU POIDS
≤ 100 kg
n 251 151 244
Réponse PGA 131 (52 %) 110 (73 %) 185 (76 %)
> 100 kg
n 96 58 103
Réponse PGA 39 (41 %) 26 (45 %) 60 (58 %)
a p < 0,001 pour l’ustekinumab à 45 mg ou à 90 mg comparé à l’étanercept.
b p = 0,012 pour l’ustekinumab à 45 mg comparé à l’étanercept.
c p = 0,020 pour l’ustekinumab à 45 mg comparé à l’étanercept.
Des pourcentages plus élevés de sujets traités par l’ustekinumab à 45 mg ou à 90 mg ont obtenu une réponse PASI 75 comparativement aux sujets ayant reçu l’étanercept, indépendamment du traitement antipsoriasique médicamenteux antérieur.
Psoriasis en plaques chez les enfants (de 6 à 17 ans)
L’innocuité et l’efficacité de l’ustekinumab chez les enfants atteints de psoriasis en plaques ont été évaluées dans deux études multicentriques de phase III, soit CADMUS et CADMUS Jr.
Psoriasis en plaques – Enfants (de 12 à 17 ans) : CADMUS
L’efficacité de l’ustekinumab a été étudiée chez 110 enfants et adolescents âgés de 12 à 17 ans dans le cadre d’une étude multicentrique de phase III, randomisée, à double insu et contrôlée par placebo (CADMUS). L’étude a porté sur 2 doses distinctes d’ustekinumab administrées par voie sous-cutanée en fonction du poids des patients. Les patients randomisés ont été stratifiés selon le centre de recherche et le poids initial (≤ 60 kg ou > 60 kg).
À la semaine 0, les patients ont été randomisés dans 1 des 4 groupes de traitement suivants (groupes 1, 2, 3a et 3b) :
Groupe 1 : Administration de la moitié de la posologie standard d’ustekinumab aux semaines 0 et 4, suivie d’une dose toutes les 12 semaines; dernière dose administrée à la semaine 40.
Groupe 2 : Administration de la posologie standard d’ustekinumab aux semaines 0 et 4, suivie d’une dose toutes les 12 semaines; dernière dose administrée à la semaine 40.
Groupe 3 : Administration d’un placebo aux semaines 0 et 4. Aux semaines 12 et 16, les sujets ont permuté pour recevoir soit la moitié de la posologie standard d’ustekinumab (groupe 3a) soit la posologie standard (groupe 3b), puis ont reçu une dose toutes les 12 semaines; dernière dose administrée à la semaine 40. L’attribution des doses (groupes 3a ou 3b) suivant la permutation a été effectuée de façon aléatoire à la semaine 0 afin que l’attribution demeure à double insu durant toute la durée de l’étude.
L’efficacité et l’innocuité ont fait l’objet d’un suivi chez tous les sujets jusqu’aux semaines 52 et 60, respectivement.
Les adolescents ayant reçu un diagnostic de psoriasis en plaques modéré ou grave au moins 6 mois avant l’administration du premier agent à l’étude, ayant un score PASI ≥ 12, un score PGA ≥ 3 et une atteinte d’au moins 10 % de la surface corporelle et à qui convenait un traitement à action générale ou une photothérapie étaient admissibles à l’étude. De ces sujets, 43 % et 11 % avaient déjà reçu des traitements à action générale classiques ou biologiques, respectivement.
Le principal critère d’évaluation était le pourcentage de patients ayant atteint un score PGA résolu (0) ou minime (1) à la semaine 12. Les critères d’évaluation secondaires comprenaient la réponse PASI 75 à la semaine 12. Les sujets qui ont abandonné le traitement à l’étude en raison d’un manque d’efficacité ou d’un événement indésirable relevant du psoriasis ou qui ont commencé à recevoir un traitement ou un médicament interdit aux termes du protocole avant la semaine 12 ont été considérés comme des patients n’ayant pas obtenu de réponse. Les sujets dont les scores PGA ou PASI étaient manquants à la semaine 12 ont été considérés comme des patients n’ayant pas obtenu de réponse. Pour l’analyse effectuée à la semaine 12, tous les sujets ayant reçu des stéroïdes topiques de puissance modérée ou élevée ont été considérés comme des patients n’ayant pas obtenu de réponse.
La population à l’étude était principalement caucasienne (89 %), et 51 % des patients étaient de sexe féminin. Le poids corporel médian était de 61,6 kg, 56 % des patients avaient un poids corporel compris entre 50 et 70 kg et l’indice de masse corporelle médian était de 22,15 kg/m2. La durée médiane du psoriasis était de 5,29 ans, et l’âge médian à l’apparition du psoriasis était de 10 ans. La majorité des sujets (70,0 %) avaient de 15 à 17 ans (âge médian de 15,5 ans). Cinquante-sept pour cent (57 %) des sujets présentaient un psoriasis sur au moins 20 % de leur surface corporelle et le score PASI médian était de 18,8 (intervalle de 12 à 51); 62 % et 38 % des sujets obtenaient un score PGA modéré et marqué/grave, respectivement.
Tableau 21. Résumé des caractéristiques démographiques des patients ayant pris part à l’étude CADMUS
| No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge | Sexe n (%) | ||
| moyen | |||||||
| (intervalle) | |||||||
CNTO1275 PSO3006 (CADMUS) À double insu, contrôlée par placebo Doses fixes (en fonction du poids) : Placebo (n = 37) Placebo → moitié de la posologie standard (n = 19) Placebo → posologie standard (n = 18) Moitié de la posologie standard aux semaines 0 et 4, puis toutes les 12 semaines (n = 37) Posologie standard aux semaines 0 et 4, puis toutes les 12 semaines (n = 36) n = 110 15,2 (12 à 17) M = 54 (49 %) F = 56 (51 %) | |||||||
Résultats de l’étude
À la semaine 12, les sujets traités par l’ustekinumab obtenaient une amélioration significativement plus importante de leur psoriasis comparativement aux sujets sous placebo (Tableau 22).
Tableau 22. Résumé des critères d’évaluation principal et secondaires à la semaine 12
| Placebo | Ustekinumab | Ustekinumab | |||||||||
| Moitié de la | Posologie | ||||||||||
| posologie standard | standard | ||||||||||
| n (%) | n (%) | n (%) | |||||||||
Patients randomisés à la semaine 0 37 37 36 Nombre de patients ayant atteint un score PGA résolu (0) ou minime (1) 2 (5,4 %) 25 (67,6 %)a 25 (69,4 %)a Patients ayant obtenu une réponse PASI 75 4 (10,8 %) 29 (78,4 %)a 29 (80,6 %)a | |||||||||||
a. p < 0,001
Valeurs de p basées sur le test du chi carré de Cochran-Mantel-Haenszel et stratifiées selon le poids initial (≤ 60 kg, > 60 kg). La multiplicité était contrôlée par l’analyse séquentielle des critères d’évaluation.
Un suivi de l’efficacité a été effectué chez tous les patients pendant une période allant jusqu’à 52 semaines après la première administration de l’agent à l’étude. Les résultats concernant les patients obtenant une réponse PASI 75 et un score PGA résolu (0) ou minime (1) à la semaine 52 sont résumés dans le Tableau 23.
Tableau 23. Résumé des critères d’évaluation secondaires à la semaine 52
| Ustekinumab | Ustekinumab Posologie standard | |||
| Moitié de la posologie | ||||
| standard | ||||
Nombre de sujets évaluables à la semaine 52 n = 34 n = 35 Nombre de patients ayant atteint un score PGA résolu (0) ou minime (1) 20 (58,8 %) 20 (57,1 %) Patients ayant obtenu une réponse PASI 75 23 (67,6 %) 28 (80 %) | ||||
Psoriasis en plaques – Enfants (de 6 à 11 ans) : CADMUS Jr
L’efficacité de l’ustekinumab a été étudiée chez 44 enfants âgés de 6 à 11 ans atteints de psoriasis en plaques modéré ou grave dans le cadre d’une étude ouverte, multicentrique de phase III, à un seul groupe. Les patients recevaient la dose recommandée d’ustekinumab (n = 44) en fonction de leur poids corporel mesuré lors de chaque visite (voir la section 4.2, Dose recommandée et modification posologique). La dose était administrée par injection sous-cutanée aux semaines 0 et 4, et toutes les 12 semaines par la suite.
Le principal critère d’évaluation était la proportion de patients ayant obtenu un score PGA résolu (0) ou minime (1) à la semaine 12. Les critères d’évaluation secondaires comprenaient la réponse PASI 75 à la semaine 12.
Pour être admissibles à l’étude, les patients devaient présenter les caractéristiques suivantes : être atteints de psoriasis en plaques modéré ou grave avec ou sans rhumatisme psoriasique depuis au moins 6 mois avant la première administration du médicament à l’étude, présenter des lésions généralisées définies par un score PASI ≥ 12, un score PGA ≥ 3 et une atteinte d’au moins 10 % de la surface corporelle et être candidats à une photothérapie ou à un traitement à action générale ou avoir un psoriasis mal maîtrisé malgré un traitement topique à une posologie adéquate et pendant une durée appropriée. Environ 18 % des patients avaient reçu auparavant des traitements à action générale classiques et 5 %, des traitements biologiques. La population à l’étude était principalement caucasienne (91 %), et 61 % des patients étaient de sexe féminin. Le poids corporel médian était de 33,3 kg; 91 % des patients avaient un poids corporel inférieur à 60 kg. L’indice de masse corporelle médian était de 18,0 kg/m2. La durée médiane du psoriasis était de 2,9 années et l’âge médian à l’apparition du psoriasis était de 6,0 ans. Le pourcentage médian de surface corporelle atteinte par le psoriasis était de 18,0 %. Le score PASI médian était de 16,1. L’âge médian était de 9,5 ans; 50 % des sujets avaient moins de 10 ans. Tous les âges de l’intervalle d’âge ciblé (entre 6 et moins de 12 ans) étaient représentés dans la population de l’étude. La majorité des sujets (65,9 %) avaient un score PGA modéré et 34,1 % avaient un score PGA marqué ou grave. Le score PASI médian était de 16,1 et le score médian au Children’s Dermatology Life Quality Index (CDLQI) était de 7,0 (ce qui représente un impact modéré du psoriasis sur la qualité de vie).
Tableau 24. Résumé des caractéristiques démographiques des patients ayant pris part à l’étude CADMUS Jr
| No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Sujets (n) | Âge | Sexe n (%) | ||
| moyen, | |||||||
| ans | |||||||
| (intervalle) | |||||||
CNTO1275 PSO3013 (CADMUS Jr) Ouverte, multicentrique, à un seul groupe Doses fixes (en fonction du poids) : Posologie standard (0,75 mg/kg pour les patients dont le poids est < 60 kg, 45 mg pour les patients dont le poids est ≥ 60 kg et ≤ 100 kg, et 90 mg pour les patients dont le poids est > 100 kg). Semaines 0 et 4, puis toutes les 12 semaines par la suite (n = 36) n = 44 8,9 (6 à 11) M = 17 (39 %) F = 27 (61 %) | |||||||
Résultats de l’étude
À la semaine 12, les sujets traités par l’ustekinumab ont montré une amélioration cliniquement significative de leur psoriasis. Tous les patients ont fait l’objet d’un suivi pour l’analyse de l’efficacité pendant une période allant jusqu’à 52 semaines après la première administration de l’ustekinumab. Les scores PGA et le nombre de patients ayant obtenu une réponse PASI 75 aux semaines 12 et 52 sont présentés au Tableau 25. L’efficacité mesurée par un score PGA de 0 ou 1 a été observée à la semaine 4, dès la première visite suivant l’administration de la dose de départ, et a augmenté jusqu’à la semaine 16 pour ensuite demeurer relativement stable jusqu’à la semaine 52. Les améliorations des scores PGA et PASI se sont maintenues jusqu’à la semaine 52.
Tableau 25. Résumé des critères d’évaluation principal et secondaires aux semaines 12 et 52 de l’étude CADMUS Jr (6 à 11 ans)
| Ustekinumab | Ustekinumab | |||||
| Semaine 12 | Semaine 52 | |||||
| n (%) | n (%) | |||||
Patients participant à l’étude à la semaine 0 44 41 Nombre de patients ayant obtenu un score PGA résolu (0) ou minime (1) 34 (77,3 %) 31 (75,6 %) PGA résolu (0) 17 (38,6 %) 23 (56,1 %) Patients ayant obtenu une réponse PASI 75 37 (84,1 %) 36 (87,8 %) | ||||||
Rhumatisme psoriasique
L’innocuité et l’efficacité de l’ustekinumab ont été évaluées dans le cadre de deux études multicentriques de phase III, randomisées, à double insu, contrôlées par placebo et menées chez des patients atteints de rhumatisme psoriasique évolutif (études PSUMMIT I et PSUMMIT II). Les
patients ont été randomisés pour recevoir des injections sous-cutanées de placebo ou d’ustekinumab à 45 mg ou à 90 mg aux semaines 0 et 4, puis toutes les 12 semaines par la suite. Le critère d’évaluation principal de ces études était la réduction des signes et des symptômes du rhumatisme psoriasique telle que déterminée par le pourcentage de sujets obtenant une réponse ACR 20 à la semaine 24. Les critères d’évaluation secondaires comprenaient la variation par rapport au début de l’étude de l’indice d’incapacité du questionnaire d’évaluation de l’état de santé HAQ-DI (Disability Index of the Health Assessment Questionnaire), les réponses PASI 75, ACR 50 et ACR 70 ainsi que la variation par rapport au départ des scores radiographiques totaux des mains et des pieds à la semaine 24. Les données d’efficacité ont été recueillies puis analysées jusqu’à la semaine 52.
Ces études ont été menées auprès de 927 adultes (≥ 18 ans) atteints de rhumatisme psoriasique évolutif (≥ 5 articulations enflées et ≥ 5 articulations sensibles) en dépit d’un traitement par des antirhumatismaux modificateurs de la maladie (ARMM) ou des anti-inflammatoires non stéroïdiens (AINS). La prise de méthotrexate (MTX) était permise pendant la durée des études, mais pas obligatoire. Environ 50 % des patients ont continué à prendre des doses stables de MTX (≤ 25 mg/semaine). Dans le cadre des études PSUMMIT I et PSUMMIT II, 80 % et 86 % des patients, respectivement, avaient déjà été traités par des ARMM.
Dans le cadre de l’étude PSUMMIT I, les patients qui avaient déjà été traités par un anti-TNFα avant la première dose du médicament à l’étude ont été exclus. Lors de l’étude PSUMMIT II, la majorité des patients (58 %, n = 180) avaient déjà été traités par un ou plusieurs agents anti- TNFα pendant au moins 8 semaines (14 semaines dans le cas de l’infliximab) ou avaient interrompu un traitement par un anti-TNFα à n’importe quel moment en raison d’une intolérance. Parmi les patients qui avaient déjà reçu un traitement par un agent anti-TNFα, plus de 70 % avaient interrompu ce même traitement en raison d’un manque d’efficacité ou d’une intolérance.
Des patients atteints de tous les sous-types de rhumatisme psoriasique ont été inclus, y compris des patients atteints d’arthrite polyarticulaire sans nodule rhumatoïde (39 %, n = 362), de spondylite accompagnée d’arthrite périphérique (28 %, n = 255), d’arthrite périphérique asymétrique (21 %, n = 193), d’arthrite interphalangienne distale (12 %, n = 112) et d’arthrite mutilante (0,5 %, n = 5). Au départ, plus de 70 % et de 40 % des patients des deux études présentaient respectivement une enthésite et une dactylite.
Tableau 26. Résumé des caractéristiques démographiques des patients ayant pris part aux études PSUMMIT I et PSUMMIT II
| Nº d’étude | Conception | Posologie, voie | Sujets | Âge moyen | Sexe | ||||||||||
| de l’étude | d’administration et durée | (n) | (intervalle) | (n) | |||||||||||
CNTO1275 PSA3001 (PSUMMIT I) Contrôlée par placebo, à double insu Placebo SC (n = 206) : Placebo SC aux sem. 0, 4, 16 et 20 Placebo → 45 mg SC aux sem. 24 et 28, puis toutes les 12 sem. jusqu’à la sem. 88 45 mg SC (n = 205) : 45 mg SC aux sem. 0 et 4, puis toutes les 12 sem. jusqu’à la sem. 88 90 mg SC (n = 204) : 90 mg SC aux sem. 0 et 4, puis toutes les 12 sem. jusqu’à la sem. 88 615 47,1 (18 à 81) M = 330 F = 285 | |||||||||||||||
CNTO1275 PSA3002 (PSUMMIT II) Contrôlée par placebo, à double insu Placebo SC (n = 104) : Placebo SC aux sem. 0, 4, 16 et 20 45 mg SC aux sem. 24 et 28, puis toutes les 12 sem. jusqu’à la sem. 40 45 mg SC (n = 103) : 45 mg SC aux sem. 0 et 4, puis toutes les 12 sem. jusqu’à la sem. 40 90 mg SC (n = 105) : 90 mg SC aux sem. 0 et 4, puis toutes les 12 sem. jusqu’à la sem. 40 312 48,0 (19 à 75) M = 148 F = 164 | |||||||||||||||
Résultats des études
Réduction des signes et des symptômes
Lors des deux études, le pourcentage de patients ayant obtenu une réponse ACR 20 et ACR 50 à la semaine 24 était significativement plus élevé dans les groupes traités par l’ustekinumab à 45 mg et à 90 mg que dans le groupe sous placebo (Tableau 27). Le pourcentage de patients ayant obtenu une réponse ACR 70 était significativement plus important (étude PSUMMIT I) et numériquement plus élevé (étude PSUMMIT II; p = n.s.) dans les groupes traités par l’ustekinumab à 45 mg et à 90 mg que dans le groupe sous placebo (Tableau 27).
Tableau 27. Nombre de patients ayant obtenu une réponse ACR 20, ACR 50 et ACR 70 à la semaine 24
| PSUMMIT I | PSUMMIT II | ||||||||||||||||||||
| Ustekinumab | Ustekinumab | ||||||||||||||||||||
| Placebo | 45 mg | 90 mg | Placebo | 45 mg | 90 mg | ||||||||||||||||
| (n = 206) | (n = 205) | (n = 204) | (n = 104) | (n = 103) | (n = 105) | ||||||||||||||||
ACR 20 47 (23 %) 87 (42 %)a 101 (50 %)a 21 (20 %) 45 (44 %)a 46 (44 %)a ACR 50 18 (9 %) 51 (25 %)a 57 (28 %)a 7 (7 %) 18 (17 %)b 24 (23 %)a ACR 70 5 (2 %) 25 (12 %)a 29 (14 %)a 3 (3 %) 7 (7 %)c 9 (9 %)c | |||||||||||||||||||||
a. p < 0,001, b. p < 0,05, c. p = n.s.
Une réponse ACR 20 (Felson et al., 1995) correspond à :
- 1. Une amélioration de ≥ 20 % sur le plan du nombre d’articulations enflées (66 articulations) et du nombre d’articulations sensibles (68 articulations); et
- 2.
Une amélioration de ≥ 20 % des résultats dans au moins 3 des 5 évaluations suivantes :
- Évaluation de la douleur par le patient sur une échelle visuelle analogique (EVA);
- Évaluation globale de l’activité de la maladie par le patient (EVA);
- Évaluation globale de l’activité de la maladie par le médecin (EVA);
- Évaluation de la fonction physique telle que mesurée par le patient au moyen de l’indice d’incapacité du questionnaire d’évaluation de l’état de santé (HAQ-DI);
- PCR.
Les réponses ACR 50 et ACR 70 sont définies de façon similaire.
La Figure 2 illustre l’évolution temporelle des taux de réponse ACR 20 observés durant les 24 premières semaines des deux études menées chez les patients qui recevaient l’ustekinumab ou le placebo. Durant la phase contrôlée des études, une amélioration des réponses ACR 20 a été constatée dès la première évaluation (semaine 4) tandis que les réponses maximales ont été obtenues à la semaine 20 ou 24. Les réponses ACR 20, 50 et 70 ont continué à s’améliorer ou se sont maintenues jusqu’à la semaine 52.
Figure 2. Pourcentage de patients ayant obtenu une réponse ACR 20 au cours des
24 semaines
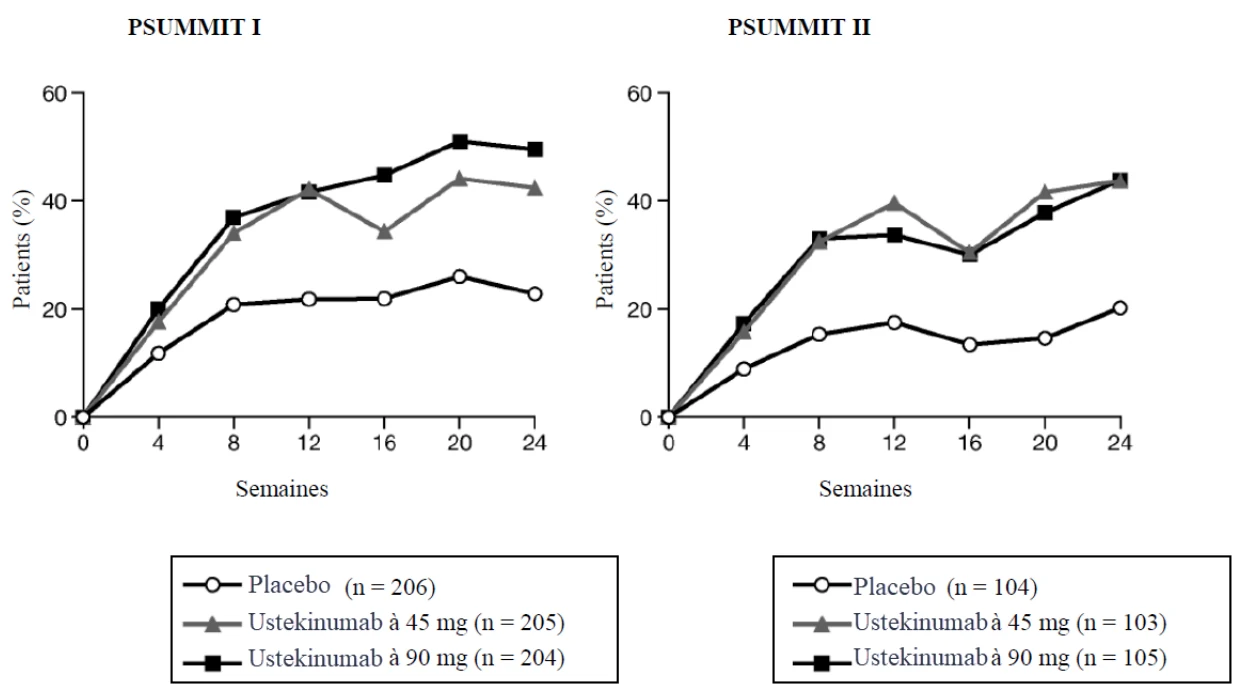
Dans l’étude PSUMMIT I, sur les 205 sujets randomisés au groupe ustekinumab à 45 mg, 153 ont continué à prendre la même dose et étaient disponibles pour l’évaluation à la semaine 52. Parmi ces derniers, 99 (64,7 %), 57 (37,3 %) et 34 (22,2 %) ont obtenu une réponse ACR 20, 50 et 70, respectivement. Sur les 204 sujets randomisés au groupe ustekinumab à 90 mg, 185 étaient disponibles pour l’évaluation à la semaine 52. Parmi ces derniers, 120 (64,9 %), 74 (40 %) et 41 (22,2 %) ont obtenu une réponse ACR 20, 50 et 70, respectivement.
Dans l’étude PSUMMIT II, sur les 103 sujets randomisés au groupe ustekinumab à 45 mg, 68 ont continué à prendre la même dose et étaient disponibles pour l’évaluation à la semaine 52. Parmi ces derniers, 41 (60,3 %), 23 (33,8 %) et 11 (16,2 %) ont obtenu une réponse ACR 20, 50 et 70, respectivement. Sur les 105 sujets randomisés au groupe ustekinumab à 90 mg, 83 étaient disponibles pour l’évaluation à la semaine 52. Parmi ces derniers, 49 (59 %), 26 (31,3 %) et 17 (20,5 %) ont obtenu une réponse ACR 20, 50 et 70, respectivement.
De plus, dans chacun des groupes de poids (≤ 100 kg et > 100 kg), les réponses ACR 20, ACR 50 et ACR 70 étaient systématiquement plus élevées chez les patients traités par l’ustekinumab à 45 mg et à 90 mg que chez ceux sous placebo (voir le Tableau 28).
Tableau 28. Nombre de patients ayant obtenu une réponse ACR 20, ACR 50 et ACR 70 à la semaine 24, en fonction du poids
| PSUMMIT I | PSUMMIT II | ||||||||||||||||||||
| Ustekinumab | Ustekinumab | ||||||||||||||||||||
| Placebo | 45 mg | 90 mg | Placebo | 45 mg | 90 mg | ||||||||||||||||
| (n = 206) | (n = 205) | (n = 204) | (n = 104) | (n = 103) | (n = 105) | ||||||||||||||||
Patients randomisés ayant un poids ≤ 100 kg au départ 154 153 154 74 74 73 ACR 20 39 (25 %) 67 (44 %) 78 (51 %) 17 (23 %) 32 (43 %) 34 (47 %) ACR 50 14 (9 %) 38 (25 %) 48 (31 %) 6 (8 %) 15 (20 %) 21 (29 %) ACR 70 5 (3 %) 20 (13 %) 26 (17 %) 3 (4 %) 6 (8 %) 8 (11 %) Patients randomisés ayant un poids > 100 kg au départ 52 52 50 30 29 31 ACR 20 8 (15 %) 20 (38 %) 23 (46 %) 4 (13 %) 13 (45 %) 12 (39 %) ACR 50 4 (8 %) 13 (25 %) 9 (18 %) 1 (3 %) 3 (10 %) 3 (10 %) ACR 70 0 5 (10 %) 3 (6 %) 0 1 (3 %) 1 (3 %) | |||||||||||||||||||||
Pour chacune des composantes ACR, le traitement par l’ustekinumab a entraîné une amélioration à la semaine 24 significativement plus importante que celle obtenue avec le placebo (voir le Tableau 29).
Tableau 29. Amélioration médiane en pourcentage des composantes ACR à la semaine 24 par rapport au départ
| PSUMMIT I | PSUMMIT II | ||||||||||||||||||||
| Ustekinumab | Ustekinumab | ||||||||||||||||||||
| ( | Placebo | ( | 45 mg | ( | 90 mg | ( | Placebo | ( | 45 mg | ( | 90 mg | ||||||||||
| n = 206) | n = 205) | n = 204) | n = 104) | n = 103) | n = 105) | ||||||||||||||||
Nombre d’articulations enfléesd 21,54 58,82a 60,00a 0,00 52,94b 50,00c Nombre d’articulations sensiblese 13,61 45,45a 51,51a 0,00 33,33a 35,00c Évaluation de la douleur par le patientf 0,00 31,33a 42,58a 0,00 24,19a 24,29a Évaluation globale par le patientf 4,11 32,84a 42,44a 0,00 21,25a 22,54a Évaluation globale par le médecinf 17,64 48,39a 55,91a 0,83 36,67a 36,11a Indice d’incapacité (HAQ-DI)g 0,00 22,22a 32,46a 0,00 12,50a 14,29a PCR (mg/dL)h 0,00 38,56a 48,30a 0,00 25,61c 33,69a | |||||||||||||||||||||
a. p < 0,001
b. p < 0,05
c. p < 0,1
d. Nombre d’articulations enflées comptées (0 à 66).
e. Nombre d’articulations sensibles comptées (0 à 68).
f. Échelle visuelle analogique; 0 = meilleur résultat, 10 = pire résultat.
g. Indice d’incapacité du questionnaire d’évaluation de l’état de santé (HAQ-DI); 0 = très facile, 3 = très difficile, mesure de la capacité du patient à accomplir les tâches suivantes : s’habiller/se préparer, se lever, s’alimenter, marcher, atteindre et saisir des objets, prendre soin de son hygiène, et mener à bien les activités quotidiennes. h. PCR (valeurs normales = 0,0 à 1,0 mg/dL)
Lors des études PSUMMIT I et PSUMMIT II, le pourcentage de sujets qui ont obtenu une bonne réponse ou une réponse modérée selon le Disease Activity Index Score (indice d’activité de la maladie) pour 28 articulations fondé sur la protéine C réactive (DAS28-CRP) et le pourcentage de sujets en rémission selon le score DAS28 étaient plus élevés, à la semaine 24, dans les deux groupes traités par l’ustekinumab que dans le groupe sous placebo. Les réponses DAS28-CRP se sont maintenues jusqu’à la semaine 52.
Utilisation du méthotrexate
Les pourcentages de patients ayant obtenu des réponses ACR étaient systématiquement plus élevés chez les patients traités par l’ustekinumab que chez ceux qui recevaient le placebo, et ce, indépendamment de l’utilisation concomitante de MTX. Les réponses obtenues dans les groupes traités par l’ustekinumab étaient similaires chez les patients qui recevaient du MTX en concomitance et chez ceux qui n’en recevaient pas. Les réponses ACR se sont maintenues jusqu’à la semaine 52.
Tableau 30. Résumé des réponses ACR 20, ACR 50 et ACR 70 présentées par les patients
à la semaine 24 en fonction de l’utilisation de méthotrexate
| PSUMMIT I | |||||||||||||||||||||
| Patients recevant du MTX au | Patients ne recevant pas de MTX | ||||||||||||||||||||
| départ | au départ | ||||||||||||||||||||
| Ustekinumab | Ustekinumab | ||||||||||||||||||||
| Placebo | 45 mg | 90 mg | Placebo | 45 mg | 90 mg | ||||||||||||||||
| (n = 206) | (n = 205) | (n = 204) | (n = 206) | (n = 205) | (n = 204) | ||||||||||||||||
Patients randomisés 96 99 101 110 106 103 ACR 20 25 (26 %) 43 (43 %) 46 (46 %) 22 (20 %) 44 (42 %) 55 (53 %) ACR 50 8 (8 %) 23 (23 %) 27 (27 %) 10 (9 %) 28 (26 %) 30 (29 %) ACR 70 2 (2 %) 11 (11 %) 13 (13 %) 3 (3 %) 14 (13 %) 16 (16 %) | |||||||||||||||||||||
| PSUMMIT II | |||||||||||||||||||||
| Patients recevant du MTX au | Patients ne recevant pas de MTX | ||||||||||||||||||||
| départ | au départ | ||||||||||||||||||||
| Ustekinumab | Ustekinumab | ||||||||||||||||||||
| Placebo | 45 mg | 90 mg | Placebo | 45 mg | 90 mg | ||||||||||||||||
| (n = 104) | (n = 103) | (n = 105) | (n = 104) | (n = 103) | (n = 105) | ||||||||||||||||
Patients randomisés 49 54 52 55 49 53 ACR 20 14 (29 %) 27 (50 %) 21 (40 %) 7 (13 %) 18 (37 %) 25 (47 %) ACR 50 4 (8 %) 10 (19 %) 12 (23 %) 3 (5 %) 8 (16 %) 12 (23 %) ACR 70 2 (4 %) 4 (7 %) 3 (6 %) 1 (2 %) 3 (6 %) 6 (11 %) | |||||||||||||||||||||
Traitement anti-TNFα antérieur
L’étude PSUMMIT II a permis l’évaluation de 180 patients qui avaient déjà été traités par un ou plusieurs agents anti-TNFα pendant au moins 8 semaines (14 semaines dans le cas de l’infliximab), ou qui avaient manifesté une intolérance confirmée au traitement par anti-TNFα à n’importe quel moment auparavant.
Parmi les patients ayant déjà reçu des agents anti-TNFα, un plus grand pourcentage de patients traités par l’ustekinumab, que ce soit à 45 mg ou à 90 mg, ont obtenu une réponse ACR 20 à la semaine 24 comparativement aux patients sous placebo (37 % et 34 % par rapport à 15 %). Les réponses ACR 20 se sont généralement maintenues jusqu’à la semaine 52.
Enthésite et dactylite
Chez les patients qui présentaient une enthésite ou une dactylite au départ, on a observé, au cours de l’étude PSUMMIT I, une amélioration plus importante des scores relatifs à l’enthésite et à la dactylite dans les groupes traités par l’ustekinumab à 45 mg et à 90 mg que dans le groupe sous placebo. Dans le cas de l’enthésite, l’amélioration médiane observée dans chacun des groupes de traitement était respectivement de 43 % et de 50 %, tandis qu’elle était de 0 % dans le groupe sous placebo. Pour ce qui est de la dactylite, l’amélioration médiane observée dans chacun des groupes de traitement était respectivement de 75 % et de 71 %, tandis qu’elle était de 0 % dans le groupe sous placebo. Du côté de l’étude PSUMMIT II, et comparativement au groupe sous placebo, on a observé une amélioration plus importante du score relatif à l’enthésite dans les deux groupes de traitement par l’ustekinumab et une amélioration plus importante du score relatif à la dactylite dans le groupe traité par l’ustekinumab à 90 mg. L’amélioration des scores d’enthésite et de dactylite était toujours présente à la semaine 52 dans les deux études.
Réponse cutanée chez les patients atteints de psoriasis
Dans le cadre des études PSUMMIT I et PSUMMIT II, le pourcentage de patients qui, au départ, présentaient une atteinte psoriasique sur ≥ 3 % de la surface corporelle et qui ont obtenu une amélioration ≥ 75 % à l’évaluation PASI à la semaine 24 était significativement plus élevé dans les groupes traités par l’ustekinumab à 45 mg et à 90 mg que dans le groupe sous placebo (voir le Tableau 31). La proportion de patients ayant obtenu une réponse PASI 75 s’est maintenue jusqu’à la semaine 52 dans les deux études.
Tableau 31. Nombre de patients ayant obtenu une réponse PASI 75,
PASI 90 et PASI 100 à la semaine 24
| PSUMMIT I | PSUMMIT II | ||||||||||||||||||||
| Ustekinumaba | Ustekinumaba | ||||||||||||||||||||
| Placebo | 45 mg | 90 mg | Placebo | 45 mg | 90 mg | ||||||||||||||||
| (n = 206) | (n = 205) | (n = 204) | (n = 104) | (n = 103) | (n = 105) | ||||||||||||||||
Patients présentant une atteinte psoriasique cutanée sur ≥ 3 % de la surface corporelle au départ 146 145 149 80 80 81 PASI 75 16 (11 %) 83 (57 %) 93 (62 %) 4 (5 %) 41 (51 %) 45 (56 %) PASI 90 4 (3 %) 60 (41 %) 65 (44 %) 3 (4 %) 24 (30 %) 36 (44 %) PASI 100 2 (1 %) 29 (20 %) 41 (28 %) 1 (1 %) 13 (16 %) 17 (21 %) | |||||||||||||||||||||
a. p < 0,001 pour la comparaison de la dose de 45 mg ou de 90 mg au placebo.
De plus, dans chacun des groupes de poids (≤ 100 kg et > 100 kg), les réponses PASI 75, 90 et 100 étaient systématiquement plus élevées dans les groupes traités par l’ustekinumab à 45 mg et à 90 mg que dans le groupe sous placebo. Lors des deux études, le pourcentage de patients ayant obtenu une réponse PASI 75 à la semaine 24 était systématiquement plus élevé dans les groupes traités par l’ustekinumab à 45 mg et à 90 mg que dans le groupe sous placebo, et ce, indépendamment de l’utilisation concomitante de MTX. Les réponses PASI 75 se sont maintenues jusqu’à la semaine 52.
Réponse radiographique
Les dommages structuraux dans les mains et les pieds ont été évalués par des lecteurs qui ne connaissaient pas le groupe de traitement ni l’ordre des visites, et étaient exprimés par la variation par rapport aux valeurs initiales du score van der Heijde-Sharp (vdH-S) total, modifié pour le rhumatisme psoriasique par l’ajout des articulations interphalangiennes distales de la main. Un critère d’évaluation secondaire majeur prédéfini a été soumis à une analyse intégrée combinant les données de 927 sujets des études PSUMMIT I et PSUMMIT II. À la semaine 24, selon cette analyse intégrée, les patients traités par l’ustekinumab à 45 mg (n = 308, variation
moyenne du score vdH-S total = 0,40) ou à 90 mg (n = 309, variation moyenne = 0,39) ont présenté une progression significativement moins marquée des dommages structuraux, comparativement au placebo (n = 310, variation moyenne = 0,97), p < 0,05 et p < 0,001 dans les groupes 45 mg et 90 mg, respectivement. Cet effet a été démontré sans égard à l’emploi concomitant de MTX et s’est maintenu jusqu’à la semaine 52.
Des résultats semblables ont été constatés dans l’étude PSUMMIT I chez les patients traités par l’ustekinumab à 45 mg (n = 205, variation moyenne = 0,28) ou à 90 mg (n = 204, variation moyenne = 0,17), comparativement au placebo (n = 206, variation moyenne = 1,20). Dans le cadre de l’étude PSUMMIT II, la variation moyenne était de 0,66 dans le groupe 45 mg (n = 103), de 0,81 dans le groupe 90 mg (n = 105) et de 0,51 dans le groupe placebo (n = 104).
Fonction physique et qualité de vie liée à la santé
Au cours des études PSUMMIT I et PSUMMIT II, la fonction physique et la qualité de vie liée à la santé ont été évaluées à l’aide de l’indice d’incapacité du questionnaire d’évaluation de la santé (HAQ-DI) et du questionnaire SF-36 sur l’état de santé.
Les patients traités par l’ustekinumab à 45 mg et à 90 mg ont présenté une amélioration significative de leur fonction physique, telle qu’évaluée par le score HAQ-DI à la semaine 24, par rapport aux patients sous placebo, et ce, autant lors de l’étude PSUMMIT I que de l’étude PSUMMIT II. Le pourcentage de patients qui, par rapport au début de l’étude, ont obtenu une amélioration significative sur le plan clinique de leur score HAQ-DI (amélioration ≥ 0,3) à la semaine 24 était aussi nettement plus élevé dans les groupes traités par l’ustekinumab que dans le groupe sous placebo. Cette amélioration était présente dès la première évaluation (semaine 4), a atteint son maximum à la semaine 12 et s’est maintenue jusqu’à la semaine 24. Lors des deux études, l’amélioration du score HAQ-DI à la semaine 24 était systématiquement plus importante dans les groupes traités par l’ustekinumab à 45 mg et à 90 mg que dans le groupe sous placebo, et ce, indépendamment de l’utilisation concomitante de MTX. L’amélioration par rapport aux valeurs initiales du score HAQ-DI était toujours présente à la semaine 52.
Tableau 32. Amélioration de la fonction physique telle que mesurée par le score HAQ-DI à la semaine 24
| PSUMMIT I | PSUMMIT II | ||||||||||||||||||||
| Ustekinumab | Ustekinumab | ||||||||||||||||||||
| Placebo | 45 mg | 90 mg | Placebo | 45 mg | 90 mg | ||||||||||||||||
| (n = 206) | (n = 205) | (n = 204) | (n = 104) | (n = 103) | (n = 105) | ||||||||||||||||
Score HAQ-DI initial N 204 205 204 104 103 104 Moyenne (É.-T.) 1,24 (0,647) 1,22 (0,610) 1,22 (0,634) 1,25 (0,723) 1,34 (0,704) 1,29 (0,666) Médiane 1,25 1,25 1,25 1,25 1,38 1,25 Amélioration du score HAQ-DI Nc 206 205 204 104 103 105 Moyenne (É.-T.) 0,10 (0,390) 0,31 (0,521) 0,40 (0,514) 0,03 (0,380) 0,21 (0,461) 0,22 (0,436) Médiane 0,00 0,25a 0,25a 0,00 0,13b 0,25a Sujets ayant obtenu une réponse selon le score HAQ-DI* 58 (28 %) 98 (48 %)a 97 (48 %)a 17 (16 %) 35 (34 %)b 40 (38 %)a | |||||||||||||||||||||
a. p < 0,001
b. p < 0,01
c. Inclut tous les sujets randomisés
* obtention d’une amélioration ≥ 0,3 par rapport à la valeur initiale
Dans l’étude PSUMMIT I, sur les 205 sujets randomisés au groupe ustekinumab à 45 mg, 153 ont continué à prendre la même dose et étaient disponibles pour l’évaluation à la semaine 52. Parmi ces derniers, 83 (54,2 %) ont obtenu une réponse HAQ-DI. Sur les 204 sujets randomisés au groupe ustekinumab à 90 mg, 185 étaient disponibles pour l’évaluation à la semaine 52. Parmi ces derniers, 102 (55,1 %) ont obtenu une réponse HAQ-DI.
Dans l’étude PSUMMIT II, sur les 103 sujets randomisés au groupe ustekinumab à 45 mg, 68 ont continué à prendre la même dose et étaient disponibles pour l’évaluation à la semaine 52. Parmi ces derniers, 29 (42,6 %) ont obtenu une réponse HAQ-DI. Sur les 105 sujets randomisés au groupe ustekinumab à 90 mg, 83 étaient disponibles pour l’évaluation à la semaine 52. Parmi ces derniers, 44 (53 %) ont obtenu une réponse HAQ-DI.
Dans le cadre des deux études, PSUMMIT I et PSUMMIT II, la variation dans les scores du sommaire de la composante physique du questionnaire SF-36 à la semaine 24 par rapport au début de l’étude était significativement plus élevée dans les groupes traités par l’ustekinumab à 45 mg et à 90 mg que dans le groupe sous placebo. Toujours dans le cadre des deux études, la variation dans les scores du sommaire de la composante mentale du questionnaire SF-36 à la semaine 24, par rapport au début de l’étude, était plus élevée dans les deux groupes traités par l’ustekinumab que dans le groupe sous placebo. Dans les deux études, la variation par rapport aux valeurs initiales des scores aux sommaires des composantes physique et mentale du questionnaire SF-36 était toujours présente à la semaine 52.
L’indice DLQI (Dermatology Life Quality Index) a été évalué en comparant les scores DLQI à ceux du départ chez les patients qui présentaient une atteinte sur ≥ 3 % de la surface corporelle au début de l’étude. Au cours des deux études, et comparativement au groupe sous placebo, on a observé une amélioration plus importante des scores DLQI à la semaine 24 par rapport au début de l’étude dans les deux groupes traités par l’ustekinumab (à 45 mg et à 90 mg) et cette amélioration était toujours présente à la semaine 52.
Lors de l’étude PSUMMIT II, l’amélioration des scores FACIT-F (Functional Assessment of Chronic Illness Therapy-Fatigue) observée à la semaine 24 par rapport au début de l’étude était plus importante dans les groupes traités par l’ustekinumab à 45 mg et à 90 mg que dans le groupe sous placebo. De même, le pourcentage de patients qui présentaient une atténuation cliniquement significative de la fatigue par rapport au départ (amélioration de 4 points du score FACIT-F) était plus élevé dans les deux groupes de traitement par l’ustekinumab que dans le groupe sous placebo. La variation par rapport aux valeurs initiales des scores FACIT-F était toujours présente à la semaine 52.
Maladie de Crohn
L’innocuité et l’efficacité de l’ustekinumab et de l’ustekinumab pour injection ont été évaluées dans le cadre de trois essais cliniques randomisés, à double insu et contrôlés par placebo menés auprès d’adultes atteints de maladie de Crohn modérément à fortement évolutive (score de 220 à 450 à l’indice CDAI [Crohn’s Disease Activity Index ou indice d’activité de la maladie de Crohn]). Le programme de développement clinique consistait en deux études de 8 semaines sur le traitement d’induction i.v. (UNITI-1 et UNITI-2) suivies d’une étude de 44 semaines sur le traitement d’entretien par voie sous-cutanée avec plan de retrait randomisé (IM-UNITI), ce qui représentait 52 semaines de traitement.
Tableau 33. Résumé des essais cliniques contrôlés étayant l’innocuité et l’efficacité chez les patients atteints de la maladie de Crohn
| No d’étude | Conception de l’étude | Posologie : Voie d’administration et durée | Sujets (n) | Âge | Sexe (n, %) | ||
| médian | |||||||
| (intervalle) | |||||||
UNITI-1 (Induction) Multicentrique, à double insu, randomisée, contrôlée par placebo Administration i.v. à la semaine 0 Placebo Ustekinumab pour injection à 130 mg Ustekinumab pour injection à ~ 6 mg/kga 741 247 245 249 36 (18 à 71) H : 317, 43 F : 424, 57 | |||||||
UNITI-2 (Induction) Multicentrique, à double insu, randomisée, contrôlée par placebo Administration i.v. à la semaine 0 Placebo Ustekinumab pour injection à 130 mg Ustekinumab pour injection à ~ 6 mg/kga 628 210 209 209 37,0 (18 à 77) H : 293, 47 F : 335, 53 | |||||||
IM-UNITI (Entretien) Multicentrique, à double insu, contrôlée par placebo, avec plan de retrait randomisé Administration s.c. à la semaine 0b, puis toutes les 8 ou 12 semaines pendant 44 semaines Placebo Ustekinumab à 90 mg toutes les 8 semaines Ustekinumab à 90 mg toutes les 12 semaines 397 133 132 132 36,0 (18 à 75) H : 173, 44 F : 224, 56 | |||||||
a. Dose établie selon les catégories de poids équivalant à environ 6 mg/kg (voir la section 4, POSOLOGIE ET
ADMINISTRATION)
b. 8 semaines après l’administration de la dose intraveineuse d’ustekinumab pour injection
Études sur le traitement d’induction : UNITI-1 et UNITI-2
Les études UNITI-1 et UNITI-2 totalisaient 1 409 (UNITI-1, n = 769; UNITI-2, n = 640) patients. Parmi ces patients, 1 368 (UNITI-1, n = 741; UNITI-2, n = 627) sont inclus dans l’analyse finale de l’efficacité. Dans les deux études, les patients pouvaient recevoir en concomitance par voie orale des composés de 5-AAS, des agents immunomodulateurs, des corticostéroïdes et/ou des antibiotiques. Les patients ont été randomisés pour recevoir une seule perfusion i.v. soit de 130 mg d’ustekinumab pour injection, soit d’une dose établie par catégories de poids d’environ 6 mg/kg d’ustekinumab pour injection (Tableau 3), soit d’un placebo à la semaine 0.
Le paramètre d’évaluation principal des études UNITI-1 et UNITI-2 était la réponse clinique définie comme la réduction ≥ 100 points du score CDAI ou un score CDAI < 150 (pour les sujets dont le score CDAI initial était de ≥ 220 à ≤ 248) à la semaine 6. Les paramètres d’évaluation secondaires comprenaient la rémission clinique (score CDAI < 150 points) à la semaine 8, la réponse clinique à la semaine 8, une réponse de 70 points à la semaine 3 et une réponse de
70 points à la semaine 6. Les données d’efficacité ont été recueillies et analysées jusqu’à la semaine 8 dans les deux études.
Dans l’étude UNITI-1, les patients avaient connu un échec à un traitement antérieur par un agent anti-TNFα ou ne toléraient pas ces agents. Au départ, le score CDAI médian (minimum, maximum) était de 317 (198, 515), environ 46 % (n = 340) des patients recevaient des corticostéroïdes (y compris le budésonide) et 31,4 % des patients recevaient des agents immunomodulateurs. Chez environ 48 % des patients, un traitement antérieur par un anti-TNFα avait échoué, et chez 52 %, 2 ou 3 traitements antérieurs par un anti-TNFα avaient échoué (40,8 % et 10,4 %, respectivement). Dans cette étude, 29,1 % des patients ont présenté une réponse initiale insuffisante aux traitements par un anti-TNFα (absence de réponse primaire), 69,4 % ont répondu, mais la réponse a été perdue ultérieurement (absence de réponse secondaire), et 36,4 % présentaient une intolérance.
Les patients de l’étude UNITI-2 avaient connu un échec avec au moins un traitement classique (corticostéroïdes ou agents immunomodulateurs), et soit n’avaient jamais reçu de traitement par un anti-TNFα (68,6 %), soit avaient déjà reçu un traitement par un anti-TNFα sans que celui-ci échoue (31,4 %). Au départ, le score CDAI médian (minimum, maximum) était de 292,5 (198, 608), environ 40 % des patients recevaient des corticostéroïdes (y compris le budésonide) et 35 % recevaient des agents immunomodulateurs.
Étude sur le traitement d’entretien : IM-UNITI
L’étude sur le traitement d’entretien (IM-UNITI) a évalué 388 patients qui avaient obtenu une réponse clinique (baisse ≥ 100 points au score CDAI ou score CDAI < 150 [patients qui avaient un score CDAI initial de ≥ 220 à ≤ 248]) à la semaine 8 du traitement d’induction par l’ustekinumab pour injection dans les études UNITI-1 ou UNITI-2 sur 397 patients randomisés dans l’étude. De ceux-là, environ 60 % des patients étaient en rémission lorsqu’ils ont débuté l’étude sur le traitement d’entretien. Les patients ont été randomisés pour recevoir un schéma d’entretien par voie sous-cutanée soit d’ustekinumab à 90 mg toutes les 8 semaines, soit d’ustekinumab à 90 mg toutes les 12 semaines, soit d’un placebo pendant 44 semaines additionnelles. Les patients qui avaient terminé l’étude sur le traitement d’entretien jusqu’à la semaine 44 pouvaient continuer le traitement jusqu’à la semaine 272. Une analyse sur l’efficacité a été faite à la semaine 92 de l’étude de prolongation.
Des doses concomitantes par voie orale de composés de 5-AAS, d’agents immunomodulateurs, de corticostéroïdes et d’antibiotiques étaient permises. Au départ, 45,6 % des patients recevaient des corticostéroïdes, et 35 % des patients recevaient des immunomodulateurs. Les doses de corticostéroïdes étaient réduites graduellement au début de l’essai sur le traitement d’entretien et durant l’essai chez les patients obtenant une réponse clinique. Le paramètre d’évaluation principal était la rémission clinique (score CDAI < 150) à la semaine 44 du traitement d’entretien. Les paramètres d’évaluation secondaires évalués à la semaine 44 du traitement d’entretien comprenaient la réponse clinique, la rémission clinique parmi les patients sous ustekinumab en rémission clinique après le traitement d’induction, la rémission sans corticostéroïdes et la rémission clinique dans le sous-groupe de patients réfractaires ou intolérants au traitement par un anti-TNFα. Les autres paramètres d’évaluation et analyses prévues comprenaient l’évaluation des marqueurs de l’inflammation, tels que les concentrations de la protéine C-réactive et de la calprotectine fécale, la réponse fistulaire et les résultats rapportés par les patients.
Résultats des études
Induction de la réponse et rémission
Dans ces études sur le traitement d’induction, l’efficacité était supérieure et plus soutenue dans le groupe qui recevait la dose ajustée par paliers, comparativement au groupe qui recevait la dose de 130 mg. La dose ajustée par paliers est donc la dose d’induction i.v. recommandée. Tant dans l’étude UNITI-1 que dans l’étude UNITI-2, une proportion significativement supérieure de patients présentait une réponse clinique à la semaine 6 et une rémission à la semaine 8 dans le groupe traité par l’ustekinumab pour injection comparativement aux patients sous placebo (Tableau 34, Figure 3). La réponse et la rémission cliniques ont été observées dès la semaine 3 chez les patients traités par l’ustekinumab pour injection et ont continué à s’améliorer jusqu’à la semaine 8 (Figure 3).
Tableau 34. Induction de la réponse et de la rémission cliniques dans les études UNITI-1* et UNITI 2**
| UNITI-1 | UNITI-2 | ||||||||||||||||||
| Placebo n = 247 | Ustekinumab pour injection n = 249 | Différence | Placebo n = 209 | Ustekinumab pour injection n = 209 | Différence | ||||||||||||||
| entre les | entre les | ||||||||||||||||||
| traitements, | traitements, | ||||||||||||||||||
| IC à 95 % et | IC à 95 % et | ||||||||||||||||||
| valeur de p | valeur de p | ||||||||||||||||||
Réponse clinique, semaine 6c 53 (21,5 %) 84 (33,7 %) 12 % (4 % à 20 %) p = 0,003ab Rémission clinique, semaine 8c 18 (7,3 %) 52 (20,9 %) 14 % (8 % à 20 %) p < 0,001ab Réponse clinique, semaine 8c 50 (20,2 %) 94 (37,8 %) 18 % (10 % à 25 %) p < 0,001ab Réponse de 70 points, semaine 6c 75 (30,4 %) 109 (43,8 %) 13 % (5 % à 22 %) p = 0,002ab Réponse de 70 points, semaine 3c 67 (27,1 %) 101 (40,6 %) 13 % (5 % à 22 %) p < 0,001ab | 60 (28,7 %) 116 (55,5 %) 27 % (18 % à 36 %) p < 0,001ab 41 (19,6 %) 84 (40,2 %) 21 % (12 % à 29 %) p < 0,001ab 67 (32,1 %) 121 (57,9 %) 26 % (17 % à 35 %) p < 0,001ab 81 (38,8 %) 135 (64,6 %) 19 % (10 % à 28 %) p < 0,001ab 66 (31,6 %) 106 (50,7 %) 26 % (17 % à 35 %) p < 0,001ab | ||||||||||||||||||
La rémission clinique est définie comme un score CDAI < 150; la réponse clinique est définie comme une baisse d’au moins 100 points du score CDAI ou la rémission clinique (pour les sujets qui avaient un score CDAI initial de ≥ 220 à ≤ 248).
La réponse de 70 points est définie comme la baisse d’au moins 70 points du score CDAI. * Patients qui ont connu un échec ou étaient intolérants aux agents anti-TNFα.
** Patients qui ont connu un échec ou étaient intolérants aux corticostéroïdes ou aux immunomodulateurs. Les patients avaient pu recevoir auparavant un traitement par un anti-TNFα, sans échec de celui-ci, ou n’avaient jamais été traités par un agent anti-TNFα.
a. D’après un test du chi carré de Cochran-Mantel-Haenszel, stratifié par région d’étude (Asie, Europe orientale ou Reste du monde), par score CDAI (≤ 300 ou > 300) et par réponse initiale au traitement par un antagoniste du TNF (oui ou non; CRD3001 seulement).
b. Pour que le taux global d’erreur de type I au seuil de signification de 0,05 soit contrôlé, les paramètres d’évaluation ont été analysés dans l’ordre hiérarchique présenté dans ce tableau.
c. Les sujets qui avaient subi une intervention chirurgicale non permise liée à la maladie de Crohn, pour qui un changement non autorisé avait été apporté au traitement médicamenteux concomitant ou pour qui le statut de réponse ou de rémission ne pouvait être déterminé en raison de l’insuffisance de données ont été considérés comme n’obtenant pas de réponse ou n’étant pas en rémission.
Figure 3. Proportion de patients sous ustekinumab pour injection ayant atteint la réponse (A) et la rémission (B) cliniques jusqu’à la semaine 8 dans les études UNITI-1 et UNITI-2
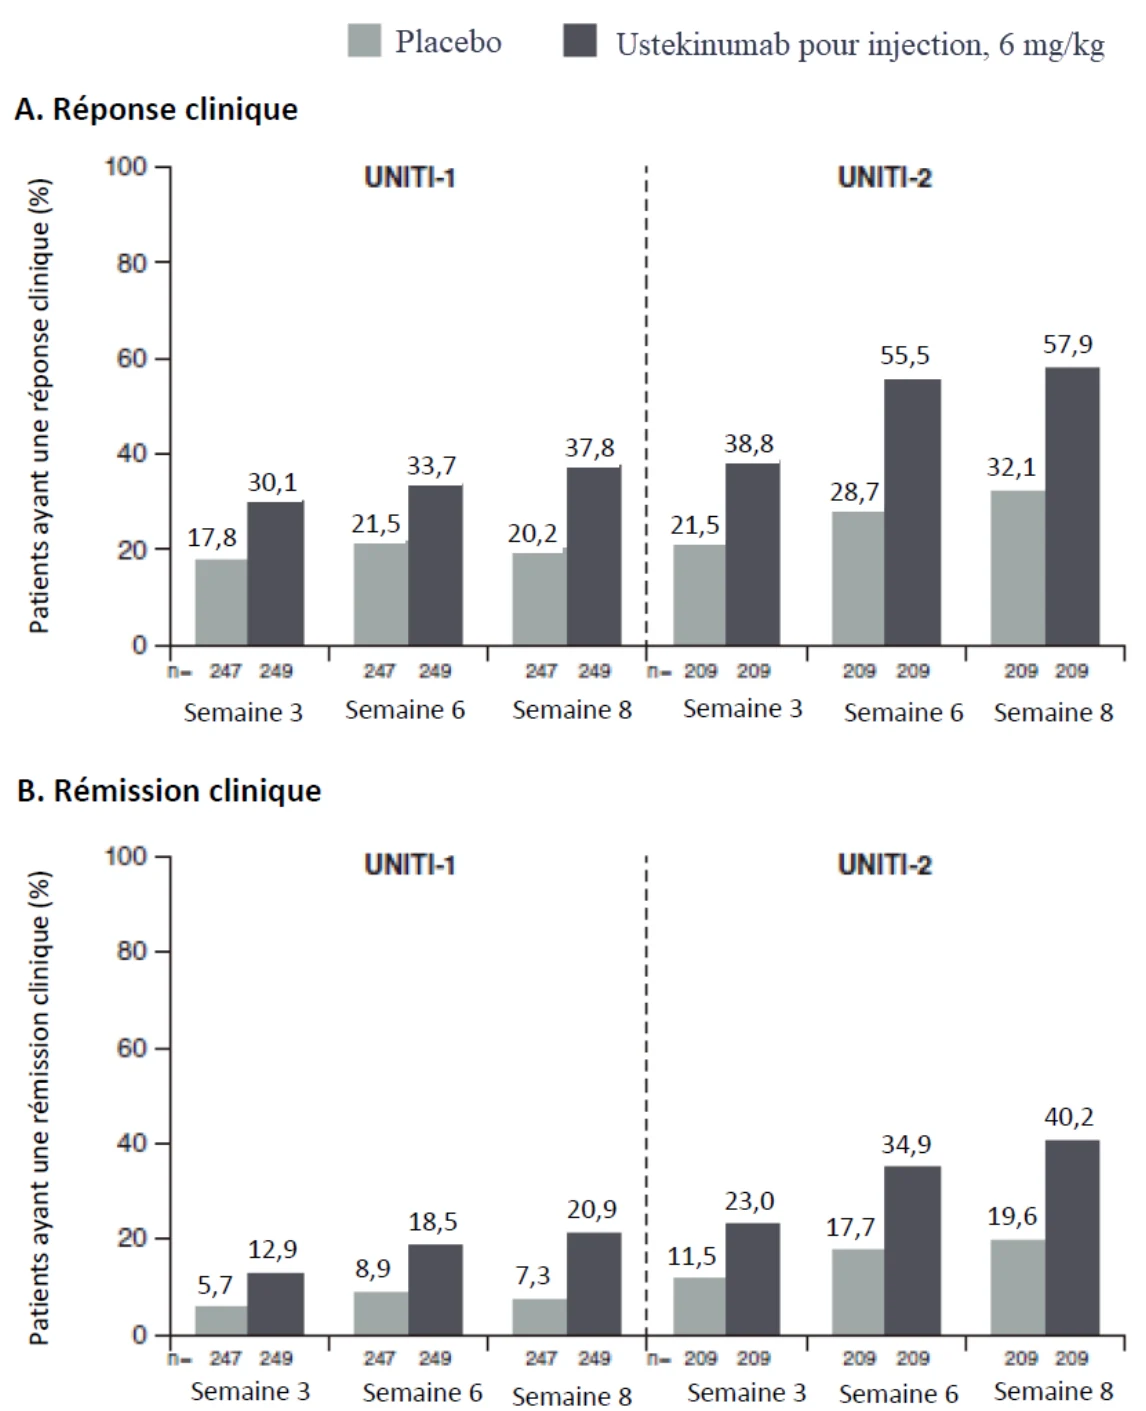
Groupe n’ayant jamais reçu d’anti-TNFα
L’étude UNITI-2 a évalué 246 patients (69 % de la population d’UNITI-2) qui avaient eu une réponse insatisfaisante, une perte de réponse ou une intolérance au traitement classique, mais qui n’avaient jamais été exposés à des agents anti-TNFα. Dans ce sous-groupe de patients,
56,3 % des patients traités par l’ustekinumab pour injection et 32,6 % des patients sous placebo ont présenté une réponse clinique à la semaine 6.
Maintien de la réponse et de la rémission
Dans l’étude IM-UNITI, une proportion significativement supérieure de patients des groupes traités par l’ustekinumab avait maintenu la rémission et la réponse cliniques, comparativement aux patients du groupe placebo à la semaine 44 de l’étude sur le traitement d’entretien (Tableau 35).
Tableau 35. Maintien de la réponse et de la rémission cliniques dans l’étude IM-UNITI
(semaine 44; 52 semaines après la première dose du traitement d’induction)
Placebo* n = 131† | U 1 | stekinumab | t | Différence | U | stekinumab | t | Différence | |||||
| à 90 mg | entre les | à 90 mg | entre les | ||||||||||
| toutes les | raitements, | toutes les | raitements, | ||||||||||
| 2 semaines | IC à 95 % et | 8 semaines | IC à 95 % et | ||||||||||
| n = 129† | valeur de p | n = 128† | valeur de p | ||||||||||
Rémission cliniquec n (%) 47 (35,9 %) 63 (48,8 %) 13 % (1 % à 25 %) p = 0,040ab 68 (53,1 %) 17 % (5 % à 29 %) p = 0,005ab Réponse cliniquec n (%) 58 (44,4 %) 75 (58,1 %) 14 % (2 % à 26 %) p = 0,033ab 76 (59,4 %) 15 % (3 % à 27 %) p = 0,018ab Rémission clinique chez les patients en rémission au début du traitement d’entretienc n/N (%) 36/79 (45,6 %) 44/78 (56,4 %) 10,8 % (-5 % à 26 %) p = 0,189abd 52/78 (66,7 %) 21 % (6 % à 36 %) p = 0,007ab | |||||||||||||
La rémission clinique est définie comme un score CDAI < 150; la réponse clinique est définie comme une baisse d’au moins 100 points du score CDAI, ou la rémission clinique (pour les sujets qui avaient un score CDAI initial de ≥ 220 à ≤ 248).
* Le groupe sous placebo comptait des patients qui avaient répondu à l’ustekinumab et avaient été randomisés pour recevoir un placebo au début du traitement d’entretien.
† Patients qui avaient obtenu une réponse clinique à l’ustekinumab pour injection au début du traitement d’entretien. a. D’après un test du chi carré de Cochran-Mantel-Haenszel, stratifié par statut de rémission clinique à la semaine 0 (oui ou non), la dose d’induction d’ustekinumab pour injection (130 mg ou dose ajustée par paliers d’environ 6 mg/kg d’ustekinumab) et l’étude d’induction (UNITI-1 ou UNITI-2).
b. Pour que le taux global d’erreur de type I au seuil de signification de 0,05 soit contrôlé, les paramètres d’évaluation ont été analysés dans l’ordre hiérarchique présenté dans ce tableau pour l’administration toutes les 8 semaines, puis dans le même ordre hiérarchique pour l’administration toutes les 12 semaines. c. Les sujets qui avaient subi une intervention chirurgicale non permise liée à la maladie de Crohn, qui avaient eu une perte de réponse, pour qui un changement non autorisé avait été apporté au traitement médicamenteux concomitant, qui avaient arrêté l’agent à l’étude en raison d’un manque d’efficacité ou d’un événement indésirable attribué à une aggravation de la maladie de Crohn ou pour qui le statut de réponse ou de rémission ne pouvait être déterminé en raison de l’insuffisance de données ont été considérés comme n’obtenant pas de réponse ou n’étant pas en rémission.
d. La valeur de p n’est pas significative au seuil de signification de 0,05.
Les patients qui n’avaient pas obtenu une réponse clinique 8 semaines après le traitement d’induction par l’ustekinumab pour injection n’ont pas été inclus dans l’analyse principale de l’efficacité pour IM-UNITI; toutefois, ces patients étaient admissibles pour recevoir une injection sous-cutanée d’ustekinumab à 90 mg lors de leur admission à l’étude IM-UNITI. Parmi ces patients, 236/467 (50,5 %) ont obtenu une réponse clinique 8 semaines plus tard et ont été suivis pendant la durée de l’étude.
Dans l’étude IM-UNITI, les patients qui n’ont pas maintenu la réponse à l’ustekinumab lors du traitement administré toutes les 12 semaines ont pu accroître la fréquence posologique et recevoir de l’ustekinumab toutes les 8 semaines. Chez ces patients (n = 29), 55 % et 41 % ont respectivement obtenu une réponse clinique et une rémission clinique 16 semaines après l’ajustement de la fréquence posologique.
Parmi les patients randomisés présentant une rémission clinique à la semaine 44 et qui sont entrés dans la phase de prolongation à long terme, 57 patients sur 69 (83 %) et 52 patients sur 65 (80 %) ayant reçu de l’ustekinumab toutes les 8 semaines et toutes les 12 semaines respectivement étaient en rémission clinique à la semaine 92. Parmi les patients randomisés qui présentaient une réponse clinique à la semaine 44 et qui ont été admis à la phase de prolongation à long terme, 64 patients sur 78 (82 %) et 69 patients sur 82 (84 %) ayant reçu de l’ustekinumab toutes les 8 semaines et toutes les 12 semaines respectivement présentaient une réponse clinique à la semaine 92.
Emploi de corticostéroïdes durant le traitement d’entretien
À la semaine 44, 47 % et 43 % des patients ayant reçu l’ustekinumab toutes les 8 semaines et toutes les 12 semaines, respectivement, ne prenaient pas de corticostéroïdes et présentaient une rémission clinique comparativement à 30 % des patients du groupe placebo. Dans le sous-groupe de patients qui recevaient des corticostéroïdes au départ, 30 % des sujets traités par l’ustekinumab ne prenaient plus de corticostéroïdes et présentaient une rémission clinique à la semaine 44, comparativement à 15 % dans le groupe placebo.
Évaluation endoscopique de la muqueuse intestinale
L’atteinte de la muqueuse intestinale (iléon et côlon) a été évaluée dans une sous-étude chez 252 patients dont la maladie présentait une activité endoscopique au départ. À la semaine 8, après une seule dose d’induction i.v., la réduction du score à l’échelle SES-CD (Simplified Endoscopic Activity Score for Crohn’s Disease [échelle simplifiée de l’activité endoscopique de la maladie de Crohn]) était de -3,0 chez les patients traités par l’ustekinumab pour injection (n = 83) et de -0,7 chez les patients sous placebo (n = 97).
Autres paramètres liés à la santé
La qualité de vie liée à la santé a été évaluée à l’aide de l’outil spécifique de la maladie, le questionnaire IBDQ (Inflammatory Bowel Disease Questionnaire [questionnaire sur la maladie intestinale inflammatoire]). Au cours de l’étude UNITI-1, la variation médiane du score IBDQ à la semaine 8 par rapport à la valeur initiale était de 20 dans le groupe traité par l’ustekinumab pour injection comparativement à 7 dans le groupe placebo. Les variations correspondantes au cours de l’étude UNITI-2 étaient de 29 dans le groupe traité par l’ustekinumab pour injection comparativement à 9 dans le groupe placebo. À la semaine 44, la variation médiane du score IBDQ par rapport à la semaine 0 de l’étude sur le traitement d’entretien était de -2,5 dans le groupe ustekinumab toutes les 12 semaines et de -2,0 dans le groupe ustekinumab toutes les 8 semaines, comparativement à -14,5 dans le groupe placebo.
Colite ulcéreuse
L’innocuité et l’efficacité de l’ustekinumab et de l’ustekinumab pour injection ont été évaluées dans le cadre de deux essais cliniques randomisés, à double insu et contrôlés par placebo menés auprès d’adultes atteints de colite ulcéreuse modérément à fortement évolutive qui avaient présenté une réponse insatisfaisante ou une intolérance à un médicament biologique (p. ex. inhibiteurs du TNFα et/ou védolizumab) ou à un traitement classique. Une étude de 8 semaines sur le traitement d’induction par voie i.v. (UNIFI-I) a été suivie d’une étude de 44 semaines sur le traitement d’entretien par voie sous-cutanée avec plan de retrait randomisé (UNIFI-M), ce qui représentait 52 semaines de traitement.
L’évaluation de la maladie était basée sur le score Mayo; ce score va de 0 à 12 et comporte quatre sous-scores qui ont chacun été notés de 0 (normal) à 3 (le plus grave) : fréquence des selles, rectorragie, résultats de l’endoscopie et évaluation globale du médecin. La colite ulcéreuse modérément à fortement évolutive était définie au départ (semaine 0) selon un score Mayo de 6 à 12, incluant un sous-score endoscopique Mayo ≥ 2. Le sous-score endoscopique était évalué par le chercheur (c’est-à-dire un endoscopiste local) pendant l’endoscopie et lors d’une relecture centralisée d’une vidéo de l’endoscopie. Les patients ont été autorisés à recevoir en concomitance des aminosalicylates, des immunomodulateurs et/ou des corticostéroïdes, et 90 % des patients ont continué à recevoir au moins un de ces médicaments.
Tableau 36. Résumé des essais cliniques contrôlés étayant l’innocuité et l’efficacité chez les patients atteints de colite ulcéreuse
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Sujets (n) | Âge | Sexe (n, %) | ||
| médian | |||||||
| (intervalle) | |||||||
UNIFI-I (Induction) Multicentrique, à double insu, randomisée, contrôlée par placebo Administration i.v. à la semaine 0 Placebo Ustekinumab pour injection à 130 mg Ustekinumab pour injection à ~ 6 mg/kga 961 319 320 322 41 (18 à 84) H : 582, 61 F : 379, 39 UNIFI-M (Entretien) Multicentrique, à double insu, contrôlée par placebo, avec plan de retrait randomisé Administration SC à la sem. 0b, puis toutes les 8 semaines ou toutes les 12 sem. pendant 44 semaines Placebo Ustekinumab à 90 mg toutes les 8 semaines Ustekinumab à 90 mg toutes les 12 semaines 523 175 176 172 40 (18 à 84) H : 297, 57 F : 226, 43 | |||||||
a. Dose établie selon les catégories de poids équivalant à environ 6 mg/kg (voir la section 4, POSOLOGIE ET
ADMINISTRATION).
b. 8 semaines après l’administration intraveineuse de la dose d’ustekinumab pour injection.
Étude sur le traitement d’induction : UNIFI-I
Dans le cadre de l’étude sur le traitement d’induction (UNIFI-I), 961 patients ont été randomisés pour recevoir une seule dose intraveineuse de 130 mg d’ustekinumab pour injection, ou une dose établie par catégories de poids d’environ 6 mg/kg d’ustekinumab pour injection (Tableau 3) ou un placebo à la semaine 0. La randomisation a été stratifiée selon la présence ou non d’un échec à un médicament biologique (oui/non) et la région (Europe de l’Est, Asie ou reste du monde).
Le principal critère d’évaluation était la rémission clinique (définie comme un score Mayo ≤ 2 points et aucun des sous-scores individuels > 1) à la semaine 8. Les critères d’évaluation secondaires étaient les suivants : réponse clinique (diminution ≥ 3 points et diminution de 30 % du score Mayo, accompagnées d’une diminution ≥ 1 point du sous-score de rectorragie par rapport aux valeurs initiales ou d’un sous-score de rectorragie de 0 ou 1); amélioration de l’apparence de la muqueuse à l’examen endoscopique (sous-score endoscopique Mayo de 0 ou
- 1) et guérison histo-endoscopique de la muqueuse (définie comme une amélioration de l’apparence de la muqueuse à l’examen endoscopique s’accompagnant d’une guérison des tissus du côlon à l’examen histologique [infiltration des neutrophiles dans < 5 % des cryptes, sans destruction des cryptes et sans érosion, ulcération, ni tissu de granulation]).
Les patients admis à l’étude UNIFI-I devaient avoir connu un échec à un traitement classique (corticostéroïdes ou immunomodulateurs) ou à au moins 1 médicament biologique (un inhibiteur du TNFα et/ou un antagoniste de l’intégrine). Dans l’ensemble de la population de l’étude, 49 % des patients avaient connu l’échec à un traitement classique, mais pas à un traitement biologique (parmi eux, 94 % n’avaient jamais reçu de médicament biologique) et 51 % des patients avaient connu un échec ou étaient intolérants à un médicament biologique. Environ 50 % des patients n’avaient pas répondu à au moins 1 traitement antérieur par un inhibiteur du TNFα (parmi lesquels 48 % présentaient une absence de réponse primaire) et 17 % avaient connu un échec aux traitements par un inhibiteur du TNFα et par un antagoniste de l’intégrine. Au début du traitement d’induction et pendant toute l’étude, environ 52 % des patients recevaient un corticostéroïde par voie orale, 28 %, des immunomodulateurs (AZA, 6-MP ou MTX) et 69 %, des aminosalicylates.
Dans l’étude UNIFI-I, une proportion significativement plus élevée de patients ont obtenu une rémission clinique et une réponse clinique au traitement et ont présenté une amélioration de l’apparence de la muqueuse à l’examen endoscopique et une guérison histo-endoscopique de la muqueuse dans le groupe traité par l’ustekinumab pour injection (à la dose recommandée d’environ 6 mg/kg) comparativement au placebo à la semaine 8 (Tableau 37).
Tableau 37. Résultats relatifs aux critères d’efficacité de l’étude UNIFI-I à la semaine 8*
Placebo
n = 319
Ustekinumab pour injection à
~ 6 mg/kg n = 322
Différence entre les traitements (IC à 97,5 %)
Rémission clinique** 17 (5,3 %) 50 (15,5 %) 10,2
(5,0 à 15,5)a Patients n’ayant jamais reçu de
médicament biologique⸸
15/151 (9,9 %) 27/147 (18,4 %)
Patients ayant connu un échec à un
médicament biologique
2/161 (1,2 %) 21/166 (12,7 %)
Amélioration de l’apparence de la
muqueuse à l’examen endoscopique‡
44 (13,8 %) 87 (27,0 %) 13,3
(6,4 à 20,1)a
Patients n’ayant jamais reçu de
médicament biologique⸸
32/151 (21,2 %) 49/147 (33,3 %)
Patients ayant connu un échec à un
médicament biologique
11/161 (6,8 %) 35/166 (21,1 %)
Réponse clinique§ 100 (31,3 %) 199 (61,8 %) 30,5
(22,2 à 38,8)a Patients n’ayant jamais reçu de
médicament biologique⸸
54/151 (35,8 %) 98/147 (66,7 %)
Patients ayant connu un échec à un
médicament biologique
44/161 (27,3 %) 95/166 (57,2 %)
Guérison histo-endoscopique de la
muqueuse† 28 (8,8 %) 58 (18,0 %)
9,3
(3,4 à 15,2)a
Patients n’ayant jamais reçu de
médicament biologique⸸
21/151 (13,9 %) 33/147 (22,4 %)
Patients ayant connu un échec à un
médicament biologique
6/161 (3,7 %) 22/166 (13,3 %)
* Les sujets pour qui les données étaient insuffisantes, pour qui un changement non autorisé avait été apporté au traitement médicamenteux concomitant contre la CU ou qui étaient porteurs d’une stomie ou avaient fait l’objet d’une colectomie avant la visite de la semaine 8 ont été considérés comme n’ayant pas atteint les critères d’évaluation respectifs.
⸸ Sept autres patients sous placebo et 9 autres patients sous ustekinumab (~ 6 mg/kg) avaient été exposés à des médicaments biologiques, sans toutefois avoir connu d’échec à ces traitements.
** Une rémission clinique était définie comme un score Mayo ≤ 2 points et aucun des sous-scores individuels > 1. ‡ Une amélioration de l’apparence de la muqueuse à l’examen endoscopique était définie comme un sous-score endoscopique Mayo de 0 ou de 1 déterminé lors de l’examen centralisé des endoscopies. § Une réponse clinique était définie comme une diminution du score Mayo ≥ 30 % et une diminution ≥ 3 points par rapport aux valeurs initiales, accompagnée soit d’une diminution du sous-score de rectorragie ≥ 1 point par rapport aux valeurs initiales ou d’un sous-score de rectorragie de 0 ou 1.
† La guérison histo-endoscopique de la muqueuse était définie comme une amélioration de l’apparence de la muqueuse à l’examen endoscopique (sous-score endoscopique Mayo de 0 ou 1) s’accompagnant d’une guérison des tissus du côlon à l’examen histologique (infiltration des neutrophiles dans < 5 % des cryptes, sans destruction des cryptes et sans érosion, ulcération, ni tissu de granulation).
a. p < 0,001; la valeur de p est basée sur un test du chi carré de Cochran-Mantel-Haenszel (CMH) stratifié selon la présence ou non d’un échec à un médicament biologique et de la région. Le taux d’erreur de type I est contrôlé au seuil de signification de 0,025 sur la base d’une procédure de test hiérarchique prédéfinie.
Étude sur le traitement d’entretien : UNIFI-M
L’étude sur le traitement d’entretien (UNIFI-M) a évalué 523 patients qui avaient obtenu une réponse clinique à la semaine 8 après l’administration d’ustekinumab pour injection dans le cadre de l’étude UNIFI-I. Ces patients ont été randomisés pour recevoir un schéma d’entretien par voie sous-cutanée comportant l’ustekinumab à 90 mg toutes les 8 semaines, l’ustekinumab à 90 mg toutes les 12 semaines ou un placebo pendant 44 semaines. La randomisation a été stratifiée en fonction de la présence ou non d’une rémission clinique au moment de l’instauration du traitement d’entretien (oui/non), de l’utilisation de corticostéroïdes par voie orale au moment de l’instauration du traitement d’entretien (oui/non) et du traitement d’induction.
Le critère d’évaluation principal de l’étude était la proportion de patients ayant présenté une rémission clinique à la semaine 44. Les critères d’évaluation secondaires comprenaient la proportion de patients ayant maintenu une réponse clinique jusqu’à la semaine 44, la proportion de patients ayant présenté une amélioration de l’apparence de la muqueuse à l’examen endoscopique à la semaine 44, la proportion de patients ayant présenté une rémission clinique sans corticostéroïdes à la semaine 44 et la proportion de patients ayant maintenu une rémission clinique jusqu’à la semaine 44 chez les patients qui avaient obtenu une rémission clinique 8 semaines après l’induction. Les patients qui avaient terminé l’étude sur le traitement d’entretien jusqu’à la semaine 44 pouvaient continuer le traitement jusqu’à la semaine 96.
Les résultats relatifs aux critères d’évaluation principal et secondaires à la semaine 44 chez les patients traités par l’ustekinumab à la posologie recommandée (90 mg toutes les 8 semaines) par rapport au placebo sont présentés dans le Tableau 38.
Tableau 38. Résultats relatifs aux critères d’efficacité de l’étude UNIFI-M à la semaine 44
(52 semaines après la première dose du traitement d’induction)*
| Placebo¥ n = 175 | Ustekinumab à | Différence entre les traitements (IC à 95 %) | |||
| 90 mg toutes les | |||||
| 8 sem. | |||||
| n = 176 | |||||
Rémission clinique** 42 (24,0 %) 77 (43,8 %) 19,7 (10,3 à 29,0)ab Patients n’ayant jamais reçu de médicament biologique⸸ 27/84 (32,1 %) 40/79 (50,6 %) Patients ayant connu un échec à un médicament biologique 15/88 (17,0 %) 36/91 (39,6 %) Maintien de la réponse clinique jusqu’à la semaine 44§ 78 (44,6 %) 125 (71,0 %) 26,4 (16,6 à 36,1)ab Patients n’ayant jamais reçu de médicament biologique⸸ 44/84 (52,4 %) 61/79 (77,2 %) Patients ayant connu un échec à un médicament biologique 34/88 (38,6 %) 59/91 (64,8 %) | |||||
Placebo¥
n = 175
Ustekinumab à 90 mg toutes les
8 sem.
n = 176
Différence entre les traitements
(IC à 95 %)
Amélioration de l’apparence de la
muqueuse à l’examen
endoscopique†
50 (28,6 %) 90 (51,1 %) 22,5
(12,8 à 32,2)ab
Patients n’ayant jamais reçu de
médicament biologique⸸
30/84 (35,7 %) 46/79 (58,2 %)
Patients ayant connu un échec
à un médicament biologique
20/88 (22,7 %) 41/91 (45,1 %)
Rémission clinique sans
corticostéroïdes
41 (23,4 %) 74 (42,0 %) 18,5
(9,3 à 27,8)ab
Patients n’ayant jamais reçu de
médicament biologique⸸
27/84 (32,1 %) 39/79 (49,4 %)
Patients ayant connu un échec
à un médicament biologique
14/88 (15,9 %) 34/91 (37,4 %)
Maintien de la rémission clinique
jusqu’à la semaine 44 chez les
patients qui avaient obtenu une
rémission clinique 8 semaines
après le traitement d’induction
17/45 (37,8 %) 22/38 (57,9 %)
Patients n’ayant jamais reçu de
médicament biologique⸸
9/25 (36,0 %) 12/16 (75,0 %)
Patients ayant connu un échec
à un médicament biologique
8/20 (40,0 %) 10/20 (50,0 %)
* Les sujets pour qui les données étaient insuffisantes, pour qui un changement non autorisé avait été apporté au traitement médicamenteux concomitant contre la CU, qui étaient porteurs d’une stomie ou avaient fait l’objet d’une colectomie, qui ont utilisé un médicament de secours après une poussée clinique, ou qui ont abandonné l’agent à l’étude en raison d’un manque d’effet thérapeutique ou d’une aggravation de la CU avant la visite de la semaine 44 ont été considérés comme n’ayant pas atteint les critères d’évaluation respectifs.
¥ Le groupe placebo était constitué de patients qui présentaient une réponse à l’ustekinumab pour injection et qui ont été randomisés pour recevoir le placebo au début du traitement d’entretien.
⸸ Trois autres patients sous placebo et 6 autres patients sous ustekinumab toutes les 8 semaines avaient été exposés à des médicaments biologiques, sans toutefois avoir connu d’échec à ces traitements. ** Une rémission clinique était définie comme un score Mayo ≤ 2 points et aucun des sous-scores individuels > 1. § Une réponse clinique était définie comme une diminution du score Mayo ≥ 30 % et une diminution ≥ 3 points par rapport aux valeurs initiales, accompagnée soit d’une diminution du sous-score de rectorragie ≥ 1 par rapport aux valeurs initiales ou d’un sous-score de rectorragie de 0 ou 1.
† Une amélioration de l’apparence de la muqueuse à l’examen endoscopique était définie comme un sous-score endoscopique Mayo de ≤ 1 point.
a. p < 0,001
b. La valeur de p est basée sur un test du chi carré de Cochran-Mantel-Haenszel (CMH) stratifié selon la présence ou non d’une rémission clinique au moment de l’instauration du traitement d’entretien (ne s’applique pas au dernier critère d’évaluation) et selon le traitement d’induction. Le taux d’erreur de type I est contrôlé sur la base d’une procédure de test hiérarchique prédéfinie.
Patients obtenant une réponse au traitement d’induction par l’ustekinumab pour injection à la semaine 16
Les patients qui n’avaient pas obtenu de réponse clinique 8 semaines après le traitement d’induction par l’ustekinumab pour injection n’étaient pas inclus dans l’analyse principale de l’efficacité de l’étude UNIFI-M; toutefois, ces patients étaient admissibles à recevoir une injection sous-cutanée d’ustekinumab à 90 mg à la semaine 8. Parmi les 101 patients qui avaient reçu la dose d’induction recommandée de 6 mg/kg et qui n’avaient pas obtenu de réponse clinique à la semaine 8, 59 (58,4 %) ont obtenu une réponse clinique à la semaine 16 de l’étude UNIFI-I et ont reçu l’ustekinumab toutes les 8 semaines durant l’étude UNIFI-M. Les patients qui n’avaient pas obtenu de réponse clinique à la semaine 16 ont été exclus de l’étude.
Guérison histo-endoscopique de la muqueuse
La proportion de patients ayant obtenu une guérison histo-endoscopique à la semaine 44 était de 79/176 (44,9 %) chez les patients recevant l’ustekinumab toutes les 8 semaines par comparaison à 41/175 (23,4 %) chez les patients recevant le placebo. La relation entre la guérison histo-endoscopique de la muqueuse à la semaine 44 et l’évolution de la maladie ou les résultats à long terme n’a pas été évaluée.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
La toxicité de l’ustekinumab a fait l’objet d’un certain nombre d’études non cliniques. Le Tableau 39 donne un aperçu de ces études de toxicité.
Toxicologie générale
Dans les études de toxicité de doses répétées administrées à des macaques de Buffon, l’ustekinumab a été bien toléré après l’administration intraveineuse de doses allant jusqu’à 45 mg/kg/semaine pendant des périodes atteignant 1 mois et après l’administration sous-cutanée de doses bihebdomadaires allant jusqu’à 45 mg/kg pendant 6 mois. Aucun résultat associé à l’ustekinumab n’a été mis en évidence par les évaluations pharmacologiques d’innocuité cardiovasculaire et d’immunotoxicité. Aucune altération prénéoplasique n’a été relevée lors des évaluations histopathologiques. Aucun signe d’intolérance locale liée à l’ustekinumab n’a été observé lors de l’examen des points d’injection sous-cutanée dans le cadre d’une étude sur la tolérance locale et de l’étude sur la toxicité chronique sous-cutanée.
La dose de 45 mg/kg est d’environ 45 fois la dose équivalente la plus élevée qui soit prévue pour les patients atteints de psoriasis (administration SC d’une dose de 90 mg à un patient pesant 90 kg). De même, la Cmax moyenne observée après l’administration SC de la dernière dose de 45 mg/kg à des macaques de Buffon lors de l’étude sur la toxicité chronique de 6 mois était d’environ 118 fois la valeur médiane de la Cmax de l’ustekinumab observée après l’administration SC de 4 doses hebdomadaires de 90 mg à des patients atteints de psoriasis.
Cancérogénicité
Le potentiel cancérogène n’a pas été évalué.
Génotoxicité
Le potentiel génotoxique n’a pas été évalué.
Toxicologie pour la reproduction et le développement
Trois études de toxicité développementale ont été menées sur des macaques de Buffon. Aucun cas d’effets toxiques chez la mère, d’avortement, de mortinaissance, d’effets embryotoxiques, de retard de développement ni d’anomalie congénitale n’a été observé après l’administration hebdomadaire ou bihebdomadaire d’ustekinumab, respectivement par voie IV ou SC, à des doses allant jusqu’à 45 mg/kg. Aucun effet indésirable sur la croissance ou le développement fonctionnel n’a été observé chez les nouveau-nés de guenons gravides traitées par l’ustekinumab, ni aucun déficit observé aux évaluations d’immunotoxicité. Une étude évaluant la fertilité chez des macaques de Buffon mâles n’a mis en évidence aucun effet lié à l’ustekinumab sur le comportement d’accouplement, les paramètres spermatiques ou les concentrations sériques d’hormones mâles après l’administration SC bihebdomadaire d’une dose d’ustekinumab allant jusqu’à 45 mg/kg.
Une étude de toxicité sur la fertilité chez les femelles a été menée sur des souris à l’aide d’un anticorps analogue qui se fixe à l’IL-12 et à l’IL-23 et qui inhibe leur activité chez la souris. L’administration bihebdomadaire par voie sous-cutanée de l’anticorps dirigé contre l’IL-12/23 murine a été bien tolérée à des doses allant jusqu’à 50 mg/kg. Aucun effet indésirable sur les paramètres de fertilité des femelles n’a été observé.
Tableau 39. Études de toxicologie non clinique sur l’ustekinumab
Étude Espèce/souche Voie
d’administration
Durée de
l’administration
Doses (mg/kg) Résultats
Toxicité à doses répétées
Toxicité subchronique Singe/macaque de
Buffon
IV 1 mois 9 et 45, hebdomadaire Aucun signe d’effets toxiques liés au traitement.
Toxicité subchronique Singe/macaque de
Buffon
IV 1 mois 9 et 45, hebdomadaire Aucun signe d’effets toxiques liés au traitement.
Toxicité chronique Singe/macaque de
Buffon
SC 6 mois 22,5 et 45,
bihebdomadaire
Aucun signe d’effets toxiques liés au traitement. Aucune altération prénéoplasique à l’histopathologie. Reproduction et développement
Développement
embryofœtal
Singe/macaque de
Buffon
IV Femelles gravides : du
jour 20 au jour 50 de gestation
9 et 45, hebdomadaire Aucune anomalie maternelle ou fœtale observée.
Développement
embryofœtal
Singe/macaque de
Buffon
SC Femelles gravides : du
jour 20 au jour 51 de gestation
22,5 et 45,
bihebdomadaire
Une augmentation statistiquement significative des taux maternels de 17ß-estradiol a été observée aux jours 80 et 100 de la gestation dans les groupes recevant 22,5 et 45 mg/kg, comparativement au groupe témoin.
Cependant, les taux de 17ß-estradiol fœtal n'ont pas été affectés, et aucune autre anomalie liée au traitement n'a été observée chez la mère ou chez le fœtus à l'une ou l'autre des doses.
Fertilité mâle Singe/macaque de
Buffon
SC Mâles : 13 semaines 22,5 et 45,
bihebdomadaire
Aucun changement observé des paramètres de fertilité.
Fertilité femelle Souris/Crl CD-1 SC À compter de 15 jours
avant la cohabitation jusqu’à 7 jours de gestation présumée
25 et 50,
bihebdomadaire
Aucune anomalie maternelle ou fœtale observée.
Développement
embryofœtal et
développements prénatal
et postnatal
Singe/macaque de
Buffon
SC Femelles gravides : du
jour 20 de gestation au jour 30 postpartum
22,5 et 45,
bihebdomadaire
Aucun effet sur la gravidité ou la mise bas; aucun effet sur le développement morphologique, fonctionnel ou immunologique de la progéniture. L’ustekinumab a été décelé dans le lait des guenons. Tolérance locale
Pharmacocinétique et
irritation au point
d’injection
Singe/macaque de
Buffon
SC 18 jours 45, bihebdomadaire Signes minimes d’irritation locale aux points d’injection; aucun effet histopathologique associé.
Autres études de toxicité
Réactivité croisée
tissulaire
Tissus humains In vitro 1,13, 11,3, 113,
225 mg/mL
Aucune liaison aux tissus humains normaux non ciblés.
Réactivité croisée
tissulaire
Tissus humains In vitro 1,13, 11,3, 113,
225 mg/mL
Aucune liaison aux tissus humains normaux non ciblés.
Modèle d’asthme Singe/macaque de
Buffon
IV Dose unique 9 et 45 Aucune exacerbation de la fonction pulmonaire ou des réponses cellulaires.
| Étude | Espèce/souche | Voie | Durée de | Doses (mg/kg) | Résultats | ||||
| d’administration | l’administration | ||||||||
Modèle d’asthme Singe/macaque de Buffon IV 1 semaine 45 Aucune exacerbation de la fonction pulmonaire ou des réponses cellulaires. | |||||||||
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1.
STELARA® (injection d’ustekinumab) / STELARA® I.V. (ustekinumab pour injection),
Numéro de contrôle de la présentation : 267288, Monographie de produit, Janssen Inc. 5 janvier 2023.