


Monographie de produit - Enspryng
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 3 Posologie et administration, 3.2 Posologie recommandée et ajustement posologique | xx/2021 |
| 3 Posologie et administration, 3.5 Dose oubliée | xx/2021 |
TABLE DES MATIÈRES
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ...........................................................................................................................2
TABLE DES MATIÈRES .............................................................................................................3
PARTIE I : RENSEIGNEMENTS POUR LES PROFESSIONNELS DE LA SANTÉ ........5
1 INDICATIONS....................................................................................................................5
1.1 Enfants .....................................................................................................................5 1.2 Personnes âgées .......................................................................................................5
2 CONTRE-INDICATIONS .................................................................................................5
3 POSOLOGIE ET ADMINISTRATION............................................................................5
3.1 Considérations posologiques ...................................................................................5 3.2 Posologie recommandée et ajustement posologique ................................................6 3.3 Reconstitution ..........................................................................................................7 3.4 Administration .........................................................................................................7 3.5 Dose oubliée.............................................................................................................8
4 SURDOSAGE ....................................................................................................................8
5 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ..................................................................................................................9
6 MISES EN GARDE ET PRÉCAUTIONS ......................................................................9
6.1 Populations particulières ........................................................................................11 6.1.1 Femmes enceintes ................................................................................................. 11 6.1.2 Femmes qui allaitent ............................................................................................. 12 6.1.3 Enfants .................................................................................................................. 12 6.1.4 Personnes âgées .................................................................................................... 12 6.1.5 Patients atteints d’insuffisance rénale ................................................................... 12 6.1.6 Patients atteints d’insuffisance hépatique ............................................................. 13 6.1.7 Femmes aptes à procréer ....................................................................................... 13
7 RÉACTIONS INDÉSIRABLES .....................................................................................13
7.1 Aperçu des réactions indésirables ..........................................................................13 7.2 Réactions indésirables observées au cours des essais cliniques ............................13 7.2.1 Réactions indésirables observées au cours des essais cliniques chez les enfants . 17 7.3 Réactions indésirables peu courantes observées au cours de essais cliniques .......17 7.4 Résultats anormaux aux analyses de laboratoire : données hématologiques, biologiques et autres données quantitatives .......................................................................17 7.5 Réactions indésirables observées après commercialisation ...................................18
8 INTERACTIONS MÉDICAMENTEUSES ....................................................................18
8.1 Aperçu des interactions médicamenteuses .............................................................18 8.2 Interactions médicament-comportement ................................................................18 8.3 Interactions médicament-médicament ...................................................................18 8.4 Interactions médicament-aliment ...........................................................................19 8.5 Interactions médicament-plante médicinale ..........................................................19 8.6 Interactions médicament-examens de laboratoire ..................................................19
9 PHARMACOLOGIE CLINIQUE ...................................................................................19
9.1 Mode d’action ........................................................................................................19 9.2 Pharmacodynamie ..................................................................................................19 9.3 Pharmacocinétique .................................................................................................19
10 conservation, STABILITÉ ET MISE AU REBUT .....................................................21
11 PARTICULARITÉS DE MANIPULATION DU PRODUIT ........................................21
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .............................................................23
12 RENSEIGNEMENTS PHARMACEUTIQUES ............................................................23
13 ESSAIS CLINIQUES ......................................................................................................23
13.1 Méthodes et données démographiques des études .................................................23 13.2 Résultats des études ...............................................................................................26 13.4 Immunogénicité .....................................................................................................30
14 MICROBIOLOGIE ...........................................................................................................31
15 TOXICOLOGIE NON CLINIQUE..................................................................................31
15.1 Pharmacologie et toxicologie non cliniques comparatives ....................................31
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ..............................................................33
PARTIE I : RENSEIGNEMENTS POUR LES PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
ENSPRYNG (satralizumab) est indiqué :
- en monothérapie ou en association avec un traitement immunosuppresseur (TIS), pour le traitement du trouble du spectre de la neuromyélite optique (TSNMO) chez les patients adultes et adolescents séropositifs pour des anticorps anti-aquaporine 4 (AQP4).
ENSPRYNG n’est pas destiné au traitement aigu d’une rechute de TSNMO.
1.1 Enfants
Enfants (≥ 12 ans)
L’efficacité et l’innocuité de ENSPRYNG n’ont pas été établies chez les enfants de moins de 12 ans. L’emploi de ENSPRYNG a été autorisé chez les patients de 12 ans ou plus sur la base de données de pharmacologie clinique et d’une extrapolation de l’efficacité et de l’innocuité observées chez des patients adultes atteints de TSNMO (voir ESSAIS CLINIQUES et 9.3 Pharmacocinétique, Populations particulières et états pathologiques).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : l’innocuité et l’efficacité de ENSPRYNG ont été étudiées chez un nombre limité de patients âgés d’au plus 74 ans (n = 4 patients âgés de 65 à 73 ans; voir POSOLOGIE ET ADMINISTRATION, 3.2 Posologie recommandée et ajustement posologique; et 9.3 Pharmacocinétique, Populations particulières et états pathologiques).
2 CONTRE-INDICATIONS
ENSPRYNG est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit (y compris les ingrédients non médicinaux) ou du contenant. Pour obtenir une liste complète, voir FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
3 POSOLOGIE ET ADMINISTRATION
3.1 Considérations posologiques
- ENSPRYNG doit être prescrit par un médecin qui a de l’expérience dans la prise en charge de patients atteints d’un TSNMO.
- ENSPRYNG n’est pas destiné au traitement aigu d’une rechute de TSNMO.
- Pour éviter les erreurs de médication, il est important de vérifier l’étiquette des seringues préremplies pour s’assurer que le médicament administré est bien ENSPRYNG. 3.2 Posologie recommandée et ajustement posologique
Posologie recommandée
ENSPRYNG doit être administré par injection sous-cutanée (s.c.).
ENSPRYNG peut être utilisé en monothérapie ou en association avec un TIS. Lors d’un essai clinique, ENSPRYNG a été administré en association avec des corticostéroïdes oraux (CSO), l’azathioprine (AZA) ou le mofétilmycophénolate (MMF), ou une association de ces agents (voir ESSAIS CLINIQUES). Veuillez également consulter les monographies respectives de ces produits. Le retrait du TIS pendant le traitement par ENSPRYNG n’a pas été évalué au cours des essais cliniques. Si le traitement de fond par un TIS est réduit ou abandonné, il faut surveiller l’apparition de signes et de symptômes de rechute du TSNMO chez le patient.
La posologie recommandée est la suivante : une dose d’attaque de 120 mg par injection s.c. aux semaines 0, 2 et 4 (3 premières administrations), suivie d’une dose d’entretien de 120 mg toutes les 4 semaines.
Durée du traitement
ENSPRYNG est destiné à un traitement de longue durée. L’emploi de ENSPRYNG a seulement été étudié dans le cadre d’une administration prolongée; les effets d’un arrêt du traitement n’ont pas été caractérisés. Il faut surveiller étroitement l’apparition de signes et de symptômes de rechute du TSNMO chez les patients qui cessent le traitement par ENSPRYNG.
Modification de la dose
Anomalies des enzymes hépatiques
En cas d’élévation du taux d’alanine aminotransférase (ALT) ou d’aspartate aminotransférase (AST) > 5 fois la limite supérieure de la normale (LSN) associée à une quelconque élévation du taux de bilirubine, il faut cesser le traitement par ENSPRYNG et la reprise du traitement n’est pas recommandée.
Si l’élévation du taux d’ALT ou d’AST est > 5 fois la LSN, mais qu’elle n’est pas associée à une élévation du taux de bilirubine, il faut interrompre le traitement par ENSPRYNG. On peut le reprendre (à raison de 120 mg toutes les 4 semaines par injection s.c.) dès que le taux d’ALT et d’AST sera revenu à la normale, après avoir réévalué le rapport risques-bienfaits du traitement pour le patient. Il faudra surveiller étroitement les paramètres hépatiques si l’on décide de reprendre le traitement et abandonner ce dernier en cas d’élévation subséquente du taux d’ALT, d’AST et/ou de bilirubine; la reprise du traitement n’est alors pas recommandée (voir MISES EN GARDE ET PRÉCAUTIONS).
Tableau 1 – Posologie recommandée pour la reprise du traitement après une élévation du taux de transaminases hépatiques
| Dernière dose administrée | Posologie recommandée pour la reprise du traitement |
| Moins de 12 semaines | 120 mg par injection sous-cutanée toutes les 4 semaines |
| 12 semaines ou plus | 120 mg par injection sous-cutanée aux semaines 0*, 2 et 4, puis 120 mg toutes les 4 semaines |
* « Semaine 0 » correspond au moment de l’administration de la première dose après la dose omise.
Neutropénie
Si le nombre de neutrophiles est inférieur à 1,0 × 10⁹ cellules/l et qu’il est confirmé par des analyses répétées, le traitement par ENSPRYNG doit être interrompu jusqu’à ce que le nombre de neutrophiles soit supérieur à 1,0 × 10⁹ cellules/l.
Infections évolutives
Le traitement par ENSPRYNG ne doit pas être entrepris en cas d’infections évolutives. Si une infection évolutive survient pendant le traitement par ENSPRYNG, le traitement doit être interrompu jusqu’à ce que l’infection soit maîtrisée.
Considérations posologiques particulières
Utilisation chez les enfants
Il existe peu de données cliniques chez les patients de 12 ans ou plus pesant au moins 40 kg. Aucun ajustement posologique ne s’impose chez les patients de ce groupe d’âge et le traitement peut se faire sans danger suivant le même schéma posologique que chez les adultes (voir MISES EN GARDE ET PRÉCAUTIONS, 6.1 Populations particulières).
L’innocuité et l’efficacité de ENSPRYNG n’ont pas été étudiées chez les enfants âgés de moins de 12 ans ou pesant moins de 40 kg (voir MISES EN GARDE ET PRÉCAUTIONS, 6.1 Populations particulières).
Utilisation chez les personnes âgées
Aucun ajustement posologique ne s’impose chez les patients de ≥ 65 ans (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières; et 9.3 Pharmacocinétique, Populations particulières et états pathologiques).
Insuffisance rénale
L’innocuité et l’efficacité de ENSPRYNG n’ont fait l’objet d’aucune étude chez les patients atteints d’insuffisance rénale modérée ou sévère. Les patients atteints d’insuffisance rénale légère ont été admis dans les essais cliniques (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières; et 9.3 Pharmacocinétique, Populations particulières et états pathologiques).
Insuffisance hépatique
L’innocuité et l’efficacité de ENSPRYNG n’ont pas fait l’objet d’études chez des patients atteints d’insuffisance hépatique (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières; et 9.3 Pharmacocinétique, Populations particulières et états pathologiques).
3.3 Reconstitution
Sans objet
3.4 Administration
Les régions recommandées aux fins d’injection sont l’abdomen et la cuisse. Il faut faire une rotation des points d’injection et ne jamais faire les injections dans des grains de beauté, des cicatrices, ni dans des endroits où la peau est sensible, contusionnée, rouge, durcie ou non intacte.
Les Renseignements destinés aux patients fournissent des instructions détaillées sur l’administration de ENSPRYNG.
La première injection doit s’effectuer sous la supervision d’un professionnel de la santé compétent, et l’apparition de symptômes d’hypersensibilité après l’injection doit être surveillée. Tout patient adulte peut s’injecter ENSPRYNG lui-même ou se le faire administrer par un aidant à domicile après une formation sur la technique d’injection, pourvu que son médecin traitant ait établi que cette solution est appropriée et que le patient / l’aidant maîtrise la technique d’injection.
En cas d’apparition de symptômes de réaction allergique grave, le patient / l’aidant doit consulter un médecin immédiatement.
3.5 Dose oubliée
Si une injection est omise pour une raison quelconque, sauf une hausse des taux d’enzymes hépatiques, il faut l’administrer en suivant les directives du tableau 2.
Tableau 2 – Posologie recommandée quand une dose est reportée ou omise
| Dernière dose administrée | Posologie recommandée quand une dose est reportée ou omise |
Moins de 8 semaines pendant la période d’entretien ou dose d’attaque omise | 120 mg par injection sous-cutanée dès que possible, sans attendre le moment prévu pour la dose suivante Période d’entretien Une fois la dose reportée ou omise administrée, l’intervalle entre les doses doit être de 4 semaines. Période d’attaque Si la seconde dose d’attaque est reportée ou omise, il faut l’administrer dès que possible et administrer la troisième et dernière dose d’attaque 2 semaines plus tard. Si la troisième dose d’attaque est reportée ou omise, il faut l’administrer dès que possible et administrer la 1re dose d’entretien 4 semaines plus tard. |
| De 8 semaines à moins de 12 semaines | 120 mg par injection sous-cutanée aux semaines 0* et 2, puis 120 mg toutes les 4 semaines |
| 12 semaines ou plus | 120 mg par injection sous-cutanée aux semaines 0*, 2 et 4, puis 120 mg toutes les 4 semaines |
* « Semaine 0 » correspond au moment de l’administration de la première dose après la dose omise.
4 SURDOSAGE
Aucun cas de surdose n’a été observé à ce jour chez les patients atteints de neuromyélite optique (NMO) ou d’un TSNMO. Aucune manifestation indésirable grave ou sévère n’a été observée chez les adultes sains qui ont reçu une dose unique de 240 mg de ENSPRYNG par voie s.c.
En cas de surdosage, il faut surveiller le patient de près et instaurer le traitement symptomatique et les mesures de soutien qui s’imposent.
En cas de surdosage soupçonné, communiquer avec le centre antipoison de la région.
5 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Pour aider à faciliter la traçabilité des médicaments biologiques, y compris des agents biosimilaires, les professionnels de la santé doivent reconnaître l’importance de noter le nom de marque et le nom générique (ingrédient actif), ainsi que d’autres indicateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 3 – Formes pharmaceutiques, teneurs, composition et conditionnement
ENSPRYNG (satralizumab) se présente sous la forme d’une solution injectable stérile, sans agent de conservation, limpide, incolore ou jaune pâle, dans une seringue préremplie à usage unique munie d’un dispositif de protection d’aiguille.
Chaque boîte de ENSPRYNG contient une seringue préremplie à usage unique renfermant une dose de 120 mg.
Description
ENSPRYNG est un anticorps monoclonal recombinant humanisé de la sous-classe des immunoglobulines G2 (IgG2) dirigé contre le récepteur de l’interleukine 6 (IL-6) humaine, qui est produit par la technologie de l’ADN recombinant dans des cellules ovariennes de hamster chinois.
6 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Afin d’améliorer la traçabilité des produits médicinaux biologiques, il faut indiquer clairement dans le dossier du patient le nom commercial et le numéro de lot du produit administré.
Appareil cardiovasculaire
Des cas de lipidémie élevée ont été observés au cours des essais cliniques portant sur
Voie d’administration | Formes pharmaceutiques / teneurs / composition | Ingrédients non médicinaux |
| Sous-cutanée | Solution fournie dans une seringue préremplie à usage unique à 120 mg/ml | L-arginine, acide L-aspartique, L-histidine, poloxamère 188 et eau pour injection |
ENSPRYNG. Les patients atteints d’insuffisance cardiaque sévère étaient exclus des essais cliniques portant sur ENSPRYNG.
Dépendance et tolérance
Aucune étude n’a été menée sur le risque d’abus et de dépendance.
Conduite automobile et utilisation de machinerie
Aucune étude n’a été menée concernant l’effet du médicament sur la capacité à conduire et à faire fonctionner des machines. Au cours des essais cliniques, certains patients ont présenté des symptômes comme des vertiges qui pourraient influer sur cette capacité. Les patients qui présentent de tels symptômes doivent être avisés d’éviter de faire fonctionner des machines jusqu’à la disparition des symptômes.
Carcinogenèse et mutagenèse
Aucune étude n’a été menée sur le pouvoir carcinogène et mutagène du médicament (voir TOXICOLOGIE NON CLINIQUE).
Fonctions hépatique, biliaire et pancréatique
Enzymes hépatiques
Des élévations légères et modérées des taux de transaminases hépatiques ont été observées pendant le traitement par ENSPRYNG. La plupart de ces élévations étaient inférieures à 5 fois la LSN, n’ont pas limité le traitement et ont disparu avec la poursuite de celui-ci.
Il faut vérifier les taux d’ALT et d’AST toutes les 4 semaines pendant les 3 premiers mois du traitement, puis tous les 3 mois pendant 1 an, et par la suite, à la fréquence dictée par l’état clinique du patient. Pour prendre connaissance des recommandations relatives à l’arrêt du traitement, voir Posologie et administration, Posologie recommandée et ajustement posologique.
Système immunitaire
Infections
Des infections graves, sévères et opportunistes peuvent survenir chez les patients qui prennent des agents immunosuppresseurs comme ENSPRYNG (voir 7.2 Réactions indésirables observées au cours des essais cliniques). Il faut reporter l’administration de ENSPRYNG chez tout patient qui a une infection évolutive tant que celle-ci ne sera pas maîtrisée (voir POSOLOGIE ET ADMINISTRATION, 3.2 Posologie recommandée et ajustement posologique).
Il est recommandé de dépister diligemment toute infection grave chez les patients qui reçoivent un traitement par ENSPRYNG, puisque les signes et symptômes d’inflammation aiguë sont parfois atténués en raison de l’inhibition des réactifs de phase aiguë. Si un patient présente une nouvelle infection pendant le traitement par ENSPRYNG, il doit subir rapidement des examens diagnostiques complets adaptés au cas d’un patient immunodéprimé, commencer un traitement antimicrobien approprié et faire l’objet d’une surveillance étroite.
Il convient d’indiquer aux patients de consulter un médecin dès l’apparition d’un symptôme évocateur d’une infection pour une évaluation rapide et un traitement approprié.
Réactions au point d’injection et réactions d’hypersensibilité
Au cours des essais cliniques, la fréquence des réactions locales et générales d’intensité légère à modérée à l’injection a été plus élevée chez les patients qui prenaient ENSPRYNG (voir 7.2 Réactions indésirables observées au cours des essais cliniques). Aviser les patients de consulter un médecin en cas de réactions allergiques graves ou sévères à ENSPRYNG. En cas de réaction anaphylactique ou d’hypersensibilité grave, le traitement par ENSPRYNG doit être interrompu.
Vaccination
Il ne faut pas administrer de vaccins vivants ou vivants atténués en concomitance avec ENSPRYNG, car l’innocuité clinique n’a pas été établie. L’intervalle entre l’inoculation d’un vaccin vivant et l’instauration du traitement par ENSPRYNG doit être conforme aux lignes directrices actuelles sur l’administration d’agents immunomodulateurs / immunosuppresseurs en ce qui a trait à la vaccination.
Il n’existe aucune donnée sur les effets de la vaccination chez les patients recevant ENSPRYNG. Il est recommandé à tous les patients de recevoir tous les vaccins en conformité avec les lignes directrices actuelles sur l’immunisation avant l’instauration du traitement par ENSPRYNG.
Surveillance et épreuves de laboratoire
Nombre de neutrophiles
Des diminutions du nombre de neutrophiles ont été observées après le traitement par ENSPRYNG (voir 7.2 Réactions indésirables observées au cours des essais cliniques). La numération des neutrophiles doit être mesurée de 4 à 8 semaines après l’amorce du traitement et par la suite si le tableau clinique le justifie. Pour connaître les recommandations relatives au report de l’administration du médicament, voir 3.2 Posologie recommandée et ajustement posologique.
Considérations périopératoires
Il n’existe aucune donnée sur les saignements chez les patients traités par ENSPRYNG qui présentent une anomalie des facteurs de coagulation; la coagulation doit être évaluée chez les patients présentant une réduction sévère de la numération plaquettaire ou du taux de fibrinogène avant toute intervention chirurgicale.
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
On ne dispose pas de données cliniques relativement aux effets de ENSPRYNG sur la fertilité humaine. Les effets sur des paramètres de reproduction mâles et femelles ont été étudiés chez des singes. Dans des études de toxicité de doses répétées de 4 semaines et de 26 semaines, au cours desquelles des macaques de Buffon matures ont reçu du satralizumab par injection s.c., une atrophie testiculaire a été observée chez les mâles (voir TOXICOLOGIE NON CLINIQUE).
6.1 Populations particulières
6.1.1 Femmes enceintes
Il n’y a pas de données sur l’utilisation de ENSPRYNG chez les femmes enceintes. Il est connu que les IgG humaines traversent la barrière placentaire; par conséquent, ENSPRYNG peut être transmis de la mère au fœtus en développement. Il a été démontré que le satralizumab traverse le placenta chez les femelles macaques de Buffon gravides (voir TOXICOLOGIE NON CLINIQUE).
Au cours d’une étude approfondie sur le développement prénatal et postnatal, l’administration de satralizumab à des femelles macaques de Buffon gravides a entraîné une fonction immunitaire réduite chez les petits (voir TOXICOLOGIE NON CLINIQUE).
L’emploi de ENSPRYNG n’est pas recommandé pendant la grossesse à moins que les bienfaits escomptés pour la mère ne l’emportent sur les risques possibles pour le fœtus.
6.1.2 Femmes qui allaitent
L’allaitement n’est pas recommandé pendant le traitement par ENSPRYNG, car un risque pour le nourrisson allaité ne peut être exclu. Il n’existe aucune donnée sur la présence du satralizumab dans le lait humain, sur les effets chez les nourrissons nourris au sein ou sur les effets sur la production de lait chez l’humain. Cependant, les IgG passent dans le lait humain et le satralizumab a été détecté dans le lait des macaques de Buffon (voir TOXICOLOGIE NON CLINIQUE).
6.1.3 Enfants
L’innocuité et l’efficacité de ENSPRYNG n’ont pas été établies chez les enfants de moins de 12 ans. L’emploi de ENSPRYNG a été autorisé chez les patients de 12 ans ou plus sur la base de données de pharmacologie clinique et d’une extrapolation de l’efficacité et de l’innocuité observées chez des patients adultes atteints d’un TSNMO (voir POSOLOGIE ET ADMINISTRATION, 3.2 Posologie recommandée et ajustement posologique).
6.1.4 Personnes âgées
L’innocuité et l’efficacité de ENSPRYNG ont été étudiées chez un nombre limité de patients âgés (n = 4 patients de 65 à 73 ans). Bien qu’aucune différence liée à l’âge n’ait été observée dans les études, le nombre de patients de 65 ans ou plus n’était pas suffisant pour permettre d’établir si la réponse au traitement de ces derniers était comparable à celle des patients plus jeunes (voir POSOLOGIE ET ADMINISTRATION, 3.2 Posologie recommandée et ajustement posologique; et 9.3 Pharmacocinétique, Populations particulières et états pathologiques).
L’innocuité et l’efficacité de ENSPRYNG n’ont pas été étudiées chez des patients de plus de 74 ans (voir POSOLOGIE ET ADMINISTRATION, 3.2 Posologie recommandée et ajustement posologique).
6.1.5 Patients atteints d’insuffisance rénale
L’innocuité et l’efficacité de ENSPRYNG n’ont fait l’objet d’aucune étude chez des patients atteints d’insuffisance rénale modérée à sévère. Des patients atteints d’une insuffisance rénale légère ont participé aux essais cliniques. Leur maladie n’a eu aucune incidence sur la pharmacocinétique du satralizumab (voir POSOLOGIE ET ADMINISTRATION, 3.2 Posologie recommandée et ajustement posologique; et 9.3 Pharmacocinétique, Populations particulières et états pathologiques).
6.1.6 Patients atteints d’insuffisance hépatique
L’innocuité et l’efficacité de ENSPRYNG n’ont pas été étudiées chez des patients atteints d’insuffisance hépatique (voir POSOLOGIE ET ADMINISTRATION, 3.2 Posologie recommandée et ajustement posologique; et 9.3 Pharmacocinétique, Populations particulières et états pathologiques).
6.1.7 Femmes aptes à procréer
Les femmes aptes à procréer doivent utiliser une méthode de contraception efficace pendant le traitement par ENSPRYNG et jusqu’à 3 mois après.
7 RÉACTIONS INDÉSIRABLES
7.1 Aperçu des réactions indésirables
L’innocuité de ENSPRYNG administré en monothérapie ou en association avec un TIS a été évaluée sur la base des données de deux essais cliniques de phase III multicentriques, contrôlés par placebo, à double insu et à répartition aléatoire (BN40900 et BN40898), dans lesquels 63 patients ont été exposés à ENSPRYNG administré en monothérapie et 41 patients ont été exposés à ENSPRYNG administré en association avec un TIS (voir ESSAIS CLINIQUES). Pendant la période contrôlée à double insu, la durée d’exposition médiane au satralizumab a été d’environ 2 ans au cours tant de l’essai BN40900 que de l’essai BN40898. La durée d’exposition médiane au placebo a été d’environ 1 an.
Les réactions indésirables au médicament (RIM) qui ont été signalées le plus souvent sont les céphalées, l’arthralgie et les réactions à l’injection (tableau 4). Des manifestations indésirables graves liées au médicament, dont des infections, ont été signalées chez 2,9 % des patients qui ont reçu ENSPRYNG dans le volet contrôlé par placebo des essais cliniques. Parmi les patients qui ont reçu ENSPRYNG, 3,8 % ont abandonné les essais en raison de manifestations indésirables et 22,1 % ont interrompu le traitement en raison de manifestations indésirables (p. ex. infections). Ces taux étaient comparables à ceux observés chez les patients qui ont reçu le placebo.
7.2 Réactions indésirables observées au cours des essais cliniques
Étant donné que les essais cliniques sont menés dans des conditions très particulières, les taux des réactions indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés à ceux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les réactions indésirables qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des réactions indésirables liées aux médicaments et pour l’approximation des taux.
Le tableau 4 résume les RIM qui ont été signalées lors de l’utilisation de ENSPRYNG en monothérapie ou en association avec un TIS dans les essais cliniques. Dans les deux essais, les patients du groupe ENSPRYNG ont reçu des doses de 120 mg par injection s.c. aux semaines 0, 2 et 4, puis toutes les 4 semaines par la suite. Puisque les patients des groupes ENSPRYNG des deux études cliniques ont poursuivi leur traitement plus longtemps que les patients qui ont reçu un placebo seulement (ou un placebo en association avec un TIS), les manifestations indésirables après ajustement en fonction de l’exposition sont également présentées. Les RIM survenues lors des essais cliniques sont présentées selon la classification par discipline médicale du MedDRA.
Tableau 4 – Résumé des RIM survenues plus fréquemment chez les patients ayant reçu
ENSPRYNG que chez les patients du groupe témoin (incidence ≥ 2 % plus élevée et fréquence ≥ 2 manifestations/100 a-p.)1
| RIM | BN40898 (association avec un TIS) | BN40900 (monothérapie) | ||||||
Nombre de patients, n (%) | Nbre de MI/100 a-p. | Nombre de patients, n (%) | Nbre de MI/100 a-p. | |||||
| Placebo n = 42 | ENSPRYNG n = 41 | Placebo (59,5 a- p.) | ENSPRYNG (78,5 a-p.) | Placebo n = 32 | ENSPRYNG n = 63 | Placebo (40,6 a-p.) | ENSPRYNG (115,21 a-p.) | |
| Affections hématologiques et du système lymphatique | ||||||||
| Hypofibrinogénémie | 0 | 1 (2,4 %) | 0 | 1,3 | 0 | 2 (3,2 %) | 0 | 1,7 |
| Troubles généraux et anomalies au site d’administration | ||||||||
Œdème périphérique | 0 | 1 (2,4 %) | 0 | 1,3 | 0 | 4 (6,3 %) | 0 | 3,5 |
| Lésions, empoisonnement et complications d’interventions | ||||||||
| Réactions à l’injection | 2 (4,8 %) | 5 (12,2 %) | 3,4 | 21,7 | 5 (15,6 %) | 8 (12,7 %) | 17,3 | 13,9 |
| Investigation | ||||||||
| Globules blancs diminués | 4 (9,5 %) | 7 (17,1 %) | 21,85 | 14,01 | 0 | 7 (11,1 %) | 0 | 9,55 |
| Bilirubine sanguine augmentée | 0 | 1 (2,4 %) | 0 | 11,46 | 0 | 1 (1,6 %) | 0 | 0,87 |
| Affections musculosquelettiques et du tissu conjonctif | ||||||||
| Arthralgie | 0 | 4 (9,8 %) | 0 | 5,1 | 1 (3,1 %) | 10 (15,9 %) | 2,5 | 8,7 |
Raideur musculosquelettique | 0 | 1 (2,4 %) | 0 | 1,3 | 0 | 4 (6,3 %) | 0 | 3,5 |
| Affections du système nerveux | ||||||||
| Céphalées | 4 (9,5 %) | 10 (24,4 %) | 10,1 | 28,0 | 4 (12,5 %) | 10 (15,9 %) | 12,3 | 11,3 |
| Migraine | 0 | 0 | 0 | 0 | 0 | 4 (6,3 %) | 0 | 3,5 |
| Affections psychiatriques | ||||||||
| Insomnie | 0 | 1 (2,4 %) | 0 | 1,3 | 1 (3,1 %) | 5 (7,9 %) | 2,5 | 4,3 |
| Affections respiratoires, thoraciques et médiastinales | ||||||||
| Rhinite allergique | 0 | 2 (4,9 %) | 0 | 2,6 | 0 | 2 (3,2 %) | 0 | 1,7 |
| Affections de la peau et du tissu sous-cutané | ||||||||
| Éruption cutanée | 2 (4,8 %) | 0 | 3,4 | 0 | 1 (3,1 %) | 9 (14,3 %) | 4,9 | 12,2 |
| Prurit | 1 (2,4 %) | 0 | 1,7 | 0 | 0 | 6 (9,5 %) | 0 | 6,9 |
1 RIM répertoriées d’après un examen médical de toutes les MI dont l’incidence dans le groupe ENSPRYNG était ≥ 2 cas/100 a-p. ET ≥ 2 % à celle observée dans le groupe témoin
a-p. = année-patient; MI = manifestation indésirable; RIM = réaction indésirable au médicament; TIS = traitement immunosuppresseur
Description de certaines RIM observées au cours des essais cliniques
Réactions à l’injection (RI)
Les RI signalées chez les patients ayant reçu ENSPRYNG en monothérapie ou en association avec un TIS étaient principalement légères ou modérées, et la plupart sont survenues au cours des 24 heures ayant suivi l’injection. Aucune réaction à l’injection n’a nécessité une interruption ou l’abandon du traitement.
Réactions générales à l’injection
Pendant la période à double insu, 6,7 % des patients traités par ENSPRYNG et 4,1 % des patients recevant le placebo ont signalé des réactions générales à l’injection. La diarrhée et les céphalées sont les symptômes généraux qui ont été signalés le plus souvent. Les symptômes sévères comprenaient les vertiges et l’hypertension. Le taux de réactions générales à l’injection survenues en présence d’anticorps anti-médicament (AAM) était de 4,96 cas/100 a-p. En l’absence d’AAM détectables, il était de 11,41 cas/100 a-p.
Réactions locales au point d’injection
Pendant la période à double insu, 8,7 % des patients traités par ENSPRYNG et 6,8 % des patients recevant le placebo ont signalé des réactions locales au point d’injection. Les symptômes signalés le plus souvent étaient les bouffées de chaleur, l’érythème, le prurit, l’éruption cutanée et la douleur. Le taux de réactions locales au point d’injection en présence d’AAM était de 6,61 cas/100 a-p. En l’absence d’AAM détectables, il était de 11,41 cas/100 a-p.
Infections et infections graves
Dans le cadre de l’étude sur l’emploi de ENSPRYNG en monothérapie, le taux d’infection après ajustement en fonction de l’exposition a été plus faible chez les patients sous ENSPRYNG (99,8 cas/100 a-p.) que chez les patients sous placebo (162,6 cas/100 a-p.). Le taux d’infection grave s’est chiffré à 5,2 cas/100 a-p. chez les patients sous ENSPRYNG et à 9,9 cas/100 a-p. chez les patients sous placebo.
Chez les patients ayant reçu ENSPRYNG en association avec un TIS, le taux d’infection était de 132,5 cas/100 a-p. et le taux d’infection grave, de 2,6 cas/100 a-p., alors que ces taux étaient respectivement de 149,6 cas/100 a-p. et de 5,0 cas/100 a-p. chez les patients ayant reçu un placebo en association avec un TIS.
Le taux d’infections global chez les patients traités par ENSPRYNG qui ont produit des AAM n’a pas augmenté par rapport au taux observé chez les patients traités par ENSPRYNG qui n’ont pas produit de tels anticorps.
Augmentation du poids corporel
Pendant la période de traitement à double insu, une augmentation du poids corporel d’au moins 15 % par rapport aux valeurs initiales a été observée chez 3,8 % des patients traités par ENSPRYNG (en monothérapie ou en association avec un TIS) et chez 2,7 % des patients recevant le placebo (seul ou en association avec un TIS).
7.2.1 Réactions indésirables observées au cours des essais cliniques chez les enfants
L’innocuité de ENSPRYNG a été étudiée chez un nombre limité d’adolescents de ≥ 12 ans. Les résultats relatifs à l’innocuité obtenus par ces patients cadraient avec ceux obtenus par les adultes.
7.3 Réactions indésirables peu courantes observées au cours de essais cliniques
Sans objet.
7.4 Résultats anormaux aux analyses de laboratoire : données hématologiques, biologiques et autres données quantitatives
Neutrophiles
Au cours de la période de traitement à double insu, une baisse du nombre de neutrophiles a été observée chez 31,7 % des patients ayant reçu ENSPRYNG (en monothérapie ou en association avec un TIS) et chez 21,6 % des patients ayant reçu un placebo (seul ou en association avec un TIS). La majorité des cas de baisse du nombre de neutrophiles ont été passagers ou intermittents.
Le nombre de neutrophiles était inférieur à 1 × 10⁹ cellules/l (grade 3 ou grade 4) chez 9,6 % des patients sous ENSPRYNG, comparativement à 5,4 % des patients ayant reçu un placebo seul ou en association avec un TIS. Il n’y avait aucune association temporelle entre ces anomalies et des infections graves.
Plaquettes
Au cours de la période de traitement à double insu, une baisse du nombre de plaquettes a été observée chez 24,0 % des patients ayant reçu ENSPRYNG (en monothérapie ou en association avec un TIS) et chez 9,5 % des patients ayant reçu un placebo seul ou en association avec un TIS. Ces baisses du nombre de plaquettes n’étaient pas associées à des manifestations hémorragiques.
La majorité des baisses ont été passagères, et en aucun cas le nombre de plaquettes n’a franchi le seuil des 75 × 109 cellules/l. Aucun des patients concernés n’a eu un nombre de plaquettes ≤ 50 × 109 cellules/l (grade 3) lors de ces épisodes.
Enzymes hépatiques
Au cours de la période de traitement à double insu, des élévations du taux d’ALT ou du taux d’AST ont été observées respectivement chez 27,9 % et 18,3 % des patients ayant reçu ENSPRYNG en monothérapie ou en association avec un TIS, et chez 12,2 % et 13,5 % des patients ayant reçu un placebo seul ou en association avec un TIS. La majorité de ces élévations ont été passagères et inférieures à 3 fois la LSN, et les taux d’enzymes hépatiques sont revenus à la normale sans interruption du traitement par ENSPRYNG.
Des élévations du taux d’ALT ou du taux d’AST > 3 fois la LSN qui n’étaient pas associées à une élévation de la bilirubine totale ont été observées respectivement chez 2,9 % et 1,9 % des patients ayant reçu ENSPRYNG en monothérapie ou en association avec un TIS. Des élévations du taux d’ALT > 5 fois la LSN ont été observées 4 semaines après l’instauration du traitement chez 1 patient qui avait reçu ENSPRYNG en association avec un TIS. Le taux d’ALT est revenu à la normale après l’arrêt du traitement par ENSPRYNG.
Paramètres lipidiques
Au cours de la période de traitement à double insu, une hausse du taux de cholestérol total à plus de 7,75 mmol/l a été observée chez 10,6 % des patients ayant reçu ENSPRYNG en monothérapie ou en association avec un TIS et chez 1,4 % des patients ayant reçu un placebo seul ou en association avec un TIS. De plus, il y a eu une hausse du taux de triglycérides à plus de 3,42 mmol/l chez 20,2 % des patients ayant reçu ENSPRYNG et chez 10,8 % des patients sous placebo. Les élévations des paramètres lipidiques n’ont pas nécessité d’interruption du traitement.
Fibrinogène
La baisse du taux de fibrinogène est un effet connu de ENSPRYNG lié à son mode d’action. Au cours de la période de traitement à double insu des essais cliniques, une réduction du taux de fibrinogène par rapport aux valeurs initiales a été observée chez 71,2 % des patients traités par ENSPRYNG et chez 20,3 % des patients qui ont reçu le placebo. Aucun saignement n’a été observé chez les patients présentant une baisse du taux de fibrinogène.
Facteurs du complément
La réduction des protéines du complément C3, C4 et CH50 est un effet connu de ENSPRYNG lié à son mode d’action. Au cours de la période de traitement à double insu des essais cliniques, des réductions de C3, de C4 et de CH50 sont survenues chez respectivement 66,7 %, 56,9 % et 89,6 % des patients traités par ENSPRYNG, comparativement à 18,2 %, à 4,1 % et à 44,4 % des patients qui ont reçu le placebo.
7.5 Réactions indésirables observées après commercialisation
Sans objet.
8 INTERACTIONS MÉDICAMENTEUSES
8.1 Aperçu des interactions médicamenteuses
Étant donné que des cytokines comme l’IL-6 suppriment l’expression de certaines isoenzymes hépatiques du CYP450 (CYP1A2, CYP2C9, CYP2C19 et CYP3A4) in vitro et in vivo, il faut faire preuve de prudence au moment d’entreprendre ou de cesser un traitement par le satralizumab chez les patients qui reçoivent également des substrats des CYP3A4, CYP1A2, CYP2C9 ou CYP2C19, particulièrement ceux ayant un index thérapeutique étroit (comme la warfarine, la carbamazépine, la phénytoïne et la théophylline), et les doses doivent être ajustées au besoin.
8.2 Interactions médicament-comportement
Aucune étude n’a été menée concernant l’effet du médicament sur la capacité à conduire et à faire fonctionner des machines. Cela dit, à en juger par les données disponibles, rien ne prouve que le traitement par ENSPRYNG influe sur cette capacité (voir MISES EN GARDE ET PRÉCAUTIONS).
8.3 Interactions médicament-médicament
Aucune étude rigoureuse n’a été menée sur les interactions entre ENSPRYNG et d’autres médicaments.
Les analyses pharmacocinétiques de population n’ont mis en évidence aucun effet de l’AZA, des CSO ou du MMF sur la clairance de ENSPRYNG.
8.4 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
8.5 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
8.6 Interactions médicament-examens de laboratoire
Aucune interaction avec des examens de laboratoire n’a été établie.
9 PHARMACOLOGIE CLINIQUE
9.1 Mode d’action
Le satralizumab est un anticorps monoclonal humanisé de la sous-classe des IgG2 qui se lie aux récepteurs humains solubles et membranaires de l’IL-6 et qui inhibe ainsi l’activation de la voie de signalisation en aval de ces récepteurs.
Il a été démonté que l’IL-6 participe aux mécanismes pro-inflammatoires associés à la maladie. Le mécanisme précis par lequel le satralizumab exerce son effet thérapeutique contre la NMO et les TSNMO n’est pas connu, mais il impliquerait une production réduite d’anticorps anti-AQP4 par l’inhibition de la voie de signalisation de l’IL-6.
9.2 Pharmacodynamie
Une baisse des taux de protéine C réactive (CRP), de fibrinogène et des protéines du complément (C3, C4 et CH50) a été observée lors des études cliniques sur l’emploi de ENSPRYNG pour le traitement de la NMO et des TSNMO.
9.3 Pharmacocinétique
Le profil pharmacocinétique de ENSPRYNG a été étudié chez des sujets sains et chez des patients atteints de NMO ou d’un TSNMO. Chez les sujets sains, le profil pharmacocinétique du satralizumab s’est révélé non linéaire à des doses allant de 30 à 240 mg. Le profil pharmacocinétique de ce médicament chez les patients atteints de NMO ou d’un TSNMO traités à la dose recommandée a été caractérisé au moyen d’une analyse pharmacocinétique de population qui a porté sur une base de données de 154 patients.
Absorption : après une administration s.c. chez des adultes atteints de NMO ou d’un TSNMO, la demi-vie d’absorption était d’environ 3 jours à la posologie recommandée. L’état d’équilibre était atteint après la période d’attaque (8 semaines), la moyenne géométrique observée (CV) de la Cmin étant de 19,0 (13,9 %) μg/ml. Dans le cadre d’une analyse pharmacocinétique de population, la constante d’absorption de ENSPRYNG estimée était de 0,254 jour-1 (CV de 33,9 %) et la biodisponibilité était de 78,5 % (CV de 7,0 %).
Distribution : chez les patients atteints de NMO ou d’un TSNMO, la distribution de ENSPRYNG est biphasique. Chez un patient moyen de 60 kg, le volume de distribution central estimé était de 3,46 l (IC à 95 % : 3,21-3,97), et le volume de distribution périphérique, de 2,07 l (IC à 95 % : 1,78-2,59).
Métabolisme : le métabolisme de ENSPRYNG n’a pas été directement étudié. En tant qu’anticorps monoclonal, ENSPRYNG devrait principalement être éliminé par catabolisme.
Élimination : la clairance totale du satralizumab est fonction de la concentration tant pour la voie d’élimination linéaire que pour la voie d’élimination spécifique liée à la cible (de type Michaelis-Menten). Il est apparu que le poids corporel était une covariable importante. La clairance et le volume de distribution central ont augmenté respectivement de 71,3 % et de 105 % chez les patients qui pesaient 123 kg (97,5e percentile de la distribution du poids corporel), comparativement à ceux qui pesaient 60 kg. Dans une analyse pharmacocinétique de population, la clairance linéaire (qui représentait à peu près 50 % de la clairance totale à l’état d’équilibre chez les patients atteints de NMO ou d’un TSNMO ayant reçu la dose recommandée) a été estimée à 0,0679 l/jour (CV de 27 %) et la demi-vie terminale (t1/2), à environ 30 jours (min.-max. : 22-37 jours).
Populations particulières et états pathologiques
Les analyses pharmacocinétiques de population menées chez des patients adultes atteints de NMO ou d’un TSNMO ont indiqué que l’âge, le sexe et la race n’influaient pas de manière significative sur la pharmacocinétique du satralizumab. Il a cependant été démontré que le poids corporel et la présence d’AAM avaient un important effet sur la pharmacocinétique du satralizumab. Chez les patients atteints d’un TSNMO qui présentaient des AAM après le traitement ou un poids élevé (de 75,0 à 151,0 kg), l’exposition observée était environ 2 fois moins importante que chez ceux qui ne présentaient pas d’AAM ou dont le poids corporel était inférieur (de 57,3 à 75,0 kg). Cependant, aucun ajustement posologique n’est recommandé sur la base de l’analyse de la relation exposition-réponse.
Enfants : selon les données pharmacocinétiques recueillies auprès de 7 adolescents
(âgés de 13 à 17 ans) pesant entre 40 et 140 kg qui ont reçu le schéma posologique recommandé en association avec des CSO, l’AZA ou le MMF, la moyenne géométrique observée (CV) de la Cmin était de 17,9 (12,5 %) μg/ml à l’état d’équilibre.
Personnes âgées : aucune étude n’a été menée expressément sur la
pharmacocinétique du satralizumab chez les patients de plus de 65 ans. Cela dit, les populations des études cliniques BN40898 et BN40900 comptaient des patients atteints de NMO ou d’un TSNMO qui avaient entre 65 et 74 ans.
Les analyses pharmacocinétiques de population effectuées à partir de données portant notamment sur ces patients démontrent que l’âge n’influait pas sur la pharmacocinétique du satralizumab.
- Insuffisance hépatique : aucune étude rigoureuse n’a été menée concernant les effets de l’insuffisance hépatique sur la pharmacocinétique du satralizumab.
- Insuffisance rénale : aucune étude rigoureuse n’a été menée concernant les effets de l’insuffisance rénale sur la pharmacocinétique du satralizumab. Toutefois, des patients atteints d’une insuffisance rénale légère (clairance de la créatinine < 80 ml/min et ≥ 50 ml/min) ont été admis aux études cliniques BN40898 et BN40900. Selon une analyse pharmacocinétique de population, l’insuffisance rénale de ces patients n’a eu aucun effet notable sur la pharmacocinétique du satralizumab. Il n’y a donc pas lieu d’ajuster la posologie en cas d’insuffisance rénale.
10 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver le produit à une température de 2 à 8 °C jusqu’au moment de l’utilisation.
Les boîtes de ENSPRYNG qui n’ont pas encore été ouvertes peuvent être retirées du réfrigérateur et y être replacées, si cela est nécessaire. Si ces boîtes sont conservées à la température ambiante, elles ne doivent pas passer plus de 8 jours en tout hors du réfrigérateur et ne doivent pas être exposées à une température supérieure à 30 °C.
Conserver la seringue préremplie dans sa boîte pour la protéger de la lumière.
Ne pas congeler le médicament. Ne pas l’agiter.
Le médicament ne doit pas être utilisé au-delà de la date de péremption figurant après la mention « EXP » sur l’emballage.
11 PARTICULARITÉS DE MANIPULATION DU PRODUIT
ENSPRYNG est offert uniquement dans des seringues à usage unique.
Il ne faut pas injecter ce médicament si la solution est trouble, si elle a une couleur anormale ou si elle contient des particules.
Vérifier que la seringue préremplie et le dispositif de protection d’aiguille ne sont pas endommagés. Ne pas les utiliser s’ils sont fendillés ou brisés.
Mise au rebut de la seringue préremplie munie d’un dispositif de protection d’aiguille Il faut suivre fidèlement les consignes ci-dessous concernant l’utilisation et la mise au rebut de la seringue préremplie munie d’un dispositif de protection d’aiguille :
- Les seringues préremplies ne doivent jamais être réutilisées.
- Placer les seringues usagées dans un contenant pour objets pointus et tranchants immédiatement après leur utilisation.
- Éliminer les seringues préremplies munies d’un dispositif de protection d’aiguille conformément aux exigences locales en la matière ou aux directives de votre professionnel de la santé.
- Garder les seringues préremplies munies d’un dispositif de protection d’aiguille et tous les autres médicaments hors de la portée des enfants.
Élimination des médicaments inutilisés ou dont la date de péremption est passée Le rejet de produits pharmaceutiques dans l’environnement doit être réduit au minimum. Les médicaments ne doivent pas être jetés dans les eaux usées, et il faut éviter de les mettre aux ordures ménagères. Utiliser les « systèmes de récupération » s’il en existe dans votre région.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
12 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : satralizumab
Structure : anticorps monoclonal humanisé recombinant de la sous-classe des immunoglobulines G2 (IgG2) dirigé contre le récepteur de l’interleukine-6 antihumaine (IL-6). Il est formé de deux chaînes lourdes et de deux chaînes légères; chaque chaîne légère est constituée de 214 acides aminés, et chaque chaîne lourde, de 443 acides aminés.
Masse moléculaire : environ 143 kDa
Propriétés physicochimiques : solution limpide, incolore ou jaune pâle
Norme pharmaceutique : norme reconnue
Caractéristiques du produit
ENSPRYNG est un anticorps monoclonal recombinant humanisé de la sous-classe des immunoglobulines G2 (IgG2) dirigé contre le récepteur de l’interleukine 6 (IL-6) humaine, qui est produit par la technologie de l’ADN recombinant dans des cellules ovariennes de hamster chinois.
13 ESSAIS CLINIQUES
13.1 Méthodes et données démographiques des études
L’efficacité et l’innocuité de ENSPRYNG ont été évaluées dans le cadre de deux essais cliniques pivots de phase III (BN40898 et BN40900) menés auprès de patients qui avaient reçu un diagnostic de NMO ou de TSNMO.
Étude BN40898 (également appelée étude SA-307JG ou étude SAkuraSky) L’étude BN40898 était un essai clinique multicentrique, contrôlé par placebo, à double insu et à répartition aléatoire visant à évaluer les effets de ENSPRYNG administré en association avec un TIS à dose fixe (CSO à une dose maximale de 15 mg/jour [équivalent prednisolone], AZA à une dose maximale de 3 mg/kg/jour ou MMF à une dose maximale de 3000 mg/jour; les adolescents ont reçu un traitement associant l’AZA à un CSO ou le MMF à un CSO). L’étude a été menée auprès de 83 patients (incluant 7 adolescents), dont 55 (66,3 %) étaient séropositifs pour les anticorps anti-AQP4. Ces patients ont reçu les 3 premières doses uniques de 120 mg de ENSPRYNG ou du placebo correspondant par injection s.c. dans la région abdominale ou fémorale à 2 semaines d’intervalle pendant les 4 premières semaines de traitement, puis une dose toutes les 4 semaines par la suite. Au total, 41 patients ont été répartis de façon aléatoire pour recevoir ENSPRYNG et 42, pour recevoir le placebo correspondant.
Le plan de l’étude et les caractéristiques initiales de la population étudiée sont présentés au tableau 5.
Tableau 5 – Plan de l’étude BN40898 et caractéristiques initiales des participants
| Nom de l’étude | Étude BN40898 (N = 83) | |
| Plan de l’étude | ||
| Population de l’étude | Adolescents et adultes atteints de NMO ou d’un TSNMO recevant un TIS à dose fixe Âge compris entre 12 et 74 ans, ≥ 2 rechutes au cours des 2 années ayant précédé la sélection (et ≥ 1 rechute au cours des 12 mois ayant précédé la sélection), score EDSS compris entre 0 et 6,5 | |
| Durée de l’étude en vue de l’évaluation de l’efficacité | Durée dictée par la survenue des manifestations (26 rechutes [selon la définition du protocole] confirmées par le comité d’arbitrage) | |
| Groupes de traitement (répartition aléatoire selon un rapport de 1:1) | Groupe A : ENSPRYNG à 120 mg par voie s.c. Groupe B : placebo | |
| Caractéristiques initiales | ENSPRYNG + TIS (n = 41) | Placebo + TIS (n = 42) |
Diagnostic, n (%) : NMO TSNMO | 33 (80,5) 8 (19,5) | 28 (66,7) 14 (33,3) |
| Séropositivité pour les anticorps (IgG) anti-AQP4, n (%) | 27 (65,9) | 28 (66,7) |
Âge moyen, ans (E-T) (min.-max.) | 40,8 (16,1) (13-73) | 43,4 (12,0) (14-65) |
| Adolescents (≥ 12 ans et < 18 ans), n (%) | 4 (9,8) | 3 (7,1) |
| Répartition selon le sexe, Hommes, n (%) / femmes, n (%) | 4 (9,8) / 37 (90,2) | 2 (4,8) / 40 (95,2) |
TIS, n (%) : CSO AZA MMF AZA + CSO* MMF + CSO* | 17 (41,5) 16 (39,0) 4 (9,8) 3 (7,3) 1 (2,4) | 20 (47,6) 13 (31,0) 8 (19,0) 0 1 (2,4) |
* Association autorisée chez les adolescents
AZA = azathioprine; CSO = corticostéroïde oral; EDSS = Expanded Disability Status Scale; E-T = écart-type; MMF = mofétilmycophénolate; NMO = neuromyélite optique; s.c. = sous-cutané; TIS = traitement immunosuppresseur; TSNMO = trouble du spectre de la neuromyélite optique
Caractéristiques initiales des adolescents et efficacité au sein de cette population de patients (étude BN40898)
Les 7 adolescents qui ont été admis à la période à double insu de l’étude BN40898 étaient âgés en moyenne de 15,4 ans (de 13 à 17 ans), et leur poids corporel médian était de 79,6 kg (de 47,5 à 140,4 kg). La majorité d’entre eux étaient de jeunes filles (n = 6). Quatre (4) de ces adolescents étaient Blancs, 2 étaient Noirs ou Afro-Américains et 1 était Asiatique. Trois (3) (42,9 %) de ces 7 adolescents étaient séropositifs pour les anticorps (IgG) anti-AQP4 lors de la sélection (il y en avait 2 dans le groupe placebo et 1 dans le groupe ENSPRYNG).
Le critère d’évaluation principal de l’efficacité était le délai avant la première rechute, selon la définition du protocole, soit une rechute clinique confirmée comme telle par le comité d’arbitrage.
Étude BN40900 (également appelée étude SA-309JG ou étude SAkuraStar) L’étude BN40900 était un essai clinique multicentrique, contrôlé par placebo, à double insu et à répartition aléatoire, qui visait à évaluer les effets de ENSPRYNG administré en monothérapie à ceux d’un placebo. Elle a été menée auprès de 95 patients adultes, dont 64 (67,4 %) étaient séropositifs pour les anticorps (IgG) anti-AQP4. Ces patients ont reçu les 3 premières doses de 120 mg de ENSPRYNG ou du placebo correspondant par injection s.c. dans la région abdominale ou fémorale à 2 semaines d’intervalle pendant les 4 premières semaines de traitement, puis une dose toutes les 4 semaines par la suite. Au total, 63 patients ont été répartis de façon aléatoire pour recevoir ENSPRYNG et 32, pour recevoir le placebo correspondant.
Le plan de l’étude et les caractéristiques initiales de la population étudiée sont présentés au tableau 6.
Tableau 6 – Plan de l’étude BN40900 et caractéristiques initiales des participants
| Nom de l’étude | Étude BN40900 (N = 95) | |
| Plan de l’étude | ||
| Population de l’étude | Patients adultes atteints de NMO ou d’un TSNMO Âge compris entre 18 et 74 ans, ≥ 1 rechute ou première crise au cours des 12 mois ayant précédé la sélection, score EDSS compris entre 0 et 6,5; ces patients avaient déjà reçu un traitement de prévention des rechutes d’un TSNMO ou n’avaient jamais encore reçu de traitement. | |
| Durée de l’étude en vue de l’évaluation de l’efficacité | Durée dictée par la survenue des manifestations (44 rechutes [selon la définition du protocole] confirmées par le comité d’arbitrage, ou 1,5 an après la date de répartition aléatoire du dernier patient admis à l’étude, selon la première éventualité) | |
| Groupes de traitement (répartition aléatoire selon un rapport de 2:1) | Monothérapie : Groupe A : ENSPRYNG à 120 mg par voie s.c. Groupe B : placebo | |
| Caractéristiques initiales | ENSPRYNG (n = 63) | Placebo (n = 32) |
Diagnostic, n (%) : NMO TSNMO | 47 (74,6) 16 (25,4) | 24 (75,0) 8 (25,0) |
| Séropositivité pour les anticorps (IgG) anti-AQP4, n (%) | 41 (65,1) | 23 (71,9) |
Âge moyen, ans (E-T) (min.-max.) | 45,3 (12,0) (21-70) | 40,5 (10,5) (20-56) |
| Répartition selon le sexe, Hommes, n (%) / femmes, n (%) | 17 (27,0) / 46 (73,0) | 1 (3,1) / 31 (96,9) |
AQP4 = aquaporine 4; E-T = écart-type; NMO = neuromyélite optique; s.c. = sous-cutané; TIS = traitement immunosuppresseur; TSNMO = trouble du spectre de la neuromyélite optique
Le critère d’évaluation principal de l’efficacité était le délai avant la première rechute, selon la définition du protocole, soit une rechute clinique confirmée comme telle par le comité d’arbitrage.
13.2 Résultats des études
Critère d’évaluation principal de l’efficacité
Le traitement par ENSPRYNG a entraîné une réduction statistiquement significative du risque de rechute confirmée par rapport au placebo (rapport des risques instantanés [RRI] = 0,38; IC à 95 % : 0,16-0,88; p [test de Mantel-Haenszel] = 0,0184; figure 1) lorsqu’il a été administré en association avec un TIS à dose fixe (étude BN40898) et une réduction statistiquement significative de ce risque comparativement au placebo (RRI = 0,45; IC à 95 % : 0,23-0,89; p [test de Mantel-Haenszel] = 0,0184; figure 2) lorsqu’il a été administré en monothérapie (étude BN40900) (voir le tableau 7).
Tableau 7 – Résultats relatifs aux critères d’évaluation principaux de l’efficacité des études BN40898 et BN40900
| Étude BN40898 | Étude BN40900 | |||
ENSPRYNG + TIS (n = 41) | Placebo + TIS (n = 42) | ENSPRYNG (n = 63) | Placebo (n = 32) | |
| Nombre (proportion) de patients présentant une rechute confirmée | 8 (19,5 %) | 18 (42,9 %) | 19 (30,2 %) | 16 (50,0 %) |
| RRI (IC à 95 %)1,2 | (RRI = 0,38; IC à 95 % : 0,16-0,88; p = 0,0184) | (RRI = 0,45; IC à 95 % : 0,23-0,89; p = 0,0184) | ||
AQP4 = aquaporine 4; IC = intervalle de confiance; RRI = rapport des risques instantanés; TIS = traitement immunosuppresseur
1 Le RRI est calculé au moyen du modèle de régression de Cox, stratifié selon les facteurs de stratification au moment de la répartition aléatoire.
2 La valeur de p est calculée au moyen du test de Mantel-Haenszel, stratifiée selon les facteurs de stratification au moment de la répartition aléatoire.
Figure 1 – Étude BN40898 : estimations de Kaplan-Meyer du délai avant la première rechute confirmée durant la période à double insu (population en intention de traiter [ITT])
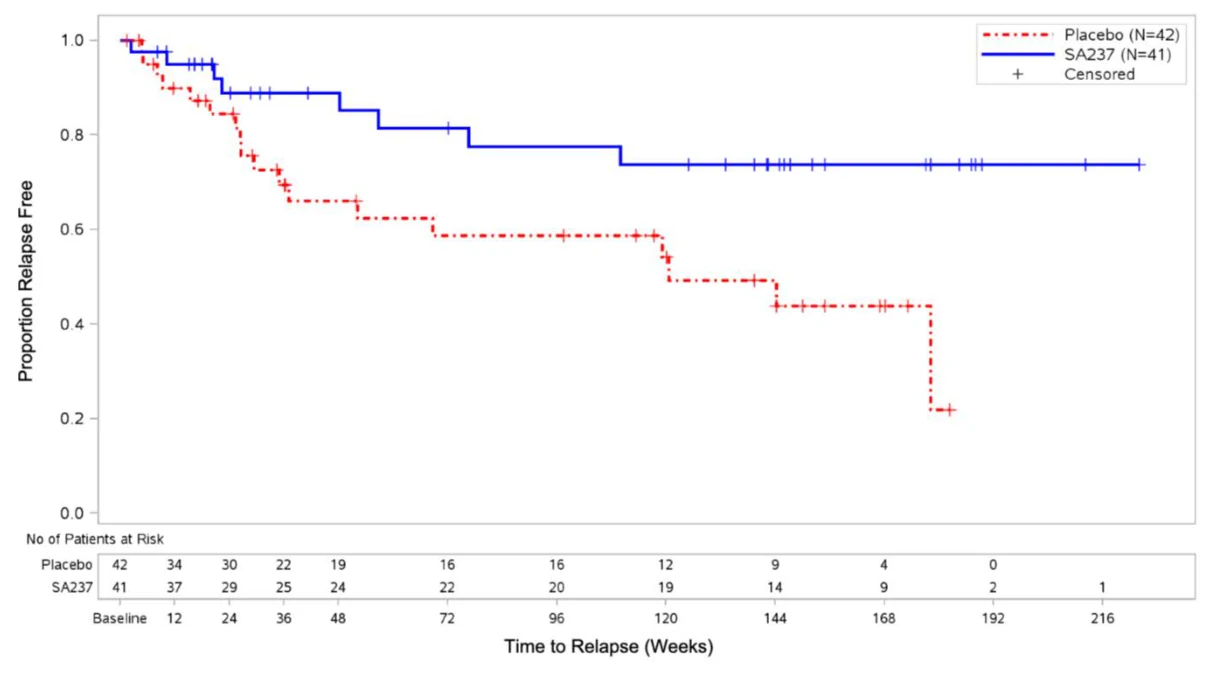
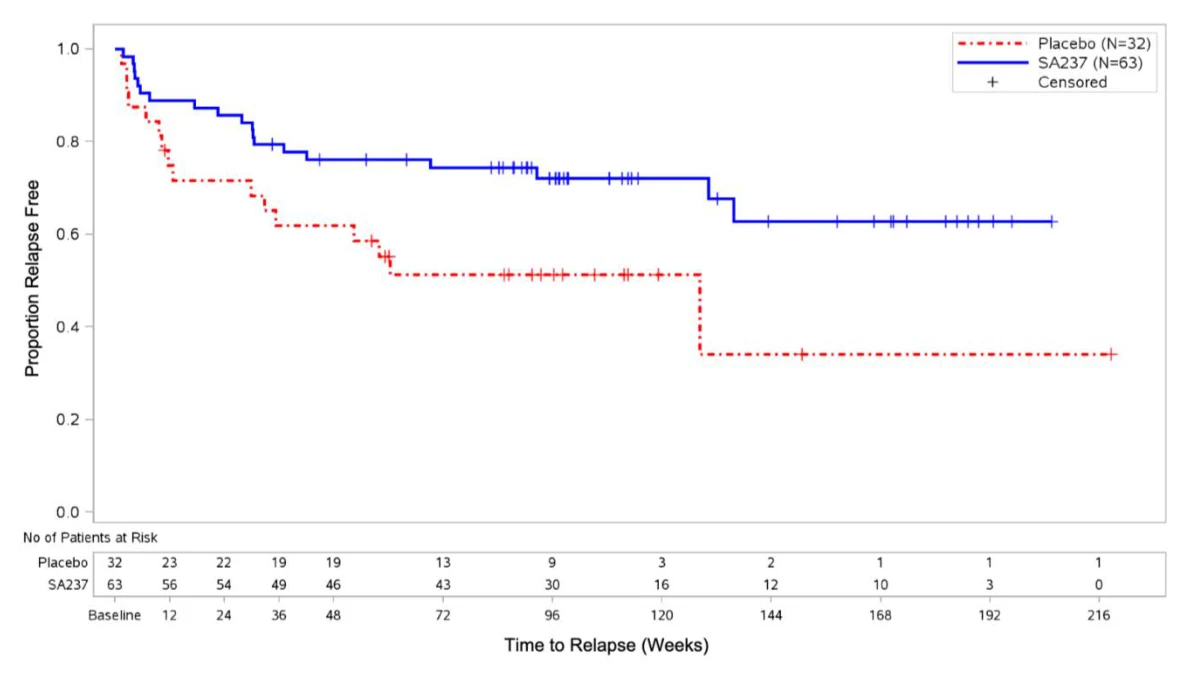
Figure 2 – Étude BN40900 : estimations de Kaplan-Meyer du délai avant la première rechute confirmée durant la période à double insu (population en ITT)
Résultats des études selon le statut sérologique pour les anticorps (IgG) anti-AQP4
Les résultats suivants ont été obtenus pour le critère d’évaluation principal chez les patients séropositifs pour les anticorps (IgG) anti-AQP4 comparant le traitement par ENSPRYNG avec un placebo, tous deux en association avec un TIS à dose fixe (étude BN40898) (RRI = 0,21; IC à 95 % : 0,06-0,75; figure 3) et en monothérapie (étude BN40900) (RRI = 0,26; IC à 95 % : 0,11-0,63; figure 4). Chez les patients séronégatifs pour les anticorps (IgG) anti-AQP4, les résultats suivants ont été obtenus dans le cadre d’une comparaison avec un placebo, en association avec un TIS à dose fixe (étude BN40898) (RRI = 0,66; IC à 95 % : 0,20-2,23) et en monothérapie (étude BN40900) (RRI = 1,19; IC à 95 % : 0,30-4,78).
Figure 3 – Étude BN40898 : estimations de Kaplan-Meyer du délai avant la première rechute confirmée durant la période à double insu chez les patients séropositifs pour les anticorps (IgG) anti-AQP4
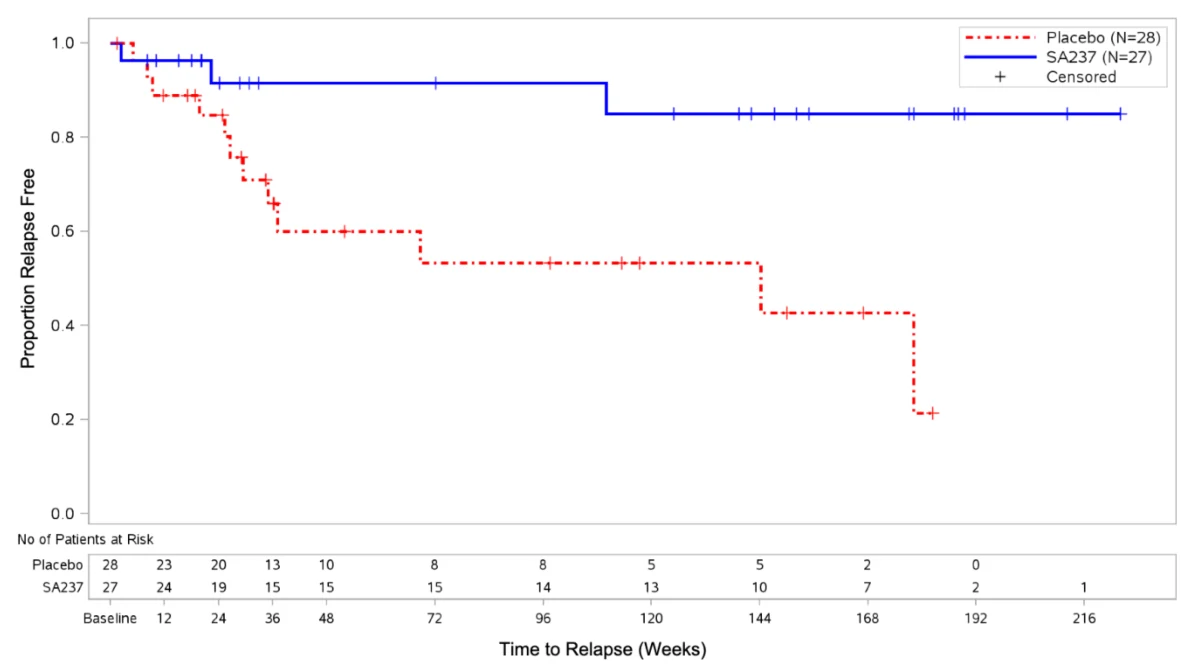
Figure 4 – Étude BN40900 : estimations de Kaplan-Meyer du délai avant la première rechute confirmée durant la période à double insu chez les patients séropositifs pour les anticorps (IgG) anti-AQP4
13.4 Immunogénicité
La présence d’AAM a été décelée chez 41 % des patients qui ont reçu ENSPRYNG durant la période à double insu de l’étude de phase III BN40898 (administration en association avec un TIS) et chez 71 % de ceux qui l’ont reçu durant la période à double insu de l’étude de phase III BN40900 (administration en monothérapie). La capacité de ces AAM à neutraliser la liaison de ENSPRYNG avec sa cible est inconnue.
Le taux d’exposition à ENSPRYNG était plus faible chez les patients porteurs d’AAM; cela dit, la formation de ces anticorps n’a eu aucun effet sur l’innocuité ni aucun effet manifeste sur l’efficacité ou les marqueurs pharmacodynamiques des interactions avec le récepteur cible.
Le traitement par le satralizumab a entraîné des réductions similaires du risque de rechute confirmée lors des études de phase III, bien que les taux de formation d’AAM n’aient pas été les mêmes au sein des populations de ces études. Les patients qui avaient un poids corporel plus élevé et un taux d’exposition plus faible à ENSPRYNG étaient plus susceptibles de produire des AAM (qu’ils aient reçu ou non un TIS de fond). Pourtant, les effets thérapeutiques observés dans tous les sous-groupes définis en fonction du poids corporel étaient comparables, que ces groupes aient reçu ENSPRYNG en association avec un TIS ou en monothérapie. Par conséquent, la dose recommandée convient à tous les patients; il n’y a pas lieu d’interrompre le traitement ni de modifier la dose en cas de formation d’AAM. 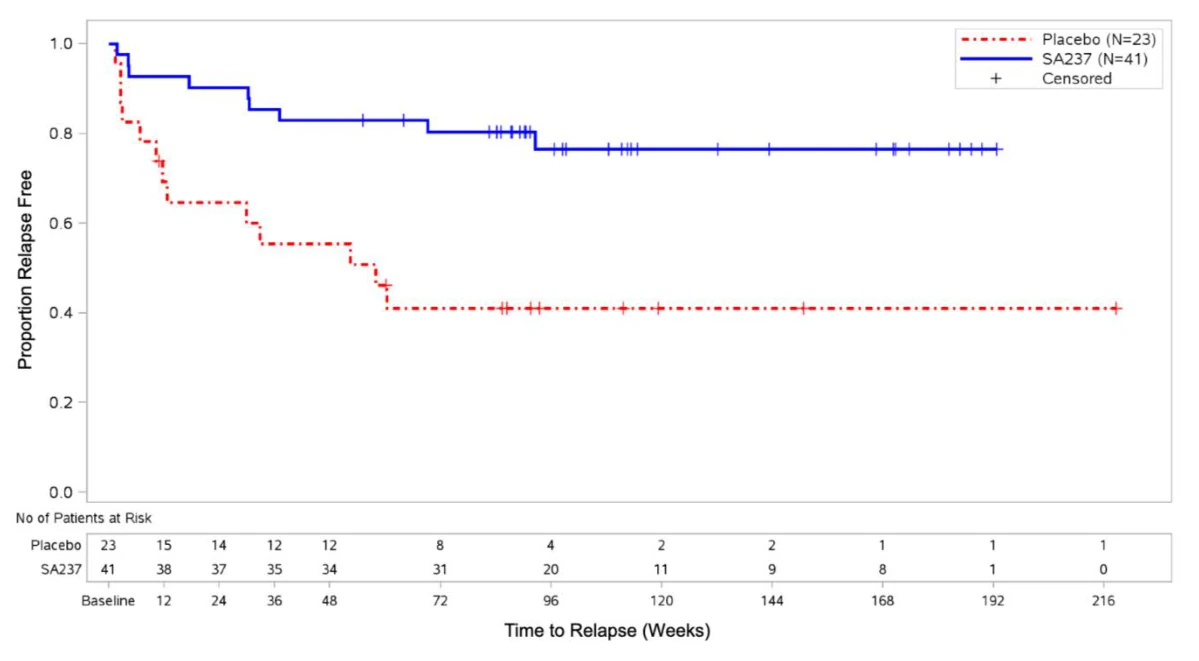
14 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
15 TOXICOLOGIE NON CLINIQUE
15.1 Pharmacologie et toxicologie non cliniques comparatives
Toxicologie générale
Au cours d’études de toxicité de doses répétées de 4 semaines et de 26 semaines, des doses de 2, 10 ou 50 mg/kg de satralizumab ont été administrées une fois par semaine par injection s.c. à des macaques de Buffon matures (ce qui représente 3, 17 et 105 fois l’exposition observée chez l’humain à la dose maximale recommandée, selon le Cmax). Aucun effet n’a été observé sur les organes reproducteurs femelles. Chez les mâles, une anomalie des spermatozoïdes ainsi qu’une atrophie des testicules et de la prostate, pour lesquelles une relation avec le satralizumab testé ne peut être exclue, ont été signalées. Un taux sérique accru d’IL-6 a été observé chez ces animaux; il a été considéré comme le résultat de l’action pharmacologique (neutralisant l’IL-6R) du satralizumab et n’a été associé à aucune issue défavorable. Le traitement par le satralizumab a induit une réponse immunitaire par la production d’AAM chez la plupart des animaux traités, ce qui n’a eu aucun effet sur la réponse pharmacologique et n’a entraîné aucune manifestation indésirable. Aucune dose sans effet nocif observé (DSENO) n’a été établie dans l’étude en raison de l’atrophie testiculaire survenue chez les mâles ayant reçu la plus petite dose.
Pharmacologie de l’innocuité
Les critères d’évaluation de la pharmacologie de l’innocuité ont été intégrés dans les études de doses répétées par voie s.c. de 4 et de 26 semaines. Aucun effet nocif lié à l’administration du satralizumab n’a été observé à des doses allant jusqu’à 50 mg/kg/semaine.
Tolérance locale
Les singes qui ont reçu le satralizumab ou l’excipient ont présenté une tolérance locale similaire, soit des lésions inflammatoires aux points d’injection dans les deux cas. Outre les réactions au point d’injection, aucun autre effet macroscopique ou microscopique directement attribuable au satralizumab n’a été observé.
Carcinogénicité
Aucune étude sur la carcinogénicité n’a été menée chez des rongeurs en vue d’établir le pouvoir carcinogène du satralizumab.
Génotoxicité
Aucune étude n’a été menée pour établir le pouvoir mutagène du satralizumab.
Toxicité pour la reproduction et le développement
Au cours d’une étude approfondie sur le développement prénatal et postnatal, des femelles macaques de Buffon gravides ont reçu des doses de 2 ou de 50 mg/kg de satralizumab par injection s.c. une fois par semaine du 20e jour de gestation jusqu’à la parturition. La distribution du satralizumab à travers la barrière placentaire a été démontrée. Les pertes prénatales n’ont pas été différentes entre les mères qui ont reçu le satralizumab et celles qui ont reçu l’excipient témoin. Un nouveau-né du groupe soumis à la dose élevée est mort des suites d’une infection. Les rejetons exposés au satralizumab in utero ont également présenté une production réduite et/ou retardée d’IgG et d’IgM au test de provocation à l’hémocyanine de patelle. Le satralizumab n’a eu aucun effet délétère sur les mères, le développement fœtal, l’issue de la gestation, le développement des rejetons, y compris leur capacité d’apprentissage de la naissance jusqu’au 293e jour postnatal. La DSENO pour la toxicité du satralizumab sur le développement était de 2 mg/kg/semaine (soit 3 fois l’exposition observée chez l’humain à la dose maximale recommandée, selon la Cmax).
Les concentrations de satralizumab mesurées dans le lait maternel étaient très faibles (< 0,9 % des concentrations plasmatiques correspondantes chez les mères).
Toxicité chez les jeunes animaux
Le dosage d’un analogue murin d’un anticorps monoclonal dirigé contre le récepteur de l’IL-6, ayant une structure comparable à celle du satralizumab, à savoir le MR16-1, chez des souris productrices d’anticorps n’a pas montré d’effet nocif lorsque ce dernier était administré à raison de 15 ou de 50 mg/kg par voie intraveineuse tous les trois jours, du jour 22 au jour 79 après la naissance.
Le traitement par un analogue murin n’a pas eu d’effet toxique sur les jeunes souris. Notamment, aucune perturbation n’a été notée dans la croissance du squelette, la fonction immunitaire ni la maturation sexuelle.