


Monographie de produit - Zinbryta (Biogen Canada, PM 00044107)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicinaux cliniquement importants |
| Injection sous-cutanée | Seringue préremplie/ 150 mg/mL Auto-injecteur prérempli/150 mg/mL | Aucun n’est cliniquement important. Pour une liste complète, consulter la section intitulée Présentation, composition et conditionnement. |
DESCRIPTION
ZINBRYTA (daclizumab bêta) est un anticorps monoclonal IgG1 humanisé (isotype d’immunoglobuline humaine G1) qui se lie à la molécule CD25, la sous-unité alpha (interleukine [IL]-2Rα) du récepteur de haute affinité pour l’IL-2, et qui module ainsi la signalisation des récepteurs à l’IL-2.
Conçu pour une administration par voie sous-cutanée, ZINBRYTA est fourni sous forme de liquide stérile incolore ou légèrement jaune, transparent ou légèrement opalescent, sans agent de conservation.
INDICATIONS ET UTILISATION CLINIQUE
ZINBRYTA (daclizumab bêta) est indiqué pour le traitement des formes évolutives et rémittentes de la sclérose en plaques (SEP) chez les patients adultes qui n’ont pas répondu adéquatement à un, ou plus d’un, des autres traitements indiqués pour la SEP ou ne peuvent les tolérer (voir ESSAIS CLINIQUES).
L’innocuité et l’efficacité de ZINBRYTA n’ont pas été établies chez les patients atteints d’une sclérose en plaques progressive primaire ou secondaire.
En raison du risque d’atteinte hépatique, l’utilisation de ZINBRYTA doit s’accompagner d’évaluations régulières de la fonction hépatique, conformément aux MISES EN GARDE ET PRÉCAUTIONS ci-après.
ZINBRYTA s’obtient uniquement par l’entremise d’un programme de distribution contrôlée, soit le programme de soutien Biogen UNI®. En vertu de ce programme, seuls les prescripteurs et les pharmacies qui y sont inscrits peuvent prescrire et distribuer le produit. De plus, pour recevoir ZINBRYTA (une injection par mois seulement), les patients doivent être inscrits au programme de soutien Biogen UNI®, doivent avoir été mis au courant des risques de ZINBRYTA et doivent satisfaire à tous les critères d’admissibilité au programme de soutien Biogen UNI®, notamment en faisant vérifier leurs taux d’enzymes hépatiques avant la prochaine dose de ZINBRYTA.
Veuillez composer le numéro sans frais 1 855 676-6300 pour accéder au programme.
Gériatrie (> 65 ans) :
Les études cliniques sur ZINBRYTA ne comprenaient pas de patients âgés de plus de 65 ans pour déterminer si leur réponse au traitement diffère de celle des patients plus jeunes (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
Pédiatrie (< 18 ans) :
L’innocuité et l’efficacité de ZINBRYTA chez les patients de moins de 18 ans n’ont pas été étudiées (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
CONTRE-INDICATIONS
ZINBRYTA est contre-indiqué chez les patients présentant :
- une hépatopathie ou une atteinte hépatique préexistante, notamment des taux d’ALT ou d’AST au moins le double de la LSN, car ZINBRYTA pourrait exacerber la dysfonction hépatique (voir POSOLOGIE ET ADMINISTRATION et MISES EN GARDE ET PRÉCAUTIONS);
des antécédents d’hépatite auto-immune ou d’un autre trouble hépatique auto-immun
(voir MISES EN GARDE ET PRÉCAUTIONS);
- des antécédents d’hypersensibilité grave à toute forme de daclizumab ou à l’un des autres ingrédients (pour obtenir une liste complète, veuillez consulter la section « Présentation, composition et conditionnement » de la monographie). L’utilisation du produit chez ces patients pourrait donner lieu à une anaphylaxie ou à une réaction d’hypersensibilité touchant à divers organes et mettant la vie en danger (voir MISES EN GARDE ET PRÉCAUTIONS).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
Atteinte hépatique, y compris l’hépatite auto-immune
Zinbryta peut entraîner de graves problèmes hépatiques, notamment une insuffisance hépatique, une hépatite auto-immune et des effets mettant la vie en danger. Lors des essais cliniques, un cas d’hépatite auto-immune a mené au décès du patient et il y a eu un cas mortel d’insuffisance hépatique fulminante depuis la commercialisation du produit. Une atteinte hépatique, notamment une hépatite auto-immune, peut survenir à tout moment pendant le traitement par ZINBRYTA, et des cas ont été signalés jusqu’à 4 mois après la dernière dose de ZINBRYTA.
Avant d’instaurer le traitement par ZINBRYTA, il faut obtenir les taux de transaminases sériques (ALT et AST) et de bilirubine (voir POSOLOGIE ET ADMINISTRATION). Il faut vérifier les taux de transaminases sériques mensuellement pendant le traitement, soit avant la prochaine dose de ZINBRYTA, et jusqu’à 6 mois après la dernière dose de ZINBRYTA. Advenant l’élévation de ces taux, il faudra envisager l’interruption ou l’arrêt définitif du traitement (voir POSOLOGIE ET ADMINISTRATION et MISES EN GARDE ET PRÉCAUTIONS).
En plus de l’hépatite auto-immune, les patients traités par ZINBRYTA pourraient présenter d’autres troubles d’origine immunologique, tels que des réactions cutanées, une lymphadénopathie, une anémie hémolytique auto-immune et des troubles gastro-intestinaux (voir MISES EN GARDE ET PRÉCAUTIONS).
Certains patients traités par ZINBRYTA ont présenté une hépatite auto-immune ou un autre trouble d’origine immunologique nécessitant le recours à des corticostéroïdes systémiques ou à un autre immunosuppresseur et ces patients ont poursuivi ce traitement après leur dernière dose de ZINBRYTA (voir MISES EN GARDE ET PRÉCAUTIONS).
Atteinte hépatique
ZINBRYTA peut entraîner de graves problèmes hépatiques menaçant le pronostic vital, notamment une insuffisance hépatique fulminante et une hépatite auto-immune. Lors d’études contrôlées, une grave atteinte hépatique liée au médicament est survenue chez 0,7 % des patients traités par ZINBRYTA et chez 0,4 % des patients traités par AVONEX (étude DECIDE), puis chez 1,0 % des patients traités par ZINBRYTA dans l’étude SELECT, alors que les sujets sous placebo dans cette étude n’ont présenté aucune atteinte hépatique. Dans toutes les études cliniques effectuées (contrôlées et ouvertes), une grave atteinte hépatique d’origine médicamenteuse, notamment sous forme d’hépatite auto-immune, d’hépatite et d’ictère, est survenue chez 1,7 % des patients traités par ZINBRYTA; ces derniers faisaient l’objet d’une vérification mensuelle des taux des transaminases et de la bilirubine totale. L’incidence d’abandon dû à des troubles hépatiques liés au médicament était de 5 % chez les patients traités par ZINBRYTA et de 4 % chez ceux traités par AVONEX.
Depuis la commercialisation de ZINBRYTA, un cas mortel d’insuffisance hépatique fulminante est survenu chez une patiente environ un mois après l’administration de la quatrième et dernière dose de ZINBRYTA. Il en a résulté la nécessité d’une transplantation hépatique, après quoi la patiente est décédée. Six jours avant l’administration de la dernière dose de ZINBRYTA, cette patiente présentait des taux normaux de transaminases sériques et de bilirubine totale (voir EFFETS INDÉSIRABLES). La patiente suivait aussi un traitement concomitant par un autre médicament associé à un risque connu d’atteinte hépatique, bien que le rôle de cet autre médicament ne soit pas clair.
Hépatite auto-immune
Dans toutes les études cliniques, soit les études contrôlées et celles menées en mode ouvert, 0,3 % des patients traités par ZINBRYTA ont présenté une hépatite auto-immune. Lors d’une étude clinique, un cas mortel d’hépatite auto-immune s’est produit chez un patient reprenant le traitement par ZINBRYTA à 300 mg après une interruption planifiée de 6 mois. Ce patient a reçu par la suite deux doses de ZINBRYTA en présence d’une élévation persistante des taux d’alanine aminotransférase (ALT) dépassant 5 fois la limite supérieure de la normale (LSN).
Élévation des transaminases et de la bilirubine totale
L’incidence d’élévations des taux des transaminases hépatiques a été plus marquée chez les patients sous ZINBRYTA que chez ceux recevant AVONEX ou un placebo. L’incidence d’une élévation des taux d'ALT ou d'AST dépassant 5 fois la LSN a été de 6 % dans le groupe traité par ZINBRYTA par rapport à 3 % dans le groupe traité par AVONEX (étude DECIDE), puis de 4 % dans le groupe traité par ZINBRYTA par rapport à 1 % dans le groupe sous placebo (étude SELECT). Moins de 1 % des patients traités par ZINBRYTA ont présenté une élévation du taux d'ALT ou d'AST supérieure à 20 fois la LSN. On a observé chez 0,7 % des patients traités par ZINBRYTA et chez 0,1 % des patients traités par AVONEX une élévation des transaminases hépatiques d’au moins 3 fois la LSN accompagnée d’une élévation de la bilirubine d’au moins 2 fois la LSN et d’une hausse de la phosphatase alcaline moins du double de la LSN. Lors des études cliniques, on a observé des élévations des transaminases sériques pendant le traitement et jusqu’à 4 mois après la dernière dose de ZINBRYTA.
Surveillance
Avant d’instaurer le traitement par ZINBRYTA, il faut obtenir les taux des transaminases sériques (ALT et AST) et de la bilirubine. Il faut vérifier les taux des transaminases sériques et la bilirubine totale mensuellement pendant le traitement, soit avant la prochaine dose de ZINBRYTA, et aussi pendant les six mois suivant la dernière dose de ZINBRYTA. Il est recommandé d’apporter des modifications au traitement en fonction des taux des transaminases sériques et de la bilirubine (voir POSOLOGIE ET ADMINISTRATION).
Il faut être à l’affût de tout signe ou symptôme d’atteinte hépatique chez le patient pendant le traitement par ZINBRYTA. Dans les cas d’apparition de signes et symptômes cliniques évoquant une dysfonction hépatique (ex. : nausée inexpliquée, vomissements, douleur abdominale, fatigue, anorexie ou jaunisse et/ou urine foncée), on doit mesurer sans tarder les taux des transaminases sériques et interrompre le traitement par ZINBRYTA au besoin, de façon temporaire ou définitive.
Dans les cas d’élévations prolongées des transaminases sériques, il faut évaluer l’état du patient pour écarter toute autre cause possible telle qu’une infection et envisager l’orientation du patient vers un spécialiste. Il faut mettre fin au traitement par ZINBRYTA si on soupçonne une hépatite auto-immune (sans présence d’autoanticorps). Il se peut que l’hépatite auto-immune exige un traitement par corticostéroïdes systémiques. Certains patients pourraient avoir besoin d’un traitement immunosuppresseur prolongé.
Risque d’atteinte hépatique associé à la coadministration d’autres médicaments hépatotoxiques La prudence est de mise si on utilise ZINBRYTA en concomitance avec d’autres médicaments hépatotoxiques, y compris les produits qui s’obtiennent sans ordonnance. Il faut aussi peser avec soin la nécessité d’utiliser tout complément alimentaire ou produit à base d’herbes médicinales susceptible de causer une hépatotoxicité (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
Troubles d’origine immunologique
Le traitement par ZINBRYTA accroît le risque de troubles d’origine immunologique, notamment de troubles auto-immuns comme l’hépatite auto-immune. Dans l’ensemble des études cliniques effectuées (études contrôlées et ouvertes), 28 % des patients recevant ZINBRYTA ont présenté des troubles d’origine immunologique, les plus fréquents étant des réactions cutanées et une lymphadénopathie (voir EFFETS INDÉSIRABLES). Des troubles d’origine immunologique graves sont survenus chez 2 % des patients sous ZINBRYTA, et il s’agissait le plus souvent d’une thyroïdite auto-immune ou d’une thrombopénie (voir EFFETS INDÉSIRABLES).
Les troubles d’origine immunologique peuvent survenir à tout moment pendant le traitement, notamment sous forme de réactions localisées ou de réactions généralisées atteignant plusieurs organes à la fois, et peuvent menacer le pronostic vital ou entraîner le décès.
Les prescripteurs doivent être vigilants afin de repérer tout signe ou symptôme évoquant un trouble d’origine immunologique en cours de traitement. Les signes et sympômes varient, mais pourraient inclure une fièvre prolongée, une arthralgie, une splénomégalie et des anomalies sanguines. Si on soupçonne la présence d’un trouble d’origine immunologique, il faut procéder à une évaluation adéquate pour confirmer l’étiologie ou exclure les autres causes possibles. Advenant la survenue d’un trouble d’origine immunologique grave, il faut envisager l’arrêt du traitement par ZINBRYTA et adresser le patient à un spécialiste aux fins d’évaluation et de traitement appropriés.
Il se peut que la cessation du traitement par ZINBRYTA ne suffise pas à dissiper les troubles d’origine immunologique et que ces derniers nécessitent le recours à des méthodes diagnostiques effractives (coloscopie, biopsie hépatique, rénale ou pulmonaire, par exemple). Dans certains cas, il se peut que le patient doive être hospitalisé pour un remplacement liquidien ou une transfusion sanguine, ou que la résolution des épisodes demande un traitement prolongé avec des corticostéroïdes systémiques ou des agents immunosuppresseurs.
Réactions cutanées
ZINBRYTA entraîne des réactions cutanées. Lors de l’étude clinique DECIDE, des réactions cutanées sont survenues chez 37 % des patients traités par ZINBRYTA et chez 19 % des patients traités par AVONEX, alors que pendant l’étude SELECT, 18 % des patients sous ZINBRYTA ont présenté des réactions cutanées comparativement à 13 % des patients sous placebo. Les réactions cutanées les plus courantes ont été les éruptions, la dermatite et l’eczéma (voir Effets indésirables du médicament déterminés au cours des essais cliniques, Tableau 1 et Tableau 2). Les réactions cutanées ne survenaient pas plus souvent à un moment qu’à un autre pendant le traitement par ZINBRYTA.
Lors de l’étude DECIDE, des réactions cutanées graves sont survenues chez 2 % des patients traités par ZINBRYTA et chez 0,1 % des patients sous AVONEX. Pendant l’étude SELECT, 1 % des patients sous ZINBRYTA ont présenté des réactions cutanées graves comparativement à aucun des patients sous placebo. Il y a eu un décès résultant des complications infectieuses d’une réaction cutanée grave. L’utilisation de ZINBRYTA chez des patients ayant des antécédents d’affections cutanées, notamment d’eczéma ou de psoriasis, pourrait exacerber ces problèmes.
Le traitement des réactions cutanées survenues pendant les études comprenait des stéroïdothérapies topiques ou systémiques ou l’administration d’immunosuppresseurs, notamment du tacrolimus. Dans le cadre des études cliniques, le taux d’abandon dû aux réactions cutanées a été de 4 % chez les patients traités par ZINBRYTA. Les éruptions cutanées ont mis trois mois à se dissiper en moyenne et certaines demeuraient non résolues au moment de la dernière évaluation effectuée. Dans les cas d’apparition d’une éruption généralisée ou fortement inflammatoire, il est recommandé de faire évaluer le patient par un dermatologue avant la prochaine dose de ZINBRYTA. Il conviendra peut-être d’arrêter le traitement par ZINBRYTA.
Lymphadénopathie
ZINBRYTA accroît l’incidence de lymphadénopathie. Lors des études contrôlées, une lymphadénopathie ou une lymphadénite est survenue chez 6 % des patients traités par ZINBRYTA et chez 1 % des patients traités par AVONEX (étude DECIDE), puis chez 2 % des patients sous ZINBRYTA et 1 % des patients sous placebo (étude SELECT). La lymphadénopathie ou la lymphadénite n’apparaissait pas plus souvent à un moment qu’à un autre pendant le traitement. Les effets graves liés à la lymphadénopathie ou à la lymphadénite comprenaient des infections, une tumeur salivaire bénigne, des réactions cutanées, une thrombopénie et des modifications pulmonaires interstitielles (voir MISES EN GARDE ET PRÉCAUTIONS). La majorité des cas ont mis trois mois à se résoudre en moyenne et se sont estompés que le patient ait poursuivi son traitement par ZINBRYTA ou non. La lymphadénopathie a mené à l’arrêt du traitement chez 0,6 % des patients recevant ZINBRYTA.
Si on songe à effectuer une biopsie des ganglions, il faut confier à un spécialiste l’évaluation diagnostique complète.
Anémie hémolytique auto-immune
La survenue d’une anémie hémolytique auto-immune a été signalée chez moins de 1 % des patients traités par ZINBRYTA dans les études cliniques. Aucun cas d’anémie hémolytique n’a été signalé chez les sujets sous placebo ni chez ceux sous AVONEX. L’administration d’un traitement standard et l’arrêt du traitement par ZINBRYTA ont résolu les cas d’anémie hémolytique auto-immune.
Advenant l’apparition de signes ou symptômes d’anémie hémolytique auto-immune (pâleur, fatigue, urine foncée, jaunisse, essoufflement), il faut songer à adresser le patient à un spécialiste et à cesser le traitement par ZINBRYTA (voir EFFETS INDÉSIRABLES).
Troubles gastro-intestinaux
Lors des études cliniques, on a signalé une incidence accrue de colite grave (< 1 %) chez les patients traités par ZINBRYTA, alors qu’aucun cas n’est survenu chez les patients ayant reçu AVONEX ou le placebo. La colite s’est améliorée avec le traitement standard et l’arrêt du traitement par ZINBRYTA. En cas d’apparition de symptômes de colite (douleur abdominale, fièvre, diarrhée persistante par exemple), on doit envisager de diriger le patient vers un spécialiste (voir EFFETS INDÉSIRABLES).
Hypersensibilité aiguë
ZINBRYTA peut causer une anaphylaxie, un œdème de Quincke et un épisode d’urticaire après la première dose ou à tout moment pendant le traitement. Advenant la survenue d’une anaphylaxie ou d’autres réactions allergiques, il faut cesser le traitement par ZINBRYTA et éviter de le réinstaurer (voir CONTRE-INDICATIONS).
Dépression et suicide
Lors des études cliniques, ZINBRYTA a augmenté l’incidence de dépression [5 % p/r à 1 % (placebo); 8 % p/r à 6 % (interféron bêta-1a (i.m.))]; l’incidence de manifestations graves de dépression, notamment d’idéation suicidaire ou de tentatives de suicide, était de 0,4 % avec le traitement par ZINBRYTA.
ZINBRYTA doit être utilisé avec prudence chez les patients qui présentent des antécédents de troubles dépressifs ou qui en sont actuellement atteints. On doit conseiller aux patients traités par ZINBRYTA de signaler immédiatement tout symptôme de dépression et/ou d’idées suicidaires au médecin prescripteur, qu’il s’agisse d’un nouveau symptôme ou d’un symptôme d’aggravation d’un trouble existant.
En cas d’apparition de dépression grave et/ou d’idées suicidaires, on doit envisager l’arrêt du traitement par ZINBRYTA (voir EFFETS INDÉSIRABLES).
Infections
Lors des études cliniques, ZINBRYTA a augmenté l’incidence d’infections [50 % p/r à 44 % (placebo); 65 % p/r à 57 % (interféron bêta-1a (i.m.))] et d’infections graves [3 % p/r à 0 % (placebo); 4 % p/r à 2 % (interféron bêta-1a (i.m.))] par rapport au placebo et à l’interféron bêta-1a (i.m.).
Les types d’infections les plus courants étaient les infections des voies respiratoires supérieures, les infections urinaires et les infections virales.
Dans les cas d’apparition d’une infection grave, il faut envisager de suspendre le traitement par ZINBRYTA jusqu’à ce que l’infection soit résolue. Le taux d’abandon dû aux infections était de 0,5 % chez les patients traités par ZINBRYTA dans le cadre de l’étude comportant un comparateur actif (étude DECIDE).
Il faut éviter d’instaurer un traitement par ZINBRYTA chez les patients atteints d’une infection grave active jusqu’à ce que l’infection soit entièrement résolue (voir EFFETS INDÉSIRABLES).
L’utilisation de ZINBRYTA n’a pas été étudiée chez des patients atteints de syndromes d’immunodéficience.
Lors des études cliniques, des cas de tuberculose ont été signalés chez les patients traités par ZINBRYTA. Avant d’instaurer le traitement par ZINBRYTA, il faut évaluer les patients à risque élevé, c’est-à-dire les patients ayant déjà eu la tuberculose ou qui habitent une région où cette maladie est endémique. Les patients obtenant un résultat positif au test de dépistage devront recevoir un traitement antituberculeux standard avant d’entreprendre le traitement par ZINBRYTA (voir POSOLOGIE ET ADMINISTRATION).
Immunisation
L’innocuité de l’administration de vaccins vivants pendant le traitement par ZINBRYTA n’a pas été étudiée. L’immunisation par l’administration de vaccins vivants est déconseillée pendant le traitement et jusqu’à 4 mois après l’arrêt du traitement par ZINBRYTA (voir POSOLOGIE ET ADMINISTRATION).
Populations particulières
Femmes enceintes : Aucune étude n’a été effectuée sur l’utilisation de ZINBRYTA chez les femmes enceintes. Les études menées avec des macaques de Buffon ont démontré que le daclizumab bêta traverse la barrière placentaire. L’administration du daclizumab bêta à des guenons gravides a entraîné la perte embryofœtale ou a réduit la croissance fœtale quand l’exposition de la mère était au-delà de 30 fois plus élevée que celle prévue dans un contexte clinique (voir TOXICOLOGIE).
Travail et accouchement : Les effets de ZINBRYTA sur le travail et l’accouchement ne sont pas connus.
Femmes en âge de procréer : On doit discuter de l’avantage du traitement par ZINBRYTA et des risques possibles avec les femmes en âge de procréer ou qui deviennent enceintes pendant le traitement.
Femmes qui allaitent : Il n’y a pas de renseignements concernant la présence de ZINBRYTA dans le lait maternel chez l’humain, ni au sujet des effets chez l’enfant allaité pendant le traitement ou d’un impact sur la production de lait. Le daclizumab bêta a été détecté dans le lait maternel des macaques de Buffon recevant ZINBRYTA (voir TOXICOLOGIE).
Pédiatrie : L’innocuité et l’efficacité de ZINBRYTA chez les patients de moins de 18 ans n’ont pas été étudiées.
Gériatrie (> 65 ans) : Les études cliniques sur ZINBRYTA ne comprenaient pas de patients âgés de plus de 65 ans pour déterminer si leur réponse au traitement diffère de celle des patients plus jeunes.
Insuffisance hépatique : L’utilisation de ZINBRYTA n’a pas été étudiée en présence d’une dysfonction hépatique. L’instauration du traitement est contre-indiquée chez les patients présentant au départ des taux d’alanine aminotransférase (ALT) ou d’aspartate aminotransférase (AST) supérieurs au double de la limite supérieure de la normale (LSN). L’utilisation de ZINBRYTA est contre-indiquée chez les patients présentant une atteinte hépatique grave préexistante (classification C de Child-Pugh).
Insuffisance rénale : L’utilisation de ZINBRYTA n’a pas été étudiée en présence d’une insuffisance rénale.
Surveillance et analyses de laboratoire
Il faut vérifier les taux des transaminases et la bilirubine totale mensuellement, avant la prochaine dose de ZINBRYTA. Il faut poursuivre la vérification mensuelle des transaminases et de la bilirubine totale pendant les 6 mois suivant la dernière dose de ZINBRYTA. Il est recommandé d’interrompre le traitement par ZINBRYTA de façon temporaire ou permanente en réponse au repérage de certaines anomalies lors des épreuves de la fonction hépatique (voir MISES EN GARDE ET PRÉCAUTIONS, Élévation des transaminases et de la bilirubine totale et POSOLOGIE ET ADMINISTRATION).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les effets indésirables les plus courants (incidence d’au moins 5 % et supérieure d’au moins 2 % à celle observée avec le comparateur) signalés avec ZINBRYTA ont été les suivants : éruption cutanée, taux d’ALT accrus et dépression, par rapport au placebo; et rhinopharyngite, infection des voies respiratoires supérieures, grippe, douleur oropharyngée, éruption cutanée et lymphadénopathie, par rapport à l’interféron bêta-1a (i.m.). Les effets indésirables le plus couramment signalés comme motifs de l’abandon du traitement par ZINBRYTA étaient les effets hépatiques, notamment les élévations des taux de transaminases sériques (5 %) et les effets cutanés (4 %).
L’incidence d’effets indésirables graves (à l’exclusion de la sclérose en plaques) a été plus élevée de 5 % chez les patients traités par ZINBRYTA que chez ceux recevant l’interféron bêta-1a par voie i.m. (15 % vs 10 %). Cette différence était principalement attribuable aux effets tombant sous Infections et infestations dans la classification par système organique (ZINBRYTA par rapport à l’interféron bêta-1a (i.m.)) : 4 % vs 2 %.
Effets indésirables du médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Dans l’ensemble des études cliniques, 2236 patients atteints d’une sclérose en plaques (SEP) ont été traités par ZINBRYTA, soit une exposition globale d’environ 5200 années-personnes. Parmi ces patients, 1259 ont reçu le traitement pendant plus de 2 ans et 888 patients ont suivi le traitement pendant plus de 3 ans.
Lors de l’étude contrôlée par placebo (étude SELECT), 417 patients ont reçu ZINBRYTA (150 mg - n = 208; 300 mg - n = 209; toutes les 4 semaines) pendant une période maximale d’un an, ce qui donne une exposition de 423 années-personnes. Dans le cadre de l’étude contrôlée par comparateur actif (étude DECIDE), 919 patients ont reçu ZINBRYTA (à raison de 150 mg toutes les 4 semaines) et 922 patients ont reçu l’interféron bêta-1a (i.m.) (30 mcg par semaine) pendant 2 ans au minimum et 3 ans au maximum, ce qui donne 1952 années-personnes d’exposition à ZINBRYTA (tableaux 1 et 2).
Tableau des effets indésirables
On entend par effets indésirables attribuables à ZINBRYTA ceux dont l’incidence était supérieure d’au moins 2 % chez les patients traités par ZINBRYTA par rapport à l’incidence observée chez ceux recevant un placebo ou l’interféron bêta-1a (i.m.) lors des études cliniques. De plus, d’autres effets indésirables possiblement pertinents et dont l’incidence était moins de 2 % supérieure, sont également inclus dans la détermination des effets indésirables, en fonction d’une possibilité raisonnable de causalité.
Tableau 1 : Effets indésirables signalés lors de l’étude SELECT à une incidence supérieure d’au moins 1 % chez les patients traités par ZINBRYTA à 150 mg par rapport aux sujets sous placebo
| Classification par système organique | Effet indésirable | Placebo n = 204 % | ZINBRYTA à 150mg n = 208 % |
| Infections et infestations | Infection des voies respiratoires supérieures | 7 | 9 |
| Pharyngite | 4 | 6 | |
| Infection virale des voies respiratoires | 2 | 4 | |
| Rhinite | 1 | 4 | |
| Furoncle | 0 | 1 | |
Affections hématologiques et du système lymphatique | Anémie | <1 | 3 |
| Troubles endocriniens | Hypothyroïdie | 0 | 1 |
Troubles psychiatriques | Dépression | 1 | 5 |
| Humeur dépressive | <1 | 2 | |
| Troubles oculaires | Conjonctivite | <1 | 2 |
| Troubles vasculaires | Hématome | 0 | 1 |
| Troubles gastro-intestinaux | Diarrhée | 2 | 3 |
| Vomissements | <1 | 2 | |
| Constipation | <1 | 2 | |
Affections de la peau et du tissu sous- cutané | Éruption cutanée | 3 | 6 |
| Dermatite allergique | <1 | 2 |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | Douleur musculosquelettique | <1 | 2 |
| Affections générales et anomalies au site d’administration | Pyrexie | <1 | 3 |
| Anomalies dans les résultats des analyses de laboratoire | Taux d’ALT accru | 2 | 5 |
| Taux d’AST accru | <1 | 3 | |
| Taux d’enzymes hépatiques accru | 0 | 2 | |
Blessure, empoisonnement et complications d’une intervention | Chute | <1 | 2 |
Tableau 2 : Effets indésirables signalés lors de l’étude DECIDE à une incidence supérieure d’au moins 1 % chez les patients traités par ZINBRYTA à 150 mg par rapport aux sujets sous interféron bêta-1a (i.m.)
| Classification par système organique | Effet indésirable | Interféron bêta-1a (i.m.) à 30 mcg n = 922 % | ZINBRYTA à 150 mg n = 919 % |
| Infections et infestations | Rhinopharyngite | 21 | 25 |
Infection des voies respiratoires supérieures | 13 | 16 | |
| Grippe | 6 | 9 | |
| Bronchite | 5 | 7 | |
| Herpès buccal | 5 | 6 | |
| Amygdalite | 2 | 4 | |
| Infection virale | 1 | 3 | |
| Infection des voies respiratoires | <1 | 3 | |
| Folliculite | <1 | 2 | |
| Laryngite | <1 | 2 | |
Affections hématologiques et du système lymphatique | Lymphadénopathie | <1 | 5 |
| Lymphadénite | <1 | 1 | |
Troubles psychiatriques | Dépression | 6 | 8 |
| Troubles du système nerveux | Étourdissements | 4 | 5 |
| Troubles de l’oreille et du labyrinthe | Vertiges | 2 | 4 |
Affections respiratoires, thoraciques et médiastinales | Douleur oropharyngée | 4 | 8 |
| Troubles gastro- | Diarrhée | 6 | 7 |
| intestinaux | Stomatite aphteuse | <1 | 2 |
Affections de la peau et du tissu sous- cutané | Éruption cutanée | 3 | 7 |
| Eczéma | 1 | 4 | |
| Acné | <1 | 3 | |
| Érythème | 2 | 3 | |
| Dermatite séborrhéique | <1 | 3 | |
| Prurit | 2 | 3 | |
| Peau sèche | <1 | 2 | |
| Dermatite | <1 | 2 | |
| Dermatite allergique | <1 | 2 | |
| Éruption maculopapuleuse | <1 | 2 | |
| Dermatite atopique | <1 | 2 | |
| Psoriasis | <1 | 2 | |
| Desquamation de la peau | <1 | 1 | |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | Dorsalgie | 8 | 9 |
| Arthralgie | 7 | 8 | |
| Douleur musculosquelettique | 1 | 3 | |
| Affections générales et anomalies au site d’administration | Œdème périphérique | <1 | 2 |
| Anomalies dans les résultats des analyses de laboratoire | Résultat anormal à l’épreuve de la fonction hépatique | 3 | 4 |
| Baisse de la numération lymphocytaire | 1 | 2 |
Crises convulsives
Lors de l’étude DECIDE, des crises convulsives se sont produites chez 1 % des patients traités par ZINBRYTA et chez 0,3 % des patients recevant l’interféron bêta-1a par voie i.m. Aucune crise convulsive n’est survenue chez les sujets des deux groupes de traitement de l’étude SELECT.
Troubles d’origine immunologique
En plus des réactions cutanées, des troubles gastro-intestinaux, des cas de lymphadénopathie et des cas d’anémie hémolytique auto-immune, on a observé peu fréquemment d’autres troubles d’origine immunologique, parfois graves, chez les patients recevant ZINBRYTA. Ces troubles comprenaient des réactions inflammatoires localisées ou des réactions inflammatoires généralisées atteignant plusieurs organes à la fois. On a observé de nombreux événements chez un seul patient et le lien de causalité avec le traitement par ZINBRYTA n’est pas connu. L’administration de corticostéroïdes systémiques a été nécessaire dans certains cas. Certains des troubles d’origine immunologique ont mis plusieurs mois à se dissiper après la dernière dose de ZINBRYTA.
Les troubles d’origine immunologique ou les affections auto-immunes qui ont été observés chez au moins deux patients traités par ZINBRYTA comprenaient les suivants : diabète de type 1, pancréatite, polyarthrite rhumatoïde, thyroïdite et sialadénite (voir MISES EN GARDE ET PRÉCAUTIONS). Le lien de causalité entre la survenue de ces affections et le traitement par ZINBRYTA n’est pas connu.
Cancer du sein
Lors des études contrôlées, une (1) patiente recevant ZINBRYTA a présenté un cancer du sein alors qu’aucun cas n’est survenu dans le groupe recevant l’interféron bêta-1a par voie i.m. Dans l’ensemble des études contrôlées et ouvertes, 8 des 1485 (0,5 %) femmes traitées par ZINBRYTA et 1 des 751 (0,1 %) hommes traités par ZINBRYTA ont présenté un cancer du sein. Il n’est pas clair que cela représente une augmentation de l’incidence par rapport à l’incidence de fond.
Lymphadénopathie
Lors des études cliniques, ZINBRYTA a augmenté l’incidence de lymphadénopathie, cette dernière étant survenue à tout moment pendant la durée du traitement. Le taux d’abandon dû à une lymphadénopathie était < 1 % dans le groupe sous ZINBRYTA. La majorité des patients atteints de lymphadénopathie ont poursuivi leur traitement par ZINBRYTA et la majorité des cas se sont résolus dans les 3 mois.
Effets indésirables peu courants du médicament déterminés au cours des essais cliniques
Les effets indésirables énumérés ci-après ont été observés peu fréquemment lors des études contrôlées, leur incidence étant < 1 %. Sont inclus ici les effets indésirables signalés chez au moins deux patients traités par ZINBRYTA dans la même étude et dont l’incidence était supérieure d’au moins 0,1 % à celle observée avec le comparateur :
Infections et infestations : otite externe, pharyngite streptococcique, infection mycotique vulvovaginale, amygdalite aiguë, infection fongique, infection virale des voies respiratoires supérieures, infection gastro-intestinale, impétigo, abcès sous-cutané, pied d’athlète, cellulite, infection cutanée fongique, furoncle, gingivite, trachéite, vaginite bactérienne, infection, éruption pustulaire, sialadénite, varicelle, pharyngite virale, gale des céréales, infection bactérienne, amygdalite chronique, orgelet, infection à papillomavirus, pulpite dentaire, infection cutanée, appendicite, ascaridiose, cervicite, conjonctivite bactérienne, dengue, oxyurose, gastro-entérite due au norovirus, candidose génitale, infection gingivale, gastrite due au Helicobacter pylori, infection parasitaire, infection buccale bactérienne, parotidite, phlegmon péri-amygdalien, pharyngite bactérienne, infections staphylococciques, tuberculose, diarrhée virale, sinusite virale, vulvite, otite, candidose buccale, pyodermite, laryngite, pityriasis versicolor
Tumeurs bénignes, malignes ou sans précision (y compris kystes et polypes) : papillome, hémangiome hépatique, lipome, verrues anogénitales, tumeur bénigne des glandes salivaires, méningiome
Affections hématologiques et du système lymphatique : leucocytose, anémie microcytaire, thrombopénie, tendance accrue à présenter des ecchymoses, hyperplasie de tissu lymphoïde, sarcoïdose, granulocytopénie, pancytopénie, glomérulonéphrite
Troubles du système immunitaire : hypersensibilité, hyperpharmacosensibilité, syndrome de défaillance multiviscérale
Troubles endocriniens : hyperthyroïdie, thyroïdite auto-immune
Troubles métaboliques et nutritionnels : déshydratation, goutte
Troubles psychiatriques : stress, changements d’humeur, crise de panique, labilité affective, dysthymie, cauchemar, abus d’alcool ou d’autres substances
Troubles du système nerveux : névralgie, dysgueusie, somnolence, dysesthésie, trouble de la mémoire, perturbation sensorielle, convulsion, perturbation de l’attention, léthargie, myoclonie, présyncope, céphalée de tension, ataxie, épilepsie, hyperesthésie, hypotonie, hémiparésie, contractions musculaires involontaires, neuropathie périphérique, parésie, neuropathie sensorielle périphérique, anesthésie, migraine, sclérose en plaques, radiculopathie
Troubles oculaires : sécheresse oculaire, diminution de l’acuité visuelle, blépharite, blépharospasme, œdème palpébral, chalazion, myopie, inflammation oculaire, prurit oculaire, hypertension oculaire, décollement du vitré
Troubles de l’oreille et du labyrinthe : acouphène, déficience auditive, surcharge de cérumen, congestion auriculaire, inconfort auriculaire
Troubles cardiaques : bradycardie, extrasystoles ventriculaires, bloc auriculoventriculaire du premier degré, extrasystoles supraventriculaires, tachycardie, palpitations
Troubles vasculaires : bouffées vasomotrices, hypotension, bouffées de chaleur, vascularite, crise hypertensive
Affections respiratoires, thoraciques et médiastinales : congestion des sinus, trouble respiratoire, respiration sifflante, congestion des voies respiratoires, maladie pulmonaire obstructive chronique, polypes nasaux, embolie pulmonaire
Troubles gastro-intestinaux : reflux gastro-œsophagien, ulcération buccale, douleur abdominale basse, sécheresse buccale, stomatite, flatulence, chéilite, colite, entérocolite, hernie inguinale, gonflement des lèvres, inflammation gingivale, polype intestinal, colite microscopique, incontinence fécale, trouble gastro-intestinal, hématochézie, hernie hiatale, desquamation des lèvres, lèvres douloureuses, paresthésie buccale, hypersalivation, trouble lingual, maladie cœliaque
Troubles hépatobiliaires : colique biliaire, atteinte hépatique d’origine médicamenteuse, cholécystite, cholécystite chronique, polype vésiculaire, douleur hépatique, hépatite auto-immune
Affections de la peau et du tissu sous-cutané : éruption exfoliatrice, éruption papulaire, lésion cutanée, eczéma nummulaire, sueurs nocturnes, pityriasis rosé de Gibert, éruption prurigineuse, éruption d’origine médicamenteuse, eczéma dyshydrosiforme, fièvre miliaire, éruption cutanée toxique, œdème de Quincke, kyste dermal, dermatite acnéiforme, pityriasis alba, prurit généralisé, psoriasis pustulaire, éruption érythémateuse, dyschromie, gonflement du visage, dermatose bulleuse, eczéma craquelé, érythème annulaire, érythème noueux, macule, urticaire à la pression, onychopathie, névrodermite, dermatite solaire, éruption maculaire
Troubles de l’appareil locomoteur et des tissus conjonctifs : gonflement articulaire, arthrite, arthrose vertébrale, bursite, trouble discal, hernie discale, douleur au flanc, douleur inguinale, secousses musculaires, diminution de la mobilité, rigidité musculaire, myosite, ostéite, syndrome de la coiffe des rotateurs, spondylarthropathie, syndrome de l’articulation temporomandibulaire, trismus, raideur musculosquelettique, sensation de lourdeur, arthrite séronégative
Troubles rénaux et urinaires : rétention urinaire, protéinurie, hématurie, leucocyturie, kyste rénal, hypertonie de la vessie
Affections gestationnelles, périnatales et puerpérales : avortement spontané
Troubles de l’appareil génital et des seins : aménorrhée, métrorragie, dysérection, ménorragie, menstruations irrégulières, dysplasie cervicale, endométriose, trouble menstruel, prostatite, hémorragie vaginale, masse au sein, inflammation des voies génitales, sensation de brûlure vulvovaginale
Troubles congénitaux, familiaux et génétiques : syndrome de Gilbert
Affections générales et anomalies au site d’administration : induration au point d’injection, hémorragie au point d’injection, éruption au point d’injection, inconfort thoracique, prurit au point d’injection, gonflement au point d’injection, syndrome de fatigue chronique, avoir froid, avoir chaud, sensation d’un changement de la température corporelle, masse au point d’injection, douleur thoracique, kyste, douleur faciale, œdème localisé, masse, sensation de pression
Anomalies dans les résultats des analyses de laboratoire : élévation du taux sanguin de phosphatase alcaline, élévation du taux sanguin de lacticodéshydrogénase, prise de poids, hausse du nombre de globules blancs, taux d’amylase accru, hausse de la tension artérielle, élévation du taux sanguin de thyréostimuline, baisse du taux de thyroxine, présence de protéines dans l’urine, hausse de la numération lymphocytaire, baisse de la concentration cellulaire moyenne d’hémoglobine, présence de leucocytes dans l’urine, résultat positif au dépistage d’estérase, présence de globules blancs dans l’urine, baisse de la numération plaquettaire, taux de thyroxine accru, résultat positif au test de dépistage de bactéries, hausse de la cholestérolémie, souffle cardiaque, présence de cristaux dans l’urine, présence de glucose dans l’urine, augmentation du volume cellulaire moyen, hausse de la numération monocytaire, baisse du taux de vitamine D, morphologie anormale des lymphocytes
Blessure, empoisonnement et complications d’une intervention : fracture dentaire, blessure d’un membre, fracture du pied, ménisques endommagés, plaie, douleur liée à une intervention, accident de la route, blessure articulaire, foulure musculaire, fracture de la cheville, blessure buccale, morsure d’animal, épicondylite, fracture du péroné, corps étranger dans l’œil, fracture de la main, douleur post-traumatique, complication de plaie postopératoire
Circonstances sociales : ménopause
Immunogénicité
Comme pour toutes les protéines thérapeutiques, il y a un risque d’apparition d’anticorps anti-daclizumab bêta. Lors de l’étude DECIDE, on a vérifié si des anticorps anti-daclizumab bêta (AAD) étaient présents après 4 semaines de traitement et environ tous les 3 mois par la suite. On a observé la formation d’AAD et d’anticorps neutralisants (AcN) chez 19 % (175/913) et 8 % (71/913) des patients de l’étude, respectivement. La formation d’AAD en cours de traitement a été passagère chez 12 % (110/913) des patients et persistante chez 7 % (65/913) des patients. Les cas de formation d’anticorps anti-daclizumab bêta et d’anticorps neutralisants sont survenus principalement au cours de la première année de traitement et leur fréquence a diminué au fil du traitement par ZINBRYTA.
Chez les patients présentant des anticorps neutralisants (AcN, la clairance du daclizumab bêta a augmenté de 19 % en moyenne (voir Pharmacocinétique). On n’a décelé aucune corrélation apparente entre la formation d’AAD ou d’AcN d’une part et la réponse clinique, les effets indésirables ou le profil pharmacocinétique du daclizumab bêta d’autre part. L’incidence observée de formation d’anticorps pourrait être influencée par plusieurs facteurs, y compris la manutention des échantillons, le moment du prélèvement des échantillons, le nombre de moments d’évaluation, la sensibilité et spécificité de la méthode de dépistage employée, les médicaments concomitants et la maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence d’anticorps anti-ZINBRYTA à l’incidence de formation d’anticorps contre d’autres produits pourrait être trompeuse.
Effets indésirables observés après la commercialisation du produit
Depuis la commercialisation de ZINBRYTA, un cas d’insuffisance hépatique fulminante nécessitant une transplantation et entraînant le décès du sujet est survenu à la suite de l’administration de ZINBRYTA (voir MISES EN GARDE ET PRÉCAUTIONS).
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Le traitement par ZINBRYTA administré à des patients atteints de SEP à raison de 150 mg par voie sous-cutanée toutes les 4 semaines pendant 12 semaines n’a eu aucun effet sur l’exposition systémique aux produits suivants administrés de façon concomitante : midazolam oral (substrat du CYP3A), warfarine (substrat du CYP2C9), dextrométhorphane (substrat du CYP2D6), oméprazole (substrat du CYP2C19) et caféine (substrat du CYP1A2).
Immunisation
Lors d’une étude clinique, des patients (n = 90) sous traitement à long terme par ZINBRYTA ont montré une réponse immunitaire appropriée à un vaccin antigrippal trivalent inactivé. L’ampleur de la réponse immunitaire au vaccin antigrippal, ainsi que la proportion de patients présentant une séroconversion et séroprotection étaient semblables aux normes établies chez les volontaires sains. Les patients prenant ZINBRYTA peuvent recevoir des vaccins inactivés.
L’innocuité de vaccins antiviraux vivants administrés pendant un traitement par ZINBRYTA n’a pas été étudiée. L’administration de vaccins vivants n’est pas recommandée pendant le traitement et jusqu’à 4 mois après l’arrêt du traitement par ZINBRYTA.
Médicaments hépatotoxiques
La prudence est de mise si on utilise ZINBRYTA en concomitance avec des médicaments hépatotoxiques, y compris les produits qui s’obtiennent sans ordonnance. Il faut aussi peser avec soin la nécessité d’utiliser tout complément alimentaire ou produit à base d’herbes médicinales susceptible de causer une hépatotoxicité (voir MISES EN GARDE ET PRÉCAUTIONS, Atteinte hépatique).
Interactions médicament-aliment
Les interactions possibles avec des aliments n’ont pas été établies.
Interactions médicament-herbe médicinale
Les interactions possibles avec des herbes médicinales n’ont pas été établies.
Effets du médicament sur les résultats des tests de laboratoire
Les interactions susceptibles d’avoir un effet sur les tests de laboratoire n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Évaluation avant l’instauration du traitement par ZINBRYTA
Évaluation de la fonction hépatique
Avant d’instaurer le traitement par ZINBRYTA, il faut obtenir et évaluer les taux des transaminases sériques (alanine aminotransférase (ALT), aspartate aminotransférase (AST)) et la bilirubine totale. L’instauration d’un traitement par ZINBRYTA est contre-indiquée chez les patients présentant une hépatopathie ou une atteinte hépatique préexistante, notamment des taux d’ALT ou d’AST au moins le double de la LSN (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Évaluation en cas de tuberculose
- Avant d’instaurer le traitement par ZINBRYTA, il faut évaluer les patients à risque élevé de tuberculose (voir MISES EN GARDE ET PRÉCAUTIONS). Les patients obtenant un résultat positif au test de dépistage devront recevoir un traitement antituberculeux standard avant d’entreprendre le traitement par ZINBRYTA.
- Il faut éviter d’instaurer un traitement par ZINBRYTA chez les patients atteints de tuberculose ou d’une autre infection active (l’hépatite B et l’hépatite C, par exemple) (voir MISES EN GARDE ET PRÉCAUTIONS).
Immunisation
Étant donné que l’immunisation par l’administration de vaccins vivants est déconseillée pendant le traitement et jusqu’à 4 mois après l’arrêt du traitement par ZINBRYTA, il faut songer à faire administrer les vaccins vivants jugés nécessaires avant d’entreprendre le traitement par ZINBRYTA (voir MISES EN GARDE ET PRÉCAUTIONS).
Pendant et après le traitement par ZINBRYTA
Analyses de laboratoire et suivi pour évaluer l’innocuité continue du traitement par ZINBRYTA
Il faut procéder aux analyses de laboratoire ci-dessous à des intervalles réguliers pour repérer tout signe précurseur d’effets indésirables possiblement graves :
Il faut vérifier les taux des transaminases et la bilirubine totale mensuellement, avant la prochaine dose de ZINBRYTA. Il faut poursuivre la vérification mensuelle des transaminases et de la bilirubine totale pendant les 6 mois suivant la dernière dose de ZINBRYTA. Comme l’indique le tableau 3, il est recommandé d’interrompre le traitement par ZINBRYTA de façon temporaire ou permanente en réponse au repérage de certaines anomalies lors des épreuves de la fonction hépatique (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire).
Tableau 3 : Action requise en cas d’anomalies aux épreuves de la fonction hépatique
| Valeurs constatées aux tests de laboratoire | Action requise |
Taux confirmé d’ALT ou d’AST > 5 fois la LSN OU Taux confirmé d’ALT ou d’AST > 3 fois la LSN et bilirubine > 2 fois la LSN | Arrêt définitif du traitement* |
Taux d’ALT ou d’AST > 3 fois la LSN OU Bilirubine totale > 2 fois la LSN | Interruption du traitement et surveillance étroite La reprise du traitement pourra être envisagée une fois que le taux d’ALT ou d’AST sera redevenu < 2 fois la LSN et que la bilirubine totale sera ≤ à la LSN |
*Lors des études cliniques, l’arrêt définitif du traitement était obligatoire advenant que les anomalies lors de l’épreuve de la fonction hépatique aient mené à l’interruption du traitement à l’étude pendant au moins 8 semaines consécutives, ou si le patient avait dû interrompre le traitement à l’étude une seconde fois.
LSN = limite supérieure de la normale
ALT= alanine aminotransférase
AST= aspartate aminotransférase
Considérations posologiques
Populations particulières
Atteinte rénale : ZINBRYTA n’a pas été étudié en présence d’une atteinte rénale (voir MISES EN GARDE ET PRÉCAUTIONS et Pharmacocinétique).
Atteinte hépatique : ZINBRYTA n’a pas été étudié en présence d’une atteinte hépatique. ZINBRYTA n’est pas recommandé chez les patients présentant une dysfonction hépatique grave préexistante (voir MISES EN GARDE ET PRÉCAUTIONS, Atteinte hépatique et Pharmacocinétique).
Posologie recommandée et ajustement posologique
ZINBRYTA s’administre par injection sous-cutanée. La dose recommandée de ZINBRYTA est de 150 milligrammes, injectée par voie sous-cutanée une fois par mois. La solution de daclizumab bêta ne doit pas être mélangée à d’autres produits.
Dose oubliée
En cas d’oubli, s’il s’est écoulé moins de 2 semaines depuis le moment où aurait dû avoir lieu l’injection, on doit indiquer au patient d’effectuer l’injection le plus tôt possible puis de reprendre son horaire mensuel habituel. S’il s’est écoulé plus de 2 semaines depuis le moment prévu pour la dose oubliée, le patient doit sauter cette dose et prendre la prochaine dose le jour prévu, puis reprendre l’horaire mensuel habituel. On ne doit administrer qu’une seule dose à la fois.
Administration
Il faut donner aux patients une formation sur les bonnes techniques d’auto-injection pour l’injection sous-cutanée au moyen de la seringue préremplie ou de l’auto-injecteur prérempli. Les points d’injection habituels pour l’injection sous-cutanée comprennent la cuisse, l’abdomen et la face arrière du bras.
Chaque seringue préremplie ou auto-injecteur prérempli de ZINBRYTA est muni d’une aiguille intégrée. Les seringues préremplies et auto-injecteurs préremplis contiennent une seule dose et doivent être jetés après usage.
Préparation
Après l’avoir sorti du réfrigérateur, on doit laisser ZINBRYTA revenir à la température ambiante (environ 30 minutes) avant l’injection. On ne doit pas utiliser de sources externes de chaleur comme l’eau chaude pour réchauffer ZINBRYTA.
On ne doit pas utiliser la seringue préremplie ou l’auto-injecteur prérempli de ZINBRYTA si le liquide est trouble ou contient des particules. Le liquide doit être incolore ou légèrement jaune.
SURDOSAGE
Les cas de surdosage signalés sont limités. L’innocuité des doses supérieures à 300 mg (voie sous-cutanée) et des doses supérieures à 400 mg (voie intraveineuse) n’a pas été évaluée.
En cas de surdose de ZINBRYTA, on doit conseiller au patient d’obtenir des soins médicaux.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le daclizumab bêta est un anticorps monoclonal humanisé qui se lie aux molécules CD25 (IL-2Rα) et empêche la liaison de l’IL-2 aux CD25. Le daclizumab bêta module la signalisation des récepteurs à l’IL-2 en inhibant sélectivement la signalisation qui passe par les récepteurs CD25 de haute affinité pour l’IL-2 (qui sont plus nombreux sur la surface des lymphocytes activés), ce qui entraîne des taux élevés d’IL-2 disponibles pour la signalisation par le biais des récepteurs d’affinité intermédiaire pour l’IL-2 et indépendants des CD25. Le mécanisme exact par lequel le daclizumab bêta exerce ses effets thérapeutiques en présence d’une sclérose en plaques n’est pas connu.
Pharmacodynamie
On a observé une saturation des récepteurs CD25 sur les lymphocytes T circulants dans les 8 heures suivant la première dose de daclizumab bêta, et cet effet s’est maintenu pendant la période de traitement.
Une concentration sérique d’IL-2 environ deux fois plus élevée a été observée au premier moment d’évaluation après l’administration de ZINBRYTA (passage de 3,9 ± 5,7 pg/mL au départ à 6,7 ± 7,5 pg/mL après 8 semaines) et s’est maintenue à un taux semblable pendant le reste de la période de traitement.
On a observé une augmentation des cellules NK CD56bright et une diminution des lymphocytes T régulateurs (définis comme les lymphocytes T CD4+CD127lowFoxP3+ ) pendant le traitement par ZINBRYTA. L’augmentation des cellules NK CD56bright a été observée dans les 2 semaines suivant la première dose de ZINBRYTA. Après 1 an de traitement, les cellules NK CD56bright ont quintuplé, passant d’une moyenne de 13,6 ± 8,5 cellules/mm3 (0,75 % des lymphocytes) au départ à une moyenne de 72,9 ± 60,1 cellules/mm3 et ces chiffres se sont maintenus à un niveau semblable pendant la période de traitement. Le nombre de cellules NK CD56bright est revenu à celui observé au départ 20 à 24 semaines après la dernière dose.
Pendant le traitement par ZINBRYTA, les numérations cellulaires moyennes pour les principaux sous-ensembles immunitaires (cellules T, B et NK) sont restées dans les limites de la normale. La numération lymphocytaire totale et les numérations respectives des lymphocytes T et B ont baissé en moyenne de 10 % ou moins par rapport au départ pendant la première année de traitement. La numération lymphocytaire totale est revenue aux valeurs initiales environ 8 à 12 semaines après la dernière dose de ZINBRYTA (150 mg).
Pharmacocinétique
La pharmacocinétique du daclizumab bêta était semblable chez les volontaires sains et chez les patients atteints de sclérose en plaques (SEP) d’après plusieurs études. La pharmacocinétique du daclizumab bêta est bien décrite par un modèle à deux compartiments avec absorption et élimination de premier ordre.
Absorption : Après l’administration par voie sous-cutanée du daclizumab bêta, le délai médian pour atteindre les concentrations sériques maximales (Tmax) variait entre 5 et 7 jours. La biodisponibilité absolue de 150 mg de daclizumab bêta administrés par voie sous-cutanée était d’environ 90 % d’après une analyse croisée des paramètres pharmacocinétiques des doses sous-cutanées et intraveineuses.
Distribution : Après l’administration de 150 mg de daclizumab bêta par voie sous-cutanée toutes les 4 semaines à des patients atteints d’une SEP rémittente, les concentrations sériques de daclizumab bêta à l’état d’équilibre ont été atteintes au plus tard à la 4e dose et le daclizumab bêta s’est accumulé jusqu’à un taux environ 2,5 fois supérieur à celui observé avec une dose unique. À l’état d’équilibre, la concentration sérique maximale moyenne de daclizumab bêta (Cmax), la concentration sérique minimale (Cmin) et l’aire sous la courbe de concentration sérique en fonction du temps au cours de l’intervalle posologique (ASCtau) étaient d’environ 30 µg/mL, 15 µg/mL et 640 jour*µg/mL, respectivement, avec une variabilité inter-sujets (% CV) d’environ 40 %. Le volume de distribution estimatif du daclizumab bêta à l’état d’équilibre est de 6,34 litres.
Métabolisme : La voie métabolique exacte du daclizumab bêta n’a pas été établie. En tant qu’anticorps monoclonal IgG1, le daclizumab bêta devrait être catabolisé en peptides et acides aminés de la même manière que l’IgG endogène.
Élimination : En tant qu’anticorps monoclonal IgG1, le daclizumab bêta ne devrait pas être éliminé par le système rénal. D’après l’analyse croisée des paramètres pharmacocinétiques, la clairance du daclizumab bêta est de 0,212 L/jour et sa demi-vie terminale est d’environ 21 jours. La clairance du daclizumab bêta chez les patients qui présentent des anticorps neutralisants était de 19 % plus élevée, en moyenne (voir EFFETS INDÉSIRABLES, Immunogénicité).
Populations particulières et états pathologiques
Âge et sexe : D’après les études cliniques, les paramètres pharmacocinétiques ne différaient pas significativement en fonction de l’âge ou du sexe chez les patients atteints d’une SEP rémittente.
Poids : D’après l’analyse croisée des paramètres pharmacocinétiques, le poids corporel contribuait à moins de 40 % de la variabilité inter-patients dans la clairance du daclizumab bêta.
Race : À la dose de 150 mg proposée, aucune différence pharmacocinétique significative n’a été observée entre les volontaires sains japonais et ceux de race blanche.
Insuffisance rénale ou hépatique : Aucune étude n’a été effectuée pour évaluer la pharmacocinétique du daclizumab bêta chez les patients présentant une atteinte rénale ou hépatique.
ENTREPOSAGE ET STABILITÉ
Auto-injecteur prérempli/seringue préremplie
Le produit doit être entreposé dans son emballage d’origine pour le protéger de la lumière. Le produit doit être conservé au réfrigérateur entre 2o C et 8o C (36o F à 46o F). Ce produit craint le gel. Le produit doit être jeté s’il a été congelé.
ZINBRYTA doit être à la température ambiante avant l’administration. Il faut retirer ZINBRYTA du réfrigérateur et le laisser revenir à la température ambiante (environ 30 minutes) avant l’injection. Il faut éviter d’utiliser des sources de chaleur externes comme l’eau chaude pour réchauffer ZINBRYTA.
ZINBRYTA peut être entreposé, à l’abri de la lumière, à une température maximale de 30o C (jusqu’à 86o F) pendant 30 jours. Il faut éviter de remettre ZINBRYTA au réfrigérateur après l’avoir laissé revenir à la température ambiante. Si ZINBRYTA demeure à la température ambiante (jusqu’à 30o C/86o F) pendant plus de 30 jours, il faut le jeter.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il faut utiliser un contenant pour objets tranchants et pointus ou un autre contenant en plastique dur ou en métal que l’on peut fermer hermétiquement, conformément aux directives locales. Les seringues et auto-injecteurs ne doivent pas être jetés dans le bac de recyclage.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Auto-injecteur prérempli
ZINBRYTA est un liquide stérile, incolore ou légèrement jaune, transparent ou légèrement opalescent dans un auto-injecteur prérempli. Une seringue préremplie de ZINBRYTA se trouve à l’intérieur d’un injecteur à ressort, jetable, à usage unique, appelé ZINBRYTA PEN. La seringue à l’intérieur de l’auto-injecteur prérempli est une seringue préremplie de 1,0 mL en verre (type 1) munie d’un bouchon-piston en bromobutyle et d’un protège-aiguille rigide en thermoplastique, et elle contient 1,0 mL de solution. Le bouchon-piston en caoutchouc et le protège-aiguille rigide ne sont pas faits de latex de caoutchouc naturel ni de caoutchouc naturel sec. La seringue est dotée d’une aiguille de calibre 29 mesurant 0,5 pouce.
Formats : emballages contenant 1 ou 3 auto-injecteurs préremplis*
Seringue préremplie
ZINBRYTA est un liquide stérile, incolore ou légèrement jaune, transparent ou légèrement opalescent dans une seringue préremplie à usage unique. ZINBRYTA est contenu dans une seringue préremplie de 1,0 mL, jetable, à usage unique, en verre (type 1) munie d’un bouchon-piston en bromobutyle et d’un protège-aiguille rigide en thermoplastique. La seringue préremplie contient 1,0 mL de solution. Le bouchon-piston en caoutchouc et le protège-aiguille rigide ne sont pas faits de latex de caoutchouc naturel ni de caoutchouc naturel sec. La seringue est dotée d’une aiguille de calibre 29 mesurant 0,5 pouce.
Formats : emballages contenant 1 ou 3 seringues préremplies*
*Tous les formats ne seront peut-être pas disponibles.
Ingrédients non médicinaux : 5,94 mg de succinate sodique, anhydre; 0,35 mg d’acide succinique; 5,84 mg de chlorure de sodium; 0,30 mg de polysorbate 80; eau pour préparations injectables; pH de 6,0
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : daclizumab bêta
Nom chimique : daclizumab bêta
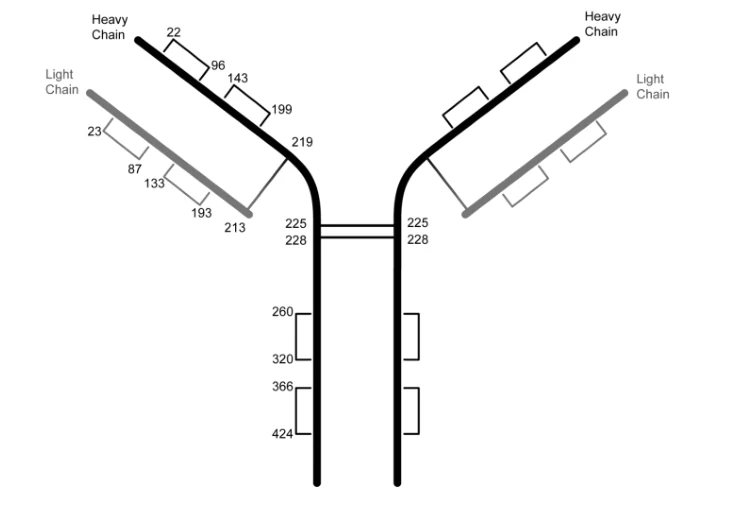
Formule moléculaire et masse moléculaire : Le daclizumab bêta est produit par génie génétique et est constitué à 90 % des domaines constants de l’IgG1 humaine et à 10 % des séquences hypervariables (CDR) d’un anticorps monoclonal murin qui se fixe à la sous-unité CD25 du récepteur de l’IL-2. Il est obtenu par culture d’une lignée cellulaire mammalienne (NS0) dans un milieu exempt de produit animal. Le daclizumab bêta est un anticorps monoclonal IgG1 humanisé composé de deux chaînes lourdes gamma-1 humanisées et de deux chaînes légères kappa humanisées. Sa masse moléculaire est d’environ 144 kilodaltons (kDa).
Formule développée :
Propriétés physicochimiques : ZINBRYTA est fourni sous forme de liquide stérile incolore ou légèrement jaune, transparent ou légèrement opalescent, sans agent de conservation.
ESSAIS CLINIQUES
Données démographiques et méthodologie de l’étude
Tableau 4 – Résumé des données démographiques des études cliniques pour des indications précises
| N° de l’étude | Méthodologie | Posologie, voie d’administratio n et durée | Sujets à l’étude (n = nombre) | Âge moyen (plage) | Sexe |
| 205MS201 (SELECT) | Étude multicentrique, à double insu, randomisée, contrôlée par placebo, comparant ZINBRYTA à 150 mg (n = 208) ou à 300 mg (n = 209) à un placebo (n = 204), administrés toutes les 4 semaines pendant 52 semaines | 150 milligrammes ou 300 milligrammes de ZINBRYTA injectés par voie sous-cutanée toutes les 4 semaines pendant 52 semaines OU un placebo | ZINBRYTA à 150 mg : n = 208 ZINBRYTA à 300 mg : n = 209 Placebo : n = 204 | 35,7 ans (18 à 55 ans) | Femmes : 65 % |
205MS301 (DECIDE) | Étude multicentrique, à double insu, randomisée, à groupes parallèles, contrôlée par un traitement actif, comparant ZINBRYTA à 150 mg toutes les 4 semaines (n = 919) à l’interféron bêta-1a (i.m.) à 30 mcg une fois par semaine (n = 922), pendant au moins 2 ans et au maximum 3 ans (96 à 144 semaines) | 150 milligrammes de ZINBRYTA, injectés par voie sous-cutanée toutes les 4 semaines pendant au moins 2 ans et au maximum 3 ans (96 à 144 semaines) | ZINBRYTA à 150 mg : n = 919 Interféron bêta-1a à 30 mcg : n = 922 | 36,3 ans (18 à 56 ans) | Femmes : 68 % |
L’efficacité de ZINBRYTA a été démontrée lors de deux études menées chez des patients atteints d’une sclérose en plaques (SEP) rémittente.
Tableau 5 : Méthodologie et données démographiques initiales des études SELECT et DECIDE
| Nom de l’étude | SELECT | DECIDE |
| Méthodologie de l’étude | ||
| Durée du traitement | 52 semaines | 96 à 144 semaines |
| Antécédents pathologiques | Patients atteints de SEP rémittente ayant eu au moins 1 poussée (clinique et/ou décelable à l’IRM) au cours de l’année précédant la randomisation et dont le score EDSS se situait entre 0 et 5,0. Pour l’étude DECIDE, les patients devaient aussi avoir eu au moins 2 poussées (dont une poussée clinique) au cours des 3 années précédentes. | |
| Caractéristiques initiales des participants | ||
| Âge moyen (ans) | 35,7 | 36,3 |
| Durée moyenne de la maladie (ans) | 4,1 | 4,2 |
Nombre moyen de poussées au cours des 12 mois précédant l’étude | 1,4 | 1,6 |
| Score EDSS médian au début de l’étude | 2,5 | 2,0 |
| Pourcentage ayant score EDSS ≥ 3,5 | 36 % | 30 % |
| Pourcentage ayant 1 lésion Gd+ ou plus (moyenne) | 44 % (1,8) | 46 % (2,1) |
| Pourcentage ayant eu ≥ 2 poussées au cours de l’année précédant l’étude | 31 % | 46 % |
| Pourcentage ayant utilisé TMM antérieurement | 20 % | 41 % |
TMM : traitement modificateur de la maladie
Le principal paramètre d’efficacité de l’étude SELECT était le taux de rechutes annualisé (TRA) après 52 semaines de traitement. Les critères d’évaluation secondaires comprenaient le nombre de nouvelles lésions rehaussantes au gadolinium en T1 entre les semaines 8 et 24, le nombre de lésions nouvelles ou nouvellement croissantes à hypersignal en T2 après 52 semaines et la proportion de patients ayant rechuté. Le critère d’évaluation tertiaire était la proportion de patients ayant présenté une progression confirmée de l’incapacité sur 12 semaines (telle que définie dans l’étude DECIDE).
Le principal paramètre d’efficacité de l’étude DECIDE était le taux de rechutes annualisé (TRA). Les critères d’évaluation secondaires comprenaient le nombre de lésions nouvelles ou nouvellement croissantes à hypersignal en T2, la proportion de patients ayant présenté une progression confirmée de l’incapacité et la proportion de patients ayant rechuté. On entendait par progression confirmée de l’incapacité une hausse d’au moins un point du score EDSS (échelle étendue d’incapacité de Kurtzke) par rapport au score EDSS initial (une hausse de 1,5 point si le score EDSS initial était de 0), soutenue pendant 12 semaines.
Résultats des études
Le tableau 6 présente les résultats de l’étude SELECT.
Tableau 6 : Résultats cliniques et radiologiques (IRM) de l’étude SELECT (après 52 semaines)
| Critères d’évaluationa | Placebo (par voie sous- cutanée) | ZINBRYTA à 150 mg par voie s.c. toutes les 4 semaines | |
| Paramètres cliniquesb | n = 196 | n = 201 | |
| Taux de rechutes annualiséc | Taux corrigé [IC à 95 %] | 0,458 [0,370-0,566] | 0,211 [0,155-0,287] |
Réduction (en %) vs placebo [IC à 95 %] Valeur p | 54 % [33 %-68 %] < 0,0001 | ||
Pourcentage présentant une progression confirmée de l’incapacité sur 12 semainesd | Proportion estimative de sujets ayant présenté une progression | 13 % | 6 % |
Réduction (en %) vs placebo | 57 % | ||
| Paramètres radiologiquese | n = 195 | n = 199 | |
| Nombre moyen de lésions nouvelles ou nouvellement croissantes à hypersignal en T2f | Moyenne corrigée | 8,1 [6,7-9,9] | 2,4 [2,0-3,0] |
Réduction (en %) vs placebo [IC à 95 %] Valeur p | 70 % [59 %-78 %] < 0,0001 | ||
| n = 104 | n = 101 | ||
Nombre moyen de nouvelles lésions Gd+ en T1 entre les semaines 8 et 24g | Moyenne corrigée | 4,79 [3,56-6,43] | 1,46 [1,05-2,03] |
Réduction (en %) vs placebo [IC à 95 %] Valeur p | 69 % [52 %-80 %] < 0,0001 | ||
Error! Reference source not found. On a eu recours à un essai fermé séquentiel pour limiter l’impact global d’erreurs de type I
Error! Reference source not found. Pour la population de sujets retenus au départ (analyse selon l’intention de traiter) Error! Reference source not found. Calculé à l’aide d’une analyse de régression binomiale négative et corrigé pour tenir compte du nombre de poussées au cours de l’année précédant l’admission à l’étude, du score EDSS initial (≤ 2,5 vs > 2,5) et de l’âge des sujets au départ (≤ 35 ans vs > 35 ans).
Error! Reference source not found. Proportion estimative de sujets présentant une progression selon la méthode d’estimation de Kaplan-Meier fondée sur une limite de produit. Pourcentage de réduction calculé à l’aide du modèle de risques proportionnels de Cox et corrigé pour tenir compte du score EDSS initial (≤ 2,5 vs > 2,5) et de l’âge des sujets au départ (≤ 35 ans vs > 35 ans). La proportion de patients présentant une progression confirmée de l’incapacité sur 12 semaines était un paramètre exploratoire dans l’étude SELECT. Vu que la proportion de patients présentant une progression confirmée de l’incapacité sur 12 semaines figurait parmi les critères d’évaluation secondaires de l’étude DECIDE et qu’il s’agit d’un des principaux paramètres utilisés dans les études portant sur la SEP, les résultats concernant la progression de l’incapacité sont fournis pour l’étude SELECT. La valeur p nominale pour cette comparaison, soit p = 0,02, n’a pas été corrigée pour les comparaisons multiples.
Error! Reference source not found. Les analyses portant sur les résultats à l’IRM ont été fondées sur l’ensemble de données évaluables pour chaque paramètre.
Error! Reference source not found. Calculé à l’aide d’une analyse de régression binomiale négative et corrigé pour tenir compte du nombre de lésions en T2 au départ.
Error! Reference source not found. Calculé à l’aide d’une analyse de régression binomiale négative et corrigé pour tenir compte du nombre initial de lésions rehaussantes au Gd chez les sujets ayant fait l’objet d’un suivi radiologique intensif, soit les 307 premiers sujets inscrits à l’étude.
Lors de l’étude SELECT, le traitement par ZINBRYTA à raison de 150 mg toutes les 4 semaines a réduit significativement le taux de rechutes annualisé (TRA), soit de 54 %, par rapport au placebo (IC à 95 % [33 %-68 %], p < 0,0001) (tableau 6).
Le tableau 7 et la figure 1 illustrent les résultats de l’étude DECIDE.
Tableau 7 : Résultats cliniques et radiologiques (IRM) de l’étude DECIDE (96 à 144 semaines)
| Critères d’évaluationa | AVONEX à 30 mcg par voie i.m. une fois par semaine | ZINBRYTA à 150 mg par voie s.c. toutes les 4 semaines | |
| Paramètres cliniquesb | n = 922 | n = 919 | |
| Taux de rechutes annualiséc | Taux corrigé [IC à 95 %] | 0,393 [0,353-0,438] | 0,216 [0,191-0,244] |
Réduction (en %) vs AVONEX [IC à 95 %] Valeur p | 45 % [36 %-53 %] < 0,0001 | ||
Pourcentage présentant une progression confirmée de l’incapacité sur 12 semainesd | Proportion estimative de sujets ayant présenté une progression | 20 % | 16 % |
Réduction (en %) vs AVONEX [IC à 95 %] Valeur p | 16 % [-7 %-34 %] 0,16 | ||
| Paramètres radiologiquese | n = 841 | n = 864 | |
Nombre moyen de lésions nouvelles ou nouvellement croissantes à hypersignal en T2f | Moyenne corrigée | 9,44 [8,46-10,54] | 4,31 [3,85-4,81] |
Réduction (en %) vs AVONEX [IC à 95 %] Valeur p | 54 % [47 %-61 %] < 0,0001 | ||
Error! Reference source not found. On a eu recours à un essai fermé séquentiel pour limiter l’impact global d’erreurs de type I.
Error! Reference source not found. Pour la population de sujets retenus au départ (analyse selon l’intention de traiter); les valeurs présentées sont pour les résultats obtenus sur une période maximale de 144 semaines.
Error! Reference source not found. Calculé à l’aide d’une analyse de régression binomiale négative et corrigé pour tenir compte du taux de rechutes initial, des antécédents d’utilisation d’un interféron bêta, du score EDSS initial (≤ 2,5 vs > 2,5) et de l’âge des sujets au départ (≤ 35 ans vs > 35 ans).
Error! Reference source not found. Proportion estimative de sujets présentant une progression selon la méthode d’estimation de Kaplan-Meier fondée sur une limite de produit. Pourcentage de réduction calculé à l’aide du modèle de risques proportionnels de Cox et corrigé pour tenir compte du score EDSS initial en tant que variable continue, des antécédents d’utilisation d’un interféron bêta et de l’âge des sujets au départ (≤ 35 ans vs > 35 ans).
Error! Reference source not found. L’analyse portant sur les résultats à l’IRM a été fondée sur l’ensemble de données évaluables, et les valeurs présentées sont pour les résultats après 96 semaines.
Error! Reference source not found. Calculé à l’aide d’une analyse de régression binomiale négative et corrigé pour tenir compte du volume initial de lésions à hypersignal en T2, des antécédents d’utilisation d’un interféron bêta et de l’âge des sujets au départ (≤ 35 ans vs > 35 ans).
Dans une analyse de sous-groupes de l’étude DECIDE, on a observé une réduction du taux de rechutes annualisé avec ZINBRYTA par rapport à l’interféron bêta-1a (i.m.) dans tous les sous-groupes de patients (répartis selon le sexe, l’âge, l’utilisation antérieure de TMM pour la SEP et le degré d’activité pathologique).
Figure 1 : Pourcentage de patients sans poussées lors de l’étude DECIDE 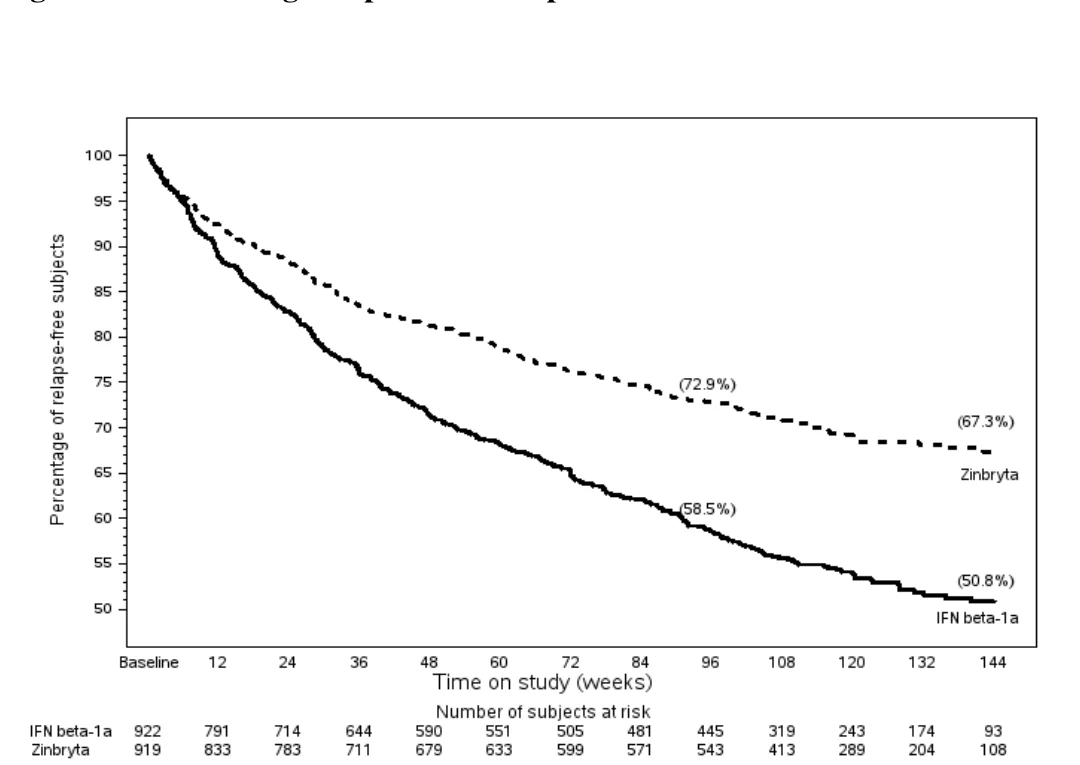
Axe vertical : Pourcentage de sujets sans poussées
Baseline marque le début de l’étude
Axe horizontal : Durée de la participation à l’étude (semaines); Nombre de patients à risque
PHARMACOLOGIE DÉTAILLÉE
Voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
TOXICOLOGIE
Des études précliniques d’innocuité ont été effectuées chez des macaques de Buffon étant donné que le daclizumab bêta affiche une stricte spécificité d'espèce pour les molécules CD25 des humains et des primates.
Le daclizumab bêta a été administré à des macaques de Buffon par injection sous-cutanée toutes les 2 semaines à des doses de 10 à 200 mg/kg pendant une période maximale de 39 semaines. L’administration chronique de daclizumab bêta à toutes les doses a augmenté l’incidence d’effets cutanés, notamment de zones de peau sèche, rouge et surélevée, évoquant sur le plan microscopique une acanthose/hyperkératose et une inflammation subaiguë à chronique.
Une augmentation proportionnelle à la dose de l’incidence d’agrégats de cellules microgliales supérieurs à la normale a été observée dans le cerveau et la moelle épinière des singes traités avec ≥ 35 mg/kg, ce qui correspond à une exposition plasmatique (ASC) environ 27 fois plus élevée que celle prévue dans un contexte clinique. D’après les études effectuées, la dose de 10 mg/kg (ASC environ 7 fois plus élevée qu’en clinique) ne produisait aucun effet sur les agrégats de cellules microgliales, mais les doses se situant entre 10 et 35 mg/kg n’ont pas été évaluées. Après une période de rétablissement allant jusqu’à 12 semaines, on a pu observer des signes de réversibilité. Les agrégats de cellules microgliales chez les singes ont été associés à des microhémorragies dans certains cas, mais n’ont pas été associés à des lésions neuronales ni à des effets neurocomportementaux.
La pertinence clinique des agrégats de cellules microgliales est inconnue. Par ailleurs, il n’est pas possible de surveiller les agrégats chez la patients humains.
Carcinogenèse et mutagenèse
On n’a pas effectué d’études de cancérogénicité et de génotoxicité avec le daclizumab bêta.
Altération de la fertilité, de la reproduction et du développement
L’administration par injection cutanée de doses de daclizumab bêta atteignant 200 mg/kg toutes les 2 semaines (5 doses) à des macaques de Buffon n’a eu aucun impact sur les paramètres-substituts de fertilité chez les mâles et femelles ayant atteint la maturité sexuelle (selon l’état des spermatozoïdes ou les taux de testostérone et selon la durée du cycle menstruel ou les taux d’œstogènes et de progestérone, respectivement). L’exposition plasmatique (ASC) observée à la dose maximale étudiée était environ 85 et 100 fois plus élevée que celle prévue dans un contexte clinique, chez les guenons et les mâles respectivement.
Il n’y a pas de données concernant les effets de ZINBRYTA sur la fertilité chez l’humain.
Les études menées avec les macaques de Buffon ont démontré que le daclizumab bêta traverse la barrière placentaire. On a observé une perte fœtale accrue chez les animaux recevant 200 mg/kg de daclizumab bêta par injection sous-cutanée chaque semaine pendant la période d’organogenèse (jours de gestation 20 à 50). L’incidence de perte fœtale a été de 1/13, de 1/13, de 1/12 et de 3/15 chez les animaux recevant 0, 10, 50 et 200 mg/kg de daclizumab bêta, respectivement. La dose sans effet, soit la dose de 50 mg/kg, a donné lieu à une exposition plasmatique (ASC) environ 30 fois plus élevée que celle prévue dans un contexte clinique.
Dans le cas des guenons auxquelles on a administré par injection sous-cutanée 50 mg/kg de daclizumab bêta chaque semaine à partir du 50e jour de gestation jusqu’à la parturition, on n’a observé aucun effet sur le développement prénatal ou postnatal des rejetons; la période d’observation prenait fin six mois après la mise bas. L’exposition plasmatique (ASC) était environ 55 fois plus élevée que celle prévue dans un contexte clinique.
RÉFÉRENCES
1.
| Gold, R., Giovannoni, G., Selmaj, K. et al. Daclizumab high-yield process in relapsing- | |||||||
| remitting multiple sclerosis (SELECT): a randomised, double-blind, placebo-controlled | |||||||
| trial. The Lancet 381.9884 (2013): 2167-75. | |||||||
2.
| Kappos, L., Wiendl, H., Selmak, K. et al. Daclizumab HYP versus Interferon Beta-1a i |
n
| Relapsing Multiple Sclerosis. New England Journal of Medicine 373.15 (2015): 1418-28. |
3.
| Bielekova, B. Daclizumab therapy for multiple sclerosis. Neurotherapeutics 10.1 (2013): | ||||||||
| 55-67. | ||||||||
4.
| Wiendl, H., Gross, C. Modulation of IL-2Rα with daclizumab for treatment of multiple | |||||||
| sclerosis. Nature Reviews Neurology 9.7 (2013): 394-404. | |||||||
5.
| Martin, J., Perry, J., Jakhete, N. et al. An IL-2 paradox: blocking CD25 on T cells | ||||||
| induces IL-2–driven activation of CD56bright NK cells. The Journal of | ||||||
| Immunology 185.2 (2010): 1311-20. | ||||||
6.
| Huss, D., Mehta, D., Sharma A. et al. In vivo maintenance of human regulatory T cells | |||||||
| during CD25 blockade. The Journal of Immunology 194.1 (2015): 84-92. | |||||||