


Monographie de produit - Cutaquig
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
1 Indications, 1.1 Enfants 07/2021
4 Posologie et Administration, 4.1 Considérations posologiques 07/2021
4 Posologie et Administration, 4.2 Dose recommandée et modification posologique 07/2021
4 Posologie et Administration, 4.4 Administration 01/2023
7 Mises en Garde et Précautions, 7.1.3 Enfants 07/2021
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ........................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ........................ 4
1 INDICATIONS ................................................................................................................. 4
1.1 Enfants .................................................................................................................. 4 1.2 Personnes âgées ................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ...................... 5
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ................................................................................. 5 4.2 Dose recommandée et modification posologique ................................................... 6 4.4 Administration ........................................................................................................ 9 4.5 Dose oubliée ........................................................................................................ 13
5 SURDOSAGE ............................................................................................................... 13
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE 13
6.1 Caractéristiques physiques .................................................................................. 14
7 MISES EN GARDE ET PRÉCAUTIONS ....................................................................... 15
7.1 Populations particulières ...................................................................................... 18 7.1.1 Femmes enceintes ...........................................................................................18 7.1.2 Allaitement .......................................................................................................19 7.1.3 Enfants .............................................................................................................19 7.1.4 Personnes âgées .............................................................................................19
8 EFFETS INDÉSIRABLES ............................................................................................. 19
8.1 Aperçu des effets indésirables ............................................................................. 19 8.2 Effets indésirables observées dans les essais cliniques ...................................... 19 8.4 Résultats de laboratoire anormaux: hématologique, chimie clinique et autres données quantitatives .................................................................................................... 21 8.5 Effets indésirables observées après la mise en marché ....................................... 21 9 INTERACTIONS MÉDICAMENTEUSES ....................................................................... 22
9.2 Aperçu des interactions médicamenteuses .......................................................... 22 9.4 Interactions médicament-médicament ................................................................. 23 9.5 Interactions médicament-aliment ......................................................................... 23 9.6 Interactions médicament-plante médicinale ......................................................... 23 9.7 Interactions médicament-tests de laboratoire ....................................................... 23
10 PHARMACOLOGIE CLINIQUE .................................................................................... 23
10.1 Mode d’action ................................................................................................... 23 10.2 Pharmacodynamie ........................................................................................... 23 10.3 Pharmacocinétique ........................................................................................... 24
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT.......................................................... 24
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................ 25
PARTIE II : INFORMATION SCIENTIFIQUES .......................................................................... 26
13 INFORMATION PHARMACEUTIQUES ........................................................................ 26
14 ESSAIS CLINIQUES ..................................................................................................... 27
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .............. 28 14.2 Résultats de l’étude .......................................................................................... 30
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 33
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ......................................... 34
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
cutaquig® (Immunoglobuline (humaine) sous-cutanée) est indiqué pour le traitement de patients atteints d’un déficit immunitaire primitif ou secondaire et nécessitant un traitement de remplacement par immunoglobulines.
1.1 Enfants
Enfants (2 à < 18 ans) : La sécurité et l’efficacité de cutaquig® chez les patients âgés de moins de 18 ans n’ont pas été démontrées. Seules des données limitées sont disponibles sur la sécurité et l’efficacité de l’administration de cutaquig® chez des patients pédiatriques. cutaquig® a été évalué chez 38 sujets pédiatriques atteints d’un déficit immunitaire primitif (DIP). Enfants (< 2 ans) : Aucune donnée n’est disponible chez les patients pédiatriques âgés de moins de 2 ans.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les populations ayant participé aux études cliniques sur cutaquig® ne comprenaient pas un nombre suffisant de sujets de plus de 65 ans pour déterminer si les personnes âgées réagissent différemment des sujets plus jeunes.
2 CONTRE-INDICATIONS
- cutaquig® est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION, ET EMBALLAGE.
- cutaquig® est contre-indiqué chez les patients ayant présenté une réaction systémique sévère ou une réaction anaphylactique à l’administration d’immunoglobuline humaine normale ou aux composants de cutaquig®, tels que le maltose ou le polysorbate 80. 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Cutaquig® est destiné uniquement à une administration sous-cutanée. Il ne doit pas être administré par voie intraveineuse ou intramusculaire.Cutaquig® peut être administré à intervalles réguliers allant de l’administration journalière à l’administration toutes les deux semaines (administration bihebdomadaire).
La dose doit être individualisée en fonction de la concentration en IgG et de la réponse clinique du patient.
Surveiller les taux minimums d’IgG régulièrement afin de pouvoir adapter les doses ultérieures et les intervalles posologiques si nécessaire (voir Adaptation posologique).
Les complications potentielles peuvent être évitées:
- en injectant le produit lentement la première fois
- en s’assurant que les patients soient attentivement suivis pour déceler tout symptôme éventuel pendant toute la durée de la perfusion.
En particulier chez les patients naïfs d’immunoglobuline humaine normale, chez les patients qui passent d’un autre produit à base d’immunoglobulines ou lorsqu’il s’est écoulé un long intervalle depuis la perfusion précédente, une surveillance doit être instaurée pendant la première
Mises en garde et précautions importantes
- Le médecin doit discuter des risques et des avantages de ce produit avec le patient avant de le lui prescrire ou de le lui administrer (se reporter à 7 MISES EN GARDE ET PRÉCAUTIONS – Généralités).
- Dans de rares cas, les immunoglobulines humaines polyvalentes peuvent induire une chute de la pression artérielle associée à une réaction anaphylactique, même chez les patients qui avaient supporté un traitement précédent par immunoglobulines humaines polyvalentes. L’injection doit être immédiatement interrompue si une réaction de type allergique ou anaphylactique est suspectée. En cas de choc, le traitement médical classique en ces circonstances doit être administré.
Il existe des preuves cliniques d’une corrélation entre l’administration
d’immunoglobulines et les événements thromboemboliques tels que l’infarctus du myocarde, l’accident vasculaire cérébral, l’embolie pulmonaire et les thromboses veineuses profondes. Par conséquent, la prudence est requise lors de la prescription et de l’administration des immunoglobulines.
- Les facteurs de risque d’événements thrombotiques incluent, notamment : l’âge avancé des patients, l’utilisation d’estrogènes, la présence de cathéters vasculaires centraux à demeure, les antécédents de maladie vasculaire ou d’épisodes thrombotiques, l’existence de troubles thrombophiliques acquis ou hérités, l’immobilisation des patients sur des périodes prolongées, l’hypovolémie sévère, les maladies associées à une augmentation de la viscosité sanguine et les facteurs de risque cardiovasculaire (incluant obésité, hypertension, diabète, antécédents d’athérosclérose et/ou altération du débit cardiaque).
Une thrombose peut survenir même en l’absence de facteurs de risque connus
(consulter la section 7 MISES EN GARDE ET PRÉCAUTIONS – Thrombo-embolie). perfusion ainsi que pendant la première heure suivant la première perfusion afin de pouvoir déceler tout signe indésirable potentiel.
Tous les autres patients doivent faire l’objet d’une surveillance d’au moins 20 minutes après l’administration.
4.2 Dose recommandée et modification posologique
La dose hebdomadaire recommandée de cutaquig® est de 0,1 à 0,2 g/kg de poids corporel, administrée par voie sous-cutanée.
Cutaquig® peut être administré à intervalles réguliers allant de l’administration journalière à l’administration toutes les deux semaines.
- Pour les fréquences d’administration supérieures à une fois par semaine (2 à 7 fois par semaine), diviser la dose hebdomadaire calculée par le nombre d’administrations souhaitées (par exemple, pour 3 administrations par semaine, diviser la dose hebdomadaire par 3).
- Pour une administration toutes les deux semaines, multiplier la dose hebdomadaire de cutaquig® calculée par 2.
Pour convertir une dose en grammes de cutaquig® à une dose en millilitres (mL), multiplier la dose calculée en grammes par 6.
Dose de charge
Si une dose de charge est requise, cutaquig® peut être administré à la dose d’au moins 0,2 à 0,5 g/kg de poids corporel (1,2 à 3 mL/kg de poids corporel), divisée sur plusieurs jours.
Commencer le traitement par cutaquig® :
- Pour une administration une fois par semaine ou plus fréquente, démarrer le traitement par cutaquig® 1 semaines après la dernière perfusion d’Ig SC ou la dernière perfusion d’Ig SC du patient.
Pour une administration une fois toutes les deux semaines, débuter le traitement 1 ou
2 semaines après la dernière perfusion d’IG SC ou 1 semaine après la dernière perfusion hebdomadaire d’IGSC. Pour convertir une dose en grammes de cutaquig® à une dose en millilitres (mL), multiplier la dose calculée en grammes par 6 (0,17 g pour 1 ml).
Dose pour les patients passant à cutaquig® après un traitement de substitution par immunoglobulines IV
Pour calculer la dose hebdomadaire initiale de cutaquig®, convertir la dose mensuelle d’Ig IV recommandée en dose hebdomadaire équivalente et l’augmenter en utilisant un facteur d’ajustement de la dose.
- La dose hebdomadaire initiale de cutaquig® est calculée en divisant la dose mensuelle d’Ig IV en grammes par le nombre de semaines séparant les perfusions d’Ig IV et en multipliant ensuite cette valeur par un facteur d’ajustement de la dose de 1,30.
Dose hebdomadaire initiale de cutaquig® =
Dose précédente d’Ig IV (en grammes) x 1,30 Nombre de semaines entre les doses d’Ig IV Pour convertir une dose en grammes de cutaquig® à une dose en millilitres (mL), multiplier la dose calculée en grammes par 6.
- Pour les fréquences d’administration supérieures à une fois par semaine (2 à 7 fois par semaine), diviser la dose hebdomadaire calculée par le nombre d’administrations par semaine (par exemple, pour 3 administrations par semaine, diviser la dose hebdomadaire par 3).
- Pour une administration toutes les deux semaines, multiplier la dose hebdomadaire de cutaquig® calculée par 2.
Patients passant à cutaquig® après un autre traitement de substitution par immunoglobulines SC
- Pour les patients recevant déjà un traitement par Ig par voie sous-cutanée, la recommandation posologique est de commencer le traitement par une dose initiale de cutaquig® identique à la dose précédente d’IG par voie SC.
- La dose antérieure d’IG par voie SC devrait être conservée pour les administrations hebdomadaires.
- Pour les fréquences d’administration supérieures à une fois par semaine (2 à 7 fois par semaine), diviser la dose hebdomadaire calculée par le nombre d’administrations souhaitées (par exemple, pour 3 administrations par semaine, diviser la dose hebdomadaire par 3).
- Pour une administration toutes les deux semaines, multiplier la dose hebdomadaire par 2.
Adaptation posologique
Les doses seront adaptées pour obtenir la réponse clinique et les taux d’IgG sériques minimums souhaités. La réponse clinique du patient sera toutefois le principal élément pris en compte pour l’adaptation posologique.
Mesurer les taux d’IgG sériques minimums du patient 2 à 3 mois après être passé à cutaquig® ou après la dernière adaptation posologique de cutaquig® afin de déterminer si une adaptation de la dose est nécessaire.
Calculer la différence entre le taux d’IgG sérique minimal cible du patient (en mg/dL) et le taux d’IgG sérique minimal obtenu pendant le traitement sous-cutané avec cutaquig®. Trouver cette différence dans la colonne 1 du Tableau 1 et, selon la fréquence d’administration (hebdomadaire ou toutes les deux semaines), identifier la quantité nécessaire pour l’adaptation correspondante de cutaquig® en mL/administration en fonction du poids corporel du patient. Pour une administration plus fréquente qu’une fois par semaine ou toutes les deux semaines, ajouter l’augmentation hebdomadaire indiquée dans le Tableau 1 à la dose hebdomadaire équivalente du patient et diviser ensuite par le nombre d’administrations par semaine souhaité. Utiliser la réponse clinique du patient comme critère d’évaluation principal pour estimer toute toute adaptation posologique. D’autres adaptations posologiques peuvent être indiquées en fonction de la réponse clinique du patient (c.-à-d. en fonction de la fréquence et de la sévérité des infections).
Tableau 1 Augmentation des doses (en mL) pour l’administration hebdomadaire ou toutes des deux semaines de cutaquig® en fonction de la différence calculée entre le taux d’IgG minimal réel et le taux minimal cible pour le patient*
Différence par rapport au taux d’IgG sérique minimal | Fréquence des administrations | Augmentation de la dose en function du poids (mL*) | ||||
| Poids corporel | ||||||
| 30 kg | 50 kg | 70 kg | 90 kg | 110 kg | ||
| 50 mg/dL | Hebdomadaire | 4 | 6 | 8 | 11 | 13 |
| Toutes les deux semaines | 7 | 12 | 16 | 21 | 26 | |
| 100 mg/dL | Hebdomadaire | 7 | 12 | 16 | 21 | 26 |
| Toutes les deux semaines | 14 | 24 | 33 | 42 | 52 | |
| 200 mg/dL | Hebdomadaire | 14 | 24 | 33 | 42 | 52 |
| Toutes les deux semaines | 28 | 47 | 66 | 85 | 104 | |
| 300 mg/dL | Hebdomadaire | 21 | 35 | 49 | 64 | 78 |
| Toutes les deux semaines | 42 | 71 | 99 | 127 | 155 | |
*Dérivé à partir d’un modèle de régression linéaire des taux minimums et de la dose hebdomadaire par kg de poids corporel.
Par exemple : un patient dont le poids corporel est de 70 kg, traité chaque semaine et ayant un taux minimal de 600 mg/mL, mais dont le taux minimal cible est de 900 mg/dL. La différence entre le taux minimal réel (600) et le taux minimal souhaité (900) est de plus 300 mg/dL. L’augmentation recommandée de la dose hebdomadaire doit donc être d’environ 49 mL. Un patient dont le poids corporel est de 50 kg, traité toutes les deux semaines, ayant un taux minimal actuel de 900 mg/dL et dont le taux minimal cible est de 700 mg/dL : la différence entre le taux minimal actuel (900) et le taux minimal cible (700) est de moins 200 mg/dL. Le patient nécessite une réduction de sa dose administrée toutes les deux semaines d’environ 47 mL.
L’exposition à la rougeole
Les personnes recevant des immunoglobulines SC de remplacement de façon hebdomadaire à 200 mg / kg de poids corporel ou plus, sont considérées étant protégées contre la rougeole si la dernière dose d’IG par voie SC a été reçue dans la semaine qui précède l'exposition à la rougeole.
Pour tous les autres patients atteints de DIP, une dose hebdomadaire totale de 200 mg / kg de poids corporel pendant 2 semaines consécutives doit être administrée dès que possible. Ce schéma posologique devrait fournir un taux sérique > 240 mIU / mL d'anticorps contre la rougeole.
4.4 Administration
Administration par voie sous-cutanée. L’administration par perfusion sous-cutanée à domicile devrait faire l’objet de directives au patient pour que les perfusions soient sûres et efficaces.
L’information qui suit est un guide basé sur les résultats des études cliniques : Sites d’injection
cutaquig® peut être perfusé dans les zones qui suivent : abdomen, cuisse, partie haute du bras et/ou de la jambe/hanche. cutaquig® peut se perfuser à de multiples points d’injection, qui devraient être distants l’un de l’autre d’au moins 5 centimètres.
Pour perfusion intraveineuse à l’aide d’une pompe
| Volume | Pour les patients qui ne reçoivent pas déjà un traitement par Ig par voie s.c., le volume initial maximum par site d’injection ne doit pas dépasser 25 mL. Le volume peut être graduellement augmenté jusqu’à un maximum de 100 mL/site en fonction de la tolérance du patient. |
| Vitesse de perfusion | Les débits horaires maximum recommandés par site de perfusion sont les suivants : Premières perfusions : 15 à 20 mL par heure et par site chez les patients naïfs d’Ig par voie s.c.. Pour les patients qui reçoivent déjà un traitement par Ig par voie s.c. et qui passent à Cuitaquig®, il est recommandé, pour les premières perfusions, d’employer la vitesse de perfusion utilisée précédemment. Perfusions suivantes : la vitesse de perfusion peut être graduellement augmentée d’environ 10 mL/h/site toutes les 2 à 4 semaines jusqu’à atteindre un maximum de 67,5 mL par heure et par site, en fonction de la tolérance du patient. Débits horaires maximum recommandés pour tous les sites : 180 mL par heure, en fonction de la tolérance du patient. |
Administration par voie sous-cutanée à l’aide d’une seringue et par poussée manuelle rapide
| Volume | Pour les patients qui ne reçoivent pas déjà un traitement par Ig par voie s.c., le volume initial maximum par site d’injection ne doit pas dépasser 25 mL. Le volume peut être graduellement augmenté jusqu’à un maximum de 100 mL/site en fonction de la tolérance du patient. |
| Débit de perfusion | Le débit de perfusion maximal proposé est d’environ de 1 à 3 mL/min (soit de 60 à 180 mL/h), en fonction de la tolérance du patient. |
Instructions pour l’administration/la manipulation
cutaquig® est uniquement destiné à une administration par voie sous-cutanée. Ne pas injecter dans un vaisseau sanguin.
Figure 1
Figure 2 Suivez le guide d’administration ci-dessous et utilisez une technique aseptique pour l’administration de cutaquig®.
- 1.
Préparation de la perfusion
- Choisissez et préparez une zone de travail propre (Figure 1).
Rassemblez votre matériel de perfusion :
- Seringue(s)
- Pompe à perfusion (facultative)
- Aiguille (pour extraire le produit du flacon)
- Ensemble pour perfusion
- Tubulure de perfusion et raccord en Y (si requis)
- Alcool et lingettes alcoolisées/antiseptiques
- Compresse ou pansement transparent
- Bande adhésive
- Contenant à objets pointus
- Carnet thérapeutique et stylo
- Lavez-vous soigneusement les mains et laissez-les sécher (Figure 2). Utilisez un gel désinfectant conformément aux instructions du fabricant de la pompe.
- 2.
Vérification et ouverture des flacons
Inspectez attentivement chaque flacon et vérifiez :
- que la dose est correcte et correspond à la prescription,
- l’aspect de la solution (limpidité et couleur),
l’intégrité du bouchon protecteur,
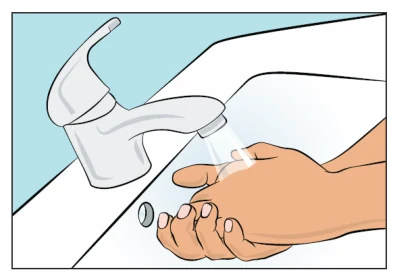
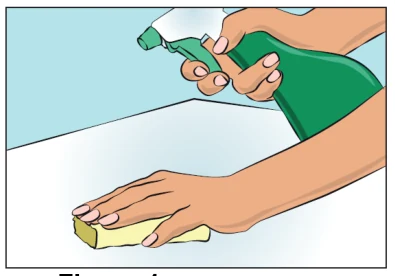
Figure 3
Figure 4
- la date de péremption et le numéro de lot.
- Retirez le capuchon protecteur.
- Désinfectez le bouchon en caoutchouc au moyen d’une lingette antiseptique et laissez-le sécher (Figure 3).
- 3.
Préparation et remplissage de la seringue
- Ouvrez l’emballage de la seringue et de l’aiguille stériles.
- Fixez l’aiguille à la seringue comme en serrant une vis.
Reculez le piston de la seringue pour la remplir d’un volume d’air
approximativement égal à la quantité de solution à prélever du flacon.
- Insérez l’aiguille dans le flacon et renversez-le, le bouchon vers le bas. Injectez l’air dans le flacon en vous assurant que la pointe de l’aiguille dépasse au-dessus de la solution pour éviter la formation de mousse.
- Assurez-vous ensuite que l’aiguille reste toujours dans la solution et aspirez lentement le cutaquig® (Figure 4).
- Retirez l’aiguille du flacon.
- Il peut être nécessaire de répéter cette procédure si vous devez utiliser plus d’un flacon.
- Lorsque vous avez terminé, retirez l’aiguille et mettez-la au rebut dans le contenant pour objets tranchants.
- Passez immédiatement à l’étape suivante, car la solution d’immunoglobulines doit être utilisée rapidement.
- 4.
Préparation de la pompe à perfusion (facultative)
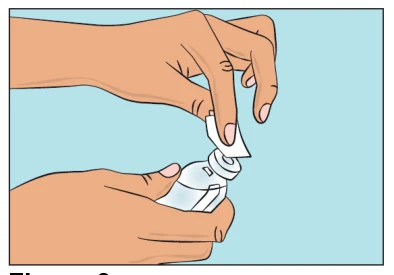
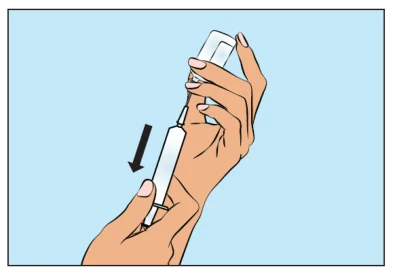
Figure 5
Figure 6 Figure 7
- Préparez la pompe à perfusion (si on en utilise une) en suivant les directives du fabricant.
- 5.
Préparation de la tubulure
- Amorcez (remplissez) la tubulure de perfusion. Pour préparer la tubulure, reliez la seringue remplie de cutaquig® à la tubulure de perfusion et enfoncez doucement le piston de la seringue pour remplir la tubulure de cutaquig®.
- Cessez d’amorcer la tubulure avant que le liquide n’atteigne l’aiguille.
- Si vous utilisez une pompe, rentrez une seringue remplie de cutaquig® dans la pompe.
- 6.
Choix des sites de perfusion et insertion des aiguilles de perfusion
- cutaquig® peut être perfusé dans les zones qui suivent : abdomen, cuisse, partie haute du bras et/ou de la jambe/hanche (Figure 5).
- Les sites de perfusion doivent être distants d’au moins 5 cm.
- N’utilisez jamais les mêmes sites de perfusion deux fois de suite pour des perfusions consécutives.
- Évitez d’insérer l’aiguille dans des cicatrices, des tatouages, des zones de peau blessée/enflammée.
- Nettoyez la peau des sites de perfusion que vous avez choisis avec une lingette antiseptique et laissez la peau sécher avant de continuer.
- Pincez la peau entre le pouce et l’index autour du site d’injection (Figure 6) et insérez-la dans la peau, dans le tissu sous-cutané (Figure 7). L’angle de l’aiguille dépendra du type d’ensemble de perfusion utilisé.
- 7.
Vérification de la perfusion
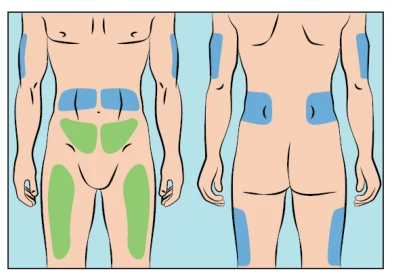
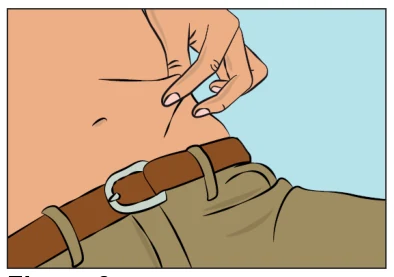
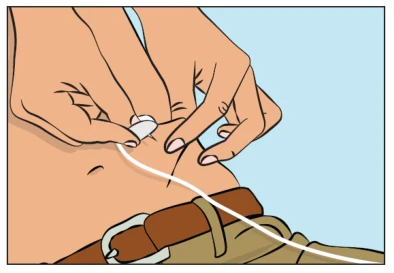
Figure 8
- Les immunoglobulines ne doivent pas être injectées dans un vaisseau sanguin.
- Fixez l’aiguille en place en la recouvrant d’une compresse stérile et d’un adhésif ou d’un pansement transparent (Figure 8).
- 8.
Démarrage de la perfusion
- Commencez la perfusion.
- Suivez les instructions du fabricant si une pompe à perfusion est utilisée pour l’administration.
- Si l’administration se fait par poussée manuelle rapide à l’aide d’une seringue, commencez à enfoncer doucement le piston et administrez la perfusion à un débit que vous pouvez tolérer.
- 9.
Enregistrement de la perfusion
- Vous trouverez sur chaque flacon de cutaquig® une étiquette détachable qui vous indiquera les détails de son numéro de lot. Collez cette étiquette dans le carnet de traitement du patient ou dans votre journal de perfusions. Inscrivez les détails concernant la dose, la date, le site de perfusion et de toute infection, les effets indésirables et tous les autres commentaires.
- 10. Une fois la perfusion terminée
Retirez la ou les aiguille(s) et mettez-les immédiatement dans le contenant pour objets tranchants.
4.5 Dose oubliée
Une dose oubliée doit être administrée dès que possible pour assurer un taux d’IgG sérique convenable.
5 SURDOSAGE
Les conséquences d’un surdosage de cutaquig® ne sont pas connues.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque 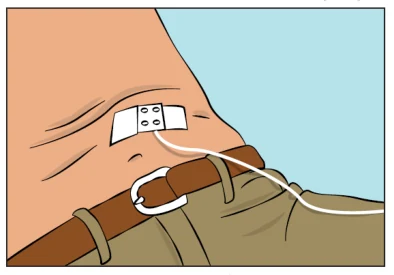 nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification numérique de drogue (DIN) et le numéro de lot du produit fourni.
Tableau – Formes posologiques, concentrations, composition et emballage
cutaquig® est fourni en flacons à usage unique contenant la quantité indiquée d’IgG ayant une activité fonctionnelle. Les composants entrant dans le conditionnement de cutaquig® ne contiennent pas de latex.
cutaquig® est une solution dosée à 165 mg/mL pour injection sous-cutanée. Les formes posologiques qui suivent sont disponibles :
Taille Grammes de
protéines
6 mL 1
10 mL 1,65
12 mL 2
20 mL 3,3
24 mL 4
48 mL 8
Un millilitre de solution contient 165 mg de protéines dont au moins 96 % sont des immunoglobulines G humaines.
Composition quantitative : par mL
Immunoglobuline G (IgG) humaine normale 165 mg
Maltose 79 mg
Polysorbate 80 40 µg
Eau pour préparations injectables. QS 1 mL
Conditionnements : 1 flacon, 10 flacons
6.1 Caractéristiques physiques
cutaquig® (Immunoglobuline (humaine) sous-cutanée, 16,5 %) est une préparation liquide stérile d’immunoglobuline G (IgG) hautement purifiée, à faible viscosité de 11,4 MPa (à 20 °C).
cutaquig® est fabriqué selon un processus de fractionnement à froid à l’éthanol, suivi d’une ultrafiltration et d’une chromatographie. Le procédé de fabrication inclut un traitement par un mélange de solvant organique/détergent (S/D) fait de tri-n-butyl phosphate (TNBP) et d’octoxynol. La réduction virale est obtenue par une combinaison d’étapes de processus incluant fractionnement à froid à l’éthanol, traitement par S/D et traitement à pH 4. Les autres protections contre la transmission de virus incluent, notamment : la sélection des donneurs de
Voie d’administration | Forme posologique / concentration / composition | Ingrédients non-médicinaux |
| Sous-cutanée | 16,5 % Solution injectable (165 mg/mL) | Maltose Polysorbate 80 Eau pour préparations injectables |
plasma, le tri des dons et des lots de plasma, ainsi que des mesures de contrôle de la qualité du produit fini.
cutaquig® est préparé à partir de grands lots de plasma humain susceptibles de contenir l’agent causal de l’hépatite ou d’autres maladies virales (consulter la section 7 MISES EN GARDE ET PRÉCAUTIONS).
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter «ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES» de la section 3.
Ce produit est préparé à partir de grands bassins de plasma humain. Ainsi, il est possible qu’il contienne des agents causatifs de maladies virales ou d’autres maladies indéterminées.
Généralités
Certains effets indésirables peuvent se produire plus fréquemment chez les patients qui reçoivent de l’immunoglobuline humaine normale pour la première fois ou, dans de rares cas, lorsque l’on change d’immunoglobuline humaine ou lorsqu’il y a eu un long intervalle depuis la dernière perfusion. Les complications potentielles peuvent être évitées:
- en injectant le produit lentement la première fois
- en s’assurant que les patients soient attentivement suivis pour déceler tout symptôme éventuel pendant toute la durée de la perfusion.
En particulier chez les patients naïfs d’immunoglobuline humaine normale, chez les patients qui passent d’un autre produit à base d’immunoglobulines ou lorsqu’il s’est écoulé un long intervalle depuis la perfusion précédente, une surveillance doit être instaurée pendant la première perfusion ainsi que pendant la première heure suivant la première perfusion afin de pouvoir déceler tout signe indésirable potentiel.
Tous les autres patients doivent faire l’objet d’une surveillance d’au moins 20 minutes après l’administration. Si un effet indésirable apparaît, la vitesse d’administration doit être réduite ou la perfusion doit être arrêtée. Si des réactions de type allergique ou anaphylactique sont suspectées, l’injection sera immédiatement arrêtée. Le traitement requis dépend de la nature et de la sévérité de l’effet indésirable. En cas de choc, le traitement médical standard pour les chocs devra être instauré.
Les produits fabriqués à partir de plasma humain peuvent contenir des agents infectieux, tels que des virus, et en théorie l’agent de la variante de la maladie de Creutzfeldt-Jakob (vCJD) qui peut provoquer la maladie. Le risque de transmission de ces agents infectieux par ces produits a été réduit par une sélection des donneurs de plasma, à la recherche d’une exposition antérieure à certains virus, le dépistage, dans chaque don et pool de plasma, de marqueurs spécifiques d’infection et l’inclusion d’étapes de fabrication désactivant/éliminant efficacement les virus.
La sécurité virale de cutaquig® est assurée par un certain nombre d’étapes, telles que l’élimination des virus par fractionnement à froid à l’éthanol, le traitement par S/D et le traitement à pH 4 (consulter la section 13 INFORMATION PHARMACEUTIQUES). Mais, en dépit de ces mesures, ces produits peuvent encore, potentiellement, transmettre une maladie. Les personnes recevant des transfusions sanguines ou de produits dérivés du plasma peuvent développer des signes et/ou des symptômes d’infections virales.
Dysfonctionnement/insuffisance renal(e) aigu(e)
Un(e) dysfonctionnement/insuffisance rénal(e) aigu(e), une nécrose tubulaire aigüe, une néphropathie tubulaire proximale, une néphrose osmotique et le décès peuvent survenir lors de l’utilisation d’immunoglobuline humaine, en particulier celles contenant du saccharose. cutaquig® ne contient pas de saccharose. Avant l’administration de cutaquig®, ill convient de s’assurer que les patients ne sont pas hypovolémiques. Chez les patients à risque de développer un dysfonctionnement rénal en raison d’une insuffisance rénale préexistante de quelque stade que ce soit ou d’une prédisposition à une insuffisance rénale aiguë (telle que diabète, âge supérieur à 65 ans, déplétion volémique, sepsis, paraprotéinémie ou patients recevant des médicaments connus pour être néphrotoxiques), la fonction rénale sera surveillée et on envisagera des administrations plus faibles mais plus fréquentes. La surveillance périodique de la fonction rénale et de la production d’urine est particulièrement importante chez les patients que l’on estime avoir un risque accru potentiel de présenter une insuffisance rénale aiguë. La fonction rénale, y compris la mesure de l’azote uréique sanguin (BUN) et de la créatinine sérique, doit être évaluée avant la première perfusion de cutaquig® et, par la suite, à intervalles réguliers appropriés. Si la fonction rénale se détériore, il convient d’envisager l’arrêt de cutaquig®.
Conduite de véhicules et utilisation de machines
Aucune information n’est disponible concernant l’influence de cutaquig® sur l’aptitude à conduire des véhicules et à utiliser des machines. Toutefois, la capacité à conduire et à utiliser des machines peut être altérée par des effets indésirables associés à cutaquig®. Les patients qui présentent des effets indésirables pendant le traitement doivent attendre la résolution de ceux-ci avant de conduire ou d’utiliser des machines.
Hémolyse
Les produits à base d’IgG, dont cutaquig®, peuvent contenir des anticorps de groups sanguins qui peuvent se comporter comme des hémolysines et causer in vivo l’enrobage des globules rouges par les immunoglobulines, ce qui entraîne un résultat positif au test direct à l’antiglobuline (test de Coombs). Une anémie hémolytique tardive peut se développer après un traitement par immunoglobulines en raison de la séquestration accrue des globules rouges et des cas d’hémolyse aiguë, compatibles avec une hémolyse intravasculaire, ont été rapportés. Surveiller l’apparition de tout signe et symptôme clinique d’une hémolyse chez les patients traités par cutaquig®, en particulier les patients qui présentent des facteurs de risque (autre groupe sanguin que le groupe O, administration de doses élevées d’IgG [≥ 2g/kg de poids corporel]). Un état inflammatoire sous-jacent peut accroître le risque d’hémolyse, mais son rôle n’est pas certain. Envisager des tests de laboratoire confirmatoires appropriés si des signes et symptômes d’hémolyse surviennent après la perfusion de cutaquig®. Aucun cas connu d’hémolyse n’a été rapporté au cours de études cliniques ou dans la pratique clinique routinière de cutaquig®.
Hypersensibilité
Dans de rares cas, les immunoglobulines humaines polyvalentes peuvent induire une chute de la pression artérielle associée à une réaction anaphylactique, même chez les patients qui avaient supporté un traitement précédent par immunoglobulines humaines polyvalentes. En cas d’hypersensibilité, la perfusion de cutaquig® doit être immédiatement arrêtée et un traitement adapté doit être instauré.
Une hypersensibilité sévère ou des réactions anaphylactiques allant jusqu’à l’état de choc peuvent survenir en particulier chez des patients ayant des allergies connues aux anticorps anti-IgA. Les patients porteurs d’anticorps anti-IgA ont un plus grand risque de développer une hypersensibilité ou une réaction anaphylactique potentiellement grave avec l’administration de cutaquig®. Une surveillance médicale étroite de ces patients est requise. L’administration de cutaquig® doit être arrêtée immédiatement en cas de réactions d’hypersensibilité/anaphylactiques sévères. En cas de choc, le traitement médical classique en ces circonstances doit être administré.
Les complications possibles peuvent souvent être évitées en s’assurant que les patients ne sont pas sensibles aux immunoglobulines humaines polyvalentes, en injectant initialement le produit à vitesse lente.
Les patients n’ayant jamais reçu de traitement par les immunoglobulines humaines normales ou les patients recevant précédemment un autre produit doivent faire l’objet d’une surveillance au cours de la première perfusion et pendant l’heure qui suit afin de détecter tout signe d’effet indésirable potentiel.
Neurologique
Un syndrome de méningite aseptique (SMA) a été décrit avec l’utilisation d’Ig par voie IV ou SC. Le syndrome apparaît habituellement quelques heures à 2 jours après le traitement par immunoglobulines. Le SMA se caractérise par les signes et symptômes suivants : céphalées sévères, raideur de la nuque, somnolence, fièvre, photophobie, nausées et vomissements. Les patients présentant les signes et symptômes de SMA doivent passer un examen neurologique approfondi, incluant une analyse du LCR, afin d’éliminer les autres causes de méningite. L’arrêt du traitement par immunoglobuline peut entraîner une rémission du SMA en plusieurs jours, sans séquelles.
Patients présentant un déficit en IgA
Les patients présentant un déficit en IgA peuvent développer des anticorps anti-IgA et, dans de très rares cas, développer une hypersensibilité et des réactions anaphylactiques potentiellement sévères après l’administration de produits sanguins contenant des IgA. Tous les patients porteurs d’anticorps anti-IgA et recevant des Ig par voie IV ne présentent pas de réactions, mais on estime que ces patients présentant des titres élevés ou croissants d’anticorps anti-IgA ont un plus grand risque d’événements indésirables. Les patients ayant présenté des réactions indésirables aux Ig par voie IV semblent les avoir mieux tolérés par voie SC.
Les patients porteurs d’anticorps anti-IgA pour lesquels un traitement par Ig par voie sous-cutanée reste la seule option ne doivent recevoir cutaquig® que sous stricte surveillance médicale.
Surveillance et tests de laboratoire
Certains patients peuvent nécessiter une surveillance car la survenue des réactions suivantes a été décrite au cours du traitement par immunoglobulines par voie IV, notamment : un trouble de la fonction rénale/une insuffisance rénale, une hyperprotéinémie, des événements thrombotiques, un syndrome méningé aseptique (SMA) et un syndrome respiratoire aigu post transfusionnel (TRALI).
Ce médicament content au maximum 90 mg de maltose par mL en tant qu’excipient. L’interférence du maltose dans les mesures de la glycémie peut entraîner des lectures faussement élevées et, par conséquent, l’administration inappropriée d’insuline pouvant conduire à une hypoglycémie menaçant le pronostic vital et le décès. Des cas de véritables hypoglycémies pourraient ne pas être traités si l’état hypoglycémique est masqué par des résultats de glycémie faussement élevés (consulter la section 9.7 Interactions médicament-tests de laboratoire). S’assurer que les systèmes de test n’utilisent pas de méthodes telles que la glucose dehydrogenase pyrroloquinolinequinone (GDH-PQQ) ou la glucose-dye-oxidoréductase afin d’éviter tout risque potentiel de résultats erronés de la glycémie lorsque des produits contenant du maltose sont utilisés en intraveineuses, bien que ces systèmes ne soient plus utilisés. cutaquig® ne doit jamais être administré par voie intraveineuse.
Syndrome respiratoire aigu post-transfusionnel (SRPT)
Un œdème pulmonaire non-cardiogénique peut survenir chez les patients qui ont reçu un produit à base d’immunoglobulines humaines. Aucun cas connu de SRPT n’a été rapporté au cours de études cliniques ou dans la pratique clinique routinière de cutaquig®. Le SRPT est caractérisé par une détresse respiratoire sévère, un œdème pulmonaire, une hypoxémie, une fonction ventriculaire gauche normale et de la fièvre. Il se présente généralement dans les 1 à 6 heures qui suivent la transfusion. Surveiller les patients pour déceler tout signe d’effet indésirable pulmonaire. Si un SRPT est suspecté, des tests adéquats doivent être effectués pour déterminer la présence d’anticorps anti-neutrophiles, tant dans le produit que dans le sérum du patient. Les patients présentant un SRPT doivent bénéficier d’un traitement par oxygène avec une assistance ventilatoire adéquate.
Thrombo-embolie
Des événements thromboemboliques tels que l’infarctus du myocarde, l’accident vasculaire cérébral, l’embolie pulmonaire et les thromboses veineuses profondes ont été corrélés à l’utilisation des immunoglobulines.
Une thrombose pouvant survenir même en l’absence de facteurs de risque connus, il y a lieu de faire preuve de prudence lors de la prescription et l’administration des immunoglobulines. cutaquig® doit être administré à la dose minimum et à la plus faible vitesse de perfusion possible. Les patients doivent être correctement hydratés avant l’administration d’immunoglobulines.
Une évaluation initiale de la viscosité sanguine doit être envisagée chez les patients présentant un risque d’hyperviscosité, y compris chez les patients ayant des cryoglobulines, une chylomicronémie de jeûne/des triacylglycérols (triglycérides) manifestement élevés ou une gammapathie monoclonale. Les patients présentant un risque d’hyperviscosité doivent être étroitement surveillés à la recherche de signes et symptômes de thrombose et la viscosité sanguine doit être évaluée.
Les facteurs de risque d’événements thrombotiques incluent, notamment : l’âge avancé des patients, l’utilisation d’estrogènes, la présence de cathéters vasculaires centraux à demeure, les antécédents de maladie vasculaire ou d’épisodes thrombotiques, l’existence de troubles thrombophiliques acquis ou hérités, l’immobilisation des patients sur des périodes prolongées, l’hypovolémie sévère, les maladies associées à une augmentation de la viscosité sanguine et les facteurs de risque cardiovasculaire (incluant l’obésité, l’hypertension, le diabète, les antécédents d’athérosclérose et/ou l’altération du débit cardiaque).
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude sur la reproduction animale n’a été menée avec cutaquig®. La sécurité de l’utilisation de cutaquig® chez les femmes enceintes n’a pas été établie au cours d’études cliniques. cutaquig® ne doit être administré aux femmes enceintes qu’en cas d’indications évidentes.
La poursuite du traitement des femmes enceintes est importante pour assurer que le nouveau-né bénéficiera à sa naissance d’une immunité passive adéquate. Les femmes enceintes présentant un déficit immunitaire courent un plus grand risque d’infection, car le transfert des IgG à travers le placenta, vers le fœtus, peut réduire encore plus les réserves maternelles déjà limitées. En fait, les doses du traitement de substitution peuvent devoir être augmentées pour assurer une protection humorale adéquate de la mère et du nouveau-né. 7.1.2 Allaitement
cutaquig® n’a pas été évalué chez les femmes qui allaitent.
Après administration d’immunoglobulines par voie IV, les IgG sont excrétées dans le lait et peuvent contribuer au transfert d’anticorps protecteurs au nouveau-né. La voie d’administration n’a pas d’impact sur le transfert passif des anticorps une fois que ceux-ci se trouvent dans la circulation, et en raison d’un métabolisme similaire des immunoglobulines administrées par voie IV ou SC; on estime que ce transfert s’applique également à cutaquig®.
7.1.3 Enfants
L’étude pivot de Phase III a été menée chez 75 patients ayant un déficit immunitaire primitif, parmi lesquels il y avait 38 patients pédiatriques âgés de moins de 18 ans. Il n’y a pas eu de différences visibles en termes de profils de sécurité et d’efficacité chez les patients pédiatriques comparativement aux patients adultes traités avec cutaquig®. Aucune adaptation de dose spécifique n’a été nécessaire chez les patients pédiatriques pour atteindre les taux souhaités d’IgG sériques.
cutaquig® n’a pas été étudié chez les nouveau-nés ou les nourrissons.
7.1.4 Personnes âgées
Dans l’étude pivot de Phase III, 3 patients âgés de plus de 65 ans ont été évalués. L'étude clinique pivot n'incluait pas un nombre suffisant de patients âgés de plus de 65 ans pour déterminer si leur réponse était différente de celle des patients plus jeunes. Aucune différence globale en termes de sécurité ou d’efficacité n’est attendue chez ces patients comparativement à des patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Aucun effet indésirable grave lié au médicament n’a été observé chez les patients traités avec cutaquig® au cours des études cliniques évaluant son innocuité.
Les effets indésirables médicamenteux les plus fréquents signalés chez les patients traités avec cutaquig® étaient des réactions locales au site d’injection et de la fièvre.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les données de sécurité clinique reposent sur une étude pivot de Phase III multicentrique, prospective, à bras unique et ouverte, de cutaquig® chez des patients atteints de déficit immunitaire primitif, traités antérieurement par Ig par voie IV pendant au moins 6 mois, sur son étude de prolongation et sur l’étude de phase III multicentrique, à trois bras et ouverte. L’étude pivot a été menée en Europe et en Amérique du Nord et a été suivie d’une étude de sécurité de prolongation (une étude de Phase III multicentrique prospective, à bras unique, non contrôlée et ouverte) incluant 21 patients dont la participation était prolongée depuis des centres basée aux États-Unis, plus 6 patients nouveaux provenant d’un centre au Canada. Le nombre total de patients dans les deux études combinées s’élevait à 81.
Dans l’étude pivot, la sécurité de cutaquig® a été évaluée chez 75 patients. Un total de 4462 perfusions de cutaquig® ont été administrées. Dans l’ensemble, il n’y a pas eu de problèmes de sécurité liés à l’utilisation de cutaquig® dans la population étudiée. Dans l’étude de prolongation, les 27 patients de l’ensemble d’analyse de sécurité ont reçu 2777 perfusions. La dose moyenne de cutaquig® utilisée par patient était de 0,166 g/kg chez les adultes, 0,127 g/kg chez les jeunes enfants, 0,210 g/kg chez les enfants plus grands et 0,160 g/kg chez les adolescents.
L’étude de phase III multicentrique, à trois bras et ouverte a évalué l’innocuité, l’efficacité et la satisfaction des patients de cutaquig® en utilisant des schémas d’administration modifiés (n = 64, Cohorte 1 [n = 15], Cohorte 2 [n = 15], Cohorte 3 [n = 34]). Un total de 1338 perfusions de cutaquig® a été administré.
Les réactions locales ont été l’ÉI le plus souvent éprouvé par 98 patients (59 %) et sont survenues à un taux de 0,146 par perfusion. Pratiquement tous les ÉI locaux étaient d’intensité légère ou modérée.
Les ÉI systémiques (ou non liés au site d’injection) ont été liés possiblement au médicament étudié chez 31 patients (18,7 %). Les ÉI systémiques étaient essentiellement d’intensité légère ou modérée.
Tableau 2 ÉI ayant un lien de causalité*
| ÉI | Nombre (%) de patients (N = 166) | Nombre (taux***) d’ÉI (N = 8577) | |
| Réactions systémiques (toutes) | 31 (18,7) | 99 (0,012) | |
| Affections du système nerveux | Céphalée | 14 (8,4) | 26 (0,003) |
| Étourdissements | 1 (0,6) | 6 (0,001) | |
| Affections gastro-intestinale | Nausées | 4 (2,4) | 11 (0,001) |
| Distension abdominale | 2 (1,2) | 4 (< 0,001) | |
| Douleur abdominale | 2 (1,2) | 2 (< 0,001) | |
| Vomissements | 2 (1,2) | 2 (< 0,001) | |
| Haut-le-cœur | 1 (0,6) | 2 (< 0,001) | |
| Troubles hépato-biliaires | Hypertransaminasémie | 1 (0,6) | 1 (< 0,001) |
| Affections de la peau et du tissu sous-cutané | Éruption cutanée | 1 (0,6) | 5 (0,001) |
| Réaction cutanée | 1 (0,6) | 1 (< 0,001) | |
| Affections musculo-squelettiques et systémiques | Myalgies | 3 (1,8) | 3 (0,001) |
| Arthralgie | 1 (0,6) | 1 (< 0,001) | |
| Réaction locale** | 98 (59) | 1249 (0,146) |
| ÉI | Nombre (%) de patients (N = 166) | Nombre (taux***) d’ÉI (N = 8577) | |
| Troubles généraux et anomalies au site d'administration | Fièvre | 5 (3,0) | 5 (0,001) |
| Frissons | 4 (2,4) | 7 (0,001) | |
| Fatigue | 3 (1,8) | 9 (0,001) | |
| Gêne dans la poitrine | 1 (0,6) | 4 (< 0,001) | |
| Syndrome pseudo-grippal | 1 (0,6) | 2 (< 0,001) | |
| Malaise | 1 (0,6) | 1 (< 0,001) | |
| Douleur | 1 (0,6) | 1 (< 0,001) | |
| Investigations | Présence d’hémoglobine libre | 2 (1,2) | 2 (< 0,001) |
| Augmentation de la créatinine dans le sang | 1 (0,6) | 1 (< 0,001) | |
| Test de Coombs positif | 1 (0,6) | 1 (< 0,001) | |
| Augmentation de l’hémoglobine | 1 (0,6) | 1 (< 0,001) | |
| Diminution de l’haptoglobine | 1 (0,6) | 1 (< 0,001) |
* Hormis les infections
** Les réactions locales incluaient les événements suivants (survenue d’au moins deux événements au site d’injection/de perfusion) : érythème, rougeur, gonflement, prurit, œdème, douleurs, masse, ecchymose, induration, hématome, éruption cutanée, sensibilité douloureuse, sensation de chaleur, extravasation, nodule, paresthésie, gêne, dermatite, urticaire et cicatrice. *** Taux = nombre total d’effets indésirables divisé par le nombre total de perfusions.
Des réactions locales au site d’injection peuvent être attendues avec toutes les perfusions d’Ig par voie SC. Dans l’étude pivot, l’incidence des réactions locales a diminué avec le temps; Environ 37 % des patients ont éprouvé une réaction locale après les 4 premières perfusions de cutaquig®; 16 % des patients ont éprouvé une perfusion locale après les 4 dernières perfusions.
8.4 Résultats de laboratoire anormaux: hématologique, chimie clinique et autres données quantitatives
Il n’y a pas eu de préoccupations de sécurité inattendues concernant les paramètres de laboratoire clinique pendant le cours des études. Les cas de valeurs anormales observés étaient isolés et n’indiquaient aucune tendance.
Il n’y a pas eu de modifications cliniquement pertinentes des signes vitaux et la plupart des constatations à l’examen physique étaient normales à la visite de référence et à la visite de fin d’étude.
8.5 Effets indésirables observées après la mise en marché
La déclaration des effets indésirables après la mise en marché est volontaire et provient d’une population dont la taille est incertaine. Il n’est pas possible d’estimer de manière fiable la fréquence de ces réactions ou d’établir une relation causale avec l’exposition du produit. Les effets indésirables suivants ont été observés pendant l’utilisation de cutaquig® après sa commercialisation. Cette liste de mentionne pas les effets indésirables déjà rapportés dans les essais cliniques sur cutaquig®:
- Affections du système immunitaire: hypersensibilité (par exemple, érythème, urticaire)
- Affections vasculaires: hypertension, thrombo-embolie, thrombose (par exemple, thrombose veineuse profonde, accident vasculaire cérébral)
- Affections de la peau et des tissus sous-cutané: prurit
- Musculo-squelettiques et du tissu conjonctif: douleurs dorsales
Effets indésirables aux IgSC
Les autres effets indésirables suivants ont été rapportés pendant la mise en marché de produits à base d’immunoglobulines sous-cutanées en général:
- Affections du système immunitaire: réaction anaphylactique, réaction allergique, œdème du visage
- Affections du système nerveux: méningite aseptique, tremblements, paresthésie
- Affections cardiaques: tachycardie
- Affections respiratoires, thoraciques et médiastinales: dyspnée, bronchospasme, toux, laryngospasme
- Affections gastro-intestinales: diarrhée
- Affections de la peau et du tissue sous-cutané: coloration anormale de la peau, masse cutanée, réaction cutanée, ulcération de la peau/du site de perfusion et nécrose de la peau/du site de perfusion
- Affections générales et troubles au point d’administration: bouffées vasomotrices
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le transfert passif d’anticorps après administration d’immunoglobulines peut interférer pendant au moins 6 semaines et jusqu’à 3 mois, avec la réponse à des vaccins par virus vivants tels que les vaccins contre la rougeole, les oreillons, la rubéole ou la varicelle. Après l’administration de ce médicament, un intervalle de 3 mois doit être respecté avant toute vaccination par des vaccins vivants atténués. Dans le cas de la rougeole, ce risque d’altération peut persister jusqu’à 1 an. Par conséquent, le statut sérologique des patients recevant le vaccin contre la rougeole doit être contrôlé. Le médecin pratiquant la vaccination doit être informé du traitement récent par cutaquig® afin de pouvoir prendre les mesures adaptées.
Considérant que la vaccination des patients présentant un déficit immunitaire primitif est un domaine en pleine évolution, nous vous recommandons de consulter les lignes directrices pertinentes sur les vaccinations1.
1 Canadian Immunization Guide 7th edition. Available at http://www.phac-aspc.gc.ca/publicat/cig-gci/p03-07-eng.php 9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
cutaquig® contient du maltose qui peut être interprété par erreur comme étant du glucose par certains types de dispositifs de test de la glycémie (glucose dans le sang). Seuls les systèmes testant spécifiquement le glucose doivent être utilisés pour doser ou surveiller les taux de glucose chez les patients recevant du cutaquig®, compte tenu du risque de résultats faussement élevés de la glycémie.
Différents anticorps transmis passivement dans les préparations d’immunoglobulines peuvent provoquer une mauvaise interprétation des résultats de tests sérologiques. La transmission passive d’anticorps aux antigènes des érythrocytes, par exemple A, B, D, peut perturber certains tests sérologiques de recherche d’alloanticorps anti-érythrocytaires (test de Coombs direct).
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le traitement de substitution par immunoglobulines constitue le traitement de référence des patients atteints d’un déficit immunitaire primitif ou secondaire. L’immunité passive obtenue par l’administration d’immunoglobulines exogènes permet de contrôler la majorité des infections récidivantes.
Le mode d’action dans le déficit immunitaire primitif n’est pas totalement connu, mais des doses adéquates peuvent restaurer des taux normaux d’immunoglobulines G lorsque ceux-ci sont anormalement bas et ainsi contribuer à prévenir les infections.
10.2 Pharmacodynamie
cutaquig® procure un vaste éventail d’anticorps (immunoglobuline) opsonisantes et neutralisantes contre un grand nombre d’agents bactériens et viraux; il offre une répartition des sous-classes d’immunoglobulines G dans des proportions proches de celles du plasma humain natif.
10.3 Pharmacocinétique
Une sous-étude pharmacocinétique (PK) a été menée chez 37 patients (18 patients adultes et 19 patients pédiatriques) inclus dans l’étude pivot de sécurité et d’efficacité. Des échantillons de sang ont été prélevés pour l’étude PK avant de passer à cutaquig® (profil IgIV : PKIV), après la 11e perfusion de cutaquig® (premier profil SC : PKSC1) et après la 28e perfusion de cutaquig® (second profil SC : PKSC2). L’objectif de l’étude PK était de comparer les ASC après l’administration IV et l’administration SC. À l’état d’équilibre, le rapport des moyennes des moindres carrés (SC2/IV) était de 1,06 (IC à 90 % : 1,03 à 1,103), ce qui indique une exposition comparable entre les traitements par voie SC et IV (standardisés à une période de 7 jours).
Le facteur de conversion de dose réel était de 1,41 (1,21 , 1,89). En utilisant un calcul de modèle PK de population, le FCD a été déterminé, sur le plan statistique, de manière plus précise à 1,33 pour un patient moyen.
Les taux minimums sériques d’IgG et de sous-classes d’IgG sont restés quasiment constants pendant la phase d’IgSC de l’étude, avec des taux moyens supérieurs après le traitement par voie SC par rapport à ceux suivant les Ig par voie IV. À la fin de la période IgIV, les taux individuels minimums étaient compris entre 5,0 g/L et 15,1 g/L. Pendant toute la période de traitement par IgSC, les taux individuels minimums d’IgG total ont été compris entre 4,4 g/L et 24 g/L. Les paramètres PK étaient comparables entre les patients pédiatriques et les patients adultes.
Le modèle PK de population a estimé que l’administration de cutaquig® une fois toutes les deux semaines à une dose double par rapport à la dose hebdomadaire devrait entraîner une exposition aux IgG comparable (ASC équivalentes, avec un pic des IgG légèrement plus élevé [Cmax] et un minimum légèrement plus bas [Cmin]) chez les patients adultes. De plus, les perfusions de cutaquig® administrées 2, 3, 5 ou 7 fois par semaine (administrations fréquentes) pour la même dose hebdomadaire totale devraient produire des expositions aux IgG comparables à une administration hebdomadaire chez les patients adultes.
Le tableau 3 résume les paramètres PK pour cutaquig®.
Tableau 3 Résumé des paramètres pharmaceutiques du cutaquig® dans la sous-étude PK
| Cmax [g/L] | Cmin [g/L] | Tmax [h]1 | ASCtau [g*h/L] | CL+ (mL/jour/kg) | |
IgIV2 (N = 37) | 18,01 [4,5] | 10,09 [2,5] | 3,38 (1,6 – 69,5) | 2013 (570)# [1812] | 1,5 [0,5] |
cutaquig®2 (N = 37) | 13,47 [3,7] | 11,66 [2,9] | 49,62 (0,8 – 98,3) | 2233 [586] | 1,9 [0,6] |
# Standardisée à un rapport de 7 jours.
1 exprimé en médiane
2 exprimé en moyenne arithmétique (ET)
+ clairance apparente (CL/F) pour cutaquig® (F = biodisponibilité)
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
cutaquig® peut être conservé à une température comprise entre +2 °C et +8 °C pendant 36 mois maximum suivant la date de fabrication. Pendant son délai de conservation, le produit peut être conservé à température ambiante jusqu’à +25 °C pendant un maximum de 9 mois sans être de nouveau réfrigéré au cours de cette période, mais doit être éliminé après cela si non utilisé. Ne pas utiliser après la date de péremption.
Ne pas congeler. Conservez le flacon dans sa boîte à l’abri de la lumière. Garder dans un endroit sûr, hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Inspecter visuellement chaque flacon de cutaquig® avant son administration, pour rechercher la présence de particules en suspension, chaque fois que la solution et le contenant le permettent. Ne pas utiliser la solution si elle est trouble ou contient des particules.
- Vérifier la date de péremption du produit sur l’étiquette du flacon. Ne pas utiliser après la date de péremption.
- Ne pas mélanger cutaquig® avec d’autres produits.
- Ne pas secouer le flacon de cutaquig®.
- Utiliser une technique aseptique pour la préparation et l’administration de cutaquig®.
Le flacon de cutaquig® est à usage unique exclusivement. Tout produit non utilisé doit
être éliminé après chaque perfusion dans le respect de la réglementation locale. Tout produit non utilisé ou déchet doit être éliminé conformément à la réglementation locale en vigueur concernant les produits dérivés du sang.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Immunoglobuline (humaine) sous-cutanée
Nom chimique : Immunoglobuline G
Formule et masse moléculaire : La molécule d’anticorps comporte quatre chaînes polypeptidiques, deux chaînes polypeptidiques identiques légères (L) et deux chaînes polypeptidiques identiques lourdes (H). Les quatre chaînes sont liées de façon covalente entre elles par des ponts disulfures. L’extrémité aminée terminale est caractérisée par la variabilité de sa séquence (V) dans les chaînes légères et dans les chaînes lourdes. La structure du reste de la molécule est relativement constante (C). La région constante de la chaîne lourde se subdivise en trois zones structurellement distinctes : CH1, CH2 et CH3. Les régions globulaires, qui sont stabilisées par des ponts disulfures à l’intérieur des chaînes, sont appelées « domaines ». Les sites par lesquels les anticorps se fixent aux antigènes sont situés dans les domaines variables. Leur poids moléculaire varie de 146 à 170 kD.
Formule de structure : cutaquig® consiste principalement en une immunoglobuline G humaine qui est une glycoprotéine. Chaque molécule d’immunoglobuline a une double fonctionnalité : une région de la molécule cherche à se lier à un antigène spécifique, tandis qu’une autre région assure la médiation de la fixation de l’immunoglobine sur les tissus hôtes.
Propriétés physicochimiques : Les immunoglobulines partagent une structure commune avec quatre chaînes polypeptidiques. Deux chaînes lourdes et deux chaînes légères non glycosylées. Les IgG humaines sont divisées en quatre sous-classes IgG1, IgG2, IgG3 et IgG4 en raison de différences minimes dans leurs séquences d’acides aminés. Le point isoélectrique varie entre 5,0 et 9,5. Le clivage de la molécule d’immunoglobuline par des enzymes protéolytiques, telle que la papaïne, dans la région charnière donne naissance à deux fragments Fab (fragment de liaison antigénique) et à un fragment Fc (fragment cristallisable). Les fragments Fab contiennent la partie qui se lie aux antigènes. Le fragment Fc contient les parties inférieures des chaînes lourdes et joue un rôle essentiel dans de nombreuses actions biologiques, telles que la fixation du complément, la liaison aux récepteurs de surface cellulaire Fc et la capacité à traverser le placenta.
Norme pharmaceutique : Code ATC : J06B A01
Caractéristiques du produit
cutaquig® est une préparation liquide stérile d’immunoglobuline G (IgG) humaine à 16,5 % polyvalente prête à l’emploi pour administration sous-cutanée. cutaquig® est préparé par fractionnement à froid à l’éthanol à partir de dons de plasma frais humain congelé. Chaque préparation est fabriquée à partir d’un pool d’au moins 3 500 dons de plasma frais humain congelé. L’éthanol résiduel est éliminé par ultra/diafiltration. Les virus sont inactivés par méthode S/D et un traitement spécifique à pH 4. Les réactifs S/D résiduels sont éliminés par extraction dans l’huile (TNBP) et chromatographie C18 (Octoxynol). Une seconde étape d’ultra-/diafiltration élimine tous les ions tels que le sodium et augmente le contenu en protéines. L’ensemble du processus de fabrication est mené avec un pH bas afin de préserver la nature native des molécules d’IgG. Après ajout de maltose et de polysorbate 80, la solution d’IgG à 16,5 est filtrée à stérilité et mise dans des flacons en verre rendu apyrogène non siliconés. A cours du processus de fabrication de cutaquig®, une colonne de sépharose héparinée est utilisée pour réduire l’éventuel contenu en facteurs procoagulants. En outre, un test sensible de libération de lot est mis en œuvre (activité de type Facteur XIa) pour détecter un risque thromboembolique augmenté. Les anticorps des groupes sanguins A et B (isoagglutinines A et B) sont réduits au cours des étapes de précipitation à l’éthanol.
Inactivation virale
Le plasma servant à la fabrication de cutaquig® provient de centres de collectes qui sont inspectés par Octapharma et autorisés par ka FDA des États-Unis. Toutes les opérations et procédures menées dans les centres de plasma sont contrôlées en insistant particulièrement sur la sélection des donneurs, les tests faits sur le plasma et une documentation appropriée. Chaque don est individuellement testé et doit être HBsAg-, anti-VHC-, et anti VIH-1/2-négatifs; ils doivent aussi être négatifs pour la syphilis. Les intervalles de tests sont conformes à la réglementation des États-Unis. En outre, seuls les dons qui s’avèrent négatifs pour le VIH, VHB, VHC et VHA, et qui se situent en dessous de la limite acceptable pour le Parvo B19 par PCR (réaction en chaîne par polymérase) dans de mini-pools sont acceptés. Le pool de plasma utilisé pour la production de cutaquig® est encore testé à la recherche du VHC par techniques PCR et retesté pour l’antigène HBS et les anticorps anti-VIH-1/2. Seules les préparations négatives à tous ces tests sont utilisées pour les étapes suivantes de fabrication. La sécurité pathogénique du cutaquig® est assurée grâce à trois étapes de fabrication dédiées et contributives. En particulier, le traitement par S/D inactive les virus à enveloppe tels que le VIH, le virus de l’hépatite B (VHB) et le virus de l’hépatite C (VHC). Le traitement à pH 4 inactive les virus à enveloppe et sans enveloppe tel que le virus de l’hépatite A (VHA). Le processus de fabrication inclut une étape non spécifique d’élimination très vigoureuse de germes pathogènes : le fractionnement à froid à l’éthanol (suppression des fractions I+III) réduit le fardeau des virus à enveloppe et des virus sans enveloppe, ainsi que celui de la présence éventuelle des agents de l’encéphalopathie spongiforme bovine (ESB) potentiellement transmissibles (prions).
14 ESSAIS CLINIQUES
Les données cliniques disponibles proviennent d’une étude pivot menée en Amérique du Nord et en Europe, une étude de suivi de la sécurité de Phase III et une étude de Phase III évaluant différents schémas d’administration.
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 4 Résumé des caractéristiques démographiques des patients dans les essais cliniques pour le déficit immunitaire primitif
| N° de l‘étude | Conception de l‘étude | Posologie, voie d’administration et durée | Patients participant à l‘étude (n) | Âge (fourchette) | Sexe |
| SCGAM-01 | ouverte, non contrôlée à bras unique, multicentrique PK, PD, sécurité et efficacité | La dose d’IgSC était basée sur la dose d’IgIV précédente multipliée par 1,5 et ajustée pour une administration hebdomadaire (en fonction du calendrier d’administration d’IgIV précédent). Administration par voie sous-cutanée. La durée de l’étude comprenait une période de préparation/sevrage de 15 semaines suivie d’une période d’efficacité de 52 semaines. | 75 (y compris 38 patients pédiatriques) | 2-75 ans | 36 patients de sexe féminin et 39 patients de sexe masculin |
| SCGAM-03 | étude ouverte, non contrôlée, à bras unique, multicentrique, de suivi de la sécurité | Traitement de substitution par IgSC par administration hebdomadaire (ou toutes les deux semaines en doublant la dose hebdomadaire) de cutaquig sur une période maximale d’environ 2,5 ans | 27 (y compris 10 patients pédiatriques) | 6-73 ans | 17 patients de sexe féminin et 10 patients de sexe masculin |
| SCGAM-06 | étude de Phase III, prospective ouverte, non contrôlée, à 3 bras, multicentrique | Doses hebdomadaires de cutaquig® selon un volume ou une vitesse de perfusion croissant ou administration de cutaquig® une semaine sur deux selon le double de la dose hebdomadaire, sur une période allant jusqu’à approximativement 6 mois | 64 Cohorte 1 : n = 15 Cohorte 2 : n = 15 Cohorte 3 : n = 34 | 5 – 74 ans | 48 femmes 16 hommes |
Étude pivot de Phase III :
Il s’agissait d’une étude multicentrique, prospective, ouverte, non contrôlée, à bras unique de Phase III, évaluant la pharmacocinétique, l’efficacité, la tolérance et la sécurité de l’immunoglobuline humaine par voie sous-cutanée (cutaquig®) chez des patients atteints de syndromes d’immunodéficience primaire.
L’étude a été menée chez 75 patients atteints de DIP dont 38 des patients pédiatriques âgés de < 18 ans qui ont reçu chaque semaine des perfusions sous-cutanées de cutaquig® pendant une période de sevrage/préparation de 12 semaines, suivie d’une période d’efficacité de 12 mois (période d'observation principale) au cours de laquelle l’efficacité, la pharmacocinétique, la sécurité, la tolérance et des paramètres de qualité de vie (QoL) du cutaquig® ont été évalués. Au cours de la période d’observation principale de 12 mois, la dose hebdomadaire moyenne était de 174 mg/kg de poids corporel avec des doses individuelles comprises entre 60 et 390 mg/kg de poids corporel. La durée médiane de la perfusion était chaque semaine de 1,5 heure.
Tous les patients recrutés (n=75) ont été inclus dans la population d’analyse de sécurité et dans la population d’analyse complète. Quatre patients ont été exclus de la population per protocole (PP) car ils sont sortis de l’étude précocement, avant le début de la période de traitement principale.
Globalement, 36 patientes et 39 patients ont participé à cette étude. Le plus jeune patient recruté dans l’étude était âgé de 2 ans et le plus âgé avait 73 ans. L’âge moyen dans le groupe adulte (16 à 75 ans) était de 47 ans. L’âge moyen dans les groupes pédiatriques était de 4,2 ans, 7,9 ans et 14,1 ans (jeunes enfants, enfants plus âgés et adolescents) respectivement. La majorité des patients (56 patients; 74,7 %) avaient des antécédents
d’hypogammaglobulinémie à expression variable, 6 patients avaient une agammaglobulinémie liée à l’X et 13 avaient d’autres déficits immunitaires primitifs. Le calendrier d’administration précédent des Ig par voie IV le plus courant était celui d’une administration toutes les 4 semaines (61 patients; 81,3 %). La dose moyenne au cours des 6 dernières perfusions était de 441,02 mg/kg de poids corporel.
Objectifs principaux et secondaires
Le premier objectif principal de l’étude était d’évaluer l’efficacité de cutaquig® pour la prévention des infections bactériennes graves comparativement aux données historiques de contrôle. Le deuxième objectif principal était d’évaluer la PK du cutaquig® et de comparer son aire sous la courbe (ASCSC) avec celle des Ig par voie IV (ASCIV).
Les objectifs secondaires de l’étude incluaient : le nombre d’épisodes de toutes les autres infections, ainsi que le type et la sévérité des infections, et le délai de guérison; le nombre de jours d’utilisation et la fréquence annuelle des antibiotiques; les absences et le nombre de jours d’absence du travail, de l’école/école maternelle/garderie; les hospitalisations dues à des infections, le nombre de jours et leur fréquence annuelle; le nombre d’épisodes de fièvre et les évaluations de la qualité de vie.
Étude de suivi de la sécurité de Phase III
Une étude multicentrique, prospective, ouverte, non contrôlée, à bras unique, de suivi de la sécurité de Phase III, a inclus 27 patients (17 adultes, 10 patients âgés de moins de 18 ans) atteints de syndromes d’immunodéficience.
Vingt-et-un patients avaient participé à l’étude pivot et prolongeaient leur participation et 6 patients étaient nouveaux. La moyenne d’âge était de 39 ans (fourchette de 6 à 73 ans). Dix patients (37 %) étaient de sexe masculin.
Les patients ont reçu cutaquig® selon un calendrier des administrations hebdomadaire (25 patients) ou « toutes les deux semaines » (2 patients).
Objectifs principaux et secondaires
L’objectif principal de cette étude était d’évaluer la sécurité et la tolérance à moyen et à long terme de cutaquig®.
Les évaluations secondaires de l’efficacité comprenaient, sans toutefois d’y limiter, la survenue des infections bactériennes graves, le taux annualisé de toutes les infections de tout type ou de toute sévérité, les hospitalisations dues aux infections, et l’utilisation d’antibiotiques.
Étude de Phase III évaluant les différents schémas posologiques :
Afin de surveiller la sécurité, la tolérance et l’efficacité de cutaquig®, une étude de Phase III ouverte, à trois bras, multicentrique a inclus 64 patients atteints de syndrome d’immunodéficience primaire âgés de 5 à 74 ans, y compris 59 patients adultes souffrant du syndrome d’immunodéficience primaire et 5 patients pédiatriques souffrant du syndrome d’immunodéficience primaire âgés de moins de 17 ans. Après avoir terminé la période de stabilisation de 4 semaines, les patients sont entrés dans la période de traitement associée à un suivi pouvant aller jusqu’à 24 semaines et ils ont été assignés à l’une des 3 cohortes :
La cohorte 1 a évalué l’augmentation du volume par site jusqu’à un maximum de
100 mL/site. Au total, 15 patients adultes ont été inclus dans la cohorte 1.
- La cohorte 2 a évalué l’augmentation de la vitesse de perfusion par site jusqu’à un maximum de 100 mL/h/site ou la vitesse de débit pouvant être obtenu avec la pompe. Au total, 15 patients ont été inclus dans la cohorte 2, dont 13 patients adultes et 2 patients pédiatriques.
- La cohorte 3 a évalué l’administration de cutaquig® une semaine sur deux à une dose équivalant à deux fois la dose hebdomadaire dépendante du poids corporel du patient [mg/kg]. Au total, 34 patients on été inclus dans la cohorte 3, dont 31 patients adultes et 3 patients pédiatriques.
Objectifs primaires:
Les objectifs co-primaires étaient de comparer les taux minimums d’immunoglobulines G (IgG) totale des perfusions hebdomadaires à ceux des perfusions une semaine sur deux, et d’évaluer la sécurité et la tolérance de l’augmentation des volumes de perfusion et des vitesses de perfusion à chaque site de perfusion et lors des administrations une semaine sur deux.
14.2 Résultats de l’étude
Tableau 5 Résultats des études cliniques pour le syndrome d’immunodéficience primaire
| N° de l‘étude | Critères d’évaluation principaux | Valeur associée et signification | ||
| statistique pour le médicament aux | ||||
| dosages spécifiques | ||||
| SCGAM-01 | Le critère d’évaluation principal de l’efficacité est le taux d’infections bactériennes graves par personne-année sous traitement. | Aucune infection bactérienne grave | ||
| SCGAM-03 | L’objectif principal est d’évaluer la sécurité et la tolérance de l’administration à moyen et à long terme. | Une infection bactérienne grave de type bactériémie/sepsis a été rapportée chez un patient adulte. Le taux d’infections bactériennes graves par personne-année était de 0,03 pour les adultes, et de 0,0 pour tous les groupes d’âge (taux global de 0,018). | ||
| N° de l‘étude | Critères d’évaluation principaux | Valeur associée et signification | ||
| statistique pour le médicament aux | ||||
| dosages spécifiques | ||||
| SCGAM-06 | Les objectifs co-primaires étaient de comparer les taux minimums d’IgG totale des perfusions hebdomadaires à ceux des perfusions une semaine sur deux, et d’évaluer la sécurité et la tolérance de l’augmentation des volumes de perfusion et des vitesses de perfusion à chaque site de perfusion et lors des administrations une semaine sur deux | Les taux minimums d’IgG totale moyens étaient de 9,927 ± 2,0146 g/L pour le schéma d’administration une semaine sur deux et de 10,364 ± 1,9632 g/L pour le schéma d’administration hebdomadaire. | ||
Étude pivot de Phase III:
Objectifs principaux
Le premier objectif principal (efficacité de cutaquig®) a été pleinement atteint puisqu’aucune infection bactérienne grave n’a été signalée à un moment quelconque pendant le déroulement de l’étude.
Pour le deuxième objectif principal la biodisponibilité a été calculée (ASCSC2/ASCIV) et la moyenne géométrique était de 1,0644, (IC à 90 % : 1,0281 à 1,1020), confirmant ainsi la bioéquivalence.
Objectifs secondaires
Les résultats secondaires de l’efficacité sont résumés dans le Tableau 6.
Tableau 6 Résumé des résultats de l’efficacité (ensemble de la population d’analyse complète)
| Nombre de patients (période d’efficacité) | 75 |
| Nombre total d’années-patients | 70,5 |
Infections Taux annualisé d’infections bactériennes graves* Taux annualisé d’autres infections par patient-année | 0 infection bactérienne grave par patient-année# 3,3 (Limite supérieure de l’intervalle de confiance unilatéral à 95 % : 4,3) |
Utilisation d’antibiotiques systémiques Nombre de patients (%) Taux annualisé (jours de traitement par patient-année) | 49 (65,3 %) 47,2 (Limite supérieure de l’intervalle de confiance unilatéral à 95 % : 72,4) |
Jours de travail/d’école/à la crèche/à la garderie manqué à cause des infections Nombre de jours Taux annualisé (jours par patient-année) | 252 3,6 (Limite supérieure de l’intervalle de confiance unilatéral à 95 % : 5,5) |
| Hospitalisation due aux infections | 4 |
| Nombre de patients (période d’efficacité) | 75 |
Nombre de jours Taux annualisé (jours par patient-année) | 29 0,4 (Limite supérieure de l’intervalle de confiance unilatéral à 95 % :1,1) |
* Définies comme étant des pneumonies bactériennes, bactériémies/sepsis, ostéomyélites/arthrites septiques, méningites bactériennes, et abcès viscéraux.
# Limite supérieure de l’intervalle de confiance à 99 % : 0,65.
Paramètres de qualité de vie (QoL) : D’une manière générale, il n’y a pas eu de changements majeurs dans les scores moyens et médians du CHQ-PF50 au fil du temps. Le score agrégé des composants de santé physique a montré une légère amélioration et le score psychosocial récapitulatif a montré une légère dégradation.
Les scores moyens du SF-36v2 étaient compris entre 42 et 53. Le score récapitulatif de santé mentale était de 52,25 à la visite de Fin d’étude et le score physique était de 48,51. D’une manière générale, il y a eu des augmentations (qualité de vie améliorée), quoique discrètes entre la Semaine 1 et la visite de Fin d’étude sur les scores moyens des deux scores récapitulatifs (santé physique et santé mentale) ainsi que pour l’ensemble des huit échelles.
Étude de suivi de la sécurité de Phase III
Une infection bactérienne grave de type bactériémie/sepsis a été rapporté chez un patient adulte. Le taux d’infection bactérienne grave par personne-année était de 0,03 pour les adultes, et de 0,0 pour tous les autres groupes d’âge (taux global de 0,018). Les résultats secondaires de l’efficacité sont résumés dans le Tableau 7.
Tableau 7 Résumé des résultats de l’efficacité de l’étude de prolongation (ensemble de la population d’analyse complète)
| Nombre de patients | 27 |
| Nombre total d’années-patients | 54,1 |
Infections Taux annualisé d’infections bactériennes graves* Taux annualisé d’autres infections par patient-année | 0,02 infection bactérienne grave par patient-année# 2,2 (intervalle de confiance bilatéral à 90 % : 1,35 à 3,58) |
Utilisation d’antibiotiques systémiques Nombre de patients (%) Taux annualisé (jours de traitement par patient-année) | 19 (70,4 %) 46,0 (intervalle de confiance bilatéral à 90 %: 24,1 à 87,8) |
Jours de travail/d’école/à la crèche/à la garderie manqué à cause des infections Nombre de jours Taux annualisé (jours par patient-année) | 130 2,4 (intervalle de confiance bilatéral à 90 % : 1,2 à 4,8) |
Hospitalisation due aux infections Nombre de jours Taux annualisé (jours par patient-année) | 3 10 0,19 (intervalle de confiance bilatéral à 90 % : 0,05 à 0,65) |
* Définies comme étant des pneumonies bactériennes, bactériémies/sepsis, ostéomyélites/arthrites septiques, méningites bactériennes, et abcès viscéraux.
# Limite supérieure de l’intervalle de confiance à 98 % : 0,189.
Étude de Phase III évaluant différents schémas d’administration:
Globalement, les patients ont reçu un nombre total de 1338 perfusions (386 dans la Cohorte 1, 396 dans la Cohorte 2, 556 dans la Cohorte 3).
Dans la Cohorte 1 (n = 15), le volume maximal moyen réalisé par site était de 69,43 mL/site avec un volume maximal de 108 mL/site.
Dans la Cohorte 2 (n = 15), le débit maximal moyen réalisé par site était de 42,1 mL/h/site avec un débit maximal de 67,5 mL/h/site.
Dans la Cohorte 3 (n = 34), les taux minimums d’IgG totale moyens (± ET) étaient de 9,927 ± 2,0146 g/L pour le schéma d’administration une semaine sur deux et de 10,364 ± 1,9632 g/L pour le schémas d’administration hebdomadaire.
Aucune infection bactérienne grave n’a été rapportée dans la Cohorte 3 pendant l’étude.
16 TOXICOLOGIE NON CLINIQUE
Études de toxicité sur l’animal
Les IgG sont un constituant normal du plasma humain. Chez les animaux, une étude de toxicité après dose unique n’est pas pertinente car les doses élevées requises entraîneraient une surcharge en IgG. Les protéines d’origine humaine étant immunogènes pour les animaux, des tests de toxicité chronique par doses répétées et de toxicité reproductrice ne produiraient aucune donnée utile. En conséquence, des études de toxicité de doses uniques et répétées, ainsi que des études de toxicité sur la reproduction n’ont pas été effectuées. Considérant que l’expérience clinique ne fournit aucune donnée probante d’effet tumorigène ou mutagène des IgG, les études expérimentales, en particulier sur des espèces hétérologues, n’ont pas été jugées nécessaires.
Cependant, une étude de tolérance locale a été menée sur des lapins, comme suit : L’objectif de l’expérimentation était d’obtenir une information sur la tolérance locale de cutaquig® comparativement au produit de référence, une immunoglobuline humaine sous-cutanée à 20 % chez des lapins après injection sous-cutanée unique. Le produit testé cutaquig® a été utilisé tel que fourni et le produit de référence a été dilué dans une solution stérile de chlorure de sodium à 0,9 % pour parvenir à une concentration finale de 16,5 %. Le volume administré était de 5,0 mL/animal. Deux animaux mâles et deux femelles ont été utilisés pour chaque produit. Les produits de test et de référence ont été administrés en une fois sous la peau du dos, du côté gauche de chaque animal. De plus, une solution aqueuse de NaCl à 0,9 % a été administrée de la même manière et avec le même volume du côté droit de chaque animal pour servir de contrôle. Quatre-vingt-seize heures après l’administration, tous les animaux ont été sacrifiés et les sites d’injection ont fait l’objet d’un examen macro et microscopique.
Aucune modification macroscopique due au produit testé n’a été constatée. L’examen histomorphologique des 16 emplacements cutanés des lapins provenant d’un test de tolérance locale après administration sous-cutanée de cutaquig® et d’un comparateur n’a révélé aucune modification morphologique de la peau jugée en rapport avec le produit testé. Aucun signe de toxicité systémique n’est apparu.
En conclusion, l’injection sous-cutanée de 5,0 mL de cutaquig®/animal n’a révélé aucune modification histopathologique liée au produit testé 96 heures après son administration.