


Monographie de produit - Dermatop Onguent
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 1 INDICATIONS | 04/2022 |
| 1 INDICATIONS, 1.1 Enfants | 04/2022 |
| 1 INDICATIONS, 1.2 Personnes âgées | 04/2022 |
| 4 POSOLOGIE ET ADMINISTRATION | 04/2022 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques | 04/2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS | 04/2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme | 04/2022 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ......................................... 2
TABLEAU DES MATIÈRES ..................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ...................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants .......................................................................................................... 4
1.2 Personnes âgées ........................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................ 4
4.1 Considérations posologiques ......................................................................... 4
4.2 Dose recommandée et modification posologique ........................................... 5
5 SURDOSAGE ............................................................................................................... 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE 6
7 MISES EN GARDE ET PRÉCAUTIONS ....................................................................... 6
7.1 Populations particulières ................................................................................ 8
7.1.1 Femmes enceintes ......................................................................................... 8
7.1.2 Allaitement ..................................................................................................... 9 7.1.3 Enfants ........................................................................................................... 9
8 EFFETS INDÉSIRABLES ............................................................................................. 9
8.2 Aperçu des effets indésirables ....................................................................... 9
8.3 Effets indésirables observées dans les essais cliniques .............................. 10
8.2.1 Effets indésirables observées au cours des essais cliniques : enfants ......... 10
8.3 Effets indésirables peu courants observées au cours des essais cliniques .. 11
8.5 Effets indésirables observées après la mise en marché............................... 11
9 Interactions médicamenteuses ................................................................................ 11
9.4 Interactions médicament-médicament ......................................................... 11
9.5 Interactions médicament-aliment ................................................................. 12
9.6 Interactions médicament-plante médicinale ................................................. 12
9.7 Interactions médicament-tests de laboratoire ............................................... 12
10 PHARMACOLOGIE CLINIQUE .................................................................................. 12
10.1 Mode d’action .............................................................................................. 12
10.3 Pharmacodynamique ................................................................................... 12
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT........................................................ 14
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .......................................... 14
PARTIE II : INFORMATION SCIENTIFIQUES ........................................................................ 15
13 INFORMATION PHARMACEUTIQUES ...................................................................... 15
14 ESSAIS CLINIQUES ................................................................................................... 16
15 MICROBIOLOGIE ....................................................................................................... 17
16 TOXICOLOGIE NON CLINIQUE ................................................................................. 18
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ....................................... 24
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
L'emploi de DERMATOP ONGUENT (onguent de prednicarbate à 0,1 % p/p) et DERMATOP CRÈME ÉMOLLIENTE (crème de prednicarbate à 0,1 % p/p) sont indiqués pour le soulagement des manifestations inflammatoires et prurigineuses des dermatoses aiguës ou chroniques répondant à la corticothérapie.
1.1 Enfants
DERMATOP CRÈME ÉMOLLIENTE s'est révélée d'emploi sûr et efficace chez le nourrisson et l'enfant.
D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de DERMATOP ONGUENT dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir 7.1.3 Enfants).
1.2 Personnes âgées
Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité.
2 CONTRE-INDICATIONS
- Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier ou des composants du récipient. Pour obtenir une liste complète, veuillez consulter la section sur les 6 FORMES POSOLOGIQUES, LA COMPOSITION ET LE CONDITIONNEMENT de la monographie de produit.
- DERMATOP CRÈME ÉMOLLIENTE contient une onguent à base d'alcools de laine et des alcools de graisse de laine, aussi son emploi est-il contre-indiqué en présence d'hypersensibilité à la laine ou à la lanoline. DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE ne doivent pas servir à traiter les infections cutanées bactériennes ou fongiques, la dermite nodulaire tuberculoïde, les manifestations cutanées de la syphilis ou de la varicelle, les éruptions consécutives à la vaccination et les manifestations cutanées d'affections virales. DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE ne sont pas destinées à un usage ophtalmique.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le traitement ne doit pas durer plus de 2 semaines. Si les symptômes ne cèdent pas dans un délai de quelques jours à une semaine, il faut abandonner le traitement et évaluer de nouveau le cas. Le traitement doit cesser dès que les lésions guérissent. DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE ne doivent pas être appliqué sous un pansement occlusif sauf sur les instructions d'un professionnel de la santé.
- Les corticoïdes topiques lorsqu’ils sont appliqués sur une région étendue, s’ils sont utilisés pendant une longue période ou avec l’utilisation d’un pansement étanche sont plus facilement absorbés dans la circulation sanguine et peuvent causer des effets secondaires. Appliquer seulement une quantité suffisante sur la région affectée. DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE ne doit pas être appliqué sur de grandes régions à moins que votre professionnel de la santé ne l’ait prescrit.
- Il y a des risques associés avec un arrêt soudain après un emploi prolongé de corticostéroïdes topiques qui peut résulter en une exacerbation ou une récurrence d’une maladie sous-jacente, d’une insuffisance corticosurrénale ou des manifestations associées au sevrage cortisonique. DERMATOP ONGUENT ou DERMATOP CRÈME ÉMOLLIENTE ne devraient pas être interrompus de manière soudaine à moins que ce soit indiqué par votre professionnel de la santé (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme).
4.2 Dose recommandée et modification posologique
Appliquer une mince couche de DERMATOP ONGUENT ou DERMATOP CRÈME ÉMOLLIENTE sur la surface cutanée à traiter, 2 fois par jour. Frotter doucement pour faire pénétrer complètement.
DERMATOP CRÈME ÉMOLLIENTE peut être employée avec prudence chez l'enfant âgé de 1 an et plus. DERMATOP CRÈME ÉMOLLIENTE ne doit pas être appliquée sur la région fessière si l'enfant porte encore des couches ou des culottes de plastique car ces vêtements peuvent être occlusifs.
5 SURDOSAGE
Il n'existe aucun antidote spécifique au prednicarbate; en cas de surdosage, le traitement doit viser la suppression des symptômes. L'absorption générale des produits DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE pour usage topique est possible. L'application de corticostéroïdes en grande quantité, sous un pansement occlusif ou pendant longtemps, favorise l'absorption percutanée. L'apparition de manifestations de toxicité liées à l'hypercorticisme et à la suppression de la fonction surrénalienne est possible. En présence de telles manifestations, il faut réduire graduellement la posologie de DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE conformément aux méthodes acceptées d'abandon de la corticothérapie de longue durée. Le rétablissement de l'activité de l'axe hypothalamo-hypophysaire peut être lent pendant les périodes de stress physique marqué (infections graves, traumatisme, période postopératoire); il peut être nécessaire de considérer l'administration supplémentaire de stéroïdes par voie générale. Les manifestations d'intoxication peuvent inclure les ecchymoses, l'ulcère gastro-duodénal, l'hypertension artérielle, l'aggravation de l'infection, l'hirsutisme, l'acné, l'œdème et l'affaiblissement musculaire dû à une carence en protéines. En présence de manifestations générales d'intoxication, le traitement vise l'établissement et la préservation de la perméabilité des voies aériennes, le soutien de la ventilation par apport assisté ou contrôlé d'oxygène, au besoin. Ces mesures suffisent habituellement à faire céder la plupart des manifestations d'intoxication. En cas de ralentissement de la circulation, on peut administrer une substance vasopressive comme l'éphédrine et des liquides par voie intraveineuse. Si un éventuel épisode convulsif persiste malgré l'oxygénothérapie, on peut administrer un barbiturique à action ultra brève (pentobarbital or sécobarbital) par voie intraveineuse à plusieurs reprises en augmentant la dose par petits paliers. Les réactions allergiques se manifestent habituellement par des lésions cutanées, de l'urticaire, de l'œdème ou des réactions anaphylactoïdes.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 : Formes posologiques, concentrations, composition et emballage
DERMATOP ONGUENT pour usage topique est offerte en tubes de 60 grammes.
DERMATOP CRÈME ÉMOLLIENTE pour usage topique est offerte en tubes de 20 et de 60 grammes.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
S'il est probable que le traitement dure longtemps ou qu'une grande surface du corps soit traitée, on doit considérer d'interrompre périodiquement le traitement ou de ne traiter qu'une partie du corps à la fois afin de réduire au minimum l'absorption générale des corticostéroïdes topiques.
Tout patient traité par corticothérapie dans le passé doit en aviser les autres professionnels de la santés qu'il consulte par la suite.
DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE contiennent de la paraffine, une substance qui peut altérer les condoms en latex. Il faut donc éviter tout contact entre
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Topique | Onguent de prednicarbate à 0,1 % p/p Crème émolliente de prednicarbate à 0,1 % p/p | Vaseline, de octyldodécanol, et Cithrol GMO 50-LQ-(AP) (glycérol oléate, propylèneglycol et acide citrique). Myristate d'isopropyle NF, alcools de laine, d'alcools de graisse de laine BP, d'acide lactique USP, de sel sodique d'édétate USP, d'alcool benzylique NF et d'eau purifiée USP. | ||
DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE et les condoms en latex.
Cancérogenèse et mutagenèse
Voir la section 16 TOXICOLOGIE NON CLINIQUE, Cancérogenèse et Génotoxicité.
Endocrinien/métabolisme
L'absorption générale des corticostéroïdes topiques peut entraîner une suppression réversible de l'axe hypothalamo-hypophyso-surrénalien (HHS). Chez certains patients, elle peut également se manifester par un syndrome de Cushing, de l'hyperglycémie et de la glycosurie.
L'application de DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE sur la peau humaine, à raison de 30 g/jour pendant 7 jours, n'ont entraîné aucun signe général révélateur d'un effet sur l'axe HHS. Les circonstances qui contribuent à l’augmentation de l'absorption générale des corticostéroïdes comprennent l'emploi de stéroïdes plus puissants ainsi que l'application du produit sur une grande surface du corps, sur une longue durée ou sous un pansement occlusif. Il faut vérifier périodiquement l'activité de l'axe HHS chez tout patient qui reçoit un stéroïde topique puissant en forte dose, appliqué sur une grande surface du corps ou sous un pansement occlusif. L'activité de l'axe HHS peut être évaluée grâce au test de stimulation à la corticotrophine (ACTH) ou à un autre test dont la validité est reconnue. En cas de suppression de l'axe HHS, on peut tenter de cesser progressivement le traitement, de réduire la fréquence d'application ou de remplacer le produit employé par un stéroïde moins puissant. L'abandon du traitement entraîne généralement le rétablissement rapide et complet de l'activité de l'axe HHS. La survenue de signes et de symptômes de sevrage est possible mais rare et peut exiger l'administration de suppléments de corticostéroïdes par voie générale. L'emploi de pansements occlusifs est déconseillé en présence de fièvre.
Les risques associés avec un arrêt soudain après un emploi prolongé de corticostéroïdes topiques peut résulter en une exacerbation ou une récurrence d’une maladie sous-jacente, d’une insuffisance corticosurrénale ou des manifestations associées au sevrage cortisonique.
Le risque peut varié selon la puissance du stéroïde.
Des symptômes ou des manifestations typiques associées au sevrage cortisonique sont des érythèmes, une sensation de brulure, la desquamation de la peau, du prurit, etc.
Peau
L'application sous un pansement occlusif, sur une grande surface du corps ou sur le visage, le cuir chevelu, les aisselles ou le scrotum peuvent occasionner l'absorption d'une quantité suffisante de corticostéroïde pour entraîner la suppression de la fonction surrénalienne et d'autres effets généraux.
En présence d'infection cutanée existante ou s'installant pendant le traitement, il faut administrer un traitement antifongique ou antibactérien approprié. L'emploi de DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE doivent être interrompu si l'infection ne cède pas rapidement au traitement, jusqu'à ce que celle-ci soit maîtrisée de façon satisfaisante.
En cas d'irritation, il faut interrompre l'emploi de DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE et entreprendre un traitement approprié. Le diagnostic de dermatite de contact allergique lié à la corticothérapie est habituellement fondé sur l'observation de l'« échec thérapeutique » plutôt que sur l'exacerbation clinique des lésions, comme c'est le cas pour la plupart des préparations topiques ne contenant pas de corticostéroïdes. Une telle observation doit être corroborée par les résultats d'un test épicutané approprié.
En présence de dermatite de stase ou d'une autre affection cutanée liée à des troubles de la circulation, il faut employer les corticostéroïdes topiques avec les précautions appropriées.
Les corticostéroïdes topiques, surtout les agents les plus puissants, doivent être appliqués avec prudence sur les lésions siégeant près de l'œil, car leur absorption générale peut entraîner l'augmentation de la pression intraoculaire, l'installation d'un glaucome ou de cataractes.
L'emploi prolongé de corticostéroïdes topiques peut entraîner l'apparition de vergetures ou une atrophie de la peau ou des tissus sous-cutanés. Les corticostéroïdes topiques doivent être appliqués avec prudence sur les lésions siégeant au visage, à l'aine et aux aisselles, car ces parties du corps sont plus vulnérables aux lésions atrophiques que les autres surfaces corporelles. Si la corticothérapie vise ces parties du corps, il importe d'examiner celles-ci fréquemment. En cas d'atrophie cutanée, il faut abandonner le traitement. Tout patient traité par corticothérapie dans le passé doit en aviser les autres professionnel de la santés qu'il consulte par la suite.
Ophtalmologique
L'application sous un pansement occlusif, sur une grande surface du corps ou sur le visage, le cuir chevelu, les aisselles ou le scrotum peuvent occasionner l'absorption d'une quantité suffisante de corticostéroïde pour entraîner la suppression de la fonction surrénalienne et d'autres effets généraux.
Une perturbation visuelle peut être associée à une utilisation systémique et topique de corticostéroïdes. Si un patient présente des symptômes tels qu'une vision floue ou d'autres troubles visuels, le patient doit être considéré pour être référé à un ophtalmologiste pour une évaluation des causes possibles qui peuvent inclure la cataracte, le glaucome ou des maladies rares telles que la choriorétinopathie séreuse centrale (CSCR).
Un trouble visuel peut être associé à l'utilisation systémique et topique de corticostéroïdes. Lorsqu’un patient présente des symptômes tels qu'une vision floue ou d'autres troubles visuels, le patient doit être référé à un ophtalmologiste pour une évaluation afin déterminer s’il y a présence de cataracte, de glaucome ou des maladies rares telles que la choriorétinopathie.
7.1 Populations particulières
7.1.1 Femmes enceintes
Administrés par voie générale à des doses relativement faibles, les corticostéroïdes se révèlent généralement dotés d'un pouvoir tératogène chez l'animal de laboratoire. Le pouvoir tératogène et embryotoxique du prednicarbate administré par voie sous-cutanée a été établi chez le rat et le lapin.
Aucune étude comparative bien conçue portant sur les effets tératogènes du traitement par le prednicarbate n'a été menée chez la femme enceinte. Il ne faut employer DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE chez la femme enceinte que si les bénéfices éventuels pour la mère l'emportent sur les risques possibles pour le fœtus, surtout pendant le premier trimestre de la grossesse. Aucun corticostéroïde ne doit être employé en forte dose, sur une grande surface ou pendant longtemps chez la femme enceinte. De plus, il faut minutieusement vérifier l'absence d'insuffisance surrénalienne chez tout nourrisson issu d'une femme qui a reçu des doses considérables de corticostéroïdes pendant la grossesse.
7.1.2 Allaitement
Les corticostéroïdes administrés par voie générale passent dans le lait maternel et pourraient nuire à la croissance du nourrisson, à la production endogène de corticostéroïde par ce dernier ou causer d'autres effets indésirables. Il convient donc d'employer DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE avec prudence pendant l’allaitement.
7.1.3 Enfants
Enfants
DERMATOP CRÈME ÉMOLLIENTE (crème de prednicarbate à 0,1 % p/p) s'est révélée d'emploi sûr et efficace chez le nourrisson et l'enfant.
L'innocuité et l'efficacité d'emploi de DERMATOP ONGUENT (onguent de prednicarbate à 0,1 % p/p) n'ont pas établies chez le nourrisson et l'enfant. Étant donné que le rapport entre la surface cutanée et la masse corporelle est plus élevé chez l'enfant que chez l'adulte, la corticothérapie topique comporte un plus grand risque d'inhibition de l'axe HHS chez le jeune patient. Le risque d'insuffisance glucocorticostéroïdienne après l'arrêt du traitement et d'installation d'un syndrome de Cushing pendant le traitement est également plus élevé chez le jeune patient. On a fait état d'effets indésirables, dont les vergetures, chez des nourrissons et des enfants qui recevaient des corticostéroïdes topiques. Des cas de suppression de l'axe HHS, de syndrome de Cushing et d'hypertension intracrânienne ont également été rapportés chez des enfants traités par corticothérapie topique. Chez l'enfant, les manifestations de la suppression de la fonction surrénalienne comprennent les suivantes : retard de croissance de la taille, ralentissement du gain pondéral, baisse du taux de cortisol plasmatique et absence de réponse à la stimulation par l'ACTH. Les manifestations de l'hypertension intracrânienne comprennent le bombement des fontanelles, les céphalées et l'œdème papillaire bilatéral.
Chez l'enfant, il faut employer la plus faible quantité efficace de corticostéroïde topique. La corticothérapie de longue durée peut freiner la croissance et le développement de l'enfant.
DERMATOP CRÈME ÉMOLLIENTE ne doit pas servir au traitement de l'érythème fessier.
Il se peut que l'enfant soit plus vulnérable que l'adulte aux effets toxiques généraux de doses équivalentes de corticostéroïdes topiques à cause du rapport plus élevé entre la surface de sa peau et sa masse corporelle.
8 EFFETS INDÉSIRABLES
8.2 Aperçu des effets indésirables
Les effets indésirables cutanés suivants ont été signalés lors de l’utilisation de corticoïdes topiques et sont indiqués approximativement par ordre décroissant de fréquence : irritation locale, folliculite, stries, hypertrichose, modification de la pigmentation, infection secondaire, dermatite périorale, eczéma allergique de contact, macération de la peau, éruptions acnéiformes et miliaire.
On a également fait état d’une inhibition de la fonction surrénalienne à la suite d’une corticothérapie topique ainsi que de la formation de cataractes sous-capsulaires postérieures à la suite d’une administration de corticoïdes par voie générale.
Des effets indésirables systémiques, comme la vision trouble, ont aussi été rapportés à la suite d’une administration de corticoïdes topiques.
8.3 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Dans le cadre d'essais cliniques comparatifs portant sur l'adulte, la fréquence globale des effets indésirables liés à l'emploi de DERMATOP ONGUENT était faible (1,6 %).
Tableau 2: Effets indésirables survenus chez ≥ 1 % des patients ayant suivi un traitement avec le DERMATOP ONGUENT
| DERMATOP ONGUENT | |
Prurit Sensation de brûlure Sécheresse cutanée, desquamation et fissure de la peau accompagnée de douleur Dermatite d'irritation avec aggravation du prurit | 0,6% 0,3% 0,3% 0,3% |
L'emploi de DERMATOP CRÈME ÉMOLLIENTE a entraîné une fréquence comparable d'effets indésirables (1,8 %) dans le cadre des essais cliniques comparatifs qui portaient sur des patients dont l'âge se situait entre 12 et 86 ans.
8.2.1 Effets indésirables observées au cours des essais cliniques - enfants
Dans le cadre des essais portant sur des enfants dont l'âge se situait entre 2 mois et 12 ans, la fréquence des effets indésirables liés à l'emploi de la crème émolliente DERMATOP (prednicarbate à 0,1 %) s'établissait à 5,1 %. Il s'agit d'une fréquence comparable à celle des effets indésirables (7,8 %) liés à l'emploi d'une crème d'hydrocortisone dosée à 1 % pendant le même essai. Les effets indésirables liés à l'emploi de la crème émolliente DERMATOP étaient habituellement bénins et sont énumérés ici par ordre décroissant de fréquence : réaction sur la surface traitée (2,8 %), trouble cutané (1,1 %), infection (0,6 %) et éruption cutanée (0,6 %).
La tenue d'une étude comparative portant sur des enfants atteints de dermatite atopique a permis d'observer de légers signes d'atrophie chez 3 des participants (3 %) traités par le prednicarbate (télangiectasie et amincissement cutané bénins, légère perte d'élasticité, aspect légèrement luisant de la peau) et 1 des participants (1 %) traités par l'hydrocortisone (aspect légèrement luisant de la peau). Dans le cadre d'une étude non comparative portant sur une population de patients semblables, on a observé de légers signes d'atrophie chez 5 participants (8 %), dont 2 présentaient plus d'un signe. La peau était luisante chez 2 participants (3 %) et amincie chez 2 autres (3 %). Des cas bénins de télangiectasie ont été observés chez 3 de ces patients. Dans 2 de ces cas, on ignore si les antécédents personnels de corticothérapie topique ont contribué ou non à l'apparition de la télangiectasie.
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Ces effets habituellement bénins ou modérés sont énumérés ici par ordre décroissant de fréquence : prurit (0,9 %), œdème (0,4 %), sensation de brûlure (0,4 %) et éruption cutanée (0,4 %).
8.5 Effets indésirables observées après la mise en marché
Chez des patients traités par corticothérapie topique, on a observé, bien que rarement, des réactions défavorables locales qui pourraient cependant être plus fréquentes si les corticostéroïdes sont appliqués sous un pansement occlusif. Ces effets sont énumérés par ordre approximativement décroissant de fréquence : sensation de brûlure, démangeaisons, irritation, sécheresse cutanée, folliculite, hypertrichose, éruptions acnéiformes, hypopigmentation, dermatite périorale, dermatite de contact allergique, macération de la peau, infection secondaire, atrophie cutanée, vergetures, miliaire. De plus, on a rapporté des cas de psoriasis en plaques chronique dégénérant en psoriasis pustuleux après la réduction de la dose de puissants stéroïdes topiques ou l'arrêt du traitement. Des effets atrophogènes cutanés tels qu'un amincissement de la peau, une atrophie cutanée, une décoloration de la peau et une télangiectasie peuvent survenir avec l'utilisation de DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE pendant plus de trois semaines.
Troubles endocriniens : érythèmes, une sensation de brulure, la desquamation de la peau, du prurit (manifestations associées au sevrage cortisonique). On a observé des cas de suppression de la fonction surrénalienne consécutifs à la corticothérapie topique. Enfin, on a fait état de cas de cataracte sous-capsulaire consécutifs à l'emploi de corticostéroïdes par voie générale.
Troubles oculaires : la vision floue et la choriorétinopathie ont été rapportés.
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE n’ont fait l’objet d’aucune étude en bonne et due forme sur les interactions médicament-médicament.
On a constaté que l’administration concomitante de médicaments inhibant le CYP3A4 (p. ex., ritonavir, itraconazole) inhibe le métabolisme des corticostéroïdes, augmentant du coup l’exposition générale à ces agents. La pertinence clinique de cette interaction dépend de la dose et de la voie d’administration des corticostéroïdes et de la puissance de l’inhibiteur du CYP3A4.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE sont des préparations de corticostéroïde topique de puissance intermédiaire et exempte de fluor. Les corticostéroïdes pour usage topique sont des dérivés synthétiques de la cortisone dont l'application locale permet de supprimer efficacement plusieurs types de dermatoses inflammatoires, allergiques et prurigineuses. Le mode d'action sous-tendant les propriétés anti-inflammatoires des corticostéroïdes topiques n'a pas été parfaitement élucidé. Cependant, on pense que ces agents activent les protéines inhibitrices de la phospholipase A2, prévenant ainsi la libération d'acide arachidonique et la synthèse subséquente de puissants médiateurs de l'inflammation.
10.3 Pharmacodynamique
Études in vitro
On a évalué les effets de glucocorticoïdes sur la capacité de prolifération de fibroblastes mis en culture. La mise des fibroblastes en présence de prednicarbate ou d'hydrocortisone, à raison de 10 mcg/mL, n'a entraîné aucune inhibition de la croissance de ces cellules, contrairement à la mise en présence de valérate de bétaméthasone et de 17-propionate de clobétasol à raison de 5 et 2 mcg/mL, respectivement.
Chez l'animal
Généralités
On a comparé le pouvoir anti-inflammatoire du prednicarbate surtout avec celui de la désoximétasone.
Le prednicarbate et la désoximétasone se sont révélés d'efficacité équivalente dans la suppression de la réaction inflammatoire consécutive à l'application topique d'un irritant, l'huile de croton, sur les oreilles du rat ou de la souris. La concentration inhibitrice moyenne (CI50) s'établissait à 0,08 et 1,4 mg/mL respectivement chez la souris et le rat pour les 2 produits étudiés. Chez le rat, l'exposition à ces 2 produits à raison de 3 mg/mL s'est traduite par une réduction du poids du thymus; cette baisse de poids était moins importante chez les rats exposés au prednicarbate que chez ceux qui avaient été traités par la désoximétasone (respectivement 27 % et 60 %).
Modèle d'hypersensibilité retardée : le prednicarbate pour usage topique (CI50 de 0,03 mg/mL) s'est révélé aussi puissant que la désoximétasone pour usage topique (CI50 de 0,06 mg/mL) dans l'inhibition de l'œdème d'oreille de souris provoqué par l'exposition à l'oxazolone.
Modèle d'œdème de la patte de rat provoquée par la carragénine : la dose efficace moyenne (DE50) de prednicarbate ou de désoximétasone mélangés à de la carragénine, nécessaire à la réduction de l'enflure de la patte de rat, s'établissait à environ 20 et 10 mcg, respectivement.
Modèle de granulome provoqué par des boulettes de coton chez le rat : l'emploi de boulettes de coton contenant 0,3 mg de prednicarbate s'est révélé n'avoir qu'un faible effet à long terme; le poids du thymus et des glandes surrénales était comparable chez les rats traités et les rats témoins. Employée à raison de 0,003 mg/boulette, la désoximétasone est un puissant inhibiteur de la formation du granulome. Chez les animaux exposés à la désoximétasone à raison de 0,03 mg/boulette, on a observé une involution du thymus et une baisse du poids des glandes surrénales.
Afin de vérifier si l'emploi topique du prednicarbate et de la désoximétasone entraînait des effets généraux, on a utilisé ces 2 produits sur des rats sans poil chez qui on a reproduit le modèle de granulome provoqué par des boulettes de coton. On a évalué le poids des granulomes et l'involution des glandes surrénales et du thymus après avoir exposé les rats à des doses atteignant 0,3 mg/jour pendant 7 jours. À la dose de 0,3 mg/jour, l'emploi du prednicarbate n'a entraîné qu'un seul cas d'involution du thymus, tandis que celui de la désoximétasone à raison de 0,03 mg/jour a occasionné une réduction significative du poids des granulomes, du thymus et des glandes surrénales. L'exposition à la désoximétasone, à raison de 0,03 et de 0,01 mg, s'est traduite par une baisse du poids corporel, alors que l'emploi du prednicarbate à des doses allant de 0,03 à 0,3 mg n'a pas eu cet effet.
Dans le cadre d'une étude de 7 jours portant sur le modèle rat de granulome provoqué par des boulettes de coton, l'injection sous-cutanée quotidienne de 1 mg/kg de prednicarbate a entraîné une réduction significative du poids sec des granulomes et du thymus, mais pas celle de doses de 0,1 et de 0,3 mg/kg. L'emploi de la désoximétasone à raison de 0,1 mg/kg s'est traduit par une baisse significative du poids des granulomes et du thymus, mais pas celui de la dose de 0,03 mg/kg. L'administration de ces 2 composés à toutes les doses étudiées a également occasionné un ralentissement du gain pondéral. Ces observations indiquent que l'activité du prednicarbate administré par voie générale correspond au dixième de celle de la désoximétasone.
Modèle d'œdème de la patte de rat provoqué par la carragénine : injecté par voie sous-cutanée, le prednicarbate (DE50 de 0,4 mg/kg) est environ 7 fois moins puissant que la désoximétasone (DE50 de 0,06 mg/kg) administrée par la même voie.
Afin d'évaluer la suppression de la fonction surrénalienne consécutive à l'administration topique de prednicarbate ou de désoximétasone, on a appliqué ces 2 produits sur des rats dont on avait rasé le dos, pendant 7 jours. L'administration de prednicarbate en dose allant de 0,01 à 0,05 mg/kg/jour a entraîné une diminution d'environ 50 % de la libération de corticostérone. L'emploi de la désoximétasone a occasionné une diminution liée à la dose administrée de la libération de corticostérone (DE50 de 0,004 mg/kg/jour).
On a évalué le pouvoir stimulant du prednicarbate et de la désoximétasone sur la néoglucogenèse chez des rats qui avaient fait l'objet d'une surrénalectomie. L'injection sous-cutanée de 0,3 mg/kg de prednicarbate n'a pas entraîné de changement de la teneur du foie en glucogène, tandis que celle de doses de désoximétasone allant de 0,01 à 0,03 mg/kg s'est traduite par l'augmentation de la teneur du foie en glucogène.
Chez des rats qui avaient fait l'objet d'une surrénalectomie et qui avaient librement accès à une solution de chlorure de sodium à 0,9 % comme eau d’abreuvement, l'injection sous-cutanée de prednicarbate (plage de doses de 0,3 à 3 mg/kg) ou de désoximétasone (plage de doses de 0,03 à 0,3 mg/kg) a entraîné des augmentations à peu près égales du volume des urines. L'administration de désoximétasone a entraîné une augmentation plus importante de l'excrétion des ions sodium, potassium et chlorure que celle du prednicarbate et que chez les rats témoins qui avaient reçu la solution saline. Chez les rats qui avaient librement accès à de l'eau pure plutôt qu'à la solution de chlorure de sodium à 0,9 %, l'administration de doses de prednicarbate allant de 0,3 à 1,0 mg/kg a occasionné l'augmentation de la diurèse et de l'excrétion du chlorure de sodium. L'emploi de la désoximétasone à raison de 0,01 mg/kg s'est également traduite par l'augmentation de la diurèse et de l'excrétion du chlorure de sodium et a eu des effets plus durables.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à une température se situant entre 15 et 30 °C.
Garder hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
L’information n’est pas disponible pour ce produit.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
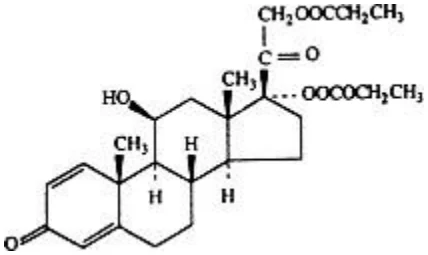
Nom propre : Prednicarbate
Nom chimique : propanoate de 17-[(éthoxycarbonyle)oxy]-
11ß-hydroxy-3,20-dioxopregna-1,4-dien-21-yle
Formule moléculaire et masse moléculaire : C27H36O8 488,58 g/mol
Formule développée :
Propriétés physicochimiques :
Description : Poudre de couleur blanche à blanc jaunâtre pratiquement inodore
Solubilité : Pratiquement insoluble dans l'eau, très peu soluble dans le toluène, soluble dans le polyéthylène glycol 400 et très soluble dans l'acétone et l'alcool éthylique
Point de fusion : Entre 182 et 188 ºC.
14 ESSAIS CLINIQUES
Onguent
Les résultats de 4 essais multicentriques à répartition aléatoire et à double insu appuient l'efficacité d'emploi de l’onguent DERMATOP ONGUENT (onguent de prednicarbate à 0,1 % p/p) dans le traitement des dermatoses répondant à la corticothérapie (psoriasis et dermatite atopique).
Dans le cadre d'un essai portant sur 165 patients atteints de psoriasis, on a comparé l’onguent de prednicarbate dosée à 0,1 % p/p à l'excipient, ces 2 préparations étant administrées 2 fois par jour pendant 21 jours. L'emploi de l’onguent de prednicarbate a entraîné une amélioration manifeste dès le septième jour, comme en témoignait la diminution significative des cotes allouées au prurit, à l'érythème et à l'ensemble des signes. Au 21e jour, l'amélioration des cotes relatives au prurit, à l'érythème et à la desquamation (p < 0,001), à l'épaississement de la peau (p < 0,05) et à l'ensemble des signes considérés (p < 0,001) était significativement plus importante dans le groupe traité que le groupe témoin. Dans le cadre d'un autre essai auquel participaient 157 patients psoriasiques, la comparaison portait sur l’onguent de prednicarbate, appliquée 2 fois par jour pendant 14 jours, et une onguent d'acétonide de triamcinolone dosée à 0,1 % p/p. Les résultats de toutes les analyses (amélioration des cotes allouées aux signes et aux symptômes et évaluation globale) indiquent que l’onguent de prednicarbate est aussi efficace d'emploi que l’onguent d’acétonide de triamcinolone dans le traitement du psoriasis, comme l'indique l'amélioration moyenne de l'état relativement à l'érythème, à l'épaississement cutané et à la desquamation observée chez 32 % à 34 % des membres des 2 groupes.
Dans le cadre d'un essai portant sur 140 patients atteints de dermatite atopique, on a comparé DERMATOP ONGUENT à l'excipient, ces 2 produits étant administrés 2 fois par jour pendant 14 jours. L'amélioration des cotes allouées à tous les principaux paramètres d'efficacité (érythème, épaississement de la peau, prurit et desquamation) était significativement plus importante dans le groupe traité par le prednicarbate que le groupe témoin dès le septième jour. Au 14e jour, l'amélioration des cotes moyennes relatives aux signes et aux symptômes et exprimée en pourcentage était presque 2 fois plus importante dans le groupe traité que le groupe témoin, et les symptômes étaient complètement disparus chez 2 fois plus de patients traités que de sujets témoins. Dans le cadre d'un autre essai auquel participaient 114 patients, la comparaison portait sur l’onguent de prednicarbate dosée à 0,1 % p/p, appliquée 2 fois par jour pendant 14 jours, et une onguent d'acétonide de triamcinolone dosée à 0,1 % p/p. Les résultats de toutes les analyses (rétrocession des signes et des symptômes et évaluation globale) indiquent que l’onguent de prednicarbate est aussi efficace d'emploi que l’onguent d’acétonide de triamcinolone dans le traitement de la dermatite atopique. Les cotes allouées le 14e jour aux principaux signes et symptômes s'étaient améliorées d'environ 50 % dans les 2 groupes.
Crème (adultes)
Dans le cadre d'un essai d'une durée de 2 semaines qui comportait une comparaison bilatérale par paires, on a comparé la crème émolliente DERMATOP CRÈME ÉMOLLIENTE et appliquée 2 fois par jour à une crème de valérate d'hydrocortisone dosée à 0,2 % w/w chez 50 patients psoriasiques. L'emploi des 2 préparations a occasionné une diminution légère ou modérée de la gravité du psoriasis modéré, sans qu'on n'observe de différence significative quant à l'efficacité.
On a mené 2 autres essais cliniques en vue de comparer DERMATOP CRÈME ÉMOLLIENTE (n = 203) à l'excipient de ce produit (n = 191) chez des personnes atteintes de psoriasis ou de dermatite atopique. Les résultats de ces 2 essais témoignent de différences significatives entre les groupes traité et témoin, qui touchent tous les paramètres considérés à chacune des visites de suivi. Après 3 semaines de traitement, l'application de DERMATOP ONGUENT avait entraîné une amélioration jugée au moins modérée chez 34 % des psoriasiques et au moins excellente chez 72 % des participants atteints de dermatite atopique.
Crème (enfants)
Suivant une répartition aléatoire, 235 enfants dont l'âge se situait entre 2 mois et 12 ans, atteints de dermatite atopique sur au moins 20 % de leur surface corporelle, ont reçu la crème de prednicarbate dosée à 0,1 % p/p ou une crème d'hydrocortisone dosée à 1 % p/p, 2 fois par jour pendant 21 jours. La crème de prednicarbate s'est révélée significativement plus efficace d'emploi que la préparation d'hydrocortisone chez ces patients. En effet, on a observé des diminutions significativement plus importantes de la gravité globale de l'atteinte (p < 0,001) et de la surface corporelle moyenne touchée (p < 0,05) chez les enfants qui recevaient le prednicarbate que les autres. Chez les enfants traités par le prednicarbate, l'amélioration des cotes allouées aux principaux signes et symptômes (érythème et induration ou papules) était significativement (p < 0,001), plus importante que chez ceux qui recevaient l'hydrocortisone, tout comme celle des cotes attribuées à la sécheresse cutanée (p < 0,05). On n'a observé aucune différence entre les 2 groupes en ce qui a trait au prurit ou aux lésions de grattage récentes.
Dans le cadre d'un autre essai, 59 enfants atteints de dermatite atopique touchant plus de 20 % de leur surface corporelle ont reçu la crème de prednicarbate 2 fois par jour pendant 21 jours consécutifs. Le traitement a entraîné une amélioration jugée bonne ou excellente de l'état de toutes les surfaces traitées à chacune des visites de suivi et à la visite finale. Au 22e jour, les cotes totales attribuées aux principaux signes et symptômes (érythème, prurit, induration ou papules, lésions de grattage récentes) avaient diminué de 85 %. On n'a observé aucun signe d'inhibition de l'axe HHS chez les 59 participants.
D'après les résultats d'une étude de tolérance générale comportant l'emploi de cette préparation chez des enfants dont l'âge se situait entre 4 et 143 mois (âge moyen de 5 ans), l'application de la crème émolliente sur au moins 20 % de la surface corporelle pendant 21 jours consécutifs n'a eu aucun effet suppresseur sur l'axe HHS.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë
On a évalué la toxicité aiguë du prednicarbate administré par gavage à des souris et des rats immatures, par injection sous-cutanée à des rats immatures et par voie topique à des lapins blancs. La dose létale moyenne (LD50) administrée par gavage s'établissait à 3102 mg/kg (plage de 2475 à 3719) chez la souris et à plus de 8000 mg/kg chez le rat. La LD50 administrée par voie sous-cutanée s'établissait à 1366 mg/kg (plage de 1101 à 1695) chez le rat. La LD50 administrée par voie topique était supérieure à 250 mg/kg chez le lapin blanc. Les principales manifestations de toxicité générale ont été jugées typiques des corticostéroïdes et comprenaient la réduction du poids corporel, l'aspect ébouriffé de la fourrure ou la chute des poils, la posture accroupie, la position ventrale, la réduction des mouvements et la diarrhée. Les altérations pathologiques étaient également caractéristiques des effets de la cortisone et comprenaient notamment la nécrose des hépatocytes et la dégénérescence graisseuse du parenchyme restant, l'atrophie de la rate, la nécrose en foyers des fibres du myocarde et la dégénérescence graisseuse de l'épithélium des tubes urinifères.
Toxicité liée à l'administration de doses multiples
On a évalué la toxicité subaiguë du prednicarbate administré par voies sous-cutanée et topique chez le rat immature, le lapin et le chien pendant des périodes allant de 20 à 90 jours.
On a administré le prednicarbate sous forme de suspension par voie sous-cutanée à des groupes de rats immatures composés de 15 mâles et de 15 femelles, à raison de 0 (excipient et solution saline), de 0,05, de 0,2 et de 0,8 mg/kg/jour pendant 90 jours. L'emploi des doses de 0,2 et de 0,8 mg/kg a entraîné une inhibition du gain pondéral liée à la dose, une baisse du nombre de lymphocytes et une augmentation du nombre de granulocytes neutrophiles. Celui de la dose de 0,8 mg/kg s'est également traduit par une légère augmentation des taux sériques des transaminases glutamiques oxalo-acétique (AST) et pyruvique (ALT) et une baisse du poids des glandes surrénales. Ces modifications étaient réversibles et ont été considérées caractéristiques de la corticothérapie à fortes doses.
Le principal produit de dégradation du prednicarbate (S 80 9402) a été administré par voie sous- cutanée pendant 2 semaines à des rats (0,1, 0,5 et 2,5 mg/kg/jour) et des chiens (0,1, 0,32 et 1,0 mg/kg/jour). Parmi les effets observés figuraient la perte pondérale, l'élévation du pH urinaire (chez les rats seulement) et d'autres observations qui concordent avec les effets connus des corticostéroïdes.
Pendant 20 jours, on a appliqué du prednicarbate, à raison de 0, 200, 500 et 1000 mg/kg/jour, sur la peau abrasée ou intacte du dos de lapins blancs répartis en 4 groupes composés de 4 mâles et de 4 femelles. Quatre lapins sont morts dû à des causes non liées au traitement; il s'agissait d'une femelle témoin, d'un mâle et d'une femelle ayant reçu la dose de 500 mg/kg et d'un mâle ayant reçu la dose de 1000 mg/kg. Les changements observés et considérés comme caractéristiques de la corticothérapie visaient le poids corporel, la numération lymphocytaire et leucocytaire, les taux des transaminases et des phosphatases alcalines, ainsi que le poids absolu et relatif du foie et des glandes surrénales. Les altérations décelées au microscope étaient également caractéristiques de la corticothérapie et comprenaient l'augmentation des réserves du foie en glucogène et l'accélération de l'involution du thymus.
Pendant 3 mois, on a injecté du prednicarbate par voie sous-cutanée, à raison de 0, de 0,1, de 0,32 et de 1,0 mg/kg/jour, dans la nuque de chiens de race beagle répartis en 4 groupes composés de 4 mâles et de 4 femelles. Dix chiens sont morts, dont 1 mâle témoin atteint de péritonite secondaire à une occlusion intestinale accidentelle accompagnée de perforation du jéjunum (45e jour), 1 femelle qui recevait la dose de 0,32 mg/kg (77e jour), en raison d'abcès étendus dans la zone d'injection, et tous les chiens, mâles et femelles, qui recevaient la dose de 1,0 mg/kg, notamment 1 femelle morte le 18e jour, les autres chiens ayant été sacrifiés le 40e jour en raison d'un état moribond lié à une infection bactérienne secondaire à l'administration du corticostéroïde. On a observé une baisse du poids corporel et une augmentation de la consommation d'eau, toutes deux liées à la dose administrée. La diarrhée était également liée à la dose administrée. De même, on a relevé une lymphopénie et une polynucléose neutrophile liées à la dose administrée; il s'agit d'effets caractéristiques de la corticothérapie. On a observé des modifications de la numération érythrocytaire, du taux d'hémoglobine et de l'hématocrite, de même que des cas d'anémie et de leucocytose; ces altérations toutes liées à la dose allaient de quasi négligeables à considérables. Dans les groupes traités à raison de 0,32 et de 1,0 mg/kg, on a noté des changements liés à la dose administrée des taux sériques d'ALT, d'AST et des phosphatases alcalines. Les altérations observées au microscope comprenaient la réduction de la taille des glandes surrénales et de la prostate, l'hypertrophie et la coloration brun argileux du foie, et la coloration brun foncé des reins. D'autres altérations microscopiques observées chez les animaux qui recevaient la dose de 0,32 mg/kg ont été attribuées à l'activité des glucocorticoïdes et se sont révélées en grande partie réversibles pendant la période de récupération; elles touchaient les glandes surrénales, le thymus, les organes des systèmes lymphatique et réticulo- endothélial, le foie, le cœur, les muscles rouges et le diaphragme.
Pendant 6 mois, on a appliqué DERMATOP ONGUENT (onguent de prednicarbate à 0,1 % p/p), à raison de 0, de 0,1, de 0,3 et de 1,0 mg/kg/jour, à des rats répartis en 4 groupes composés de 15 mâles et de 15 femelles. Deux rats sont morts, dont 1 mâle qui recevait la dose de 0,1 mg/kg, mort à la 20e semaine à cause d'un état moribond lié à un lymphosarcome métastatique, et 1 autre mâle qui recevait la dose de 0,3 mg/kg, mort d'une nécrose hépatocellulaire étendue à la 7e semaine. Les altérations liées à l'emploi du prednicarbate comprenaient l'augmentation de la fréquence d'alopécie et d'anomalies du derme sur les surfaces traitées, accompagnées d'altérations microscopiques de l'épiderme et du derme ainsi que d'altérations des follicules pileux et des annexes cutanées. On a observé d'autres altérations liées à la dose administrée et plus marquées; ces changements survenus chez les mâles et les femelles traités à raison de 1,0 mg/kg touchaient le poids corporel, les paramètres hématologiques, les taux des enzymes hépatiques, de même que la fréquence et le degré de la protéinurie et la gravité de l'involution du thymus. Il se peut que ces altérations illustrent un état d'intoxication globale chez les animaux qui recevaient la plus forte dose.
Cancérogénicité
Aucune étude de longue durée portant sur le pouvoir cancérogène du prednicarbate n'a été menée chez l'animal.
Génotoxicité
Le prednicarbate n'a pas de pouvoir mutagène, comme en témoignent les résultats du test de mutation sur Salmonella (test d'Ames) cultivée en présence ou en l'absence de la fraction microsomique S-9 et exposée à une large fourchette de doses de ce corticostéroïde. De plus, le prednicarbate n'a pas de pouvoir clastogène, comme l'ont indiqué les résultats du test du micronoyau mené sur des souris qui avaient reçu ce produit en doses allant de 1 à 160 mg/kg.
Dans le cadre du test du micronoyau, des souris réparties en 4 groupes composés de 5 mâles et de 5 femelles ont reçu une suspension de prednicarbate en dose unique de 0, de 1,0, de 12,5 et de 160,0 mg/kg par injection sous-cutanée. Comme on n'a observé aucune augmentation du nombre d'érythrocytes polychromatophiles contenant des micronoyaux, on peut conclure à l'absence de pouvoir mutagène du prednicarbate.
Dans le cadre du test d'Ames, on a mis 5 souches de Salmonella typhimurium et une souche d'Escherichia coli en présence de diverses quantités de prednicarbate allant de 4 à 500 mcg par plat de Pétri. Le prednicarbate s'est révélé dépourvu de pouvoir mutagène.
On a étudié les effets de l'administration de prednicarbate sur la reproduction. Ainsi, l'injection sous-cutanée de prednicarbate à des rats mâles et femelles, à des doses atteignant 0,20 mg/kg/jour, n'a eu aucun effet sur la fertilité des parents, la gestation et le développement postnatal des ratons. L'emploi de ce produit à raison de 0,80 mg/kg/jour s'est traduit par un léger retard de croissance touchant les fœtus et le placenta.
L'injection sous-cutanée de prednicarbate à raison de 2,24 mg/kg/jour et de 0,018 à 0,056 mg/kg/jour respectivement chez des rates Wistar et des lapines de race Himalaya gravides, pendant l'organogenèse, a eu des effets tératogènes et embryotoxiques.
Chez le rat, on a observé un léger retard du développement fœtal et une fréquence plus élevée que la normale d'épaississement et d'ondulation des côtes. Chez le lapin, on a observé une augmentation du poids du foie et une légère hausse de la mortalité fœtale intra-utérine. Chez les ratons mis au monde, on a constaté une diminution du poids du placenta et une augmentation des fréquences de fente palatine, de troubles de l'ossification du sternum, de hernie ombilicale et d'anomalies posturales visant les pattes antérieures.
Dans le cadre du test de mutation directe HGPRT (hypoxanthine guanine phosphorybosyl transférase) mené sur des fibroblastes pulmonaires de hamster mis en culture, on a évalué le pouvoir mutagène du prednicarbate, avant et après une activation métabolique. On a jugé que l'emploi de doses allant de 10 à 75 mcg/mL n'entraînait aucune mutation.
Toxicologie pour la reproduction et le développement
On a évalué le pouvoir tératogène du prednicarbate et les effets de l'administration sous-cutanée de ce produit sur la fonction de reproduction dans le cadre de 3 études portant sur le rat et de 1 étude portant sur le lapin.
On a étudié les effets du traitement par le prednicarbate sur la fertilité de rats et de rates, la gestation et le développement postnatal des ratons en administrant ce produit en suspension, à raison de 0, de 0,05, de 0,2 et de 0,8 mg/kg/jour, à des rats répartis en 4 groupes composés de 30 mâles et de 30 femelles. Chez les mâles qui recevaient les doses de 0,05 et de 0,2 mg/kg, on a observé un éclaircissement passager et local de la pilosité autour des yeux, des oreilles et sur la nuque, mais cet effet était durable chez les mâles et 3 des femelles qui recevaient la dose de 0,8 mg/kg. L'emploi de la dose de 0,8 mg/kg chez les mâles a également entraîné une horripilation attribuée au traitement. Dans les groupes traités à raison de 0,2 et de 0,8 mg/kg, une réduction du poids corporel liée à la dose administrée a été observée chez les rats et les rates. L'administration de 0,8 mg/kg de prednicarbate a occasionné un léger retard du développement fœtal et placentaire, comme en témoignait une légère altération de l'ossification chez les fœtus. On a remarqué une légère augmentation du nombre de points excédentaires d'implantation des ovules fécondés dans l'utérus des rates qui avaient mis bas; il est donc possible que ces rates aient dévoré quelques-uns de leurs petits à la mise bas.
On a étudié les effets embryotoxiques du traitement par le prednicarbate en administrant ce produit en suspension à des rates gravides réparties en 4 groupes de 20 femelles, à raison de 0, de 0,56, de 2,24 et de 9,0 mg/kg/jour, du 7e au 16e jour de la gestation. On a par la suite ajouté un groupe témoin et un autre groupe traité à raison de 9,0 mg/kg à cause de la réduction du poids des placentas observée tout particulièrement chez les rates qui recevaient le prednicarbate en fortes doses. À la dose de 2,24 mg/kg/jour, on a observé un léger ralentissement du gain pondéral des mères et une diminution du poids du foie et de la rate. Les fœtus étaient également un peu plus petits que la normale et, souvent, leurs côtes étaient épaissies et ondulées. L'emploi de la dose de 9,0 mg/kg a entraîné une horripilation, un ralentissement modéré du gain pondéral et une réduction du poids du foie et de la rate chez les mères. Il s'est également traduit par une diminution modérée du développement des fœtus dont témoignaient les anomalies de l'ossification. Les hernies ombilicales et les malformations du squelette étaient également fréquentes chez ces fœtus. Dans les groupes supplémentaires, on a pu constater que le retard de croissance fœtale et les malformations osseuses étaient réversibles après la mise bas. La mortalité fœtale prénatale et postnatale et la fréquence de fragmentation du corps des vertèbres dorsales observée chez un grand nombre de ratons étaient très légèrement plus élevées, particulièrement chez les petits élevés par leurs mères jusqu'à la période de sevrage.
On a étudié les effets du traitement par le prednicarbate sur le développement périnatal et postnatal en administrant ce produit en suspension à des rates gravides réparties en 4 groupes de 20 femelles, à raison de 0, de 0,1, de 0,5 et de 2,5 mg/kg/jour, du 17e jour de la gestation au 21e jour après la mise bas. Deux mères sont mortes, dont une rate témoin et une rate qui recevait la dose de 0,1 mg/kg ; la mortalité n'était pas liée au traitement. Chez les rates qui recevaient les doses de 0,5 et de 2,5 mg/kg, on a observé une réduction bénigne ou modérée du poids corporel pendant la lactation. Dans le groupe traité à raison de 2,5 mg/kg, une réduction du poids de la rate a été constatée chez les mères, de même qu'une légère diminution du poids des ratons à la naissance.
On a étudié les effets du traitement par le prednicarbate sur le développement des embryons en administrant ce produit en suspension à des lapines gravides réparties en 4 groupes de 15 femelles, à raison de 0, de 0,0056, de 0,0180 et de 0,0560 mg/kg/jour, du 7e au 19e jour de la gestation. Une lapine qui recevait la dose de 0,0560 mg/kg est morte dû à des causes non liées au traitement. À la dose de 0,0180 mg/kg, on a observé des anomalies posturales touchant les pattes antérieures chez 3 fœtus répartis dans 2 portées. Un des fœtus accusait un retard de croissance et avait des anomalies à la tête, à l'abdomen et aux pattes; la possibilité d'un lien causal entre le traitement et ces anomalies ne peut pas être écartée. Chez les lapines qui recevaient la dose de 0,0560 mg/kg, le poids du foie avait augmenté. On a également relevé une légère augmentation de la mortalité fœtale intra-utérine dans ce groupe. Chez les fœtus issus des lapines traitées à raison de 0,056 mg/kg, on a observé un retard de croissance, une baisse du poids des placentas et une fréquence plus élevée de fente palatine, d'anomalies de l'ossification du sternum, de hernie ombilicale et d'anomalies posturales des pattes antérieures. Enfin, une légère baisse de la viabilité des fœtus a été constatée.
Toxicologie particulière
Étude du pouvoir irritant
On a étudié le pouvoir irritant de DERMATOP ONGUENT et DERMATOP CRÈME ÉMOLLIENTE appliqué par voie topique dans le cadre de 4 études portant sur le cobaye et de 5 études portant sur le lapin.
Un des essais menés sur le cobaye visait à comparer l'application topique, sur les flancs des animaux, de prednicarbate dosé à 0,25 % p/p, de désoximétasone dosée à 0,25 % p/p et d'une solution placebo. Le deuxième essai mené portait sur des onguents de prednicarbate et de désoximétasone dosées à 0,25 % p/p, et une onguent placebo. Enfin, les 2 derniers essais portaient sur l'application topique, sur les flancs des animaux, de onguents grasses de prednicarbate dosées à 0,1 % p/p et à 0,25 % p/p, et d'une crème de prednicarbate dosée à 0,25 % p/p.
Dans chaque groupe de traitement composé de 3 mâles et de 3 femelles, on a abrasé la moitié des surfaces à traiter, puis on a couvert ces surfaces d'un pansement occlusif après l'application du produit. Les indices d'irritation s'établissaient à 0,04, à 0,04 et à 0 respectivement pour le prednicarbate dosé à 0,25 % p/p, la désoximétasone dosée à 0,25 % p/p et la solution placebo; à 0,08, à 0,08 et à 0 respectivement pour les 3 onguents étudiées dans le cadre du deuxième essai; à 0,29 et à 0,25 pour les onguents grasses de prednicarbate dosées à 0,1 % p/p et à 0,25 % p/p; et, enfin, à 0.25 % p/p pour la crème de prednicarbate. Toutes les préparations de prednicarbate ont donc été jugées non irritantes.
Chez le lapin, le premier essai portait sur le prednicarbate dosé à 0,25 % p/p, la désoximétasone dosée à 0,25 % p/p et une solution placebo; le deuxième visait à comparer l'application topique, sur les flancs des animaux, de onguents de prednicarbate et de désoximétasone dosées à 0,25 % p/p et d'une onguent placebo; les 2 autres essais portaient sur l'application topique, sur les flancs des animaux, de onguents grasses de prednicarbate dosées à 0,1 % p/p et 0,25 % p/p, et de crème de prednicarbate dosée à 0,25 % p/p. Dans chaque groupe de traitement composé de 3 mâles et de 3 femelles, on a abrasé la moitié des surfaces à traiter, puis on a couvert ces surfaces d'un pansement occlusif après l'application du produit. Les indices d'irritation s'établissaient à 0,1 pour les 3 produits étudiés dans le cadre du premier essai; à 0,01, à 0,2 et à 0,2 respectivement pour les onguents de prednicarbate et de désoximétasone dosées à 0,25 % et l’onguent placebo; à 0 et à 0,08 respectivement pour les onguents grasses de prednicarbate dosées à 0,1 % p/p et à 0,25 % p/p; et, enfin, à 0,29 pour la crème de prednicarbate. Toutes les préparations de prednicarbate ont donc été jugées non irritantes.
Dans le cadre d'un autre essai, on a instillé une dose unique de 100 mg de DERMATOP ONGUENT (onguent de prednicarbate à 0,1 % p/p) dans l'œil droit d'un lapin, sans traiter l'œil gauche aux fins de la comparaison. On n'a observé aucun signe d'irritation des muqueuses oculaires pendant la période de 24 à 72 heures qui a suivi l'application, aussi la préparation a-t-elle été considérée non irritante dans ce cas.
Les études portant sur le pouvoir irritant immédiat du prednicarbate ont été menées sur des lapins qui avaient reçu ce produit sous forme de crème dosée à 0,1 % p/p. La préparation s'est révélée non irritante pour l'œil (0,1 mL/animal) ou la peau (0,5 g/surface traitée), que celle-ci ait été abrasée ou non. On a également étudié le pouvoir irritant de DERMATOP CRÈME ÉMOLLIENTE (préparation commerciale) sur la peau de lapin, pour relever un indice d'irritation dermique immédiate de 0; on n'a observé aucune irritation, que la peau soit intacte ou abrasée.