


Monographie de produit - Doxorubicin Hydrochloride Injection (Teva Canada)
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Effets potentiels chez les femmes et les hommes | 02/2023 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Cas particuliers | 02/2023 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne s’appliquent pas au moment de l’autorisation ne sont pas inscrites.
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE ..................................... 2
TABLE DES MATIÈRES ................................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ....................................... 4
1 INDICATIONS ................................................................................................................... 4
1.1 Enfants ......................................................................................................................... 4 1.2 Personnes âgées .......................................................................................................... 5 2 CONTRE-INDICATIONS ..................................................................................................... 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ............................ 5
4 POSOLOGIE ET ADMINISTRATION .................................................................................... 6
4.2 Dose recommandée et ajustement posologique ........................................................ 6 4.4 Administration ............................................................................................................. 9 4.5 Dose oubliée .............................................................................................................. 10 5 SURDOSAGE .................................................................................................................. 10
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ......... 11
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................... 11
7.1 Cas particuliers .......................................................................................................... 19 7.1.1 Grossesse ................................................................................................................... 19 7.1.2 Allaitement ................................................................................................................ 19 7.1.3 Enfants ....................................................................................................................... 19 8 EFFETS INDÉSIRABLES .................................................................................................... 19
8.1 Aperçu des effets indésirables .................................................................................. 19 9 INTERACTIONS MÉDICAMENTEUSES .............................................................................. 21
9.2 Aperçu des interactions médicamenteuses .............................................................. 21 9.3 Interactions médicament-comportement ................................................................ 21 9.4 Interactions médicament-médicament..................................................................... 21 9.5 Interactions médicament-aliments ........................................................................... 22 9.6 Interactions médicament-plantes médicinales ......................................................... 22 9.7 Interactions médicament-épreuves de laboratoire .................................................. 22 10 PHARMACOLOGIE CLINIQUE ........................................................................................ 22
10.1 Mode d’action ........................................................................................................... 23 10.2 Pharmacodynamie ..................................................................................................... 23 10.3 Pharmacocinétique ................................................................................................... 23 11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................... 24
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION .......................................................... 24
Préparation et manipulation ....................................................................................... 24 Élimination .................................................................................................................. 25 Aiguilles, seringues, matériel jetables et réutilisables .................................................. 25 Éclaboussures et contamination .................................................................................. 25
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ......................................................................... 27
13 RENSEIGNEMENTS PHARMACEUTIQUES ...................................................................... 27
14 ESSAIS CLINIQUES ........................................................................................................ 28
15 MICROBIOLOGIE .......................................................................................................... 29
16 TOXICOLOGIE NON CLINIQUE ...................................................................................... 29
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE .............................................................. 30
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS ................................ 31
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
AVERTISSEMENT :
LE CHLORHYDRATE DE DOXORUBICINE INJECTABLE EST UN MÉDICAMENT PUISSANT QUI NE DOIT ÊTRE UTILISÉ QUE PAR DES MÉDECINS QUI CONNAISSENT BIEN LA CHIMIOTHÉRAPIE ANTICANCÉREUSE (voir 7 MISES EN GARDE ET PRÉCAUTIONS). EFFECTUER DES NUMÉRATIONS GLOBULAIRES ET DES ÉPREUVES DE LA FONCTION HÉPATIQUE RÉGULIÈREMENT. COMME IL Y A EU DES CAS DE TOXICITÉ CARDIAQUE, ON RECOMMANDE QUE LA DOSE TOTALE NE DÉPASSE PAS 550 mg/m2 DANS LE SCHÉMA POSOLOGIQUE DE 21 JOURS ET 700 mg/m2 DANS CELUI DE 1 SEMAINE. ON SUGGÈRE DE SURVEILLER L’ECG DES PATIENTS QUI ONT DÉJÀ SOUFFERT D’UNE CARDIOPATHIE, S’ILS ONT SUBI UNE RADIOTHÉRAPIE DU MÉDIASTIN OU S’ILS ONT REÇU D’AUTRES MÉDICAMENTS DE LA FAMILLE DES ANTHRACYCLINES OU DÉRIVÉS DE L’ANTHRACÈNE, AINSI QUE CELUI DES PATIENTS QUI ONT REÇU AU PRÉALABLE DES DOSES CUMULATIVES DE CHLORHYDRATE DE DOXORUBICINE INJECTABLE EXCÉDANT 400 mg/m2 DANS LE CADRE D’UN SCHÉMA POSOLOGIQUE DE 21 JOURS OU 550 mg/m2 DANS LE CADRE D’UN TRAITEMENT DE 1 SEMAINE.
1 INDICATIONS
Seul ou en association avec d’autres agents chimiothérapeutiques homologués, le chlorhydrate de doxorubicine a donné des résultats fructueux quant à la régression de nombreux types de tumeurs telles que les leucémies lymphoblastique et myéloblastique aiguës, la tumeur de Wilms, les neuroblastomes, les sarcomes des tissus mous et des os, le carcinome du sein, de l’ovaire, des testicules, de l’estomac et de la thyroïde, le carcinome transitionnel de la vessie, le carcinome spinocellulaire de la tête et du cou, les lymphomes hodgkinien et non hodgkinien et le carcinome bronchique.
On a également utilisé le chlorhydrate de doxorubicine par instillation dans la vessie pour le traitement topique de tumeurs superficielles.
De nombreuses autres tumeurs solides ont également présenté un certain degré de réponse au chlorhydrate de doxorubicine employé seul ou en association avec d’autres médicaments (voir 4 POSOLOGIE ET ADMINISTRATION). Les études menées à ce jour indiquent que le mélanome malin, le carcinome du rein, les carcinomes du gros intestin ainsi que les tumeurs du cerveau et les métastases envahissant le SNC répondent peu au traitement par le chlorhydrate de doxorubicine.
1.1 Enfants
Enfants (0 – 18 ans) : D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité du chlorhydrate de doxorubicine n’ont pas été établies chez les enfants. Par conséquent, Santé Canada n’a pas autorisé d’indication dans cette population (voir 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées (> 60 ans) : Faute de données à sa disposition, Santé Canada n’a pas autorisé d’indication dans cette population.
2 CONTRE-INDICATIONS
- Hypersensibilité au médicament, aux ingrédients entrant dans sa formulation ou aux constituants du contenant. Pour connaître la liste complète, reportez-vous à la section intitulée 6 FORME PHARMACEUTIQUE, TENEURS, COMPOSITION ET CONDITIONNEMENT de la présente monographie.
- Hypersensibilité à la doxorubicine ou à tout autre constituant du produit, aux autres anthracyclines ou anthracènediones telles que PHARMORUBICIN (chlorhydrate d’épirubicine), le chlorhydrate de daunorubicine, la mitoxantrone ou la mitomycine C.
- Aplasie médullaire marquée provoquée par l’administration antérieure d’autres antinéoplasiques ou par la radiothérapie;
- Insuffisance hépatique grave;
- Insuffisance myocardique grave;
- Antécédents récents d’infarctus du myocarde;
- Arythmies graves;
- Antécédents de cardiopathie grave;
- Patients ayant reçu des doses cumulatives maximales de doxorubicine, de daunorubicine, d’épirubicine, d’idarubicine ou d’autres anthracyclines ou anthracènediones (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Contre-indications pour l’instillation intravésicale :
- Hématurie;
- Infection des voies urinaires;
- Inflammation de la vessie.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
- La doxorubicine ne doit être administrée que sous la supervision d’un médecin ayant de l’expérience dans l’administration d’agents cytotoxiques (voir 4 POSOLOGIE ET MODE D’ADMINISTRATION).
- Une cardiomyopathie, notamment une diminution de la fraction d’éjection ventriculaire gauche ou des signes et symptômes d’insuffisance cardiaque, peut apparaître durant le traitement ou jusqu’à plusieurs années après celui-ci (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
- Tumeurs malignes secondaires : Des cas de leucémie secondaire ont été signalés chez des patients traités par des anthracyclines, y compris la doxorubicine. Le risque de leucémie myéloïde aiguë (LMA) et de syndrome myélodysplasique (SMD) augmente après un traitement par le chlorhydrate de doxorubicine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Carcinogenèse et mutagenèse, Tumeurs malignes secondaires).
- Extravasation et nécrose tissulaire : L’extravasation de la doxorubicine pendant son administration par voie i.v. peut occasionner une douleur locale, des lésions tissulaires graves (ulcération, vésication, cellulite grave), ainsi qu’une nécrose nécessitant une exérèse large de la région atteinte et une greffe de la peau. En présence de signes ou de symptômes d’extravasation, il faut cesser immédiatement la perfusion (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Extravasation).
- Dépression médullaire et séquelles : La doxorubicine peut provoquer une dépression médullaire grave. Les conséquences cliniques d’une dépression médullaire grave comprennent la fièvre, l’infection (d’origine bactérienne, fongique ou virale, p. ex. une septicémie, une infection pulmonaire, une infection des voies urinaires), le choc septique, l’hémorragie, l’hypoxie tissulaire et la mort (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets hématologiques).
- Insuffisance hépatique : La doxorubicine est éliminée principalement par voie hépatobiliaire. Il ne faut pas administrer de doxorubicine en cas d’atteinte hépatique grave (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique).
4 POSOLOGIE ET ADMINISTRATION
4.2 Dose recommandée et ajustement posologique
Divers schémas posologiques ont été utilisés. Les recommandations suivantes s’appliquent lorsque le produit est administré seul uniquement.
Administration par voie intraveineuse (i.v.)
La dose totale de CHLORHYDRATE DE DOXORUBICINE INJECTABLE administrée pendant un cycle peut varier selon que ce produit est administré seul ou en association avec d’autres agents cytotoxiques et selon l’indication.
Le schéma posologique le plus souvent utilisé comprend une injection intraveineuse unique de 60 à 75 mg/m2 à intervalles de 21 jours. Selon certains rapports, un autre schéma posologique comprenant l’administration hebdomadaire d’une dose de 20 mg/m2 entraînerait une moins grande fréquence d’insuffisance cardiaque. Enfin, la doxorubicine a également été administrée 3 jours de suite en doses de 30 mg/m2, à intervalles de 4 semaines.
- Dysfonctionnement hépatique : En présence d’une élévation de la bilirubinémie, la dose de CHLORHYDRATE DE DOXORUBICINE INJECTABLE doit être réduite de la manière suivante : si le taux de bilirubine se situe entre 1,2 et 3,0 mg/dL, la dose de départ recommandée doit être réduite de moitié; s’il est > 3 mg/dL, administrer le quart de la dose de départ recommandée. La doxorubicine ne doit pas être administrée en présence d’insuffisance hépatique grave (voir 2 CONTRE-INDICATIONS).
- Autres cas particuliers : Il peut être nécessaire d’envisager d’administrer des doses de départ plus faibles ou d’allonger l’intervalle entre les cycles si le patient a déjà reçu de nombreux traitements ou que sa moelle osseuse est atteinte, ou encore s’il s’agit d’un enfant, d’une personne âgée ou d’un patient obèse (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Incompatibilités médicamenteuses : On ne doit pas mélanger la doxorubicine et le fluorouracile (p. ex. dans le même sac à perfusion intraveineuse ou au point de raccord en Y d’une tubulure de perfusion i.v.); en effet, on a constaté que ces deux agents sont incompatibles à un point tel qu’un précipité peut se former. Si un traitement concomitant par la doxorubicine et le fluorouracile se révèle nécessaire, on recommande de rincer la tubulure de perfusion intraveineuse entre l’administration de ces deux médicaments.
Instillation intravésicale
L’instillation intravésicale n’est pas appropriée pour traiter les tumeurs de la vessie qui ont envahi la couche musculaire de la paroi vésicale. La dose de CHLORHYDRATE DE DOXORUBICINE INJECTABLE utilisée par instillation pour le traitement de carcinomes superficiels de la vessie est généralement de 50 à 80 mg dans 50 à 100 mL de chlorure de sodium injectable à 0,9 %, USP. Le temps de contact varie de 1 à 2 heures. S’assurer que l’extrémité du cathéter se trouve bien dans la lumière de la vessie avant d’instiller la solution de chlorhydrate de doxorubicine. L’instillation doit avoir lieu 1 fois par semaine pendant 4 semaines, puis à intervalles de 1 mois par la suite. Ce traitement peut continuer pendant 1 an ou plus, car aucun effet toxique général n’a été observé. La prudence s’impose lorsqu’il y a lieu de manipuler ou d’éliminer l’urine excrétée (se reporter aux 12 DIRECTIVES PARTICULIÈRES DE MANIPULATION). Porter des gants de PVC et inactiver l’urine avec 10 mL ou plus d’hypochlorite de sodium (eau de Javel domestique) jusqu’à décoloration complète.
D’autres méthodes d’administration, comme l’administration par voie intra-artérielle et la perfusion continue ou de longue durée au moyen d’une pompe à perfusion appropriée, ont également été explorées.
Les études cliniques confirment l’efficacité de l’utilisation concomitante du chlorhydrate de doxorubicine avec d’autres antinéoplasiques. Les rubriques ci-dessous présentent les médicaments qui sont utilisés concomitamment avec le chlorhydrate de doxorubicine pour chacune des tumeurs concernées.
- Leucémie lymphocytaire aiguë de l’adulte : Chlorhydrate de doxorubicine avec vincristine et prednisone ou avec cytarabine, vincristine et prednisone.
Leucémie lymphocytaire aiguë de l’enfant : Chlorhydrate de doxorubicine plus
L-asparaginase, vincristine et prednisone.
- Leucémie non lymphocytaire aiguë : Chlorhydrate de doxorubicine avec cytarabine ou avec cytarabine, vincristine et prednisone.
- Carcinome mammaire : Traitement des cas précoces ou avancés : Chlorhydrate de doxorubicine avec 5-fluorouracile et/ou cyclophosphamide, ou avec vincristine avec ou sans cyclophosphamide, ou avec un taxane.
- Carcinome bronchique non à petites cellules : Chlorhydrate de doxorubicine avec cyclophosphamide, méthotrexate et procarbazine ou avec cyclophosphamide et cisplatine.
- Carcinome bronchique à petites cellules : Chlorhydrate de doxorubicine avec vincristine ou étoposide (VP-16) et cyclophosphamide.
- Maladie de Hodgkin : Chlorhydrate de doxorubicine avec bléomycine, vincristine et dacarbazine.
- Lymphome non hodgkinien : Chlorhydrate de doxorubicine avec cyclophosphamide, vincristine et prednisone, ou bléomycine, cyclophosphamide, vincristine et prednisone.
- Carcinome de l’ovaire : Chlorhydrate de doxorubicine avec cisplatine.
- Sarcome des tissus mous : Chlorhydrate de doxorubicine avec dacarbazine ou avec dacarbazine, cyclophosphamide et vincristine.
- Carcinome de la vessie : Chlorhydrate de doxorubicine avec méthotrexate, vinblastine et cisplatine, ou cisplatine et cyclophosphamide ou avec 5-fluorouracile.
- Carcinome de l’estomac : Chlorhydrate de doxorubicine avec 5-fluorouracile et mitomycine-C.
4.4 Administration
Voie intraveineuse
L’administration minutieuse du CHLORHYDRATE DE DOXORUBICINE INJECTABLE diminue non seulement le risque d’infiltration périveineuse, mais elle peut également contribuer à réduire le risque de réactions locales, comme l’urticaire et les traînées érythémateuses le long de la veine. Une extravasation peut se produire durant l’administration intraveineuse de CHLORHYDRATE DE DOXORUBICINE INJECTABLE sans qu’il y ait nécessairement sensation de piqûre ou de brûlure, même s’il y a bel et bien retour de sang dans la seringue après aspiration. Si des signes ou des symptômes d’extravasation se manifestent, interrompre immédiatement l’injection ou la perfusion et reprendre l’administration dans une autre veine.
Les mesures suivantes sont recommandées dans le cas d’une extravasation connue ou soupçonnée de chlorhydrate de doxorubicine :
- 1. Essai d’aspiration de la solution infiltrée.
- 2. Application locale intermittente de glace pendant 3 jours.
- 3. Élévation du membre affecté.
- 4. Observation étroite de la lésion.
- 5. Demander l’avis d’un chirurgien plasticien si la douleur persiste ou que les altérations cutanées évoluent toujours après 3 ou 4 jours. En cas d’ulcération, l’excision d’une large partie de la région atteinte doit être envisagée le plus tôt possible.
Le CHLORHYDRATE DE DOXORUBICINE INJECTABLE doit être administré lentement, dans la tubulure du nécessaire pour perfusion de chlorure de sodium injectable à 0,9 %, USP, ou de dextrose injectable à 5 %, USP. Étant donné que la compatibilité du CHLORHYDRATE DE DOXORUBICINE INJECTABLE et des sacs à perfusion en polychlorure de vinyle (PVC) n’a pas été démontrée, il faut utiliser des sacs à perfusion qui ne sont pas faits de PVC. La tubulure doit être fixée à une aiguille à ailettes ou à un autre dispositif approprié, et placée de préférence dans une grosse veine. Si possible, éviter les veines qui passent au-dessus d’une articulation ou dans les membres où le retour veineux ou lymphatique est compromis. La vitesse de l’administration dépend de la taille de la veine et de la posologie, mais, afin d’éviter le risque de thrombose ou d’extravasation périveineuse, le médicament ne doit pas être administré en moins de 3 minutes ni en plus de 10. Des bouffées vasomotrices et des traînées érythémateuses le long de la veine peuvent être le signe d’une administration trop rapide. L’injection directe en bolus n’est pas recommandée, en raison du risque d’extravasation qui peut survenir même s’il y a bel et bien retour de sang dans la seringue après aspiration (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Il n’est pas recommandé de mélanger les solutions de doxorubicine à d’autres médicaments, sauf s’il existe des données spécifiques sur la compatibilité des produits en cause. L’addition de doxorubicine au 5-fluorouracile ou à l’héparine entraîne la formation d’un précipité.
Avant d’administrer un produit pour usage parentéral, vérifier, dans la mesure où la solution et le contenant le permettent, s’il contient des particules en suspension ou un précipité, s’il est clair, s’il a changé de couleur ou s’il fuit.
Instillation intravésicale
La doxorubicine doit être instillée à l’aide d’un cathéter vésical et demeurer dans la vessie pendant 1 à 2 heures. Avant d’instiller la solution de chlorhydrate de doxorubicine, on doit s’assurer que l’extrémité du cathéter se trouve bien dans la cavité vésicale. Pendant l’instillation, il faut tourner le patient afin de s’assurer que la solution entre en contact avec la totalité de la muqueuse vésicale. Afin d’éviter que la solution ne se dilue dans l’urine, indiquer au patient de ne boire aucun liquide pendant les 12 heures qui précèdent l’instillation. Une fois celle-ci terminée, dire au patient d’aller uriner.
4.5 Dose oubliée
Si vous avez manqué un traitement, communiquez avec votre médecin sans tarder pour planifier le prochain.
5 SURDOSAGE
Le surdosage aigu par le chlorhydrate de doxorubicine aggrave les effets toxiques de la mucosite, de la leucopénie et de la thrombocytopénie. Il faut hospitaliser les patients qui sont gravement immunodéprimés par suite d’un surdosage aigu, et on doit leur administrer une antibiothérapie, des transfusions de plaquettes et de granulocytes, ainsi qu’un traitement symptomatique de la mucosite.
Le surdosage chronique causé par l’administration de doses cumulatives supérieures à 550 mg/m2 accentue le risque de myocardiopathie et d’insuffisance cardiaque qui s’ensuit. Les mesures à prendre en pareil cas consistent à administrer un traitement énergique à base de digitaline et de diurétiques. L’emploi de vasodilatateurs périphériques a été recommandé.
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voies d’administration | Forme pharmaceutique / | Ingrédients non médicinaux | ||
| Teneurs / Composition | ||||
| Parentérale et intravésicale | Solution pour injection prête à l’emploi contenant 2 mg/mL (fioles de 5 mL, 25 mL et 100 mL) | Chlorure de sodium, acide chlorhydrique, hydroxyde de sodium (pour l’ajustement du pH) et eau pour injection | ||
Description
Le CHLORHYDRATE DE DOXORUBICINE INJECTABLE est une solution rouge-orange isotonique qui ne contient aucun agent de conservation.
Chaque millilitre de solution injectable contient 2 mg de chlorhydrate de doxorubicine et les ingrédients non médicinaux suivants : chlorure de sodium, eau pour injection, acide chlorhydrique et hydroxyde de sodium pour ajuster le pH à 3,0.
Le CHLORHYDRATE DE DOXORUBICINE INJECTABLE est offert dans des fioles à doses uniques munies d’un capuchon-pression qui contiennent 10 mg (1 fiole de 5 mL par boîte), 50 mg (1 fiole de 25 mL par boîte) et 200 mg (1 fiole grand format pour pharmacie de 100 mL par boîte). Les bouchons de caoutchouc des fioles ne sont pas faits de latex.
REMARQUE : L’EMPLOI DES FIOLES GRAND FORMAT POUR PHARMACIE EST RÉSERVÉ AUX HÔPITAUX QUI POSSÈDENT UN PROGRAMME RECONNU D’ADDITIFS AUX SOLUTÉS. LES FIOLES GRAND FORMAT POUR PHARMACIE NE DOIVENT ÊTRE PERFORÉES QU’UNE SEULE FOIS MAIS PEUVENT SERVIR À L’ADMINISTRATION DE PLUSIEURS DOSES PAR VOIE INTRAVEINEUSE SEULEMENT.
Incompatibilité
À moins que l’on ne dispose de données précises sur la compatibilité, on ne doit pas mélanger le CHLORHYDRATE DE DOXORUBICINE INJECTABLE avec d’autres médicaments. De plus, on doit éviter tout contact avec un produit alcalin, car il pourrait alors y avoir hydrolyse de la doxorubicine. En raison de la formation possible d’un précipité, la doxorubicine ne doit pas être mélangée à de l’héparine ni à du 5-fluorouracile.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Instillation intravésicale
L’administration de doxorubicine par voie intravésicale peut produire des symptômes de cystite chimique (tels que dysurie, polyurie, nycturie, strangurie, hématurie, inconfort vésical, nécrose de la paroi de la vessie) et de constriction de la vessie. Une attention spéciale est requise en cas de problèmes de cathétérisme (p. ex. obstruction urétrale due à des tumeurs intravésicales massives).
Carcinogenèse et mutagenèse
La doxorubicine s’est révélée génotoxique dans une batterie de tests in vivo et in vitro. Ainsi a-t-on signalé une augmentation de l’incidence de tumeurs mammaires chez la rate, tandis que la maturation des follicules a eu tendance à ralentir ou à s’arrêter chez les chiennes (voir 16 TOXICOLOGIE NON CLINIQUE).
La doxorubicine est mutagène et peut induire des bris de chromosomes dans les spermatozoïdes humains. L’oligospermie ou l’azoospermie peuvent être permanentes, mais on a observé un retour de la numération des spermatozoïdes aux valeurs normales dans certains cas. Il peut cependant s’écouler plusieurs années entre la fin du traitement et le retour de la normospermie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Effets potentiels chez les femmes et les hommes).
Tumeurs malignes secondaires
Des cas de leucémie secondaire, avec ou sans phase préleucémique, ont été signalés chez des patients traités par des inhibiteurs de la topoisomérase II, dont des anthracyclines comme la doxorubicine. La leucémie secondaire est plus fréquente lorsque les anthracyclines sont combinées à des antinéoplasiques altérant l’ADN (0,5 %), lorsque les patients ont reçu de fortes doses d’agents cytotoxiques au préalable, ou lorsque les doses d’anthracyclines sont augmentées ou que le traitement est combiné à une radiothérapie (2,5 %). Dans deux essais distincts sur le traitement adjuvant du cancer du sein chez la femme, la fréquence cumulée des leucémies secondaires allait de 0,2 % après 5 ans à 1,5 % après 10 ans. La leucémie secondaire peut se manifester après une période de latence de 1 à 3 ans, et parfois même jusqu’à 10 ans après le traitement.
Les enfants sont également exposés au risque de leucémie myéloïde aiguë.
Appareil cardiovasculaire
On a signalé des cas d’arythmies aiguës menaçant le pronostic vital pendant l’administration de chlorhydrate de doxorubicine ou quelques heures après (voir 8 EFFETS INDÉSIRABLES).
Fonction cardiaque
La cardiotoxicité est un risque inhérent au traitement par les anthracyclines qui peut donner lieu à des manifestations précoces (aiguës) ou tardives.
Manifestations précoces (aiguës)
Les manifestations cardiotoxiques de la doxorubicine consistent principalement en tachycardie sinusale et/ou en anomalies de l’ECG, par exemple en modifications non spécifiques du segment ST ou de l’onde T.
Des cas de tachyarythmie, comprenant contractions ventriculaires prématurées et tachycardie ventriculaire, de bradycardie, de bloc auriculoventriculaire et de bloc de branche ont également été signalés. En règle générale, ces effets ne sont pas prédictifs d’une cardiotoxicité subséquente, sont rarement importants sur le plan clinique et ne commandent habituellement pas l’interruption du traitement par la doxorubicine.
Manifestations tardives
Les manifestations cardiotoxiques tardives de la doxorubicine surviennent habituellement lorsque le traitement est déjà bien installé ou encore 2 ou 3 mois après la fin de ce dernier, mais des effets plus tardifs se manifestant plusieurs mois, voire plusieurs années, après la fin du traitement ont aussi été signalés. La myocardiopathie tardive se manifeste par une réduction de la fraction d’éjection du ventricule gauche (FEVG) et/ou par des signes et symptômes d’insuffisance cardiaque tels que la dyspnée, l’œdème pulmonaire, l’œdème déclive, la cardiomégalie et l’hépatomégalie, l’oligurie, l’ascite, l’épanchement pleural et le rythme de galop. Des effets subaigus tels que la péricardite ou la myocardite ont également été signalés. L’insuffisance cardiaque menaçant le pronostic vital est la forme la plus grave de myocardiopathie induite par les anthracyclines et constitue la manifestation toxique limitant la dose cumulative.
Estimée entre 1 % et 2 % à une dose totale cumulée de 300 mg/m2, le risque d’insuffisance cardiaque croît de façon marquée une fois ce seuil atteint, s’établissant entre 3 % et 5 % à 400 mg/m2, entre 5 % et 8 % à 450 mg/m2 et entre 6 % et 20 % à 500 mg/m2 lorsque le chlorhydrate de doxorubicine est administré toutes les 3 semaines. ON RECOMMANDE DONC QUE LA DOSE MAXIMALE CUMULÉE DE CHLORHYDRATE DE DOXORUBICINE INJECTABLE NE DÉPASSE PAS 550 mg/m2.
La dose totale de CHLORHYDRATE DE DOXORUBICINE INJECTABLE administrée au patient doit tenir compte des traitements antérieurs avec des composés apparentés, comme l’épirubicine et la daunorubicine ou des dérivés de l’anthracène, ainsi que de la radiothérapie du médiastin.
Les facteurs de risque de cardiotoxicité comprennent les maladies cardiovasculaires actives ou latentes, la radiothérapie, concomitante ou antérieure, du médiastin ou du péricarde, l’administration antérieure d’autres anthracyclines ou anthracènediones ainsi que l’emploi concomitant d’agents qui dépriment la contractilité du myocarde ou de médicaments cardiotoxiques. Il ne faut pas administrer d’anthracyclines — y compris de la doxorubicine — avec d’autres agents cardiotoxiques, sauf si la fonction cardiaque du patient est étroitement surveillée.
Les patients qui entreprennent un traitement par des anthracyclines après avoir reçu d’autres agents cardiotoxiques, et notamment des agents dotés d’une longue demi-vie (p. ex. le trastuzumab), peuvent également être plus exposés aux effets toxiques pour le cœur. La demi-vie rapportée du trastuzumab est de quelque 28 à 38 jours. Le trastuzumab peut demeurer dans le sang jusqu’à 7 mois. C’est pourquoi, dans la mesure du possible, il faut éviter d’administrer des anthracyclines moins de 7 mois après un traitement par le trastuzumab. Autrement, on recommande de surveiller attentivement la fonction cardiaque.
La fonction cardiaque des patients qui reçoivent de fortes doses cumulatives et de ceux qui ont des facteurs de risque doit être surveillée de près. Bien que les manifestations cardiotoxiques de la doxorubicine puissent apparaître à de plus faibles doses cumulatives indépendamment de la présence de facteurs de risque cardiaques, il y a davantage de chances que la cardiotoxicité se manifeste à des doses cumulatives plus faibles si le patient présente de tels facteurs de risque.
De récentes études montrent que les enfants et les adolescents sont davantage exposés au risque de cardiotoxicité tardive (jusqu’à 15 ans) après l’administration de doxorubicine. Les femmes peuvent être plus à risque que les hommes. On recommande d’effectuer des évaluations périodiques de la fonction cardiaque, par exemple de la FEVG par ECHO ou MUGA, afin de surveiller l’apparition de cet effet (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Effets vasculaires
L’injection de doxorubicine dans une petite veine ou l’injection répétée dans la même veine peuvent causer une phlébosclérose. On peut réduire le risque de phlébite ou de thrombophlébite au point d’injection en respectant la technique d’administration recommandée (voir 4 POSOLOGIE ET ADMINISTRATION).
Tout comme dans le cas d’autres agents cytotoxiques, des cas de thrombophlébite et de phénomène thrombo-embolique, dont l’embolie pulmonaire (parfois fatale), ont été signalés par pure coïncidence avec la doxorubicine.
Contamination
Potentialisation de la toxicité des autres antinéoplasiques
Le CHLORHYDRATE DE DOXORUBICINE INJECTABLE peut potentialiser la toxicité des autres agents anticancéreux. C’est ainsi qu’on a signalé une exacerbation de la cystite hémorragique induite par le cyclophosphamide et une augmentation de l’hépatotoxicité de la 6-mercaptopurine. On a également signalé que le chlorhydrate de doxorubicine augmentait les effets toxiques de la radiothérapie sur le myocarde, les muqueuses, la peau et le foie.
Par conséquent, avant de lui administrer de la doxorubicine, il faut attendre que le patient se soit rétabli des effets toxiques aigus (p. ex. stomatite, neutropénie, thrombocytopénie et infections généralisées) causés par un traitement cytotoxique précédent.
Système endocrinien et métabolisme
Syndrome de lyse tumorale
La doxorubicine peut entraîner une hyperuricémie, vu l’important catabolisme des purines qui accompagne la lyse rapide des cellules néoplasiques (syndrome de lyse tumorale) observée pendant le traitement. Il faut donc vérifier les taux sanguins d’acide urique, de potassium, de calcium, de phosphate et de créatinine après le traitement initial. Afin de réduire au minimum le risque de complications consécutives au syndrome de lyse tumorale, il convient de prévenir l’hyperuricémie en procédant à l’hydratation du patient et à l’alcalinisation de ses urines, et en administrant de l’allopurinol à titre préventif.
Effets gastro-intestinaux
La doxorubicine est émétogène. Une mucosite ou une stomatite apparaissent généralement peu après l’administration du médicament; dans les cas graves, celles-ci peuvent aboutir à une ulcération de la muqueuse après quelques jours. La plupart des patients se seront remis de cet effet indésirable au bout de la troisième semaine de traitement.
Des cas de colite nécrosante se manifestant par une typhlite (inflammation du cæcum), par des selles sanguinolentes ainsi que par des infections graves et parfois mortelles ont été associés à l’administration de chlorhydrate de doxorubicine par bolus i.v. pendant 3 jours, en association avec de la cytarabine administrée par perfusion quotidienne continue pendant 7 jours ou plus.
Effets génito-urinaires
Le chlorhydrate de doxorubicine peut rendre l’urine rouge pendant 1 ou 2 jours après l’administration; il faut donc avertir les patients qui suivent un traitement actif que pareil phénomène peut se produire.
Effets hématologiques
L’emploi de la doxorubicine, comme des autres agents cytotoxiques, peut entraîner une dépression grave de la moelle osseuse. On doit donc établir le profil hématologique du patient ainsi que la formule leucocytaire avant et pendant chaque cycle de traitement par la doxorubicine. La leucopénie et/ou la granulocytopénie (neutropénie) dose-dépendantes réversibles sont les manifestations prédominantes de toxicité hématologique de la doxorubicine et constituent la toxicité aiguë la plus courante responsable de la limite à l’augmentation posologique. En règle générale, leur nadir survient entre 10 et 14 jours après l’administration du médicament et, dans la plupart des cas, la numération des leucocytes et des neutrophiles est retournée à la normale au bout de 21 jours. Une thrombocytopénie et une anémie peuvent également survenir. Les conséquences cliniques d’une myélodépression grave comprennent la fièvre, les infections, la septicémie, le choc septique, l’hémorragie, l’hypoxie tissulaire et le décès. En cas de toxicité hématologique, il peut être nécessaire de réduire la dose de CHLORHYDRATE DE DOXORUBICINE INJECTABLE, ou encore de suspendre ou de reporter le traitement. Une dépression médullaire grave persistante peut se traduire par une surinfection ou une hémorragie.
Dans une étude menée chez des patientes atteintes d’un cancer du sein au stade précoce (National Surgical Adjuvant Breast and Bowel Project B-15), la fréquence des cas de dépression médullaire grave a été de 0,3 % pour la leucopénie de grade 4, de 3 % pour la leucopénie de grade 3 et de 0,1 % pour la thrombocytopénie de grade 4. La toxicité hématologique associée au chlorhydrate de doxorubicine se manifeste principalement par une neutropénie réversible dont l’intensité dépend de la dose administrée. Lorsque le chlorhydrate de doxorubicine est administré tous les 21 jours, le nombre de neutrophiles atteint son nadir de 10 à 14 jours après l’administration et, dans la plupart des cas, est de retour à une valeur normale le 21e jour. Une anémie peut également survenir.
Fonctions hépatique/biliaire/pancréatique
La doxorubicine subit un important métabolisme hépatique et est principalement éliminée par voie hépatobiliaire. La toxicité du CHLORHYDRATE DE DOXORUBICINE INJECTABLE aux doses recommandées est plus élevée en présence d’insuffisance hépatique; c’est pourquoi on recommande d’évaluer la fonction hépatique du patient avant et pendant le traitement, en procédant aux épreuves standard telles que la mesure de l’AST, de l’ALT, de la phosphatase alcaline et de la bilirubine. La clairance de la doxorubicine peut être plus faible chez les patients qui ont un taux de bilirubine élevée, aussi la toxicité globale peut-elle être plus élevée. On suggère par conséquent d’administrer de plus faibles doses chez ces patients (voir 4 POSOLOGIE ET ADMINISTRATION). Les patients souffrant d’insuffisance hépatique grave ne devraient pas recevoir de doxorubicine (voir 2 CONTRE-INDICATIONS).
Système immunitaire
Effets immunosuppressifs / sensibilité accrue aux infections
L’administration de vaccins à virus vivants ou à virus vivants atténués à des patients immunodéprimés par des agents chimiothérapeutiques, y compris la doxorubicine, peut entraîner une infection grave, voire mortelle. Ces vaccins sont à proscrire chez les patients qui reçoivent de la doxorubicine. Les vaccins à virus morts ou inactivés peuvent cependant leur être administrés. Toutefois, la réponse vaccinale peut être diminuée dans ces cas.
Surveillance et épreuves de laboratoire
Le traitement initial par le CHLORHYDRATE DE DOXORUBICINE INJECTABLE nécessite une surveillance étroite du patient ainsi que des épreuves de laboratoire complètes. Comme les autres agents cytotoxiques, le CHLORHYDRATE DE DOXORUBICINE INJECTABLE peut provoquer une hyperuricémie consécutive à la lyse rapide des cellules néoplasiques, en particulier chez les leucémiques. Le clinicien doit donc surveiller les taux d’acide urique et la biochimie du sang de son patient, et être prêt à administrer un traitement de soutien ou un traitement pharmacologique afin de corriger cette situation. Les complications potentielles du syndrome de lyse tumorale peuvent être prévenues ou réduites par l’hydratation du patient, par l’alcalinisation des urines et l’administration d’allopurinol.
Il faut effectuer un bilan hématologique, comprenant une formule leucocytaire, avant et pendant chaque cycle de traitement par la doxorubicine.
Il est recommandé d’évaluer la fonction hépatique en dosant les paramètres biologiques classiques comme l’ALAT, l’ASAT, les phosphatases alcalines et la bilirubine.
La clairance générale de la doxorubicine est moins élevée chez les patients obèses (c.-à-d. > 130 % du poids idéal; voir 4.2 Dose recommandée et ajustement posologique, Autres cas particuliers).
Avant d’entreprendre le traitement par la doxorubicine, on doit évaluer la fonction cardiaque du patient, puis la surveiller pendant toute la durée du traitement, afin de réduire au minimum le risque d’atteinte cardiaque grave. On peut réduire ce risque en mesurant régulièrement la FEVG pendant le traitement, de manière à pouvoir interrompre ce dernier immédiatement, dès le premier signe d’altération fonctionnelle. Parmi les méthodes d’évaluation quantitative convenant à la mesure répétée de la FEVG, mentionnons l’angiographie isotopique multiplane (MUGA) et l’échocardiographie. On recommande d’évaluer la fonction cardiaque initiale en jumelant l’ECG à l’angiographie MUGA ou à l’échocardiographie, surtout en présence de facteurs de risque favorisant la cardiotoxicité. Il faut évaluer de nouveau la FEVG par angiographie isotopique multiplane ou échocardiographie, surtout si la dose cumulative d’anthracycline est élevée (p. ex. ≥ 450 mg/m2). La technique d’évaluation employée doit être la même pendant toute la durée du suivi.
Le CHLORHYDRATE DE DOXORUBICINE INJECTABLE n’est pas un agent antimicrobien.
Santé reproductive : Effets potentiels chez les femmes et les hommes
Fécondité
Chez la femme, l’administration de doxorubicine peut entraîner une infertilité pendant le traitement et causer une aménorrhée. L’ovulation et les règles semblent reprendre une fois le traitement terminé, mais une ménopause précoce peut s’installer.
La doxorubicine s’est révélée toxique pour les organes reproducteurs mâles dans les études menées chez l’animal, son administration ayant produit une atrophie des testicules, une dégénérescence diffuse des tubes séminifères ainsi qu’une hypospermie.
La doxorubicine est mutagène et peut induire des altérations chromosomiques dans les spermatozoïdes de l’être humain. L’oligospermie ou l’azoospermie peuvent être permanentes, mais dans certains cas, on a signalé un retour de la numération des spermatozoïdes à la normale. Cette normalisation peut survenir plusieurs années après la fin du traitement (voir 7 MISES EN GARDE ET PRECAUTIONS, Carcinogenèse et mutagenèse). Les hommes qui reçoivent un traitement par la doxorubicine doivent utiliser une méthode de contraception fiable.
Avant de commencer le traitement, hommes et femmes doivent les uns comme les autres demander conseil sur les mesures à prendre pour préserver leur fécondité.
Toxicité embryo-fœtale
La doxorubicine peut être génotoxique. Par conséquent, qu’ils soient de sexe masculin ou féminin, les patients qui reçoivent de la doxorubicine doivent employer une méthode de contraception fiable durant le traitement et pendant une certaine période une fois celui-ci terminé (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Effets potentiels chez les femmes et les hommes, Femmes en âge de procréer/Contraception chez l’homme et chez la femme). Les patients qui souhaitent avoir des enfants après la fin du traitement doivent, le cas échéant, être orientés vers un service de counselling génétique.
Femmes en âge de procréer/Contraception chez l’homme et chez la femme
Les femmes en âge de procréer doivent être avisées d’éviter de devenir enceintes durant le traitement et d’utiliser un moyen de contraception fiable pendant l’administration de la doxorubicine et au moins 6 mois et 10 jours après avoir reçu la dernière dose. Les hommes qui ont une partenaire nubile doivent être avisés d’utiliser un moyen de contraception fiable pendant le traitement par la doxorubicine et pendant au moins 3 mois et 10 jours après l’administration de la dernière dose.
Peau
Extravasation
L’extravasation de doxorubicine durant l’injection intraveineuse peut produire une douleur locale ainsi que de graves lésions (vésication, cellulite grave) et une nécrose tissulaires. En cas de signes ou de symptômes d’extravasation, interrompre immédiatement l’injection ou la perfusion.
7.1 Cas particuliers
7.1.1 Grossesse
Le potentiel embryotoxique de la doxorubicine a été confirmé par des épreuves in vitro et in vivo. Administrée à des rates avant et pendant l’accouplement, la grossesse et l’allaitement, la doxorubicine a provoqué des effets toxiques chez la mère comme chez les fœtus.
La doxorubicine a déjà été jugée responsable de lésions fœtales chez une femme enceinte qui en avait reçu. Les femmes qui reçoivent de la doxorubicine pendant la grossesse ou qui deviennent enceintes durant le traitement doivent être averties des dangers potentiels pour le fœtus.
7.1.2 Allaitement
La doxorubicine est sécrétée dans le lait maternel. Compte tenu du risque de réactions graves chez les nourrissons de mères qui reçoivent du CHLORHYDRATE DE DOXORUBICINE INJECTABLE, celles-ci ne doivent pas allaiter durant leur chimiothérapie, ni durant une période d’au moins 10 jours suivant l’administration de la dernière dose.
7.1.3 Enfants
Les enfants sont plus exposés à la leucémie secondaire que le reste de la population. Des manifestations cardiotoxiques précoces et tardives ont été décrites chez les enfants. Au cours du suivi à long terme, plus de 20 % des enfants peuvent en venir à souffrir d’un dysfonctionnement cardiaque subclinique et 5 % pourront être affligés d’une insuffisance cardiaque. Cette cardiotoxicité à long terme peut être associée à la dose de doxorubicine.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables suivants ont été observés lors du traitement par le chlorhydrate de doxorubicine :
Appareil cardiovasculaire : tachycardie sinusale, anomalies de l’ECG, tachyarythmies, bloc auriculoventriculaire, bloc de branche, réduction asymptomatique de la fraction d’éjection du ventricule gauche (FEVG), insuffisance cardiaque, arythmies aiguës menaçant le pronostic vital pendant l’administration du chlorhydrate de doxorubicine ou dans les quelques heures qui suivent (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire)
Hématopoïèse : leucopénie, neutropénie, anémie, thrombopénie, hémorragie
Appareil digestif : anorexie, nausées et vomissements, déshydratation, mucosite et stomatite, hyperpigmentation de la muqueuse buccale, œsophagite, douleurs abdominales, érosions de la muqueuse gastrique, hémorragies du tube digestif, diarrhée, colite
Fonction hépatique : variation des taux des transaminases, hyperuricémie
Système endocrinien : aménorrhée, bouffées vasomotrices, oligospermie, azoospermie, gain pondéral
Fonction visuelle : conjonctivite, kératite, larmoiement
Peau : alopécie, effets toxiques locaux, éruption cutanée et prurit, altérations cutanées, nécrose tissulaire locale grave lors de l’injection intraveineuse, risque d’extravasation,
hyperpigmentation de la peau et des ongles, photosensibilité, hypersensibilité de la peau antérieurement irradiée (recrudescence d’un effet cutané lié à une radiothérapie antérieure), urticaire, érythème des extrémités,
érythrodysesthésie palmo-plantaire
Appareil circulatoire : phlébite, thrombophlébite, accidents thromboemboliques
Appareil urinaire : coloration rouge des urines pendant 1 ou 2 jours après
l’administration
Effets vésicaux locaux : douleur, hémorragie et réduction occasionnelle de la capacité vésicale due à l’instillation
Effets locaux : cellulite grave, vésication, nécrose tissulaire due à l’extravasation, traînées érythémateuses le long de la veine à proximité du point d’injection (voir 4 POSOLOGIE ET ADMINISTRATION)
Autres effets : anaphylaxie, infection, septicémie, leucémie lymphocytaire aiguë, leucémie myélogène aiguë, malaise ou asthénie, fièvre, frissons, choc, sensibilité croisée à la lincomycine
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le chlorhydrate de doxorubicine s’emploie principalement en association avec d’autres agents cytotoxiques. Le pouvoir toxique de ces agents peut donc s’additionner, surtout en ce qui a trait aux effets sur les fonctions médullaire et hématologique et aux effets sur l’appareil digestif (voir 7 MISES EN GARDE ET PRÉCAUTIONS). L’administration de doxorubicine en association avec d’autres agents potentiellement cardiotoxiques, de même que l’emploi concomitant d’autres composés agissant sur le cœur (p. ex. bloqueurs des canaux calciques), exige que l’on surveille la fonction cardiaque pendant toute la durée du traitement. Les altérations de la fonction hépatique consécutives à des traitements concomitants peuvent perturber le métabolisme, la pharmacocinétique, l’efficacité thérapeutique ou la toxicité de la doxorubicine.
9.3 Interactions médicament-comportement
On n’a pas établi si ce médicament a des effets sur le comportement.
9.4 Interactions médicament-médicament
Les interactions médicamenteuses suivantes ont été rapportées dans la documentation médicale :
- Augmentation possible des concentrations plasmatiques de la doxorubicine et/ou de ses métabolites à la suite de l’administration préalable de paclitaxel; cette interaction pharmacocinétique dépend du schéma posologique (horaire et séquence d’administration, dose et durée de la perfusion, de même qu’intervalle d’administration); certaines données montrent que cet effet est mineur quand cette anthracycline est administrée avant le paclitaxel;
- Augmentation de l’élimination de la doxorubicine causée par le phénobarbital;
- Réduction possible des concentrations de phénytoïne causée par la doxorubicine;
- Inhibition possible de la biotransformation hépatique de la doxorubicine causée par la streptozocine;
- Exacerbation de la cystite hémorragique provoquée par le cyclophosphamide;
- Augmentation de l’hépatotoxicité de la 6-mercaptopurine;
- « Récidive » de pneumopathie inflammatoire aiguë causée par l’administration concomitante d’actinomycine D dans des délais variables après une radiothérapie locale chez l’enfant;
- Augmentation de l’ASC de la doxorubicine pouvant atteindre 47 % par suite de l’administration concomitante de sorafénib à 400 mg 2 fois par jour; on ignore l’importance clinique de cette observation; le chlorhydrate de doxorubicine n’est pas indiqué en association avec le sorafénib;
Interactions médicamenteuses d’importance clinique avec des inhibiteurs de la P-gp (p; ex;
le vérapamil) ayant entraîné des concentrations plasmatiques de doxorubicine jusqu’à 2 fois plus élevées et une dépression médullaire plus marquée; la doxorubicine est un substrat de la glycoprotéine P (P-gp);
- Augmentation possible des concentrations plasmatiques de doxorubicine et de son métabolite actif, le doxorubicinol, pouvant atteindre 55 % et 443 %, respectivement, lors de l’administration concomitante de cyclosporine; cette augmentation est vraisemblablement causée par une diminution de la clairance de la molécule mère et un ralentissement de la biotransformation du doxorubicinol; selon des rapports publiés dans la littérature médicale, l’ajout de cyclosporine à la doxorubicine causerait une toxicité hématologique plus profonde et plus prolongée que celle qui a été observée avec la doxorubicine employée seule; des cas de coma et de convulsions ayant causé la mort ont également été observés à la suite de l’administration concomitante de cyclosporine et de doxorubicine et ont été décrits dans la littérature.
9.5 Interactions médicament-aliments
On n’a pas établi s’il existe des interactions entre ce médicament et les aliments.
9.6 Interactions médicament-plantes médicinales
On n’a pas établi s’il existe des interactions entre ce médicament et les plantes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre ce médicament et les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
Administré par voie intraveineuse, la doxorubicine quitte rapidement le compartiment plasmatique des rongeurs pour atteindre le foie, la rate, les reins, les poumons et le cœur. L’excrétion du médicament est lente se fait principalement par le foie.
Chez l’homme aussi la doxorubicine quitte rapidement le plasma et possède un large volume de distribution, ce qui suggère qu’il se retrouve en grande quantité dans les tissus. L’excrétion urinaire, comme le montrent les études fluorométriques, est minime. Seuls 5 % du médicament sont excrétés par cette voie durant les cinq premiers jours, ce qui suggère une liaison tissulaire prolongée. L’administration d’une dose de 1,5 mg/kg de doxorubicine marquée au tritium a permis d’observer qu’environ 50 % du médicament se retrouve dans les fèces après 7 jours, sous forme radioactive. Chez les patients souffrant d’insuffisance hépatique par contre, l’excrétion fécale ne comptait que pour 20 %. Le métabolisme de la doxorubicine a lieu principalement dans le foie et conduit au doxorubicinol et à plusieurs autres dérivés aglycones. Environ 50 % du médicament est excrété tel quel dans la bile et 30 % sous forme de conjugués. L’excrétion biliaire a été mesurée chez un patient durant une semaine; 40 % de la dose administrée a été retrouvée dans la bile sous forme de dérivé fluorescent.
Les principaux produits observés par fluorescence, tant dans l’urine que dans la bile, étaient la doxorubicine, suivie du doxorubicinol. Chez les patients souffrant de dysfonctionnement hépatique, les études pharmacocinétiques ont montré la présence de métabolites du chlorhydrate de doxorubicine en concentrations qui sont demeurées longtemps élevées dans le plasma, et qui ont été associées à une toxicité clinique très importante. Il est donc nécessaire de réduire la dose par paliers chez ces patients.
Ni la doxorubicine, ni aucun de ses métabolites fluorescents n’ont pu être détectés dans des échantillons de liquide céphalorachidien prélevés à divers intervalles chez des sujets ayant reçu de la doxorubicine. Ces patients comprenaient des sujets souffrant de leucémie méningée avec métastases cérébrales, condition dans laquelle la barrière hémato-encéphalique peut très bien être altérée.
10.1 Mode d’action
Bien qu’il ne soit pas entièrement élucidé, le mode d’action du chlorhydrate de doxorubicine repose essentiellement sur le fait que ce médicament se lie de manière spécifique à l’ADN, provoquant ainsi une inhibition de la synthèse des acides nucléiques.
10.2 Pharmacodynamie
Les études effectuées sur des cultures cellulaires ont permis d’observer les propriétés suivantes : pénétration rapide du médicament à l’intérieur de la cellule, liaison à la chromatine périnucléolaire, inhibition rapide de la mitose et de la synthèse des acides nucléiques, mutagenèse et apparition d’aberrations chromosomiques. Les études animales ont permis, quant à elles, d’observer les effets suivants envers de nombreuses tumeurs expérimentales : immunodépression, carcinogenèse chez les rongeurs, induction de divers effets toxiques (comprenant une toxicité cardiaque progressive ou tardive), myélodépression chez toutes les espèces et atrophie des testicules chez les rats et les chiens.
10.3 Pharmacocinétique
Les résultats des études pharmacocinétiques montrent que le chlorhydrate de doxorubicine injectable, ordinaire ou radiomarqué, est rapidement éliminé du plasma après administration intraveineuse et se lie fortement aux tissus. Comme en témoigne la fluorimétrie, environ 4 % à 5 % de la dose administrée sont excrétées dans l’urine en l’espace de 5 jours. L’excrétion biliaire est la principale voie d’élimination, 40 % à 50 % de la dose administrée étant récupérée dans la bile ou les fèces au bout de 7 jours. L’altération de la fonction hépatique ralentit l’excrétion, ce qui entraîne une augmentation de la rétention de la doxorubicine et provoque une accumulation dans le plasma et les tissus. La doxorubicine ne traverse pas la barrière hémato-encéphalique.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver les fioles au réfrigérateur (2 °C à 8 °C), dans leur boîte, jusqu’au moment de l’emploi. Jeter toute solution inutilisée.
La solution injectable peut former un produit gélifié si elle est conservée au réfrigérateur. Ce produit gélifié redevient généralement une solution légèrement visqueuse, puis mobile, après une équilibration à une température ambiante contrôlée (de 15 °C à 25 oC) pendant une période de 2 à 4 heures, tout au plus.
En raison du risque de contamination microbienne, administrer le contenu de la fiole grand format pour pharmacie dans les 8 heures suivant la perforation du bouchon. Le contenu des seringues remplies à même la fiole grand format pour pharmacie doit être administré en l’espace de 24 heures après la perforation du bouchon si les seringues sont conservées à la température ambiante, ou de 48 heures, si elles sont réfrigérées.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Préparation et manipulation
- 1. Le personnel affecté à la préparation de ce médicament doit avoir reçu la formation nécessaire relativement aux techniques de reconstitution et de manipulation de ce produit. Les femmes enceintes ne doivent pas manipuler cet agent.
- 2. Les solutions d’antinéoplasiques doivent être préparées dans une hotte à flux laminaire vertical (enceinte de biosécurité de classe II). La surface de travail doit être recouverte de papier absorbant jetable doublé d’une pellicule de plastique.
- 3.
Les personnes qui préparent les solutions de CHLORHYDRATE DE DOXORUBICINE
INJECTABLE doivent porter des gants de PVC, des lunettes de sûreté et des vêtements protecteurs, tels qu’un sarrau et un masque. En cas de contact avec la peau ou les muqueuses, laver immédiatement la région affectée à l’eau et au savon, ou encore rincer au bicarbonate de sodium. Ne pas frotter la peau avec une brosse et toujours se laver les mains après avoir retiré les gants.
- 4.
En cas de contact oculaire, tenir la paupière de l’œil touché ouverte et rincer abondamment
à l’eau claire pendant au moins 15 minutes, puis consulter immédiatement un médecin.
- 5. Les personnes qui manipulent et préparent régulièrement des antinéoplasiques doivent subir des examens hématologiques fréquents.
- 6.
Instructions relatives à l’emploi de fioles grand format pour pharmacie
L’usage des fioles grand format pour pharmacie doit être réservé aux hôpitaux ayant un programme reconnu d’additifs aux solutés pour administration par voie i.v. La fiole grand format ne doit être perforée qu’une seule fois, mais elle peut servir à l’administration de plusieurs doses, par voie i.v. seulement.
La perforation doit être faite avec un dispositif de transfert ou d’administration stérile approprié. L’emploi répété d’une même seringue n’est pas recommandé, car cela peut causer des fuites et augmenter le risque de contamination microbienne et particulaire.
Dans une aire de travail appropriée telle qu’une hotte à flux laminaire, essuyer le bouchon de la fiole avec un tampon imbibé de solution antiseptique. Introduire le dispositif de transfert dans la fiole. Aspirer le contenu de la fiole dans une ou plusieurs seringues stériles en respectant minutieusement les règles de l’asepsie. En raison du risque de contamination microbienne, administrer le contenu de la fiole grand format pour pharmacie dans les 8 heures suivant la perforation du bouchon. Jeter toute solution inutilisée. Le contenu des seringues remplies à même la fiole grand format pour pharmacie doit être administré en l’espace de 24 heures après la perforation du bouchon si les seringues sont conservées à la température ambiante, ou de 48 heures, si elles sont réfrigérées.
Élimination
- 1. Porter des gants de PVC ainsi qu’un sarrau et un masque jetables afin d’éviter le contact avec la peau et l’inhalation des particules aéroportées.
- 2. Tout le matériel (aiguilles, seringues, flacons, etc.) ayant été en contact avec la doxorubicine doit être scellé séparément dans des sacs en plastique avec une étiquette mentionnant que le contenu est dangereux. Ce matériel doit être incinéré à 1000 °C ou plus. Les contenants scellés peuvent exploser s’ils sont trop serrés.
- 3.
Si l’incinération est impraticable, le CHLORHYDRATE DE DOXORUBICINE INJECTABLE peut
être neutralisé par addition d’hypochlorite de sodium (eau de Javel domestique) dans la fiole en quantité suffisante pour décolorer le produit. Prendre soin d’évacuer le chlore qui est généré durant la destruction, afin de ne pas créer de surpression. Jeter de façon sûre le produit neutralisé.
Aiguilles, seringues, matériel jetables et réutilisables
Rincer le matériel avec une quantité appropriée d’hypochlorite de sodium. Jeter la solution et le matériel jetable de manière sûre. Laver à fond le matériel réutilisable à l’eau et au savon.
Éclaboussures et contamination
Porter des gants, un masque et des vêtements protecteurs. Neutraliser la poudre ou le liquide renversés avec de l’hypochlorite de sodium (teneur en chlore actif : 1 %). Essuyer les éclaboussures soigneusement avec un morceau de gaze (ou une serviette), puis laver la surface contaminée à l’eau et absorber de nouveau le liquide dans de la gaze. Sceller le tout dans un double sac de polyéthylène et identifier comme déchets dangereux. Éliminer ces déchets par incinération ou par toute autre méthode approuvée. Les personnes affectées au nettoyage des éclaboussures doivent se laver les mains à l’eau et au savon.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Chlorhydrate de doxorubicine
Dénomination systématique : Chlorhydrate de (8S:10S)-10[(3-amino-2,3,6-tridéoxy-α-L-lyxo-hexopyranosyl)oxy]-8-glycoloyl-7,8,9,10-tétrahydro-6,8,11-trihydroxy-1-méthoxynaphthacène-5,12-dione
Formule et masse moléculaires : C27H29NO11 • HCl ; 579,99 g/mol
Formule de structure :
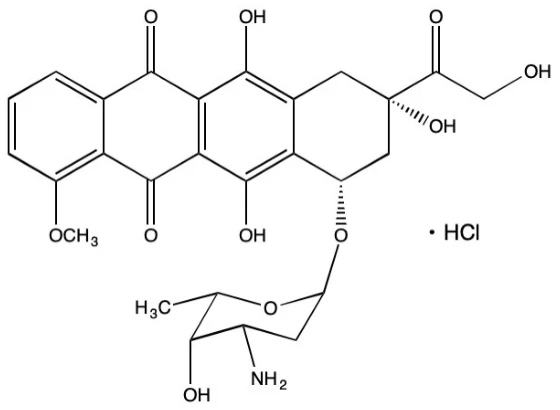
Propriétés physicochimiques : Le chlorhydrate de doxorubicine est une poudre
hygroscopique rouge-orange presque inodore dont le point de fusion est de 205 °C. Il est soluble dans l’eau et dans les alcools dilués. Sa solubilité dans l’acétone, le benzène, le chloroforme, l’éther éthylique et l’éther de pétrole est pratiquement nulle. Le cycle anthracyclinique est lipophile, mais l’extrémité saturée de la molécule contient de nombreux groupements hydroxyles adjacents à l’aminoside, ce qui crée un centre hydrophile. Vu les fonctions acides de la portion phénolique et la fonction basique de l’aminoside, cette molécule possède des propriétés amphotères. La mesure du pKa en solution dans de l’hydroxyde de sodium N/20 indique 8,22.
14 ESSAIS CLINIQUES
Des études cliniques ont montré que la doxorubicine possède un large spectre d’activité antitumorale contre les tumeurs solides et les cancers hématologiques chez l’adulte et l’enfant lorsqu’elle est administrée comme agent cytotoxique en monothérapie ou en association avec d’autres médicaments. Les résultats thérapeutiques les plus importants provenant d’essais sur le traitement de divers cancers à l’aide du chlorhydrate de doxorubicine sont résumés ci-dessous.
L’administration de doxorubicine en monothérapie a entraîné les taux de rémission complète (RC) suivants dans divers types de tumeurs : sarcomes : 38 %; cancer de l’endomètre : environ 40 %, cancer du poumon : taux médiocres de 15 % à 20 % selon le type de cellules; cancer de l’œsophage : 5 % à 8 %; cancer de l’estomac : 22 % à 25 %; carcinome hépatocellulaire : 25 %; cancer colorectal : < 5 %; cancer du pancréas : 8 % à 10 %. En monothérapie, la doxorubicine a été associée à un taux de réponse objective globale d’environ 30 % dans les cas de cancer de la thyroïde et à un taux de réponse globale d’environ 20 % en présence d’épithéliomes de la tête et du cou.
En règle générale, les meilleurs taux de RC et de réponse objective dans les cas de carcinomes sensibles aux anthracyclines ont été observés dans les cas où d’autres antitumoraux, comme le cyclophosphamide, les corticostéroïdes (prednisone et dexaméthasone), la bléomycine, la vinblastine, la dacarbazine, le méthotrexate, la vincristine, le fluorouracile, les dérivés du platine, l’étoposide, les taxanes, l’actinomycine D, les dérivés de la nitroso-urée, la mitomycine C et l’hydroxyurée ont été administrés en concomitance avec le chlorhydrate de doxorubicine.
Les schémas thérapeutiques comprenant du chlorhydrate de doxorubicine ont augmenté considérablement les taux de RC dans le cas de la maladie de Hodgkin (jusqu’à 75 %), de la leucémie myéloblastique aiguë (60 % à 82 %) et du cancer du sein (70 % à 80 %).
Si l’on en croit certaines données, la cardiotoxicité du chlorhydrate de doxorubicine peut être réduite, car celles-ci révèlent que l’administration hebdomadaire d’une faible dose (20 mg/m2) est moins cardiotoxique que l’administration d’une forte dose (de 60 à 75 mg/m2) toutes les 3 semaines. Ces données ont également été confirmées dans le cas où le chlorhydrate de doxorubicine est administré en concomitance avec d’autres médicaments. La dose totale de CHLORHYDRATE DE DOXORUBICINE INJECTABLE administrée au patient doit tenir compte des traitements antérieurs avec des composés apparentés, comme l’épirubicine et la daunorubicine ou des dérivés de l’anthracène, ainsi que de la radiothérapie du médiastin. Fait plus important, on recommande que la dose cumulative maximale ne dépasse pas 550 mg/m2, et que la fonction cardiaque des patients recevant une dose cumulative supérieure à 450 mg/m2 soit surveillée de près (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : La toxicité aiguë du chlorhydrate de doxorubicine chez la souris suisse varie grandement selon la voie d’administration. La dL50 est de 8,5 mg/kg par voie intrapéritonéale, de 21,1 mg/kg par voie intraveineuse et de > 750 mg/kg par voie orale.
Les études sur la toxicité chronique menées chez le lapin et le chien ont donné les résultats suivants. L’administration d’une dose quotidienne intraveineuse de 0,125 mg/kg pendant trois mois n’a causé ni mortalité, ni altération morphologique ou fonctionnelle chez l’une ou l’autre espèce. Quelques lésions mineures ont été observées chez les lapins après l’administration d’une dose quotidienne de 0,25 mg/kg et quelques lésions plus graves ont été trouvées chez les chiens, chez qui le taux de mortalité a atteint 30 %. La dose de 0,5 mg/kg/jour a produit un taux de mortalité de 40 % chez les lapins en l’espace de deux mois, et un taux de mortalité de 100 % chez les chiens en moins de 10 jours. Les organes touchés étaient la muqueuse gastro-intestinale, le tissu hématopoïétique et les testicules chez les deux espèces, les reins chez le lapin et la peau (alopécie et mélanose) chez le chien.
On a comparé le chlorhydrate de doxorubicine PFS à la préparation ordinaire lyophilisée en administrant l’un et l’autre par voie i.p. à des souris atteintes de la leucémie P388 et par voie i.v. à des souris atteintes de leucémie macroscopique. Aucune différence n’a été notée entre les deux préparations quant à l’activité ou à la toxicité.
Dans les études portant sur la tolérance locale menées chez la souris, le rat, le lapin et le chien, les lésions produites par le chlorhydrate de doxorubicine PFS étaient semblables à celles que produit la préparation lyophilisée, tant par voie intraveineuse que par voie intradermique. Aucun signe d’incompatibilité entre le chlorhydrate de doxorubicine PFS et le sang, le plasma ou le sérum humains n’a été trouvé dans les autres épreuves.
Carcinogénicité : La doxorubicine est carcinogène chez le rat. En effet, l’injection intraveineuse d’une dose unique de 8,0 mg/kg après 33 semaines en moyenne a provoqué l’apparition d’un fibroadénome du sein chez 6 animaux d’un groupe de 25. Un adénocarcinome du sein s’est développé chez un autre animal.
Toxicologie relative à la reproduction et au développement : L’administration de 0,8 mg/kg/jour de doxorubicine à des rates en période d’organogenèse a produit une augmentation de l’incidence de résorption fœtale, ainsi que des malformations du squelette et des tissus mous. L’administration intraveineuse de 0,1 mg/kg/jour de doxorubicine à des lapines a eu un effet délétère sur l’implantation et a entraîné une résorption du fœtus. À la dose de 0,6 mg/kg/jour, le médicament est devenu abortif. L’administration d’une seule dose élevée de 2 ou 4 mg/kg le 3e jour de la grossesse bloque l’implantation chez la lapine. Si l’administration a lieu le 7e jour de la grossesse, le médicament se révèle embryotoxique et, aux 11e, 15e ou 20e jours de la grossesse, il devient abortif.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. Monographie d’AdriamycinMD PFS (Solution à 2 mg/mL), Numéro de contrôle de la présentation : 259714, Pfizer Canada SRI, 9 mai 2022.