


Monographie de produit - Ertapénem Pour Injection (Mantra Pharma)
2 CONTRE-INDICATIONS
Ertapénem pour Injection (ertapénem sodique) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de sa formulation, y compris les ingrédients non médicinaux, ou à un composant du contenant ou à tout autre produit de la même famille, ainsi que chez les patients ayant déjà présenté une réaction anaphylactique aux bêta-lactamines. Pour obtenir une liste complète, veuillez consulter la section FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT de la monographie de produit. Comme Ertapénem pour Injection intramusculaire (IM) est reconstitué dans du chlorhydrate de lidocaïne, l’administration par voie IM est contre-indiquée chez les patients ayant une hypersensibilité connue aux anesthésiques locaux de type amide et chez les patients présentant un bloc cardiaque ou un état de choc grave (consulter la monographie de produit du chlorhydrate de lidocaïne).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
DES RÉACTIONS GRAVES, ET MÊME POTENTIELLEMENT FATALES À L’OCCASION, D’HYPERSENSIBILITÉ (ANAPHYLAXIE) AINSI QUE D’AUTRES RÉACTIONS CUTANÉES GRAVES ONT ÉTÉ RAPPORTÉES CHEZ DES PATIENTS RECEVANT DES BÊTA-LACTAMINES, INCLUANT ertapénem pour injection (voir MISES EN GARDE ET PRÉCAUTIONS, Hypersensibilité et EFFETS INDÉSIRABLES, Effets indésirables identifiés après la mise en marché).
Des convulsions et d’autres réactions défavorables du système nerveux central (SNC) ont été rapportées au cours du traitement au moyen d’ertapénem pour injection. Dans la plupart des cas, les patients présentaient des troubles du SNC (p. ex., des lésions cérébrales ou des antécédents de convulsions) ou un dysfonctionnement rénal, ou les deux (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles neurologiques et Fonction rénale et EFFETS INDÉSIRABLES).
Des cas rapportés dans la littérature ont montré que l’administration de carbapénems, y compris l’ertapénem, à des patients recevant de l’acide valproïque ou du divalproex sodique entraîne une réduction des taux sériques d’acide valproïque. Par conséquent, les taux d’acide valproïque pourraient chuter sous le niveau thérapeutique en raison de cette interaction, et augmenter ainsi le risque de crises d’épilepsie perthérapeutiques. Dans certains cas, l’administration conjointe d’ertapénem et d’acide valproïque a entraîné des crises d’épilepsie perthérapeutiques. Il est possible que l’augmentation de la dose d’acide valproïque ou de divalproex sodique soit insuffisante pour contrer cette interaction.
L’administration conjointe d’ertapénem et d’acide valproïque/divalproex sodique est habituellement déconseillée. Des antibactériens autres que des carbapénems doivent être envisagés pour traiter les infections chez les patients dont les convulsions sont bien maîtrisées au moyen de l’acide valproïque ou du divalproex sodique. Si l’administration d’Ertapénem pour Injection est nécessaire, l’ajout d’un autre anticonvulsivant doit être envisagé (voir INTERACTIONS MÉDICAMENTEUSES).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Non applicable
4.2 Posologie recommandée et modification posologique
La dose recommandée d’Ertapénem pour Injection (ertapénem sodique) chez les patients de 13 ans et plus est de 1 gramme (g) une fois par jour.
La dose recommandée d’Ertapénem pour Injection chez les patients de 3 mois à 12 ans est de 15 mg/kg 2 fois par jour (ne pas dépasser 1 g/jour).
Le tableau 1 présente des directives concernant le traitement avec d’Ertapénem pour Injection.
Tableau 1 – Directives concernant le traitement quotidien – Adultes et enfants dont la fonction rénale est normale*
| Durée totale | |||
| Patients de 13 | Patients de 3 | recommandée du | |
| Infection† | |||
| ans et plus | mois à 12 ans | traitement | |
| antimicrobien | |||
| Infections intra-abdominales compliquées | 1 g/jour | 15 mg/kg/dose (dose maximale de 500 mg) 2 fois par jour§ | 5 à 14 jours |
| Infections compliquées de la peau et des structures cutanées | 1 g/jour | 15 mg/kg/dose (dose maximale de 500 mg) 2 fois par jour§ | 7 à 14 jours |
| Infections du pied diabétique | 1 g/jour (patients ≥ 18 ans seulement) | Sans objet | 5 à 28 jours‡ |
| Pneumonies extra-hospitalières | 1 g/jour | 15 mg/kg/dose (dose maximale de 500 mg) 2 fois par jour§ | 10 à 14 jours‡ |
| Infections urinaires compliquées, y compris la pyélonéphrite | 1 g/jour | 15 mg/kg/dose (dose maximale de 500 mg) 2 fois par jour§ | 10 à 14 jours‡ |
Infections pelviennes aiguës, y compris l’endomyométrite du post-partum, l’avortement septique et les infections gynécologiques postopératoires | 1 g/jour | 15 mg/kg/dose (dose maximale de 500 mg) 2 fois par jour§ | 3 à 10 jours |
| Durée totale | |||
| Patients de 13 | Patients de 3 | recommandée du | |
| Infection† | |||
| ans et plus | mois à 12 ans | traitement | |
| antimicrobien | |||
* Une fonction rénale normale est définie par une clairance de la créatinine (Clcr) > 90 mL/min/1,73 m2. † Infections causées par les bactéries pathogènes indiquées (voir INDICATIONS). ‡ La durée totale comprend la poursuite éventuelle de l’antibiothérapie initiale au moyen d’un traitement approprié par voie orale après une amélioration avérée de l’état clinique du patient. § Ne pas dépasser 1 g/jour. | |||
Populations particulières
Patients présentant une insuffisance rénale
Ertapénem pour Injection peut être utilisé pour le traitement des infections chez les adultes présentant une insuffisance rénale. Aucun ajustement de la posologie n’est nécessaire lorsque la Clcr est > 30 mL/min/1,73 m2 ou > 0,5 mL/s/1,73 m2 (SI). Chez les adultes présentant une insuffisance rénale grave (Clcr ≤ 30 mL/min/1,73 m2 ou ≤ 0,5 mL/s/1,73 m2 [SI]) ou au stade terminal chez les patients hémodialysés (Clcr ≤ 10 mL/min/1,73 m2 ou ≤ 0,17 mL/s/1,73 m2 [SI]), la dose doit être réduite à 500 mg par jour. On ne dispose d’aucune donnée concernant les enfants présentant une insuffisance rénale. Les recommandations concernant la réduction de la dose sont issues d’une modélisation pharmacocinétique des données recueillies dans une étude clinique sur l’innocuité et la pharmacocinétique chez des adultes atteints d’insuffisance rénale à divers degrés (y compris les sujets ayant une Clcr < 30 mL/min/1,73 m2 ou < 0,5 mL/s/1,73 m2 [SI]) ayant reçu une dose unique de 1 g d’ertapénem par voie IV (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Insuffisance rénale). L’efficacité de la dose réduite recommandée (500 mg) chez les adultes présentant une insuffisance rénale grave ou au stade terminal n’a pas été établie.
Patients hémodialysés
Pour les adultes hémodialysés qui reçoivent la dose quotidienne recommandée d’Ertapénem pour Injection (500 mg) dans les 6 heures qui précèdent l’hémodialyse, il est recommandé d’administrer une dose additionnelle de 150 mg après la séance d’hémodialyse. Par ailleurs, si Ertapénem pour Injection est administré au moins 6 heures avant l’hémodialyse, aucune dose additionnelle n’est recommandée. On ne dispose d’aucune donnée concernant les cas de dialyse péritonéale ou d’hémofiltration. On ne dispose d’aucune donnée concernant les enfants hémodialysés.
Lorsque seul le taux de créatinine sérique est connu, on peut estimer la valeur de la clairance de la créatinine (mL/min) en utilisant la formule suivante**. Le taux de créatinine sérique doit refléter un état d’équilibre de la fonction rénale.
** Équation de Cockcroft et Gault : Cockcroft D.W. et Gault M.H. « Prediction of creatinine clearance from serum
Hommes : (poids en kg) x (140 - âge en années)
(72) x créatine sérique (mg/100 mL)
Femmes : (0,85) x (valeur obtenue ci-dessus)
Si on utilise le système d’unités international (SI), la clairance de la créatinine (mL/s) peut être estimée selon les calculs suivants.
Hommes : (poids en kg) x
(
140-âge en années
)
x 1,4736 (72) x créatinine sérique (mcmol/L)
Femmes : (0,85) x (valeur obtenue ci-dessus)
Patients présentant une insuffisance hépatique
Aucune recommandation concernant un ajustement de la posologie ne peut être émise chez les patients présentant une insuffisance hépatique (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques et MISES EN GARDE ET PRÉCAUTIONS, Insuffisance hépatique).
Âge/sexe
Aucun ajustement de la posologie n’est recommandé en fonction de l’âge (13 ans et plus) ou du sexe. Un ajustement de la posologie est nécessaire chez les enfants de 3 mois à 12 ans (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques et MISES EN GARDE ET PRÉCAUTIONS, Enfants).
Prévention
Le tableau 2 présente des directives concernant la prophylaxie avec Ertapénem pour Injection.
Tableau 2 – Directives concernant la prophylaxie – Adultes
Indication
| Dose quotidienne (IV) | Durée totale recommandée du | |
| Adultes | traitement antimicrobien | |
| Prophylaxie de l’infection du site opératoire à la suite d’une chirurgie colorectale non urgente* | 1 g | Dose unique administrée par voie intraveineuse 1 heure avant l’incision chirurgicale |
| * On possède peu de données en ce qui concerne l’utilisation chez les patients atteints d’insuffisance rénale grave (Clcr ≤ 30 mL/min/1,73 m2 ou ≤ 0,5 mL/s/1,73 m2 [SI]) [voir EFFETS INDÉSIRABLES, Prévention, Patients atteints d’insuffisance rénale]. | ||
creatinine », Nephron, 1976.
4.3 Administration
Ertapénem pour Injection peut être administré par perfusion intraveineuse ou par injection intramusculaire. Lorsqu’il est administré par voie intraveineuse, Ertapénem pour Injection doit être perfusé sur une période de 30 minutes.
L’administration d’Ertapénem pour Injection par voie intramusculaire peut constituer une autre option pour le traitement des infections lorsqu’une injection intramusculaire est appropriée.
4.4 Reconstitution
Patients de 13 ans et plus
Préparation pour l’administration par voie intraveineuse :
NE PAS MÉLANGER ERTAPÉNEM POUR INJECTION AVEC D’AUTRES MÉDICAMENTS NI L’ADMINISTRER AU MÊME MOMENT QUE D’AUTRES PERFUSIONS. NE PAS UTILISER DE DILUANTS CONTENANT DU DEXTROSE (α-D-GLUCOSE).
ERTAPÉNEM POUR INJECTION DOIT ÊTRE RECONSTITUÉ PUIS DILUÉ AVANT SON ADMINISTRATION.
I. Reconstituer le contenu d’un flacon de 1 g d’Ertapénem pour Injection avec 10 mL d’eau pour injection, de chlorure de sodium à 0,9 % pour injection ou d’eau bactériostatique pour injection afin d’obtenir une solution reconstituée d’environ 100 mg/mL. Bien agiter le flacon jusqu’à dissolution complète.
II. Pour une dose de 1 gramme, retirer immédiatement 9,8 mL du produit reconstitué et les transférer dans 50 mL de chlorure de sodium à 0,9 % pour injection. III. La solution IV reconstituée doit être utilisée dans les 6 heures qui suivent sa préparation.
Préparation pour l’administration par voie intramusculaire :
ERTAPÉNEM POUR INJECTION DOIT ÊTRE RECONSTITUÉ AVANT SON ADMINISTRATION.
I. Reconstituer le contenu d’un flacon de 1 g d’Ertapénem pour Injection avec 3,2 mL de chlorhydrate de lidocaïne à 1,0 % pour injection*** (sans épinéphrine) afin d’obtenir une solution reconstituée d’environ 280 mg/mL. Bien agiter le flacon jusqu’à dissolution complète. Pour la dose de 1 gramme, retirer du flacon la plus grande quantité possible du produit reconstitué.
II. Retirer immédiatement le contenu du flacon et l’administrer par injection intramusculaire profonde dans un muscle de masse importante (p. ex., le muscle fessier ou le muscle de la face latérale de la cuisse).
III. La solution reconstituée pour injection intramusculaire doit être utilisée dans l’heure qui suit sa préparation.
Remarque : la solution reconstituée ne doit pas être administrée par voie intraveineuse.
*** Consulter les renseignements d’ordonnance du chlorhydrate de lidocaïne.
Enfants de 3 mois à 12 ans
Préparation pour l’administration par voie intraveineuse :
NE PAS MÉLANGER ERTAPÉNEM POUR INJECTION AVEC D’AUTRES MÉDICAMENTS NI L’ADMINISTRER AU MÊME MOMENT QUE D’AUTRES PERFUSIONS. NE PAS UTILISER DE DILUANTS CONTENANT DU DEXTROSE (α-D-GLUCOSE).
ERTAPÉNEM POUR INJECTION DOIT ÊTRE RECONSTITUÉ PUIS DILUÉ AVANT SON ADMINISTRATION.
I. Reconstituer le contenu d’un flacon de 1 g d’Ertapénem pour Injection avec 10 mL d’eau pour injection, de chlorure de sodium à 0,9 % pour injection ou d’eau bactériostatique pour injection afin d’obtenir une solution reconstituée d’environ 100 mg/mL. Bien agiter le flacon jusqu’à dissolution complète.
II. Retirer immédiatement un volume équivalent à une dose de 15 mg/kg de poids corporel (la dose ne doit pas dépasser 500 mg) et le diluer dans du chlorure de sodium à 0,9 % pour injection pour obtenir une concentration de 20 mg/mL ou moins (ne pas dépasser 1 g/jour). III. La solution IV reconstituée doit être utilisée dans les 6 heures qui suivent sa préparation.
Jeter toute portion inutilisée.
Préparation pour l’administration par voie intramusculaire :
ERTAPÉNEM POUR INJECTION DOIT ÊTRE RECONSTITUÉ AVANT SON ADMINISTRATION.
I. Reconstituer le contenu d’un flacon de 1 g d’Ertapénem pour Injection avec 3,2 mL de chlorhydrate de lidocaïne à 1,0 % pour injection*** (sans épinéphrine) afin d’obtenir une solution reconstituée d’environ 280 mg/mL. Bien agiter le flacon jusqu’à dissolution complète.
II. Retirer immédiatement un volume équivalent à une dose de 15 mg/kg de poids corporel
(ne pas dépasser 500 mg/dose et 1 g/jour) et l’administrer par injection intramusculaire profonde dans un muscle de masse importante (p. ex., le muscle fessier ou le muscle de la face latérale de la cuisse).
III. La solution reconstituée pour injection intramusculaire doit être utilisée dans l’heure qui suit sa préparation.
Remarque : la solution reconstituée ne doit pas être administrée par voie intraveineuse. Jeter toute portion inutilisée.
Avant leur utilisation, les médicaments administrés par voie parentérale doivent être examinés visuellement, si la solution et le contenant le permettent, afin de déceler la présence de particules ou une décoloration. Comme pour tout médicament administré par voie parentérale, les solutions intraveineuses doivent être examinées visuellement avant l’administration, si la solution et le contenant le permettent, afin d’en vérifier la limpidité et de déceler la présence de particules, d’un précipité, d’une décoloration ou d’une fuite. On ne doit pas utiliser le médicament si la solution est trouble ou décolorée, si elle contient des particules ou un
*** Consulter les renseignements d’ordonnance du chlorhydrate de lidocaïne.
précipité, ou encore en présence d’une fuite. Jeter toute portion inutilisée. La couleur de la solution d’Ertapénem pour Injection peut varier d’incolore à jaune pâle. Toute variation à l’intérieur de cette gamme de couleurs n’affecte pas la puissance du produit. Ertapénem pour Injection est offert en flacon à usage unique. Jeter toute portion inutilisée.
4.5 Dose oubliée
L’horaire de l’administration des doses sera établi par le médecin qui surveillera la réponse du patient au traitement et son état afin de déterminer le traitement requis.
5 SURDOSAGE
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
On ne dispose d’aucune donnée spécifique concernant le traitement d’un surdosage avec ertapénem pour injection (ertapénem sodique). Un surdosage intentionnel avec ertapénem pour injection est improbable. L’administration d’ertapénem pour injection par voie intraveineuse à raison de 3 g par jour pendant 8 jours à des volontaires adultes en bonne santé n’a pas entraîné de réactions toxiques significatives. Dans des études cliniques regroupant des adultes, l’administration par inadvertance de doses pouvant atteindre 3 g en une journée n’a pas entraîné de réactions défavorables importantes sur le plan clinique. Dans les études cliniques auprès d’enfants, une dose unique de 40 mg/kg jusqu’à un maximum de 2 g n’a pas entraîné de réactions toxiques.
En cas de surdosage, il faut cesser l’administration d’Ertapénem pour Injection et instaurer un traitement d’appoint général, jusqu’à ce que le médicament soit éliminé par voie rénale.
Ertapénem pour Injection peut être éliminé par hémodialyse; cependant, on ne dispose d’aucune donnée concernant le recours à l’hémodialyse comme traitement du surdosage.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT
Tableau 3 – Formes posologiques, concentrations, composition et conditionnement
| Forme posologique/ | ||
| Voie d’administration | Ingrédients non médicinaux | |
| concentration/composition | ||
Perfusion intraveineuse Injection intramusculaire | 1 g d’ertapénem/flacon (sous forme d’ertapénem sodique) | Bicarbonate de sodium et hydroxyde de sodium (Ceci est la liste complète des ingrédients non médicinaux). |
Ertapénem pour Injection (ertapénem sodique) pour perfusion intraveineuse ou injection intramusculaire est offert en poudre stérile lyophilisée de couleur blanche à jaunâtre dans un flacon en verre à usage unique contenant 1 gramme d’ertapénem sous forme d’acide libre. Ertapénem pour Injection est vendu en boîtes de 10 flacons.
Le flacon d’Ertapénem pour Injection renferme les ingrédients inactifs suivants : bicarbonate de sodium et hydroxyde de sodium pour ajuster le pH à 7,5. Le contenu en sodium est d’environ 137 mg (approximativement 6,0 mEq).
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Comme pour tout autre antibiotique, l’utilisation prolongée d’ertapénem pour injection peut entraîner la prolifération de micro-organismes non sensibles. Il est donc essentiel d’évaluer régulièrement l’état du patient. Si une surinfection survient au cours du traitement, on doit prendre les mesures appropriées.
On doit user de prudence lorsqu’on administre Ertapénem pour Injection par voie intramusculaire afin d’éviter l’injection accidentelle du médicament dans un vaisseau sanguin (voir POSOLOGIE ET ADMINISTRATION, Administration).
Le chlorhydrate de lidocaïne est utilisé comme diluant lorsqu’Ertapénem pour Injection est administré par voie intramusculaire (consulter la monographie de produit du chlorhydrate de lidocaïne pour connaître les données additionnelles concernant les précautions).
Appareil gastro-intestinal
Maladies associées à Clostridium difficile
Des maladies associées à Clostridium difficile (MACD) ont été rapportées après l’administration de nombreux agents antibactériens, y compris l’ertapénem. La gravité des MACD peut varier de la diarrhée bénigne à la colite fatale. Il importe d’envisager ce diagnostic chez les patients qui présentent une diarrhée ou des symptômes de colite, une colite pseudomembraneuse, un mégacôlon toxique, ou encore une perforation du côlon, consécutifs à l’administration de tout agent antibactérien. Selon les rapports, les MACD pouvaient survenir dans les 2 mois suivant l’administration de l’agent antibactérien.
Un traitement au moyen d’agents antibactériens peut altérer la flore normale du côlon et peut contribuer à la prolifération de Clostridium difficile. Clostridium difficile libère les toxines A et B, à l’origine des MACD. En plus d’être associées à une importante morbidité et mortalité, ces maladies peuvent être réfractaires au traitement antimicrobien.
Il faut adopter les mesures thérapeutiques appropriées lorsqu’un diagnostic de MACD est soupçonné ou établi. En règle générale, l’arrêt du traitement avec des agents antibactériens ne visant pas Clostridium difficile est suffisant si la MACD est légère. Dans les cas modérés ou graves, il faut envisager d’administrer des liquides et des électrolytes, des suppléments protéiniques et un traitement antibactérien efficace du point de vue clinique contre Clostridium difficile. Dans les cas graves, et si cela est indiqué sur le plan clinique, on peut procéder à un examen en vue d’une chirurgie, car une intervention chirurgicale peut s’avérer nécessaire (voir EFFETS INDÉSIRABLES).
Fonction hépatique/biliaire/pancréatique
La pharmacocinétique de l’ertapénem n’a pas été établie chez les patients atteints d’insuffisance hépatique. Parmi tous les sujets inscrits dans les études cliniques, 37 patients recevant 1 g d’ertapénem par jour et 36 patients traités au moyen de médicaments comparateurs ont été considérés comme présentant une atteinte hépatique des classes A, B ou C de Child-Pugh. La fréquence des réactions défavorables chez les patients présentant une insuffisance hépatique a été similaire dans le groupe ertapénem et les groupes comparateurs.
Hypersensibilité
DES RÉACTIONS GRAVES, ET MÊME POTENTIELLEMENT FATALES À L’OCCASION, D’HYPERSENSIBILITÉ (ANAPHYLAXIE) AINSI QUE D’AUTRES RÉACTIONS CUTANÉES GRAVES ONT ÉTÉ RAPPORTÉES CHEZ DES PATIENTS RECEVANT DES BÊTA-LACTAMINES, INCLUANT ertapénem pour injection. DES RÉACTIONS D’HYPERSENSIBILITÉ (ANAPHYLAXIE) SONT PLUS SUSCEPTIBLES DE SURVENIR CHEZ DES SUJETS PRÉSENTANT UNE SENSIBILITÉ À PLUSIEURS ALLERGÈNES. IL Y A EU DES RAPPORTS DE PATIENTS ALLERGIQUES À LA PÉNICILLINE QUI ONT PRÉSENTÉ DES RÉACTIONS SÉVÈRES D’HYPERSENSIBILITÉ LORS DU TRAITEMENT AU MOYEN D’UNE AUTRE BÊTA-LACTAMINE. DES RÉACTIONS CROISÉES ENTRE BÊTA- LACTAMINES ONT ÉTÉ CLAIREMENT DOCUMENTÉES. AVANT D’INSTAURER LE TRAITEMENT AVEC Ertapénem pour Injection (ERTAPÉNEM SODIQUE), IL EST IMPORTANT DE BIEN SE RENSEIGNER SUR LES RÉACTIONS ANTÉRIEURES D’HYPERSENSIBILITÉ AUX PÉNICILLINES, AUX CÉPHALOSPORINES, À D’AUTRES BÊTA-LACTAMINES ET À DIVERS ALLERGÈNES. EN PRÉSENCE D’UNE RÉACTION ALLERGIQUE À Ertapénem pour Injection, IL FAUT CESSER L’ADMINISTRATION DU MÉDICAMENT IMMÉDIATEMENT. DANS LE CAS D’UNE RÉACTION ANAPHYLACTIQUE GRAVE, IL FAUT INSTAURER SANS TARDER UN TRAITEMENT D’URGENCE AU MOYEN D’ÉPINÉPHRINE, D’OXYGÈNE, DE STÉROÏDES INTRAVEINEUX ET DES MESURES D’ASSISTANCE RESPIRATOIRE, Y COMPRIS L’INTUBATION. D’AUTRES TRAITEMENTS PEUVENT AUSSI ÊTRE ADMINISTRÉS AU BESOIN (voir CONTRE-INDICATIONS et EFFETS INDÉSIRABLES, Effets indésirables identifiés après la mise en marché).
Surveillance et analyses de laboratoire
Ertapénem pour injection est relié à un risque de toxicité semblable à ceux des autres bêta-lactamines. Au cours d’un traitement prolongé, on recommande d’évaluer régulièrement diverses fonctions organiques, y compris les fonctions rénale, hépatique et hématopoïétique.
Troubles neurologiques
Dans les études cliniques auprès de patients adultes traités au moyen d’ertapénem pour injection à raison de 1 g 1 fois par jour, la fréquence des convulsions, indépendamment du lien de causalité avec le médicament, a été de 0,5 % au cours du traitement à l’étude et de la période de suivi de 14 jours (voir EFFETS INDÉSIRABLES). Dans la plupart des cas, les patients présentaient des troubles du SNC (p. ex., des lésions cérébrales ou des antécédents de convulsions) ou un dysfonctionnement rénal, ou les deux. Il est fortement conseillé de respecter à la lettre la posologie recommandée, en particulier chez les patients qui présentent des facteurs prédisposant aux convulsions. On doit poursuivre le traitement anticonvulsivant chez les patients atteints de maladies convulsives avérées. À l’apparition de tremblements focaux, de myoclonie ou de convulsions, on doit effectuer une évaluation neurologique, instaurer un traitement anticonvulsivant chez les patients qui ne prennent pas déjà un anticonvulsivant et reconsidérer la posologie d’Ertapénem pour Injection afin de déterminer si on doit diminuer la dose ou cesser le traitement antibiotique (voir EFFETS INDÉSIRABLES).
Fonction rénale
Il est recommandé d’ajuster la posologie d’Ertapénem pour Injection chez les patients présentant une insuffisance rénale (voir POSOLOGIE ET ADMINISTRATION). Il peut être indiqué d’administrer une dose supplémentaire après une séance d’hémodialyse (voir POSOLOGIE ET ADMINISTRATION, Patients hémodialysés).
Sensibilité/Résistance
Émergence de bactéries pharmacorésistantes
Prescrire Ertapénem pour Injection en l’absence d’une infection bactérienne démontrée ou fortement soupçonnée est peu susceptible de procurer des bienfaits aux patients, et une telle utilisation augmente le risque de voir apparaître des bactéries pharmacorésistantes.
Peau
Réactions indésirables cutanées sévères
Des réactions indésirables cutanées sévères telles que la pustulose exanthématique aiguë généralisée (PEAG), le syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (DRESS), le syndrome de Stevens-Johnson (SSJ) et la nécrolyse épidermique toxique (NET) ont été rapportées après un traitement avec des bêta-lactamines. Si l’on soupçonne une réaction indésirable cutanée sévère, il faut cesser l’administration d’Ertapénem pour Injection et instaurer un traitement adéquat et/ou prendre les mesures qui s’imposent.
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude adéquate et bien contrôlée n’a été menée chez les femmes enceintes. Par conséquent, Ertapénem pour Injection ne doit être utilisé au cours de la grossesse que si les bienfaits escomptés justifient les risques potentiels pour le fœtus et la mère.
7.1.2 Allaitement
L’ertapénem est excrété dans le lait humain. Ertapénem pour Injection ne doit être administré à une femme qui allaite que si les bienfaits escomptés pour la mère surpassent les risques potentiels pour le nourrisson (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
7.1.3 Enfants
L’innocuité et l’efficacité d’ertapénem pour injection chez les enfants de 3 mois à 17 ans sont corroborées par les données d’études adéquates et bien contrôlées auprès d’adultes, par les données pharmacocinétiques chez les enfants et par d’autres données issues d’études contrôlées par un médicament comparateur auprès d’enfants de 3 mois à 17 ans présentant les infections suivantes (voir INDICATIONS et ESSAIS CLINIQUES, Enfants) :
- Infections intra-abdominales compliquées
- Infections compliquées de la peau et des structures cutanées
- Pneumonies extra-hospitalières
- Infections urinaires compliquées
- Infections pelviennes aiguës
L’utilisation d’Ertapénem pour Injection chez les nourrissons de moins de 3 mois n’est pas recommandée, car on ne dispose d’aucune donnée concernant ce groupe d’âge. L’utilisation d’Ertapénem pour Injection pour le traitement de la méningite chez les enfants n’est pas recommandée, car on ne dispose pas de données suffisantes concernant la pénétration de cet antibiotique dans le liquide céphalorachidien.
7.1.4 Personnes âgées
Dans les études cliniques, l’efficacité et l’innocuité d’ertapénem pour injection chez les personnes âgées (≥ 65 ans) ont été comparables à celles observées chez les sujets plus jeunes (< 65 ans).
Comme ertapénem pour injection est excrété en grande partie par les reins, le risque de toxicité reliée à ce médicament peut être plus élevé chez les patients atteints d’un dysfonctionnement rénal. Étant donné que les personnes âgées sont plus susceptibles de présenter une altération de la fonction rénale, on doit user de prudence dans le choix de la posologie chez ces patients et il peut être utile de surveiller la fonction rénale (voir POSOLOGIE ET ADMINISTRATION).
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Patients adultes
Dans les études cliniques portant sur l’ertapénem, plus de 1900 patients ont été traités avec ce médicament, dont 1850 avec une dose de 1 g d’ertapénem pour injection (ertapénem sodique). La plupart des effets indésirables rapportés dans les études cliniques ont été légers ou modérés. Des effets indésirables reliés au médicament ont été rapportés chez environ 20 % des patients ayant reçu l’ertapénem. On a dû cesser l’administration de l’ertapénem chez 1,3 % des patients en raison d’effets indésirables considérés comme reliés au médicament. 8.2 Effets indésirables identifiés lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Patients adultes
Le tableau 4 présente la fréquence des effets indésirables reliés au médicament rapportés au cours du traitement parentéral.
Tableau 4 – Fréquence (%) des effets indésirables reliés au médicament* rapportés dans des études cliniques chez ≥ 1,0 % des patients adultes ayant reçu ertapénem pour injection par voie parentérale
| Ertapénem | |||
| Pipéracilline/ | |||
| pour | Ceftriaxone 1 | ||
| Tazobactam 3,375 g | |||
| Effets indésirables | injection 1 g | ou 2 g par jour | |
| toutes les 6 heures | |||
| par jour | (N = 912) | ||
| (N = 775) | |||
| (N = 1866) | |||
Troubles gastro-intestinaux : Diarrhée Nausées Vomissements | 4,3 2,9 1,0 | 6,6 3,2 1,5 | 3,7 2,6 0,9 |
Effets généraux et réactions au point d’injection : Complications liées à la perfusion intraveineuse | 3,9 | 5,5 | 4,3 |
Troubles du système nerveux : Céphalées | 2,1 | 1,0 | 2,2 |
Troubles vasculaires : Phlébite/Thrombophlébite | 1,3 | 1,3 | 1,4 |
| * Considérés par l’investigateur comme peut-être, probablement ou certainement reliés au médicament. | |||
Dans les études cliniques, on a rapporté des convulsions au cours du traitement par voie parentérale chez 0,2 % des patients ayant reçu l’ertapénem, 0,3 % des sujets traités au moyen de l’association pipéracilline/tazobactam et 0 % des patients ayant reçu la ceftriaxone.
Prévention (prophylaxie des infections du site opératoire à la suite d’une chirurgie colorectale non urgente)
Dans le cadre d’une étude clinique sur la prophylaxie des infections du site opératoire à la suite d’une chirurgie colorectale non urgente chez 476 patients adultes ayant reçu une dose de 1 g d’ertapénem et chez 476 patients adultes ayant reçu une dose de 2 g de céfotétane avant l’intervention, l’effet indésirable additionnel (c.-à-d. en plus de ceux cités au tableau 4) relié au médicament et rapporté à une fréquence ≥ 1,0 % (effet fréquent) a été l’infection de la plaie (chez 1,7 % des patients ayant reçu l’ertapénem contre 2,1 % de ceux ayant reçu le céfotétane).
Patients atteints d’insuffisance rénale
L’étude sur la prophylaxie des infections du site opératoire à la suite d’une chirurgie colorectale non urgente offre des données, bien que limitées, concernant les patients adultes atteints d’insuffisance rénale. Dans une étude clinique où 476 patients ont reçu une dose de 1 g d’ertapénem 1 heure avant l’intervention, les effets indésirables observés chez cinq patients dont la clairance de la créatinine était ≤ 30 mL/min/1,73 m2 concordaient avec le trouble rénal sous-jacent ou avec le fait qu’ils venaient de subir une chirurgie colorectale importante non urgente, ou les deux.
8.3 Effets indésirables peu courants identifiés lors des essais cliniques
Effets indésirables peu courants identifiés lors des essais cliniques (< 1 %)
Le tableau 5 présente les effets indésirables moins fréquents reliés au médicament rapportés au cours d’un traitement parentéral au moyen d’ertapénem pour injection pour chaque appareil ou système organique.
Tableau 5 – Effets indésirables peu courants identifiés lors des essais cliniques (< 1 %) chez les patients adultes
| Effets indésirables peu | ||
| fréquents rapportés dans les | Effets indésirables rares rapportés | |
| Appareil ou système | ||
| études cliniques | dans les études cliniques (< 0,1 %) | |
| organique | ||
| (≥ 0,1 % mais < 1,0 %) avec | avec l’ertapénem (N = 1866) | |
| l’ertapénem (N = 1866) | ||
| Troubles des systèmes sanguin et lymphatique | Éosinophilie, neutropénie, thrombopénie | |
| Troubles cardiaques | Arythmie, tachycardie | |
| Troubles gastro-intestinaux | Régurgitation acide, constipation, diarrhée associée à C. difficile, sécheresse buccale, dyspepsie | Colite, dysphagie, œdème de la langue, flatulences, gastrite, ulcère gastrique, incontinence fécale, ulcère buccal, pelvipéritonite |
| Effets généraux et réactions au point d’injection | Asthénie/fatigue, œdème/enflure, fièvre, douleur, douleur abdominale, douleur thoracique, extravasation, candidose, altération du goût | Frissons, extrémités froides, œdème du visage, induration au point d’injection, picotements au point d’injection, malaise, soif, sensation de chaleur |
| Troubles hépatobiliaires | Cholécystite, ictère, trouble hépatique |
| Effets indésirables peu | ||
| fréquents rapportés dans les | Effets indésirables rares rapportés | |
| Appareil ou système | ||
| études cliniques | dans les études cliniques (< 0,1 %) | |
| organique | ||
| (≥ 0,1 % mais < 1,0 %) avec | avec l’ertapénem (N = 1866) | |
| l’ertapénem (N = 1866) | ||
| Troubles du système immunitaire | Allergie | |
| Infections et infestations | Candidose buccale | Cellulite, dermatomycose, infection fongique, herpès simplex, infection de la plaie à la suite d’une chirurgie, infection des voies urinaires |
| Lésions, intoxications et complications associées à l’intervention | Surdosage | |
| Investigations | Hausse de la tension artérielle | |
| Troubles du métabolisme et nutritionnels | Anorexie | Hypoglycémie |
Troubles musculosquelettiques et des tissus conjonctifs | Crampes musculaires, douleur au coude, douleur à l’épaule | |
| Troubles du système nerveux | Confusion, étourdissements, insomnie, somnolence, convulsions | Impatiences des membres inférieurs, crises de grand mal, paresthésie, tremblements |
| Troubles liés à la grossesse, à la puerpéralité et à la périnatalité | Avortement | |
| Troubles psychiatriques | Agitation, anxiété, dépression, hallucinations, syncope | |
| Troubles urinaires et rénaux | Insuffisance rénale aiguë, insuffisance rénale | |
| Troubles de l’appareil reproducteur et des seins | Prurit vaginal | Saignement génital, sécheresse vaginale |
Troubles respiratoires, thoraciques et médiastinaux | Dyspnée | Congestion nasale, toux, épistaxis, gêne pharyngée, pneumonie, râles/ râles ronflants, respiration sifflante |
| Troubles de la peau et des tissus sous-cutanés | Érythème, prurit | Dermatite, desquamation |
| Troubles vasculaires | Hypotension | Bouffées vasomotrices, bouffées de chaleur, vascularite |
Prévention (prophylaxie des infections du site opératoire à la suite d’une chirurgie colorectale non urgente)
Les effets indésirables additionnels (c.-à-d. en plus de ceux cités au tableau 5) reliés au médicament et rapportés à une fréquence < 1,0 % (peu courants) ont été les suivants :
Troubles cardiaques : bradycardie sinusale
Infections et infestations : cellulite, infection par Clostridium, colite causée par Clostridium, infection postopératoire
Lésions et intoxications : complication de plaie
Troubles de la peau et des tissus sous-cutanés : éruption érythémateuse, urticaire
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Patients adultes
Le tableau 6 présente les anomalies dans les résultats des analyses de laboratoire reliées au médicament le plus souvent rapportées chez les patients ayant reçu l’ertapénem pour injection par voie parentérale.
Tableau 6 – Fréquence* (%) des anomalies spécifiques dans les résultats des analyses de laboratoire reliées au médicament rapportées chez ≥ 1,0 % des patients adultes ayant reçu d’ertapénem pour injection par voie parentérale dans les études cliniques
| Ertapénem | |||
| pour | Pipéracilline/Tazobactam | Ceftriaxone | |
| Anomalies dans les résultats des | |||
| injection | 3,375 g toutes les 6 h | 1 ou 2 g/jour | |
| analyses de laboratoire | |||
| 1 g/jour | n† = 750 | n† = 870 | |
| n† = 1766 | |||
| Biochimiques : | |||
| ↑ ALAT | 5,5 | 4,4 | 4,9 |
| ↑ ASAT | 4,8 | 4,5 | 4,2 |
| ↑ Phosphatase alcaline | 2,9 | 3,9 | 1,4 |
| Hématologiques : | |||
| ↑ Nbre des plaquettes | 2,0 | 3,9 | 0,4 |
| * Nombre de patients ayant des anomalies dans les résultats des analyses de laboratoire / nombre de patients ayant subi ce test; lorsqu’au moins 1516 patients avaient subi le test. † Nombre de patients ayant subi au moins une analyse de laboratoire. | |||
Les autres anomalies dans les résultats des analyses de laboratoire reliées au médicament qui ont été rapportées chez > 0,1 %, mais < 1,0 % des sujets traités au moyen d’ertapénem pour injection par voie parentérale dans les études cliniques sont, entre autres :
Biochimiques : augmentation des taux de bilirubine sérique directe, de bilirubine sérique totale, de bilirubine sérique indirecte, d’azote uréique sanguin (BUN) et de créatinine sérique, augmentation de la glycémie.
Hématologiques : augmentation du nombre des éosinophiles, du temps de céphaline (PTT) et du nombre de monocytes; diminution du nombre de neutrophiles segmentés et de leucocytes, de l’hématocrite, du taux d’hémoglobine et du nombre de plaquettes.
Analyse d’urine : augmentation du nombre de bactéries, de cellules épithéliales et de globules rouges dans l’urine.
Dans la majorité des études cliniques, le traitement par voie parentérale a été suivi d’un traitement antimicrobien approprié par voie orale (voir ESSAIS CLINIQUES). Au cours de la période entière du traitement et du suivi post-thérapeutique de 14 jours, les anomalies dans les résultats des analyses de laboratoire reliées au médicament chez les patients traités au moyen d’ertapénem pour injection ont été les mêmes que celles mentionnées au tableau 6.
Prévention (prophylaxie des infections du site opératoire à la suite d’une chirurgie colorectale non urgente)
Les autres anomalies dans les résultats des analyses de laboratoire reliées au médicament (c.-à-d. en plus de celles citées dans la section sur les résultats des analyses de laboratoire) qui ont été rapportées à une fréquence < 1,0 % (peu courantes) sont les suivantes : augmentations du nombre de leucocytes et du temps de prothrombine.
8.5 Effets indésirable observés dans les essais cliniques (Enfants)
Au total, 384 enfants ont été traités au moyen de l’ertapénem dans les études cliniques. Le profil d’innocuité global est comparable à celui observé chez les patients adultes. Dans les études cliniques, les effets indésirables reliés au médicament les plus fréquemment rapportés au cours d’un traitement parentéral ont été : diarrhée (5,5 %), douleur au site de la perfusion (5,5 %) et érythème au site de la perfusion (2,6 %).
Le tableau 7 présente la fréquence des effets indésirables reliés au médicament rapportés au cours du traitement parentéral.
Tableau 7 – Fréquence (%) des effets indésirables reliés au médicament* rapportés dans des études cliniques chez ≥ 1,0 % des enfants ayant reçu d’ertapénem pour injection par voie parentérale
| Ertapénem | |||
| pour | Ceftriaxone | Ticarcilline/clavulanate | |
| Effets Indésirables | |||
| injection | (N = 100) | (N = 24) | |
| (N = 384) | |||
| Troubles gastro-intestinaux : | |||
| Diarrhée | 5,5 | 10,0 | 4,2 |
Effets Indésirables
| Ertapénem | |||
| pour | Ceftriaxone | Ticarcilline/clavulanate | |
| injection | (N = 100) | (N = 24) | |
| (N = 384) | |||
| Vomissements | 1,6 | 2,0 | 0,0 |
| Effets généraux et réactions au point d’injection : | |||
| Érythème au site de la perfusion | 2,6 | 2,0 | 0,0 |
| Douleur au site de la perfusion | 5,5 | 1,0 | 12,5 |
| Phlébite au site de la perfusion | 1,8 | 3,0 | 0,0 |
| Enflure au site de la perfusion | 1,0 | 0,0 | 0,0 |
| Troubles de la peau et des tissus sous-cutanés : | |||
| Éruption cutanée | 1,3 | 1,0 | 4,2 |
| * Considérés par l’investigateur comme peut-être, probablement ou certainement reliés au médicament. | |||
Dans les études cliniques menées auprès d’enfants, la majorité des patients avaient reçu un traitement parentéral suivi d’un traitement antimicrobien approprié administré par voie orale (voir ESSAIS CLINIQUES). Au cours de la période entière de traitement et de suivi post-thérapeutique de 14 jours, les effets indésirables reliés au médicament rapportés chez ≥ 1,0 % des patients traités au moyen d’ertapénem pour injection ne différaient pas de ceux présentés au tableau 7.
Effets indésirables peu courants rapportés dans les études cliniques (< 1 %)
D’autres effets indésirables reliés au médicament rapportés au cours d’un traitement parentéral au moyen d’ertapénem pour injection à une fréquence > 0,2 %, mais < 1 % dans les études chez les enfants sont présentés au tableau 8 pour chaque appareil ou système organique.
Tableau 8 – Effets indésirables moins fréquents rapportés dans les études cliniques (> 0,2 %, mais < 1 %) chez les enfants
| Ertapénem | |
| Appareil ou système organique | |
| (N = 384) | |
| Troubles gastro-intestinaux | Douleur abdominale, entérite, flatulences, selles molles, nausées, mal de dents |
| Effets généraux et réactions au point d’injection | Douleur thoracique, hypothermie, sensation de brûlure/induration/ œdème/prurit/réaction/chaleur au site de la perfusion, ecchymose/érythème au point d’injection |
| Infections et infestations | Candidose buccale |
| Troubles du métabolisme et nutritionnels | Diminution de l’appétit |
| Troubles du système nerveux | Céphalées |
| Troubles de l’appareil reproducteur et des seins | Éruptions au niveau des organes génitaux |
| Ertapénem | |
| Appareil ou système organique | |
| (N = 384) | |
| Troubles respiratoires, thoraciques et médiastinaux | Respiration sifflante |
| Troubles de la peau et des tissus sous-cutanés | Érythème fessier, érythème, pétéchies, prurit, éruptions érythémateuses, éruptions maculaires |
| Troubles vasculaires | Bouffées de chaleur, hypertension, phlébite |
Le tableau 9 présente les anomalies dans les résultats des analyses de laboratoire reliées au médicament le plus souvent observées chez des enfants ayant reçu d’ertapénem pour injection par voie parentérale.
Tableau 9 – Fréquence* (%) des anomalies spécifiques dans les résultats des analyses de laboratoire reliées au médicament rapportées chez ≥ 1,0 % des enfants ayant reçu d’ertapénem pour injection par voie parentérale dans les études cliniques
| Ertapénem | |||
| Anomalies dans les résultats des | pour | Ceftriaxone | Ticarcilline/clavulanate |
| analyses de laboratoire | injection | (N† = 100) | (N†= 24) |
| (N† = 384) | |||
| Biochimiques : | |||
| ↑ ALAT | 1,9 | 0,0 | 4,3 |
| ↑ ASAT | 1,9 | 0,0 | 4,3 |
| Hématologiques : | |||
| ↓ Nbre de neutrophiles | 2,5 | 1,1 | 0,0 |
| * Nombre de patients ayant des anomalies dans les résultats des analyses de laboratoire / nombre de patients ayant subi ce test; lorsqu’au moins 300 patients ont subi le test. † Nombre de patients ayant subi au moins une analyse de laboratoire. | |||
8.6 Effets indésirables identifiés après la mise en marché
Les effets indésirables supplémentaires suivants ont été rapportés depuis la commercialisation d’ertapénem pour injection :
Troubles gastro-intestinaux : coloration des dents
Troubles immunitaires : anaphylaxie, y compris des réactions anaphylactoïdes
Troubles musculosquelettiques et du tissu conjonctif : faiblesse musculaire
Troubles du système nerveux : baisse du niveau de conscience, dyskinésie, trouble de la démarche, myoclonie, tremblements
Troubles psychiatriques : altération de l’état mental (p. ex., agressivité, agitation, confusion ou état confusionnel, délire, désorientation, changements psychiques), hallucinations
Troubles de la peau et des tissus sous-cutanés : pustulose exanthématique aiguë généralisée (PEAG), éruptions d’origine médicamenteuse s’accompagnant d’une éosinophilie et de symptômes généraux (syndrome DRESS), vascularite allergique
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu
Les études in vitro ont montré que l’ertapénem n’inhibe pas le transport de la digoxine ou de la vinblastine régi par la glycoprotéine P, pas plus qu’il ne sert de substrat pour ce mode de transport transmembranaire. Les études in vitro utilisant des microsomes hépatiques humains ont montré que l’ertapénem n’inhibe pas l’activité métabolique régie par l’une ou l’autre des six isoenzymes du cytochrome P450 (CYP) suivantes : 1A2, 2C9, 2C19, 2D6, 2E1 et 3A4. Il est peu probable que l’ertapénem cause des interactions médicamenteuses reliées à une inhibition de la clairance des médicaments due à la glycoprotéine P ou aux isoenzymes du cytochrome P450 déjà mentionnées (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique). Les études in vitro indiquent qu’aux concentrations thérapeutiques, l’ertapénem a peu d’effet sur les concentrations de warfarine libre dans le plasma humain.
9.3 Interactions médicament-médicament
Probénécide
Lorsque l’ertapénem est administré avec le probénécide (500 mg toutes les 6 heures), le probénécide intervient de façon compétitive au niveau de la sécrétion tubulaire active et réduit l’excrétion rénale d’ertapénem; il en résulte des augmentations légères, mais significatives du point de vue statistique, de la demi-vie d’élimination de l’ertapénem (19 %, la demi-vie moyenne étant de 4,8 heures et de 4,0 heures en présence et en l’absence du probénécide, respectivement) et de l’exposition générale au médicament (25 %, l’ASC0-∞ moyenne étant de 767,6 mcg.h/mL et de 616,2 mcg.h/mL pour l’ertapénem total en présence ou en l’absence du probénécide, respectivement). En raison du faible effet du probénécide sur la demi-vie de l’ertapénem, l’administration concomitante de ces deux médicaments n’est pas recommandée, à moins qu’elle ne soit nécessaire du point de vue clinique. On ne recommande pas d’ajuster la posologie chez les patients qui reçoivent l’ertapénem et le probénécide de façon concomitante.
Acide valproïque
Des cas rapportés dans la littérature ont montré que l’administration de carbapénems, y compris l’ertapénem, à des patients recevant de l’acide valproïque ou du divalproex sodique entraîne une réduction des taux sériques d’acide valproïque. Par conséquent, les taux d’acide valproïque pourraient chuter sous le niveau thérapeutique en raison de cette interaction, et augmenter ainsi le risque de crises d’épilepsie perthérapeutiques. Dans certains cas, l’administration conjointe d’ertapénem et d’acide valproïque a entraîné des crises d’épilepsie perthérapeutiques. On ignore quels sont les mécanismes sous-jacents à cette interaction (voir MISES EN GARDE ET PRÉCAUTIONS).
9.4 Interactions médicament-aliment
Sans objet.
9.5 Interactions médicament-plante médicinale
Sans objet.
9.6 Interactions médicament-épreuves de laboratoire
Sans objet.
9.7 Interactions médicament-style de vie
Sans objet.
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Ertapénem pour injection (ertapénem sodique) est un 1-β méthylcarbapénem de synthèse, stérile, destiné à la voie parentérale dont la structure s’apparente à celle des bêta-lactamines, telles les pénicillines et les céphalosporines. Ertapénem pour injection agit in vitro sur une gamme de bactéries aérobies et anaérobies à Gram positif et à Gram négatif.
L’action bactéricide de l’ertapénem est attribuable à l’inhibition de la synthèse de la paroi cellulaire bactérienne et due à sa fixation aux protéines de liaison à la pénicilline (PLP). Dans le cas d’Escherichia coli, l’ertapénem a démontré une forte affinité pour les PLP-1a, PLP-1b, PLP-2, PLP-3, PLP-4 et PLP-5, avec une liaison préférentielle aux PLP-2 et PLP-3.
L’ertapénem résiste à l’hydrolyse par diverses classes de bêta-lactamases, y compris les pénicillinases, les céphalosporinases et les bêta-lactamases à spectre étendu. L’ertapénem est hydrolysé par les métallo-bêta-lactamases (voir MICROBIOLOGIE).
10.2 Pharmacodynamique
Sans objet.
10.3 Pharmacocinétique
Dans l’ensemble, la pharmacocinétique de l’ertapénem est presque linéaire. La concentration plasmatique totale d’ertapénem diminue de façon poly-exponentielle à la suite d’une perfusion intraveineuse unique de 30 minutes. Pour les doses situées entre 0,5 et 2 g, on a observé une augmentation de l’aire sous la courbe (ASC) des concentrations plasmatiques de l’ertapénem total légèrement inférieure à l’augmentation de la dose, et une augmentation de l’ASC des concentrations plasmatiques de l’ertapénem libre supérieure à l’augmentation de la dose. On croit que les faibles déviations par rapport à une relation exactement proportionnelle entre la concentration plasmatique et la dose sont dues au fait qu’à la dose thérapeutique proposée, la fixation aux protéines plasmatiques est fonction de la concentration de l’ertapénem. L’écart par rapport à une relation proportionnelle avec la dose est très faible et n’est pas considéré comme important du point de vue clinique en raison de l’indice thérapeutique apparemment large de l’ertapénem. Le volume de distribution apparent de l’ertapénem à l’état d’équilibre est d’environ 8,2 litres. Le principal métabolite de l’ertapénem est un dérivé à cycle ouvert inactif sur le plan bactériologique formé principalement dans les reins par hydrolyse du cycle bêta-lactame.
L’ertapénem est éliminé surtout par les reins. La radioactivité décelée dans le plasma provient surtout de l’ertapénem (94 %). La demi-vie plasmatique moyenne de l’ertapénem est d’environ 4 heures chez les jeunes adultes et les patients de 13 à 17 ans en bonne santé et d’environ 2,5 heures chez les enfants de 3 mois à 12 ans. La biodisponibilité moyenne après l’administration d’une dose de 1 g d’ertapénem par voie intramusculaire (IM) est d’environ 92 %. On n’observe pas d’accumulation d’ertapénem à la suite de l’administration de plusieurs doses variant de 0,5 à 2 g par jour par voie intraveineuse (IV), ou de 1 g par jour par voie IM.
Les concentrations plasmatiques moyennes (mcg/mL) et l’ASC0-∞ moyenne de l’ertapénem total observées chez de jeunes adultes en bonne santé, après l’administration d’une dose unique de 1 g ou de 2 g en perfusion IV de 30 minutes ou d’une dose unique de 1 g par voie IM, sont présentées au tableau 10.
Tableau 10 – Concentrations plasmatiques et ASC0-∞ moyennes de l’ertapénem total après l’administration d’une dose unique chez de jeunes adultes en bonne santé
| Dose/ Voie | ASC0-∞ | |||||||||
| Concentrations plasmatiques moyennes (mcg/mL) | ||||||||||
| d’administration | (mcg.h/mL) | |||||||||
| 0,5 h | 1 h | 2 h | 4 h | 6 h | 8 h | 12 h | 18 h | 24 h | ||
| 1 g IV* | 155 | 115 | 83 | 48 | 31 | 20 | 9 | 3 | 1 | 572 |
| 2 g IV* | 283 | 202 | 145 | 86 | 58 | 36 | 16 | 5 | 2 | 1011 |
| 1 g IM | 33 | 53 | 67 | 57 | 40 | 27 | 13 | 4 | 2 | 555 |
| * Dose administrée par perfusion IV à vitesse constante durant 30 minutes. | ||||||||||
Les ASC0-∞ moyennes (mcg.h/mL) de l’ertapénem libre après l’administration de doses de 1 g et de 2 g par voie IV sont de 33,2 et de 76,6, respectivement.
Les concentrations plasmatiques moyennes (mcg/mL) d’ertapénem chez les enfants sont présentées au tableau 11.
Tableau 11 – Concentrations plasmatiques d’ertapénem chez les enfants après une dose unique administrée par voie IV*
| Groupe d’âge | Concentrations plasmatiques moyennes (mcg/mL) | |||||||
| (Dose) | 0,5 h | 1 h | 2 h | 4 h | 6 h | 8 h | 12 h | 24 h |
3 à 23 mois (15 mg/kg)† 103,8 57,3 43,6 23,7 13,5 8,2 2,5 - (20 mg/kg)† 126,8 87,6 58,7 28,4 - 12,0 3,4 0,4
| Groupe d’âge | Concentrations plasmatiques moyennes (mcg/mL) | |||||||
| (Dose) | 0,5 h | 1 h | 2 h | 4 h | 6 h | 8 h | 12 h | 24 h |
| (40 mg/kg)‡ | 199,1 | 144,1 | 95,7 | 58,0 | - | 20,2 | 7,7 | 0,6 |
| 2 à 12 ans (15 mg/kg)† (20 mg/kg)† (40 mg/kg)‡ | 113,2 147,6 241,7 | 63,9 97,6 152,7 | 42,1 63,2 96,3 | 21,9 34,5 55,6 | 12,8 - - | 7,6 12,3 18,8 | 3,0 4,9 7,2 | - 0,5 0,6 |
13 à 17 ans (20 mg/kg)† (1 g)§ (40 mg/kg)‡ | 170,4 155,9 255,0 | 98,3 110,9 188,7 | 67,8 74,8 127,9 | 40,4 - 76,2 | - 24,0 - | 16,0 - 31,0 | 7,0 6,2 15,3 | 1,1 - 2,1 |
* Les doses ont été administrées par perfusion IV à une vitesse constante sur une période de 30 minutes. † Jusqu’à une dose maximale de 1 g/jour. ‡ Jusqu’à une dose maximale de 2 g/jour. § Selon trois patients ayant reçu 1 g d’ertapénem qui ont accepté de participer à une évaluation pharmacocinétique dans l’une des deux études sur l’innocuité et l’efficacité. | ||||||||
Absorption : L’ertapénem, reconstitué au moyen d’une solution de chlorhydrate de lidocaïne à 1 % pour injection (USP) [solution saline sans épinéphrine] est bien absorbé lorsqu’il est administré par voie IM à la dose recommandée de 1 g. Sa biodisponibilité moyenne est d’environ 92 %. À la suite de l’administration d’une dose quotidienne de 1 g par voie IM, la concentration plasmatique maximale moyenne (Cmax moyenne = 70,6 mcg/mL) est atteinte en 2 heures environ (Tmax moyen = 2,2 heures) [voir le tableau 10].
Distribution : L’ertapénem se lie fortement aux protéines plasmatiques humaines. On a observé chez de jeunes adultes en bonne santé que le pourcentage de fixation de l’ertapénem aux protéines diminue à mesure que la concentration plasmatique de l’ertapénem total augmente, passant de 95 % environ pour une concentration plasmatique approximative < 100 mcg/mL à 85 % environ pour une concentration plasmatique approximative de 300 mcg/mL.
Le volume de distribution apparent (Vdss) de l’ertapénem à l’état d’équilibre est d’environ 8,2 litres (0,12 litre/kg) chez les adultes, d’environ 0,2 litre/kg chez les patients de 3 mois à 12 ans et d’environ 0,16 litre/kg chez les patients de 13 à 17 ans.
Les concentrations d’ertapénem décelées dans chacun des échantillons de liquide phlycténulaire prélevés au jour 3 de l’administration d’une dose monoquotidienne de 1 g par voie IV sont présentées au tableau 12. Le rapport ASC0-24h de l’ertapénem total dans le liquide phlycténulaire : ASC0-24 de l’ertapénem total dans le plasma est de 0,61.
Tableau 12 – Concentrations (mcg/mL) de l’ertapénem total chez les adultes dans chacun des échantillons de liquide phlycténulaire prélevés au jour 3 de l’administration par voie IV d’une dose monoquotidienne de 1 g
| 0,5 h | 1 h | 2 h | 4 h | 8 h | 12 h | 24 h |
| 7 | 12 | 17 | 24 | 24 | 21 | 8 |
Les concentrations d’ertapénem dans le lait maternel ont été mesurées chez 5 femmes qui allaitaient, pendant 5 jours consécutifs à des moments de la journée choisis au hasard, à la suite de l’administration de la dernière dose monoquotidienne de 1 g d’ertapénem par voie IV lors d’un traitement de 3 à 6 jours. La concentration d’ertapénem dans le lait maternel mesurée le dernier jour du traitement (5 à 14 jours après l’accouchement) chez les 5 femmes était < 0,38 mcg/mL. Les concentrations maximales n’ont pas été évaluées. Cinq jours après l’arrêt du traitement, les concentrations d’ertapénem étaient indécelables dans le lait maternel chez 4 de ces patientes, tandis que l’ertapénem était présent à l’état de traces (< 0,13 mcg/mL) chez la cinquième.
Les études in vitro ont montré que l’ertapénem n’inhibe pas le transport de la digoxine ou de la vinblastine régi par la glycoprotéine P pas plus qu’il ne sert de substrat pour ce mode de transport transmembranaire (voir INTERACTIONS MÉDICAMENTEUSES).
Métabolisme :
Après une perfusion IV de 1 g d’ertapénem radiomarqué chez de jeunes adultes en bonne santé, la presque totalité (94 %) de la radioactivité décelée dans le plasma provenait de l’ertapénem. Le principal métabolite de l’ertapénem est le dérivé à cycle ouvert inactif sur le plan bactériologique, élaboré en grande partie dans les reins par hydrolyse du cycle bêta-lactame. Ce métabolite est décelé dans l’urine (environ 37 % de la dose administrée).
Les études in vitro utilisant des microsomes hépatiques humains ont montré que l’ertapénem n’inhibe pas l’activité métabolique régie par les six principales isoenzymes du cytochrome P450 (CYP) : 1A2, 2C9, 2C19, 2D6, 2E1 et 3A4 (voir INTERACTIONS MÉDICAMENTEUSES). Ces études ont montré aussi que l’ertapénem est un faible substrat des isoenzymes du système cytochrome P450 (CYP).
L’administration conjointe de cilastatine (inhibiteur de la déshydropeptidase-1 rénale) a entraîné une réduction significative de la clairance plasmatique de l’ertapénem et une augmentation de son excrétion urinaire chez les rats et les souris, ce qui corrobore l’hypothèse selon laquelle la déshydropeptidase-1 catalyse le métabolisme de l’ertapénem.
Élimination :
L’ertapénem est éliminé principalement par le rein. La demi-vie plasmatique moyenne est d’environ 4 heures chez les jeunes adultes en bonne santé et chez les patients de 13 à 17 ans et d’environ 2,5 heures chez les patients de 3 mois à 12 ans.
À la suite de l’administration par voie IV d’une dose de 1 g d’ertapénem radiomarqué à de jeunes adultes en bonne santé, environ 80 % de la radioactivité de la dose ont été retrouvés dans l’urine et 10 % dans les fèces. Quant aux 80 % d’ertapénem radiomarqué récupérés dans l’urine, environ 38 % étaient excrétés sous forme inchangée, et 37 % sous la forme du métabolite à cycle ouvert inactif sur le plan bactériologique.
Chez de jeunes adultes en bonne santé ayant reçu une dose de 1 g par voie IV, les concentrations moyennes d’ertapénem retrouvées dans l’urine dépassaient 984 mcg/mL et 52 mcg/mL, 0 à 2 heures et 12 à 24 heures, respectivement, après l’administration du médicament.
Populations particulières et états pathologiques
Enfants :
À la suite d’une dose IV monoquotidienne de 1 g, les concentrations plasmatiques d’ertapénem sont comparables chez les patients de 13 à 17 ans et chez les adultes.
À la suite d’une dose IV de 20 mg/kg (jusqu’à une dose maximale de 1 g) les valeurs pharmacocinétiques chez les patients de 13 à 17 ans étaient généralement comparables à celles observées chez de jeunes adultes en bonne santé. Trois des six patients de 13 à 17 ans avaient reçu une dose inférieure à 1 g. Afin d’estimer les données pharmacocinétiques dans ce groupe d’âge si tous les patients avaient reçu une dose de 1 g, on a calculé les valeurs pharmacocinétiques ajustées pour une dose de 1 g, en présumant que la corrélation était linéaire. Une analyse comparative des résultats montre qu’une dose quotidienne d’ertapénem de 1 g donne un profil pharmacocinétique chez les patients de 13 à 17 ans comparable à celui des adultes. Le rapport (patients de 13 à 17 ans/adultes) concernant l’ASC, la concentration à la fin de la perfusion IV et la concentration au milieu de l’intervalle posologique étaient de 0,99, 1,20 et 0,84, respectivement.
Les concentrations plasmatiques au milieu de l’intervalle posologique à la suite d’une dose unique d’ertapénem de 15 mg/kg administrée par voie IV chez des patients de 3 mois à 12 ans sont comparables aux concentrations plasmatiques au milieu de l’intervalle posologique à la suite d’une dose de 1 g administrée par voie IV une fois par jour chez des adultes (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Distribution). La clairance plasmatique (mL/min/kg) de l’ertapénem chez des patients de 3 mois à 12 ans est approximativement 2 fois plus élevée que celle observée chez des adultes. À la dose de 15 mg/kg, l’ASC (doublée afin de simuler une posologie de 2 doses quotidiennes, c.-à-d. une exposition à une dose de 30 mg/kg/jour) chez des patients de 3 mois à 12 ans était comparable à l’ASC observée chez de jeunes adultes en bonne santé ayant reçu une dose d’ertapénem de 1 g administrée par voie IV.
Personnes âgées :
Après l’administration d’une dose de 1 g ou de 2 g d’ertapénem par voie IV, les concentrations plasmatiques (ASC) étaient légèrement plus élevées (d’environ 39 % et 22 %, respectivement, pour l’ertapénem total et d’environ 71 % et 65 %, respectivement, pour l’ertapénem libre) chez les personnes âgées (≥ 65 ans) que chez les jeunes adultes (<65 ans). Ces différences pourraient être attribuables en partie aux modifications de la fonction rénale reliées au vieillissement. Il n’est pas nécessaire d’ajuster la posologie chez les personnes âgées dont la fonction rénale est normale pour leur âge.
Sexe :
Les profils des concentrations plasmatiques d’ertapénem sont comparables chez l’homme et la femme en bonne santé lorsqu’on tient compte des différences quant au poids corporel. Aucun ajustement de la posologie n’est recommandé en fonction du sexe.
Insuffisance hépatique :
La pharmacocinétique de l’ertapénem n’a pas été établie chez les patients atteints d’insuffisance hépatique. Selon des études in vitro, l’ertapénem ne serait pas métabolisé dans les microsomes hépatiques humains. À la suite de l’administration par voie IV d’une dose de 1 g d’ertapénem radiomarqué à de jeunes adultes en bonne santé, seulement 10 % de l’ertapénem marqué au 14C ont été retrouvés dans les fèces (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Métabolisme et Excrétion). En raison de ce métabolisme limité au niveau du foie, la présence d’une insuffisance hépatique ne devrait pas modifier la pharmacocinétique de l’ertapénem. On ne peut émettre de recommandations concernant l’ajustement de la posologie chez les patients atteints d’insuffisance hépatique.
Insuffisance rénale :
Après l’administration d’une dose unique de 1 g d’ertapénem par voie IV à 26 adultes atteints d’insuffisance rénale à divers degrés, on a observé que l’ASC chez les patients atteints d’insuffisance rénale légère (Clcr = 60-90 mL/min/1,73 m2, ou si on utilise le système international d’unités [SI], Clcr = 1,0-1,5 mL/s/1,73 m2 [SI]) était semblable à celle des sujets en bonne santé (25 à 82 ans). Chez les patients atteints d’insuffisance rénale modérée (Clcr = 31- 59 mL/min/1,73 m2 ou 0,52-0,98 mL/s/1,73 m2 [SI]) et grave
(Clcr = 5-30 mL/min/1,73 m2 ou 0,08-0,50 mL/s/1,73 m2 [SI]), on a noté une augmentation de l’ASC de l’ordre d’environ 1,5 et 2,6, respectivement, par rapport à l’ASC observée chez les sujets en bonne santé. L’ASC chez les patients atteints d’insuffisance rénale au stade terminal (Clcr < 10 mL/min/1,73 m2 ou < 0,17 mL/s/1,73 m2 [SI]) était environ 2,9 fois plus élevée que l’ASC observée chez les sujets en bonne santé. On ne dispose d’aucune donnée concernant les enfants présentant une insuffisance rénale.
Il est recommandé d’ajuster la posologie de l’ertapénem (500 mg une fois par jour) chez les adultes atteints d’insuffisance rénale grave ou au stade terminal (voir POSOLOGIE ET ADMINISTRATION). Les recommandations concernant la réduction de la posologie sont issues d’une modélisation pharmacocinétique des données recueillies dans une étude clinique sur l’innocuité et la pharmacocinétique chez des patients atteints d’insuffisance rénale à divers degrés (y compris les sujets dont la Clcr était < 30 mL/min/1,73 m2 ou < 0,5 mL/s/1,73 m2 [SI]), ayant reçu une dose unique de 1 g d’ertapénem par voie IV. La modélisation pharmacocinétique a permis de déterminer un schéma posologique entraînant une exposition au médicament correspondante à celle établie pour l’efficacité clinique.
Environ 30 % de la dose ont été retrouvés dans le dialysat chez 5 patients atteints d’une insuffisance rénale au stade terminal à la suite de l’administration par voie IV d’une dose unique de 1 g d’ertapénem immédiatement avant une séance d’hémodialyse de 4 heures. Pour les patients hémodialysés qui reçoivent la dose quotidienne recommandée (500 mg) d’Ertapénem pour Injection (ertapénem sodique) dans les 6 heures qui précèdent l’hémodialyse, il est recommandé d’administrer une dose additionnelle de 150 mg après la séance d’hémodialyse (voir POSOLOGIE ET ADMINISTRATION).
Le tableau 13 présente les ASC moyennes plasmatiques et les rapports des moyennes géométriques des ASC (patients présentant une insuffisance rénale : témoins regroupés) pour l’ertapénem total et l’ertapénem libre chez des adultes présentant une insuffisance rénale à divers degrés.
Tableau 13 – ASC des concentrations plasmatiques moyennes et rapports des moyennes géométriques pour l’ertapénem total et l’ertapénem libre à la suite de l’administration par voie IV d’une dose de 1 g chez des patients adultes atteints d’insuffisance rénale (IR) à divers degrés, comparativement à des témoins regroupés
| Paramètre | Témoins | IR au stade | |||
| IR légère† | IR modérée† | IR grave† | |||
| pharmacocinétique | regroupés* | terminal† | |||
| Ertapénem total | |||||
| ASC0-∞ (mcg.h/mL) | 665,9 | 712,2 | 1016,5 | 1719,9 | 1941,5 |
| RMG‡ | - | 1,1 | 1,5 | 2,6 | 2,9 |
| Ertapénem libre | |||||
| ASC0-∞ (mcg.h/mL) | 42,5 | 44,2 | 76,1 | 144,6 | 252,7 |
| RMG | - | 1,0 | 1,8 | 3,4 | 6,0 |
| * Témoins regroupés : jeunes adultes en bonne santé et personnes âgées en bonne santé. † IR légère : Clcr = 60-90 mL/min/1,73 m2; IR modérée : Clcr = 31-59 mL/min/1,73 m2; IR grave : Clcr = 5-30 mL/min/1,73 m2; IR au stade terminal : Clcr < 10 mL/min/1,73 m2. ‡ RMG = Rapport des moyennes géométriques des ASC (IR / témoins regroupés). | |||||
Pharmacologie chez l’humain
Études pharmacocinétiques in vivo
Tableau 14 – Études sur la pharmacologie clinique et la pharmacocinétique
| Nbre de | |||
| Dose | patients | ||
| (n = Nbre de | inscrits†/ Nbre | ||
| Étude | Résultats et conclusions | ||
| patients | de patients | ||
| évalués) | évalués | ||
| (Sexe/Race)‡ | |||
Étude en 2 parties, contrôlée par placebo et menée à double insu, auprès d’hommes et de femmes en bonne santé, en vue de déterminer l’innocuité, le profil de tolérance et le profil pharmacocinétique préliminaire de l’ertapénem après perfusion IV d’une dose unique (Partie I) ou de doses multiples (Partie II). Partie I : 2 groupes de sujets, 4 phases, dose unique croissante par voie IV. Partie II : étude séquentielle, 5 groupes de sujets, doses multiples par voie IV. | Partie I Groupe A (n = 6 H) 0,04, 0,25, 1 et 2 g (n = 6 F) 1 g Groupe B 0,1, 0,5, 1,5 et 3 g Partie II Groupe A (n = 6) 0,25 g Groupe B (n = 6) 0,5 g Groupe C (n = 6) 1 g Groupe D (n = 6) 2 g Groupe E (n = 6) 3 g | 50/49 S (6 F, 43 H/1 A, 6 N, 42 C) | La concentration plasmatique moyenne de l’ertapénem total 12 heures après une dose IV de 1 g est suffisante pour proposer l’utilisation d’une posologie monoquotidienne dans les études cliniques. Aucune accumulation d’ertapénem observée avec des doses quotidiennes multiples allant jusqu’à 3 g. Seul le médicament inchangé est responsable de l’activité biologique de l’ertapénem; il n’y a pas de métabolites actifs. Selon les aires sous la courbe (ASC), la pharmacocinétique de l’ertapénem est généralement semblable chez les hommes et les femmes après une dose IV de 1 g. |
| Nbre de | |||
| Dose | patients | ||
| (n = Nbre de | inscrits†/ Nbre | ||
| Étude | Résultats et conclusions | ||
| patients | de patients | ||
| évalués) | évalués | ||
| (Sexe/Race)‡ | |||
| Étude en 4 périodes, menée au su, avec permutation et avec répartition aléatoire, auprès de sujets en bonne santé, en vue d’évaluer la pharmacocinétique après une dose unique et en fonction de la dose (0,5, 1, 2 et 3 g). | 0,5, 1, 2 et 3 g (n = 16) | 16/16 S (8 F, 8 H/16 C) | D’après les ASC0-∞, les concentrations d’ertapénem total et libre sont quasi proportionnelles à la dose (doses de 0,5 g à 2 g), avec une légère déviation à la dose de 3 g. Aucune différence significative sur le plan clinique de la pharmacocinétique de l’ertapénem observée entre les hommes et les femmes. |
Étude séquentielle fixe en 2 périodes, menée au su auprès de personnes âgées en bonne santé qui ont reçu par voie IV 1 g d’ertapénem une fois par jour pendant 7 jours (Période 1) et une dose unique de 2 g (Période 2). | Période 1 1 g (n = 14) Période 2 2 g (n = 14) | 15/14 S (6 F, 8 H/14 C) | Les concentrations plasmatiques de l’ertapénem total sont légèrement plus élevées après une dose IV unique de 1 g (hausse de l’ASC0-∞ d’environ 39 %) et de 2 g (hausse de l’ASC0-∞ d’environ 22 %) chez les personnes âgées par rapport aux jeunes adultes. La clairance rénale de l’ertapénem après des doses de 1 g et de 2 g est modérément plus faible chez les personnes âgées par rapport aux jeunes adultes, laquelle ne peut expliquer totalement les hausses de l’ASC chez les personnes âgées. Aucune accumulation d’ertapénem observée après l’administration de doses multiples chez les personnes âgées. Les concentrations plasmatiques d’ertapénem total et libre (selon les ASC0-∞) sont analogues chez les hommes et les femmes âgés. Aucun ajustement de la posologie n’est recommandé chez les personnes âgées. |
| Nbre de | |||
| Dose | patients | ||
| (n = Nbre de | inscrits†/ Nbre | ||
| Étude | Résultats et conclusions | ||
| patients | de patients | ||
| évalués) | évalués | ||
| (Sexe/Race)‡ | |||
Étude contrôlée par placebo avec répartition aléatoire menée en vue d’évaluer l’innocuité, le profil de tolérance et la pharmacocinétique de l’ertapénem après injection intramusculaire (IM) d’une dose unique croissante de 0,25, de 0,5 et de 1 g. Pour les sujets du groupe A : dose unique de 0,25 g (ou placebo) à la période 1 et de 1 g (ou placebo) à la période
2. | 0,25, 0,5 et 1 g (n = 8) | 11/8 S (4 F, 4 H/2 A, 5 C, 1 Hp) | En comparaison des données historiques, les profils plasmatiques après une dose de 1 g d’ertapénem sont similaires 3 heures après la dose, qu’elle soit administrée par voie IM ou IV, et la biodisponibilité de la dose IM serait près de 100 %. |
Étude au su portant sur une dose IV unique de 1 g de 14C-ertapénem chez des hommes et des femmes en bonne santé. On a prélevé des échantillons de sang jusqu’à 48 heures après la dose et des échantillons d’urine jusqu’à 168 heures après la dose, en vue de mesurer les concentrations d’ertapénem et de radioactivité. Des échantillons de selles ont aussi été prélevés à des moments déterminés jusqu’à 168 heures après la dose pour déceler la radioactivité. | 1 g de 14C-ertapénem Environ 104 mcCi de radioactivité par dose 20 mg/mL de 14C-ertapénem (n = 7) | 7/7 S (3 F, 4 H/4 N, 2 C, 1 Hp) | La radioactivité plasmatique était constituée surtout d’ertapénem radiomarqué (environ 94 %) après une perfusion IV de 1 g. La radioactivité totale décelée dans l’urine et les fèces indique que la majorité (environ 80 %) est excrétée dans l’urine et un faible taux (environ10 %) dans la bile/les fèces. L’équilibre massique est atteint après une dose IV unique. L’ertapénem et son métabolite à cycle ouvert, le L-774183, totalisent ensemble 95 % de la radioactivité excrétée dans l’urine, chacun dans une proportion à peu près égale. Plusieurs autres composants radioactifs mineurs sont décelés |
| Nbre de | |||
| Dose | patients | ||
| (n = Nbre de | inscrits†/ Nbre | ||
| Étude | Résultats et conclusions | ||
| patients | de patients | ||
| évalués) | évalués | ||
| (Sexe/Race)‡ | |||
| dans l’urine, chacun à un taux d’environ 1 % ou moins de la dose administrée. | |||
Étude en 2 périodes menée au su en vue d’évaluer la pharmacocinétique, l’innocuité et le profil de tolérance de l’ertapénem chez des patients présentant divers degrés définis d’insuffisance rénale (IR). Période 1 : on a administré une dose unique de 1 g d’ertapénem en perfusion IV de 30 minutes à 4 groupes de patients présentant 4 degrés différents d’IR : légère, modérée, grave et au stade terminal. Pour les patients présentant une IR au stade terminal, la période 1 coïncidait avec une journée sans dialyse. Période 2 : les patients présentant une IR au stade terminal ont reçu une dose unique de 1 g d’ertapénem immédiatement avant le début de l’hémodialyse. | 1 g (IR légère n = 6; IR modéré en n= 7; IR grave n = 6; IR au stade terminal n = 7) IR fondée sur la clairance de la créatinine : 60 à 90 mL/min/ 1,73 m2 (IR légère); 31 à 59 mL/min/ 1,73 m2 (IR modérée); 5 à 30 mL/min/ 1,73 m2 (IR grave); et < 10 mL/min/ 1,73 m2 (IR au stade terminal et hémodialyse). | 26/24 P§ (13 F, 11 H/11 N, 11 C, 1 Hp, 1 AM) | Dans les cas d’IR au stade terminal, les concentrations plasmatiques d’ertapénem ont augmenté après une dose IV unique de 1 g (ASC environ 2,9 fois plus élevée par rapport aux données regroupées des témoins
|
| Nbre de | |||
| Dose | patients | ||
| (n = Nbre de | inscrits†/ Nbre | ||
| Étude | Résultats et conclusions | ||
| patients | de patients | ||
| évalués) | évalués | ||
| (Sexe/Race)‡ | |||
| Dans les cas d’IR légère, les concentrations plasmatiques d’ertapénem après une dose IV unique de 1 g étaient semblables par rapport aux données regroupées des témoins. Aucun ajustement de la posologie n’est recommandé chez ces patients. Dans les cas d’IR au stade terminal, les concentrations plasmatiques d’ertapénem total ont diminué lorsque la dose IV unique de 1 g était administrée immédiatement avant l’hémodialyse plutôt qu’une journée sans dialyse; environ 30 % de la dose se retrouvaient dans le dialysat. Si la perfusion d’ertapénem a lieu au moins 6 heures avant l’hémodialyse, il n’est pas nécessaire d’administrer une dose supplémentaire. Si elle a lieu dans les 6 heures qui précèdent l’hémodialyse, on recommande d’administrer après la séance d’hémodialyse une dose additionnelle égale à 30 % de la dose quotidienne. |
| Nbre de | |||
| Dose | patients | ||
| (n = Nbre de | inscrits†/ Nbre | ||
| Étude | Résultats et conclusions | ||
| patients | de patients | ||
| évalués) | évalués | ||
| (Sexe/Race)‡ | |||
Étude croisée, en 2 parties et 3 périodes, contrôlée par placebo, avec répartition aléatoire, portant sur une dose unique (Partie A) et des doses multiples (Partie B), en vue d’évaluer la pharmacocinétique, l’innocuité et le profil de tolérance de l’ertapénem administré par voie IM chez des sujets en bonne santé. Partie A : étude croisée en 3 périodes, portant sur l’administration d’une dose unique. Les sujets à jeun ont reçu trois doses uniques de 1 g d’ertapénem (ou du placebo) administrées par voie IM, par perfusion IV de 30 minutes et par perfusion IV de 2 heures durant les périodes 1 à 3 selon un ordre symétrique établi au hasard. Partie B : les sujets à jeun ont reçu par voie IM une dose de1 g d’ertapénem (ou d’un placebo) 1 fois par jour pendant 7 jours. | Partie A (n = 18) 1 g -voie IM -perfusion IV de 30 minutes -perfusion IV de 2 heures Partie B (n = 17) 1 g par voie IM | Partie A 22/18 S (6 F, 12 H/1 A, 9 N, 6 C, 2 Hp) Partie B 22/17 S (6 F, 11 H/1 A, 7 N, 7 C, 2 Hp) | Les ASC0-∞ ont été similaires après l’administration de 1 g d’ertapénem par voie IM et par voie IV. La biodisponibilité d’une dose IM est de 92 %. On peut donc utiliser indifféremment les voies IM et IV, puisqu’on présume qu’elles donnent toutes deux des résultats comparables. Aucune accumulation d’ertapénem observée après l’administration IM de 1 g par jour pendant 7 jours. Après une dose IM de 1 g, le délai pour atteindre des concentrations plasmatiques d’ertapénem total > 4 mcg/mL a été légèrement plus long qu’après une dose IV (18,1 vs 16,9 heures, respectivement). Les concentrations urinaires d’ertapénem étaient élevées (> 16 mcg/mL pour toutes les évaluations après la dose) à la suite de l’administration d’une dose de 1 g par voie IM ou IV. |
| Nbre de | |||
| Dose | patients | ||
| (n = Nbre de | inscrits†/ Nbre | ||
| Étude | Résultats et conclusions | ||
| patients | de patients | ||
| évalués) | évalués | ||
| (Sexe/Race)‡ | |||
Étude menée au su portant sur l’administration de doses multiples en vue d’évaluer la pénétration de l’ertapénem dans le liquide phlycténulaire après 3 administrations quotidiennes d’une dose de 1 g par voie IV. Une bulle de succion a été formée comme témoin avant la dose du jour 1, et 10 bulles uniformes12 heures avant la dose du 3e jour. Au jour 3, la dose IV a été administrée 12 heures après la formation des bulles de succion. Après l’administration IV, on a prélevé du liquide phlycténulaire et du plasma en vue d’y mesurer les concentrations d’ertapénem. | 1 g (n = 12) | 13/12 S (2 F, 10 H/12 C) | Après 3 doses quotidiennes IV de 1 g, la concentration d’ertapénem total dans le liquide phlycténulaire dépasse 4 mcg/mL (CMI90 des bactéries généralement sensibles) pendant presque tout l’intervalle de 24 heures. Les concentrations maximales dans le liquide phlycténulaire sont beaucoup plus élevées que cette valeur de la CMI90 (environ 6 fois). Le rapport moyen ASC-liquide phlycténulaire : ASC-plasma (0,61) indique que l’ertapénem pénètre bien dans les bulles de succion cutanées. Après 3 doses quotidiennes IV de 1 g, les concentrations d’ertapénem total dans le liquide phlycténulaire semblent adéquates pour traiter les infections compliquées de la peau causées par des bactéries généralement sensibles. |
| Nbre de | |||
| Dose | patients | ||
| (n = Nbre de | inscrits†/ Nbre | ||
| Étude | Résultats et conclusions | ||
| patients | de patients | ||
| évalués) | évalués | ||
| (Sexe/Race)‡ | |||
Étude croisée, en 2 périodes, menée au su et avec répartition aléatoire. Traitement A : 5 doses de 500 mg de probénécide toutes les 6 heures (1 comprimé à 500 mg) suivies, 6 heures après la 5e dose, d’une dose IV unique de 1 g d’ertapénem et de 4 autres doses de 500 mg de probénécide toutes les 6 heures. Traitement B :1 dose IV unique de 1 g d’ertapénem. | Traitement A 1 g de MK-0826 500 mg de probénécide (n = 14) Traitement B 1 g de MK-0826 (n = 14) | 14/14 S (7 F, 7 H/4 N, 10 C) | Le probénécide, un inhibiteur de la sécrétion tubulaire rénale, a entraîné une diminution de la clairance rénale de l’ertapénem libre d’environ 54 %. Le probénécide a entraîné une légère augmentation des concentrations plasmatiques d’ertapénem total (hausse de l’ASC0-∞ de 25 %) et de la demi-viede l’ertapénem total (de 4,03 à 4,80 heures). L’administration conjointe d’ertapénem et de probénécide en vue d’accroître la demi-vie de l’ertapénem n’est pas recommandée. |
† Traitement actif seulement (les sujets ayant reçu le placebo n’ont pas été inclus dans le nombre de sujets inscrits). ‡ Sexe et race des sujets/patients évalués : S = Sujets en bonne santé, P = Patients, H = Hommes, F = Femmes, A = Asiatiques, N = Noirs, C = Caucasiens, CB = Cubains, Hp = Hispaniques, PS = Habitants des îles du Pacifique-Sud, CH = Cholos, AM = Amérindiens, AU = Autres. § Inclus parmi les patients en raison d’un dysfonctionnement organique, non en raison d’une infection bactérienne. | |||
Élimination rénale/hémodialyse
Le probénécide, un inhibiteur de la sécrétion tubulaire rénale, a entraîné une diminution d’environ 54 % de la clairance rénale de l’ertapénem libre (clairance rénale moyenne de 203,7 mL/min en l’absence de probénécide et de 94,5 mL/min en présence de probénécide). Ces résultats laissent présumer que la sécrétion tubulaire et la filtration glomérulaire passive constituent des voies importantes de la clairance rénale de l’ertapénem.
Dans une étude clinique auprès de patients ayant reçu une dose IV unique de 1 g d’ertapénem administré immédiatement avant la dialyse, on a retrouvé environ 30 % de la dose dans le dialysat.
Études pharmacocinétiques in vitro
La faible pénétration de l’ertapénem dans les érythrocytes pourrait s’expliquer par la fixation importante de ce médicament aux protéines plasmatiques et par la polarité (log10 p < -2) de l’ertapénem, qui limitent sa capacité à traverser la membrane cellulaire des érythrocytes.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Avant la reconstitution
Entreposer la poudre lyophilisée à une température se situant entre 15°C et 25°C. Excursions à 30°C.
Solution reconstituée et solution de perfusion
Une fois reconstitué, Ertapénem pour Injection doit être dilué immédiatement dans du chlorure de sodium à 0,9 % pour injection (voir POSOLOGIE ET ADMINISTRATION, Administration). Il peut alors être entreposé à la température ambiante (25°C) pour une utilisation dans les 6 heures qui suivent, ou au réfrigérateur (5°C) pendant 24 heures pour une utilisation dans les 4 heures qui suivent son retrait du réfrigérateur. Les solutions d’Ertapénem pour Injection (ertapénem sodique) ne doivent pas être congelées (voir POSOLOGIE ET ADMINISTRATION, Reconstitution).
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Ertapénem sodique
Nom chimique : Acide [4R,5S,6S]-3-[[[3S,5S]-5-[[m-carboxyphényl]carbamoyl]-3-pyrrolidinyl]thio]-6-[[1R]-1-hydroxyéthyl]-4-méthyl-7-oxo-1-azabi-cyclo[3.2.0]hept-2-ène-2-carboxylique, sous forme de sel monosodique.
Formule moléculaire : C22H24N3O7SNa
Masse moléculaire : 497,50 g/mol (sel sodique)
475,52 g/mol (forme acide)
Formule de
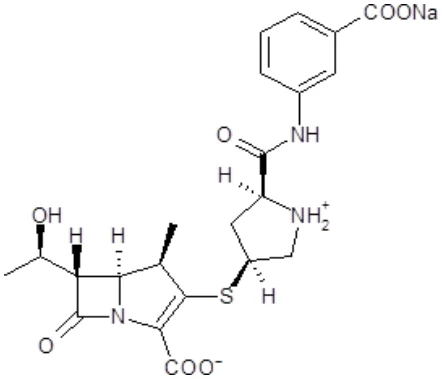
structure :
Propriétés
physicochimiques :
L’ertapénem sodique se présente sous forme de poudre hygroscopique, amorphe, de couleur variant de blanc à blanc cassé. Il est soluble dans l’eau et dans une solution de chlorure de sodium à 0,9 %, presque insoluble dans l’éthanol et insoluble dans l’acétate d’isopropyle et le tétrahydrofuranne.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et aspects démographiques de l’étude
Patients adultes
Infections intra-abdominales compliquées
Tableau 15 – Résumé des données démographiques des patients ayant participé à l’étude de base portant sur les infections intra-abdominales compliquées
| Traitements : posologie, | Sujets | Sexe | |||
| No de | Plage | ||||
| Protocole | voie d’administration et | (répartis au | (hommes/ | ||
| l’étude | d’âge | ||||
| durée | hasard) | femmes) | |||
| 017 | Étude clinique multicentrique contrôlée, menée à double insu et avec répartition aléatoire. Patients stratifiés en deux groupes au départ : appendicite locale compliquée (strate 1) et toute autre infection intra- abdominale compliquée, y compris les infections du côlon, de l’intestin grêle et des voies biliaires et les cas de péritonite diffuse (strate 2). | Ertapénem (1 g une fois par jour par voie IV) pendant 5 à 14 jours vs | 665 patients | 17-92 | 140/255 |
Association pipéracilline/tazobactam (3,375 g toutes les 6 heures par voie IV) pendant 5 à 14 jours |
Infections compliquées de la peau et des structures cutanées
Tableau 16 – Résumé des données démographiques des patients ayant participé à l’étude de base portant sur les infections compliquées de la peau et des structures cutanées
| Traitements : posologie, | Sexe | ||||
| No de | Nombre de | Plage | |||
| Protocole | voie d’administration et | (hommes/ | |||
| l’étude | patients | d’âge | |||
| durée | femmes) | ||||
| 016 | Étude clinique multicentrique contrôlée, menée à double insu et avec répartition aléatoire | Ertapénem (1 g une fois par jour par voie IV) pendant 7 à 14 jours vs | 540 patients* | 18-99 | 351/189 |
| Traitements : posologie, | Sexe | ||||
| No de | Nombre de | Plage | |||
| Protocole | voie d’administration et | (hommes/ | |||
| l’étude | patients | d’âge | |||
| durée | femmes) | ||||
Association pipéracilline/tazobactam (3,375 g toutes les 6 heures par voie IV) pendant 7 à 14 jours | |||||
| * Incluant patients traités pour un abcès profond des tissus mous, une infection de plaies post-traumatiques et une cellulite avec écoulement purulent. | |||||
Infections du pied diabétique
Tableau 17 – Résumé des données démographiques des patients ayant participé à l’étude clinique portant sur les infections du pied diabétique
| Âge | |||||
| Traitements : posologie, | Sexe | ||||
| No de | Nombre de | moyen | |||
| Protocole | voie d’administration et | (hommes/ | |||
| l’étude | patients | (plage | |||
| durée* | femmes) | ||||
| d’âge) | |||||
| 034 | Ertapénem évalué chez des adultes traités pendant 28 jours ou moins pour une infection du pied diabétique en l’absence d’ostéomyélite dans le cadre d’une étude clinique multicentrique menée à double insu et avec répartition aléatoire aux États-Unis. La plupart des patients présentaient une infection du pied diabétique non ischémique de grade 1 ou 2 selon le système de classification du Texas Health Sciences Centre (voir la référence dans RÉFÉRENCES). | Ertapénem (1 g une fois par jour par voie IV) vs | 586 patients** | Moyenne : 59,2 (22- 94) | 370/206 |
Association pipéracilline/tazobactam (3,375 g toutes les 6 heures par voie IV) |
No de
l’étude Protocole
Traitements : posologie, voie d’administration et
durée*
Nombre de patients
Âge moyen
(plage d’âge)
Sexe (hommes/ femmes)
* Dans les deux groupes, il était permis de remplacer le traitement IV par l’association amoxicilline/clavulanate administrée par voie orale après le jour 5 du traitement d’une durée maximale de 28 jours (traitement parentéral et traitement oral). La plupart des patients ont reçu un traitement d’appoint approprié, notamment un débridement, un drainage de la plaie et des compresses imprégnées d’une solution physiologique salée comme il est généralement recommandé dans les cas d’infection du pied diabétique. Les patients chez qui on soupçonnait une ostéomyélite étaient admissibles si toute la partie de l’os infectée avait été enlevée dans les deux jours précédant le début du traitement à l’étude, de préférence durant la période préliminaire de l’étude. Les investigateurs pouvaient ajouter un traitement au su au moyen de la vancomycine dans les cas où des entérocoques ou Staphylococcus aureus résistant à la méthicilline (SARM) avaient été décelés chez un patient présentant une infection polymicrobienne ou dans les cas d’antécédents d’infection par SARM si, de l’avis de l’investigateur, un tel traitement additionnel était indiqué.
** Cinq cent quatre-vingt-six (586) patients ont été répartis au hasard en deux groupes de traitement : 289 patients ont été traités au moyen de l’ertapénem et 287 patients ont reçu l’association pipéracilline/tazobactam. Dix (10) patients ont été répartis au hasard dans ces deux groupes de traitement (6 dans le groupe ertapénem et 4 dans le groupe pipéracilline/tazobactam), sans toutefois recevoir le traitement à l’étude par voie parentérale.
Pneumonie extra-hospitalière
Tableau 18 – Résumé des données démographiques des patients ayant participé aux études cliniques portant sur la pneumonie extra-hospitalière
| Traitements : | |||||
| No de | posologie, voie | Nombre de | Plage | Sexe (hommes/ | |
| Protocole | |||||
| l’étude | d’administration et | patients | d’âge | femmes) | |
| durée* | |||||
| 018 | Étude clinique de base, multicentrique, contrôlée, menée à double insu et avec répartition aléatoire | Ertapénem (1 g une fois par jour par voie parentérale) vs | 502 patients | 17-96 | 287/215 |
| Ceftriaxone (1 g une fois par jour par voie parentérale) | |||||
| 020 | Étude clinique complémentaire, multicentrique, contrôlée, menée à double insu et | Ertapénem (1 g une fois par jour par voie parentérale) | 364 patients | 18-97 | 223/141 |
| Traitements : | |||||
| No de | posologie, voie | Nombre de | Plage | Sexe (hommes/ | |
| Protocole | |||||
| l’étude | d’administration et | patients | d’âge | femmes) | |
| durée* | |||||
| avec répartition aléatoire | vs | ||||
| Ceftriaxone (1 g une fois par jour par voie parentérale) | |||||
| * Pour l’un et l’autre de ces schémas thérapeutiques, il était possible de remplacer le traitement initial par l’association amoxicilline/clavulanate administrée par voie orale pour un traitement d’une durée totale de 10 à 14 jours (voies parentérale et orale). | |||||
Infections urinaires compliquées, y compris la pyélonéphrite
Tableau 19 – Résumé des données démographiques des patients ayant participé aux études cliniques portant sur les infections urinaires compliquées, y compris la pyélonéphrite
| Traitements : | |||||
| No de | posologie, voie | Nombre de | Plage | Sexe (hommes/ | |
| Protocole | |||||
| l’étude | d’administration et | patients | d’âge | femmes) | |
| durée* | |||||
| 014 | Étude clinique de base, multicentrique, contrôlée, menée à double insu et avec répartition aléatoire. Patients stratifiés au début de l’étude en deux groupes : pyélonéphrite et toute autre infection urinaire compliquée. | Ertapénem (1 g une fois par jour par voie parentérale) vs | 592 patients | 17-98 | 189/403 |
| Ceftriaxone (1 g une fois par jour par voie parentérale) | |||||
| 021 | Étude clinique complémentaire, multicentrique, contrôlée, menée à double insu et avec répartition aléatoire. Patients stratifiés au début de l’étude en deux groupes : pyélonéphrite et toute autre infection urinaire compliquée. | Ertapénem (1 g une fois par jour par voie parentérale) vs | 258 patients | 18-90 | 109/149 |
| Ceftriaxone (1 g une fois par jour par voie parentérale) | |||||
| * Pour l’un et l’autre de ces schémas thérapeutiques, il était possible de remplacer le traitement initial par la ciprofloxacine (500 mg deux fois par jour) administrée par voie orale pour un traitement d’une durée totale de 10 à 14 jours (voies parentérale et orale). | |||||
Infections pelviennes aiguës, y compris l’endomyométrite du post-partum, l’avortement septique et les infections gynécologiques postopératoires
Tableau 20 – Résumé des données démographiques des patients ayant participé à l’étude clinique de base portant sur les infections pelviennes aiguës, y compris l’endomyométrite du post-partum, l’avortement septique et les infections gynécologiques postopératoires
| No de | Traitements : posologie, voie | Plage | ||
| Protocole | Nombre de patients | |||
| l’étude | d’administration et durée | d’âge | ||
| 023 | Étude clinique, multicentrique, contrôlée, menée à double insu et avec répartition aléatoire | Ertapénem (1 g une fois par jour par voie IV) pendant 3 à 10 jours vs | 412 patientes, parmi lesquelles 350 présentaient une infection obstétricale/ du post-partum et 45, un avortement septique | 15-68 |
Association pipéracilline/tazobactam (3,375 g toutes les 6 heures par voie IV) pendant 3 à 10 jours |
Prophylaxie des infections du site opératoire à la suite d’une chirurgie colorectale non urgente
Tableau 21 – Résumé des données démographiques des patients ayant participé à l’étude clinique portant sur la prophylaxie dans les cas d’une chirurgie colorectale (population évaluable)
| Groupes de | Nombre | Sexe | |||
| No de | Plage d’âge | ||||
| Protocole† | traitement/Posologie/ | de | (hommes/ | ||
| l’étude | (âge moyen) | ||||
| Durée | patients | femmes) | |||
| 039 | Étude multicentrique prospective et menée à double insu (insu interne) et avec répartition aléatoire dans le but d’évaluer le profil d’innocuité, d’efficacité et de tolérance de l’ertapénem sodique et celui du céfotétane dans la prophylaxie de l’infection du site opératoire à la suite d’une chirurgie colorectale non urgente | Administration, 60 minutes avant la première incision chirurgicale prévue, d’une seule dose du médicament à l’étude par perfusion IV pendant 30 minutes Ertapénem : 1 g | 23 à 92 ans (63 ans) | 338 | 190/148 |
| Groupes de | Nombre | Sexe | |||
| No de | Plage d’âge | ||||
| Protocole† | traitement/Posologie/ | de | (hommes/ | ||
| l’étude | (âge moyen) | ||||
| Durée | patients | femmes) | |||
| Céfotétane : 2 g | 21 à 94 ans (62 ans) | 334 | 176/158 | ||
| † Dans cette étude, après répartition aléatoire, 500 patients ont reçu l’ertapénem et 502 patients ont reçu le céfotétane. Pour faire partie de la population évaluable, le patient devait avoir reçu une dose complète du médicament à l’étude administré par perfusion sur une période de 30 minutes dans les 2 heures précédant l’incision et dans les 6 heures précédant la fin de l’intervention chirurgicale, avec une période adéquate pour compléter la préparation intestinale avant l’intervention. Une préparation adéquate des intestins comprenait : l’administration de préparations osmotiques orales contenant une solution de polyéthylèneglycol ou l’administration de préparations orales de phosphate de sodium. Aux fins de l’analyse principale, la prophylaxie était considérée comme étant un échec chez les patients ayant présenté une infection confirmée du site opératoire, chez ceux ayant présenté une fuite anastomotique ou chez ceux pour qui une utilisation inexpliquée d’antibiotiques a été nécessaire après l’intervention. | |||||
Enfants
On a principalement évalué l’innocuité de l’ertapénem et, en second lieu, son efficacité dans des études multicentriques comparatives avec répartition aléatoire auprès de patients de 3 mois à 17 ans présentant une pneumonie extra-hospitalière, une infection urinaire, une infection de la peau et des tissus mous, une infection intra-abdominale ou une infection pelvienne aiguë.
Tableau 22 – Résumé des données démographiques des patients ayant participé aux études cliniques chez les enfants
| No de l’étude | Protocole | Groupes de traitement/Posologie† | Plage d’âge‡ (âge moyen) | Nombre de patients‡ | Sexe‡ (garçons/filles) |
| 036 | Étude à double insu, multicentrique (aux États-Unis et à l’échelle mondiale) chez des enfants présentant une infection urinaire, une infection de la peau et des tissus mous ou une pneumonie extra-hospitalière | Ertapénem : 3 mois à 12 ans (15 mg/kg IV toutes les 12 heures ; maximum : 1 g/jour) 13 à 17 ans (1 g IV 1 fois par jour) | 3 à 23 mois (12,3 mois) 2 à 12 ans (5,1 ans) 13 à 17 ans (14,5 ans) | 152 225 25 | (161/241) |
Ceftriaxone :
3 mois à 12 ans (50 mg/kg/jour IV répartis en deux doses; maximum :
| No de l’étude | Protocole | Groupes de traitement/Posologie† | Plage d’âge‡ (âge moyen) | Nombre de patients‡ | Sexe‡ (garçons/filles) |
2 g/jour) 13 à 17 ans (50 mg/kg/jour IV en 1 seule dose; maximum : 2 g/jour) | |||||
| 038 | Étude au su, multicentrique (aux États-Unis et à l’échelle mondiale) chez des enfants présentant une infection intra- abdominale ou une infection pelvienne aiguë | Ertapénem : 3 mois à 12 ans (15 mg/kg IV toutes les 12 heures; maximum : 1 g/jour) 13 à 17 ans (1 g IV 1 fois par jour) | 3 à 23 mois 2 à 12 ans (7,8 ans) 13 à 17 ans (15,2 ans) | 0 47 58 | (40/65) |
Ticarcilline/ clavulanate : < 60 kg (50 mg/kg); 4 ou 6 fois par jour > 60 kg (3,0 g); 4 ou 6 fois par jour | |||||
† Dans l’étude 036, il était permis d’instaurer un traitement oral par l’association amoxicilline/clavulanate après au moins 3 jours de traitement parentéral si les critères définissant une réponse clinique étaient satisfaits, pour une durée totale de traitement pouvant atteindre 14 jours (parentéral et oral). Dans l’étude 038, le traitement oral n’était pas permis; la durée proposée du traitement parentéral était de 3 à 14 jours dans les cas d’infection pelvienne aiguë et de 5 à 14 jours dans les cas d’infection intra-abdominale. ‡ Nombre de patients qui ont reçu au moins 1 dose du traitement parentéral à l’étude. | |||||
14.2 Résultats de l’étude
Patients adultes
Infections intra-abdominales compliquées
Tableau 23 – Taux de succès clinique et microbiologique dans l’infection intra-abdominale compliquée – étude 017
| Ertapénem | Comparateur | IC à 95 % pour la | |
| n/N (%) | n/N (%) | différence | |
| 1 à 2 semaines après le traitement | 190/212 (89,6 %) | 162/196 (82,7 %) | - |
| 4 à 6 semaines après le traitement (test de confirmation de guérison)† | 176/203 (86,7 %) | 157/193 (81,2 %) | (-2,2, 13,1) |
| Test de confirmation de guérison (Strate 1) | 85/94 (90,4 %) | 82/91 (90,1 %) | - |
| Test de confirmation de guérison (Strate 2) | 91/109 (83,5 %) | 75/102 (73,5 %) | - |
| † Pourcentages et IC à 95 % pour l’étude 017 (test de confirmation de guérison) calculés d’après un modèle statistique ajusté en fonction des strates. | |||
Tableau 24 – Taux de succès clinique lors du test de confirmation de guérison chez les patients adultes évaluables sur le plan microbiologique traités pour une infection intra-abdominale compliquée, selon les bactéries pathogènes – étude 017
| Ertapénem | Comparateur | |
| Bactérie pathogène | ||
| % (n/N)* | % (n/N)* | |
| Escherichia coli | 86,7 (137/158) | 80,0 (108/135) |
| Clostridium clostridioforme | 89,5 (17/19) | 90,5 (19/21) |
| Eubacterium lentum | 90,5 (19/21) | 83,3 (10/12) |
| Peptostreptococcus spp. | 80,6 (29/36) | 88,5 (23/26) |
| Bacteroides fragilis | 82,9 (63/76) | 82,4 (56/68) |
| Bacteroides distasonis | 78,9 (15/19) | 96,0 (24/25) |
| Bacteroides ovatus | 95,2 (20/21) | 90,9 (20/22) |
| Bacteroides uniformis | 95,5 (21/22) | 90,5 (19/21) |
| Bacteroides thetaiotaomicron | 87,2 (41/47) | 85,3 (29/34) |
| * Nombre d’isolats démontrant une réponse favorable/Nombre total d’isolats | ||
Infections compliquées de la peau et des structures cutanées
Tableau 25 – Taux de succès clinique lors du test de confirmation de guérison dans les infections compliquées de la peau et des structures cutanées – étude 016
| Ertapénem n/N | Comparateur | IC à 95 % pour la | |
| (%) | n/N (%) | différence | |
| 10 à 21 jours après le traitement (test de confirmation de guérison)† | 152/185 (82,4 %) | 147/174 (84,4 %) | (-10,2, 6,2) |
| Ertapénem n/N | Comparateur | IC à 95 % pour la | |
| (%) | n/N (%) | différence | |
| Abcès profonds des tissus mous | 29/30 (96,7 %) | 34/36 (94,4 %) | - |
| Infections de plaies post-traumatiques | 25/30 (83,3 %) | 22/26 (84,6 %) | - |
| Cellulite avec écoulement purulent | 27/29 (93,1 %) | 21/24 (87,5 %) | - |
| † Pourcentages et IC à 95 % pour l’étude 016 (test de confirmation de guérison) calculés d’après un modèle statistique ajusté en fonction des strates. | |||
Tableau 26 – Taux de succès clinique lors du test de confirmation de guérison chez les patients adultes évaluables sur le plan clinique traités pour une infection compliquée de la peau et des structures cutanées, selon les bactéries pathogènes – étude 016
| Ertapénem | Comparateur | |
| Bactérie pathogène | ||
| % (n/N)* | % (n/N)* | |
| Staphylococcus aureus | 76,1 (54/71) | 78,9 (56/71) |
| Streptococcus pyogenes | 81,3 (13/16) | 93,8 (15/16) |
| Escherichia coli | 94,1 (16/17) | 80,0 (12/15) |
| Peptostreptococcus spp. | 87,1 (27/31) | 90,9 (20/22) |
| * Nombre d’isolats démontrant une réponse favorable/Nombre total d’isolats | ||
Infections du pied diabétique
Tableau 27 – Taux de succès clinique lors du test de confirmation de guérison* dans les infections du pied diabétique – étude 034
| Comparateur | |||
| Ertapénem n/N (%) | IC à 95 % | ||
| n/N (%) | |||
| 10 jours après le traitement (test de confirmation de guérison) | 153/204 (75,0 %) | 143/202 (70,8 %) | (-4,5, 12,8) |
| * La confirmation de guérison était définie comme une réponse clinique favorable (disparition de l’ensemble ou de la plupart des signes et symptômes de l’infection initiale) dans la population évaluable sur le plan clinique lors de la visite de suivi 10 jours après le traitement. | |||
Tableau 28 – Taux de succès clinique lors de la visite après le traitement chez les patients adultes évaluables sur le plan clinique traités pour une infection du pied diabétique, selon les bactéries pathogènes – étude 034
| Ertapénem | Comparateur | |
| Bactérie pathogène | ||
| % (n/N)* | % (n/N)* | |
| Staphylococcus aureus (SASM)** | 70,8 (51/72) | 71,0 (49/69) |
| Peptostreptococcus spp. | 78,7 (48/61) | 68,5 (37/54) |
* n/N = Nombre d’infections par cette bactérie pathogène reliées à une issue favorable/nombre d’infections par cette bactérie pathogène évaluées. ** SASM = Staphylococcus aureus sensible à la méthicilline. | ||
Pneumonie extra-hospitalière
Tableau 29 – Taux de succès clinique lors du test de confirmation de guérison dans la pneumonie extra- hospitalière – données regroupées des études 018 et 020
| Ertapénem | Comparateur | IC à 95 % pour la | |
| n/N (%) | n/N (%) | différence | |
| 7 à 14 jours après le traitement (test de confirmation de guérison)† | 335/364 (91,9 %) | 270/294 (92,0 %) | (-4,5, 4,4) |
| † Pourcentages et IC à 95 % pour les données regroupées des études 018 et 020 (test de confirmation de guérison) calculés d’après un modèle statistique ajusté en fonction des strates. | |||
Tableau 30 – Taux de succès clinique lors du test de confirmation de guérison chez les patients adultes évaluables sur le plan microbiologique traités pour une pneumonie extra-hospitalière, selon les bactéries pathogènes – données regroupées des études 018 et 020
| Ertapénem | Comparateur | |
| Bactérie pathogène | ||
| % (n/N)* | % (n/N)* | |
| Streptococcus pneumoniae | 89,6 (86/96) | 93,7 (74/79) |
| Haemophilus influenzae | 87,9 (29/33) | 93,5 (29/31) |
| Moraxella catarrhalis | 90,0 (27/30) | 88,9 (24/27) |
| * Nombre d’isolats démontrant une réponse favorable/Nombre total d’isolats | ||
Infections urinaires compliquées, y compris la pyélonéphrite
Tableau 31 – Taux de succès microbiologique dans les infections urinaires compliquées, y compris la pyélonéphrite – données regroupées des études 014 et 021
| Ertapénem | Comparateur | IC à 95 % pour la | |
| n/N (%) | n/N (%) | différence | |
| 5 à 9 jours après le traitement (test de confirmation de guérison)† | 229/256 (89,4 %) | 204/224 (91,1 %) | (-7,4, 4,0) |
| Strate – Pyélonéphrite | 116/127 (91,3 %) | 99/106 (93,4 %) | - |
| † Pourcentages et IC à 95 % pour les données regroupées des études 014 et 021 (test de confirmation de guérison) calculés d’après un modèle statistique ajusté en fonction des strates. | |||
Tableau 32 – Taux d’éradication lors du test de confirmation de guérison chez les patients adultes évaluables sur le plan microbiologique traités pour une infection urinaire compliquée, selon les bactéries pathogènes – données regroupées des études 014 et 021
| Ertapénem | Comparateur | |
| Bactérie pathogène | ||
| % (n/N)* | % (n/N)* | |
| Escherichia coli | 92,1 (176/191) | 92,3 (143/155) |
| Klebsiella pneumoniae | 85,7 (24/28) | 96,0 (24/25) |
| Proteus mirabilis | 75,0 (9/12) | 87,5 (7/8) |
| * Nombre d’isolats démontrant une réponse favorable/Nombre total d’isolats | ||
Infections pelviennes aiguës, y compris l’endomyométrite du post-partum, l’avortement septique et les infections gynécologiques postopératoires
Tableau 33 – Taux de succès clinique lors du test de confirmation de guérison dans les infections pelviennes aiguës, y compris l’endomyométrite du post-partum, l’avortement septique et les infections gynécologiques postopératoires – étude 023
| Ertapénem n/N | Comparateur | IC à 95 % pour la | |
| (%) | n/N (%) | différence | |
| 2 à 4 semaines après le traitement (test de confirmation de guérison)† | 153/163 (93,9 %) | 140/153 (91,5 %) | (-4,0, 8,8) |
| † Pourcentages et IC à 95 % pour l’étude 023 (test de confirmation de guérison) calculés d’après un modèle statistique ajusté en fonction des strates. | |||
Tableau 34 – Taux de succès clinique lors du test de confirmation de guérison chez les patients adultes évaluables sur le plan microbiologique traités pour une infection pelvienne aiguë, selon les bactéries pathogènes – étude 023
| Ertapénem | Comparateur | |
| Bactérie pathogène | ||
| % (n/N)* | % (n/N)* | |
| Streptococcus agalactiae | 90,9 (10/11) | 93,8 (15/16) |
| Escherichia coli | 87,8 (36/41) | 92,3 (36/39) |
| Peptostreptococcus spp. | 96,4 (80/83) | 92,7 (76/82) |
| Bacteroides fragilis | 100 (15/15) | 95,0 (19/20) |
| Porphyromonas asaccharolytica | 92,9 (13/14) | 92,3 (12/13) |
| Prevotella spp. | 96,3 (52/54) | 92,0 (46/50) |
| * Nombre d’isolats démontrant une réponse favorable/Nombre total d’isolats | ||
Prophylaxie de l’infection du site opératoire à la suite d’une chirurgie colorectale non urgente
Tableau 35 – Proportion de patients présentant une réponse clinique favorable 4 semaines après le traitement (population évaluable) [estimation†] – étude 039
| Groupe de traitement | ||||||
| Ertapénem (A) (N = 338) | Comparateur (B) (N = 334) | Différence estimée†(A – B) | ||||
| Réponse estimée† | Réponse estimée† | |||||
| N | % | (IC à 95 %) | n | % | (IC à 95 %) | % (IC à 95 %) valeur p |
| 243 | 72,0 (67,2, 76,8) | 191 | 57,2 (51,9, 62,6) | 14,8 (7,5, 21,9) p < 0,001 | ||
† Les pourcentages, les intervalles de confiance et les valeurs p ont été calculés à l’aide d’une méthodologie proposée par Miettinen et Nurminen, qui pondère l’intervention chirurgicale effectuée (intervention intrapéritonéale ou résection abdominopérinéale) à l’aide de la méthode de Cochran-Mantel-Haenszel. L’interaction entre le traitement et l’intervention chirurgicale n’était pas significative (p > 0,10). N = Nombre de patients évaluables dans chaque groupe de traitement. n = Nombre de patients évaluables présentant une réponse clinique favorable dans chaque groupe de traitement. IC = Intervalle de confiance. | ||||||
Tableau 36 – Proportion de patients présentant une réponse clinique favorable 4 semaines après le traitement selon l’intervention chirurgicale (population évaluable) – étude 039
| Groupe de traitement | ||||||||
| Différences | ||||||||
| Ertapénem (A) (N = 338) | Comparateur (B) (N = 334) | |||||||
| observées (A – B) | ||||||||
| Réponse observée | Réponse observée | |||||||
| Intervention | ||||||||
| n/m | % (IC à95 %) | n/m | % (IC à 95 %) | % (IC à 95 %) | ||||
| chirurgicale | ||||||||
| Intrapéritonéale | 185/253 | 73,1 | (67,2, 78,5) | 150/265 | 56,6 | (50,4, 62,7) | 16,5 | (8,3, 24,5) |
| Abdominopérinéale | 58/85 | 68,2 | (57,2, 77,9) | 41/69 | 59,4 | (46,9, 71,1) | 8,8 | (-6,4, 23,9) |
| N = Nombre de patients évaluables dans chaque groupe de traitement. n/m = Nombre de patients évaluables présentant une réponse favorable/nombre de patients évaluables soumis à l’analyse. IC = Intervalle de confiance. | ||||||||
Tableau 37 – Proportion de patients présentant une réponse clinique favorable 4 semaines après le traitement (population de l’analyse selon l’intention de traiter modifiée) [estimation†] – étude 039
| Groupe de traitement | |||||||
| Ertapénem (A) (N = 451) | Comparateur (B) (N = 450) | Différence estimée†(A – B) | |||||
| Réponse estimée† | Réponse estimée† | ||||||
| N | % | (IC à 95 %) | n | % | (IC à 95 %) | % | (IC à 95 %) valeur p |
| 269 | 59,8 (55,2, 64,3) | 221 | 49,1 (44,4, 53,7) | 10,7 (4,2, 17,1) p < 0,001 | |||
† Les pourcentages, les intervalles de confiance et les valeurs p ont été calculés à l’aide d’une méthodologie proposée par Miettinen et Nurminen, qui pondère l’intervention chirurgicale effectuée (intervention intrapéritonéale ou résection abdominopérinéale) à l’aide de la méthode de Cochran-Mantel-Haenszel. L’interaction entre le traitement et l’intervention chirurgicale n’était pas significative (p > 0,10). N = Nombre de patients qui satisfont aux conditions de l’analyse selon l’intention de traiter modifiée dans chaque groupe de traitement. n = Nombre de patients qui satisfont aux conditions de l’analyse selon l’intention de traiter modifiée et qui présentent une réponse clinique favorable dans chaque groupe de traitement. IC = Intervalle de confiance. | |||||||
Tableau 38 – Proportion de patients chez qui la prophylaxie a échoué 4 semaines après le traitement selon la cause de l’échec (population évaluable) – étude 039
| Groupe de traitement | |||||
| Ertapénem (A) | Comparateur (B) | Différence | |||
| Cause de l’échec | (N = 338) | (N = 334) | estimée† (A – B) | ||
| Réponse estimée† | Réponse estimée† | ||||
| n | % (IC à 95 %) | n | % (IC à 95 %) | % (IC à 95 %) | |
| Toute cause | 95 | 28,0 (23,2, 32,8) | 143 | 42,8 (37,4, 48,1) | -14,8 (-21,9,-7,5)‡ |
| Infection du site opératoire | 62 | 18,1 (14,0, 22,2) | 104 | 31,1 (26,1, 36,1) | -13,0 (-19,5,-6,5)‡ |
| Groupe de traitement | |||||
| Ertapénem (A) | Comparateur (B) | Différence | |||
| Cause de l’échec | (N = 338) | (N = 334) | estimée† (A – B) | ||
| Réponse estimée† | Réponse estimée† | ||||
| n | % (IC à 95 %) | n | % (IC à 95 %) | % (IC à 95 %) | |
| Infection liée à l’organe/espace | 4 | 1,2 (0,0, 2,3) | 12 | 3,7 (1,7, 5,7) | -2,5 (-5,2, -0,2) |
| Infection profonde du site d’incision | 13 | 3,7 (1,7, 5,8) | 17 | 5,1 (2,7, 7,4) | -1,3 (-4,7, 1,9) |
| Infection superficielle du site d’incision | 45 | 13,1 (9,5, 16,8) | 75 | 22,4 (17,9, 26,8) | -9,2 (-15,0, -3,5) |
| Utilisation inexpliquée d’antibiotiques | 23 | 6,9 (4,2, 9,6) | 25 | 7,5 (4,7, 10,3) | -0,6 (-4,6, 3,4) |
| Fuite anastomotique | 10 | 3,0 (1,2, 4,8) | 14 | 4,2 (2,0, 6,3) | -1,1 (-4,2, 1,8) |
† Les pourcentages, les intervalles de confiance et les valeurs p ont été calculés à l’aide d’une méthodologie proposée par Miettinen et Nurminen, qui pondère l’intervention chirurgicale effectuée (intervention intrapéritonéale ou résection abdominopérinéale) à l’aide de la méthode de Cochran-Mantel-Haenszel. L’interaction entre le traitement et l’intervention chirurgicale n’était pas significative (p > 0,10). ‡ La différence entre les traitements était significative sur le plan statistique (p < 0,001). N = Nombre de patients évaluables dans chaque groupe de traitement. n = Nombre de patients évaluables dans la catégorie d’échec. IC = Intervalle de confiance. | |||||
Enfants
Tableau 39 – Proportion d’enfants évaluables dans l’analyse selon le protocole ayant eu des résultats favorables† à la visite de confirmation de guérison – études 036 (pneumonie extra-hospitalière, infection urinaire, infection de la peau et des tissus mous) et 038 (infection intra-abdominale, infection pelvienne aiguë)
| Ertapénem | Comparateur | |
| Infection | ||
| % (n/N) | % (n/N) | |
| Pneumonie extra-hospitalière | 96,1 (74/77) | 96,4 (27/28) |
| Infection urinaire | 87,0 (40/46) | 90,0 (18/20) |
| Infection de la peau et des tissus mous | 95,5 (64/67) | 100 (26/26) |
| Infection intra-abdominale‡ | 83,7 (36/43) | 63,6 (7/11) |
| Infection pelvienne aiguë§ | 100 (23/23) | 100 (4/4) |
† Taux de réponse clinique favorable dans les cas d’infection de la peau et des tissus mous, de pneumonie extra- hospitalière, d’infection intra-abdominale et d’infection pelvienne aiguë. Taux de réponse microbiologique favorable dans les cas d’infection urinaire. ‡ Incluant les cas d’appendicite avec perforation ou compliquée. § Incluant les cas d’endomyométrite obstétricale postopératoire ou spontanée ou d’avortement septique. | ||
14.3 Études comparatives de biodisponibilité
Sans objet.
15 MICROBIOLOGIE
Le spectre d’activité antibactérienne de l’ertapénem a été évalué in vitro au moyen des méthodes microbiologiques standard. Le tableau 40 présente l’activité antibactérienne in vitro de l’ertapénem à l’égard de 9911 isolats prélevés dans le cadre des études de surveillance et des essais cliniques. Les rapports des concentrations minimales bactéricides (CMB) sur les concentrations minimales inhibitrices (CMI) obtenus en bouillon (inoculum de 105 bactéries souches/mL) sont présentés au tableau 41. On a observé que l’activité de l’ertapénem était restreinte contre Corynebacterium jeikeium, Pseudomonas spp., Burkholderia cepacia, Stenotrophomonas maltophilia, Acinetobacter spp., Bacteroides distasonis et Clostridium difficile. Les entérocoques et les staphylocoques résistants à la méthicillinesont résistants à l’ertapénem.
Tableau 40 – Sommaire de l’activité in vitro de l’ertapénem sur des isolats bactériens aérobies et anaérobies prélevés au cours des études cliniques de phases II et III sur l’efficacité (isolats provenant des études nord-américaines seulement)
| CMI de l’ertapénem en | ||||
| Bactéries | mcg/mL | |||
| N | Plage des CMI | CMI50 | CMI90 | |
| Aérobies à Gram positif | ||||
| Corynebacterium spp. | 34 | 0,008 à 32 | 0,5 | 32 |
| Enterococcus faecalis | 595 | 0,06 à > 64 | 8 | 16 |
| Enterococcus faecium | 211 | 0,125 à 64 | 32 | 32 |
| Enterococcus gallinarum | 16 | 8 à > 64 | 16 | 32 |
| Enterococcus spp. | 32 | 0,125 à 32 | 16 | 16 |
| Staphylococcus aureus (sensible à la méthicilline*) | 618 | ≤ 0,008 à 4 | 0,125 | 0,25 |
| Staphylococcus aureus (résistant à la méthicilline*) | 210 | 0,125 à > 32 | 16 | 32 |
| Staphylococcus spp. | 75 | ≤ 0,016 à 4 | 0,5 | 2 |
| Staphylococcus, coagulase-négatif (sensible à la méthicilline*) | 373 | 0,03 à > 32 | 0,25 | 2 |
| Staphylococcus, coagulase-négatif (résistant à la méthicilline*) | 404 | 0,06 à > 32 | 8 | 32 |
| Streptococcus agalactiae | 269 | 0,008 à > 16 | 0,06 | 0,06 |
| Streptococcus β-hémolytique | 82 | 0,008 à 0,5 | 0,03 | 0,25 |
| Streptococcus du groupe milleri | 36 | 0,008 à 4 | 0,125 | 0,25 |
| Streptococcus pneumoniae (sensible à la pénicilline†) | 475 | 0,004 à 0,125 | 0,016 | 0,03 |
Streptococcus pneumoniae (moyennement sensible à la pénicilline†) | 132 | 0,008 à 1 | 0,25 | 0,5 |
| Streptococcus pneumoniae (résistant à la pénicilline†) | 149 | 0,12 à 4 | 1 | 2 |
| CMI de l’ertapénem en | ||||
| Bactéries | mcg/mL | |||
| N | Plage des CMI | CMI50 | CMI90 | |
| Streptococcus pyogenes | 317 | 0,004 à 2 | 0,008 | 0,016 |
| Streptococcus viridans | 42 | ≤ 0,016 à 8 | 0,125 | 1 |
| Streptococcus du groupe viridans | 66 | ≤ 0,016 à 4 | 0,25 | 2 |
| Streptococcus spp. | 37 | ≤ 0,008 à 4 | 0,06 | 2 |
| Aérobies à Gram négatif | ||||
| Achromobacter xylosoxidans | 15 | 0,06 à 0,5 | 0,125 | 0,5 |
| Acinetobacter anitratus | 12 | 2 à 8 | 4 | 8 |
| Acinetobacter baumannii | 104 | 0,5 à > 32 | 8 | 16 |
| Acinetobacter spp. | 26 | ≤ 0,016 à > 16 | 4 | 8 |
| Aeromonas hydrophila | 11 | 0,03 à 0,5 | 0,06 | 0,25 |
| Burkholderia cepacia | 18 | 4 à 32 | 16 | 32 |
| Citrobacter diversus | 33 | 0,008 à 0,125 | 0,008 | 0,016 |
| Citrobacter freundii | 190 | 0,008 à > 8 | 0,016 | 0,25 |
| Citrobacter koserii | 72 | ≤ 0,008 à 2 | 0,008 | 0,016 |
| Enterobacter aerogenes | 168 | ≤ 0,008 à > 32 | 0,06 | 0,25 |
| Enterobacter cloacae | 245 | ≤ 0,008 à 32 | 0,06 | 1 |
| Escherichia coli | 741 | 0,008 à 0,5 | 0,016 | 0,016 |
| Haemophilus influenzae | 493 | ≤ 0,008 à 0,5 | 0,03 | 0,06 |
| Haemophilus parainfluenzae | 76 | ≤ 0,008 à 1 | 0,03 | 0,125 |
| Haemophilus spp. (autres que H. influenzae) | 40 | 0,008 à 0,5 | 0,016 | 0,25 |
| Klebsiella oxytoca | 169 | ≤ 0,008 à 4 | 0,008 | 0,03 |
| Klebsiella pneumoniae | 460 | 0,008 à 32 | 0,016 | 0,03 |
| Morganella morganii | 142 | ≤ 0,008 à 2 | 0,03 | 0,06 |
| Moraxella catarrhalis | 221 | 0,004 à 0,25 | 0,008 | 0,016 |
| Neisseria gonorrhoeae | 20 | 0,004 à 0,03 | 0,008 | 0,03 |
| Neisseria meningitidis | 42 | 0,008 à 0,03 | 0,008 | 0,03 |
| Pasteurella multocida | 24 | 0,008 à 0,03 | 0,016 | 0,03 |
| Proteus mirabilis | 192 | 0,008 à 0,25 | 0,016 | 0,03 |
| Proteus vulgaris | 52 | 0,008 à 0,06 | 0,016 | 0,03 |
| Providencia rettgeri | 36 | 0,008 à 0,125 | 0,03 | 0,06 |
| Providencia stuartii | 50 | 0,016 à 8 | 0,06 | 0,125 |
| Pseudomonas aeruginosa (sensible à l’imipénem) | 233 | 0,125 à > 32 | 4 | 16 |
| Pseudomonas aeruginosa (résistant à l’imipénem) | 131 | 0,5 à > 32 | 16 | 32 |
| Pseudomonas spp. | 41 | 0,008 à 32 | 8 | 32 |
| Salmonella du groupe A | 48 | 0,008 à 0,06 | 0,008 | 0,008 |
| Salmonella typhimurium (B) | 23 | 0,008 à 0,03 | 0,008 | 0,008 |
| Salmonella spp. | 71 | 0,008 à 0,120 | 0,008 | 0,03 |
| Serratia marcescens | 132 | 0,008 à 32 | 0,03 | 0,125 |
| Serratia spp. | 43 | 0,016 à 0,25 | 0,03 | 0,125 |
| CMI de l’ertapénem en | ||||
| Bactéries | mcg/mL | |||
| N | Plage des CMI | CMI50 | CMI90 | |
| Shigella sonnei | 27 | 0,008 | 0,008 | 0,008 |
| Shigella spp. | 35 | 0,008 à 0,5 | 0,008 | 0,016 |
| Stenotrophomonas maltophilia | 66 | 1 à 32 | 32 | 32 |
| Anaérobies | ||||
| Actinomyces israelii | 11 | 0,06 à 2 | 0,125 | 1 |
| Actinomyces odontolyticus | 36 | 0,06 à 4 | 0,5 | 0,5 |
| Actinomyces viscosus | 15 | 0,06 à 1 | 0,125 | 0,5 |
| Actinomyces spp. | 15 | 0,008 à 2 | 0,25 | 1 |
| Anaerobiospirillum thomasii | 15 | 0,016 à 0,03 | 0,016 | 0,016 |
| Bacteroides caccae | 13 | 0,125 à 2 | 1 | 1 |
| Bacteroides capillosus | 12 | 0,03 à 0,25 | 0,06 | 0,25 |
| Bacteroides distasonis | 39 | 0,125 à 8 | 1 | 8 |
| Bacteroides fragilis | 206 | 0,016 à > 16 | 0,25 | 2 |
| Bacteroides ovatus | 55 | 0,25 à 8 | 1 | 2 |
| Bacteroides tectum | 17 | 0,016 à 0,25 | 0,03 | 0,125 |
| Bacteroides thetaiotaomicron | 92 | 0,06 à 4 | 1 | 2 |
| Bacteroides uniformis | 23 | 0,12 à 2 | 1 | 2 |
| Bacteroides vulgatus | 35 | 0,03 à 8 | 0,25 | 1 |
| Bacteroides spp. | 69 | 0,016 à > 16 | 0,125 | 1 |
| Bilophila wadsworthia | 22 | 0,016 à > 32 | 0,125 | 16 |
| Campylobacter gracilis | 11 | 0,016 à 0,25 | 0,06 | 0,125 |
| Clostridium bifermentans | 12 | 0,016 à 0,125 | 0,06 | 0,06 |
| Clostridium butyricum | 12 | 0,125 à 1 | 0,25 | 0,25 |
| Clostridium cadaveris | 11 | 0,008 à 0,016 | 0,016 | 0,0158 |
| Clostridium clostridioforme | 13 | 0,125 à 4 | 1 | 2 |
| Clostridium difficile | 39 | 0,004 à 8 | 1 | 4 |
| Clostridium innocuum | 20 | 0,008 à 8 | 2 | 4 |
| Clostridium perfringens | 57 | 0,004 à 0,125 | 0,03 | 0,125 |
| Clostridium ramosum | 18 | 0,25 à 2 | 1 | 2 |
| Clostridium spp. | 27 | 0,016 à 1 | 0,125 | 0,5 |
| Eubacterium lentum | 28 | 0,25 à 2 | 1 | 1 |
| Fusobacterium mortiferum | 11 | 0,06 à 0,125 | 0,06 | 0,125 |
| Fusobacterium naviforme | 10 | 0,016 | 0,016 | 0,016 |
| Fusobacterium russii | 12 | 0,016 à 0,03 | 0,016 | 0,0158 |
| Fusobacterium varium | 15 | 0,016 à 0,06 | 0,06 | 0,06 |
| Fusobacterium spp. | 14 | 0,008 à 2 | 0,25 | 0,5 |
| Gardnerella vaginalis | 11 | 0,06 à 2 | 0,125 | 2 |
| Lactobacillus spp. | 29 | 0,03 à > 32 | 1 | 16 |
| Peptostreptococcus micros | 12 | 0,016 à 0,06 | 0,03 | 0,06 |
| CMI de l’ertapénem en | ||||
| Bactéries | mcg/mL | |||
| N | Plage des CMI | CMI50 | CMI90 | |
| Peptostreptococcus tetradius | 30 | ≤ 0,004 à 4 | 0,04 | 1 |
| Porphyromonas canoris | 10 | 0,016 | 0,016 | 0,016 |
| Porphyromonas gingivalis | 14 | 0,016 | 0,016 | 0,016 |
| Porphyromonas macacae | 15 | 0,016 à 0,03 | 0,016 | 0,03 |
| Prevotella bivia (Bacteroides bivus) | 14 | 0,016 à 0,5 | 0,125 | 0,25 |
| Prevotella heparinolytica | 14 | 0,06 à 0,25 | 0,125 | 0,125 |
| Prevotella melaninogenica | 12 | 0,03 à 0,5 | 0,125 | 0,5 |
| Prevotella oralis | 12 | 0,06 à 1 | 0,125 | 1 |
| Prevotella oris | 13 | 0,03 à 0,5 | 0,125 | 0,25 |
| Prevotella spp. | 19 | 0,016 à 1 | 0,06 | 0,25 |
| Propionobacterium acnes | 25 | 0,03 à 4 | 0,125 | 0,25 |
| Veillonella spp. | 21 | 0,016 à 4 | 0,125 | 1 |
| Total | 9911 | |||
| Aérobies à Gram positif | 4173 | |||
| Aérobies à Gram négatif | 4502 | |||
| Anaérobies | 1236 | |||
| * Selon le NCCLS (National Committee of Clinical Laboratory Standards), l’expression « résistant à la méthicilline » dans le cas des staphylocoques englobe la résistance aux pénicillines antistaphylococciques stables à l’égard des bêta- lactamases, alors que l’expression « sensible à la méthicilline » englobe la sensibilité à ces pénicillines. L’oxacilline, et non la méthicilline, est actuellement l’agent de choix pour déterminer la sensibilité, mais l’expression « résistant à la méthicilline » est encore largement utilisée. Les souches de Staphylococcus aureus pour lesquelles la CMI de l’oxacilline est ≤ 2 mcg/mL, et celles des staphylocoques non producteurs de coagulases pour lesquelles la CMI de l’oxacilline est ≤ 0,25 mcg/mL, sont jugées sensibles à la méthicilline (SSM), alors que les souches de S. aureus pour lesquelles la CMI de l’oxacilline est ≥ 4 mcg/mL, et celles des staphylocoques non producteurs de coagulases pour lesquelles la CMI de l’oxacilline est ≥ 5 mcg/mL, sont jugées résistantes à la méthicilline (SRM). † Selon le NCCLS, les souches de Streptococcus pneumoniae sont jugées sensibles à la pénicilline si les CMI sont ≤ 0,06 mcg/mL, moyennement sensibles à la pénicilline si les CMI se situent entre 0,12 et 1 mcg/mL et résistantes à la pénicilline si les CMI sont ≥ 2 mcg/mL. | ||||
Tableau 41 – Rapports CMB : CMI obtenus en bouillon (inoculum de 105 bactéries souches/mL)
| Ertapénem pour injection | ||||
| CMI | CMB | |||
| Bactéries | No de la souche | CMB:CMI | ||
| mg/mL | mcg/mL | |||
| Streptococcus pneumoniae | ATCC 49619 | 0,125 | 0,125 | 1 |
| Staphylococcus aureus | ATCC 29213 | 2 | 2 | 1 |
| Ertapénem pour injection | ||||
| CMI | CMB | |||
| Bactéries | No de la souche | CMB:CMI | ||
| mg/mL | mcg/mL | |||
| Staphylococcus aureus | MB 210 | 0,06 | 0,06 | 1 |
| Escherichia coli | ATCC 25922 | 0,016 | 0,016 | 1 |
| Pseudomonas aeruginosa | ATCC 27853 | 8 | 8 | 1 |
| Pseudomonas aeruginosa | MB 3286 | 16 | 32 | 2 |
| Haemophilus influenzae | ATCC 49247 | 0,06 | 0,06 | 1 |
| Morganella morganii | MB 2834 | ≤ 0,03 | ≤ 0,03 | ~ 1 |
| Serratia marcescens | MB 2855 | ≤ 0,03 | ≤ 0,03 | ~ 1 |
| Distribution de la sensibilité | CMI90 | CMB90 | ||
| Nbre d’isolats | CMB90:CMI90 | |||
| d’isolats multiples | mcg/m L | mcg/mL | ||
| Acinetobacter baumannii | 32 | 16 | 16 | 1 |
| Pseudomonas aeruginosa | 25 | 32 | 32 | 1 |
| Citrobacter freundii | 16 | 0,5 | 0,5 | 1 |
| Enterobacter cloacae | 16 | 4 | 4 | 1 |
| Escherichia coli | 18 | 0,125 | 0,06 | 0,5 |
| Klebsiella oxytoca | 15 | ≤ 0,03 | ≤ 0,03 | ~ 1 |
| Klebsiella pneumoniae | 15 | 0,25 | 0,25 | 1 |
| Morganella morganii | 15 | 0,06 | 0,06 | 1 |
| Proteus mirabilis | 15 | ≤ 0,03 | ≤ 0,03 | ~ 1 |
| Proteus vulgaris | 15 | ≤ 0,03 | 0,06 | ~ 2 |
| Serratia marcescens | 14 | 8 | 8 | 1 |
| Neisseria meningitidis | 14 | ≤ 0,03 | ≤ 0,03 | ~ 1 |
| Enterococcus faecalis | 20 | 32 | 32 | 1 |
Résistance à l’ertapénem
Les études in vitro, qui ont porté principalement sur les bactéries pathogènes à Gram négatif, ont permis d’élucider en partie les mécanismes de la résistance à l’ertapénem. Selon ces études, les principales formes de résistance à l’ertapénem chez les bacilles à Gram négatif seraient attribuables à la fois à une accumulation réduite du médicament (en raison d’un influx diminué ou d’un efflux accru) et à l’hydrolyse par des β-lactamases.
On a utilisé des souches de Pseudomonas aeruginosa et d’Escherichia coli pour étudier l’émergence d’une résistance à l’ertapénem in vitro. Pour une des souches de P. aeruginosa, les taux de résistance ont varié de 2 x 10⁻⁷ pour une concentration égale au double de la CMI jusqu’à 2,2 x 10⁻⁹ pour une concentration égale à 8 fois la CMI. Pour les souches d’E. coli exprimant de faibles concentrations de β-lactamases de type AmpC ou des quantités importantes de β-lactamases des types TEM-1 et SHV-1, les taux de résistance pour des concentrations égales à 4 à 8 fois la CMI ont varié de 4 x 10⁻⁸ à 3 x 10⁻⁹; les taux de résistance observés pour des souches cliniques d’E. coli productrices de β-lactamases à spectre étendu (βLSE) se situaient entre 3,3 x 10⁻⁷ à 8 x 10⁻⁸ (voir le tableau 42).
Bien qu’il existe une possibilité de résistance croisée entre l’ertapénem et d’autres carbapénems, les études in vitro et les études de surveillance indiquent que cette résistance croisée n’est pas complète. On ne prévoit pas de résistance croisée visant les mêmes cibles avec des antimicrobiens autres que les β-lactamines en raison de modes d’action différents.
Stabilité de l’ertapénem à l’égard des β-lactamases
L’ertapénem résiste à l’hydrolyse par diverses classes de β-lactamases, y compris les pénicillinases, les céphalosporinases et les β-lactamases à spectre étendu. L’ertapénem est hydrolysé par les métallo- bêta-lactamases. Le tableau 42 présente l’activité in vitro de l’ertapénem contre des souches productrices de βLSE et de β-lactamases de type AmpC. Tableau 42 – Activité in vitro de l’ertapénem contre des souches de bactéries productrices de bêta-lactamases à spectre étendu (βLSE) et de bêta- lactamases de type AmpC
| Souches de type sauvage (TS) | Souches résistantes (R) ou mutantes (M) | |||||
| Souches (n) | Plage des CMI | CMI50 | CMI90 | Plage des CMI | CMI50 | CMI90 |
| mcg/mL | mcg/mL | mcg/mL | mcg/mL | mcg/mL | mcg/mL | |
Escherichia coli – TS† (47) et R – βLSE (32) Klebsiella pneumoniae – TS† (38) et R – βLSE (61) Enterobacteriaceae‡ – TS† (20) et R – DS AmpC§-resistant (93) | ≤ 0,015 à 0,06 ≤ 0,015 à 0,5 ≤ 0,015 à 8 | ≤ 0,015 ≤ 0,015 ≤ 0,015 | ≤ 0,015 ≤ 0,015 0,12 | ≤ 0,015 à 1 ≤ 0,015 à 16 ≤ 0,015 à 32 | 0,06 0,06 0,25 | 0,5 0,5 1 |
| Enterobacteriaceae (76)% | S. O. | ≤ 0,015 à 16 | 0,06 | 0,5 | ||
Klebsiella pneumoniae – TS (25) Klebsiella oxytoca – TS (25) Klebsiella spp. – βLSE¶ (181) Klebsiella spp. – AmpC (7) Klebsiella oxytoca – HP K1 (19) Enterobacteriaceae Souches isogéniques – TS – AmpC (18) AmpC constitutives (14) AmpC défectives (18) | 0,007 à 0,06 0,007 à 0,015 0,007 à 0,25 | 0,007 0,007 0,015 | 0,007 0,007 0,06 | 0,007 à 8 0,015 à 0,06 0,007 à 0,125 0,007 à 0,5 0,004 à 0,015 | 0,03 0,03 0,015 0,015 0,007 | 0,06 0,015 0,25 0,015 |
Escherichia coli – βLSE (47)
| S. O. | 0,004 à 0,5 | 0,015 |
0,03 Klebsiella pneumoniae – βLSE (101)
| 0,004 à 0,25 | 0,015 |
0,06 Enterobacter aerogenes – βLSE (24)
| 0,015 à 8 | 0,03 |
0,5 Enterobacter aerogenes – TS – AmpC (6)
| 0,007 à 0,25 | 0,06 | # |
Enterobacter aerogenes – M – AmpC (13)
| 0,12 à 8 | 0,12 |
1,0 Enterobacter cloacae – TS – AmpC (9)
| 0,06 à 0,5 | 0,06 | # |
Enterobacter cloacae – M déréprimé – AmpC (12)
| 0,12 à 2 | 0,25 |
1,0
Morganella morganii – TS – AmpC (11)
| 0,007 à 0,015 | 0,007 | 0,015 |
Morganella morganii – M – AmpC (9)
| 0,007 à 0,12 | 0,015 |
#
| Souches de type sauvage (TS) | Souches résistantes (R) ou mutantes (M) | |||||
| Souches (n) | Plage des CMI | CMI50 | CMI90 | Plage des CMI | CMI50 | CMI90 |
| mcg/mL | mcg/mL | mcg/mL | mcg/mL | mcg/mL | mcg/mL | |
| Serratia marcescens – TS – AmpC (15) Serratia marcescens – M – AmpC (5) Serratia marcescens – AmpC + M porine (1) | 0,007 à 0,5 | 0,03 | 0,12 | 0,06 à 0,25 8 | 0,12 # | # # |
† Type sauvage = bactéries sensibles à la ceftazidime et à de nombreux autres céphems de 3e génération. ‡ Y compris C. freundii (30) et Enterobacter spp. (83). § DS AmpC = dérépression stable, expression de la céphalosporinase de type AmpC. % Données incluant : βLSE des types TEM (19) et SHV (33); AmpC constitutive chromosomique (12), AmpC plasmidique (12). ¶ βLSE = rapport CMI ceftazidime: CMI ceftazidime + clavulanate ≥ 16 par la méthode de dilution en gélose. # Non disponible – Échantillons < 10. CMI = Concentration minimale inhibitrice. S. O. = Sans objet. | ||||||
Données relatives aux épreuves de sensibilité in vitro
Les CMI de l’ertapénem à l’égard de Staphylococcus aureus ont augmenté de l’ordre de 4 à 8 fois en présence de sérum humain (50 %), et de l’ordre de 2 à 4 fois à l’égard de Klebsiella pneumoniae. L’inactivation du sérum par la chaleur a démontré des effets similaires suggérant que l’augmentation des CMI était vraisemblablement attribuable à la liaison aux protéines plasmatiques. Le faible effet du sérum sur la sensibilité de K. pneumoniae à l’ertapénem concorde avec le concept voulant que la liaison de l’ertapénem aux protéines sériques soit réversible. Bien que la présence de sérum ait entraîné une augmentation de la CMI de l’ordre de 2 à 8 fois, elle n’a pas affecté l’activité bactéricide de l’ertapénem comme l’a démontré le rapport CMB:CMI (de l’ordre de 2).
L’activité de l’ertapénem n’a pas été affectée par l’ajout de sang de mouton standard (5 %) ou de sang de cheval standard (3 %). Une diminution significative de l’activité de l’ertapénem a été observée dans un bouillon au thioglycolate et une infusion cœur-cervelle contenant de la L-cystéine.
Des ensembles de plateaux contenant de l’ertapénem dilué progressivement dans un bouillon Mueller-Hinton (BMH) tamponné au moyen d’un cation pour obtenir un pH de 7,3 ont été entreposés dans des sacs de plastique scellés à des températures et pendant des périodes différentes en vue d’évaluer l’activité de l’ertapénem par la méthode de microdilution en bouillon. Aucun changement dans l’activité de l’ertapénem n’a été observé après un entreposage d’au moins 3 mois à -70°C, d’au moins 4 semaines à -20°C, d’au moins 7 jours à 4°C et entre 23°C et 25°C et enfin pendant au moins 2 à 3 jours à 37°C. Les effets de l’incubation sur la stabilité de l’ertapénem dans un bouillon Mueller-Hinton (BMH) à 37°C ont aussi été évalués. Plus de 80 % de l’ertapénem étaient encore intacts après 7 heures d’incubation et environ 67,3 % après 24 heures.
L’effet inoculum sur la sensibilité in vitro a été étudié à l’égard de diverses bactéries, dont Staphylococcus aureus, les organismes de la famille des Enterobacteriaceae (y compris les producteurs de βLSE et de β-lactamases de type AmpC), Pseudomonas aeruginosa et Acinetobacter spp. Les inoculums évalués ont varié dans les différentes études, le plus élevé étant 1000 fois plus important que l’inoculum témoin. On n’a démontré aucun effet inoculum pour S. aureus. Par contre, un effet inoculum a été mis en évidence à l’égard de certaines bactéries de la famille des Enterobacteriaceae évaluées, mais non de toutes; dans tous les cas, cependant, les CMI90 de l’ertapénem sont demeurées ≤ 2 mcg/mL pour l’inoculum le plus élevé. L’augmentation des CMI la plus marquée a été observée pour les bactéries de la famille des Enterobacteriaceae exprimant au moins une β-lactamase à vaste spectre ou à spectre étendu. Par exemple, les inoculums évalués dans une étude ont varié de 6 x 10⁵ à 6 x 10⁶ bactéries souches/mL, et de 1,8 x 10⁶ à 1,8 x 10⁷ bactéries souches/mL. Dans chaque cas, l’inoculum le plus élevé était10 fois supérieur à l’inoculum le plus faible. Dans une étude évaluant une série d’inoculums incluant des isolats cliniques d’E. coli exprimant des β-lactamases à vaste spectre (βLVS) [TEM-1et SHV-1] et des βLSE (TEM-7, TEM- 12 et TAZ-25) ainsi que des isolats de K. pneumoniae exprimant des βLSE (TEM-5, TEM-10, TAZ-3 et TAZ-10) et une β-lactamase non identifiée, les CMI de l’ertapénem pour l’inoculum le plus faible ont varié entre ≤ 0,03 mcg/mL et 0,12 mcg/mL. Pour des inoculums 10 fois plus élevés, on a observé une augmentation des CMI de l’ertapénem à l’égard d’un bon nombre de souches productrices de βLVS et de βLSE; cependant, dans tous les cas, les CMI de l’ertapénem sont demeurées ≤ 2 mcg/mL. Dans une autre étude, on a évalué l’activité de l’ertapénem en mesurant les CMI au moyen des tests traditionnels, et en utilisant des inoculums 100 fois supérieurs aux inoculums standard, pour 100 souches cliniques et de laboratoire bien établies de bactéries de la famille des Enterobacteriaceae exprimant les enzymes suivantes : TEM-1, 3 à 10, 12, 16, 24, 26 et 50, SHV-1, 2 à 5 et 7, Toho-1 et 2, OXA-2, K1, de type AmpC inductible, MIR-1, LAT-2, ACT-1, FOX-3, ainsi que plusieurs enzymes plasmidiques de type AmpC non identifiées et des βLSE dérivées de TEM. Les CMI90 de l’ertapénem à l’égardde ces souches étaient de 0,5 mcg/mL pour les inoculums les plus faibles et ont augmenté jusqu’à 1 mcg/mL pour les inoculums les plus élevés.
Une étude en vue d’évaluer l’effet synergique des associations ertapénem-ciprofloxacine et ertapénem-gentamicine, contre S. aureus sensible à la méthicilline, des staphylocoques non producteurs de coagulases sensibles à la méthicilline, E. coli et K. pneumoniae, a été menée au moyen de la méthode de microdilution en bouillon. Aucun antagonisme n’a été démontré. On a observé une synergie, totale ou partielle, contre < 50 % des souches pour les deux associations médicamenteuses.
Techniques de dilution
Des méthodes quantitatives sont utilisées pour déterminer les concentrations minimales inhibitrices (CMI) des antimicrobiens. Les CMI, qui représentent des estimations de la sensibilité des bactéries aux antimicrobiens, doivent être déterminées au moyen de tests normalisés fondés sur les méthodes de dilution(a) (en bouillon ou en gélose) ou des méthodes équivalentes, utilisant des concentrations standard d’inoculum et d’ertapénem en poudre. Les CMI doivent être interprétées selon les critères présentés au tableau 43.
Techniques de diffusion
Les méthodes quantitatives utilisant la mesure du diamètre des zones de diffusion fournissent, elles aussi, des estimations reproductibles de la sensibilité des bactéries aux antimicrobiens. Une de ces méthodes normalisées(b) repose sur l’utilisation de concentrations standard d’inoculum. On se sert de disques de papier imprégnés de 10 mcg d’ertapénem pour évaluer la sensibilité des micro-organismes à cet antibiotique. Pour la méthode de diffusion avec disques, l’interprétation des résultats s’effectue selon les critères présentés au tableau 43.
Techniques en anaérobiose
La sensibilité des bactéries anaérobies à l’ertapénem peut être évaluée par des méthodes normalisées(c)(d). Les CMI doivent être interprétées selon les critères présentés au tableau 43.
Tableau 43 – Critères d’évaluation de la sensibilité des bactéries à l’ertapénem selon le NCCLS
Bactéries pathogènes
Test de dilution
(CMI en mcg/mL)
Test de diffusion avec disques (diamètre des zones de diffusion en mm) S I R S I R
Enterobacteriaceae ≤ 2 4 ≥ 8 ≥ 19 16 à 18 ≤ 15 Staphylococcus spp. ≤ 2 4 ≥ 8 ≥ 19 16 à 18 ≤ 15 Streptococcus pneumoniae
(seulement les souches sensibles à
lapénicilline responsables d’infections
autres que la méningite)b
≤ 1c 2 ≥ 4 – – –
Streptococcus spp.
(β-hémolytique seulement)a,d
≤ 1c – – – – –
Haemophilus spp.a 0,5e – – ≥ 19f – – Anaérobies ≤ 4g 8 ≥ 16 – – – S = sensibles; I = intermédiaires; R = résistantes
a Actuellement, l’absence de données concernant les souches résistantes nous empêche de définir toute catégorie autre que « sensible ». Les souches qui donnent des CMI en dehors de la plage de sensibilité doivent être envoyées à un laboratoire de référence en vue d’autres tests. b Les isolats de Streptococcus pneumoniae doivent être testés au moyen de disques contenant 1 mcg d’oxacilline. Les isolats donnant des zones de diffusion ≥ 20 mm avec les disques imprégnés d’oxacilline sont sensibles à la pénicilline et peuvent être jugés sensibles à l’ertapénem.
c Les souches de Streptococcus pneumoniae sensibles à la pénicilline (CMI ≤ 0,06 mcg/mL), et les espèces de Streptococcus autres que S. pneumoniae sensibles à la pénicilline (CMI ≤ 0,12 mcg/mL), peuvent être jugées sensibles à l’ertapénem. On ne recommande pas d’évaluer l’activité de l’ertapénem à l’égard d’isolats démontrant une sensibilité intermédiaire ou une résistance à la pénicilline, car on ne dispose pour l’ertapénem d’aucun critère d’évaluation fiable.
d Les isolats pour lesquels le diamètre de la zone de diffusion est ≥ 24 mm sont sensibles à la pénicilline, et peuvent être jugés sensibles à l’ertapénem.
e Ces valeurs s’appliquent à la méthode de microdilution en bouillon si on inocule directement une colonie en suspension dans un milieu HTM (Haemophilus Test Medium) et si on incube les tubes à l’air ambiant à 35°C pendant 20 à 24 heures.
f Ces valeurs pour le diamètre des zones de diffusion s’appliquent à la méthode de diffusion avec disques si on inocule directement une colonie en suspension sur une gélose HTM (Haemophilus Test Medium) et si l’incubation a lieu dans une atmosphère contenant 5 % de CO2 à une température de 35°C pendant 16 à 18 heures.
g Ces valeurs s’appliquent seulement à la méthode de dilution en gélose si on inocule directement une colonie en suspension dans une gélose Brucella enrichie d’hémine, de vitamine K1 et de sang de mouton défibriné ou laqué (5 %) ou si on utilise une culture fraîche de 6 à 24 heures dans un milieu enrichi au thioglycolate, et si on incube les contenants dans une jarre ou une chambre pour culture en anaérobiose à une température se situant entre 35°C et 37°C pendant 42 à 48 heures.
La mention « sensible » indique que la bactérie pathogène sera probablement inhibée par l’antimicrobien en présence des concentrations thérapeutiques habituelles dans le sang. La mention « intermédiaire » indique que les résultats obtenus peuvent être équivoques ; si le micro-organisme n’est pas totalement sensible à d’autres médicaments pouvant être utilisés en clinique, on doit répéter le test. Cette catégorie suppose certaines conditions d’application clinique, dans des foyers d’infection où le médicament est physiologiquement concentré ou des situations dans lesquelles des doses élevées du médicament peuvent être utilisées. Cette catégorie comporte aussi une zone tampon permettant de prévenir des erreurs d’interprétation importantes, imputables à des facteurs techniques mineurs non contrôlés. La mention « résistante » indique qu’il est peu probable que la bactérie pathogène soit inhibée par l’antimicrobien même en présence des concentrations thérapeutiques sériques habituelles. Il faut alors choisir un autre traitement.
Contrôle de la qualité
Les méthodes normalisées d’évaluation de la sensibilité exigent l’utilisation de micro-organismes de référence pour contrôler les aspects techniques de la procédure. La poudre standard d’ertapénem devrait donner des résultats se situant dans la gamme des valeurs indiquées au tableau 44. Les micro-organismes utilisés pour le contrôle de la qualité sont issus de souches précises dotées de propriétés biologiques intrinsèques. Comme ces souches sont très stables, elles donneront un schéma de sensibilité standard et reproductible. Les souches spécialement utilisées pour le contrôle de la qualité des tests microbiologiques n’ont pas d’importance clinique.
Tableau 44 – Contrôle de la qualité des épreuves de sensibilité à l’ertapénem – Gammes des valeurs acceptables
| Test de diffusion avec disques | |||
| Souche utilisée pour le | Test de dilution | ||
| ATCC® | (diamètre des zones de | ||
| contrôle de la qualité | (CMI en mcg/mL) | ||
| diffusion en mm) | |||
| Enterococcus faecalis | 29212 | 4 à 16 | S. O.* |
| Staphylococcus aureus | 29213 | 0,06 à 0,25 | S. O. |
| Staphylococcus aureus | 25923 | S. O. | 24 à 31 |
| Streptococcus pneumoniaeh | 49619 | 0,03 à 0,25i | 28 à 35j |
| Escherichia coli | 25922 | 0,004 à 0,016 | 29 à 36 |
| Haemophilus influenzae | 49766 | 0,016 à 0,06k | 27 à 33l |
| Pseudomonas aeruginosa | 27853 | 2 à 8 | 13 à 21 |
| Bacteroides fragilis | 25285 | 0,06 à 0,25m (0,06 à 0,5)n | S. O. |
| Bacteroides thetaiotaomicron | 29741 | 0,25 à 1,0m (0,5 à 2,0)n | S. O. |
| Eubacterium lentum | 43055 | 0,5 à 2,0m (0,5 à 4,0)n | S. O. |
Souche utilisée pour le
contrôle de la qualité ATCC® Test de dilution
(CMI en mcg/mL)
Test de diffusion avec disques
(diamètre des zones de diffusion en mm)
* S. O. = Sans objet
hCe micro-organisme est utilisé pour le contrôle de la qualité des épreuves de sensibilité à l’égard de Streptococcus pneumoniae et de Streptococcus spp.
i Ces valeurs pour le contrôle de la qualité s’appliquent à la méthode de microdilution en bouillon si on inocule directement une colonie en suspension dans un bouillon Mueller-Hinton tamponné au moyen d’un cation et contenant 2 % à 5 % de sang de cheval lysé et si on incube les tubes à l’air ambiant à une température de 35°C pendant 20 à 24 heures. j Ces valeurs pour le contrôle de la qualité s’appliquent à la méthode de diffusion avec disques si on inocule une colonie en suspension directement sur une gélose Mueller-Hinton enrichie de sang de mouton (5 %) et sil’incubation a lieu dans une atmosphère contenant 5 % de CO2 à une température de 35°C pendant 20 à 24 heures.
k Ces valeurs pour le contrôle de la qualité s’appliquent à la méthode de microdilution en bouillon si on inocule directement une colonie en suspension dans un milieu HTM (Haemophilus Test Medium) et si on incube les tubes à l’air ambiant à 35°C pendant 20 à 24 heures. l Ces valeurs pour le contrôle de la qualité s’appliquent à la méthode de diffusion avec disques si on inocule directement une colonie en suspension sur une gélose HTM (Haemophilus Test Medium) et si l’incubation a lieu dans une atmosphère contenant 5 % de CO2 à une température de 35°C pendant 16 à 18 heures.
m Ces valeurs pour le contrôle de la qualité s’appliquent seulement à la méthode de dilution en gélose si on inocule directement une colonie en suspension dans une gélose Brucella enrichie d’hémine, de vitamine K1 etde sang de mouton défibriné ou laqué (5 %) ou si on utilise une culture fraîche de 6 à 24 heures dans un milieu enrichi au thioglycolate, et si on incube les contenants dans une jarre ou une chambre pour culture en anaérobiose à une température entre 35°C et 37°C pendant 42 à 48 heures.
n Gammes des valeurs pour le contrôle de la qualité applicables à la méthode de microdilution en bouillon.
ATCC® est une marque déposée d’American Type Culture Collection.
16 TOXICOLOGIE NON CLINIQUE
Pharmacologie chez l’animal
Les études pharmacologiques entrent dans l’évaluation des propriétés potentielles du produit.
Études in vivo
Pharmacocinétique
Aucune interaction sur les fonctions cardiovasculaire, respiratoire ou gastro-intestinale n’a été démontrée pour l’ertapénem.
On a évalué la distribution tissulaire de l’ertapénem chez le rat en mesurant la radioactivité totale dans divers tissus après l’administration d’une dose unique d’ertapénem radiomarqué. À la suite de l’administration par voie IV d’une dose unique de 15 mg/kg d’ertapénem marqué au [14C], on a observé une diminution graduelle des concentrations dans tous les tissus (voir le tableau 45). Une demi-heure après la dose, les concentrations (en radio-équivalents) ont été les plus élevées dans le foie, les reins, l’intestin grêle et le plasma. Les concentrations les plus élevées ont été observées dans les reins de façon constante, fort probablement parce que l’ertapénem radiomarqué est excrété principalement par voie rénale. Les concentrations d’ertapénem radiomarqué 72 heures après la dose ont diminué à moins de 0,7 mcg/g dans tous les tissus, sauf au niveau du rein (~ 6 mcg/g).
Tableau 45 – Concentrations tissulaires de la radioactivité chez les rats après l’administration par voie IV de 15 mg/kg d’ertapénem marqué au 14C
| Radio-équivalents d’ertapénem (mcg/g) | ||||||||
| Tissu | 0,5 h | 3 h | 24 h | 72 h | ||||
| M* | É.T.** | M | É.T. | M | É.T. | M | É.T. | |
| Cœur | 4,99 | 1,66 | 0,525 | 0,299 | 0,176 | 0,015 | 0,07 | 0,01 |
| Poumons | 5,80 | 2,31 | 1,19 | 0,09 | 0,211 | 0,048 | 0,15 | 0,01 |
| Foie | 18,2 | 3,67 | 55,4 | 12,7 | 11,9 | 1,8 | 0,36 | 0,05 |
| Reins | 71,7 | 25,0 | 81,9 | 25,6 | 7,82 | 0,39 | 5,55 | 0,74 |
| Rate | 3,31 | 1,04 | 2,10 | 2,47 | 0,163 | 0,054 | 0,65 | 0,15 |
| Testicules | 4,54 | 0,60 | 1,04 | 0,41 | 0,102 | 0,008 | 0,08 | 0,01 |
| Estomac | 4,72 | 1,10 | 0,68 | 0,18 | 1,59 | 0,92 | 0,08 | 0,01 |
| Intestin grêle | 31,5 | 7,3 | 22,1 | 13,3 | 1,99 | 0,92 | 0,08 | 0,01 |
| Gros intestin | 4,16 | 3,60 | 0,801 | 0,377 | 7,58 | 2,15 | 0,12 | 0,04 |
| Cæcum | 6,31 | 0,73 | 2,61 | 1,60 | 15,4 | 6,5 | 0,13 | 0,03 |
| Tissu adipeux | 3,94 | 2,00 | 1,53 | 1,19 | 0,063 | 0,028 | 0,08 | 0,02 |
| Pancréas | 6,04 | 1,64 | 0,444 | 0,19 | 0,289 | 0,146 | 0,11 | 0,03 |
| Muscles | 5,95 | 1,47 | 0,280 | 0,14 | 0,131 | 0,011 | 0,04 | 0,00 |
| Peau | 18,4 | 6,7 | 0,787 | 0,13 | 0,585 | 0,093 | 0,37 | 0,04 |
| Ganglions lymphatiques mésentériques | 7,03 | 0,93 | 0,780 | 0,24 | 0,154 | 0,012 | 0,11 | 0,03 |
| Surrénales | 12,6 | 2,8 | 1,24 | 0,74 | 0,393 | 0,057 | 0,16 | 0,04 |
| Cerveau | 0,622 | 0,123 | 0,062 | 0,02 | 0,005 | 0,007 | 0,00 | 0,00 |
| Plasma | 54,1 | 9,8 | 4,06 | 0,20 | 0,571 | 0,049 | 0,16 | 0,01 |
| * M = moyenne ** É.T. = écart type | ||||||||
Moyenne et écart type des valeurs obtenues chez trois animaux à chaque évaluation ponctuelle.
Après l’administration d’ertapénem à raison de 700 mg/kg/jour à des rates gravides, on a observé un transfert de l’ertapénem de la circulation maternelle à la circulation fœtale (3 % et 174 % des concentrations plasmatiques maternelles 5 et 240 minutes après la dose, respectivement).
Système cardiovasculaire et appareil respiratoire
Les effets cardiovasculaires de l’ertapénem ont été évalués chez des chiens conscients suivis à distance. Les mesures de la tension artérielle (TA) et de la fréquence cardiaque (FC) ont servi d’indicateurs pour déterminer la présence d’effets cardiovasculaires potentiels autres que ceux normalement prévus pour le produit à l’étude. On n’a pas observé de différence quant aux effets sur la TA et la FC chez les animaux traités au moyen de l’ertapénem à raison de 10 mg/kg par voie IV par rapport aux témoins ayant reçu un placebo. Les réponses de la TA et de la FC ont aussi été évaluées chez des rats hypertendus qui avaient reçu 100 mg/kg d’ertapénem par voie IV. Aucune différence significative quant à l’effet sur les tensions systolique et diastolique et sur la FC n’a été décelée entre les animaux traités et les témoins ayant reçu l’excipient seulement.
Par ailleurs, d’autres indicateurs des effets cardiovasculaires et respiratoires potentiels de l’ertapénem ont été mesurés chez des chats anesthésiés, soit la TA et la FC, l’activité cardiaque (ECG) et le débit et la fréquence respiratoires. Une dose de 100 mg/kg par voie IV n’a eu aucun effet sur les tensions systolique et diastolique. Une minute après la dose, on a noté une augmentation transitoire de la FC, mais cette hausse n’a pas été considérée comme étant significative. Aucun effet sur les indicateurs respiratoires n’a été décelé chez le chat. Par ailleurs, aucune différence statistiquement significative par rapport aux valeurs initiales n’a été observée entre les groupes chez des cobayes anesthésiés ayant reçu de l’ertapénem à raison de 100 mg/kg par voie IV.
Système nerveux central
En vue de déceler toute modification du comportement attribuable à l’ertapénem chez des souris ayant reçu une dose de 100 mg/kg par voie IV, on a évalué les paramètres suivants : activité locomotrice, tonus musculaire, stéréotypie, rigidité de la queue, salivation, ptosis, tremblements, réflexe de redressement, mydriase, convulsions, létalité, température corporelle, paramètres circulatoires et respiratoires, etc. Aucune différence significative n’a été observée par rapport aux témoins ayant reçu l’excipient. On a évalué les effets de l’ertapénem sur le système nerveux central (dépression ou stimulation) en mesurant chez les souris l’allongement ou la réduction du temps de sommeil provoqué par un barbiturique. L’ertapénem s’est révélé sans effet dans tous les cas.
Appareil gastro-intestinal
On a effectué une évaluation directe de la motilité intestinale et de la fonction gastro-intestinale chez les souris après l’administration de charbon activé. Cette analyse permet de déterminer les effets défavorables possibles de l’ertapénem sur le transit intestinal. On n’a observé aucune différence chez les animaux qui avaient reçu une dose d’ertapénem de 100 mg/kg par voie IV par rapport aux témoins qui avaient reçu de l’eau.
L’effet de l’ertapénem sur la sécrétion d’acide gastrique a été étudié chez des rats anesthésiés. Aucune différence significative n’a été décelée concernant la sécrétion d’acide gastrique en fonction du temps après l’administration d’une dose d’ertapénem de 100 mg/kg par voie IV par rapport à l’activité gastrique normale.
Appareil urinaire
L’effet diurétique de l’ertapénem administré à raison de 100 mg/kg de poids corporel par voie IV a été évalué chez des rats Wistar conscients. Par rapport au groupe témoin, on n’a décelé aucune différence concernant l’excrétion d’eau, de sodium, de potassium et de chlorures, et concernant l’osmolalité pendant une période allant jusqu’à 6 heures après l’administration par voie IV.
Autres appareils et systèmes
En vue d’évaluer les propriétés sédatives et myorelaxantes de l’ertapénem, on a administré une dose de 100 mg/kg par voie IV à 8 rats Wistar mâles qui avaient été dressés pour effectuer certains tests. On a soumis ces rats au test de la tige tournante pendant 1 minute afin de déterminer leur coordination musculaire 15, 30, 60, 90 et 120 minutes après la dose. Tous les rats ont été capables d’effectuer ce test de coordination locomotrice et on a conclu que l’ertapénem était sans effet à cet égard.
En vue d’évaluer l’effet de l’ertapénem sur l’œdème inflammatoire aigu, on a administré par voie IV une dose de 100 mg/kg dans la patte arrière droite de rats Wistar mâles 1 heure avant l’injection de carraghénine, une substance qui provoque un œdème. Le taux de prévention de l’œdème par l’ertapénem a été de 14 %; ce taux n’était cependant pas significatif par rapport aux valeurs obtenues chez les animaux qui avaient reçu l’excipient (test t de Student, p < 0,05).
La dose de 100 mg/kg a été évaluée chez 10 souris Swiss Webster mâles en vue de déterminer l’effet anesthésique local de l’ertapénem à la suite d’une injection intramusculaire dans la région du nerf sciatique. Tous les animaux ont été capables d’utiliser la patte dans laquelle on avait fait l’injection et de marcher normalement sur un grillage métallique en positions verticale et renversée. Par conséquent, on a conclu que l’ertapénem n’avait pas d’effet à cet égard.
Aucune activité significative n’a été observée dans diverses préparations tissulaires in vitro dans le cadre d’études visant à évaluer les effets antagonistes et agonistes potentiels de l’ertapénem. Des tests biochimiques ont corroboré l’activité spécifique antibactérienne de l’ertapénem. Plus précisément, l’ertapénem (100 mcM) n’a pas exercé d’effet sur les lipoxygénases ni les cyclo-oxygénases, comme le démontre l’absence d’effet sur la production de LTB4 et de TXB2 dans le sang complet humain. L’ertapénem (100 mcM) n’a pas non plus altéré l’agrégation plaquettaire régie par l’ADP dans un plasma humain citraté riche en plaquettes.
Le taux de croissance des cellules tumorales (lignée cellulaire KB issue d’un cancer du rhinopharynx et cellules HeLa) n’a pas été affecté par 10 mcM et 100 mcM d’ertapénem et aucune inhibition significative de la squalène synthétase microsomique n’a été observée avec 25 mcM d’ertapénem. Aucun effet cytotoxique sur les cellules COLO 205 n’a été observé avec 10-8 à 10-3 M d’ertapénem.
On a déterminé l’effet de l’ertapénem sur les voies intrinsèque et extrinsèque de la coagulation en utilisant du plasma de rats Sprague Dawley (SD) mâles ou de rats Alderly Park (AP) mâles pour mesurer le temps de céphaline activée (APTT) et le temps de Quick (PT), respectivement. Les résultats de ces tests dans les groupes de rats ayant reçu l’ertapénem à raison de 100 mg/kg par voie IV n’ont pas différé significativement de ceux des témoins qui avaient reçu l’excipient.
On a évalué l’effet de l’ertapénem sur l’activité fibrinolytique en mesurant le temps de lyse des euglobulines (Euglobin Clot Lysis Time [ECLT]) dans le plasma de rats SD mâles et de rats AP mâles. Les résultats de ces tests dans les groupes de rats ayant reçu l’ertapénem à raison de 100 mg/kg par voie IV n’ont pas différé significativement de ceux des témoins qui avaient reçu l’excipient. Par conséquent, aucune activité profibrinolytique ou antifibrinolytique de l’ertapénemn’a été décelée.
Toxicologie chez l’animal
Toxicité aiguë
Chez les rats et les souris, la dose létale50 (DL50) approximative de l’ertapénem administré par voie IV a été supérieure à 700 mg/kg chez les deux espèces, tous les animaux ayant survécu jusqu’à la fin de la période d’observation de 14 jours. Dans une autre étude menée chez les souris pour déterminer la gamme posologique, la DL50 approximative au jour 3 a été > 2 000 mg/kg. Comme toutes les souris qui ont reçu une dose unique d’ertapénem de 500 mg/kg par voie orale ont survécu jusqu’à la fin de la période d’observation de 7 jours, on a estimé que la DL50 approximative était > 500 mg/kg. Dans une étude portant sur la néphrotoxicité aiguë chez des lapins, l’ertapénem n’a pas eu d’effet néphrotoxique à la dose de 225 mg/kg.
Une réduction du nombre absolu de neutrophiles reliée au traitement a d’abord été observée chez les rats au cours d’une étude de 5 semaines portant sur la toxicité de l’ertapénem administré à raison de 30, 60 et 180 mg/kg/jour par voie intraveineuse. Dans les études sur des doses répétées chez les rats, la dose la plus faible à laquelle on a observé une réduction des neutrophiles reliée au traitement a été de 2 mg/kg/jour. La réduction du nombre de neutrophiles n’a pas progressé avec la poursuite du traitement et, dans la plupart des groupes, elle s’est atténuée au cours de l’étude. Des changements similaires sont survenus dans des études de 14 et de 27 semaines menées chez des rats. Dans chacune de ces études, on n’a pas décelé de signes de déviation compensatoire vers la gauche ni de changements histopathologiques dans les organes, y compris la moelle osseuse. De plus, cette réaction est survenue en l’absence de tout signe physique relié au traitement (à l’exception d’une légère irritation au point d’injection à la posologie de 675 mg/kg/jour) ou de changement dans le gain pondéral.
Cette baisse du nombre de neutrophiles est survenue après au moins 2 doses d’ertapénem et était réversible à l’arrêt du traitement. Aucune modification dans les os, la moelle osseuse ou les frottis de moelle osseuse n’était présente.
Des injections par voie sous-cutanée du facteur de croissance des colonies de granulocytes (G-CSF; NEUPOGEN®) chez les rats ayant présenté une diminution du nombre de neutrophiles
® NEUPOGEN (filgrastim) est une marque déposée d’Amgen Canada Inc.
provoquée par l’ertapénem ont permis d’inverser cette réaction. À la suite d’un traitement de 6 jours au moyen du G-CSF, le nombre de neutrophiles a atteint les niveaux observés chez les témoins et est demeuré dans cette gamme de valeurs même après l’arrêt du traitement au moyen du G-CSF.
Des études chez des singes rhésus n’ont pas été concluantes quant à l’effet de l’ertapénem sur le nombre de neutrophiles.
Le tableau 46 présente un sommaire des études à long terme (doses répétées) menées chez plusieurs espèces animales.
Tableau 46 – Toxicité à long terme
| Espèce/Sexe/ Nbre | Durée/Voie | Posologie | ||
| Paramètres évalués | Résultats | |||
| par groupe | d’administration | mg/kg/jour | ||
| Toxicologie générale | ||||
Lapins néo- zélandais blancs 2 femelles 1 mâle | 15 jours/IV | 100 | Examen physique, poids corporel, hématologie, analyse d’urine (sang occulte, érythrocytes), constantes biochimiques (azote uréique sanguin et créatinine), examens macroscopique et histologique des reins. | Aucune modification reliée au traitement; dose sans effet ≥ 100 mg/kg/jour. |
Lapins néo- zélandais blancs 8 femelles/groupe 8 mâles/groupe | 15 jours/IV | 60 | Examen physique, poids corporel, constantes biochimiques, examens macroscopique et histologique du foie. | Mortalité, diarrhée, perte pondérale, diminution de la consommation alimentaire, urine rougeâtre, hausse de l’ALAT, des triglycérides ou de l’ASAT chez 1 lapin/sexe, hausse du cholestérol sérique. Pas de modifications macroscopiques et histologiques reliées au traitement au niveau du foie. Modifications semblables à celles reliées au méropénem chez les lapins. |
Singes Macaca mulatta 2 mâles 2 femelles | 15 jours/IV | 200 | Examen physique, poids corporel, consommation alimentaire, hématologie, constantes biochimiques, analyse d’urine, autopsie, histopathologie. | Selles molles, hausse de l’ALAT sérique. Aucune modification macroscopique ou histologique reliée au traitement. |
| Espèce/Sexe/ Nbre | Durée/Voie | Posologie | ||
| Paramètres évalués | Résultats | |||
| par groupe | d’administration | mg/kg/jour | ||
| Rats Crl:CD® (SD) BR 15 mâles/groupe 15 femelles/groupe | 5 semaines/IV | 30, 60, 180 | Examen physique, poids corporel, consommation alimentaire, ophtalmologie, hématologie, constantes biochimiques, analyse d’urine, concentrations médicamenteuses plasmatiques, autopsie, poids des viscères, histopathologie. | Diminution du nombre de neutrophiles à toutes les doses, augmentation de l’urobilinogène urinaire à la dose élevée. Pas de modifications macroscopiques ou histologiques ni de variations du poids des viscères reliées au traitement. Paramètres toxicocinétiques similaires chez les mâles et les femelles. Exposition générale au médicament (ASC) [mcg.h/mL] chez les femelles/mâles : 142/130, 148/168 et 264/240 pour les doses faible, moyenne et élevée, respectivement. Demi-vie terminale d’environ 42 minutes. |
| Études sur la toxicité subaiguë | ||||
| Rats Crl:CD® (SD) BR 15 mâles/groupe 15 femelles/groupe | 11 semaines/IV | 2, 10, 60 | Examen physique, poids corporel, consommation alimentaire, hématologie (formule leucocytaire). | Diminution du nombre de neutrophiles reliée au traitement, suivie d’une augmentation pendant la période de rétablissement jusqu’à des taux semblables aux valeurs témoins parallèles et généralement dans les limites des valeurs normales. |
| Rats Crl:CD® (SD) BR 15 femelles | 15 jours/IV | 60 | Examen physique, poids corporel, consommation alimentaire, hématologie (formule leucocytaire), autopsie, histopathologie. | Diminution du nombre absolu de neutrophiles, non accompagnée de modifications histologiques au niveau des os et de la moelle osseuse. |
| Rats Crl:CD® (SD) BR 10 ou 20 femelles/ groupe | 21 jours/IV | MK-0826 : 60 G-CSF : 25 mcg/kg/jour | Examen physique, poids corporel, hématologie (formule leucocytaire). | Diminution du nombre absolu de neutrophiles, corrigée par un traitement au moyen de G-CSF. |
| Espèce/Sexe/ Nbre | Durée/Voie | Posologie | ||
| Paramètres évalués | Résultats | |||
| par groupe | d’administration | mg/kg/jour | ||
| Rats Crl:CD® (SD) BR 15 femelles/groupe 15 mâles/groupe | 14 semaines/IV | 75, 225, 675 | Examen physique, poids corporel, consommation alimentaire, ophtalmologie, hématologie, constantes biochimiques, analyse d’urine, concentrations médicamenteuses plasmatiques, autopsie, poids des viscères, histopathologie. | Diminution du nombre absolu de neutrophiles à toutes les doses. Irritation au point d’injection à la dose élevée. Chez 1 rat ayant reçu la dose moyenne et 2 ayant reçu la dose élevée : thrombopénie accompagnée d’une diminution des paramètres érythrocytaires, diminution des érythrocytes, de l’hémoglobine et de l’hématocrite, diminution des protéines sériques et de l’ALAT, augmentation du rapport A/G, de la bilirubine et des cétones urinaires à toutes les doses. ASC moyennes (mcg.min/mL) chez les femelles/mâles : 11134/9333, 16401/13592 et 34897/36022 aux doses de 75, 225 et 675 mg/kg/jour, respectivement. Demi-vie terminale d’environ 50 à 55 minutes. |
Singes Macaca mulatta 4 mâles/groupe 4 femelles/groupe | 5 semaines/IV | 30, 60, 180 | Examen physique, poids corporel, consommation alimentaire, ophtalmologie, hématologie, constantes biochimiques, analyse d’urine, concentrations médicamenteuses plasmatiques, autopsie, poids des viscères, histopathologie. | Selles molles, augmentations de l’ALAT à toutes les doses. Exposition générale au médicament (ASC en mcg.min/mL) chez les femelles/mâles : 78870/83438, 76520/73423 et 124954/136588 pour les doses faible, moyenne et élevée, respectivement. Demi-vie terminale d’environ 300 minutes. |
| Espèce/Sexe/ Nbre | Durée/Voie | Posologie | ||
| Paramètres évalués | Résultats | |||
| par groupe | d’administration | mg/kg/jour | ||
Singes Macaca mulatta 4 mâles/groupe 4 femelles/groupe | 14 semaines/IV | 40, 120, 360 | Examen physique, poids corporel, consommation alimentaire, ophtalmologie, hématologie, constantes biochimiques, analyse d’urine, concentrations médicamenteuses plasmatiques, autopsie, poids des viscères, histopathologie. | Selles molles, augmentations de l’ALAT à toutes les doses. Hypersalivation à la dose élevée. Pas de perte pondérale au niveau des viscères ni de modifications macroscopiques ou histologiques à toutes les doses. Exposition générale au médicament (ASC en mcg.min/mL) chez les femelles/mâles : 66087/66446, 91939/101172 et 186341/193475 pour les doses faible, moyenne et élevée, respectivement. Demi-vie terminale d’environ 280 minutes. |
Singes Macaca mulatta 4 mâles/groupe 4 femelles/groupe | 5 semaines/IV | 500, 750, 1250 | Examen physique, poids corporel, consommation alimentaire, ophtalmologie, hématologie, constantes biochimiques, analyse d’urine, concentrations médicamenteuses plasmatiques, autopsie, poids des viscères, histopathologie. | Hypersalivation, selles liquides/molles et vomissements à toutes les doses; réduction de l’activité, position recroquevillée aux doses moyenne et élevée, augmentation de l’ALAT sérique, du phosphore et des triglycérides et de la bilirubine urinaire à toutes les doses; diminution des chlorures sériques à la dose élevée seulement; pâleur des reins à toutes les doses; augmentation du poids des reins et du foie à toutes les doses; raréfaction du cytoplasme et vacuolisation des cellules épithéliales du cortex des tubules rénaux à toutes les doses; œdème hépatocellulaire à toutes les doses et nécrose des cellules hépatiques isolées aux doses moyenne et élevée. ASC0-24 h plasmatiques (mcg.min/mL) chez les femelles/mâles : 210000/236190, |
| Espèce/Sexe/ Nbre | Durée/Voie | Posologie | ||
| Paramètres évalués | Résultats | |||
| par groupe | d’administration | mg/kg/jour | ||
294375/246900, 378480/382590 aux doses de 500, 750 et 1250 mg/kg/jour, respectivement, la 1re semaine de traitement. Demi-vie terminale de 4,55 à 5,32 heures. Valeurs similaires aux semaines 4 et 5. | ||||
| Études toxicologiques à long terme | ||||
| Rats Crl:CD® (SD) BR 15 femelles/groupe 15 mâles/groupe | 27 semaines/IV | 60, 180, 540 | Examen physique, poids corporel, consommation alimentaire, ophtalmologie, hématologie, constantes biochimiques, analyse d’urine, concentrations médicamenteuses plasmatiques, autopsie, poids des viscères, histopathologie. | Diminution des neutrophiles à toutes les doses, diminution des protéines sériques à toutes les doses chez les femelles, augmentation du rapport A/G à toutes les doses chez les mâles et aux doses moyenne et élevée chez les femelles, augmentation de la bilirubine urinaire à toutes les doses chez les mâles. ASC0-5 h plasmatiques (mcg.min/mL) chez les femelles/mâles : 10 298/7 705, 14 001/11 007 et 24 692/20 311 pour les doses faible, moyenne et élevée, respectivement. Demi-vie terminale moyenne de 50 minutes. |
Singes Macaca mulatta 4 mâles/groupe 4 femelles/groupe | 27 semaines/IV | 40, 120, 360 | Examen physique, poids corporel, consommation alimentaire, ophtalmologie, hématologie, constantes biochimiques, analyse d’urine, autopsie, poids des viscères, histopathologie. | Selles molles/non formées, faible fréquence de prolapsus rectal à toutes les doses, faible fréquence de vomissements aux doses moyenne et élevée, hypersalivation transitoire à la dose élevée, augmentation de l’ALAT à toutes les doses, augmentation du poids des reins à toutes les doses, raréfaction du cytoplasme des cellules tubulaires rénales et présence de granulations éosinophiles dans la lumière des tubules rénaux à toutes les |
| Espèce/Sexe/ Nbre | Durée/Voie | Posologie | ||
| Paramètres évalués | Résultats | |||
| par groupe | d’administration | mg/kg/jour | ||
| doses. | ||||
| Études toxicologiques sur la reproduction | ||||
| Rats Crl:CD® (SD) BR 24 femelles/groupe | 2 semaines avant la période d’accouplement
gestation/IV | 70, 350, 700 | Examen physique, consommation alimentaire, autopsie, paramètres de la reproduction, césarienne, nombre d’implantations (fœtus vivants, fœtus morts ou résorptions fœtales). | Aucune modification reliée au traitement. |
| Rats Crl:CD® (SD) BR 25 mâles/groupe | 29 jours avant la période d’accouplement jusqu’au 15e jour de gestation/IV | 175, 350, 700 | Examen physique, consommation alimentaire, rendement reproducteur, y compris indices de fertilité, survie embryonnaire/fœtale, nombre et mobilité des spermatozoïdes, poids et examen histologique des testicules et de l’épididyme. | Aucune modification reliée au traitement. |
| Études toxicologiques sur le développement embryonnaire, fœtal et périnatal | ||||
Rates gravides Crl:CD® (SD) BR 10 femelles/groupe | Du 6e jour de gestation au 20e jour de la période de lactation/IV | 75, 150, 350, 700 | Examen physique, poids corporel, hématologie, constantes biochimiques, autopsie, paramètres de la reproduction, poids et sexe des fœtus, examen de la morphologie externe des fœtus, survie et poids des ratons. | Selles molles transitoires à la dose de 700 mg/kg/jour, augmentation du poids corporel à la dose de 700 mg/kg/jour au cours de la période de lactation. Aucun effet relié au traitement sur le rendement reproductif. Aucun effet sur les caractéristiques physiques, le poids et la morphologie externe des ratons de la génération F1 |
| Espèce/Sexe/ Nbre | Durée/Voie | Posologie | ||
| Paramètres évalués | Résultats | |||
| par groupe | d’administration | mg/kg/jour | ||
| Rats Crl:CD® (SD) BR 22 femelles/groupe | Du 6e jour de gestation au 20e jour de la période de lactation/IV | 70, 350, 700 | Examen physique, poids corporel, consommation alimentaire, autopsie, paramètres de la reproduction, césarienne, nombre d’implantations (fœtus vivants, fœtus morts ou résorptions fœtales), poids et sexe des fœtus, examen de la morphologie externe, des viscères et du squelette des fœtus. | Aucune modification reliée au traitement. Dose sans effet ≥ 700 mg/kg/jour. |
| Rats Crl:CD® (SD) BR 22 femelles/groupe | Du 6e jour de gestation au 20e jour de la période de lactation/IV | 70, 350, 700 | Examen physique, poids corporel, consommation alimentaire, autopsie, paramètres de la reproduction, évaluation des ratons, y compris le développement et le comportement. | Augmentation du gain pondéral chez la mère pendant la période de lactation à toutes les doses. Aucun effet relié au traitement sur les générations F1 et F2. Dose sans effet toxique surle développement ≥ 700 mg/kg/jour. |
Lapins néo- zélandais blancs 6 femelles/groupe | 14 jours/IV | 30, 150, 300, 700 | Examen physique, poids corporel, consommation alimentaire, hématologie, constantes biochimiques. | Mortalité aux doses ≥ 150 mg/kg/jour, diarrhée, diminution de la consommation alimentaire, selles molles, absence de selles et/ou d’urine, urine brun rougeâtre. Augmentation de l’ASAT, de l’ALAT, du cholestérol et des triglycérides sériques dans les groupes ayant reçu 30 et 150 mg/kg/jour. Dose sans effet < 30 mg/kg/jour. |
| Espèce/Sexe/ Nbre | Durée/Voie | Posologie | ||
| Paramètres évalués | Résultats | |||
| par groupe | d’administration | mg/kg/jour | ||
| Lapines gravides 10 femelles/groupe | Du 7e jour de gestation au 20e jour de gestation/IV | 20, 60, 120 | Examen physique, poids corporel, consommation alimentaire. | Mortalité aux doses ≥ 60 mg/kg/jour. Augmentation de l’ALAT. Les lapins ont été considérés comme une espèce animale non acceptable pour l’évaluation des réactions toxiques sur le développement. |
| Souris gravides Crl:CD-1® (ICR) BR 10 femelles/groupe | Du 6e jour de gestation au 15e jour de gestation/IV | 75, 150, 350, 700 | Examen physique, poids corporel, consommation alimentaire, césarienne, survie et poids des fœtus, examen de la morphologie externe des fœtus. | Aucune modification reliée au traitement. |
Souris Crl:CD-1® (ICR) BR 25 femelles/groupe | Du 6e jour de gestation au 15e jour de gestation/IV | 70, 350, 700 | Examen physique, poids corporel, consommation alimentaire, autopsie, examen de la morphologie externe, des viscères et du squelette des fœtus. | Diminution du poids fœtal à la dose élevée seulement, associée à une diminution du nombre moyen de vertèbres sacrocaudales ossifiées. Dose sans effet = 350 mg/kg/jour. |
Rats Crl:CD® (SD) IGS BR 26 femelles | Du 6e jour de gestation au 20e jour de gestation Du 6e jour de gestation au 14e jour de la période de lactation/IV | 700 | Concentrations du MK-0826 dans le plasma et le lait maternels, concentrations du MK-0826 dans le plasma maternel et le plasma fœtal. | Concentrations moyennes dans le plasma maternel : 1468 mcg/mL et 2,85 mcg/mL, 5 et 240 minutes après la dose, respectivement. Concentrations dans le plasma fœtal aux mêmes moments : 3 % et 174 % des concentrations maternelles. Concentrations de MK-0826 30 minutes après la dose dans le plasma et le lait des rates allaitantes : 138 mcg/mL et 9,69 mcg/mL, respectivement. |
Dans une étude de 14 semaines chez des rats, 2 des 15 mâles qui avaient reçu 675 mg/kg/jour et 1 des 15 femelles qui avaient reçu 225 mg/kg/jour ont présenté une thrombopénie, généralement reliée à des réductions de l’érythron aux semaines 4, 8 ou 12 du traitement. La posologie sans effet pour cette réaction était de 75 mg/kg/jour. On n’a pas observé de tels effets chez des rats qui avaient reçu 30, 60 et 180 mg/kg/jour pendant 5 semaines ni chez des rats traités au moyen de doses pouvant atteindre 540 mg/kg/jour pendant 27 semaines. Chez les rats à l’étude, même chez ceux qui avaient présenté une thrombopénie, on n’a pas décelé de modifications microscopiques dans les tissus, y compris la moelle osseuse (à l’exception d’une légère irritation au point d’injection chez certains rats qui avaient reçu la posologie de 675 mg/kg/jour).
De légères augmentations du taux d’ALAT sérique ont été signalées chez les singes et chez les lapines. On a observé une augmentation légère, non reliée à la dose, du taux moyen d’ALAT chez des singes qui avaient reçu 30, 60 ou 180 mg/kg/jour dans une étude de 5 semaines et 40, 120 ou 360 mg/kg/jour dans des études de 14 et de 27 semaines. Ces augmentations n’étaient ni évolutives ni accompagnées de modifications histopathologiques au niveau du foie. Des augmentations similaires du taux d’ALAT et des taux sériques de triglycérides et de phosphore ont été notées chez des singes ayant reçu 40, 120 et 360 mg/kg/jour dans une étude de 27 semaines et 500, 750 et 1 250 mg/kg/jour dans une étude de 5 semaines. Dans une étude de 5 semaines, on a rapporté une augmentation du poids du foie reliée au traitement chez des singes qui avaient reçu l’ertapénem à raison de 500, 750 et 1250 mg/kg/jour. On a aussi observé dans cette étude de 5 semaines une réduction des taux de chlorures dans le groupe recevant la posologie la plus élevée. Une augmentation du poids des reins et une raréfaction du cytoplasme des cellules tubulaires rénales ont été notées chez les animaux dans l’étude de 27 semaines et chez les singes ayant reçu la posologie la plus élevée dans l’étude de 5 semaines. On a aussi observé dans l’étude de 27 semaines la présence de granulations éosinophiles dans la lumière des tubules rénaux alors que dans l’étude de 5 semaines, on a noté une vacuolisation des cellules du cortex des tubules rénaux chez les animaux ayant reçu la posologie la plus élevée. Cette légère différence pourrait être attribuable à une réaction plus marquée dans l’étude de 5 semaines, à la suite du même processus. De plus, dans l’étude de 5 semaines à la dose la plus élevée, on a d’abord retiré les reins de la cavité abdominale chez les animaux ayant reçu la posologie la plus élevée parce qu’on s’attendait à observer des modifications rénales reliées au médicament. Dans l’étude de 5 semaines aux doses les plus élevées, on a observé aussi un œdème hépatocellulaire à toutes les posologies et une nécrose des cellules hépatiques isolées aux posologies ≥ 750 mg/kg/jour.
Carcinogenèse
Aucune étude de longue durée n’a été effectuée chez des animaux afin d’évaluer le pouvoir carcinogène de l’ertapénem.
Mutagenèse
L’ertapénem ne s’est révélé ni mutagène ni génotoxique dans les tests in vitro suivants : épreuves par élution alcaline/épreuves sur des hépatocytes de rat, recherche d’aberrations chromosomiques dans des cellules d’ovaires de hamsters chinois, épreuves de mutagenèse sur des cellules lymphoblastoïdes humaines TK6 et test in vivo d’induction du micronoyau chez les souris.
Études sur la reproduction
Dans les études sur la reproduction chez les rates, l’ertapénem a été administré aux posologies de 70, 350 et 700 mg/kg/jour. On n’a pas rapporté de décès ni de manifestations physiques reliés au traitement. On n’a observé aucun effet relié au traitement sur les indices d’accouplement, de fertilité et de fécondité ni sur la survie des embryons et des fœtus. La posologie sans effet sur la fertilité des femelles était donc ≥ 700 mg/kg/jour.
Dans les études sur la reproduction chez les rats mâles, l’ertapénem a été administré aux posologies de 175, 350 et 700 mg/kg/jour. On n’a observé aucun effet relié au traitement sur les indices d’accouplement, de fertilité et de fécondité, sur la survie des embryons et des fœtus, sur le nombre et la mobilité des spermatozoïdes, ni sur le poids et les caractéristiques histologiques des testicules et de l’épididyme. La posologie sans effet sur la fertilité des mâles était donc ≥ 700 mg/kg/jour.
Études sur le développement
Une étude toxicologique sur le développement a été menée chez les rats aux posologies de 70, 350 et 700 mg/kg/jour afin d’évaluer les effets de l’ertapénem sur la survie, la croissance et le développement des fœtus. On n’a observé aucune modification reliée au traitement à toutes les posologies. On a effectué une autre étude toxicologique sur le développement chez les rats en utilisant les mêmes posologies afin d’évaluer les effets de l’ertapénem sur la capacité de reproduction des femelles de la génération des progéniteurs (F0) ainsi que ses effets sur le développement, la croissance, le comportement, la capacité de reproduction et la fertilité des animaux de la 1re génération (F1). Au cours de la période de lactation, on a observé une augmentation significative reliée au traitement quant au gain de poids moyen des mères (63 % à 111 % plus élevé que chez les témoins) pour les trois posologies. On n’a noté aucun changement relié au traitement, y compris sur la capacité de reproduction, et aucun effet sur les générations F1 et F2. Une étude de toxicocinétique a été effectuée chez des rats en vue de déterminer les concentrations d’ertapénem dans le plasma de la mère et du fœtus et dans le lait maternel après l’administration d’ertapénem à raison de 700 mg/kg/jour par voie IV à des rates gravides du jour 6 jusqu’au jour 20 de la gestation ou jusqu’au jour 14 de la période de lactation. L’ertapénem a traversé la barrière placentaire, passant du sang de la mère à celui du fœtus (3 % et 174 % des concentrations plasmatiques maternelles 5 et 240 minutes après la dose, respectivement).
Une étude toxicologique sur le développement des souris a été menée avec l’ertapénem aux posologies de 70, 350 et 700 mg/kg/jour. On n’a pas décelé d’effets toxiques pour la mère jusqu’à la posologie la plus élevée. Des effets nuisibles sur le développement ont été observés uniquement à la posologie de 700 mg/kg/jour et se sont manifestés par de légères diminutions du poids fœtal accompagnées d’une réduction du nombre de vertèbres sacrocaudales ossifiées. On n’a signalé aucun effet sur la survie des embryons ni sur la morphologie des fœtus. En se fondant sur ces résultats, on a établi que chez les souris, la posologie sans effet toxique pour la mère était ≥ 700 mg/kg/jour et que la posologie sans effet toxique pour le développement des fœtus était de 350 mg/kg/jour (ce qui correspond à environ 1,5 fois la dose usuelle chez l’humain en fonction de la surface corporelle).