


Monographie de produit - Fabhalta
Modifications importantes apportées récemment à la monographie
1 Indications
4 Posologie et administration, 4.1 Considérations posologiques
4 Posologie et administration, 4.2 Posologie recommandée et
ajustement posologique
7 Mises en garde et précautions, Fonction rénale
7 Mises en garde et précautions, 7.1 Populations particulières,
7.1.1 Grossesse
2026-08
Table des matières
Modifications importantes apportées récemment à la monographie ..................................... 2
Table des matières ................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
1 Indications .................................................................................................................. 4
1.1 Pédiatrie ........................................................................................................... 4
1.2 Gériatrie ........................................................................................................... 4
2 Contre-indications ....................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ........................................ 4
4 Posologie et administration ........................................................................................ 5
4.1 Considérations posologiques ........................................................................... 5
4.2 Posologie recommandée et ajustement posologique ...................................... 5
4.4 Administration ................................................................................................. 6
4.5 Dose oubliée .................................................................................................... 6
5 Surdose ....................................................................................................................... 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement ......................... 7
7 Mises en garde et précautions .................................................................................... 7
Généralités ....................................................................................................................... 8
Surveillance et examens de laboratoire ........................................................................... 8
Fonction rénale ................................................................................................................ 8
Santé reproductive ........................................................................................................... 9
7.1 Populations particulières .................................................................................. 9
7.1.1 Grossesse .......................................................................................................... 9 7.1.2 Allaitement ..................................................................................................... 10
7.1.3 Enfants et adolescents .................................................................................... 10
7.1.4 Personnes âgées ............................................................................................. 10
8 Effets indésirables ..................................................................................................... 10
8.1 Aperçu des effets indésirables ....................................................................... 10
8.2 Effets indésirables observées au cours des études cliniques .......................... 11
8.3 Effets indésirables peu fréquents observés au cours des études cliniques .... 13
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................ 14
9 Interactions médicamenteuses ................................................................................. 15
9.2 Aperçu des interactions médicamenteuses.................................................... 15
9.4 Interactions médicament-médicament .......................................................... 15
9.5 Interactions médicament-aliment .................................................................. 16
9.6 Interactions médicament-plante médicinale.................................................. 16
9.7 Interactions médicament-examens de laboratoire ........................................ 16
10 Pharmacologie clinique ............................................................................................. 16
10.1 Mode d’action ................................................................................................ 16
10.2 Pharmacodynamie ......................................................................................... 17
10.3 Pharmacocinétique ........................................................................................ 18
11 Conservation, stabilité et mise au rebut .................................................................... 19
12 Instructions particulières de manipulation du produit .............................................. 19
Partie 2 : Renseignements scientifiques................................................................................ 20
13 Renseignements pharmaceutiques ........................................................................... 20
14 études cliniques ........................................................................................................ 21
14.1 Études cliniques par indication ....................................................................... 21
15 Microbiologie ............................................................................................................ 30
16 Toxicologie non clinique ............................................................................................ 30
Renseignements destinés aux patient·e·s ............................................................................. 32
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
FABHALTAMD (gélules d’iptacopan) est indiqué :
- en monothérapie pour le traitement des patients adultes atteints d’hémoglobinurie paroxystique nocturne (HPN) qui présentent une anémie hémolytique;
pour le traitement des patients adultes atteints de glomérulopathie à dépôts de complément 3
(C3G) afin de réduire la protéinurie.
1.1 Pédiatrie
Pédiatrie (moins de 18 ans) : L’innocuité et l’efficacité de FABHALTA dans la population pédiatrique (enfants de moins de 18 ans) n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (65 ans ou plus) : FABHALTA peut être administré à des patients âgés de 65 ans et plus. Les données tirées des études cliniques laissent entendre que l’utilisation du produit au sein de la population gériatrique n’entraîne aucune différence en matière d’innocuité ou d’efficacité.
2 Contre-indications
FABHALTA est contre-indiqué :
- chez les patients qui présentent une hypersensibilité au produit ou à l’un des ingrédients entrant dans la composition de ce médicament.
- chez les patients non vaccinés contre Neisseria meningitidis et Streptococcus pneumoniæ, à moins que le risque associé au report du traitement par FABHALTA ne dépasse le risque de contracter une infection causée par ces bactéries encapsulées (voir 7 Mises en garde et précautions).
- pour l’instauration d’un traitement chez les patients atteints d’une infection grave non résolue causée par des bactéries encapsulées, dont Streptococcus pneumoniæ, Neisseria meningitidis ou Hæmophilus influenzæ de type b.
3 Encadré sur les mises en garde et précautions importantes
En raison de son mode d’action, FABHALTA pourrait prédisposer les patients à de graves infections causées par des bactéries encapsulées, comme Streptococcus pneumoniæ et Neisseria meningitidis (voir 7 Mises en garde et précautions, Infections graves causées par des bactéries encapsulées).
Suivre les plus récentes recommandations du Comité consultatif national de l’immunisation
(CCNI) ou les lignes directrices de pratique régionales en vigueur pour ce qui est de la vaccination contre les bactéries encapsulées, notamment Neisseria meningitidis et
Streptococcus pneumoniæ, chez les patients qui présentent des déficiences du complément.
- Il faut vacciner les patients contre les bactéries encapsulées, notamment Neisseria meningitidis et Streptococcus pneumoniæ, au moins 2 semaines avant le début du traitement par FABHALTA, à moins que le risque lié au report du traitement l’emporte sur le risque d’infection grave.
- Les patients qui amorcent un traitement par FABHALTA moins de 2 semaines après avoir été vaccinés doivent recevoir des antibactériens en prophylaxie jusqu’à la fin de la 2e semaine suivant l’administration du ou des vaccins.
- La vaccination réduit, mais n’élimine pas le risque d’infection grave. Surveiller les patients pour déceler les premiers signes d’infection grave et les traiter immédiatement si une infection est soupçonnée.
- FABHALTA n’est offert que par l’entremise d’un programme de distribution contrôlé. Les prescripteurs sont tenus d’inscrire leurs patients à ce programme et de confirmer que ces derniers ont été vaccinés contre les bactéries encapsulées. Les prescripteurs doivent également renseigner les patients sur le risque d’infection grave et leur remettre un guide et une carte pour portefeuille. Vous pouvez obtenir des renseignements sur le programme de distribution contrôlé de FABHALTA au www.fabhalta.ca.
4 Posologie et administration
4.1 Considérations posologiques
Vacciner les patients contre les bactéries encapsulées, dont Neisseria meningitidis et
Streptococcus pneumoniæ. La vaccination contre Hæmophilus influenzæ de type b est recommandée.
Les vaccins doivent être administrés au moins 2 semaines avant le début du traitement par
FABHALTA. Consulter les lignes directrices actuelles du CCNI pour savoir comment réduire le risque d’infection grave (voir 7 Mises en garde et précautions, Infections graves causées par des bactéries encapsulées).
- Si le traitement par FABHALTA doit être instauré avant la vaccination, prescrire aux patients des antibactériens en prophylaxie jusqu’à la fin de la 2e semaine suivant l’administration du ou des vaccins.
Patients atteints de C3G :
L’innocuité et l’efficacité de FABHALTA n’ont pas été établies chez les patients atteints de C3G qui ne recevaient pas la dose maximale tolérée d’un inhibiteur du système rénine-angiotensine avant l’instauration du traitement.
4.2 Posologie recommandée et ajustement posologique
La posologie recommandée est de 200 mg par voie orale, 2 fois par jour.
L’HPN et la C3G sont des maladies qui requièrent un traitement prolongé. L’arrêt du traitement par ce médicament n’est pas recommandé à moins d’être indiqué sur le plan clinique.
Observance du schéma posologique
Les professionnels de la santé doivent informer tous les patients de l’importance d’observer le schéma posologique.
Chez les patients atteints d’HPN, l’observance est importante afin de réduire au minimum le risque d’hémolyse (voir 7 Mises en garde et précautions).
Patients atteints d’HPN passant d’un anti-C5 (éculizumab, ravulizumab) ou d’un autre traitement contre l’HPN à FABHALTA
Pour réduire le risque d’hémolyse en cas d’arrêt soudain du traitement :
- Si FABHALTA est prescrit pour remplacer l’éculizumab, le traitement par FABHALTA doit être instauré au plus tard 1 semaine après l’administration de la dernière dose d’éculizumab.
- Si FABHALTA est prescrit pour remplacer le ravulizumab, le traitement par FABHALTA doit être instauré au plus tard 6 semaines après l’administration de la dernière dose de ravulizumab.
Le passage d’un autre inhibiteur du complément à FABHALTA n’a pas été étudié. Chez les patients qui passent d’un autre traitement de l’HPN à FABHALTA, l’intervalle posologique et le mode d’action des médicaments précédents doivent être pris en compte.
Populations particulières
Insuffisance rénale : Aucune modification posologique n’est requise chez les patients atteints d’insuffisance rénale légère (débit de filtration glomérulaire estimé [DFGe] de 60 à < 90 mL/min/1,73 m2) ou modérée (DFGe de 30 à < 60 mL/min/1,73 m2). On ne dispose actuellement d’aucune donnée chez les patients qui présentent une insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2) ou qui sont en dialyse; on ne peut donc pas émettre de recommandations posologiques à cet égard (voir 10.3 Pharmacocinétique).
Insuffisance hépatique : L’utilisation de FABHALTA n’est pas recommandée chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh). Aucune modification posologique n’est requise chez les patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh; voir 10.3 Pharmacocinétique).
Enfants (moins de 18 ans) : L’innocuité et l’efficacité de FABHALTA chez les enfants de moins de 18 ans n’ont pas été établies.
Personnes âgées (65 ans ou plus) : Aucune modification posologique n’est nécessaire chez les patients âgés de 65 ans et plus (voir 10.3 Pharmacocinétique).
4.4 Administration
Pour l’administration par voie orale. FABHALTA peut se prendre avec ou sans nourriture (voir 10.3 Pharmacocinétique).
4.5 Dose oubliée
Si le patient oublie une ou des doses, il doit être avisé de prendre une dose de FABHALTA dès que possible (même si c’est presque l’heure de la prochaine dose prévue) et de revenir ensuite à son horaire habituel.
5 Surdose
Il existe peu de données concernant une surdose chez des êtres humains. Au cours des études cliniques, quelques patients ont pris FABHALTA à une dose allant jusqu’à 800 mg par jour et l’ont bien toléré. Chez des volontaires en bonne santé, la plus forte dose unique administrée a été de 1200 mg et a été bien tolérée.
En cas de surdose présumée, il faut instaurer des mesures générales de soutien et un traitement symptomatique.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/com | ||||
| position | ||||
| orale | Gélules / 200 mg / iptacopan (sous forme de 225,8 mg de chlorhydrate d’iptacopan monohydraté) | Remplissage des gélules : aucun Enveloppe des gélules : dioxyde de titane, gélatine, oxyde de fer jaune, oxyde de fer rouge. Encre d’impression : gomme laque, hydroxyde de potassium, oxyde de fer noir, propylène glycol, solution concentrée d’ammoniac. | ||
Description
FABHALTA à 200 mg est présenté en gélules jaune pâle, opaques, portant les mentions imprimées « LNP200 » sur le corps et « NVR » sur la coiffe, renfermant une poudre dont la couleur est blanche ou va de presque blanche à pourpre-rose pâle.
FABHALTA est offert en plaquettes alvéolées de polychlorure de vinyle/polyéthylène/polychlorure de vinylidène (PVC/PE/PVDC).
Le format d’emballage est le suivant :
- Boîte contenant 56 gélules (4 × 14).
7 Mises en garde et précautions
Voir la section 3, « Encadré sur les mises en garde et précautions importantes »
Infections graves causées par des bactéries encapsulées
FABHALTA n’est offert que par l’entremise d’un programme de distribution contrôlé.
L’emploi d’inhibiteurs du complément, tels que FABHALTA, pourrait prédisposer les patients à des infections graves, menaçantes pour la vie ou mortelles causées par des bactéries encapsulées. Pour réduire le risque d’infection, tous les patients doivent être vaccinés contre les bactéries encapsulées, dont Neisseria meningitidis et Streptococcus pneumoniæ. La vaccination contre Hæmophilus influenzæ de type b est recommandée. Vacciner les patients conformément aux lignes directrices actuelles du CCNI ou aux lignes directrices de pratique régionales en vigueur pour réduire le risque d’infection grave.
Les vaccins doivent être administrés au moins 2 semaines avant la prise de la première dose de FABHALTA. Si le traitement par FABHALTA doit être instauré avant la vaccination, les patients doivent être vaccinés dès que possible et recevoir des antibactériens en prophylaxie jusqu’à la fin de la 2e semaine suivant l’administration du ou des vaccins.
Au besoin, les patients doivent être revaccinés conformément aux recommandations formulées dans les lignes directrices locales en matière d’immunisation.
La vaccination réduit mais n’élimine pas le risque d’infection grave. Une infection grave pourrait vite devenir menaçante pour la vie ou mortelle si elle n’est pas reconnue et traitée tôt. Les patients doivent être informés des premiers signes et symptômes d’une infection grave et faire l’objet d’une surveillance à cet égard. Si la présence d’une infection est soupçonnée, il faut évaluer et traiter immédiatement les patients. L’utilisation de FABHALTA durant le traitement d’une infection grave peut être envisagée après une évaluation des risques et des bienfaits. Cependant, il est contre-indiqué d’amorcer le traitement par FABHALTA en présence d’une infection grave non résolue causée par une bactérie encapsulée.
Généralités
Surveillance des manifestations d’HPN après l’arrêt du traitement par FABHALTA
Si le traitement par FABHALTA doit être arrêté, il faut exercer une surveillance étroite des patients pour déceler les signes et symptômes d’hémolyse pendant au moins 2 semaines après la prise de la dernière dose. Ces signes comprennent, sans s’y limiter, des taux élevés de lacticodéshydrogénase (LDH) s’accompagnant d’une diminution soudaine du taux d’hémoglobine ou de la taille des clones d’HPN, de fatigue, d’hémoglobinurie, de douleur abdominale, de dyspnée, de manifestations vasculaires indésirables majeures (MVIM) dont une thrombose, de dysphagie ou de dysfonction érectile. Si l’arrêt du traitement par FABHALTA est nécessaire, envisager un autre traitement.
Si une hémolyse survient après l’arrêt du traitement par FABHALTA, envisager la reprise du traitement par FABHALTA ou l’amorce d’un autre traitement.
Surveillance et examens de laboratoire
Les patients atteints d’HPN traités par FABHALTA doivent être suivis conformément aux normes de prise en charge de l’HPN et faire l’objet d’évaluations régulières visant à détecter tout signe ou symptôme d’hémolyse, comprenant notamment la mesure des taux de lacticodéshydrogénase (LDH).
On a observé des hausses de la tension artérielle, particulièrement de la tension diastolique, ainsi que de la cholestérolémie chez des patients atteints d’HPN traités par FABHALTA lors d’études cliniques. Il faut demeurer à l’affût de toute variation de ces paramètres chez les patients atteints d’HPN. Le cas échéant, évaluer la pertinence clinique des résultats d’après les caractéristiques individuelles du patient, et le traiter en conséquence (voir 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Fonction rénale
Patients atteints de C3G
L’expérience clinique relative à l’utilisation de FABHALTA chez les patients atteints de C3G récidivante à la suite d’une transplantation rénale est limitée. Dans une étude ouverte de phase II comptant un seul groupe, FABHALTA a été administré à la dose de 200 mg deux fois par jour pendant 3 mois à 11 patients atteints de C3G récidivante. Le diagnostic de C3G récidivante a nécessité une évaluation histologique de l’intensité de la coloration du C3 glomérulaire sur une biopsie récente du rein transplanté. L’âge moyen au début de l’étude était de 35 ans (intervalle : de 18 à 70 ans), la moyenne géométrique du rapport protéines/créatinine urinaire (RPCU) était de 0,32 g/g, le DFGe moyen (É.-T.) était de 52,2 (17,29) mL/min/1,73 m2 et le score médian initial de dépôt de C3 était de 3 sur une échelle de 0 à 12. Tous les patients prenaient du mycophénolate mofétil (MMF)/mycophénolate sodique (MPS) et/ou des corticostéroïdes en plus des inhibiteurs de la calcineurine. Dix patients de l’étude ont intégré une étude de prolongation ouverte visant à poursuivre le traitement par FABHALTA selon le même schéma posologique; deux patients ont abandonné le traitement en raison d’une détérioration de la fonction rénale. Chez les 8 participants qui sont allés au bout de la période d’observation de 33 mois, le DFGe (diminution moyenne de 5,8 mL/min/1,73 m2 par rapport au début de l’étude) et le RPCU (< 0,4 g/g) sont restés relativement stables jusqu’à la fin de la période d’observation. Neuf participants ont signalé avoir contracté des infections, dont 2 infections graves causées par des bactéries encapsulées; ces deux cas ont été résolus avec un traitement antibiotique. L’innocuité et l’efficacité de FABHALTA n’ont pas été établies chez les patients atteints de C3G récidivante à la suite d’une transplantation rénale.
Les patients qui présentent une insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2) ou qui sont en dialyse n’ont pas été étudiés.
Il n’existe aucune donnée sur l’utilisation de l’iptacopan chez les patients dont la C3G touche un rein natif et qui présentent une protéinurie inférieure à 1 g/g à l’instauration du traitement.
Santé reproductive
Fertilité
Il n’existe pas de données concernant l’effet de FABHALTA sur la fertilité humaine. Dans des études de la fertilité chez des animaux, l’iptacopan n’a pas altéré la fertilité des rats mâles à la plus forte dose évaluée, qui représente 4 fois la dose maximale recommandée chez l’humain (DMRH) selon l’aire sous la courbe (ASC). Des effets réversibles sur l’appareil reproducteur mâle (dégénérescence des tubules séminifères et hypospermatogenèse) ont été observés dans des études sur la toxicité de doses répétées chez des chiens après l’administration de doses 3 fois supérieures à la DMRH selon l’ASC, sans effets apparents sur le nombre, la morphologie ou la motilité des spermatozoïdes.
Chez les rates, on a observé un nombre accru de pertes pré- et post-implantation et, par conséquent, un plus petit nombre d’embryons vivants à une dose équivalant à 4 fois la DMRH selon l’ASC (voir 16 Toxicologie non clinique).
7.1 Populations particulières
7.1.1 Grossesse
Il n’existe pas suffisamment de données sur l’emploi de FABHALTA chez les femmes enceintes pour établir si le médicament est associé à un risque d’anomalies congénitales majeures, de fausse couche ou d’autres issues défavorables pour la mère ou le fœtus. Une HPN ou une C3G non traitée pendant la grossesse entraîne des risques pour la mère et le fœtus.
Chez les personnes atteintes d’HPN, ces risques comprennent une aggravation de la cytopénie, des manifestations thrombotiques, des infections, des hémorragies, des fausses couches, une mortalité accrue des mères, une mortalité fœtale et un accouchement prématuré.
Une C3G pendant la grossesse peut être associée à des issues défavorables pour la mère, en particulier une prééclampsie et une fausse couche, et à des issues défavorables pour le fœtus, y compris la prématurité et un poids insuffisant à la naissance.
L’emploi de FABHALTA chez les femmes enceintes ou les femmes qui prévoient tomber enceintes ne doit être envisagé qu’après une évaluation approfondie des risques et des bienfaits.
Des études de reproduction animale menées chez des rats et des lapins ont démontré que l’administration de FABHALTA pendant l’organogenèse n’induisait pas d’embryotoxicité ni de fœtotoxicité défavorable jusqu’aux plus fortes doses évaluées, lesquelles correspondent à 4 fois (rats) et à 6 fois (lapins) la DMRH selon l’ASC (voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement).
7.1.2 Allaitement
On ignore si l’iptacopan est excrété dans le lait maternel chez l’humain ou l’animal après l’administration par voie orale de FABHALTA. Il n’existe pas de données concernant les effets de FABHALTA sur l’enfant allaité ou sur la production de lait. Comme on ne peut écarter le risque d’effets indésirables graves chez le bébé nourri au sein, la mère ne doit pas allaiter pendant le traitement ni au cours des 5 jours suivant l’administration de la dernière dose.
7.1.3 Enfants et adolescents
Enfants et adolescents (moins de 18 ans) : L’innocuité et l’efficacité de FABHALTA chez les enfants de moins de 18 ans n’ont pas été établies.
7.1.4 Personnes âgées
Personnes âgées (65 ans ou plus) : FABHALTA peut être administré à des patients âgés de 65 ans et plus. Les données tirées des études cliniques laissent entendre que l’utilisation du produit au sein de la population gériatrique n’est associée à aucune différence en matière d’innocuité ou d’efficacité.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Hémoglobinurie paroxystique nocturne (HPN)
L’innocuité de FABHALTA chez des patients atteints d’HPN a été évaluée lors d’une étude ouverte à répartition aléatoire contrôlée par agent de comparaison actif de 24 semaines (APPLY-PNH). Une étude d’appoint ouverte à un seul groupe (APPOINT-PNH) de 24 semaines est venue consolider le profil d’innocuité du médicament.
Au sein du groupe qui a reçu FABHALTA au cours de la période de traitement à répartition aléatoire de 24 semaines de l’étude APPLY-PNH, 8 effets indésirables graves (toutes causes confondues) ont été signalés chez 6 (9,7 %) patients : dysfonction du nœud sinusal, COVID-19, pyélonéphrite, infection des voies urinaires, hausse du taux sanguin de créatine phosphokinase, carcinome basocellulaire, syndrome myélodysplasique et accident ischémique transitoire.
Les effets indésirables signalés à la fréquence la plus élevée (≥ 5 %) avec FABHALTA, selon l’évaluation des chercheurs, ont été des céphalées et des vomissements.
Il n’y a pas eu d’abandons en raison d’effets indésirables ou d’effets indésirables graves dans ni l’une, ni l’autre de ces études.
Glomérulopathie à dépôts de complément 3 (C3G)
Le profil d’innocuité de FABHALTA chez les patients atteints de C3G a été évalué dans le cadre d’une étude à répartition aléatoire contrôlée par placebo (APPEAR-C3G) d’une durée de 26 semaines. Les effets indésirables graves signalés chez 3 patients ayant reçu FABHALTA comprenaient un inconfort thoracique, une morsure infectée et une hémoculture positive à Streptococcus pneumoniae. Il n’y a pas eu de décès ni d’abandons en raison d’effets indésirables.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Hémoglobinurie paroxystique nocturne (HPN)
Les données décrites ci-dessous reflètent l’exposition chez des patients adultes atteints d’HPN qui ont reçu FABHALTA (n = 62) ou un anti-C5 (éculizumab ou ravulizumab; n = 35) pendant l’étude APPLY-PNH et FABHALTA (n = 40) pendant l’étude APPOINT-PNH aux posologies recommandées pendant 24 semaines.
Le Tableau 2 décrit les effets indésirables (selon l’évaluation des chercheurs) survenus chez au moins 3 % des patients traités par FABHALTA au cours des études APPLY-PNH ou APPOINT-PNH, énumérés par système, appareil ou organe selon la classification du MedDRA (Medical Dictionary for Regulatory Activities [Dictionnaire médical pour les activités réglementaires en matière de médicaments]).
Tableau 2 : Effets indésirables (selon l’évaluation des chercheurs) signalés chez au moins 3 % des patients atteints d’HPN traités par FABHALTA au cours des études APPLY-PNH ou APPOINT-PNH (période de traitement de 24 semaines)
| Classification par système et organe / | APPLY-PNH | APPOINT-PNH | |
| Terme privilégié | FABHALTA | Anti-C5 | FABHALTA |
| (N = 62) | (N = 35) | (N = 40) | |
| n (%) | n (%) | n (%) | |
| Affections hématologiques et du système lymphatique | |||
| Numération plaquettaire diminuéea | 3 (5) | 0 | 0 |
| Affections gastro-intestinales | |||
| Nausées | 3 (5) | 1 (3) | 0 |
| Diarrhée | 2 (3) | 0 | 0 |
| Douleur abdominaleb | 2 (3) | 0 | 0 |
| Vomissements | 0 | 0 | 2 (5) |
| Infections et infestations | |||
| Infection des voies aériennes supérieuresc | 2 (3) | 0 | 0 |
| Affections musculosquelettiques et du tissu conjonctif | |||
| Arthralgie | 3 (5) | 0 | 0 |
| Affections du système nerveux | |||
| Céphaléesf | 5 (8) | 1 (3) | 4 (10) |
| Affections vasculaires | |||
| Bouffées de chaleur | 2 (3) | 0 | 0 |
| a Le terme « numération plaquettaire diminuée » comprend : thrombopénie et numération plaquettaire diminuée. b Le terme « douleur abdominale » comprend : douleur abdominale et douleur abdominale haute. c Le terme « infection des voies aériennes supérieures » comprend : rhinopharyngite et infection des voies aériennes supérieures. d Le terme « céphalées » comprend : céphalées et gêne de la tête. | |||
Glomérulopathie à dépôts de complément 3 (C3G)
Les données décrites ci-dessous reflètent l’exposition chez des patients adultes atteints de C3G qui ont reçu FABHALTA (n = 38) ou le placebo (n = 36) pendant l’étude APPEAR-C3G aux posologies recommandées pendant 26 semaines.
Le Tableau 3 décrit les effets indésirables (selon l’évaluation des chercheurs) survenus chez les patients traités par FABHALTA au cours de l’étude APPEAR-C3G, énumérés par système, appareil ou organe selon la classification du MedDRA (Medical Dictionary for Regulatory Activities [Dictionnaire médical pour les activités réglementaires en matière de médicaments]).
Tableau 3 : Effets indésirables (selon l’évaluation des chercheurs) signalés chez au moins 3 % des patients atteints de C3G traités par FABHALTA au cours de l’étude APPEAR-C3G
| Classification par système et organe / Terme privilégié | Période contrôlée (6 mois) de l’étude APPEAR-C3G | |||||||
FABHALTA (N = 38) n (%) | Placebo | |||||||
| (N = 36) | ||||||||
| n (%) | ||||||||
| Affections gastro-intestinales | ||||||||
| Nausées | 1 (3) | 0 | ||||||
| Ulcère aphteux | 0 | 1 (3) | ||||||
| Selles fréquentes | 0 | 1 (3) | ||||||
| Troubles généraux et anomalies au site d’administration | ||||||||
| Fatigue | 0 | 1 (3) | ||||||
| Infections et infestations | ||||||||
| Infection des voies aériennes inférieures | 1 (3) | 0 | ||||||
| Otite moyenne | 1 (3) | 0 | ||||||
| Pneumonie | 1 (3) | 0 | ||||||
| Classification par système et organe / Terme privilégié | Période contrôlée (6 mois) de l’étude APPEAR-C3G | |||||
| FABHALTA | Placebo | |||||
| (N = 38) | (N = 36) | |||||
| n (%) | n (%) | |||||
| Infection des voies aériennes supérieures | 6 (16) | 4 (11) | ||||
| COVID-19 | 0 | 1 (3) | ||||
| Investigations | ||||||
| Aspartate aminotransférase augmentée | 1 (3) | 0 | ||||
| Créatinine phosphokinase augmentée | 1 (3) | 0 | ||||
| Hémoculture positive | 1 (3) | 0 | ||||
| Dihydrotestostérone augmentée | 1 (3) | 0 | ||||
| Affections du système nerveux | ||||||
| Céphalées | 1 (3) | 0 | ||||
Infections
Un effet indésirable grave lié à une infection pneumococcique (pneumonie pneumococcique et septicémie pneumococcique) a été signalé chez 1 patient traité par FABHALTA pendant la période de traitement en mode ouvert de l’étude APPEAR-C3G. Le patient avait été vacciné contre Neisseria meningitidis, Streptococcus pneumoniae et Haemophilus influenzae de type B; il s’est rétabli à la suite d’une antibiothérapie. Le traitement par FABHALTA a été interrompu, puis repris une fois le patient rétabli.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables peu courants (selon l’évaluation des chercheurs), signalés chez moins de 3 % des patients des études APPLY-PNH et APPOINT-PNH, sont énumérés ci-après.
Affections du sang et du système lymphatique : neutropénie
Affections cardiaques : bradycardie sinusale
Affections de l’oreille et du labyrinthe : hypoacousie
Affections oculaires : blépharospasme
Affections gastro-intestinales : gastrite, hémorragie hémorroïdale
Affections générales et réactions au point d’administration : asthénie, fatigue, sensation de chaleur, soif
Affections hépatobiliaires : fonction hépatique anormale, hypertransaminasémie Infections et infestations : bronchite, infection des muqueuses, pneumonie, infection des voies urinaires
Examens de laboratoire : prolongation du temps de céphaline activée, hausse du taux d’alanine aminotransférase, hausse du taux d’amylase, hausse du taux d’aspartate aminotransférase, hausse de l’albuminémie, hausse du taux sanguin de phosphatase alcaline, hausse de la cholestérolémie, hausse du taux de créatine phosphokinase, hausse de la créatininémie, hausse du taux sanguin d’hormone folliculostimulante, hausse du taux sanguin de lactate déshydrogénase, baisse de la magnésémie, hausse de la triglycéridémie, hausse de l’uricémie, baisse du taux de dihydrotestostérone, hausse du taux de lipoprotéines de basse densité, baisse du nombre de neutrophiles, baisse du pourcentage de neutrophiles, hausse du taux de triiodothyronine inverse, gain de poids, baisse de la numération leucocytaire
Affections de l’appareil locomoteur et des tissus conjonctifs : dorsalgie, spasmes musculaires, myalgie
Affections du système nerveux : étourdissements, hypoesthésie, neuropathie périphérique sensorielle
Affections psychiatriques : trouble du sommeil
Affections rénales et urinaires : chromaturie
Affections de l’appareil reproducteur et des seins : dysménorrhée
Affections de la peau et des tissus sous-cutanés : acné, alopécie, dermatite acnéiforme, hyperhidrose, éruption érythémateuse, éruption maculaire
Affections vasculaires : hypertension
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Numération plaquettaire diminuée chez les patients atteints d’HPN
Chez les patients atteints d’HPN, les baisses de la numération plaquettaire ont généralement été légères et passagères. Certains patients ayant une thrombocytopénie préexistante ont connu des baisses de grade 3 ou 4 (d’après les critères CTCAE*, version 4.03).
* Common Terminology Criteria for Adverse Events (critères terminologiques courants pour les effets indésirables). La version 4.03 est datée de juin 2010.
Hausse de la cholestérolémie et de la tension artérielle chez les patients atteints d’HPN
Chez les patients traités par l’iptacopan à 200 mg 2 fois par jour lors des études cliniques sur l’HPN, les taux de cholestérol total et de cholestérol LDL ont augmenté d’en moyenne 0,7 mmol/L (28 mg/dL) entre le début et le 6e mois de l’étude. Les valeurs moyennes demeuraient dans la plage normale. Des hausses de la tension artérielle, particulièrement de la tension diastolique (TAD), ont été notées (hausse moyenne de 4,7 mmHg le 6e mois). La TAD moyenne n’a pas excédé 80 mmHg. Les hausses du cholestérol total, du cholestérol LDL et de la TAD étaient en corrélation avec une hausse de l’hémoglobine (et donc une atténuation de l’anémie) chez les patients atteints d’HPN (voir 14 Études cliniques).
Chez les patients traités par l’iptacopan à 200 mg 2 fois par jour dans le cadre des études cliniques sur la C3G, aucune différence cliniquement significative n’a été observée en ce qui concerne les taux de cholestérol total et de cholestérol LDL, ou la tension artérielle, par rapport au placebo.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
L’iptacopan est un substrat de l’enzyme CYP2C8 du cytochrome P450. Ainsi, l’utilisation concomitante d’inducteurs ou de puissants inhibiteurs de la CYP2C8 peut entraîner des altérations cliniquement significatives de l’exposition à l’iptacopan (voir 9.4 Interactions médicament-médicament).
In vitro, l’iptacopan a stimulé l’expression de la CYP3A4 dans des hépatocytes humains. L’utilisation concomitante de FABHALTA peut réduire les concentrations plasmatiques de substrats sensibles de la CYP3A4 (voir 9.4 Interactions médicament-médicament).
9.4 Interactions médicament-médicament
Le tableau suivant se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves.
Tableau 4 : Interactions médicament-médicament établies ou potentielles
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune des | |||||
| produits | |||||
| médicamenteux | |||||
| Agents pouvant altérer les concentrations plasmatiques d’iptacopan | |||||
| Inducteurs de la CYP2C8 (p. ex. rifampine) | T | L’administration concomitante d’inducteurs de la CYP2C8 peut abaisser les concentrations plasmatiques d’iptacopan, ce qui peut annuler ou réduire l’efficacité de FABHALTA. | Surveiller la réponse clinique et cesser l’utilisation de l’inducteur de la CYP2C8 en cas de réduction manifeste de l’efficacité de FABHALTA. | ||
| Puissants inhibiteurs de la CYP2C8 (p. ex. gemfibrozil) | T | L’administration concomitante de puissants inhibiteurs de la CYP2C8 peut accroître l’exposition à l’iptacopan, ce qui peut augmenter le risque d’effets indésirables liés à FABHALTA. | L’administration concomitante de puissants inhibiteurs de la CYP2C8 est déconseillée. | ||
| Agents dont les concentrations plasmatiques peuvent être altérées par l’iptacopan | |||||
| Substrats de la CYP3A4 (p. ex. carbamazépine) | T | L’administration concomitante d’iptacopan peut abaisser les concentrations plasmatiques des | La prudence s’impose lorsque l’iptacopan est administré avec des substrats sensibles de la | ||
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune des | |||||
| produits | |||||
| médicamenteux | |||||
| substrats sensibles de la CYP3A4, ce qui peut en annuler ou en réduire l’efficacité. | CYP3A4, surtout s’ils ont un indice thérapeutique étroit. | ||||
T = théorique
Études cliniques sur les interactions médicamenteuses
D’après les résultats d’une étude consacrée aux interactions médicamenteuses menée chez des volontaires en bonne santé, l’exposition à l’iptacopan n’a pas varié de manière cliniquement significative lorsque le médicament a été administré avec le clopidogrel (un inhibiteur modéré de la CYP2C8) ou la cyclosporine (un inhibiteur de la P-gp, de la BCRP et des transporteurs OATP1B1/1B3). L’exposition à la digoxine (un substrat de la P-gp) et à la rosuvastatine (un substrat des OATP) n’a pas varié de manière cliniquement significative en présence d’iptacopan.
Études sur les interactions médicamenteuses in vitro
In vitro, iptacopan n’a pas inhibé les enzymes CYP1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 ou 3A4/5, ni stimulé l’activité des enzymes CYP1A2, 2B6, 2C8, 2C9 ou 2C19 aux concentrations cliniquement pertinentes. In vitro, l’iptacopan n’a pas inhibé les transporteurs MATE1, MATE2-K, OAT1, OAT3, OCT1 ou OCT2 aux concentrations cliniquement pertinentes.
9.5 Interactions médicament-aliment
FABHALTA peut se prendre avec ou sans nourriture (voir 4 Posologie et administration et 10.3 Pharmacocinétique, Absorption).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
L’iptacopan se lie au facteur B du complément et inhibe la voie alterne du complément. L’iptacopan inhibe le clivage de la composante C3 du complément, ce qui empêche la formation des convertases C3 et C5 et la formation subséquente du complexe d’attaque membranaire (CAM).
En présence d’HPN, l’hémolyse intravasculaire (HIV) est médiée par le CAM, tandis que l’hémolyse extravasculaire (HEV) dépend de l’opsonisation médiée par un fragment de C3. L’iptacopan agit en proximal dans la voie alterne de la cascade du complément pour maîtriser à la fois l’HEV médiée par le fragment de C3 et l’HIV médiée par le CAM.
En présence de C3G, l’hyperactivation de la voie alterne du complément entraîne un clivage général de C3, ce qui se traduit par des dépôts de C3 et une inflammation dans les glomérules; ces phénomènes sont responsables de la pathogenèse de la C3G et peuvent provoquer des lésions rénales et une insuffisance rénale. En se liant au facteur B, l’iptacopan inhibe de façon sélective la voie alterne proximale, ciblant ainsi la cause profonde de la C3G.
10.2 Pharmacodynamie
L’inhibition des biomarqueurs de la voie alterne du complément, soit l’activité de la voie alterne mesurée par un test ex vivo et la concentration plasmatique de Bb (fragment Bb du FB), a commencé ≤ 2 heures après l’administration d’une dose unique d’iptacopan à des volontaires en bonne santé.
Chez les patients atteints d’HPN recevant en concomitance un anti-C5 et l’iptacopan à 200 mg 2 fois par jour, l’activité de la voie alterne mesurée par un test ex vivo et la concentration plasmatique de Bb ont diminué de 54,1 % et de 56,1 % par rapport aux valeurs initiales, respectivement, lors de la première observation effectuée le jour 8. Chez les patients atteints d’HPN encore jamais traités, ces mêmes biomarqueurs ont diminué de 78,4 % et de 58,9 % par rapport aux valeurs initiales, respectivement, lors de la première observation effectuée après 4 semaines de traitement par l’iptacopan à 200 mg 2 fois par jour.
Chez les patients atteints d’HPN recevant en concomitance un anti-C5 et l’iptacopan à 200 mg 2 fois par jour, la taille moyenne des clones d’érythrocytes HPN était de 54,8 % au départ et a augmenté à 89,2 % après 13 semaines; la proportion d’érythrocytes HPN de types II + III avec dépôt de C3 était de 12,4 % au départ et a baissé à 0,2 % après 13 semaines. Chez les patients atteints d’HPN jamais traités, la taille moyenne des clones d’érythrocytes HPN était de 49,1 % au départ et a augmenté à 91,1 % après 12 semaines; la proportion d’érythrocytes HPN de types II + III avec dépôt de C3 a été négligeable dans cette population en raison de la prédominance d’HIV.
L’iptacopan réduit les taux sériques de LDH. Dans le groupe atteint d’HPN ayant déjà reçu l’éculizumab, les taux de LDH ont été abaissés à moins de 1,5 fois la limite supérieure de la normale (LSN) chez tous les patients traités par l’iptacopan à 200 mg 2 fois par jour après 13 semaines, et l’effet s’est maintenu jusqu’à la fin de l’étude. Chez les patients atteints d’HPN encore jamais traités, l’iptacopan à 200 mg 2 fois par jour a réduit les taux de LDH de plus de 60 % après 12 semaines comparativement aux valeurs initiales, et l’effet s’est maintenu jusqu’à la fin de l’étude.
Chez les patients atteints de C3G, le taux sérique moyen de C3 a augmenté de 249 % entre le début de l’étude et le jour 14 du traitement par l’iptacopan, ce qui indique une inhibition du clivage pathologique de C3. La variation du score de dépôts de C3 a par ailleurs révélé une réduction des dépôts glomérulaires de C3. Les taux de C5b-9 soluble plasmatique (aussi appelé complexe d’attaque membranaire [CAM]) et de C5b-9 urinaire avaient diminué de 71,8 % et de 92,1 %, respectivement, par rapport au début de l’étude, au moment de la première observation, au jour 30 du traitement par l’iptacopan à 200 mg 2 fois par jour. L’effet s’est maintenu tout au long de la période d’observation de 6 mois. Dans le groupe iptacopan, 42,1 % des participants ont présenté une normalisation du taux sérique de complément C3 (≥ 900 mg/L) à 6 mois; aucun dans le groupe placebo. Chez les patients atteints de C3G récidivante à la suite d’une transplantation rénale, le taux sérique moyen de C3 a atteint l’intervalle normal; il a doublé entre le début de l’étude et le jour 28 du traitement par l’iptacopan et s’est maintenu pendant un suivi allant jusqu’à 39 mois.
Électrophysiologie cardiaque
Au cours d’une étude clinique sur l’intervalle QTc réalisée chez des volontaires en bonne santé, des doses supra-thérapeutiques uniques d’iptacopan allant jusqu’à 1200 mg (produisant une concentration plus de 4 fois supérieure à la concentration de pointe obtenue avec la dose de 200 mg 2 fois par jour) n’ont eu aucun effet sur la repolarisation cardiaque ou l’intervalle QT.
10.3 Pharmacocinétique
À des doses comprises entre 25 mg et 200 mg 2 fois par jour, l’exposition à l’iptacopan a globalement été moins que proportionnelle à la dose. Toutefois, à des doses de 100 mg et de 200 mg prises par voie orale, l’exposition a été à peu près proportionnelle à la dose. Au schéma posologique recommandé de 200 mg 2 fois par jour, l’état d’équilibre est atteint après environ 5 jours avec une accumulation mineure (1,4 fois).
Tableau 5 – Résumé des paramètres pharmacocinétiques de l’iptacopan à l’état d’équilibre chez des volontaires en bonne santé après l’administration de 200 mg 2 fois par jour
| Cmax (ng/mL) | Tmax (h) | t½ (h) | SCCtau | CL/F (mL/h) | Vd/F (mL) | |||
| (ng*h/mL) | ||||||||
| Doses multiples – moyenne | 4120 (1090) | 2,02 (0,75-3,0) | 25,0 (11) | 25 600 (4300) | 7960 (1070) | 288 000 (141 000) | ||
Les données pharmacocinétiques sont présentées sous forme de moyenne arithmétique (écart-type), sauf le Tmax, qui est présenté sous forme de médiane [minimum-maximum]; Cmax : concentration maximale; Tmax : temps nécessaire pour atteindre la concentration maximale; t1/2 : demi-vie; ASCtau : aire sous la courbe de la concentration plasmatique en fonction du temps pour un intervalle posologique; Cl/F : clairance apparente totale; Vd/F : volume de distribution apparent.
Absorption
Après l’administration par voie orale, les concentrations plasmatiques maximales d’iptacopan sont atteintes dans un délai d’environ 2 heures.
Effet des aliments
Des données sur la Cmax et l’ASC, tirées d’une étude de l’effet des aliments chez des volontaires en bonne santé ayant pris l’iptacopan à jeun ou avec un repas riche en lipides, ont indiqué que l’exposition à l’iptacopan n’est pas modifiée par la nourriture. Par conséquent, FABHALTA peut être pris avec ou sans nourriture.
Distribution
La liaison de l’iptacopan aux protéines plasmatiques dépend de la concentration, vu la liaison au FB cible dans la circulation générale. Aux concentrations plasmatiques cliniquement pertinentes, le taux de liaison de l’iptacopan aux protéines a été de 75 à 93 % in vitro.
Métabolisme
Le métabolisme est la voie d’élimination prédominante de l’iptacopan, environ 50 % de la dose étant attribuée à des voies oxydatives. La biotransformation de l’iptacopan comprend la N-désalkylation, la O-dééthylation, l’oxydation et la déshydrogénation, commandées surtout par l’enzyme CYP2C8 (98 %) avec une petite contribution de l’enzyme CYP2D6 (2 %). L’iptacopan subit une deuxième phase de biotransformation, soit la glucuroconjugaison par l’UGT1A1, l’UGT1A3 et l’UGT1A8. Dans le plasma, l’iptacopan a été le constituant majoritaire et représentait 83 % de l’exposition totale au médicament. Les seuls métabolites détectés dans le plasma ont été deux acyl-glucuronides minoritaires, qui représentaient 8 % et 5 % de l’exposition totale au médicament. Les métabolites de l’iptacopan ne sont pas considérés comme ayant une activité pharmacologique.
Élimination
Au cours d’une étude chez l’humain, après l’administration par voie orale d’une dose unique de 100 mg d’iptacopan marqué au carbone 14, l’excrétion totale moyenne de la radioactivité (iptacopan et métabolites) a été de 71,5 % dans les fèces et de 24,8 % dans l’urine, soit une excrétion moyenne totale de plus de 96 % de la dose. Plus précisément, 17,9 % de la dose a été excrétée sous forme d’iptacopan mère dans l’urine et 16,8 %, dans les fèces.
Populations et états pathologiques particuliers
Une analyse de pharmacocinétique de population a porté sur les données de 234 patients. L’âge (de 18 à 84 ans), le poids corporel, la race et le sexe n’ont pas eu d’effet cliniquement significatif sur la pharmacocinétique de l’iptacopan. Des études comptant des sujets asiatiques ont montré que chez ces derniers, l’iptacopan avait sensiblement la même pharmacocinétique que chez les sujets de race blanche.
- Insuffisance hépatique : D’après une étude menée chez des sujets atteints d’insuffisance hépatique légère (classe A de Child-Pugh), modérée (classe B de Child-Pugh) ou grave (classe C de Child-Pugh), l’effet de l’atteinte hépatique sur l’exposition à la concentration totale d’iptacopan (fraction liée + fraction libre) a été négligeable. Cependant, par suite de l’administration orale d’une dose unique de 200 mg d’iptacopan, l’ASCinf de la fraction libre d’iptacopan a augmenté de 1,5, de 1,6 et de 3,7 fois chez les patients atteints d’insuffisance hépatique légère, modérée et grave, respectivement, comparativement aux sujets dont la fonction hépatique était normale.
- Insuffisance rénale : L’effet de l’insuffisance rénale sur la clairance de l’iptacopan a été évalué au moyen d’une analyse de pharmacocinétique de population. La fonction rénale a été évaluée par le DFGe, estimé d’après la formule de la CKD-EPI (Chronic Kidney Disease-Epidemiology Collaboration). Il n’y a eu aucune différence cliniquement importante de clairance de l’iptacopan entre les patients ayant une fonction rénale normale et les patients ayant une insuffisance rénale légère (DFGe de 60 à < 90 mL/min/1,73 m2) ou modérée (DFGe de 30 à < 60 mL/min/1,73 m2). Les patients qui présentent une insuffisance rénale grave ou qui sont en dialyse n’ont pas été étudiés.
11 Conservation, stabilité et mise au rebut
Conserver à une température inférieure à 30 °C.
Ce médicament ne requiert aucune condition particulière de conservation.
FABHALTA doit être gardé hors de la portée et de la vue des enfants.
12 Instructions particulières de manipulation du produit
Non applicable.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : iptacopan
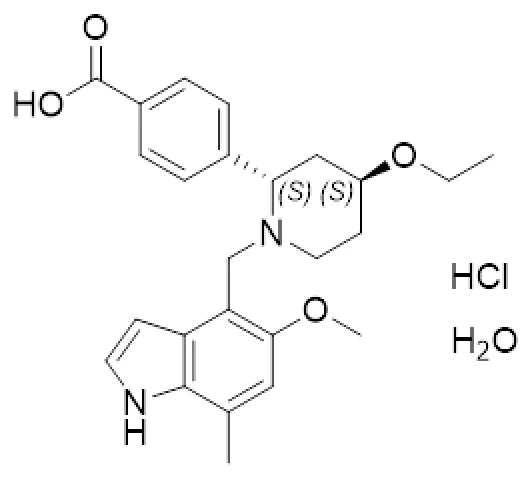
Nom chimique : acide 4-{(2S,4S)-4-éthoxy-1-[(5-méthoxy-7-méthyl-1Hindol-4-yl)méthyl]pipéridin-2-yl}benzoïque
Formule moléculaire et masse moléculaire :
Fraction active : C25H30N2O4
Sel sous forme solvatée (hydratée) : C25H30N2O4·HCl H2O
Formule développée :
Propriétés physicochimiques :
Poudre de couleur blanche ou allant de presque blanche à pourpre-rose pâle.
Solubilité : légèrement soluble dans l’eau à 25 ± 0,2 °C et modérément soluble dans l’eau à 37 ± 0,5 °C.
Valeur de pH : le pH d’une solution à 0,1 % (m/V) dans l’eau mesuré à 22,5 °C par potentiométrie a été de 3,18.
14 Études cliniques
14.1 Études cliniques par indication
Hémoglobinurie paroxystique nocturne (HPN)
L’efficacité et l’innocuité de FABHALTA chez les patients adultes atteints d’HPN ont été évaluées dans le cadre de deux études multicentriques ouvertes de phase III d’une durée de 48 semaines : une étude contrôlée par agent de comparaison actif (APPLY-PNH) et une étude à un seul groupe (APPOINT-PNH).
Tableau 6 – Résumé des données démographiques des patients dans les études cliniques sur l’HPN
| Nº de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe n (%) | ||
| d’administration et | |||||||
| durée | |||||||
APPLY-PNH (C12302) | Essai multicentrique ouvert de phase III avec répartition aléatoire et contrôle par agent de comparaison actif | Iptacopan à 200 mg par voie orale, 2 f.p.j. Anti-C5 (éculizumab à 300 mg/30 mL i.v. ou ravulizumab à 300 mg/30 mL i.v.) Durée : 24 semaines | Iptacopan n = 62 Anti-C5 n = 35 (éculizumab : n = 23; ravulizumab : n = 12) | Iptacopan 51,7 ans (22 à 84) Anti-C5 49,8 ans (20 à 82) | Iptacopan Femmes 43 (69,4 %) Hommes 19 (30,6 %) Anti-C5 Femmes 24 (68,6 %) Hommes 11 (31,4 %) | ||
APPOINT-PNH (C12301) | Essai multicentrique ouvert de phase III à un seul groupe | Iptacopan à 200 mg par voie orale, 2 f.p.j. Durée : 24 semaines | n = 40 | 42,1 ans (18 à 81) | Femmes 17 (42,5 %) Hommes 23 (57,5 %) | ||
| Abréviations : f.p.j. = fois par jour; i.v. = par voie intraveineuse | |||||||
- Étude APPLY-PNH : patients atteints d’HPN ayant déjà reçu un anti-C5
Les patients inscrits à l’étude APPLY-PNH étaient des adultes atteints d’HPN aux prises avec une anémie résiduelle (taux d’hémoglobine < 10 g/dL) malgré un traitement antérieur par un anti-C5 (éculizumab ou ravulizumab) administré selon un schéma stable pendant au moins 6 mois avant la répartition aléatoire.
Au total, 97 patients ont été répartis de façon aléatoire, dans un rapport de 8:5, pour soit passer à FABHALTA à 200 mg par voie orale 2 fois par jour (n = 62), soit poursuivre un traitement par un anti-C5 (éculizumab [n = 23] ou ravulizumab [n = 12]) pendant toute la durée de la période de traitement à répartition aléatoire de 24 semaines. La répartition aléatoire a été stratifiée en fonction des antécédents de traitement par un anti-C5 et de transfusion dans les 6 mois précédents. Au terme de la période de traitement à répartition aléatoire de 24 semaines, tous les patients pouvaient s’inscrire à une période de prolongation de traitement de 24 semaines et recevoir FABHALTA en monothérapie. Les patients étaient ensuite admissibles à une étude distincte de prolongation de longue durée.
Il était obligatoire que les patients soient vaccinés contre Neisseria meningitidis, et recommandé qu’ils le soient contre Streptococcus pneumoniæ et Hæmophilus influenzæ de type b. Si un patient n’avait pas été préalablement vacciné ou avait besoin d’une dose de rappel, la vaccination était faite au moins 2 semaines avant la prise de la première dose de FABHALTA. Si le traitement par FABHALTA était instauré moins de 2 semaines après la vaccination, des antibactériens étaient administrés en prophylaxie. Parmi les patients du groupe FABHALTA, 97 % ont été vaccinés contre Streptococcus pneumoniæ, 86 %, contre Neisseria meningitidis et 89 %, contre Hæmophilus influenzæ de type b, soit avant ou pendant le traitement par FABHALTA. L’ensemble des patients (100 %) du groupe FABHALTA ont été vaccinés contre le méningocoque des groupes A, C, W 135 et Y.
Les données démographiques et les caractéristiques initiales de la maladie étaient en général bien équilibrées entre les groupes de traitement (voir le Tableau 7). La durée moyenne du traitement antérieur par un anti-C5 était de 3,8 et de 4,2 ans dans les groupes FABHALTA et anti-C5, respectivement. La taille moyenne des clones d’érythrocytes HPN (types II + III) au départ était de 64,6 % dans le groupe FABHALTA et de 57,4 % dans le groupe anti-C5.
Durant la période de traitement à répartition aléatoire, une patiente du groupe FABHALTA a cessé le traitement en raison d’une grossesse; il n’y a eu aucun abandon dans le groupe anti-C5.
Tableau 7 – Données démographiques et caractéristiques initiales des patients de l’étude APPLY-PNH
| Paramètre | Statistique | FABHALTA | Anti-C5 | ||||
| (n = 62) | (n = 35) | ||||||
| Âge, ans | Moyenne (É.-T.) min.; max. | 51,7 (16,9) 22; 84 | 49,8 (16,7) 20; 82 | ||||
Sexe Féminin Masculin | n (%) | 43 (69,4) 19 (30,6) | 24 (68,6) 11 (31,4) | ||||
Race Asiatique Noire ou afro-américaine Blanche | n (%) n (%) n (%) | 12 (19,4) 2 (3,2) 48 (77,4) | 7 (20,0) 2 (5,7) 26 (74,3) | ||||
Origine ethnique Hispanique ou latine Ni hispanique ni latine Non déclarée/inconnue | n (%) n (%) n (%) | 8 (12,9) 51 (82,3) 3 (4,8) | 2 (5,7) 27 (77,1) 6 (17,1) | ||||
| Taux d’hémoglobine, g/dL | Moyenne (É.-T.) | 8,9 (0,7) | 8,9 (0,9) | ||||
| Taux de LDH, U/L | Moyenne (É.-T.) | 269,1 (70,1) | 272,7 (84,8) | ||||
| Nombre absolu de réticulocytes (× 109/L) | Moyenne (É.-T.) | 193,2 (83,6) | 190,6 (80,9) | ||||
| Au moins 1 transfusion dans les 12 mois précédant la sélection | n (%) | 37 (59,7) | 22 (62,9) | ||||
| Au moins 1 transfusion dans les 6 mois précédant la répartition aléatoire | n (%) | 35 (56,5) | 21 (60,0) | ||||
| Nombre de transfusions dans les 6 mois précédant la répartition aléatoire chez les patients ayant des antécédents de transfusion | Moyenne (É.-T.) | 3,1 (2,6) | 4,0 (4,3) | ||||
| Antécédents de MVIM (y compris de thrombose) | n (%) | 12 (19,4) | 10 (28,6) | ||||
| Durée de la maladie, ans | Moyenne (É.-T.) | 11,9 (9,8) | 13,5 (10,9) | ||||
| Abréviations : É.-T. = écart-type; LDH = lacticodéshydrogénase; MVIM = manifestations vasculaires indésirables majeures. | |||||||
Deux paramètres principaux d’évaluation de l’efficacité étaient définis pour démontrer la supériorité du passage à FABHALTA par rapport à la poursuite du traitement par un anti-C5 quant à l’atteinte d’une réponse hématologique après 24 semaines de traitement, sans besoin de transfusion, soit la proportion de patients obtenant : 1) une hausse soutenue ≥ 2 g/dL du taux d’hémoglobine comparativement aux valeurs initiales (amélioration du taux d’hémoglobine) et/ou 2) le maintien d’un taux d’hémoglobine ≥ 12 g/dL.
FABHALTA a été supérieur au traitement par un anti-C5, et les différences entre les taux de réponse ont été significatives, étant de 80,2 % (82,3 % vs 2 %) pour la hausse soutenue ≥ 2 g/dL du taux d’hémoglobine par rapport aux valeurs initiales, et de 67 % (68,8 % vs 1,8 %) pour le maintien d’un taux d’hémoglobine ≥ 12 g/dL sans besoin de transfusion de globules rouges après 24 semaines de traitement (p < 0,0001) (voir le Tableau 8).
FABHALTA a aussi été supérieur à un anti-C5 quant au taux d’évitement de transfusions, à la variation du taux d’hémoglobine par rapport à la valeur initiale, à l’amélioration de la fatigue mesurée par le score FACIT-F, au taux annualisé de poussées d’hémolyse cliniques et à la réduction du nombre absolu de réticulocytes par rapport à la valeur initiale (voir le Tableau 8). Le degré de fatigue signalé par les patients au moyen du score FACIT-F pourrait avoir été sous-estimé ou surestimé, car les patients savaient quel traitement ils recevaient.
L’effet du traitement par FABHALTA sur le taux d’hémoglobine a été observé dès le jour 7 et s’est maintenu durant l’étude. Le ratio de LDH par rapport à la valeur initiale a été similaire dans les deux groupes de traitement, ce qui démontre que la maîtrise de l’HIV a été maintenue par FABHALTA après l’arrêt du traitement par un anti-C5.
Les résultats pour les paramètres d’évaluation principaux ont concordé dans tous les sous-groupes prédéfinis étudiés, basés sur la durée de la maladie, l’âge, le sexe, le taux d’hémoglobine initial, les antécédents de MVIM, les antécédents de traitement par un anti-C5 (éculizumab ou ravulizumab), le besoin de transfusions dans les 6 mois précédents, le nombre de transfusions reçues dans les 6 mois précédents (< 2 ou ≥ 2), le taux initial de LDH et la durée du traitement antérieur par un anti-C5, bien que ces résultats doivent être interprétés avec prudence en raison de la petite taille de l’échantillon et des risques généraux inhérents aux analyses de sous-groupes.
Tableau 8 – Résultats relatifs à l’efficacité pendant la période de traitement avec répartition aléatoire de 24 semaines de l’étude APPLY-PNH
| Paramètres d’évaluation | FABHALTA (N = 62) | Anti-C5 (N = 35) | Différence | ||
| (IC à 95 %) | |||||
| Valeur de p | |||||
| Paramètres d’évaluation principaux | |||||
Nombre de patients ayant eu une amélioration du taux d’hémoglobine (hausse soutenue ≥ 2 g/dL du taux d’hémoglobine par rapport au taux initiala en l’absence de transfusions) Taux de réponsec (%) | 51/60b 82,3 | 0/35b 2,0 | 80,2 (71,2 à 87,6) < 0,0001 | ||
Nombre de patients chez qui un taux d’hémoglobine ≥ 12 g/dLa a été maintenu en l’absence de transfusions Taux de réponsec (%) | 42/60b 68,8 | 0/35b 1,8 | 67,0 (56,4 à 76,9) < 0,0001 | ||
| Paramètres d’évaluation secondaires | |||||
Nombre de patients ayant évité une transfusiond,e Taux d’évitement de transfusionsc (%) | 59/62b 94,8 | 14/35b 25,9 | 68,9 | ||
| Paramètres d’évaluation | FABHALTA (N = 62) | Anti-C5 (N = 35) | Différence | ||
| (IC à 95 %) | |||||
| Valeur de p | |||||
| (51,4 à 83,9) < 0,0001 | |||||
| Variation du taux d’hémoglobine par rapport au taux initial (g/dL) (moyenne ajustéef) | 3,60 | −0,06 | 3,66 (3,20 à 4,12) < 0,0001 | ||
| Variation du score FACIT-F par rapport à la valeur initiale (moyenne ajustéea,g,h) | 8,59 | 0,31 | 8,29 (5,28 à 11,29) < 0,0001 | ||
Poussée d’hémolyse cliniquei,j, % (n/N) Taux annualisé de poussées d’hémolyse cliniques | 3,2 (2/62) 0,07 | 17,1 (6/35) 0,67 | RT = 0,10 (0,02 à 0,61) 0,01 | ||
| Variation du nombre absolu de réticulocytes par rapport au nombre initial (× 109/L) (moyenne ajustéeg) | −115,8 | 0,43 | −116,2 (−132,0 à −100,3) < 0,0001 | ||
| Ratio de LDH par rapport à la valeur initiale (moyenne géométrique ajustéea,g) | 0,96 | 0,98 | Ratio = 0,99 (0,89 à 1,10) 0,84 | ||
MVIMi, % (n/N) Taux annualisé de MVIMi | 1,6 (1/62) 0,03 | 0 0 | 0,03 (−0,03 à 0,10) 0,32 | ||
Abréviations : FACIT-F (Functional Assessment of Chronic Illness Therapy-Fatigue) = indice d’évaluation fonctionnelle du traitement d’une maladie chronique – Fatigue; IC = intervalle de confiance; LDH = lacticodéshydrogénase; LSN = limite supérieure de la normale; MVIM = manifestations vasculaires indésirables majeures; RT = ratio des taux. a Paramètre évalué entre les jours 126 et 168. b D’après les données observées chez les patients évaluables. c Le taux de réponse reflète la proportion ajustée. d Paramètre évalué entre les jours 14 et 168. e L’évitement de transfusions est défini comme l’absence de transfusions de concentrés de globules rouges ou l’absence de critères de transfusion remplis entre les jours 14 et 168. f Moyenne ajustée évaluée entre les jours 126 et 168; les valeurs obtenues dans les 30 jours suivant une transfusion ont été exclues de l’analyse. g Moyenne ajustée évaluée entre les jours 126 et 168; les valeurs obtenues dans les 30 jours suivant une transfusion ont été incluses dans l’analyse. h Le degré de fatigue signalé par les patients au moyen du score FACIT-F pourrait avoir été sous-estimé ou surestimé, car les patients savaient quel traitement ils recevaient. i Paramètre évalué entre les jours 1 et 168. j Poussée d’hémolyse clinique définie comme une manifestation remplissant les critères cliniques (baisse ≥ 2 g/dL du taux d’hémoglobine depuis la dernière mesure ou dans les 15 jours précédents; ou signes ou symptômes d’hémoglobinurie macroscopique, crise douloureuse, dysphagie ou tout autre signe ou symptôme cliniquement important lié à l’HPN) et les critères de laboratoire (taux de LDH > 1,5 fois la LSN et élévation par rapport aux 2 mesures précédentes). | |||||
Prolongation du traitement
En tout, 95 patients se sont inscrits à la période de prolongation de traitement de 24 semaines au cours de laquelle ils ont tous reçu FABHALTA, pour une durée totale d’exposition allant jusqu’à 48 semaines. Les résultats relatifs à l’efficacité à la semaine 48 concordaient avec ceux obtenus à la semaine 24, et ont ainsi mis en évidence l’efficacité soutenue du traitement par FABHALTA.
- Étude APPOINT-PNH : patients n’ayant jamais reçu d’inhibiteur du complément
L’étude APPOINT-PNH s’est déroulée chez 40 patients adultes atteints d’HPN (taille des clones d’érythrocytes ≥ 10 %), qui avaient un taux d’hémoglobine < 10 g/dL et un taux de LDH > 1,5 fois la LSN et qui n’avaient jamais été traités par un inhibiteur du complément. Les 40 patients ont reçu FABHALTA à 200 mg par voie orale 2 fois par jour durant la période principale de traitement de 24 semaines en mode ouvert. Par la suite, les patients pouvaient s’inscrire à une période de prolongation de traitement de 24 semaines et continuer à recevoir FABHALTA, puis à une étude distincte de prolongation de longue durée.
L’âge moyen des patients était de 42,1 ans, et 42,5 % d’entre eux étaient de sexe féminin. La maladie était présente depuis en moyenne 4,7 ans. Au départ, la taille moyenne des clones d’érythrocytes HPN (types II + III) était de 42,7 % et le taux moyen d’hémoglobine, de 8,2 g/dL. Environ 70 % des patients ont dû recevoir une transfusion au cours des 6 mois précédant le traitement. Au départ, le taux moyen de LDH était de 1699 U/L et le nombre absolu moyen de réticulocytes était de 154 X 109/L. Environ 12,5 % des patients avaient des antécédents de MVIM. Aucun abandon n’a été recensé pendant la période de traitement principale de l’étude.
Le traitement par FABHALTA a produit un taux de réponse de 92,2 % (intervalle de confiance [IC] à 95 % de 82,5 à 100,0) donnant lieu à une hausse soutenue ≥ 2 g/dL du taux d’hémoglobine initial, sans besoin de transfusion de globules rouges, après 24 semaines. Le taux de réponse pour l’obtention d’un taux d’hémoglobine ≥ 12 g/dL, sans besoin de transfusion de globules rouges, après 24 semaines a été de 62,8 % (IC à 95 % de 47,5 à 77,5). Le traitement par FABHALTA a permis d’obtenir un taux d’évitement de transfusions de 97,6 % (IC à 95 % de 92,5 à 100,0).
Les améliorations ont été cliniquement importantes pour ce qui est de la fatigue signalée par les patients recevant FABHALTA (variation du score FACIT-F de +10,8 [IC à 95 % de 8,7 à 12,8] comparativement aux valeurs initiales). Le degré de fatigue signalé par les patients au moyen du score FACIT-F pourrait avoir été sous-estimé ou surestimé, car les patients savaient quel traitement ils recevaient. Aucun patient n’a connu de poussée d’hémolyse clinique ou de MVIM. Par rapport aux valeurs initiales chez les patients traités par FABHALTA, les taux d’hémoglobine ont augmenté de 4,3 g/dL (IC à 95 % de 3,9 à 4,7), les nombres absolus de réticulocytes ont diminué de 82,5 × 10⁹/L (IC à 95 % de 89,3 à 75,6) et les taux de LDH ont été réduits de 83,6 % (IC à 95 % de 84,9 à 82,1) après 24 semaines. L’effet du traitement par FABHALTA sur le taux de LDH a été observé dès le jour 7; une valeur < 1,5 fois la LSN a été atteinte le jour 14 et a été maintenue durant l’étude.
Les résultats pour le paramètre d’évaluation principal ont concordé dans l’ensemble des sous-groupes prédéfinis étudiés, basés sur la durée de la maladie, l’âge, le sexe, le taux d’hémoglobine initial, les antécédents de MVIM, le besoin de transfusion dans les 6 mois précédents et le nombre de transfusions dans les 6 mois précédents (< 2 ou ≥ 2), quoique ces résultats doivent être interprétés avec prudence vu la petite taille de l’échantillon.
Prolongation du traitement
Les 40 patients se sont tous inscrits à la période de prolongation de traitement de 24 semaines au cours de laquelle ils ont continué de recevoir FABHALTA, pour une durée totale d’exposition allant jusqu’à 48 semaines. Les résultats relatifs à l’efficacité à la semaine 48 concordaient avec ceux obtenus à la semaine 24, et ont ainsi mis en évidence l’efficacité soutenue du traitement par FABHALTA.
Glomérulopathie à dépôts de complément 3
L’efficacité et l’innocuité de FABHALTA chez les patients adultes atteints de glomérulopathie à dépôts de complément 3 (C3G) ont été évaluées dans le cadre d’une étude multicentrique, à répartition aléatoire et à double insu (APPEAR-C3G, NCT04817618). L’étude comprenait 74 patients adultes atteints de C3G confirmée par biopsie et qui présentaient un rapport protéines/créatinine urinaire (RPCU) ≥ 1 g/g et un DFGe ≥ 30 mL/min/1,73 m2.
Tableau 9 : Résumé des données démographiques des patients dans les études cliniques sur la C3G
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe n (%) | ||
| d’administration et | |||||||
| durée | |||||||
APPEAR-C3G (B12301) | Étude de phase III à répartition aléatoire, à double insu et avec groupes parallèles, contrôlée par placebo | Iptacopan à 200 mg par voie orale, 2 f.p.j. Placebo Durée : 52 semaines (dont une période de traitement à l’insu de 6 mois et une période ouverte de 6 mois) | Iptacopan n = 38 Placebo n = 36 | Iptacopan 26,1 ans (10,4) Placebo 29,8 ans (10,8) | Iptacopan Femmes 11 (28,9 %) Hommes 27 (71,1 %) Placebo Femmes 16 (44,4 %) Hommes 20 (55,6 %) | ||
- APPEAR-C3G
Les patients ont été répartis au hasard (selon un rapport de 1:1) pour recevoir soit FABHALTA à 200 mg par voie orale deux fois par jour (n = 38), soit un placebo (n = 36), pendant 6 mois; ensuite, pendant une période de traitement en mode ouvert de 6 mois, les patients ont reçu FABHALTA à 200 mg par voie orale deux fois par jour. Soixante-treize patients ont achevé la période de traitement en mode ouvert.
Les patients recevaient une dose maximale tolérée stable d’un inhibiteur du système rénine-angiotensine (SRA). La répartition aléatoire a été stratifiée selon que les patients recevaient ou non un traitement immunosuppresseur concomitant (c.-à-d. des corticostéroïdes et/ou du mycophénolate mofétil/sodique [MMF/MPS]). Les doses de tous ces traitements (c.-à-d. inhibiteurs du SRA, corticostéroïdes et MMF/MPS) devaient être stables 90 jours avant la répartition aléatoire et tout au long de l’étude.
Les patients devaient avoir été vaccinés contre Neisseria meningitidis et Streptococcus pneumoniae et il leur a été recommandé de se faire vacciner contre Haemophilus influenzae de type B. Si le patient n’avait pas encore été vacciné ou si un rappel était nécessaire, la vaccination était administrée au moins 2 semaines avant l’administration de la première dose. Si le traitement par FABHALTA était instauré moins de 2 semaines après la vaccination, une antibioprophylaxie était administrée.
Les données démographiques et les caractéristiques initiales des patients répartis au hasard sont présentées dans le Tableau 10. Le RPCU sur 24 heures plus élevé et le DFGe plus faible observés au début de l’étude dans le groupe FABHALTA par rapport au groupe placebo indiquent un phénotype pathologique plus grave dans le groupe FABHALTA.
Tableau 10 : Données démographiques et caractéristiques initiales des patients de l’étude APPEAR-C3G
| Paramètres | Statistique | FABHALTA | Placebo | ||||
| (N = 38) | (N = 36) | ||||||
| n (%) | n (%) | ||||||
| Âge, ans | Moyenne (É.- T.) min.; max. | 26,1 (10,4) 18; 52 | 29,8 (10,8) 18; 60 | ||||
Âge au moment du diagnostic de C3G < 18 ans ≥ 18 ans | n (%) n (%) | 15 (39,5) 23 (60,5) | 6 (16,7) 30 (83,3) | ||||
Sexe Masculin Féminin | n (%) n (%) | 27 (71,1) 11 (28,9) | 20 (55,6) 16 (44,4) | ||||
Race Blanche Asiatique Noire ou afro-américaine Autre | n (%) n (%) n (%) n (%) | 27 (71,1) 9 (23,7) 1 (2,6) 1 (2,6) | 24 (66,7) 9 (25) 1 (2,8) 2 (5,6) | ||||
Origine ethnique Ni hispanique ni latine Non déclarée/inconnue Hispanique ou latine | n (%) n (%) | 34 (89,5) 3 (7,9) 1 (2,6) | 29 (80,6) 1 (2,8) 6 (16,7) | ||||
| RPCU sur 24 heures, g/g | Moyenne géométrique (IC à 95 %) | 3,33 (2,8 à 4,0) | 2,58 (2,2 à 3,1) | ||||
| DFGe, mL/min/1,73 m2 | Moyenne (É.- T.) min.; max. | 89,3 (35,2) 28; 135 | 99,2 (26,9) 37; 136 | ||||
Sous-type de C3G C3GN DDD C3GN/DDD (mixte) Inconnu | n (%) n (%) n (%) n (%) | 26 (68,4) 9 (23,7) 2 (5,3) 1 (2,6) | 32 (88,9) 1 (2,8) 2 (5,6) 1 (2,8) | ||||
| Traitement immunosuppresseur par corticostéroïdes et/ou MMF/MPS | n (%) | 16 (42,1) | 17 (47,2) | ||||
| Abréviations : C3GN : glomérulonéphrite à C3; DDD : maladie des dépôts denses; É.-T. : écart-type. | |||||||
Le paramètre d’évaluation principal de l’efficacité était la variation en pourcentage du RPCU sur 24 heures après 6 mois de traitement par rapport au début de l’étude.
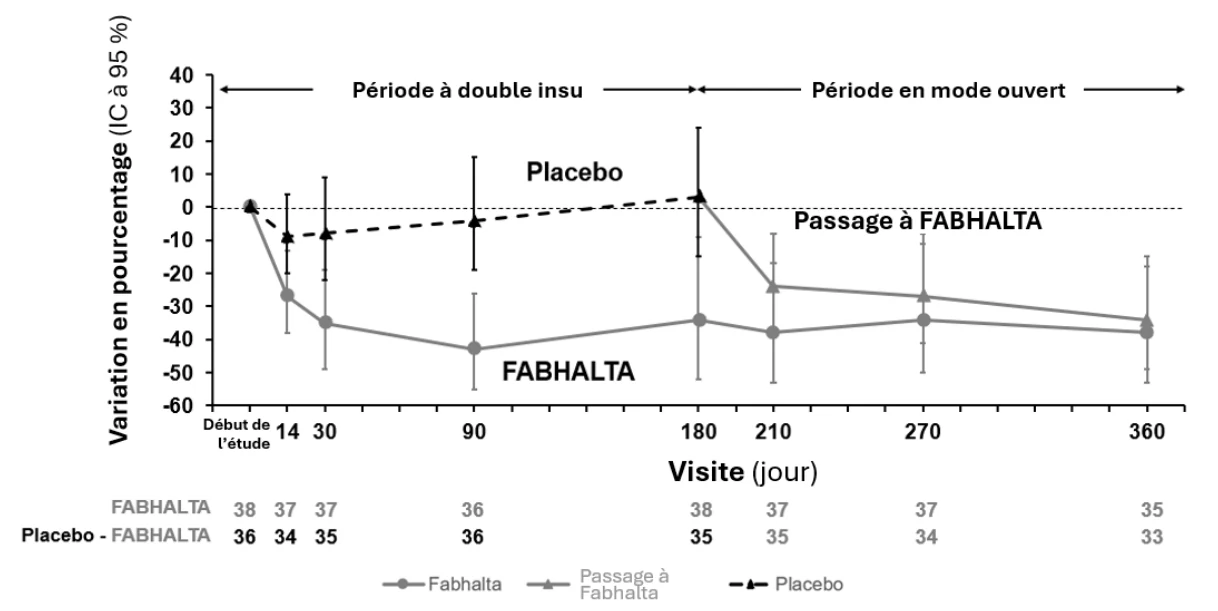
FABHALTA s’est avéré supérieur au placebo, avec une réduction statistiquement significative et cliniquement pertinente de 35,1 % de la valeur initiale du RPCU sur 24 heures comparativement au placebo après 6 mois de traitement (-30,2 % et +7,6 %, respectivement, pour FABHALTA et le placebo; valeur de p unilatérale = 0,0014). Voir le Tableau 11 pour plus de détails. L’effet de FABHALTA sur le RPCU sur 24 heures s’est maintenu jusqu’à 12 mois (réduction de 40,0 % par rapport au début de l’étude). Les patients qui sont passés du placebo à FABHALTA pour la période de traitement en mode ouvert de 6 mois ont présenté une réduction de 31,0 % du RPCU sur 24 heures entre le mois 6 et le mois 12. De plus, une réduction du RPCU a été observée dès le jour 14 dans le groupe FABHALTA (mesuré sur les premières urines du matin) (voir la Figure 1).
Dans une analyse a posteriori, le traitement par FABHALTA a considérablement réduit le pourcentage de patients présentant une protéinurie de type néphrotique (définie par un RPCU ≥ 3 g/g) par rapport au début de l’étude. Dans le groupe FABHALTA, le pourcentage de patients présentant une protéinurie de type néphrotique est passé de 55,3 % au début de l’étude à 31,6 % et 36,8 % aux mois 6 et 12, respectivement. Le pourcentage de patients répartis au hasard dans le groupe placebo et présentant une protéinurie de type néphrotique est passé de 30,6 % au début de l’étude à 41,7 % au mois 6. Après le passage au traitement par FABHALTA, le pourcentage de patients présentant une protéinurie de type néphrotique a diminué, s’établissant à 27,8 % au mois 12.
Les patients traités par FABHALTA étaient 7 fois plus susceptibles (29,0 % vs 5,7 %, valeur de p unilatérale = 0,0166) d’atteindre le paramètre d’évaluation composé rénal (défini comme une réduction ≥ 50 % du RPCU sur 24 heures par rapport au début de l’étude et une stabilisation [réduction ≤ 15 % du DFGe] ou une amélioration du DFGe par rapport au début de l’étude), démontrant ainsi un effet thérapeutique statistiquement significatif comparativement au placebo. Voir le Tableau 10 pour des précisions. Cet effet s’explique principalement par le fait que 29,7 % des patients traités par FABHALTA ont obtenu une réduction ≥ 50 % du RPCU sur 24 heures par rapport au début de l’étude, vs 5,6 % dans le groupe placebo.
Après 12 mois de traitement par FABHALTA, 44,1 % des patients ont atteint le paramètre d’évaluation composé rénal. Parmi les patients passés au traitement par FABHALTA pendant la période de traitement ouverte, la proportion ayant atteint le paramètre d’évaluation composé rénal a augmenté, passant de 5,7 % (avec le placebo) au mois 6 à 24,0 % (avec FABHALTA) au mois 12.
Tableau 11 : Résultats relatifs à l’efficacité pendant la période de traitement à double insu de 6 mois de l’étude APPEAR-C3G
| Paramètres d’évaluation | FABHALTA (N = 38) | Placebo (N = 36) | Différence | ||
| (IC à 95 %) | |||||
| Valeur de p unilatérale | |||||
| Paramètre d’évaluation principal | |||||
| Variation (%) du RPCU sur 24 heures à 6 mois par rapport au début de l’étude | -30,2 % | 7,6 % | 35,1 %1 (13,8 à 51,1) 0,0014 | ||
| Paramètre d’évaluation secondaire | |||||
| Paramètres d’évaluation | FABHALTA (N = 38) | Placebo (N = 36) | Différence | ||
| (IC à 95 %) | |||||
| Valeur de p unilatérale | |||||
| Proportion de patients ayant atteint le paramètre d’évaluation composé rénal à 6 mois2 | 29,0 % | 5,7 % | 23,3 % (7,2 à 39,4) 0,01663 | ||
N : nombre de sujets inscrits 1 Différence relative selon un modèle mixte à mesures répétées (MMMR). 2 Stabilisation (réduction ≤ 15 % du DFGe) ou amélioration du DFGe par rapport au début de l’étude et réduction ≥ 50 % du RPCU sur 24 heures par rapport au début de l’étude chez les patients n’ayant pas nécessité l’instauration d’un traitement par un agent modificateur du système du complément, ni l’instauration ou l’intensification d’un traitement par corticostéroïdes, d’un traitement immunosuppresseur ou d’un traitement de suppléance rénale. 3 Valeur de p ajustée en fonction de la multiplicité pour le paramètre d’évaluation secondaire. | |||||
Figure 1 : Moyenne géométrique de la variation en pourcentage par rapport au début de l’étude du RPCU mesuré sur les premières urines du matin, jusqu’à 12 mois (APPEAR-C3G)
Le traitement par FABHALTA pendant 6 mois a entraîné une amélioration numérique de +2,2 mL/min/1,73 m2 (IC à 95 % : -2,7 à 7,1; valeur de p unilatérale = 0,3241) du DFGe par rapport au début de l’étude et comparativement au placebo (variation de +1,3 et de -0,9 mL/min/1,73 m2 pour FABHALTA et le placebo, respectivement). Le DFGe est resté stable pendant les 12 mois de l’étude dans le groupe de traitement par FABHALTA (+0,44 mL/min/1,73 m2 par rapport au début de l’étude).
Le traitement par FABHALTA pendant 6 mois a entraîné une différence moyenne des dépôts glomérulaires de C3 (mesurés par le score de dépôts de C3) de -1,9 (IC à 95 % : -3,3 à -0,5; valeur de p unilatérale nominale = 0,0053) par rapport au début de l’étude et comparativement au placebo. La variation par rapport au début de l’étude avec l’iptacopan était de -0,78 (IC à 95 % : -1,81 à 0,25), comparativement à une augmentation de 1,09 (IC à 95 % : 0,11 à 2,08) avec le placebo. Un effet bénéfique de FABHALTA sur le RPCU sur 24 heures après 6 mois de traitement a été observé dans tous les sous-groupes (selon l’âge, le sexe, la race, les caractéristiques initiales de la maladie [p. ex., protéinurie et DFGe au début de l’étude] et l’utilisation de traitements immunosuppresseurs).
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 Toxicologie non clinique
Toxicologie générale
Le profil d’innocuité préclinique de l’iptacopan a été évalué lors d’études sur la toxicité de doses répétées administrées par voie orale chez des rats et des chiens.
Lors d’une étude de 26 semaines, l’iptacopan a été administré à des rats à raison de 50, 150 ou 750 mg/kg/jour. Toutes les doses ont donné lieu à une augmentation du poids de la thyroïde, laquelle s’accompagnait d’une hypertrophie des cellules folliculaires et de la thyroïde aux doses les plus fortes. Une augmentation du poids des testicules a été notée à toutes les doses, sans anomalies microscopiques ni altération des paramètres du sperme. Tous ces changements ont été pleinement réversibles et jugés bénins. Au cours de cette étude, la dose sans effet nocif observable (DSENO) a été de 750 mg/kg/jour (environ 5 fois la DMRH selon l’ASC).
Au cours d’une étude 39 semaines, l’iptacopan a été administré à des chiens à raison de 5, 30 ou 150 mg/kg/jour. Un cas mortel de dysérythropoïèse avec fibrose de la moelle osseuse est survenu à la dose la plus forte. Des hausses passagères de la fréquence cardiaque ont été observées à l’amorce du traitement à la dose la plus forte (17 fois la DMRH selon la Cmax), lesquelles ont été associées à une baisse de la tension artérielle et à des réductions conséquentes des intervalles PR et QT. Aucun effet n’a été observé quant aux intervalles QT corrigé ou QRS. Toutes les doses ont entraîné une augmentation du poids de la thyroïde avec hypertrophie des cellules folliculaires. Aux doses ≥ 30 mg/kg/jour, on a observé une diminution du poids des testicules associée à une dégénérescence des tubules séminifères et à une augmentation des débris cellulaires dans l’épididyme, effets jugés nocifs. Toutes les anomalies notées chez les animaux survivants ont été entièrement réversibles. Lors de cette étude, la DSENO a été de 5 mg/kg/jour (0,6 fois la DMRH selon l’ASC).
Au cours d’une étude de 4 semaines portant sur l’administration d’une dose plus forte – soit 300 mg/kg/jour (45 et 30 fois la DMRH selon la Cmax et l’ASC, respectivement) – à des chiens, on a constaté une accélération de la fréquence cardiaque s’accompagnant d’une dégénérescence et d’une fibrose partiellement réversibles des cardiomyocytes.
Génotoxicité
L’iptacopan n’a pas été génotoxique ni mutagène lors du test de mutation bactérienne inverse, du test in vitro du micronoyau sur lymphocytes humains et du test in vivo du micronoyau chez le rat.
Cancérogénicité
Administré par voie orale à des souris transgéniques rasH2 pendant 6 mois à des doses pouvant atteindre 1000 mg/kg/jour (3 fois la DMRH selon l’ASC) et à des rats pendant 2 ans à des doses pouvant atteindre 750 mg/kg/jour (9 fois la DMRH selon l’ASC), l’iptacopan s’est révélé dépourvu de pouvoir cancérogène.
Toxicité pour la reproduction et le développement
Au cours d’études de fertilité chez le rat, l’administration orale d’iptacopan à des mâles au cours des 13 semaines précédant l’accouplement et pendant celui-ci n’a pas eu d’effet néfaste sur la fertilité et ce, même à la dose la plus forte (750 mg/kg/jour, soit 4 fois la DMRH selon l’ASC). Chez les femelles, l’administration d’iptacopan au cours des 2 semaines précédant l’accouplement puis jusqu’au 6e jour de la gestation à la dose maximale de 1000 mg/kg/jour (4 fois la DMRH selon l’ASC) a été associée à une augmentation des pertes préimplantation et postimplantation et du nombre d’embryons vivants. Chez les rates, la DSENO sur la fertilité a été de 300 mg/kg/jour (2 fois la DMRH selon l’ASC).
Lors de l’étude sur le développement embryofœtal chez le rat, l’administration orale d’iptacopan à des doses pouvant atteindre 1000 mg/kg/jour (4 fois la DMRH selon l’ASC) pendant l’organogenèse n’a pas eu d’effets toxiques pour la mère, l’embryon ou le fœtus. Toutes les doses administrées (la plus faible équivalant à 0,6 fois la DMRH selon l’ASC) ont entraîné un retard bénin de l’ossification du crâne.
Au cours de l’étude sur le développement embryofœtal chez le lapin, l’administration orale d’iptacopan, peu importe la dose, n’a pas eu d’effets toxiques pour l’embryon ni le fœtus, mais chez la mère, la dose la plus forte (450 mg/kg/jour, soit 6 fois la DMRH selon l’ASC) a entraîné une perte de poids et une réduction de la consommation de nourriture jugées néfastes.
Enfin, lors de l’étude sur le développement prénatal et postnatal chez le rat, l’administration orale d’iptacopan à des doses pouvant atteindre 1000 mg/kg/jour (4 fois la DMRH selon l’ASC) aux femelles du 6e jour de la gestation au 21e jour de la lactation n’a pas eu d’effets néfastes chez les mères gravides ni leur progéniture. L’excrétion de l’iptacopan dans le lait n’a pas été évaluée.
Toxicologie particulière
L’iptacopan absorbe les rayons UVA et UVB. Au cours de l’essai sur l’administration locale d’iptacopan dans les ganglions lymphatiques de souris femelles à des doses pouvant atteindre 1000 mg/kg (34 fois la DMRH selon la Cmax), on a constaté un érythème, des croûtes et de la sécheresse minimes et passagers, ainsi qu’une légère augmentation du poids des oreilles par suite de l’irradiation. Ces effets n’étaient pas liés à la dose administrée.