


Monographie de produit - Voydeya
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique | 10/2025 |
|---|
TABLE DES MATIÈRES
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE .................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
1 Indications ................................................................................................................ 4
1.1 Pédiatrie............................................................................................................. 4
1.2 Gériatrie ............................................................................................................. 4
2 Contre-indications ..................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ....................................... 4
4 Posologie et administration ....................................................................................... 5
4.1 Considérations posologiques............................................................................. 5
4.2 Posologie recommandée et ajustement posologique ...................................... 5
4.4 Administration ................................................................................................... 6
4.5 Dose oubliée ...................................................................................................... 6
5 Surdose ..................................................................................................................... 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement ........................ 6
7 Mises en garde et précautions ................................................................................... 8
7.1 Populations particulières ................................................................................... 9
7.1.1 Grossesse ........................................................................................................... 9
7.1.2 Allaitement ........................................................................................................ 9
7.1.3 Enfants et adolescents..................................................................................... 10
7.1.4 Personnes âgées .............................................................................................. 10
8 Effets indésirables ................................................................................................... 10
8.1 Aperçu des effets indésirables ........................................................................ 10
8.2 Effets indésirables observés au cours des études cliniques ............................ 10
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................ 12
9 Interactions médicamenteuses ................................................................................ 13
9.2 Aperçu des interactions médicamenteuses .................................................... 13
9.4 Interactions médicament-médicament ........................................................... 13
9.5 Interactions médicament-aliment ................................................................... 14
9.6 Interactions médicament-plante médicinale .................................................. 14
9.7 Interactions médicament-examens de laboratoire ......................................... 14
10 Pharmacologie clinique ........................................................................................... 15
10.1 Mode d’action ................................................................................................. 15
10.2 Pharmacodynamie ........................................................................................... 15
10.3 Pharmacocinétique .......................................................................................... 15
11 Conservation, stabilité et mise au rebut ................................................................... 17
12 Instructions particulières de manipulation du produit .............................................. 17
Partie 2 : Renseignements scientifiques .............................................................................. 18
13 Renseignements pharmaceutiques .......................................................................... 18
14 Études cliniques ...................................................................................................... 19
14.1 Études cliniques par indication ........................................................................ 19
15 Microbiologie .......................................................................................................... 24
16 Toxicologie non clinique .......................................................................................... 24
Toxicité pour la reproduction et le développement…………………………………………………… 24
Renseignements destinés aux patient·e·s............................................................................ 26
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Voydeya (comprimés de danicopan) est indiqué :
- à titre de traitement d’appoint au ravulizumab ou à l’éculizumab chez les adultes atteints d’hémoglobinurie paroxystique nocturne (HPN), qui présentent une anémie hémolytique résiduelle attribuable à une hémolyse extravasculaire (HEV).
1.1 Pédiatrie
Enfants et adolescents (âgés de 0 à < 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Voydeya a été étudié chez des patients âgés jusqu’à 82 ans. Aucune différence apparente sur le plan de l’efficacité n’a été observée entre les patients de moins de 65 ans et les patients d’au moins 65 ans; les analyses étaient toutefois limitées en raison du faible nombre de patients âgés d’au moins 65 ans.
2 Contre-indications
Voydeya est contre-indiqué chez les patients :
- qui présentent une hypersensibilité à ce médicament ou à l’un ou l’autre des ingrédients de la préparation, y compris tout ingrédient non médicinal ou tout composant du contenant. Pour obtenir une liste complète, veuillez consulter 6 Formes pharmaceutiques, teneurs, composition et conditionnement .
- présentant une infection grave non résolue causée par une bactérie encapsulée, y compris Streptococcus pneumoniæ, Neisseria meningitidis et Hæmophilus influenzæ de type B.
3 Encadré sur les mises en garde et précautions importantes
Mises en garde et précautions importantes
Voydeya pourrait prédisposer les personnes recevant ce médicament à des infections graves causées par des bactéries encapsulées, telles que Streptococcus pneumoniæ, Neisseria meningitidis et Hæmophilus influenzæ de type B (voir 7 Mises en garde et précautions, Infections graves causées par des bactéries encapsulées).
|
|---|
|
|---|
4 Posologie et administration
4.1 Considérations posologiques
- Vaccinez les patients conformément aux lignes directrices actuelles du CCNI, afin de réduire le risque d’infection grave (voir 7 Mises en garde et précautions, Infections graves causées par des bactéries encapsulées).
- Administrez un traitement antibactérien prophylactique de 2 semaines aux patients lorsque Voydeya doit être instauré immédiatement et que les vaccins sont administrés moins de 2 semaines avant le début du traitement par Voydeya.
- Voydeya ne doit pas être administré en monothérapie. Il faut le prescrire à titre de traitement d’appoint au ravulizumab ou à l’éculizumab.
4.2 Posologie recommandée et ajustement posologique
Dose recommandée :
La dose initiale recommandée de Voydeya est de 150 mg trois fois par jour administrée par voie orale à intervalles d’environ 8 heures (± 2 heures).
On peut faire passer la dose de Voydeya à 200 mg trois fois par jour lorsque le taux d’hémoglobine du patient n’a pas augmenté d’au moins 2 g/dL après un traitement de 4 semaines ou que le patient a eu besoin d’une transfusion au cours des 4 dernières semaines, ou encore pour obtenir une réponse appropriée du taux d’hémoglobine, en fonction du jugement clinique.
Insuffisance hépatique :
Aucune modification posologique n’est requise chez les patients présentant une insuffisance hépatique légère à modérée (classe A ou B de Child-Pugh). Aucune étude n’a été menée chez des patients présentant une insuffisance hépatique grave (classe C de Child-Pugh). Par conséquent, Voydeya n’est pas recommandé dans cette population de patients (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
Insuffisance rénale :
Il n’est pas nécessaire d’ajuster la dose initiale chez les patients présentant une insuffisance rénale légère, modérée ou grave. Il n’est pas recommandé de faire passer la dose à 200 mg trois fois par jour chez les patients atteints d’insuffisance rénale grave. L’on ne dispose d’aucune donnée clinique concernant l’utilisation de Voydeya chez les patients atteints d’insuffisance rénale terminale qui ont besoin d’hémodialyse (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
Interruption du traitement : (voir 7 Mises en garde et précautions, Généralités, Interruption du traitement par Voydeya)
Il est possible que le taux d’alanine aminotransférase (ALT) augmente après l’arrêt du traitement. S’il est nécessaire d’interrompre le traitement par Voydeya, il faut réduire progressivement la dose sur une période de 6 jours jusqu’à l’arrêt complet du médicament, de la manière suivante :
- Schéma à 150 mg : 100 mg 3 fois par jour pendant 3 jours, puis 50 mg 3 fois par jour pendant 3 jours
- Schéma à 200 mg : 100 mg 3 fois par jour pendant 3 jours, puis 100 mg 2 fois par jour pendant 3 jours
4.4 Administration
Voydeya peut être pris avec ou sans nourriture.
4.5 Dose oubliée
En cas de dose oubliée, avisez les patients de la prendre dès qu’ils s’en rendent compte, à moins qu’il ne reste moins de 3 heures avant le moment de la prise de la dose suivante, auquel cas les patients doivent sauter la dose oubliée et prendre le médicament à l’heure de la prochaine dose prévue. Avisez les patients de ne jamais prendre 2 ou plus de 2 doses de Voydeya en même temps.
5 Surdose
Des doses uniques allant jusqu’à 1200 mg et des doses multiples allant jusqu’à 800 mg deux fois par jour ont été administrées à des sujets en bonne santé. On a observé des élévations du taux d’alanine aminotransférase (ALT) après l’arrêt du traitement sans diminution progressive de la dose chez 2 sujets ayant reçu les doses de 500 mg et de 800 mg deux fois par jour. Tous les résultats anormaux au chapitre du taux d’ALT étaient passagers et sont disparus spontanément; par ailleurs, l’on n’a observé aucun signe d’anomalie de la fonction hépatique.
En cas de surdosage, il est possible qu’on observe des élévations du taux d’enzymes hépatiques. On recommande de prendre des mesures générales de soutien. On ignore s’il est possible d’éliminer Voydeya par dialyse.
| Pour prendre en charge une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 : Formes pharmaceutiques, teneurs et composition
| Voie d’administration | Forme pharmaceutique/teneur/ composition | Ingrédients non médicinaux |
| Voie orale | Comprimé à 50 mg, 100 mg | Dioxyde de silice colloïdale, croscarmellose sodique, succinate d’acétate d’hypromellose, monohydrate de lactose, stéarate de |
Ce produit médicinal contient moins de 1 mmol de sodium (23 mg) par comprimé.
Voydeya est offert en 2 concentrations, soit de 50 mg et de 100 mg de danicopan par comprimé.
Le Tableau 2 montre les concentrations et les emballages des comprimés de Voydeya.
Tableau 2 : Présentations des comprimés de Voydeya
| Concentration des doses | Concentration des comprimés | Inscriptions sur les comprimés pelliculés | Couleur/forme des comprimés | Format |
|---|---|---|---|---|
| Flacons en polyéthylène haute densité avec sceau de protection à l’épreuve des enfants, qui contiennent un agent dessicatif et sont emballés dans un carton (approvisionnement de 30 jours) : | ||||
| 150 mg | 50 mg | Inscription « DCN 50 » en creux sur un côté du comprimé | Comprimés pelliculés ronds, blancs ou blanc cassé | Un flacon de 90 comprimés de 50 mg Un flacon de 90 comprimés de 100 mg |
| 100 mg | Inscription « DCN 100 » en creux sur un côté du comprimé | |||
| 200 mg | 100 mg | Inscription « DCN 100 » en creux sur un côté du comprimé | Comprimés pelliculés ronds, blancs ou blanc cassé | Deux flacons de 90 comprimés de 100 mg |
| Plaquettes alvéolées contenant un approvisionnement de 7 jours scellées dans une carte-portefeuille; chaque carton comprend quatre cartes-portefeuilles (approvisionnement de 28 jours) : | ||||
| 150 mg | 50 mg | Inscription « DCN 50 » en creux sur un côté du comprimé | Comprimés pelliculés ronds, blancs ou blanc cassé | Quatre cartes-portefeuilles de plaquettes alvéolées de 21 comprimés de 50 mg et de 21 comprimés de 100 mg par carte-portefeuille |
| 100 mg | Inscription « DCN 100 » en creux sur un côté du comprimé | |||
| 200 mg | 100 mg | Inscription « DCN 100 » en creux sur un côté du comprimé | Comprimés pelliculés ronds, blancs ou blanc cassé | Quatre cartes-portefeuilles de 42 comprimés de 100 mg par carte-portefeuille |
| magnésium, cellulose microcristalline, polyéthylèneglycol, alcool polyvinylique, laurylsulfate de sodium, talc et dioxyde de titane. |
7 Mises en garde et précautions
Voir la section 3 « Encadré sur les mises en garde et précautions importantes .
Infections graves causées par des bactéries encapsulées
En raison de son mode d’action, Voydeya pourrait prédisposer les patients à des infections graves causées par des bactéries encapsulées, y compris Neisseria meningitidis, Streptococcus pneumoniæ et Hæmophilus influenzæ de type B. Pour réduire le risque d’infection, tous les patients doivent avoir été vaccinés contre ces bactéries, en particulier Neisseria meningitidis et Streptococcus pneumoniæ, conformément aux lignes directrices actuelles du CCNI à l’intention des personnes présentant des déficits en complément, et ce, au moins deux semaines avant l’administration de la première dose de Voydeya. En fonction de la durée du traitement par Voydeya, les patients pourraient devoir être revaccinés conformément aux lignes directrices actuelles du CCNI.
Les patients qui commencent à recevoir un traitement par Voydeya moins de 2 semaines après avoir reçu un vaccin doivent recevoir une antibiothérapie prophylactique appropriée jusqu’à 2 semaines suivant leur vaccination. Il y a lieu de prendre en considération les directives officielles sur le recours judicieux des agents antibactériens.
Tous les patients traités par Voydeya doivent faire l’objet d’une surveillance des signes avant-coureurs d’infection et de septicémie, être évalués immédiatement en cas d’infection présumée et traités au moyen d’antibiotiques appropriés. Il faut informer les patients de ces signes et symptômes, ainsi que les inviter à consulter immédiatement un médecin s’ils les présentent. On pourrait envisager d’interrompre le traitement par Voydeya chez les patients qui suivent un traitement contre des infections graves.
Généralités
Interruption du traitement par Voydeya
Lorsque les patients atteints d’HPN cessent de recevoir le traitement par Voydeya, ils doivent faire l’objet d’une surveillance étroite des signes et symptômes d’hémolyse, y compris l’épuisement ou une diminution soudaine du taux d’hémoglobine. Lorsque l’interruption du traitement par Voydeya se révèle nécessaire, poursuivez le traitement par le ravulizumab ou l’éculizumab, ou encore envisagez d’instaurer un traitement de rechange.
Excipients
Ce médicament contient du monohydrate de lactose. Les patients présentant les rares problèmes héréditaires d’intolérance au galactose, de déficit total en lactase ou de malabsorption du glucose-galactose ne doivent pas prendre ce médicament.
Système endocrinien et métabolisme
Voydeya augmente le taux de cholestérol total et de cholestérol-LDL. Certains patients ont dû prendre des médicaments hypocholestérolémiants. Surveillez périodiquement les paramètres lipidiques sériques pendant le traitement par Voydeya et instaurez un traitement hypocholestérolémiant, au besoin (voir 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Fonctions hépatique, biliaire et pancréatique
On a observé des élévations du taux d’alanine aminotransférase (ALT) dans le cadre d’essais cliniques portant sur Voydeya (voir 8.2 Effets indésirables observés au cours des études cliniques). Au cours de la période à répartition aléatoire et contrôlée de 12 semaines de l’étude ALXN2040-PNH-301 (voir 14 Études cliniques), des anomalies de laboratoire liées aux élévations du taux d’ALT ont été observées chez 14,0 % des patients recevant Voydeya, comparativement à 3,4 % des patients recevant un placebo. Chez les patients traités par Voydeya, des élévations du taux d’ALT > 3 fois la limite supérieure de la normale (LSN) et ≤ 5 fois la LSN sont survenues chez 8,8 %, alors que des élévations > 5 fois la LSN et ≤ 10 fois la LSN sont survenues chez 5,3 % des patients. Tous les patients étaient asymptomatiques. Certaines élévations sont survenues en présence d’une hémolyse.
Envisagez d’interrompre ou d’arrêter le traitement lorsque les élévations sont cliniquement significatives ou que les patients deviennent symptomatiques (voir 4.2 Posologie recommandée et ajustement posologique).
Surveillance et examens de laboratoire
La surveillance des paramètres de laboratoire ou des paramètres cliniques doit se faire conformément aux lignes directrices relatives à l’HPN. De plus, l’on recommande ce qui suit pour les patients traités par Voydeya :
- Il y a lieu d’effectuer des analyses d’enzymes hépatiques avant l’instauration du traitement par Voydeya, puis périodiquement par la suite.
- Les paramètres lipidiques sériques doivent faire l’objet d’une surveillance périodique pendant le traitement par Voydeya.
Santé reproductive
Reproduction
Les femmes en âge de procréer doivent utiliser des méthodes de contraception efficaces pendant le traitement par Voydeya et jusqu’à 3 jours après l’arrêt du traitement.
Fertilité
On ne dispose d’aucune donnée relative à l’effet de Voydeya sur la fertilité humaine. Les études animales n’indiquent aucun effet direct éventuel sur la fertilité des hommes ou des femmes recevant une dose thérapeutique (voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement).
7.1 Populations particulières
7.1.1 Grossesse
On ne dispose d’aucune donnée sur l’administration de Voydeya aux femmes enceintes. Dans le cadre d’études menées sur les animaux, aucun effet toxique direct ou indirect sur la reproduction n’a été enregistré (voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement). Par mesure de précaution, il est préférable de ne pas utiliser Voydeya pendant la grossesse.
7.1.2 Allaitement
Les données dont on dispose sur la pharmacodynamique ou la toxicologie chez l’animal ont montré que le danicopan ou ses métabolites passent dans le lait (voir 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement). Un risque pour le nouveau-né ou le nourrisson ne peut être exclu.
Voydeya ne doit pas être administré pendant l’allaitement, et ce médicament ne doit pas être instauré avant 3 jours suivant l’arrêt de l’allaitement.
7.1.3 Enfants et adolescents
Enfants et adolescents (âgés de 0 à < 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation de Voydeya dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Voydeya a été étudié chez des patients âgés jusqu’à 82 ans. Il n’y avait aucune différence apparente liée à l’âge entre les patients âgés de moins de 65 ans et ceux âgés d’au moins 65 ans. Cependant, les analyses étaient limitées par le faible nombre de patients âgés d’au moins 65 ans.
8 Effets indésirables
8.1 Aperçu des effets indésirables
L’innocuité de Voydeya administré en appoint à un traitement par un inhibiteur de C5 chez les patients atteints d’HPN a été évaluée dans le cadre d’une étude à répartition aléatoire, à double insu et contrôlée par placebo (ALXN2040-PNH-301) auprès de 86 patients. Au total, 4 effets indésirables graves (sans égard à la cause) ont été signalés chez 3 patients ayant reçu Voydeya durant la période à répartition aléatoire et contrôlée par placebo de 12 semaines. Il s’agissait notamment de pancréatite, d’augmentation du taux sanguin de bilirubine, de cholécystite et de COVID-19.
L’effet indésirable le plus fréquent (≥ 10 %) était le mal de tête.
Les effets indésirables entraînant l’interruption du traitement par le danicopan, signalés chez 3 patients ayant reçu Voydeya, étaient principalement liés à des élévations de taux d’enzymes hépatiques.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les données décrites ci-dessous reflètent l’exposition de 86 patients adultes atteints d’HPN qui ont reçu Voydeya (n = 57) ou un placebo (n = 29) en appoint aux schémas posologiques recommandés de ravulizumab ou d’éculizumab durant une période de 12 semaines dans le cadre de l’étude menée à répartition aléatoire, à double insu et contrôlée par placebo.
Le Tableau 3 décrit les effets indésirables signalés chez ≥ 5 % des patients traités par Voydeya à une fréquence plus élevée que chez les patients recevant un placebo au cours de la période menée à répartition aléatoire et contrôlée par placebo de l’étude ALXN2040-PNH-301.
Tableau 3 : Effets indésirables survenant pendant le traitement signalés chez ≥ 3 % des patients atteints d’HPN recevant un traitement par Voydeya observés à une fréquence plus élevée que chez les patients recevant un placebo
Système de l’organisme Effet indésirable | Nombre de patients | |||||
|---|---|---|---|---|---|---|
Voydeya (en appoint au ravulizumab ou à l’éculizumab) N = 57 n (%) | Placebo (ravulizumab ou éculizumab seulement) N = 29 n (%) | |||||
| Troubles sanguins et lymphatiques | ||||||
| Hémolyse | 2 (4) | 0 (0) | ||||
| Neutropénie | 2 (4) | 0 (0) | ||||
| Troubles gastro-intestinaux | ||||||
| Vomissementsa | 4 (7) | 0 (0) | ||||
| Constipation | 2 (4) | 1 (3) | ||||
| Pancréatite | 2 (4) | 0 (0) | ||||
| Troubles généraux et anomalies au point d’administration | ||||||
| Pyrexie | 3 (5) | 0 (0) | ||||
| Fatigue | 2 (4) | 1 (3) | ||||
| Infections et Infestations | ||||||
| COVID-19 | 2 (4) | 0 (0) | ||||
| Infection des voies urinaires | 3 (5) | 1 (3) | ||||
| Infection virale | 2 (4) | 0 (0) | ||||
| Examens exploratoires | ||||||
| Élévation du taux d’enzymes hépatiquesb | 5 (9) | 1 (3) | ||||
| Augmentation du taux de bilirubine | 2 (4) | 1 (3) | ||||
| Diminution de la numération lymphocytaire | 2 (4) | 0 (0) | ||||
| Troubles musculosquelettiques et du tissu conjonctif | ||||||
| Arthralgie | 4 (7) | 2 (7) | ||||
| Douleur aux extrémités | 3 (5) | 0 (0) | ||||
Système de l’organisme Effet indésirable | Nombre de patients | |||||
|---|---|---|---|---|---|---|
Voydeya (en appoint au ravulizumab ou à l’éculizumab) N = 57 n (%) | Placebo (ravulizumab ou éculizumab seulement) N = 29 n (%) | |||||
| Myalgie | 2 (4) | 0 (0) | ||||
| Troubles du système nerveux | ||||||
| Maux de tête | 6 (11) | 3 (10) | ||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Toux | 2 (4) | 0 (0) | ||||
| Douleur oropharyngée | 2 (4) | 0 (0) | ||||
| Rhinorrhée | 2 (4) | 0 (0) | ||||
| Troubles de la peau et des tissus sous-cutanés | ||||||
| Acné | 2 (4) | 0 (0) | ||||
| Troubles vasculaires | ||||||
| Hypertension | 3 (5) | 1 (3) | ||||
a Le terme vomissements comprend les termes privilégiés vomissements et vomissures décolorées b L’augmentation des taux d’enzymes hépatiques comprend les termes privilégiés suivants : augmentation du taux d’alanine aminotransférase, anomalie de la fonction hépatique et augmentation des taux d’enzymes hépatiques
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Parmi les 50 patients traités par Voydeya qui présentaient un taux de cholestérol total normal au début de l’étude ALXN2040-PNH-301, 30 % ont fini par présenter une hypercholestérolémie de grade 1. Parmi les 6 patients traités par Voydeya qui présentaient une hypercholestérolémie de grade 1 au début de l’étude ALXN2040-PNH-301, 1 patient a subi une augmentation du taux de cholestérol total, qui s’est aggravée pour correspondre à une hypercholestérolémie de grade 2. Parmi les 54 patients traités par Voydeya qui présentaient un taux de cholestérol-LDL ≤ 130 mg/dL au début de l’étude ALXN2040-PNH-301, 13 % ont fini par présenter un taux de cholestérol-LDL > 130-160 mg/dL et 9 %, un taux de cholestérol-LDL > 160-190 mg/dL (voir 7 Mises en garde et précautions, Système endocrinien et métabolisme).
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Médicaments susceptibles de modifier les concentrations plasmatiques de danicopan :
Les données non cliniques disponibles montrent que la métabolisation par des voies autres que celle du cytochrome P450 (CYP) constitue la voie de clairance prédominante de Voydeya. La petite contribution du métabolisme du CYP dans les hépatocytes humains tend à indiquer une très faible probabilité que Voydeya fasse l’objet d’interactions médicament-médicament causées par le CYP.
Médicaments dont les concentrations plasmatiques peuvent être altérées par le danicopan :
Le danicopan est un inhibiteur de la glycoprotéine P (P-gp). L’administration concomitante de Voydeya et d’un substrat de la P-gp connu pour avoir une marge thérapeutique étroite pourrait nécessiter un ajustement de la dose du substrat de la P-gp (voir 9.4 Interactions médicament-médicament).
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction.
| Nom propre/dénomination commune : | Source des données | Effet | Commentaire clinique | ||
| Effet de Voydeya sur d’autres médicaments | |||||
| Substrats de la P-gp (p. ex. la fexofénadine, la digoxine, le dabigatran, l’edoxaban, le tacrolimus) | Essai clinique | Des doses répétées de danicopan ont augmenté la Cmax de la fexofénadine1 par un facteur de 1,42 et l’ASC, par un facteur de 1,62 Des doses répétées de danicopan ont augmenté la Cmax du tacrolimus2 par un facteur de 1,13 et l’ASC, par un facteur de 1,49 | Il convient d’être prudent lorsqu’on administre Voydeya en concomitance avec des substrats de la P-gp dont la marge thérapeutique est étroite (p. ex. la digoxine). Un ajustement de la dose du substrat de la P-gp pourrait être nécessaire. | ||
| Substrats de la BCRP (p. ex. la rosuvastatine, la sulfasalazine) | Essai clinique | Des doses répétées de danicopan ont augmenté la Cmax de la rosuvastatine3 par un facteur de 3,29 et l’ASC, par un facteur de 2,25 | Il convient de surveiller plus fréquemment l’apparition d’effets indésirables et d’envisager une réduction de la dose du substrat de la BCRP. Quant à la rosuvastatine, la dose ne doit pas dépasser 10 mg 1 fois par jour. | ||
1 Administration concomitante d’une dose unique par voie orale de 180 mg de fexofénadine et d’une dose de 150 mg de danicopan 3 fois par jour.
2 Administration concomitante d’une dose unique par voie orale de 2 mg de tacrolimus et d’une dose de 200 mg de danicopan 3 fois par jour.
3 Administration concomitante d’une dose unique par voie orale de 20 mg de rosuvastatine et d’une dose de 200 mg de danicopan 3 fois par jour.
Autres études cliniques :
Effets des antisécrétoires gastriques sur le danicopan :
Aucune différence cliniquement significative n’a été observée au chapitre de la pharmacocinétique du danicopan lorsque ce médicament était administré en concomitance avec des antisécrétoires gastriques (carbonate de calcium, hydroxyde d’aluminium/de magnésium ou siméthicone) ou un inhibiteur de la pompe à protons (oméprazole).
Effet du danicopan sur les substrats des enzymes CYP :
Aucune différence cliniquement significative n’a été observée sur la pharmacocinétique des substrats du CYP2B6 (bupropion), du CYP2C9 (warfarine), du CYP2C19 (oméprazole) ou du CYP3A4 (midazolam), lorsque ceux-ci étaient administrés en concomitance avec le danicopan.
Effet du danicopan sur les substrats des enzymes UGT :
Aucune différence cliniquement significative n’a été observée sur la pharmacocinétique de l’acide mycophénolique, un substrat de l’UGT1A1 et de l’UGT2B7, lorsque ceux-ci étaient administrés en concomitance avec le danicopan.
Études in vitro :
Le danicopan est un substrat de la P-gp, mais n’est pas un substrat du BCRP, de l’OATP1B1 ou de l’OATP1B3. Étant donné que Voydeya est un substrat de la P-gp comportant une perméabilité élevée et un faible taux d’efflux in vitro, l’exposition de ce médicament pris par voie orale ne semble pas être altérée par l’efflux de la P-gp dans le tractus gastro-intestinal.
La danicopan n’est pas un inducteur du CYP2C9, du CYP2B6 ou du CYP2C9. Le danicopan est un inhibiteur du BCRP et de la P-gp, mais pas de l’OATP1B1, de l’OATP1B3, de l’OAT1, de l’OAT3, de l’OCT2, le MATE1 et le MATE2-K.
9.5 Interactions médicament-aliment
Les interactions avec la nourriture ne sont pas cliniquement significatives. Voydeya peut être administré avec ou sans nourriture (voir 4.4 Administration).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le danicopan se lie de manière réversible au facteur D du complément et inhibe sélectivement la voie alterne du complément. Le danicopan prévient le clivage du facteur B du complément en fragments Ba et Bb, qui sont nécessaires à la formation du composant C3 convertase (C3bBb) de la voie alterne, à la fabrication d’effecteurs en aval, y compris l’opsonisation du fragment C3, de même qu’à l’amplification de la voie terminale.
Dans les cas d’HPN, l’hémolyse intravasculaire (HIV) est médiée par le complexe d’attaque membranaire (CAM) terminal, tandis que l’hémolyse extravasculaire (HEV) est favorisée par l’opsonisation du fragment C3. Le danicopan agit de manière proximale dans la voie alterne de la cascade du complément pour maîtriser de manière préférentielle l’HVE médiée par le fragment C3, tandis que le ravulizumab ou l’éculizumab administrés en concomitance maintient la maîtrise de l’HIV médiée par le CAM.
10.2 Pharmacodynamie
Le danicopan inhibe la voie alterne du système du complément, comme le montrent les diminutions de l’activité sérique ex vivo de la voie alterne et de la concentration plasmatique in vivo du fragment Bb. Le danicopan réduit également le dépôt de fragments C3 du complément sur les globules rouges circulants chez les patients atteints d’HPN.
Chez les patients atteints d’HPN traités par le ravulizumab ou l’éculizumab, l’ajout de danicopan (150 mg ou 200 mg trois fois par jour) a permis d’inhiber l’activité de la voie alterne de 90 %, de réduire les taux plasmatiques du fragment Bb d’environ 50 % et de diminuer de plus de 50 % la proportion de globules rouges HPN présentant un dépôt de fragments C3.
Électrophysiologie cardiaque :
Après l’administration d’une dose unique de 1 200 mg entraînant un pic de concentration équivalant à environ 2 fois celui atteint par une dose de 200 mg administrée trois fois par jour, le danicopan ne prolonge pas l’intervalle QTc à un degré cliniquement pertinent.
10.3 Pharmacocinétique
Pour ce qui est des posologies recommandées de 150 ou de 200 mg trois fois par jour, l’exposition systémique médiane (intervalle) au danicopan à l’état d’équilibre est indiquée dans le tableau suivant :
Tableau 4 : Exposition au danicopan à l’état d’équilibre (médiane [intervalle]) chez les patients atteints d’HPN recevant les posologies recommandées, selon un modèle pharmacocinétique de population
| Dose de danicopan | Cmax,éé (ng/mL) | ASC24 h,éé (ng*h/mL) |
|---|---|---|
| 150 mg trois fois par jour | 535 [151, 945] | 8 180 [3 310, 14 400] |
| 200 mg trois fois par jour | 665 [187, 1 180] | 10 200 [4 110, 17 900] |
Cmax,éé = concentration maximale observée à l’état d’équilibre; ASC24,éé = aire sous la courbe de la concentration en fonction du temps sur 24 heures à l’état d’équilibre
Quant aux posologies allant de 150 mg trois fois par jour à 200 mg trois fois par jour, l’exposition au danicopan à l’état d’équilibre augmente généralement de manière proportionnelle à la dose. L’exposition systémique au danicopan atteint l’état d’équilibre en approximativement 2 jours. Une accumulation d’environ 2 fois l’exposition au danicopan est attendue à l’état d’équilibre après une administration trois fois par jour, par rapport à l’administration d’une dose unique.
Absorption
Le délai médian précédant l’atteinte de la concentration maximale (Tmax) de danicopan est de 3,7 heures suivant l’administration orale de 150 mg de danicopan chez les patients atteints d’HPN.
La consommation d’un repas riche en matières grasses et en calories (environ 900 kcal) 30 minutes avant l’administration de Voydeya (dose de 200 mg [2 comprimés de 100 mg]) chez des sujets sains a augmenté le degré d’absorption du danicopan (ASC0-inf) de 25 %, ainsi que le taux d’absorption (Cmax) de 93 %, par rapport à l’administration à jeun. Le délai médian précédant l’atteinte de la concentration maximale du médicament (Tmax) était comparable lorsque le danicopan était administré après un repas ou à jeun. Voydeya peut être pris avec ou sans nourriture (voir 4.4 Administration).
Distribution :
La liaison du danicopan aux protéines plasmatiques varie de 91,5 % à 94,3 %. Le danicopan est principalement distribué dans le plasma, le rapport de distribution sang entier/plasma étant de 0,545. Le volume apparent de distribution pour une personne de 75 kg est de 395 L.
Métabolisme :
Après son administration orale, le danicopan est largement métabolisé (96 %) par les voies d’oxydation, de réduction et d’hydrolyse, l’hydrolyse des amides étant considérée comme la principale voie d’élimination. Le métabolisme médié par les enzymes CYP est infime.
Élimination :
La demi-vie moyenne (t½) est de 7,9 heures. La clairance apparente moyenne du danicopan est de 63 L/h.
Après l’administration orale d’une dose unique de 150 mg de danicopan marqué au 14C chez l’humain, environ 69 % de la radioactivité totale (danicopan et métabolites) était excrétée dans les selles et 25 %, dans l’urine. Le danicopan inchangé représentait 3,57 % et 0,48 % de la dose excrétée dans les selles et l’urine, respectivement.
Populations et états pathologiques particuliers
Selon une évaluation pharmacocinétique populationnelle, aucune différence cliniquement significative des paramètres pharmacocinétiques du danicopan n’a été observée en fonction du sexe, de l’âge (intervalle de 16,9 à 82 ans) ou de la race (blanche ou asiatique).
Insuffisance hépatique
Dans le cadre d’une étude portant sur l’insuffisance hépatique, après l’administration orale de 200 mg de danicopan à des participants présentant une insuffisance hépatique modérée (classe B de Child-Pugh), l’ASC0-inf du danicopan a diminué de 8 % et la Cmax, de 27 %, par rapport à celles observées chez les participants dont la fonction hépatique était normale. Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh) au début de l’étude. Aucune étude n’a été réalisée chez des participants atteints d’insuffisance hépatique grave (classe C de Child-Pugh).
Insuffisance rénale
Dans le cadre d’une étude portant sur l’insuffisance rénale, après l’administration orale de 200 mg de danicopan à des participants atteints d’insuffisance rénale grave (TFGe < 30 mL/min/1,73 m2), l’ASC0-inf du danicopan a augmenté de 52 %, par rapport à celle observée chez les participants dont la fonction rénale était normale. Il n’y a eu aucun changement cliniquement significatif au chapitre de la Cmax, du Tmax et de la t½. On ne dispose d’aucune donnée clinique sur l’utilisation du danicopan chez les patients qui doivent être sous dialyse.
11 Conservation, stabilité et mise au rebut
Gardez le médicament en lieu sûr hors de la portée et de la vue des enfants.
Conservez-le dans son contenant d’origine à une température ambiante de 15 à 30 °C.
12 Instructions particulières de manipulation du produit
Tout médicament inutilisé ou déchet médicamenteux doit être éliminé conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : Danicopan
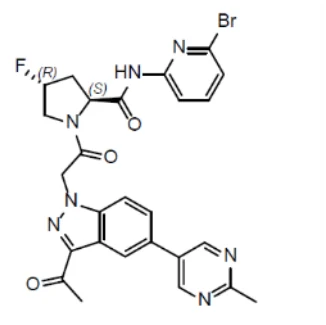
Nom chimique : (2S,4R)-1-{[3-acétyl-5-(2-méthylpyrimidin-5-yl)-1Hindazol-1-yl]acétyl}-N-(6-bromopyridin-2-yl)-4-fluoropyrrolidine-2-carboxamide
Formule moléculaire : C26H23BrFN7O3
Masse moléculaire : 580,4 unités de masse atomique
Formule développée :
Forme polymorphique : forme cristalline II
Propriétés physicochimiques : Poudre blanche / blanc cassé à jaune pâle
Solubilité : Franchement soluble dans le diméthylsulfoxyde et l’acétone, légèrement soluble dans l’eau. Pratiquement insoluble dans l’intervalle du pH physiologique.
Norme pharmaceutique : reconnue
14 Études cliniques
14.1 Études cliniques par indication
Hémoglobinurie paroxystique nocturne (HPN) s’accompagnant d’une anémie hémolytique résiduelle attribuable à une hémolyse extravasculaire (HEV).
Conception de l’essai et caractéristiques démographiques des études
Tableau 5 : Résumé des données démographiques des patients dans l’étude clinique sur l’HPN (ALXN2040-PNH-301)
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| ALXN20 40-PNH-301 | Étude à répartition aléatoire, à double insu, contrôlée par placebo, suivie d’une prolongation ouverte | Comprimés de danicopan à 150 mg administrés par voie orale trois fois par jour ou placebo correspondant; la dose de danicopan pourrait être augmentée jusqu’à 200 mg trois fois par jour. Tous les patients recevaient un traitement de fond par l’éculizumab ou le ravulizumab. | 86 Danicopan : 57 Placebo : 29 | 52,8 (25, 80) | Personnes de sexe masculin = 32 (37,2 %) Personnes de sexe féminin = 54 (62,8 %) |
L’efficacité et l’innocuité de Voydeya ont été évaluées dans le cadre d’une étude à répartition aléatoire, à double insu, contrôlée par placebo, menée dans plusieurs régions auprès de patients adultes atteints d’HPN et d’HEV cliniquement significative, qui recevaient un inhibiteur de C5. Les patients devaient présenter une anémie (taux d’hémoglobine [Hgb] ≤ 9,5 g/dL) s’accompagnant d’un nombre absolu de réticulocytes ≥ 120 × 109/L, recevoir ou non des transfusions et avoir été traités au moyen d’une dose stable de ravulizumab ou d’éculizumab depuis au cours des 6 derniers mois. Les patients avaient été vaccinés contre les infections à méningocoques avant ou au moment de l’instauration du traitement par Voydeya si leur statut à l’égard de la vaccination au cours des 3 dernières années ne pouvait être vérifié.
Les patients ont été répartis aléatoirement (selon un rapport de 2:1) pour recevoir Voydeya ou un placebo correspondant, en appoint à leur inhibiteur de C5 pendant 12 semaines. En fonction de la réponse clinique, la dose initiale de Voydeya, qui était de 150 mg trois fois par jour, pouvait être augmentée jusqu’à 200 mg trois fois par jour. Durant la période de traitement à répartition aléatoire de 12 semaines, 14 des 57 (24,6 %) patients du groupe recevant le danicopan en traitement d’appoint sont passés d’une dose de 150 mg à une dose de 200 mg trois fois par jour. Au total, 4 participants, 3 (5,3 %) du groupe sous danicopan et 1 (3,4 %) du groupe sous placebo ont cessé le traitement. Il n’y a eu aucun arrêt de traitement en raison d’une hémolyse.
À la semaine 12, tous les patients qui avaient d’abord reçu le placebo ont passé au traitement par Voydeya. À la semaine 24, les patients pouvaient être inscrits à une période de prolongation à long terme, afin de continuer à recevoir Voydeya en même temps que leur traitement de fond par un inhibiteur de C5.
Le principal critère d’évaluation de l’efficacité était la variation du taux d’Hgb entre le début de l’étude et la semaine 12. Les critères d’évaluation secondaires clés étaient la proportion de patients obtenant une augmentation du taux d’Hgb ≥ 2 g/dL à la semaine 12 en l’absence de transfusions, la proportion de patients ayant pu éviter les transfusions jusqu’à la semaine 12, la variation des scores FACIT (Functional Assessment of Chronic Illness Therapy) – Fatigue à la semaine 12, par rapport aux valeurs initiales, de même que la variation du nombre absolu de réticulocytes à la semaine 12, comparativement au début de l’étude. Le critère de possibilité d’éviter les transfusions était considéré comme atteint seulement chez les patients qui n’avaient reçu aucune transfusion et qui ne satisfaisaient pas aux critères des lignes directrices du protocole pour ce qui est des transfusions entre le début de l’étude et la semaine 12.
Une analyse provisoire prédéterminée a été réalisée lorsque 63 participants ont terminé la période de traitement de 12 semaines à répartition aléatoire et à double insu.
Les caractéristiques démographiques ou initiales étaient généralement équilibrées entre les groupes.
Le Tableau 6 présente les caractéristiques initiales des patients atteints d’HPN inscrits à l’étude.
Tableau 6 : Caractéristiques initiales de l’étude ALXN2040-PNH-301
| Paramètre | Donnée statistique | Voydeya (en appoint au ravulizumab ou à l’éculizumab) n = 57 | Placebo (en appoint au ravulizumab ou à l’éculizumab) n = 29 |
|---|---|---|---|
| Âge (années) | Moyenne (É.-T.) Médiane Min., max. | 53 (17) 56 20, 82 | 53 (14) 53 29, 77 |
Sexe
| n (%) n (%) | 23 (40,4) 34 (59,6) | 9 (31,0) 20 (69) |
Race
| n (%) n (%) n (%) n (%) n (%) n (%) n (%) | 1 (1,8) 22 (38,6) 2 (3,5) 28 (49,1) 1 (1,8) 3 (5,3) 0 | 0 10 (34,5) 0 14 (48,3) 0 4 (13,8) 1 (3,4) |
| Paramètre | Donnée statistique | Voydeya (en appoint au ravulizumab ou à l’éculizumab) n = 57 | Placebo (en appoint au ravulizumab ou à l’éculizumab) n = 29 |
|---|---|---|---|
| Taux d’hémoglobine (g/dL) | Moyenne (É.-T.) | 7,7 (0,9) | 7,9 (1,0) |
| Nombre de réticulocytes (109/L) | n Moyenne (É.-T.) | 57 248 (97) | 28 223 (115) |
| Nombre de patients ayant déjà reçu des transfusions de concentrés globulaires/de sang entier dans les 24 semaines précédant la première dose | n (%) | 52 (91,2) | 24 (82,8) |
| Transfusions de concentrés globulaires/de sang entier dans les 24 semaines précédant la première dose | Moyenne (É.-T.) | 2,5 (2,0) | 2,8 (2,2) |
| LDH (U/L) | n Moyenne (É.-T.) | 56 304 (123,600) | 28 286 (93,138) |
| Score FACIT-Fatigue | Moyenne (É.-T.) | 34 (11) | 32 (11) |
Traitement de fond :
| n (%) n (%) | 36 (63) 21 (37) | 15 (52) 14 (48) |
Abréviations : FACIT = Functional Assessment of Chronic Illness Therapy; LDH = lactate déshydrogénase; N = nombre de patients; CGR = concentré de globules rouges; É.-T. = écart-type
Résultats de l’étude
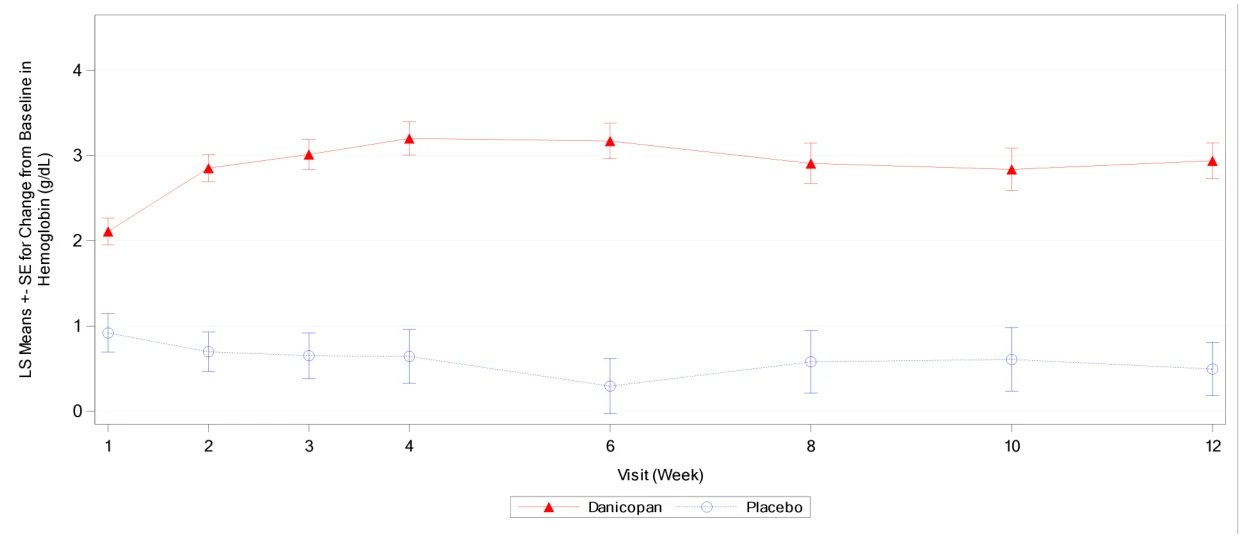
L’analyse principale de l’efficacité a été réalisée une fois que les 63 premiers participants eurent terminé (ou arrêté prématurément) la principale période de traitement de 12 semaines. Voydeya s’est révélé supérieur au placebo en appoint au ravulizumab ou à l’éculizumab, en plus de permettre une augmentation hautement significative sur le plan clinique du taux d’Hgb entre le début de l’étude et la semaine 12. Établie selon la méthode des moindres carrés (MC), l’augmentation moyenne (erreur type [E.T.]) du taux d’Hgb était de 2,94 (0,211) g/dL dans le groupe recevant Voydeya, par rapport à 0,50 (0,313) g/dL dans le groupe placebo. La différence entre les groupes de traitement était de 2,44 (0,375) g/dL (p < 0,0001). Des différences statistiquement significatives ont été observées dès la semaine 1.
Par rapport au placebo, Voydeya a également permis une amélioration statistiquement significative au chapitre des 4 critères d’évaluation secondaires clés : la proportion de patients obtenant une augmentation du taux d’Hgb ≥ 2 g/dL (1,2 mmol/L) en l’absence de transfusions (59,5 % vs 0 %, différence entre les traitements : 46,9 [IC à 95 % : 29,2, 64,7]; p < 0,0001), la proportion de patients pouvant éviter les transfusions (83,3 % vs 38,1 %, différence entre les traitements : 41,7 [IC à 95 % : 22,7, 60,8]; p = 0,0004), la variation du score FACIT-Fatigue (7,97 vs 1,85, différence entre les traitements : 6,12 [IC à 95 % : 2,33, 9,91]; p = 0,0021) et la variation du nombre absolu de réticulocytes (-83,8 x 10⁹/L vs 3,5 x 10⁹/L, différence entre les traitements : -87,2 [IC à 95 % : -117,7, -56,7]; p < 0,0001). Les améliorations observées concordaient généralement avec les résultats des différents sous-groupes évalués (antécédents de transfusions, taux d’Hgb au moment de la sélection, âge, race, sexe, traitement de fond par un inhibiteur de C5), bien que ces résultats doivent être interprétés avec prudence compte tenu de la petite taille des échantillons.
Les résultats supplémentaires des semaines 12 et 24, fondés sur tous les patients répartis au hasard (N = 86), étaient comparables à ceux de l’analyse principale de l’efficacité (voir Tableau 7).
Tableau 7 : Analyse des critères d’évaluation principal et secondaires clés de l’efficacité (tous les patients répartis au hasard; N = 86)
Voydeya (en appoint au ravulizumab ou à l’éculizumab) (n = 57) | Placebo (en appoint au ravulizumab ou à l’éculizumab) (n = 29) | |||||||
|---|---|---|---|---|---|---|---|---|
| Variation du taux d’hémoglobine (critère d’évaluation principal) | ||||||||
| Variation moyenne entre le début de l’étude et la semaine 12 (g/dL) | 2,81 | 0,46 | ||||||
| Différence entre les traitements* | 2,35 (IC à 95 % : 1,63, 3,06) | |||||||
| Valeur p | < 0,0001* | |||||||
| Proportion de patients obtenant une augmentation du taux d’hémoglobine ≥ 2 g/dL en l’absence de transfusions | ||||||||
| À la semaine 12 (%) | 54,4 | 0 | ||||||
| Différence entre les traitements** | 47,5 (IC à 95 % : 32,63, 62,39) | |||||||
| Valeur p | < 0,0001 | |||||||
| Proportion de patients pouvant éviter les transfusions | ||||||||
| Tout au long de la période de traitement de 12 semaines (%) | 78,9 | 27,6 | ||||||
| Différence entre les traitements** | 48,4 (IC à 95 % : 31,8, 64,9) | |||||||
| Valeur p | < 0,0001 | |||||||
| Variation du score FACIT-Fatigue*** | ||||||||
| Variation moyenne entre le début de l’étude et la semaine 12 | 8,13 | 2,35 | ||||||
| Différence entre les traitements**** | 5,79 (IC à 95 % : 2,68, 8,89) | |||||||
| Valeur p | 0,0004 | |||||||
Voydeya (en appoint au ravulizumab ou à l’éculizumab) (n = 57) | Placebo (en appoint au ravulizumab ou à l’éculizumab) (n = 29) | ||||
|---|---|---|---|---|---|
| Variation du nombre absolu de réticulocytes | |||||
| Variation moyenne entre le début de l’étude et la semaine 12 (109/L) | -92,5 | -0,8 | |||
| Différence entre les traitements**** | -91,7 (IC à 95 % : -120,1, -63,4) | ||||
| Valeur p | < 0,0001 | ||||
(*) D’après un test MMMR; Le modèle comprenait les éléments suivants : effets fixes et catégoriels du groupe de traitement, visite d’étude et visite d’étude en fonction des interactions subies par les groupes de traitement, ainsi que covariable fixe et continue de la valeur initiale et facteur de stratification de la répartition aléatoire des antécédents de transfusions. Une matrice de covariance non structurée a été utilisée pour modéliser les erreurs chez les patients individuels.
(**) Les proportions ont fait l’objet d’une comparaison entre les groupes de traitement à l’aide du test de Cochran-Mantel-Haenszel (CMH) stratifié par facteurs de stratification de la répartition aléatoire des antécédents de transfusions et le taux d’Hgb au moment de la sélection. La valeur p provient du test CMH stratifié. L’IC à 95 % a été établi à l’aide de la méthode de Miettinen et Nurminen.
(***) Les scores FACIT-Fatigue varient de 0 à 52, les scores les plus élevés indiquant un épuisement moindre.
(****) D’après un test MMMR; Le modèle comprenait les éléments suivants : effets fixes et catégoriels du groupe de traitement, visite d’étude et visite d’étude en fonction des interactions subies par les groupes de traitement, ainsi que covariable fixe et continue de la valeur initiale et facteur de stratification de la répartition aléatoire des antécédents de transfusions et taux d’Hgb au moment de la sélection. Une matrice de covariance non structurée a été utilisée pour modéliser les erreurs chez les patients individuels.
Abréviations : IC = intervalle de confiance; FACIT = Functional Assessment of Chronic Illness Therapy; MMMR = modèle mixte à mesures répétées
Figure 1 : Variation moyenne du taux d’hémoglobine entre le début de l’étude et la semaine 12 (tous les patients répartis au hasard)
Au total, 80 patients ont commencé à participer à la période de prolongation à long terme, au cours de laquelle tous les patients ont reçu Voydeya. Les résultats relatifs à l’efficacité observés jusqu’à la semaine 72 étaient comparables à ceux des semaines 12 et 24, et confirment la durabilité et le maintien de l’effet au fil du temps. Chez les patients ayant reçu le danicopan pendant 72 semaines (N = 38), la variation du taux d’Hgb entre le début de l’étude et la semaine 72 était de 2,81 g/dL.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 Toxicologie non clinique
Toxicologie générale :
Le profil de toxicité non clinique du danicopan a été évalué dans le cadre d’études de toxicologie orale chez le rat et le chien (espèces les plus sensibles sur le plan toxicologique), des études de pharmacologie portant sur l’innocuité chez le chien, des études de toxicologie du développement et de la reproduction chez le lapin et le rat, des études de toxicologie génétique, des études de cancérogénicité chez le rat et la souris TgRasH2 et des études de phototoxicité. Une cholestase hépatobiliaire réversible liée au danicopan a été observée chez le chien à des doses ≥ 150 mg/kg/jour; le multiple d’exposition de l’ASC à la dose sans effet indésirable observé (75 mg/kg/jour) était environ 5 fois supérieur à l’exposition humaine de 200 mg 3 f.p.j.
Cancérogénicité :
Le danicopan ne s’est pas révélé cancérigène dans le cadre de l’étude sur la cancérogénicité de 6 mois menée chez la souris TgRasH2, de même que dans le cadre de l’étude sur la cancérogénicité de 2 ans menée chez le rat Wistar Han. Lors de ces études, les expositions multiples aux doses sans effet nocif observé (NOAEL) étaient de 38 à 77 fois supérieures chez la souris TgRasH2 et de 15 à 23 fois supérieures chez le rat Wistar Han, respectivement, à l’exposition humaine à une dose de 200 mg 3 f.p.j. (d’après l’ASC).
Génotoxicité :
Le danicopan ne s’est pas révélé génotoxique au test de mutation inverse bactérienne d’Ames, au test des micronoyaux in vitro sur des lymphocytes du sang périphérique humain ou au test des micronoyaux in vivo chez le rat.
Toxicité pour la reproduction et le développement :
Dans le cadre d’une étude sur le lapin, une réduction de la fertilité a été observée chez des mâles et des femelles, ni sur les indices de copulation et de conception à des expositions près de 11 fois supérieures à la dose maximale recommandée de 200 mg trois fois par jour (d’après l’ASC) pour l’être humain.
Il n’y a eu aucun effet sur l’embryogenèse chez le lapin, et ce, jusqu’à une exposition maternelle systémique moyenne près de 15 fois supérieure à la dose maximale recommandée de 200 mg trois fois par jour (d’après l’ASC) pour l’être humain ou durant le développement suivant la naissance. Chez le rat, aucun effet sur le développement embryonnaire et fœtal n’a été observé jusqu’à une exposition maternelle près de 23 fois supérieure à l’exposition de l’être humain, soit de 200 mg trois fois par jour.
Excrétion dans le lait :
Le danicopan est passé dans le lait des lapines allaitantes après l’administration orale du jour 4 au jour 10 de lactation, les concentrations dans le lait étant environ 5 et 3,5 fois plus élevées que les concentrations plasmatiques maternelles de 50 et de 250 mg/kg/jour, respectivement.
Phototoxicité :
Une phototoxicité oculaire a été observée chez des rats pigmentés à des expositions systémiques de 15 à 28 fois supérieures à la dose maximale recommandée chez l’être humain (selon l’ASC et la Cmax, respectivement). Étant donné que le danicopan peut s’accumuler dans l’œil, il y a un risque potentiel de phototoxicité oculaire chez les patients traités par le danicopan à long terme, qui ont été exposés de manière prolongée à des rayons UV sans protection. La pertinence clinique de ces observations est actuellement inconnue.