


Monographie de produit - Tavneos
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Conduite de véhicules et utilisation de machines | 11/2024 |
|---|---|
| 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique | 11/2024 |
TABLE DES MATIÈRES
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE .................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ..................................................................................................................... 4
1.2 Personnes âgées ...................................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 4
4.1 Considérations posologiques ................................................................................... 4
4.2 Dose recommandée et modification posologique .................................................. 5
4.4 Administration ......................................................................................................... 6
4.5 Dose oubliée ............................................................................................................ 6
5 SURDOSAGE .............................................................................................................. 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 6
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 7
7.1 Populations particulières ......................................................................................... 9
7.1.1 Femmes enceintes ............................................................................................. 9
7.1.2 Allaitement ......................................................................................................... 9
7.1.3 Enfants ............................................................................................................. 10
7.1.4 Personnes âgées .............................................................................................. 10
8 EFFETS INDÉSIRABLES .............................................................................................. 10
8.1 Aperçu des effets indésirables ............................................................................... 10
8.2 Effets indésirables observés dans les essais cliniques ........................................... 11
8.3 Effets indésirables peu courants observés au cours des essais cliniques ............. 11
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 12
8.5 Effets indésirables observés après la mise en marché .......................................... 13
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 13
9.2 Aperçu des interactions médicamenteuses........................................................... 13
9.3 Interactions médicament-comportement ............................................................. 13
9.4 Interactions médicament-médicament ................................................................. 13
9.5 Interactions médicament-aliment ......................................................................... 16
9.6 Interactions médicament-plante médicinale ........................................................ 16
9.7 Interactions médicament-test de laboratoire ....................................................... 16
10 PHARMACOLOGIE CLINIQUE .................................................................................... 16
10.1 Mode d’action .................................................................................................. 16
10.2 Pharmacodynamie ........................................................................................... 16
10.3 Pharmacocinétique .......................................................................................... 17
11 ENTREPOSAGE, STABILITÉ ET MISE AU REBUT .......................................................... 20
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 20
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES...................................................................... 21
13 RENSEIGNEMENTS PHARMACEUTIQUES .................................................................. 21
14 ESSAIS CLINIQUES .................................................................................................... 21
14.1 Essais cliniques par indication ......................................................................... 21
15 MICROBIOLOGIE ...................................................................................................... 25
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 25
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ....................................................................... 29
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
TAVNEOS (gélules d’avacopan) est indiqué pour :
- le traitement d’appoint des patients adultes atteints de vascularites à autoanticorps anticytoplasme des neutrophiles (ANCA) (granulomatose avec polyangéite [GPA] et polyangéite microscopique [PAM]) active et grave en association avec un traitement de fond standard comportant la prise de glucocorticoïdes. L’usage de TAVNEOS n’élimine pas le recours aux glucocorticoïdes.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les données tirées des essais cliniques suggèrent que l’efficacité du produit est comparable chez les personnes âgées et les plus jeunes.
2 CONTRE-INDICATIONS
TAVNEOS est contre-indiqué :
- chez les patients qui sont hypersensibles au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Le traitement par TAVNEOS doit être débuté et surveillé par des professionnels de la santé ayant de l’expérience dans le diagnostic et le traitement de la vascularite à ANCA (GPA et PAM).
Un dosage sérologique de l’alanine aminotransférase (ALT), de l’aspartate aminotransférase (AST), de la phosphatase alcaline, la bilirubine totale et du virus de l'hépatite B doit être effectué avant d’amorcer le traitement par TAVNEOS afin d’établir la fonction hépatique initiale. Chez les patients qui montrent des signes d’une infection passée ou actuelle par le virus de l’hépatite B (VHB), il faut consulter un médecin spécialisé dans la prise en charge de l’hépatite B relativement à la surveillance et à un éventuel traitement de l’infection par le VHB avant et pendant le traitement par TAVNEOS. L’emploi de TAVNEOS n’est pas recommandé chez les patients atteints de cirrhose, en particulier si celle-ci s’accompagne d’une insuffisance hépatique grave (classe C de Child-Pugh) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique). Le traitement par TAVNEOS doit faire l’objet d’une réévaluation clinique si le taux d’ALT ou d’AST est plus de 3 fois supérieure à la limite supérieure de la normale (LSN).
Il faut obtenir un bilan hépatique (ALT, AST, phosphatase alcaline et bilirubine totale) avant d’amorcer le traitement par TAVNEOS, toutes les 4 semaines après de début du traitement pendant les 6 premiers mois, et par la suite aussi souvent que l’état clinique le justifie.
4.2 Dose recommandée et modification posologique
La dose recommandée de TAVNEOS est de 30 mg (3 gélules dosées à 10 mg chacune) par voie orale, deux fois par jour avec de la nourriture.
Le traitement doit être cessé temporairement et faire l’objet d’une réévaluation clinique si :
- le taux d’ALT ou d’AST est > 3 à 5 fois la LSN;
- le patient présente une leucopénie (numération des leucocytes < 2 × 10⁹/L) ou une neutropénie (numération des neutrophiles < 1 × 10⁹/L), ou une lymphopénie (numération des lymphocytes < 0,2 × 10⁹/L);
- le patient est atteint d’une infection active et grave.
Le traitement par TAVNEOS peut être repris lorsque la possibilité d’une atteinte hépatique d’origine médicamenteuse a été écartée et après la normalisation des paramètres de la fonction hépatique, suivant une évaluation des bienfaits et des risques au cas par cas.
Dans le cas où le traitement est repris, les taux de transaminases et de bilirubine totale devraient être surveillés étroitement.
L’arrêt définitif du traitement doit être envisagé dans l’une ou l’autre des situations suivantes :
- Taux d’ALT ou d’AST > 8 fois la LSN;
- Taux d’ALT ou d’AST > 5 fois la LSN pendant plus de 2 semaines;
- Taux d’ALT ou d’AST > 3 fois la LSN et taux de bilirubine totale > 2 fois la LSN ou rapport international normalisé (RIN) > 1,5;
- Taux d’ALT ou d’AST > 3 fois la LSN et apparition de fatigue, de nausées, de vomissements, d’une douleur ou d’une sensibilité dans la quadrant supérieur droit, de fièvre, d’une éruption cutanée et/ou d’une éosinophilie (> 5 %);
- Lien établi entre l’avacopan et le dysfonctionnement hépatique.
Enfants. Santé Canada n’a pas autorisé d’indication d’utilisation chez les enfants.
Patients atteints d’insuffisance rénale. Aucune modification posologique n’est requise chez les patients atteints d’insuffisance rénale légère, modérée ou grave. L’avacopan n’a pas été étudié chez des patients atteints d’une vascularite à ANCA sous dialyse.
Patients atteints d’insuffisance hépatique. L’avacopan doit être utilisé avec prudence chez les patients atteints d’insuffisance hépatique légère ou modérée. Si l’évaluation des bienfaits et des risques s’avère positive, aucune modification posologique n’est requise chez ces patients. L’avacopan n’a pas été étudié chez des patients présentant une cirrhose ou une insuffisance hépatique grave (classe C de Child-Pugh); son emploi n’est donc pas recommandé chez ces patients (voir 10.3 Pharmacocinétique, Populations et conditions pathologiques particulières, Insuffisance hépatique).
Personnes âgées. Aucune modification posologique n’est requise chez les patients âgés.
Patients qui utilisent des inhibiteurs puissants de la CYP3A4. La posologie de TAVNEOS doit être réduite à 30 mg une fois par jour lorsque le médicament est pris en concomitance avec des inhibiteurs puissants de la CYP3A4 (voir 9.4 Interactions médicament-médicament).
Patients qui utilisent des substrats de la CYP3A4. Il faut surveiller l’apparition d’effets indésirables et envisager de réduire la dose des substrats de la CYP3A4 sensibles à marge thérapeutique étroite qui sont pris en concomitance (voir 9.4 Interactions médicament-médicament).
4.4 Administration
TAVNEOS est destiné à l’administration par voie orale.
Les gélules doivent être prises avec de la nourriture le matin et le soir.
Les gélules doivent être avalées entières avec de l’eau et ne doivent pas être broyées, mâchées ou ouvertes.
4.5 Dose oubliée
Si un patient oublie une dose, la dose oubliée doit être prise le plus tôt possible à moins que la prochaine dose ne soit prévue dans les trois heures suivantes. S’il reste trois heures ou moins avant la prochaine dose, la dose oubliée ne doit pas être prise.
5 SURDOSAGE
TAVNEOS a été étudié chez des sujets sains à une dose quotidienne totale d’au plus 200 mg (à raison de 100 mg deux fois par jour) pendant 7 jours sans signes d’effets toxiques limitant la dose.
En cas de surdose, il est recommandé de surveiller le patient pour déceler tout signe ou symptôme d’effets indésirables et d’offrir un traitement symptomatique et des soins de soutien appropriés.
| Pour le traitement d’une surdose présumée, communiquer avec le centre antipoison de la région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 Forme posologique, concentration, composition et emballage
Les gélules à prise orale TAVNEOS sont constituées d’une coiffe orange clair et d’un corps jaune et portent l’inscription « CCX168 » imprimée à l’encre noire.
Offert en flacon de polyéthylène haute densité (HDPE) avec bouchon à l’épreuve des enfants et opercule scellé par induction. Flacons de 180 ou de 30 gélules.
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Orale | Gélule dosée à 10 mg d’avacopan renfermant un solide d’aspect cireux opaque, blanc ou légèrement coloré | Dioxyde de titane Gélatine Gomme laque Hydroxystéarate de macrogolglycérol Hydroxyde de potassium Macrogol 4000 Oxyde de fer jaune Oxyde de fer noir Oxyde de fer rouge Polysorbate 80 |
7 MISES EN GARDE ET PRÉCAUTIONS
Cardiovasculaire
Les patients atteints de GPA ou de PAM présentent un risque de troubles cardiaques tels que l'infarctus du myocarde, l'insuffisance cardiaque et la vascularite cardiaque.
Des événements indésirables graves (EIG) de nature cardiaque ont été recensés chez des patients traités par l’avacopan. Certains schémas thérapeutiques peuvent accroître le risque de troubles cardiaques (un schéma reposant sur une association avec le cyclophosphamide suivi d'azathioprine peut comporter un risque accru de troubles cardiaques comparativement à une association avec le rituximab).
Conduite de véhicules et utilisation de machines
TAVNEOS n'a aucun impact ou un impact négligeable sur la capacité de conduire et d’utiliser des véhicules motorisés ou de la machinerie.
Gastro-intestinal
TAVNEOS contient de l’hydroxystéarate de macrogolglycérol comme excipient, ce qui peut causer des symptômes gastro-intestinaux comme une dyspepsie, des vomissements, des nausées et de la diarrhée. Un cas de nausées graves a été observé durant un essai clinique.
Hépatique
Une atteinte hépatique grave a été observée chez des patients qui recevaient TAVNEOS. Les essais cliniques ont fait état d’une incidence accrue d’élévations des taux de transaminases et de manifestations hépatobiliaires, y compris des cas graves ou menaçant le pronostic vital, chez les patients traités par TAVNEOS. Des cas de syndrome de disparition des voies biliaires, conséquence d'une lésion hépatique induite par le médicament, ont été rapportés, y compris des cas mortels, après la mise en marché (voir 8 EFFETS INDÉSIRABLES).
Chez les patients qui affichent des taux d’ALT ou d’AST > 3 fois la LSN, il faut interrompre temporairement le traitement par TAVNEOS jusqu’à ce que la possibilité d’une atteinte hépatique d’origine médicamenteuse ait été écartée (voir 8 EFFETS INDÉSIRABLES), à moins d’être en présence d’une situation commandant l’arrêt définitif du traitement (voir 4.2 Dose recommandée et modification posologique).
L’emploi de TAVNEOS n’est pas recommandé chez les patients présentant une affection hépatique active, non traitée et/ou non maîtrisée (p. ex. hépatite B chronique active, hépatite C non traitée, hépatite auto-immune non maîtrisée) et d’une cirrhose. Il importe de soupeser les risques et les bienfaits de l’emploi de TAVNEOS avant de l’administrer à un patient atteint d’une affection hépatique. Une surveillance étroite des patients s’impose pour déceler l’apparition d’effets indésirables hépatiques (voir 4.1 Considérations posologiques, 7.1 Populations particulières).
Immunitaire
Angioedème
TAVNEOS peut causer un angioedème (voir 8 EFFETS INDÉSIRABLES). Lors des essais cliniques, deux cas d’angioedème ont été signalés, dont un cas grave ayant nécessité l’hospitalisation du patient. En présence d’angioedème, il faut cesser immédiatement le traitement par TAVNEOS, prodiguer les soins appropriés et surveiller l’apparition d’une atteinte des voies respiratoires. Le traitement par TAVNEOS ne doit pas être repris à moins qu’une autre cause ait été établie pour cette manifestation. Il faut enseigner aux patients à reconnaître les signes et les symptômes d’une réaction d’hypersensibilité et les aviser d’obtenir des soins médicaux sur-le-champ si ces derniers surviennent.
Immunisation
L’innocuité de l’immunisation au moyen de vaccins vivants après la prise d’avacopan n’a pas fait l’objet d’études. Les vaccins devraient idéalement être administrés avant la mise en route du traitement par l’avacopan.
Infection
Des infections graves, y compris des cas mortels, ont été recensées chez des patients traités par TAVNEOS. Les infections graves signalées le plus souvent dans le groupe sous TAVNEOS étaient la pneumonie (4,8 %) et l’infection des voies urinaires (1,8 %).
TAVNEOS ne doit pas être administré aux patients qui présentent une infection active et grave, y compris une infection localisée. Il faut soupeser les risques et les bienfaits avant d’entreprendre le traitement par TAVNEOS chez les patients :
- atteints d’une infection chronique ou récurrente;
- ayant été exposés à la tuberculose;
- présentant des antécédents d’infection grave ou opportuniste;
- ayant résidé ou voyagé dans des régions où sévit une endémie de tuberculose ou de mycose; ou
- atteints d’une affection sous-jacente susceptible de les prédisposer aux infections.
Pendant et après le traitement par TAVNEOS, les patients doivent faire l’objet d’une étroite surveillance visant à détecter tout signe ou symptôme d’infection. En présence d’une infection grave ou opportuniste, il faut interrompre la prise de TAVNEOS et administrer le traitement qui s’impose. Le traitement par TAVNEOS peut être repris une fois l’infection maîtrisée.
Traitement prophylactique contre la pneumonie à Pneumocystis jirovecii :
L’administration d’un traitement prophylactique contre la pneumonie à Pneumocystis jirovecii est recommandée durant le traitement par TAVNEOS chez les patients adultes atteints de GPA ou de PAM, conformément aux lignes directrices cliniques locales.
Surveillance et tests de laboratoire
Des tests de la fonction hépatique et un dépistage sérologique du virus de l’hépatite B (VHB) doivent être effectués avant d’amorcer le traitement (voir 4.1 Considérations posologiques et 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique). Il faut ensuite exercer une surveillance régulière des patients durant le traitement par l’avacopan afin de déceler toute élévation des taux d’enzymes hépatiques (voir 4.1 Considérations posologiques et 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique).
Santé reproductive : risques pour les hommes et les femmes
- Fertilité
Il n’existe pas de données concernant les effets de l’avacopan sur la fertilité chez l’être humain.
L’avacopan a fait l’objet d’études sur la fertilité/le développement embryonnaire précoce, le développement embryofœtal et le développement prénatal et postnatal chez des hamsters et des lapins, et n’a généralement montré aucun signe de toxicité pour la reproduction ni de tératogénicité à des doses allant jusqu’à 1000 mg/kg/jour chez les hamsters et jusqu’à 200 mg/kg/jour chez les lapins; les seules exceptions ont été une fréquence accrue de variations squelettiques à la dose de 1000 mg/kg/jour chez les hamsters et d’avortements à la dose de 200 mg/kg/jour chez les lapins (voir
16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
7.1 Populations particulières
7.1.1 Femmes enceintes
L’avacopan n’est pas recommandé chez les femmes enceintes ni chez les femmes en mesure de procréer n’utilisant pas de moyen de contraception. Il n’existe pas de données sur l’utilisation de l’avacopan chez les femmes enceintes.
Au cours d’études chez l’animal visant à évaluer les effets de l’avacopan (administré par voie orale pendant la période d’organogenèse, du 6e au 12e jour de la gestation) sur le développement embryofœtal chez des hamsters gravides, on a noté une incidence accrue de variations squelettiques (courte côte thoracolombaire surnuméraire) à la plus forte dose évaluée (500 mg/kg deux fois par jour, soit une exposition équivalant à 5 fois la dose maximale recommandée chez l’humain d’après l’aire sous la courbe (ASC) après administration d’une dose de 1000 mg/kg/jour). Dans une étude sur le développement prénatal et postnatal chez des hamsters gravides (où les doses ont été administrées par voie orale du 6e de la gestation au 20e jour de la lactation), l’avacopan n’a eu aucun effet sur la croissance et le développement de la progéniture à des expositions allant jusqu’à environ 5 fois la dose maximale recommandée chez l’humain (selon des doses pouvant aller jusqu’à 1000 mg/kg/jour administrées aux mères). Une étude sur le développement embryofœtal a été menée chez des lapines gravides au cours de laquelle le médicament était administré par voie orale pendant la période d’organogenèse, du 6e au 18e jour de la gestation. Cette étude a révélé une augmentation proportionnelle à la dose de l’incidence d’avortements et de mises bas prématurées à une exposition équivalant à 0,6 fois la dose maximale recommandée chez l’humain (selon l’ASC après l’administration de doses orales de 30 mg/kg/jour ou plus aux mères) (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
7.1.2 Allaitement
L’innocuité de l’avacopan utilisé pendant la grossesse ou l’allaitement n’a pas été évaluée chez l’être humain. Aucune donnée n’est disponible quant à l’utilisation de l’avacopan chez des femmes qui allaitent et on ignore si l’avacopan est excrété dans le lait maternel humain.
L’avacopan n’a pas été mesuré dans le lait d’animaux en lactation; toutefois, l’avacopan a été détecté dans le plasma des petits allaités dont les mères avaient reçu le médicament lors d’une étude sur le développement prénatal et postnatal menée chez des hamsters, le rapport entre le plasma maternel et le plasma fœtal s’étant établi à 0,37. La dose sans effet nocif observé (DSENO) pour la viabilité, la croissance et la reproduction chez les petits de la génération F1 a été de 1000 mg/kg/jour (500 mg/kg deux fois par jour) (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
Un risque pour les nouveau-nés/nourrissons ne peut être exclu. Il faut décider de cesser l’allaitement ou de cesser le traitement par TAVNEOS, en tenant compte des bienfaits de l’allaitement pour l’enfant et des bienfaits du traitement pour la femme souffrant de vascularite à ANCA.
7.1.3 Enfants
D’après les données soumises à Santé Canada et examinées par cette dernière, l’innocuité et l’efficacité de TAVNEOS chez les enfants n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Aucune modification posologique n’est requise chez les patients de 65 ans ou plus (voir 10 PHARMACOLOGIE CLINIQUE et 4 POSOLOGIE ET ADMINISTRATION).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité de TAVNEOS a été évaluée par deux (2) essais cliniques de phase II et un (1) essai clinique de phase III (ADVOCATE) menés chez un total de 239 patients atteints de vascularite à ANCA ayant reçu au moins une dose de TAVNEOS.
Les données sur les effets indésirables proviennent de l’essai de phase III (n = 330), un essai clinique prospectif, à répartition aléatoire, à double insu et à double placebo avec contrôle par traitement actif visant à évaluer TAVNEOS (30 mg, deux fois par jour, pendant 52 semaines) administré en plus d’un schéma de fond standard par le cyclophosphamide ou le rituximab chez des patients atteints d’une vascularite à ANCA nouvellement diagnostiquée ou active récidivante : 166 patients ont été assignés au groupe TAVNEOS et 164 patients au groupe prednisone.
Les effets indésirables les plus fréquents chez les patients atteints d’une vascularite à ANCA qui ont reçu TAVNEOS en plus du cyclophosphamide, de l’azathioprine, du mofétilmycophénolate du rituximab ont été des céphalées (20,5 %), des nausées (23,5 %) et des vomissements (15,1 %). À l’exception d’un cas de nausées, aucun de ces événements indésirables survenus en cours de traitement n’a été considéré comme étant grave. Les effets indésirables graves signalés plus souvent chez les patients traités par TAVNEOS que chez ceux traités par l’agent de comparaison ont été la pneumonie (4,8 % vs 3,7 %), l’infection des voies urinaires (1,8 % vs 1,2 %) et lafonction hépatique anormale (1,2 % vs 0,0 %).
Les effets indésirables sévères rapportés plus souvent chez les patients traités par TAVNEOS que chez ceux traités par l’agent de comparaison et chez ≥ 1 % des patients ont été la pneumonie (2,4 % vs 1,2 %) et lafonction hépatique anormale (1,2 % vs 0 %).
Au total, 4 patients (2,4 %) du groupe prednisone et 2 patients (1,2 %) du groupe TAVNEOS sont décédés sur une période de 52 semaines. Aucun décès n’est survenu durant les essais de phase II, lesquels se sont déroulés sur une plus courte durée.
Au cours de l’essai de phase III, 7 patients (4,2 %) du groupe TAVNEOS et 2 patients (1,2 %) du groupe prednisone ont mis fin à leur traitement en raison d’effets indésirables liés à la fonction hépatique, y compris des effets hépatobiliaires et des taux anormaux d’enzymes hépatiques. L’effet indésirable ayant le plus souvent mené à l’abandon du traitement chez les patients traités par TAVNEOS était la fonction hépatique anormale (1,8 %).
Pendant l’étude pivot de phase III, 2 patients (1,2 %) du groupe TAVNEOS ont présenté un angioedème en cours de traitement. L’un des patients a été hospitalisé pour cet événement. Le traitement par TAVNEOS a été interrompu, et l’angioedème ne s’est pas reproduit.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques sont utiles pour déterminer et estimer les taux de réactions indésirables liées aux médicaments lors d’une utilisation réelle.
Tableau 2 Effets indésirables signalés à une fréquence ≥ 5 % chez les patients traités par TAVNEOS pendant l’essai de phase III sur la vascularite à ANCA
Classification par système et organe Terme privilégié selon MedDRA | TAVNEOS (N = 166) n (%) | PREDNISONE (N = 164) n (%) |
|---|---|---|
| Troubles gastro-intestinaux | ||
| nausées | 39 (24 %) | 34 (21 %) |
| vomissements | 25 (15 %) | 21 (13 %) |
| diarrhée | 25 (15 %) | 24 (15 %) |
| douleur abdominale haute | 11 (7 %) | 10 (6 %) |
| Troubles généraux et réactions au point d’administration | ||
| fatigue | 17 (10 %) | 15 (9 %) |
| Infections et infestations | ||
| rhinopharyngite | 25 (15 %) | 30 (18 %) |
| infection des voies respiratoires supérieures | 24 (15 %) | 24 (15 %) |
| infection des voies urinaires | 12 (7 %) | 23 (14 %) |
| pneumonie | 11 (7 %) | 11 (7 %) |
| sinusite | 10 (6 %) | 12 (7 %) |
| Troubles du système nerveux | ||
| céphalées | 34 (21 %) | 23 (14 %) |
| Troubles de la peau et des tissus sous-cutanés | ||
| éruption cutanée | 19 (11 %) | 13 (8 %) |
| Troubles vasculaires | ||
| hypertension | 30 (18 %) | 29 (18 %) |
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Immunitaire : Hypersensibilité, y compris angioedème – Pendant l’étude pivot de phase III, 2 patients (1,2 %) du groupe TAVNEOS ont présenté un angioedème en cours de traitement. L’un des patients a été hospitalisé pour cet événement. Le traitement par TAVNEOS a été interrompu, et angioedème s’est résolu sans séquelles dans les deux cas. Le traitement par TAVNEOS a été repris chez 1 patient, et l’angioedème ne s’est pas reproduit.
Infections et infestations : bronchite, cellulite, gastroentérite, zona, grippe, infection des voies respiratoires inférieures, candidose buccale, herpès buccal, otite moyenne, rhinite.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Tableau 3 Paramètres hématologiques
Classification par système et organe Terme privilégié selon MedDRA | TAVNEOS (N = 166) n (%) | PREDNISONE (N = 164) n (%) | |||
|---|---|---|---|---|---|
| Troubles sanguins et lymphatiques | |||||
| neutropénie | 4 (2 %) | 4 (2 %) | |||
| Examens et analyses | |||||
| baisse du nombre de leucocytes* | 8 (5 %) | 2 (1 %) | |||
| * Y compris une leucopénie | |||||
Tableau 4 Paramètres biochimiques
Classification par système et organe Terme privilégié selon MedDRA | TAVNEOS (N = 166) n (%) | PREDNISONE (N = 164) n (%) | ||||||
|---|---|---|---|---|---|---|---|---|
| Troubles hépatobiliaires | ||||||||
| hausse des taux mesurés aux tests de la fonction hépatique* | 22 (13 %) | 19 (12 %) | ||||||
| hausse du taux d’ALT > 3 à 5 fois la LSN | 6 (4 %) | 4 (2 %) | ||||||
| hausse du taux d’AST > 3 à 5 fois la LSN | 3 (2 %) | 0 | ||||||
| hausse du taux de bilirubine > 1,5 à 3 fois la LSN | 2 (1 %) | 1 (1 %) | ||||||
| hausse du taux de bilirubine > 3 à 10 fois la LSN | 1 (1 %) | 0 | ||||||
| Examens et analyses | ||||||||
| hausse du taux sanguin de créatine phosphokinase | 6 (4 %) | 1 (1 %) | ||||||
| * Hausse du taux d’alanine aminotransférase, hausse du taux sanguin de bilirubine totale, fonction hépatique anormale, hausse du taux de gamma-glutamyl-transférase, hausse des taux d’enzymes hépatiques, hausse des taux de transaminases. | ||||||||
Hausse des taux mesurés aux tests de la fonction hépatique
Des taux d’ALT accrus (> 3 à 5 × LSN) ont été observés chez 3,6 % (6/166) des patients traités par TAVNEOS et chez 2,4 % (4/164) des patients traités par la prednisone pendant les 52 semaines de l’essai clinique de phase III, et des taux accrus d’AST (> 3 à 5 × LSN) ont été observés chez 1,8 % (3/166) des patients traités par TAVNEOS et 0 % (0/164) des patients traités par la prednisone (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique). Des taux accrus de bilirubine (> 1,5 à 3 × LSN) ont été observés chez 1,2 % (2/166) des patients traités par TAVNEOS et 0,6 % (1/164) des patients traités par la prednisone. Seulement 1 patient (0,6 %) du groupe TAVNEOS a eu un taux de bilirubine allant de > 3 à 10 × LSN, contre aucun dans le groupe prednisone.
Hausse du taux sanguin de créatine phosphokinase
Des hausses du taux sanguin de créatine phosphokinase (CPK) en cours de traitement ont été signalées chez 6 patients (3,6 %) du groupe TAVNEOS et 1 patient (0,6 %) du groupe prednisone pendant l’essai de phase III. Un patient du groupe TAVNEOS a mis fin au traitement en raison d’une hausse du taux de créatine phosphokinase. Aucune hausse du taux sanguin de CPK signalée dans l’un ou l’autre des groupes de traitement n’a été considérée comme un événement indésirable grave. Aucun cas de rhabdomyolyse n’a été observé.
8.5 Effets indésirables observés après la mise en marché
L'événement indésirable suivant a été rapporté lors de l'utilisation de TAVNEOS après sa mise sur le marché.
Troubles hépatobiliaires Inconnu : syndrome de disparition des voies biliaires
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
L’avacopan est un substrat de l’enzyme 3A4 du cytochrome P450 (CYP) 3A4 et son administration concomitante avec des inhibiteurs de la CYP3A4 ou des inducteurs de la CYP3A4 peut donc modifier l’exposition à l’avacopan (voir 4.1 Considérations posologiques).
9.3 Interactions médicament-comportement
La consommation d’alcool pourrait exacerber les hausses des taux d’ALT et d’AST et doit être réduite au minimum pendant un traitement par l’avacopan.
9.4 Interactions médicament-médicament
Les médicaments énumérés dans ce tableau sont basés sur des rapports de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction.
Tableau 5 Interactions médicament-médicament établies ou potentielles
| Nom courant | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Effet des inducteurs puissants de la CYP3A4 sur l’avacopan | |||
| rifampicine (600 mg, une fois par jour) | EC | ASC ↓ 93% Cmax ↓79% | Comme cette interaction pourrait entraîner une perte d’efficacité de l’avacopan, l’utilisation d’inducteurs puissants de l’enzyme CYP3A4 (p. ex. carbamazépine, enzalutamide, mitotane, phénobarbital, phénytoïne, rifampicine et millepertuis) avec l’avacopan est à éviter. Les patients qui auront vraisemblablement besoin de recevoir ces substances actives pendant une longue période ne doivent pas être traités par l’avacopan. Si une administration concomitante de courte durée Commentaire clinique |
| Nom courant | Source de preuve | Effet | |
| ne peut être évitée chez un patient utilisant déjà l’avacopan, il faut exercer une surveillance étroite pour déceler toute reprise d’activité de la maladie (voir 4.1 Considérations posologiques). | |||
| Effet des inducteurs modérés de la CYP3A4 sur l’avacopan | |||
| bosentan, éfavirenz, étravirine et modafinil | T | ASC ↓ Cmax ↓ | L’administration concomitante d’inducteurs modérés est à éviter. Si une administration concomitante ne peut être évitée chez un patient utilisant déjà TAVNEOS, il faut exercer une surveillance étroite pour déceler toute reprise d’activité de la maladie. |
| Effet des inhibiteurs puissants de la CYP3A4 sur l’avacopan | |||
| itraconazole (200 mg, une fois par jour) | EC | ASC ↑119% Cmax ↑87% | L’utilisation concomitante d’avacopan et d’inhibiteurs puissants de la CYP3A4 (p. ex. clarithromycine, itraconazole, kétoconazole, lopinavir/ritonavir, posaconazole, ritonavir et voriconazole) doit se faire avec prudence chez les patients qui sont traités par l’avacopan. La dose de TAVNEOS doit être réduite à 30 mg une fois par jour lorsque le médicament est pris en concomitance avec des inhibiteurs puissants de la CYP3A4 (voir 4.1 Considérations posologiques et 4.2 Dose recommandée et modification posologique). |
| Effet de l’avacopan sur les substrats de la CYP3A4 et la CYP2C9 | |||
midazolam Nom courant | EC | ASC ↑81% Cmax ↑55%, | Avacopan est un inhibiteur modéré du CYP3A4 et un |
| Source de preuve | Effet | Commentaire clinique | |
| inhibiteur faible du CYP2C9 in vivo. Il faut surveiller l’apparition d’effets indésirables et envisager de réduire la dose. | simvastatine (40 mg, une fois par jour) acide β-hydroxy-simvastatine | EC | ASC ↑253% Cmax ↑220% ASC ↑73% Cmax ↑64% |
| ciclosporine, dihydroergotamine, fentanyl, sirolimus et tacrolimus | T | ASC ↑ | |
| célécoxib | EC | ASC ↑15% Cmax ↑64%, | Inhibition modérée du CYP2C9 avec un risque d'interaction médicamenteuse négligeable avec les substrats du CYP2C9. |
Légende: EC = essai clinique; T = théorique.
Note : Les effets du bosentan, de l'éfavirenz, de l'étravirine, du modafinil, de la ciclosporine, de la dihydroergotamine, du fentanyl, du sirolimus et du tacrolimus sur l'exposition à l'avacopan sont des prévisions basées sur des expositions simulées à partir d'une analyse pharmacocinétique de la population.
L’avacopan est un substrat de l’isoenzyme CYP3A4. L’administration concomitante d’inducteurs ou d’inhibiteurs de cette enzyme pourrait modifier la pharmacocinétique de l’avacopan.
Les résultats d’études in vitro montrent que l’avacopan n’est pas un substrat des transporteurs suivants : BCRP (protéine de résistance du cancer du sein), P-gp (glycoprotéine P), ou de l’OATP1B1 (polypeptide de transport d’anions organiques 1B1) et OATP1B3 (polypeptide de transport d’anions organiques 1B3). Le principal métabolite de l’avacopan (M1) est un substrat de la P-gp, mais pas de la BCRP ni des transporteurs OAT1B1 et OATP1B3.
Effet de l’avacopan sur les substrats d’autres enzymes du CYP
In vitro, l’avacopan n’a pas été un inhibiteur ni un inducteur d’autres enzymes du CYP (CYP1A2, CYP2B6, CYP2C8, CP2C9, CYP2C19, CYP2D6). L’administration concomitante d’avacopan et de substrats d’autres enzymes du CYP est donc peu susceptible d’avoir un effet important sur la clairance et la concentration des substances actives métabolisées par les enzymes du CYP, et ne requiert aucune modification posologique des substrats d’enzymes du CYP.
Effets de l’avacopan sur les transporteurs
L’avacopan a eu un effet inhibiteur négligeable à faible sur les transporteurs suivants : P-gp, BCRP, OATP1B1, OATP1B3, OAT1 (transporteur 1 d’anions organiques), OAT3 (transporteur 3 d’anions organiques), OCT2 (transporteur 2 de cations organiques), MATE1 (transporteur 1 d’extrusion de multiples médicaments et toxines) et MATE2-K (transporteur 2K d’extrusion de multiples médicaments et toxines) in vitro. Par conséquent, des interactions médicament-médicament cliniquement pertinentes sont peu probables si l’avacopan est administré en concomitance avec des substances qui sont des substrats ou des inhibiteurs de ces transporteurs.
9.5 Interactions médicament-aliment
Le pamplemousse et le jus de pamplemousse peuvent augmenter la concentration d’avacopan; ils doivent donc être consommés avec prudence chez les patients traités par l’avacopan.
L’avacopan doit se prendre avec de la nourriture.
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plante médicinale n’ont pas été établies; cela dit, le millepertuis doit être évité pendant un traitement par TAVNEOS.
9.7 Interactions médicament-test de laboratoire
Les interactions avec les tests de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’avacopan, une petite molécule, est un antagoniste du récepteur C5a qui bloque sélectivement l’effet du C5a par l’entremise du récepteur (C5aR1 ou CD88), y compris le blocage de la chimioattraction et de l’activation des neutrophiles. Il inhibe de manière compétitive l’interaction entre le C5aR1 et l’anaphylatoxine C5a.
Le C5a et le C5aR1 jouent un rôle central dans la pathogenèse de la vascularite à ANCA. Le C5a est libéré lorsque des neutrophiles sont stimulés par des cytokines inflammatoires; il amorce et active d’autres neutrophiles. Le C5a est un puissant chimioattracteur de neutrophiles, dont il augmente l’adhésion et réduit la déformabilité. Le C5a active aussi les cellules de l’endothélium vasculaire, favorisant leur rétraction et leur perméabilité accrue. L’interaction entre les neutrophiles et le C5a générée par l’activation de la voie alterne du complément est déterminante dans l’inflammation vasculaire et l’atteinte d’organes associés à la vascularite à ANCA.
Le blocage spécifique et sélectif du C5aR1 par l’avacopan réduit les effets pro-inflammatoires du C5a, lesquels comprennent l’activation et la migration des neutrophiles, et diminue l’adhésion aux sites d’inflammation des petits vaisseaux sanguins de même que la rétraction et la perméabilité accrue des cellules de l’endothélium vasculaire.
L’avacopan n’inhibe pas la formation du complexe d’attaque membranaire (constitué des fragments de complément C5b, C6, C7, C8 et C9) ni du complexe terminal du complément, ce qui est important pour combattre les infections par des bactéries encapsulées telles que Neisseria meningitidis.
10.2 Pharmacodynamie
L’avacopan a réduit la gravité de la maladie lors d’une étude de 6 jours sur un modèle de glomérulonéphrite induite par des ANCA chez des souris transgéniques à C5aR humain. Chez les souris ayant reçu l’avacopan à des doses de 5 mg/kg deux fois par jour et de 37,5 mg/kg une fois par jour, la formation de croissants glomérulaires et la nécrose observables à l’examen histologique, qui sont les principales caractéristiques de la maladie, ont été beaucoup moins fréquentes que chez les souris traitées par l’excipient. Les indicateurs de dysfonction rénale, dont la protéinurie, la leucocyturie et l’hématurie, ont aussi été réduits de beaucoup chez les souris traitées par l’avacopan à 5 mg/kg deux fois par jour et à 37,5 mg/kg une fois par jour.
L’effet sur la migration des neutrophiles a été étudié chez des sujets sains recevant l’avacopan à des doses uniques de 30 mg ou de 100 mg une fois par jour; il a cependant été établi que l’inhibition ex vivo de la chimiotaxie n’était pas un paramètre fiable pour mesurer l’inhibition du C5aR par l’avacopan dans le cadre de cette étude.
L’effet de l’avacopan sur la surexpression du CD11b induite par le C5a a été étudié chez des sujets sains recevant l’avacopan à des doses uniques de 10 mg, de 30 mg et de 100 mg, une fois par jour, et à des doses de 30 mg, deux fois par jour. L’expression du CD11b a été utilisé comme critère de substitution pour l’inhibition du C5aR, du fait qu’il s’agit d’une cible en aval de la voie de signalisation C5a-C5aR. La surexpression du CD11b a été mesurée par tri de cellules activé par fluorescence (TCAF) 2 heures et 12 ou 24 heures après l’administration de la dose. Cette étude a fourni des données préliminaires montrant que chez les sujets traités au moyen d’une dose unique d’avacopan, mais pas chez les sujets sous placebo, la capacité des neutrophiles sanguins à surexprimer le CD11b en réponse à l’ajout exogène de C5a recombinant a été altérée. Dans le groupe sous avacopan à 30 mg deux fois par jour, le degré d’expression global du CD11b était plus élevé que dans les groupes ayant reçu la dose unique, et la tendance à inhiber le CD11b était moins marquée.
L’avacopan a fonctionnellement inhibé la chimiotaxie médiée par le C5a in vitro dans une lignée de cellules myéloïdes humaines avec une puissance (concentration inhibitrice médiane [CI50]) de 0,92 nM. De plus, l’avacopan a déplacé le 125I-C5a du C5aR humain à une CI50 de 0,45 nM. Dans une épreuve faite avec des neutrophiles humains fraîchement isolés, l’avacopan a inhibé la hausse des taux de calcium cytoplasmique médiée par le C5a à une CI50 de 0,2 nM.
Les effets de doses thérapeutiques (30 mg deux fois par jour) et suprathérapeutiques (100 mg deux fois par jour) d’avacopan sur l’intervalle QT corrigé en fonction de la fréquence cardiaque ont été évalués par une étude approfondie de l’intervalle QT chez des sujets sains. Aux doses étudiées, l’avacopan n’a pas eu d’effets cliniquement importants sur la repolarisation cardiaque (c.-à-d., intervalles QT/QTc) ni sur la conduction cardiaque (c.-à-d., intervalles PR et QRS). D’après l’analyse de l’intervalle QTc selon la concentration, un effet sur l’intervalle ΔΔQTcF dépassant 10 ms peut être exclu dans toute la plage observée de concentrations plasmatiques d’avacopan et du principal métabolite (M1), jusqu’à environ 1220 ng/mL et 335 ng/mL, respectivement. Les valeurs de Cmax (moyenne de 819,2 ng/mL et maximum de 1220 ng/mL) mesurées le jour 14 de cette étude après l’administration de 100 mg deux fois par jour pendant 7 jours sont plus de deux fois supérieures à la Cmax à l’état d’équilibre (349 ng/mL) prédite par modélisation de la pharmacocinétique de population chez des patients atteints de vascularite à ANCA recevant 30 mg deux fois par jour.
10.3 Pharmacocinétique
L’avacopan a une pharmacocinétique linéaire. Selon une analyse de pharmacocinétique de population, l’aire sous la courbe de la concentration plasmatique en fonction du temps (ASC0-12 h) et la concentration plasmatique maximale (Cmax) étaient respectivement estimées à 3466 ± 1921 ng*h/mL et à 349 ± 169 ng/mL chez les patients atteints de vascularite à ANCA qui recevaient l’avacopan à raison de 30 mg deux fois par jour. À cette dose, la concentration plasmatique de l’avacopan à l’état d’équilibre a été obtenue à la semaine 13 et l’accumulation a été multipliée par quatre, d’après les estimations tirées de l’analyse de pharmacocinétique de population.
Tableau 6 Résumé des paramètres pharmacocinétiques de l’avacopan et de son métabolite M1 chez des sujets sains (non à jeun)
Cmax ng/mL (CV en %) | Tmax* h | t½ h | ASC∞ ng*h/mL (CV en %) | CL† L/h | Vd† L | |||||||||||
| Avacopan | ||||||||||||||||
Dose unique d’avacopan 3 gélules de 10 mg (n = 16) | 128 (26,0) | 6,00 (2,00; 8,01) | 97,6 ± 40,1 | 1650 (29,1) | 18,9 ± 5,23 | 2580 ± 1100 | ||||||||||
| Métabolite M1 | ||||||||||||||||
Dose unique d’avacopan 3 gélules de 10 mg (n = 16) | 20,3 (22,9) | 6,00 (2,51; 12,0) | 55,6 (17,3) | 610 (28,1) | - | - | ||||||||||
* Tmax exprimé sous forme de médiane (minimum; maximum). † CL et Vd exprimés sous forme de moyenne ± écart-type. | ||||||||||||||||
Absorption
Après l’administration par voie orale, sans nourriture, de doses uniques allant de 1 mg à 100 mg une fois par jour chez des sujets sains, l’avacopan a été absorbé rapidement (Tmax de 1 à 2,5 heures) et les concentrations plasmatiques d’avacopan ont augmenté d’une manière approximativement proportionnelle à la dose pour la Cmax (1 à 100 mg) et l’ASC (30 à 100 mg). Des expositions à peu près proportionnelles à la dose ont aussi été observées après l’administration de doses multiples d’avacopan allant de 10 mg à 100 mg.
Au moins 93 % de la dose a été absorbée après l’administration par voie orale d’une solution contenant 100 mg d’avacopan.
L’administration d’avacopan avec un repas riche en lipides et en calories a augmenté l’ASC (ASC non à jeun/ASC à jeun = 1,72) et a retardé l’absorption (Tmax moyen prolongé d’environ 3 heures), mais la Cmax est demeurée inchangée.
Distribution
La distribution de l’avacopan dans les tissus est étendue, le volume apparent de distribution (Vz/F) moyen étant dans la plage de valeur approximative de 3000 à 11 000 L après l’administration d’une dose unique de 30 mg d’avacopan à des sujets sains.
L’avacopan et le métabolite CCX168-M1 mono-hydroxylé (M1) sont liés de façon réversible aux protéines du plasma humain à un taux > 99,9 % dans la plage de concentrations allant de 2,5 à 50 μM. L’avacopan se lie de façon réversible à l’albumine humaine et à la glycoprotéine acide de type alpha-1 (AAG) à un taux > 99,9 %, tandis que le M1 est lié de façon réversible à l’albumine humaine et à l’AAG à des taux de 99,9 % et d’environ 99 %, respectivement.
Métabolisme
La biotransformation de l’avacopan se fait par oxydation avec la médiation de la CYP3A4. Il y a un principal métabolite circulant, soit le CCX168-M1 mono-hydroxylé (M1), qui représente environ 12 % de l’exposition plasmatique totale. Ce métabolite constitue de 30 à 50 % de l’exposition au médicament mère et son action sur le C5aR est à peu près la même que celle de l’avacopan.
L’inhibition directe des enzymes du CYP par l’avacopan et le principal métabolite M1 a été négligeable, à l’exception d’un faible effet inhibiteur du M1 sur la CYP2C9 (CI50 = 4,7 μM). Dans les microsomes hépatiques humains, l’avacopan et le M1 n’ont eu aucune inhibition dépendant du temps contre CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19 et CYP2D6, mais ont eu un certain degré d’inhibition dépendant du temps contre CYP3A4.
Élimination
La principale voie d’élimination de l’avacopan est le métabolisme suivi de l’excrétion biliaire des métabolites dans les fèces. Après l’administration par voie orale d’avacopan radiomarqué, environ 77 % et 10 % de la dose ont été retrouvés dans les fèces et l’urine, respectivement, tandis que 7 % et < 0,1 % de la dose radioactive ont été retrouvés sous forme d’avacopan inchangé dans les fèces et l’urine, respectivement.
D’après l’analyse de pharmacocinétique de population, la clairance corporelle totale apparente (CL/F) de l’avacopan est de 16,3 ± 2,05 L/h (intervalle de confiance à 95 % : 13,1 à 21,1 L/h). La demi-vie efficace moyenne est de 38,8 ± 19,0 heures et la demi-vie d’élimination terminale médiane, de 545 ± 199 heures. Lorsque l’administration d’avacopan est arrêtée après l’atteinte de l’état d’équilibre, la concentration plasmatique résiduelle d’avacopan devrait diminuer approximativement à 20 %, à < 10 % et à < 5 % de la concentration maximale à l’état d’équilibre environ 4 semaines, 7 semaines et 10 semaines, respectivement, après la prise de la dernière dose.
Populations et conditions pathologiques particulières
Enfants : L’innocuité et l’efficacité de TAVNEOS n’ont pas été établies chez les enfants.
Personnes âgées : L’analyse pharmacocinétique de population n’a révélé aucun effet important de l’âge (chez les adultes) sur l’exposition plasmatique à l’avacopan; toutefois, peu de données (pharmacocinétiques) ont été recueillies chez des patients de plus de 75 ans au cours des essais cliniques. Aucune modification posologique n’est requise pour les patients âgés.
Insuffisance hépatique : Les propriétés pharmacocinétiques de l’avacopan ont été examinées chez 16 patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh). Comparativement aux valeurs mesurées chez des témoins normaux, aucune différence importante sur le plan pharmacologique n’a été observée pour ce qui est de l’exposition à l’avacopan ou à son principal métabolite M1 (les rapports des moyennes géométriques pour la Cmax et l’ASCfin ont été compris entre 0,8 et 1,25). Chez les patients atteints d’insuffisance hépatique légère ou modérée, comparativement à ceux dont la fonction hépatique était normale, l’ASC de l’avacopan a augmenté de 12 et de 12 %, respectivement, et la Cmax a diminué de 13 et de 17 %, respectivement. L’ASC du métabolite M1 a augmenté pour sa part de 11 et de 18 %, respectivement, et la Cmax a diminué de 5 et de 16 %, respectivement. L’avacopan n’a pas été étudié chez des patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh).
Insuffisance rénale : L’essai de phase III comprenait des patients atteints de vascularite à ANCA qui présentaient divers degrés d’insuffisance rénale (grave : débit de filtration glomérulaire estimé [DFGe] < 30 mL/min/1,73 m2; modérée : DFGe de 30 à 60 mL/min/1,73 m2; légère ou aucune [fonction rénale normale] : DFGe > 60 mL/min/1,73 m2). L’analyse pharmacocinétique de population de ces patients a montré que la fonction rénale (DFGe) est une covariable de la pharmacocinétique de l’avacopan. L’insuffisance rénale modérée et grave a entraîné une réduction de la clairance de l’avacopan de l’ordre de 15 à 34 % et de 34 à 49 %, respectivement. La majorité des patients (> 85 %) atteints de vascularite à ANCA inscrits à l’essai de phase III avaient une insuffisance rénale légère à grave. Les expositions plasmatiques moyennes à l’état d’équilibre (ASC, Cmax ou Cmin) à l’avacopan ou au métabolite M1 ont été similaires (< 20 %) chez ces patients atteints d’insuffisance rénale, d’après l’analyse pharmacocinétique de population. Un petit pourcentage de patients de l’essai de phase III avaient une fonction rénale normale et leurs expositions à l’avacopan ont été légèrement inférieures, mais encore dans une marge de 25 % par rapport aux valeurs moyennes mesurées chez les patients ayant une insuffisance rénale. L’avacopan n’a pas été étudié chez des patients atteints de vascularite à ANCA sous dialyse.
11 ENTREPOSAGE, STABILITÉ ET MISE AU REBUT
Conserver à la température ambiante (15 à 30 °C) et dans l’emballage d’origine. Tout produit pharmaceutique non utilisé ou tout déchet doit être éliminé conformément aux exigences locales.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : avacopan
Nom chimique : (2R,3S)-2-[4-(cyclopentylamino)phényl]-1-(2-fluoro-6-méthylbenzoyl)- N-[4-méthyl-3-(trifluorométhyl)phényl]-3-pipéridinecarboxamide
Formule moléculaire et masse moléculaire : C33H35F4N3O2 582 Da
Formule structurelle :
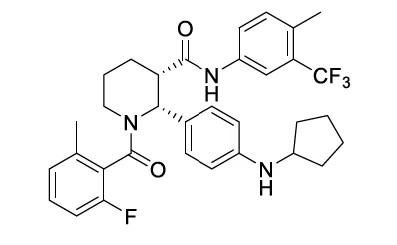
Propriétés physicochimiques : L’avacopan est un solide de couleur blanche à jaune pâle. Il est pratiquement insoluble en milieu aqueux (< 0,011 mg/mL) et aucune relation entre le pH et la solubilité n’a été observée.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
TAVNEOS (gélules d’avacopan) est indiqué pour :
- le traitement d’appoint des adultes atteints de vascularites à autoanticorps anticytoplasme des neutrophiles (ANCA) (granulomatose avec polyangéite [GPA] et polyangéite microscopique [PAM]) active et grave en association avec un traitement de fond standard comportant la prise de glucocorticoïdes. L’usage de TAVNEOS n’élimine pas le recours aux glucocorticoïdes.
La conception de l’essai est résumée dans le Tableau 7 ci-dessous.
Tableau 7 Résumé des caractéristiques démographiques des patients dans l’essai clinique de phase III (ADVOCATE) sur la vascularite à ANCA
| No d’essai | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de patients (n) | Âge moyen (tranche) | Sexe |
CL010_168 (ADVOCATE) | Essai de phase III à répartition aléatoire, à double insu et à double placebo avec contrôle par traitement actif | 3 gélules de 10 mg par voie orale, deux fois par jour, 52 semaines + suivi de 8 semaines | Avacopan (166) Prednisone (165) | 64 ans (13 à 88 ans) | 187 hommes (56,5 %) 144 femmes (43,5 %) |
L’essai clinique pivot de phase III (ADVOCATE), à répartition aléatoire, à double insu et à double placebo avec contrôle par traitement actif, visait à comparer l’efficacité, l’innocuité et la tolérabilité de l’avacopan administré en plus d’un schéma de fond standard par le cyclophosphamide ou le rituximab chez des patients atteints d’une vascularite à ANCA nouvellement diagnostiquée ou active récidivante. L’essai comportait une période de traitement de 52 semaines et une période de suivi de 8 semaines.
Les objectifs principaux de l’essai étaient d’évaluer l’efficacité de l’avacopan pour l’obtention des résultats suivants :
- Rémission à la semaine 26, définie comme un score BVAS (Birmingham Vasculitis Activity Score [évaluation de l’activité de la vascularite]) de 0 et une non-utilisation de glucocorticoïdes pour la vascularite à anticorps anticytoplasme des neutrophiles (ANCA) dans les 4 semaines précédant la semaine 26;
- Rémission soutenue à la semaine 52, définie comme une rémission à la semaine 26 et à la semaine 52, sans récidive jusqu’à la semaine 52, et une non-utilisation de glucocorticoïdes pour la vascularite à ANCA dans les 4 semaines précédant la semaine 52.
Ont été admis à l’étude des patients atteints de GPA ou de PAM et des patients atteints d’une vascularite rénale ou non rénale.
Au total, 331 patients ont été répartis au hasard, dans un rapport de 1:1, en deux groupes de traitement :
- Groupe TAVNEOS (N = 166) : les patients ont reçu TAVNEOS à 30 mg deux fois par jour pendant 52 semaines plus un placebo apparié de prednisone éliminé graduellement sur 20 semaines;
- Groupe prednisone (N = 164) : les patients ont reçu un placebo apparié de TAVNEOS deux fois par jour pendant 52 semaines plus la prednisone (à une dose réduite de 60 mg/jour à 0 sur 20 semaines).
L’ensemble des patients des deux groupes ont reçu un traitement immunosuppresseur standard reposant sur l’un ou l’autre des schémas suivants :
- Cyclophosphamide par voie intraveineuse pendant 13 semaines (15 mg/kg jusqu’à 1,2 g toutes les 2 à 3 semaines); à partir de la semaine 15, azathioprine par voie orale à raison d’une dose de 1 mg/kg par jour, augmentée progressivement jusqu’à 2 mg/kg par jour (la prise de mofétilmycophénolate à raison de 2 g par jour était autorisée en remplacement de l’azathioprine); ou • Cyclophosphamide par voie orale pendant 14 semaines (2 mg/kg par jour), suivi d’azathioprine par voie orale, ou de mofétilmycophénolate, à partir de la semaine 15 (selon le même schéma posologique que celui du cyclophosphamide par voie intraveineuse); ou
- Rituximab par voie intraveineuse à raison de doses de 375 mg/m² une fois par semaine pendant 4 semaines.
Au moment de la répartition aléatoire, les patients ont été stratifiés en fonction de 3 facteurs :
- Administration de rituximab par voie intraveineuse, de cyclophosphamide par voie intraveineuse ou de cyclophosphamide par voie orale;
- Présence d’ANCA dirigés contre la protéinase 3 (PR3) ou la myéloperoxydase (MPO);
- Vascularite à ANCA nouvellement diagnostiquée ou récidivante.
Tableau 8 Caractéristiques initiales sélectionnées des sujets de l’essai pivot de phase III ADVOCATE (population en intention de traiter)
| Caractéristique démographique | TAVNEOS (N = 166) | Prednisone éliminée graduellement (N = 164) | ||||
|---|---|---|---|---|---|---|
| Statut de la vascularite à ANCA, n (%) | ||||||
| Nouvellement diagnostiquée | 115 (69,3 %) | 114 (69,5 %) | ||||
| Récidivante | 51 (30,7 %) | 50 (30,5 %) | ||||
| Sexe, n (%) | ||||||
| Hommes | 98 (59,0 %) | 88 (53,7 %) | ||||
| Femmes | 68 (41,0 %) | 76 (46,3 %) | ||||
| Traitement de fond, n (%) | ||||||
| Rituximab | 107 (64,5 %) | 107 (65,2 %) | ||||
| Cyclophosphamide par voie IV ou orale | 59 (35,5 %) | 57 (34,8 %) | ||||
| Résultat positif à la recherche d’ANCA, n (%) | ||||||
| PR3 | 72 (43,4 %) | 70 (42,7 %) | ||||
| MPO | 94 (56,6 %) | 94 (57,3 %) | ||||
| Type de vascularite à ANCA, n (%) | ||||||
| Granulomatose avec polyangéite (GPA) | 91 (54,8 %) | 90 (54,9 %) | ||||
| Polyangéite microscopique (PAM) | 75 (45,2 %) | 74 (45,1 %) | ||||
| Score BVAS | ||||||
| Moyenne ± écart-type | 16,3 ± 5,87 | 16,2 ± 5,69 | ||||
| DFGe (équation MDRD) | ||||||
| Moyenne ± ETM | 44,6 ± 2,42 | 45,6 ± 2,36 | ||||
| Glucocorticoïdes | ||||||
| patients ayant auparavant utilisé des glucocorticoïdes | 125 (75,3 %) | 135 (82,3 %) | ||||
Abréviations : ANCA = anticorps anticytoplasme des neutrophiles; BVAS = Birmingham Vasculitis Activity Score; ETM = erreur type de la moyenne; IV = intraveineuse; MDRD = Modified Diet in Renal Disease; MPO = myéloperoxydase; PR3 = protéinase-3.
Rémission de la maladie et rémission soutenue
Le Tableau 9 montre que l’essai a atteint ses deux principaux paramètres d’évaluation, soit une rémission à la semaine 26 et une rémission soutenue à la semaine 52. L’avacopan n’a pas été inférieur à la prednisone quant à la proportion de patients ayant obtenu une rémission de la maladie à la semaine 26, et a été supérieur quant à la proportion de sujets ayant obtenu une rémission soutenue à la semaine 52.
Tableau 9 Résultats de l’essai de phase III (ADVOCATE) portant sur la vascularite à ANCA (population en intention de traiter)
| Paramètres d’évaluation principaux | n/N (%) | Valeur p | |
| Avacopan | Prednisone abandonnée graduellement | ||
| Rémission à la semaine 26 | 120/166 (72,3 %) | 115/164 (70,1 %) | < 0,0001 (non-infériorité) 0,2387 (supériorité) |
| Rémission soutenue à la semaine 52 | 109/166 (65,7 %) | 90/164 (54,9 %) | < 0,0001 (non-infériorité) 0,0066 (supériorité) |
Abréviations : N = nombre de patients dans la population d’analyse pour le groupe de traitement; n = nombre de patients ayant obtenu une rémission de la maladie
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
L’avacopan et son métabolite M1 se sont avérés des antagonistes puissants du C5aR chez l'humain, le hamster et le singe, modérément puissants chez le lapin, mais peu ou non actifs chez le rat et la souris. Par conséquent, le rat et la souris (à l'exception des souris transgéniques à C5aR humain, voir 10.2 Pharmacodynamie) ne sont pas considérés comme des espèces pertinentes sur le plan pharmacologique.
Toxicité de doses uniques
Une étude de la toxicité d’une dose unique administrée par voie orale (gavage) a été menée chez des rats Sprague-Dawley (jeunes adultes) mâles et femelles à des doses allant jusqu’à 100 mg/kg. Il n’y a pas eu d’observations cliniques ni d’effets sur le poids corporel ou la consommation de nourriture attribuables au traitement par l’avacopan. L’avacopan n’a été lié à aucune variation statistiquement significative des paramètres hématologiques, biochimiques et urinaires. L’avacopan n’a pas non plus été associé à des lésions macroscopiques ou à des anomalies hépatiques microscopiques. Aucune variation du poids des organes attribuée au traitement par l’avacopan n’a été notée. À la lumière de ces résultats, la dose sans effet nocif observé (DSENO) a été établie à ≥ 100 mg/kg.
Toxicité de doses répétées
Dans des études de 13 semaines et de 26 semaines sur la toxicité de doses répétées chez les rats, l’avacopan a été bien toléré à des doses allant jusqu’à 100 mg/kg/jour et 200 mg/kg/jour, respectivement. Aucune mort liée à l’avacopan n’est survenue durant ces deux études. La seule observation clinique liée à l’avacopan a été une salivation peu fréquente (jugée non défavorable et notée uniquement dans l’étude de 13 semaines) dans les groupes ayant reçu les doses moyenne et forte. Il n’y a pas eu de variation liée à l’avacopan pour le poids corporel, la consommation de nourriture, les examens des yeux, les observations macroscopiques, le poids des organes ou l’histopathologie. En pathologie clinique, les variations se sont limitées à des fluctuations mineures des valeurs biochimiques du sérum dans l’étude de 26 semaines aux doses > 100 mg/kg/jour qui ont été faibles, réversibles et jugées non défavorables. La DSENO pour l’avacopan dans les études de 13 semaines et de 26 semaines a été établie à 100 mg/kg/jour et à 200 mg/kg/jour (les plus fortes doses évaluées), respectivement.
Dans des études de 20 semaines et de 44 semaines sur la toxicité de doses répétées chez les macaques de Buffon, l’avacopan a été bien toléré à des doses allant jusqu’à 30 mg/kg/jour et 30/45 mg/kg/jour, respectivement. À la suite d’une modification de la posologie dans l’étude de 44 semaines, les animaux ont reçu 0 (excipient [groupe témoin]); 5; 15 ou 30 mg/kg/jour d’avacopan des semaines 1 à 25, puis 0; 7,25; 22,5 ou 45 mg/kg/jour d’avacopan des semaines 26 à 44. La dose uniquotidienne était administrée au moyen d’une sonde nasogastrique (semaines 1 à 5) et par gavage oral par la suite. Aucune mort n’est survenue durant ces études. Il n’y a pas eu de variation liée à l’avacopan pour les observations cliniques, le poids corporel, les examens des yeux, les examens électrocardiographiques, les évaluations neurologiques, la tension artérielle et les examens de l’appareil respiratoire, les paramètres d’immunotoxicologie, les observations macroscopiques en pathologie clinique, le poids des organes ou l’histopathologie. La DSENO dans les études de 20 et de 44 semaines a été établie à 30 mg/kg/jour et à 30/45 mg/kg/jour, respectivement.
Cancérogénicité
Le potentiel carcinogène de l’avacopan a été évalué au cours d’une étude de 2 ans chez des rats et des hamsters.
L’avacopan n’a pas été carcinogène chez les rates, peu importe la dose administrée jusqu’à concurrence de 100 mg/kg/jour (la plus forte dose évaluée). Chez les rats mâles, une incidence accrue d’adénomes des cellules C a été notée chez 13 animaux sur 57 (23 %) à la dose de 100 mg/kg/jour; cette hausse n’a pas été statistiquement significative et l’incidence a été dans la plage des valeurs témoins historiques. Une augmentation de l'hyperplasie focale non néoplasique des cellules C de la thyroïde des rats mâles a été observée, l'incidence la plus élevée (11/57 animaux ou 19,3 %) ayant été enregistrée à la dose de 100 mg/kg/jour, ce qui se situait dans la plage des valeurs historiques.
L’avacopan n’a pas été carcinogène chez le hamster, l’espèce pertinente sur le plan pharmacologique.
Génotoxicité
Le potentiel génotoxique de l’avacopan a été évalué dans une série d’épreuves in vitro et in vivo. Avec toutes les souches utilisées au test bactérien de mutation inverse (test d’Ames), l’avacopan n’a pas augmenté le nombre moyen de mutants inverses par plaque, tant en présence qu’en l’absence d’activation des microsomes (fraction S9) à partir d’une préparation de foie de rat traité par Aroclor™. L’avacopan n’a pas induit de mutations directes au locus de la thymidine kinase dans les cellules L5178Y de lymphome murin, dans les conditions d’activation et de non-activation métabolique utilisées pour cette épreuve. De même, l’avacopan a donné un résultat négatif au test du micronoyau sur cellules de moelle osseuse du rat, après l’administration par voie orale de deux doses quotidiennes consécutives jusqu’à la limite de 2000 mg/kg/jour. D’après les données sur le métabolisme in vitro et in vivo, les études de génotoxicité ont caractérisé non seulement les effets de l’avacopan, mais aussi ceux du métabolite M1.
Toxicologie pour la reproduction et le développement
Au cours d’une étude sur la fertilité et le développement embryonnaire précoce menée chez des hamsters (segment I), l’avacopan administré par voie orale à des doses allant jusqu’à 1000 mg/kg/jour (500 mg/kg deux fois par jour) n’a produit aucun effet sur la fertilité des mâles ou des femelles.
Dans une étude sur le développement embryofœtal chez les hamsters (segment II), des doses allant jusqu’à 1000 mg/kg/jour (500 mg/kg deux fois par jour) d’avacopan ont été administrées par voie orale du 6e au 12e jour de gestation. Une incidence accrue de variations squelettiques (courte côte thoracolombaire surnuméraire) a été observée à la dose de 1000 mg/kg/jour (500 mg/kg deux fois par jour. Aucune autre malformation externe et aucune anomalie des tissus mous et du squelette chez les fœtus n’ont été associées à des doses d’avacopan d’au plus 100 mg/kg une fois par jour ou 500 mg/kg deux fois par jour chez les hamsters.
Dans une étude sur le développement embryofœtal chez les lapins (segment II), des doses allant jusqu’à 200 mg/kg/jour d’avacopan ont été administrées par voie orale du 6e au 18e jour de gestation (période de l’organogenèse). Aucune altération externe, des tissus mous ou du squelette (malformation ou variation) liée à l’avacopan n’a été observée chez les fœtus à des doses allant jusqu’à 200 mg/kg/jour. Cette étude a révélé une augmentation proportionnelle à la dose de l’incidence d’avortements spontanés et de mises bas prématurées attribuable à une toxicité maternelle. La DSENO maternelle et la DSENO sur le développement ont respectivement été établies à 30 et à 200 mg/kg/jour.
Dans une étude sur le développement prénatal et postnatal (segment III) chez les hamsters, où des doses allant jusqu’à 100 mg/kg une fois par jour ou 500 mg/kg deux fois par jour ont été administrées à partir du 6e jour de gestation, pendant la lactation et jusqu’au sevrage des petits, l’avacopan n’a pas entraîné d’effets indésirables chez les mères de la génération F0 ni chez les petits de la génération F1, y compris sur des mesures du développement, du comportement, de l’immunité ou de la reproduction. La DSENO pour la reproduction chez les mères, et pour la viabilité, la croissance et la reproduction chez les hamsters de la génération F1, a été de 1000 mg/kg/jour (500 mg/kg deux fois par jour). L’exposition générale à l’avacopan et au métabolite M1 (Cmax heures et ASC0-8 h) a augmenté avec la dose d’avacopan dans la plage de 10 à 100 mg/kg/jour, mais n’a pas augmenté à la dose de 1000 mg/kg/jour. L’analyse des taux d’avacopan dans le plasma des mères et dans le plasma des petits allaités le 15e jour de lactation a révélé la présence d’avacopan. Ainsi, l’avacopan est probablement excrété dans le lait des femelles hamsters en lactation.
Toxicologie particulière
Phototoxicité
L’avacopan absorbe la lumière aux longueurs d’onde comprises entre 290 nm et 370 nm, le coefficient d’extinction molaire maximal étant de 2989 L mol−1 cm−1 à 290 nm. Une étude in vitro sur des fibroblastes 3T3 de souris Balb/c a indiqué que l’avacopan n’était pas phototoxique lorsqu’il a été évalué jusqu’à la limite de solubilité (10 μM) dans un milieu de culture.
Immunotoxicité
Aucun signe d’inhibition des réponses humorales dépendant des lymphocytes T liée à l’inhibition du C5aR par l’avacopan n’a été noté dans une étude de 4 semaines sur la réponse anticorps dépendant des lymphocytes T (TDAR) chez les rats lorsque l’avacopan a été administré par voie orale à des doses allant jusqu’à 100 mg/kg/jour. Aucun effet sur les paramètres immunophénotypiques ou la TDAR n’a été observé dans une étude de 44 semaines sur la toxicité de doses répétées chez les macaques de Buffon.