


Monographie de produit - Epysqli
1 Indications
EPYSQLI (éculizumab pour injection) est indiqué pour les affections suivantes :
Hémoglobinurie paroxystique nocturne (HPN)
Permet de traiter les patients atteints d’hémoglobinurie paroxystique nocturne (HPN) afin de réduire l’hémolyse. L’éculizumab a fait l’objet d’essais cliniques chez des patients ayant déjà reçu au moins une transfusion au cours des deux dernières années (consulter la section 14 Études cliniques).
Syndrome hémolytique et urémique atypique (SHU atypique)
Permet de traiter les patients atteints du syndrome hémolytique et urémique atypique (SHU atypique) pour réduire la microangiopathie thrombotique induite par le complément.
N’est pas indiqué pour le traitement des patients atteints du syndrome hémolytique et urémique suite à une infection causée par des bactéries E. coli productrices de shigatoxines (SHU-STEC).
Myasthénie grave généralisée (MGG)
Indiqué chez les adultes atteints de myasthénie grave généralisée (MGG).
L’éculizumab a été étudié dans des essais cliniques conduits chez des patients séropositifs pour des anticorps dirigés contre les récepteurs de l’acétylcholine (RACh) et réfractaires au traitement, ce qui a été défini soit par l’échec d’au moins deux traitements immunosuppresseurs en association ou en monothérapie, soit par l’échec d’au moins un traitement immunosuppresseur avec un besoin régulier de plasmaphérèse, un échange plasmatique (EP) ou l’administration d’immunoglobulines intraveineuses (IgIV) pour maîtriser les symptômes. Les patients ont continué de recevoir le traitement standard tout au long des essais cliniques pivots.
Maladie du spectre de la neuromyélite optique (NMOSD)
Permet de traiter la maladie du spectre de la neuromyélite optique (NMOSD) chez les adultes présentant des anticorps anti-aquaporine 4 (AQP4).
N’est pas destiné au traitement de courte durée des rechutes de la NMOSD.
1.1 Pédiatrie
Pédiatrie (< 18 ans) :
HPN
D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de l’éculizumab ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique (consulter la section 14 Études cliniques).
SHU atypique
D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de l’éculizumab chez 28 enfants atteints de SHU atypique ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique (consulter la section 14 Études cliniques).
MGG
L’innocuité et l’efficacité de l’éculizumab pour le traitement de la MGG chez les enfants de moins de 18 ans n’ont pas été établies.
NMOSD
L’innocuité et l’efficacité de l’éculizumab pour le traitement de la NMOSD chez les enfants âgés de moins de 18 ans n’ont pas été établies.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Epysqli peut être administré à des patients âgés de 65 ans et plus. Cinquante-deux patients âgés de 65 ans ou plus (15 atteints d’HPN, 4 atteints de SHU atypique, 26 atteints de MGG et 7 atteints de NMOSD) ont été traités par éculizumab dans le cadre d’études cliniques. Bien qu’aucune différence apparente associée à l’âge n’ait été observée dans le cadre de ces études, le nombre de patients âgés de 65 ans ou plus est insuffisant pour déterminer si la réponse de ceux-ci est semblable à celle des patients plus jeunes.
2 Contre-indications
Epysqli (éculizumab pour injection) est contre-indiqué chez les patients hypersensibles à ce médicament, aux protéines murines ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
Ne pas entreprendre le traitement par Epysqli pour les patients :
- présentant une infection par la bactérie Neisseria meningitidis non résolue;
- qui ne sont actuellement pas vaccinés contre Neisseria meningitidis (à moins qu’une antibiothérapie prophylactique appropriée soit administrée durant jusqu’à 2 semaines après la vaccination).
Consulter la section 7 Mises en garde et précautions, Infections à méningocoques graves.
3 Encadré sur les mises en garde et précautions importantes
Infections à méningocoques graves :
En raison du mode d’action de l’éculizumab, son utilisation augmente la sensibilité du patient à une infection à méningocoques (Neisseria meningitidis). Une maladie méningococcique provenant de tout sérogroupe est susceptible de survenir. Pour réduire le risque d’infection, tous les patients doivent être vaccinés contre les infections méningococciques avant ou au moment d’amorcer l’administration d’Epysqli. Les patients qui commencent un traitement par Epysqli moins de 2 semaines après avoir reçu un vaccin antiméningococcique doivent recevoir une antibiothérapie prophylactique appropriée durant les 2 semaines suivant la vaccination. Il est recommandé de recevoir les vaccins contre les sérogroupes A, C, Y, W135 et B, si possible, afin de prévenir les sérogroupes méningococciques pathogènes les plus courants. Les patients doivent être vaccinés ou revaccinés conformément aux lignes directrices nationales actuelles relatives à l’utilisation des vaccins. La vaccination ne suffit pas nécessairement à prévenir une infection à méningocoques. Il y a lieu de considérer les lignes directrices officielles sur l’administration judicieuse d’agents antibactériens.
La vaccination, surtout s’il s’agit d’un vaccin contre les infections méningococciques du sérogroupe B, risque d’activer davantage le complément. De ce fait, en présence de maladies médiées par le complément, notamment l’HPN, le SHU atypique, la MGG et la NMOSD, les signes et les symptômes de la maladie sous-jacente, comme l’hémolyse (dans le cas de l’HPN), les complications de la MAT (dans le cas du SHU atypique), l’exacerbation de la myasthénie (dans le cas de la MGG) ou la rechute (dans le cas de la NMOSD), risquent d’augmenter. Par conséquent, une surveillance étroite des symptômes de la maladie s’impose après la vaccination recommandée. Chez les patients qui reçoivent une dose stable d’Epysqli pour un traitement d’entretien et qui ont besoin d’une vaccination supplémentaire, il y a lieu de considérer attentivement l’ordre dans lequel sera administrée la vaccination (ou l’injection de rappel, si une vaccination contre les infections méningococciques a déjà été effectuée) par rapport à l’administration d’Epysqli. Il est recommandé de procéder à la vaccination uniquement si la maladie sous-
Mises en garde et précautions importantes
Infections à méningocoques
Des cas graves ou mortels d’infections à méningocoques ont été signalés chez des patients traités par éculizumab. Les infections à méningocoques peuvent rapidement mettre la vie en danger ou être mortelles si elles ne sont pas reconnues et traitées rapidement.
- Se conformer aux recommandations les plus récentes du Comité consultatif national de l’immunisation (CCNI) en matière de vaccination antiméningococcique chez les patients atteints d’un déficit du complément.
- Tous les patients doivent avoir reçu des vaccins antiméningococciques avant ou au moment d’amorcer l’administration d’Epysqli, à moins que les risques associés au report du traitement par Epysqli l’emportent sur les risques de contracter une infection à méningocoques; il faut revacciner conformément aux lignes directrices médicales actuelles relatives à l’utilisation des vaccins.
- Tous les patients doivent faire l’objet d’une surveillance pour déceler les signes précoces d’infections à méningocoques, faire immédiatement l’objet d’un examen si l’on soupçonne la présence d’une infection et recevoir un traitement par antibiotiques, au besoin.
La vaccination pourrait ne pas prévenir toutes les infections méningococciques.
jacente médiée par le complément est maîtrisée par Epysqli sur le plan clinique et si les concentrations systémiques d’éculizumab sont considérées comme étant relativement fortes (c.-à-d. dans la semaine suivant la perfusion d’Epysqli).
Des cas d’infections méningococciques graves ou mortelles ont été rapportés chez des patients traités par éculizumab. Tous les patients doivent faire l’objet d’une surveillance pour déceler les signes et symptômes précoces des infections méningococciques, être examinés sans délai si l’on soupçonne la présence d’une infection et être traités par des antibiotiques, si nécessaire. Les patients doivent être informés de ces signes et symptômes, ainsi que des mesures à prendre afin de recevoir immédiatement des soins médicaux (consulter la section 8 Effets indésirables). Suspendre l’administration d’Epysqli durant le traitement d’une infection méningococcique grave.
Autres infections systémiques :
En raison de son mode d’action, Epysqli doit être administré avec prudence aux patients présentant des infections évolutives systémiques. L’éculizumab bloque l’activation du complément terminal; par conséquent, les patients deviennent plus sensibles aux infections, en particulier celles causées par la bactérie Neisseria et les bactéries encapsulées. Des infections graves par des espèces de Neisseria (autres que Neisseria meningitidis), ont été rapportées, y compris des gonococcies disséminées. Conseiller les patients sur la prévention de la gonorrhée et recommander des tests réguliers dans les situations à risque. Par ailleurs, des patients immunodéprimés et neutropéniques ont contracté des infections à Aspergillus. Les patients doivent recevoir le feuillet de renseignements pour les patients afin de les sensibiliser aux infections potentiellement graves, avec leurs signes et symptômes.
Les enfants traités par Epysqli pourraient être à risque accru de contracter des infections graves dues aux bactéries Streptococcus pneumoniæ et Haemophilus influenzæ de type b (Hib). Administrer des vaccins qui préviennent les infections à Streptococcus pneumoniæ et Haemophilus influenzæ de type b (Hib) conformément aux lignes directrices nationales. Chez les patients qui reçoivent une dose stable d’éculizumab pour un traitement d’entretien et qui ont besoin d’une vaccination supplémentaire, il y a lieu de considérer attentivement l’ordre dans lequel la vaccination sera administrée par rapport à l’administration d’Epysqli (consulter la section 7 Mises en garde et précautions, Infections à méningocoques graves).
4 Posologie et administration
4.1 Considérations posologiques
- Epysqli doit être administré par un professionnel de la santé qualifié.
- Administrer les vaccins pour la prévention d’infections dues à Neisseria meningitidis, Streptococcus pneumoniæ et Haemophilus influenzæ de type b conformément aux lignes directrices du CCNI (consulter la section
| ). |
| 3 Encadré sur les mises en garde et précautions importantes |
- Il convient de faire preuve de prudence lors de l’administration d’Epysqli aux patients atteints d’une infection systémique. Les infections graves, les agents infectieux et les traitements subséquents de ces infections doivent être versés au dossier de tout patient traité par Epysqli.
- Ne pas administrer en injection I.V. massive ni en bolus.
- La dose et/ou la vitesse de perfusion ne doivent pas être modifiées sans d’abord consulter le professionnel de la santé prescripteur ou traitant.
- Un personnel formé aux mesures d’urgence doit être disponible sur-le-champ durant la perfusion d’Epysqli et pendant une période prédéterminée après la perfusion.
- Si un patient présente une réaction anaphylactique ou une autre réaction aiguë, il faut immédiatement arrêter la perfusion d’Epysqli, instaurer un traitement médical approprié et consulter un professionnel de la santé (consulter la section 7 Mises en garde et précautions).
- En cas de réactions sévères ou graves, les perfusions suivantes ne doivent être administrées que dans un milieu où des mesures de réanimation sont disponibles.
Perfusion à domicile
La perfusion à domicile sous la supervision d’un professionnel de la santé peut être envisagée pour les patients après évaluation et recommandation du médecin prescripteur ou traitant.
Les perfusions à domicile doivent être effectuées par un professionnel de la santé qualifié. Le professionnel de la santé qui administre les perfusions à domicile doit disposer de l’infrastructure, des ressources et des procédures médicales appropriées.
4.2 Posologie recommandée et ajustement posologique
Schéma posologique recommandé – HPN
Pour les patients âgés de 18 ans et plus (pesant au moins 40 kg), le traitement par Epysqli s’effectue comme suit :
- 600 mg tous les 7 jours pendant les 4 premières semaines, suivis de
- 900 mg pour la cinquième dose 1 semaine plus tard, et de
- 900 mg toutes les 2 semaines par la suite.
Epysqli doit être administré aux moments recommandés d’administration du schéma posologique ou au cours des deux jours précédant ou suivant ces moments (consulter la section 7 Mises en garde et précautions).
Schéma posologique recommandé – SHU atypique, MGG et NMOSD
Pour les patients âgés de 18 ans et plus (pesant au moins 40 kg), le traitement par Epysqli s’effectue comme suit :
- 900 mg par semaine pendant les 4 premières semaines, suivis de
- 1 200 mg pour la cinquième dose 1 semaine plus tard, et de
- 1 200 mg toutes les 2 semaines par la suite.
Schéma posologique chez les enfants – HPN et SHU atypique
Pour les patients pédiatriques atteints d’HPN et de SHU atypique et pesant moins de 40 kg, administrer Epysqli en fonction du poids corporel, selon le calendrier suivant (Tableau 1) :
Tableau 1 : Recommandations posologiques pour les patients âgés de moins de 18 ans et pesant moins de 40 kg atteints d’HPN et de SHU atypique
| Poids corporel du patient | Induction | Entretien |
| De 30 kg à moins de 40 kg | 600 mg par semaine x 2 doses | 900 mg à la semaine 3, puis 900 mg toutes les 2 semaines |
| De 20 kg à moins de 30 kg | 600 mg par semaine x 2 doses | 600 mg à la semaine 3, puis 600 mg toutes les 2 semaines |
| De 10 kg à moins de 20 kg | 600 mg par semaine x 1 dose | 300 mg à la semaine 2, puis 300 mg toutes les 2 semaines |
| De 5 kg à moins de 10 kg | 300 mg par semaine x 1 dose, | 300 mg à la semaine 2, puis 300 mg toutes les 3 semaines |
Il a été estimé que la posologie à utiliser chez les patients pédiatriques atteints d’HPN ou de SHU atypique et pesant moins de 40 kg est identique. La modélisation de la posologie repose sur le maintien du taux sérique d’éculizumab à 50 μg/ml.
Dose supplémentaire
Pour les adultes atteints de SHU atypique, de MGG ou de NMOSD, et les enfants atteints de SHU atypique, une dose supplémentaire d’Epysqli doit être administrée en cas de soutien concomitant par plasmaphérèse (PP] ou échange plasmatique (EP] ou perfusion de plasma frais congelé (PPFC) (Tableau 2). Cette dose supplémentaire administrée après une plasmathérapie vise à rétablir et à maintenir la concentration plasmatique au-dessus de la concentration thérapeutique ciblée. L’effet des IgIV sur les taux d’éculizumab dans les cas de MGG n’a pas été étudié.
Tableau 2 : Dose supplémentaire d’Epysqli après une plasmaphérèse/un échange plasmatique/une perfusion de plasma
| Type de traitement | Dose d’Epysqli la plus récente | Dose d’Epysqli administrée avec chaque PP/EP/PPFC | Moment de l’administration de la dose complémentaire d’Epysqli |
Plasmaphérèse ou échange plasmatique | 300 mg | 300 mg par séance de plasmaphérèse ou d’échange plasmatique | Dans les 60 minutes suivant chaque plasmaphérèse ou échange plasmatique |
| 600 mg ou plus | 600 mg par séance de plasmaphérèse ou d’échange plasmatique | ||
| Perfusion de plasma frais congelé | 300 mg ou plus | 300 mg par perfusion de plasma frais congelé | 60 minutes avant chaque perfusion de plasma frais congelé |
Selon une simulation pharmacocinétique et les données recueillies auprès de patients atteints d’HPN et de SHU atypique ayant reçu des traitements plasmatiques pendant le traitement par éculizumab. L’échange plasmatique a entraîné une baisse d’environ 50 % des concentrations d’éculizumab après une intervention d’une heure, et la demi-vie de l’éculizumab a été réduite, passant à 1,3 heure.
Les doses recommandées dans le Tableau 1 et le Tableau 2 sont entièrement basées sur des estimations effectuées à partir d’un modèle pharmacocinétique à compartiment unique basé sur le poids chez des patients adultes atteints d’HPN, qui a décrit de manière adéquate la pharmacocinétique et la pharmacodynamie de l’éculizumab.
Epysqli doit être administré aux moments recommandés d’administration du schéma posologique ou au cours des deux jours précédant ou suivant ces moments (consulter la section 7 Mises en garde et précautions).
4.3 Reconstitution
Produits parentéraux :
Epysqli doit être dilué pour obtenir un mélange ayant une concentration finale de 5 mg/ml en respectant les étapes suivantes :
- Retirer la quantité requise d’Epysqli du flacon à l’aide d’une seringue stérile.
- Transférer la dose recommandée dans un sac pour perfusion intraveineuse.
- Diluer Epysqli pour obtenir une concentration finale de 5 mg/ml en ajoutant la quantité appropriée (volume de diluant égal au volume du médicament) de chlorure de sodium à 0,9 % pour injection, USP; de chlorure de sodium à 0,45 % pour injection, USP; ou de solution aqueuse de dextrose à 5 % pour injection, USP, dans le sac pour perfusion intraveineuse.
Le volume de perfusion final du mélange d’Epysqli à 5 mg/ml est de 60 ml pour les doses de
300 mg, de 120 ml pour les doses de 600 mg, de 180 ml pour les doses de 900 mg ou de 240 ml pour les doses de 1 200 mg (Tableau 3). Mélanger doucement par inversion le sac pour perfusion intraveineuse contenant la solution d’Epysqli diluée pour assurer un mélange complet du produit et du diluant.
Avant l’administration, laisser le mélange atteindre la température ambiante [18 à 25 °C,
64 à 77 °F]. Ne pas chauffer le mélange dans un four à micro-ondes ni à l’aide de sources de chaleur, mais utiliser la température de l’air ambiant. Le mélange d’Epysqli doit être examiné visuellement pour détecter la présence de particules et la décoloration avant l’administration.
Tableau 3 : Reconstitution
| Dose | Taille du flacon | Volume de diluant à ajouter au flacon | Volume disponible approximatif | Concentration par ml |
| 300 mg | 30 ml x 1 | 30 ml | 60 ml | 5 mg/ml |
| 600 mg | 30 ml x 2 | 60 ml | 120 ml | 5 mg/ml |
| 900 mg | 30 ml x 3 | 90 ml | 180 ml | 5 mg/ml |
| 1 200 mg | 30 ml x 4 | 120 ml | 240 ml | 5 mg/ml |
Jeter toute quantité inutilisée demeurée dans le flacon, car le produit ne contient aucun agent de conservation.
4.4 Administration
NE PAS ADMINISTRER EN INJECTION I.V. MASSIVE NI EN BOLUS.
Le mélange d’Epysqli doit être administré par voie intraveineuse au cours d’une période de 35 minutes chez l’adulte ou de 1 à 4 heures chez l’enfant par gravité, ou au moyen d’une pompe type seringue ou d’une pompe à perfusion. Les solutions de mélange d’Epysqli sont stables pendant 24 heures à une température variant entre 2 et 8 °C et à la température ambiante. Toutefois, Epysqli ne renferme aucun agent de conservation. Par conséquent, la perfusion du mélange doit commencer dès que possible après sa préparation.
Si un effet indésirable survient pendant l’administration d’Epysqli, on peut ralentir ou arrêter la perfusion, selon le jugement du médecin. Si on ralentit la perfusion, la durée totale de la perfusion ne doit pas dépasser deux heures pour les adultes et quatre heures pour les enfants. Surveiller le patient pendant au moins une heure après la fin de la perfusion pour déceler tout signe ou symptôme de réaction à la perfusion.
4.5 Dose oubliée
En cas d’oubli d’une dose, reprendre le calendrier d’administration habituel dès que possible (consulter la section 7 Mises en garde et précautions).
5 Surdose
Epysqli doit être administré sous la supervision d’un professionnel de la santé, ce qui diminue le risque de surdose. Aucun cas de surdose n’a été signalé dans le cadre des études cliniques.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification numérique de drogue (DIN) et le numéro de lot du produit fourni.
Tableau 4 : Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme posologique/ teneur/composition | Ingrédients non médicinaux |
| Perfusion intraveineuse (i.v.) | Flacon de 300 mg à usage unique | Polysorbate 80 (origine végétale); phosphate de sodium dibasique heptahydraté; phosphate de sodium monobasique monohydraté; tréhalose dihydraté; eau pour injection, USP |
Epysqli est une solution stérile, limpide, incolore et sans agent de conservation dosée à 10 mg/ml pour perfusion intraveineuse (i.v.); il est offert en flacon de 30 ml à usage unique. Le produit est préparé à un pH de 7,0 et chaque flacon contient 300 mg d’éculizumab, 6,6 mg de polysorbate 80 (origine végétale), 43,8 mg de phosphate disodique heptahydraté, 18,9 mg de phosphate de sodium monosodique monohydraté, 2 850 mg de tréhalose dihydraté et de l’eau pour injection, USP.
Epysqli est offert en flacons à usage unique de 300 mg contenant chacun 30 ml d’une solution d’éculizumab stérile et sans agent de conservation dosée à 10 mg/ml. Chaque boîte contient un flacon.
7 Mises en garde et précautions
Voir la section 3, « Encadré sur les mises en garde et précautions importantes ».
L’éculizumab bloque la voie terminale du complément : par conséquent, les patients peuvent présenter une sensibilité accrue à Neisseria meningitidis.
Généralités
Surveillance de la manifestation de maladies après l’arrêt du traitement par Epysqli ou une dose oubliée
Arrêt du traitement dans les cas d’HPN
Puisque le traitement par éculizumab augmente le nombre de cellules HPN (p. ex., dans l’étude C04-001 sur l’HPN menée à double insu et contrôlée par placebo, la proportion de globules rouges HPN a augmenté chez les patients traités par éculizumab par une médiane de 28 % par rapport aux valeurs initiales [intervalle de -25 % à 69 %]), les patients qui cessent de recevoir le traitement par Epysqli peuvent présenter un risque accru d’hémolyse grave. Une hémolyse grave se caractérise par une hausse du taux de LDH sérique au-dessus du taux précédant le traitement, ainsi que par l’un ou l’autre des événements suivants : diminution absolue supérieure à 25 % de la taille des clones HPN (en l’absence d’une dilution causée par une transfusion) en une semaine ou moins, taux d’hémoglobine < 5 g/dl ou baisse > 4 g/dl en une semaine ou moins, angine de poitrine, altération de l’état mental, augmentation de 50 % du taux de créatinine sérique ou thrombose. Il faut surveiller les patients qui cessent de recevoir le traitement par Epysqli pendant au moins 8 semaines afin de déceler une hémolyse grave ou d’autres réactions.
Si une hémolyse grave survient après l’arrêt du traitement par Epysqli, envisager les interventions ou les traitements suivants : transfusion sanguine (concentré de globules rouges) ou exsanguino-transfusion si les globules rouges HPN représentent > 50 % du nombre total de globules rouges par cytométrie de flux, anticoagulation, corticothérapie ou redémarrage du traitement par Epysqli, mais cette intervention n’a pas été évaluée dans le cadre d’essais cliniques.
Dans le cadre des études cliniques, 16 des 196 patients atteints d’HPN ont interrompu le traitement par éculizumab. Les patients ont fait l’objet d’un suivi pour déceler des signes d’aggravation de l’hémolyse et aucune hémolyse grave n’a été observée.
Surveiller les patients après l’arrêt du traitement par Epysqli pendant au moins 8 semaines pour détecter une hémolyse.
Interruption du traitement dans les cas de SHU atypique
Il est recommandé de poursuivre le traitement par Epysqli pendant toute la vie du patient, à moins que l’arrêt du traitement par Epysqli ne soit indiqué sur le plan clinique (consulter la section 7 Mises en garde et précautions).
Des complications associées à la microangiopathie thrombotique ont été observées après l’arrêt du traitement par éculizumab dans le cadre des études cliniques sur le SHU atypique. Si les patients atteints de SHU atypique arrêtent le traitement par Epysqli, ils doivent faire l’objet d’une surveillance attentive pour déceler les signes et les symptômes de complications associées à la microangiopathie thrombotique. Néanmoins, une telle surveillance risque d’être insuffisante pour prédire ou prévenir les complications graves de la microangiopathie thrombotique chez les patients atteints de SHU atypique après l’arrêt du traitement par Epysqli.
Les complications associées à la microangiopathie thrombotique (MAT) après l’arrêt du traitement peuvent être décelées par
(i) la mesure de deux des éléments suivants, ou la mesure répétée de l’un ou l’autre des éléments suivants : une diminution de 25 % ou plus du nombre de plaquettes par rapport aux valeurs initiales ou au nombre maximal de plaquettes atteint pendant le traitement par Epysqli, une augmentation de la créatinine sérique de 25 % ou plus par rapport aux valeurs initiales ou au minimum atteint pendant le traitement par Epysqli, ou une augmentation de la LDH sérique de 25 % ou plus par rapport aux valeurs initiales ou au minimum atteint pendant le traitement par Epysqli ou
(ii) l’un ou l’autre des symptômes suivants : une altération de l’état mental ou des crises épileptiques, une angine de poitrine ou une dyspnée, ou une thrombose.
Surveiller tout patient qui arrête le traitement par Epysqli pendant au moins 12 semaines pour déceler les complications associées à la microangiopathie thrombotique.
Si les complications associées à la microangiopathie thrombotique surviennent après l’arrêt du traitement par Epysqli, envisager le redémarrage du traitement par Epysqli, une plasmathérapie (plasmaphérèse, échange plasmatique [PP/EP] ou plasma frais congelé), ou les mesures de soutien appropriées et spécifiques aux organes, notamment la dialyse pour la fonction rénale, la ventilation artificielle pour la fonction respiratoire ou l’anticoagulothérapie. Dans le cadre des études cliniques sur le SHU atypique, 18 patients (5 dans les études prospectives) ont interrompu le traitement par éculizumab. Sept (7) cas de complications associées à la microangiopathie thrombotique ont été observés après l’oubli d’une dose chez 5 patients et le traitement par éculizumab a été redémarré chez 4 de ces 5 patients.
Arrêt du traitement dans les cas de MGG
L’utilisation de l’éculizumab dans le traitement de la MGG n’a été étudiée que dans le cadre d’une administration prolongée. Les patients qui arrêtent le traitement par Epysqli doivent faire l’objet d’une surveillance étroite pour déceler tout signe ou symptôme d’exacerbation de la maladie.
Arrêt du traitement dans les cas de NMOSD
L’utilisation de l’éculizumab dans le traitement de la NMOSD n’a été étudiée que dans le cadre d’une administration prolongée et l’effet de l’arrêt du traitement par éculizumab n’a pas été caractérisé. Les patients qui arrêtent le traitement par Epysqli doivent faire l’objet d’une surveillance étroite pour déceler tout signe ou symptôme de rechute potentielle de la NMOSD.
Immunisation
Avant de commencer le traitement par Epysqli, on recommande de vacciner les patients atteints d’HPN, de SHU atypique, de MGG ou de NMOSD conformément aux lignes directrices actuelles en matière d’immunisation.
De plus, tous les patients doivent recevoir des vaccins antiméningococciques avant ou au moment d’amorcer l’administration d’Epysqli. Les patients âgés de moins de 2 ans et ceux recevant un traitement par Epysqli moins de 2 semaines après avoir reçu un vaccin antiméningococcique doivent recevoir un traitement au moyen d’antibiotiques prophylactiques appropriés jusqu’à 2 semaines après la vaccination. Les vaccins contre les sérogroupes A, C, Y, W135 et B sont recommandés pour prévenir les sérotypes méningococciques pathogènes courants.
Les enfants traités par Epysqli pourraient être à risque accru de contracter des infections graves dues aux bactéries Streptococcus pneumoniæ et Haemophilus influenzæ de type b (Hib). Administrer les vaccins pour la prévention d’infections à Streptococcus pneumoniæ et Haemophilus influenzæ de type b (Hib) conformément aux lignes directrices du CCNI. Par ailleurs, des patients immunodéprimés et neutropéniques ont contracté des infections à Aspergillus. Il convient de faire preuve de prudence lors de l’administration d’Epysqli aux patients atteints d’une infection systémique.
Traitements immunosuppresseurs et anticholinestérasiques
MGG
Les patients participant à des essais cliniques sur la MGG ont poursuivi leurs traitements immunosuppresseurs et anticholinestérasiques pendant le traitement par éculizumab. L’arrêt des traitements immunosuppresseurs et anticholinestérasiques pendant le traitement par éculizumab pour la MGG n’a pas été évalué lors des essais contrôlés par placebo.
Lorsque les traitements immunosuppresseurs ou anticholinestérasiques d’appoint sont réduits ou interrompus, une surveillance étroite des patients s’impose afin de déceler tout signe d’exacerbation de la maladie.
NMOSD
Les patients qui participaient aux essais cliniques sur la NMOSD alors qu’ils recevaient un traitement immunosuppresseur d’appoint ont continué ce traitement pendant le traitement par éculizumab. Le retrait du traitement immunosuppresseur au cours du traitement de la NMOSD par éculizumab n’a pas été évalué lors de l’étude contrôlée par placebo. Lorsque les traitements immunosuppresseurs d’appoint sont réduits ou interrompus, une surveillance étroite des patients s’impose afin de relever tout signe d’une rechute éventuelle de la NMOSD.
Cancérogenèse et mutagenèse
Aucune étude évaluant la carcinogenèse et la mutagenèse n’a été réalisée. Aucun résultat ne permet de suggérer que la prise d’éculizumab est associée à la carcinogenèse (consulter la section 16 Toxicologie non clinique).
Appareil cardiovasculaire
Dans le cadre d’essais cliniques sur le SHU atypique, des événements cardiovasculaires graves, comme une hypertension artérielle, une thrombose veineuse et une tachycardie, ont été observés.
Dans la prise en charge de la thrombose, l’effet de l’arrêt du traitement anticoagulant pendant le traitement par éculizumab n’a pas été établi.
Appareil digestif
De rares épisodes de douleur abdominale intense ont été signalés avec le traitement par éculizumab.
Appareil génito-urinaire
Des infections urinaires graves et des infections à gonocoques disséminées ont été signalées. Conseiller les patients sur la prévention de la gonorrhée et recommander des évaluations régulières pour les patients à risque.
Système immunitaire
La formation d’anticorps a été détectée peu fréquemment chez des patients sous éculizumab dans l’ensemble des études cliniques. Dans les études sur l’HPN contrôlées par placebo, une faible présence d’anticorps a été rapportée à une fréquence (3,4 %) similaire à celle du groupe sous placebo (4,8 %).
Chez les patients atteints de SHU atypique et traités par éculizumab, des anticorps dirigés contre l’éculizumab ont été détectés chez 3 patients sur 100 (3 %) au moyen d’une analyse ECL suivant un protocole de liaison. Des valeurs faiblement positives relativement aux anticorps neutralisants ont été relevées chez 1 patient sur 100 (1 %) atteint de SHU atypique.
Lors d’une étude contrôlée par placebo sur la MGG, aucun (0 sur 62) des patients sous éculizumab n’a présenté d’anticorps dirigés contre le médicament au cours des 26 semaines de traitement actif.
Lors d’une étude contrôlée par placebo sur la NMOSD, 2 patients sur 95 (2,1 %) sous éculizumab ont présenté des anticorps anti-médicament. Dans les échantillons séropositifs, le taux d’anticorps anti-médicament était faible et leur présence, transitoire. Aucun des deux patients n’était porteur d’anticorps neutralisants.
Aucune corrélation n’a été observée entre la présence d’anticorps et la réponse clinique ou les effets indésirables.
Infections
L’éculizumab bloque la voie terminale du complément; par conséquent, les patients présentent un risque accru d’infections graves causées par Neisseria et les bactéries encapsulées (voir la section 3 Encadré sur les mises en garde et précautions importantes). Une septicémie à méningocoques est l’effet indésirable le plus grave observé chez les patients recevant l’éculizumab.
Dans les études cliniques, 2 patients atteints d’HPN sur 196 ont développé des infections méningococciques graves pendant qu’ils recevaient un traitement par éculizumab; les deux avaient été vaccinés. Dans les études cliniques menées auprès de patients non atteints d’HPN, une méningite à méningocoques est survenue chez un patient non vacciné. Par ailleurs, 3 patients sur 130 précédemment vaccinés atteints de SHU atypique ont développé des infections méningococciques pendant qu’ils recevaient un traitement par éculizumab.
Aucune infection méningococcique n’a été signalée dans les études cliniques effectuées sur la MGG et la NMOSD.
Surveillance et examens de laboratoire
HPN
Les patients atteints d’HPN recevant un traitement par Epysqli doivent faire l’objet d’une surveillance pour déceler tout signe d’hémolyse intravasculaire en mesurant les taux de LDH et devront peut-être suivre un ajustement posologique au schéma recommandé de 14 ± 2 jours au cours de la phase d’entretien (maximum d’une administration tous les 12 jours).
SHU atypique
Les patients atteints de SHU atypique recevant un traitement par Epysqli doivent faire l’objet d’une surveillance pour déceler tout signe précoce d’une microangiopathie thrombotique (MAT), comme une baisse du nombre de plaquettes et une hausse des taux sériques de LDH et de créatinine. Un suivi des patients s’impose afin de déceler tout signe de MAT en effectuant une série de numérations plaquettaires ainsi que des analyses des taux sériques de LDH et de créatinine durant le traitement par Epysqli et pendant au moins 12 semaines après l’arrêt du traitement par Epysqli (consulter la section Généralité, Surveillance de la manifestation de maladies après l’arrêt du traitement par Epysqli ou une dose oubliée). Il est possible qu’un ajustement posologique au schéma recommandé de 14 ± 2 jours soit nécessaire au cours de la phase d’entretien (maximum d’une administration tous les 12 jours).
Système nerveux
Des céphalées intenses et transitoires ont été signalées avec l’éculizumab. Les céphalées (qui sont survenues principalement lors de la phase initiale de l’administration) sont les effets indésirables les plus courants chez les patients sous éculizumab.
Santé reproductive
Fertilité
Aucune étude portant spécifiquement sur la fertilité n’a été menée (consulter la section 7.1.1 Grossesse).
Sensibilité et résistance
Comme pour tous les produits à base de protéines, l’administration d’Epysqli peut donner lieu à des réactions à la perfusion, y compris l’anaphylaxie ou d’autres réactions d’hypersensibilité. Avant l’administration de perfusions, les patients doivent être informés de ces signes et symptômes, ainsi que des mesures à prendre afin d’obtenir immédiatement des soins médicaux.
Lors d’essais cliniques, 1 patient atteint de MGG (0,9 %) a présenté une réaction liée à la perfusion ayant nécessité l’arrêt du traitement par éculizumab. Aucun patient atteint d’HPN, de SHU atypique ou de NMOSD n’a présenté de réaction liée à la perfusion ayant nécessité l’arrêt du traitement par éculizumab. Des cas de réactions liées à la perfusion sévères et graves, y compris l’anaphylaxie, ont été signalés après la mise en marché du produit.
Interrompre la perfusion d’Epysqli et instaurer un traitement approprié et des mesures de soutien en cas de signes d’instabilité cardiovasculaire ou de détresse respiratoire.
7.1 Populations particulières
7.1.1 Grossesse
Les données concernant les femmes enceintes traitées par éculizumab dans le cadre d’essais cliniques et après la commercialisation, y compris les registres de l’HPN et du SHU atypique, indiquent que l’éculizumab est peu susceptible d’augmenter le risque de malformation congénitale ou de toxicité pour le fœtus ou le nouveau-né dans la population atteinte d’HPN ou de SHU atypique. Les données sont insuffisantes pour caractériser adéquatement l’innocuité de l’éculizumab chez les femmes enceintes atteintes de MGG ou de NMOSD.
L’administration d’Epysqli peut être envisagée pendant la grossesse si un besoin clinique a été déterminé.
Dans l’ensemble de la population, le risque de malformations congénitales majeures et de fausses couches pour des grossesses cliniquement reconnues est de 2 à 4 % et de 10 à 20 %, respectivement.
Des données limitées provenant des rapports sur les issues des grossesses dans la base de données sur l’innocuité ont été obtenues. L’analyse de ces données ne révèle aucune différence entre le risque global de malformations congénitales majeures pour l’éculizumab (0,94 pour 100 naissances vivantes) par comparaison avec le taux de malformations congénitales majeures de 2,7 % observé dans la population de référence du MACDP (Metropolitan Atlanta Congenital Defects Program) des États-Unis ou celui de 2 à 3 % observé dans la population de référence du Royaume-Uni. Le taux de mortalité fœtale (fausse couche et mortinaissance) observé dans la base de données sur l’innocuité est estimé à 16,2 %. Le taux général de fausses couches pour des grossesses cliniquement reconnues dans l’ensemble de la population des États-Unis est de 15 à 20 %.
Le risque initial de malformations congénitales dans la population atteinte d’HPN ou de SHU atypique indiquée n’est pas considéré comme étant différent de celui de l’ensemble de la population. Les taux de fausse couche et de mortinatalité dans les cas d’HPN s’élèvent à 26 % et à 10 %, respectivement. Les limites méthodologiques de cette analyse de données comprennent la consultation du MACDP par rapport aux publications sur l’HPN et le SHU atypique comme groupe de comparaison externe. La population du MACDP ne désigne aucune maladie particulière; on y trouve les évaluations de femmes et de nourrissons provenant d’une certaine région géographique, et l’issue des grossesses dont les naissances ont eu lieu avant 20 semaines de gestation y est absente.
L’éculizumab n’a fait l’objet d’aucune étude sur la reproduction animale en raison de l’absence d’activité pharmacologique chez les espèces non humaines. Des études sur la toxicologie de la reproduction ont été menées chez des souris à l’aide de la molécule murine de substitution BB5.1, qui a évalué l’effet de l’inhibition du C5 sur le système reproducteur. Aucun effet toxique lié à la reproduction et au développement qui soit clairement lié au médicament à l’étude n’a été observé dans le cadre de ces études (consulter la section 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement). Les études menées chez l’animal ne permettent pas toujours de prédire la réponse chez l’être humain; par conséquent, on ignore si l’éculizumab peut nuire au fœtus lorsqu’il est administré à une femme enceinte.
Puisque c’est un fait connu que les IgG humaines traversent la barrière placentaire humaine, l’éculizumab pourrait donc causer l’inhibition du complément terminal dans la circulation fœtale.
7.1.2 Allaitement
Les données limitées disponibles suggèrent que l’éculizumab n’est pas excrété dans le lait maternel chez l’humain.
Les bienfaits de l’allaitement pour le développement et la santé doivent être pris en compte, tout comme le besoin clinique d’éculizumab de la mère et tout effet indésirable possible sur le nourrisson relativement à l’éculizumab ou à l’état de santé sous-jacent de la mère.
Les études non cliniques sur la toxicologie de la reproduction menées sur des souris à l’aide de la molécule murine de substitution BB5.1 n’ont pas révélé d’effet indésirable sur les souriceaux imputables à l’allaitement par des femelles traitées; cependant, les études menées chez l’animal ne permettent pas toujours de prédire la réponse chez l’être humain (consulter la section 16 Toxicologie non clinique, Toxicité pour la reproduction et le développement).
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) :
Dans une étude clinique menée chez 7 adolescents atteints d’HPN (âgés de 11 ans à moins de 18 ans), le profil d’innocuité semblait similaire à celui observé chez les adultes atteints d’HPN (consulter la section 8 Effets indésirables).
Quatre études cliniques visant à évaluer l’innocuité et l’efficacité de l’éculizumab pour le traitement du SHU atypique ont permis de recruter 28 enfants au total (âgés de 2 mois à 17 ans). L’innocuité et l’efficacité de l’éculizumab pour le traitement du SHU atypique semblent similaires chez les enfants et les adultes.
Il convient d’administrer les vaccins pour la prévention d’infections dues à Neisseria meningitidis, Streptococcus pneumoniæ et Haemophilus influenzæ de type b (Hib) conformément aux lignes directrices du CCNI (consulter la section 7 Mises en garde et précautions).
L’éculizumab n’a pas été étudié chez les enfants atteints de MGG ou de NMOSD.
7.1.4 Personnes âgées
Cinquante-deux patients âgés de 65 ans ou plus (15 patients atteints d’HPN, 4 patients atteints de SHU atypique, 26 patients atteints de MGG et 7 patients atteints de NMOSD) ont été traités par éculizumab lors des études cliniques. Bien qu’aucune différence apparente associée à l’âge n’ait été observée dans le cadre de ces études, le nombre de patients âgés de 65 ans ou plus est insuffisant pour déterminer si la réponse de ceux-ci est différente de celle des patients plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables les plus courants étaient les céphalées (survenant le plus souvent à la phase initiale); parmi les infections à méningocoques, l’effet indésirable grave signalé le plus souvent était la septicémie à méningocoques.
Les patients atteints d’HPN qui arrêtent le traitement par Epysqli peuvent présenter un risque accru d’hémolyse grave. Des complications associées à la microangiopathie thrombotique ont été observées après l’arrêt du traitement par éculizumab dans le cadre des études cliniques sur le SHU atypique. Les patients qui arrêtent le traitement par Epysqli doivent faire l’objet d’une surveillance étroite.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Hémoglobinurie paroxystique nocturne (HPN)
Lors d’un essai multicentrique de phase III (étude C01-004), à double insu et contrôlé par placebo, 87 patients dépendant de transfusions (âgés de 18 ans et plus) et atteints d’HPN ont été répartis aléatoirement pour recevoir soit l’éculizumab (43) soit le placebo (44). La durée du traitement a été de six mois pour les deux groupes de traitement.
Les événements indésirables liés au médicament survenus chez 2 patients ou plus traités par éculizumab sont résumés dans le tableau 5. Les événements indésirables les plus fréquents étaient les céphalées et la fatigue. La plupart des céphalées étaient d’intensité légère, n’ont pas persisté après la phase initiale d’administration de l’éculizumab et ont disparu dans les 24 à 48 heures suivant la perfusion d’éculizumab.
Tableau 5 : Effets indésirables* survenant en cours de traitement signalés chez ≥ 2 patients dans l’étude C04-001 sur l’HPN
Éculizumab (N = 43) | Placebo (N = 44) | |
| Troubles gastro-intestinaux | ||
| Nausées | 2 (5 %) | 1 (2 %) |
| Douleur abdominale | 2 (5 %) | 1 (2 %) |
| Troubles généraux et réactions au point d’administration | ||
| Fatigue | 3 (7 %) | 0 (0 %) |
| Infections et infestations | ||
| Infection des voies respiratoires supérieures | 2 (5 %) | 0 (0 %) |
| Herpès buccal | 2 (5 %) | 0 (0 %) |
| Troubles du système nerveux | ||
| Céphalées | 15 (35 %) | 2 (5 %) |
| Troubles cutanés et sous-cutanés | ||
| Peau sèche | 2 (5 %) | 0 (0 %) |
* Événements indésirables associés au médicament qui surviennent à une fréquence plus élevée (un patient ou plus) chez les patients traités par éculizumab que chez les patients traités par placebo.
Dose d’éculizumab : 600 mg d’éculizumab une fois par semaine pendant 4 semaines, suivis d’une seule dose de 900 mg d’éculizumab une semaine plus tard, puis de 900 mg d’éculizumab toutes les 2 semaines pendant 21 semaines, pour une durée de traitement totale de 26 semaines. Durée du traitement : 26 semaines.
Parmi les 193 patients atteints d’HPN et traités par éculizumab dans le cadre de l’étude clinique à un seul groupe ou de l’étude de suivi (étude C04-002), les effets indésirables étaient semblables à ceux signalés dans le cadre de l’étude clinique contrôlée par placebo. Des effets indésirables graves sont survenus chez 16 % des patients participant à ces études. Les effets indésirables graves les plus fréquemment signalés ont été les suivants : infection virale (2 %), céphalées (2 %), anémie (2 %) et pyrexie (2 %).
SHU atypique
L’innocuité du traitement par éculizumab chez les patients atteints de SHU atypique a été évaluée dans le cadre de quatre études prospectives à un seul groupe, dont trois incluant des adolescents et des adultes (études C08-002, C08-003 et C10-004) et une incluant des enfants et des adolescents (étude C10-003), ainsi que d’un examen rétrospectif des dossiers (étude C09-001r).
Les données décrites ci-dessous (tableau 6) proviennent de 78 adultes et adolescents atteints de SHU atypique participant aux études C08-002, C08-003 et C10-004 (consulter la section 14 Études cliniques). Tous les patients ont reçu la dose recommandée d’éculizumab, et la durée médiane de l’exposition au médicament était de 67 semaines (intervalle : 2 à 145 semaines). Les effets indésirables graves (EIG) les plus fréquemment signalés étaient les infections (24 %), l’hypertension (5 %), l’insuffisance rénale chronique (5 %) et l’atteinte rénale (5 %).
Le tableau 6 présente un résumé de tous les effets indésirables du médicament survenant en cours de traitement signalés chez au moins 10 % des patients ayant participé aux études C08-002, C08-003 et C10-004 sur le SHU atypique combinées.
Tableau 6 : Incidence par patient des effets indésirables du médicament survenant en cours de traitement chez 10 % ou plus des adultes et adolescents atteints de SHU atypique ayant participé aux études C08-002, C08-003 et C10-004, séparément et au total
| MedDRA ver. 15.1 | Nombre de patients (en %) | |||
Étude C08-002 (N = 17) | Étude C08-003, (N = 20) | Étude C10-004 (N = 41) | Total (N = 78) | |
| Troubles sanguins et lymphatiques | ||||
| Leucopénie | 2 (12) | 2 (10) | 0 (0) | 4 (5) |
| Lymphopénie | 0 (0) | 2 (10) | 0 (0) | 2 (3) |
| Troubles gastro-intestinaux | ||||
| Nausées | 2 (12) | 0 (0) | 0 (0) | 2 (3) |
| Vomissements | 3 (18) | 0 (0) | 1 (2) | 4 (5) |
| Troubles du système nerveux | ||||
| Céphalées | 1 (6) | 3 (15) | 0 (0) | 4 (5) |
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Touxa | 0 (0) | 2 (10) | 0 (0) | 2 (3) |
| Troubles vasculaires | ||||
| Hypertensionb | 3 (18) | 0 (0) | 0 (0) | 3 (4) |
a Comprend les termes privilégiés « Toux » et « Toux grasse »
b Comprend les termes privilégiés « Hypertension » et « Hypertension accélérée »
Dans la compilation des études C08-002A/B, C08-003A/B et C10-004, 60 % (47/78) des patients ont présenté un effet indésirable grave (EIG). Les EIG les plus fréquemment signalés étaient les infections (24 %), l’hypertension (5 %), l’insuffisance rénale chronique (5 %) et l’atteinte rénale (5 %).
Myasthénie grave généralisée (MGG)
Dans le cadre d’un essai contrôlé par placebo de 26 semaines évaluant l’effet de l’éculizumab pour le traitement de la MGG (étude ECU-MG-301 sur la MGG), 62 patients ont reçu l’éculizumab selon le schéma posologique recommandé et 63 patients ont reçu le placebo. Les patients étaient âgés de 19 à 79 ans et 66 % étaient des femmes. Le tableau 7 présente les effets indésirables les plus courants observés dans le cadre de l’étude ECU-MG-301 sur la MGG qui sont survenus chez ≥ 5 % des patients traités par éculizumab et à une fréquence plus élevée que sous placebo.
Tableau 7 : Effets indésirables survenant en cours de traitement signalés chez 5 % ou plus des patients traités par éculizumab dans l’étude ECU-MG-301 et à une fréquence plus élevée que chez les patients traités par placebo
| Éculizumab (N = 62) n (%) | Placebo (N = 63) n (%) | |
| Troubles gastro-intestinaux | ||
| Douleur abdominale | 5 (8) | 3 (5) |
| Troubles généraux et réactions au point d’administration | ||
| Œdème périphérique | 5 (8) | 3 (5) |
| Pyrexie | 4 (7) | 2 (3) |
| Infections et infestations | ||
| Infections par le virus de l’herpès simplex | 5 (8) | 1 (2) |
| Lésions, intoxications et complications liées à l’intervention | ||
| Contusion | 5 (8) | 2 (3) |
| Troubles musculo-squelettiques et des tissus conjonctifs | ||
| Douleur musculo-squelettique | 9 (15) | 5 (8) |
Durée du traitement : 26 semaines
Les effets indésirables les plus courants (≥ 10 %) survenus chez les patients traités par éculizumab dans le cadre de la prolongation à long terme de l’étude ECU-MG-301 sur la MGG, l’étude ECU-MG-302, qui ne sont pas inclus dans le tableau 7 étaient les céphalées (26 %), la rhinopharyngite (24 %), la diarrhée (15 %), l’arthralgie (12 %), l’infection des voies respiratoires supérieures (11 %) et les nausées (10 %).
Maladie du spectre de la neuromyélite optique (NMOSD)
Dans l’étude ECU-NMO-301, 96 patients ont reçu l’éculizumab selon la posologie recommandée et 47 patients ont reçu le placebo. Les patients étaient âgés de 19 à 75 ans et 91 % étaient des femmes.
Le tableau 8 présente les effets indésirables les plus courants de l’étude ECU-NMO-301 qui sont survenus chez ≥ 5 % des patients traités par éculizumab et à une fréquence plus élevée que sous placebo.
Tableau 8 : Effets indésirables survenant en cours de traitement signalés chez 5 % ou plus des patients traités par éculizumab dans l’étude ECU-NMO-301 et à une fréquence plus élevée que chez les patients traités par placebo
| Éculizumab (N = 96) n (%) | Placebo (N = 47) n (%) | |
| Événements/patients | 1 295/88 | 617/45 |
| Troubles sanguins et lymphatiques | ||
| Leucopénie | 5 (5) | 1 (2) |
| Lymphopénie | 5 (5) | 0 (0) |
| Troubles oculaires | ||
| Cataracte | 6 (6) | 2 (4) |
| Troubles gastro-intestinaux | ||
| Diarrhée | 15 (16) | 7 (15) |
| Constipation | 9 (9) | 3 (6) |
| Troubles généraux et réactions au point d’administration | ||
| Asthénie | 5 (5) | 1 (2) |
| Infections et infestations | ||
| Infection des voies respiratoires supérieures | 28 (29) | 6 (13) |
| Rhinopharyngite | 20 (21) | 9 (19) |
| Grippe | 11 (11) | 2 (4) |
| Pharyngite | 10 (10) | 3 (6) |
| Bronchite | 9 (9) | 3 (6) |
| Conjonctivite | 9 (9) | 4 (9) |
| Cystite | 8 (8) | 1 (2) |
| Orgelet | 7 (7) | 0 (0) |
| Sinusite | 6 (6) | 0 (0) |
| Cellulite | 5 (5) | 1 (2) |
| Lésions, intoxications et complications liées aux procédures | ||
| Contusion | 10 (10) | 2 (4) |
| Troubles du métabolisme et de la nutrition | ||
| Baisse de l’appétit | 5 (5) | 1 (2) |
| Troubles musculo-squelettiques et du tissu conjonctif | ||
| Douleur dorsale | 14 (15) | 6 (13) |
| Arthralgie | 11 (11) | 5 (11) |
| Douleur musculo-squelettique | 6 (6) | 0 (0) |
| Spasmes musculaires | 5 (5) | 2 (4) |
| Troubles du système nerveux | ||
| Étourdissements | 14 (15) | 6 (13) |
| Paresthésie | 8 (8) | 3 (6) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Douleur oropharyngée | 7 (7) | 2 (4) |
| Troubles cutanés et sous-cutanés | ||
| Alopécie | 5 (5) | 2 (4) |
Durée du traitement en semaines : éculizumab : médiane (min., max.) : 89 (3, 211) semaines, placebo : médiane (min., max.) : 41 (6, 208) semaines.
Études cumulatives
Des données à l’appui concernant l’innocuité ont été obtenues dans le cadre de 18 études cliniques menées à terme et de deux études en cours, auxquelles ont participé 610 patients exposés à l’éculizumab appartenant à des populations atteintes d’HPN, de SHU atypique, de MGG ou de NMOSD.
Le tableau 9 présente les effets indésirables observés lors des essais cliniques sur l’éculizumab achevés et en cours, soit les études sur l’HPN, le SHU atypique, la MGG et la NMOSD. Les effets indésirables liés à l’éculizumab rapportés à une fréquence très courante (≥ 1/10), courante (≥ 1/100 à < 1/10) et peu courante (≥ 1/1 000 à < 1/100) sont présentés suivant le système organique ou la classification et le terme privilégié. Dans chaque groupement selon la fréquence, les effets indésirables sont présentés par ordre décroissant de gravité.
Tableau 9 : Effets indésirables rapportés chez 610 patients inclus dans l’ensemble des essais cliniques sur l’éculizumab, y compris chez les patients atteints d’HPN, de SHU atypique, de MGG et de NMOSD
| Classification MedDRA par système organique | Très courant (≥ 1/10) | Courant (≥ 1/100 à < 1/10) | Peu courant (≥ 1/1 000 à < 1/100) |
| Infections et infestations | Rhinopharyngite, infection des voies respiratoires supérieures, infection des voies urinaires, grippe | Bronchite, sinusite, infection virale, herpès buccal, pneumonie, cystite, infection des voies respiratoires inférieures, cellulite, infection, mycose, infection gastro- intestinale, infection dentaire, septicémie | a Infection à méningocoques, gingivite, choc septique, abcès, infection à Haemophilus, péritonite, gonococcie des voies génito-urinaires, impétigo |
| Tumeur bénigne, maligne et non précisée (y compris kystes et polypes) | Mélanome malin, syndromes myélodysplasiques | ||
| Troubles sanguins et lymphatiques | Anémie | Leucopénie, hémolyse, thrombocytopénie, lymphopénie | Coagulopathie, anomalie du facteur de coagulation, agglutination érythrocytaire |
| Troubles du système immunitaire | Hypersensibilité | ||
| Troubles endocriniens | Maladie de Basedow | ||
| Troubles du métabolisme et de la nutrition | Baisse de l’appétit | ||
| Troubles psychiatriques | Insomnie, dépression, anxiété | Troubles du sommeil, rêves anormaux, sautes d’humeur | |
| Troubles du système nerveux | Céphalées, étourdissements | Paresthésie, syncope | Tremblements, dysgueusie |
| Troubles oculaires | Vision trouble | Irritation de la conjonctive | |
| Troubles de l’oreille et du labyrinthe | Vertige, acouphènes | ||
| Troubles cardiaques | Palpitations | ||
| Troubles vasculaires | Hypertension, hématome, hypotension, bouffées de chaleur | Hypertension accélérée, troubles veineux | |
| Troubles respiratoires, thoraciques et médiastinaux | Toux, douleur oropharyngée | Épistaxis, dyspnée, rhinorrhée, congestion nasale | Irritation de la gorge |
| Troubles gastro-intestinaux | Diarrhée, nausées, vomissements, douleur abdominale, constipation | Dyspepsie, distension abdominale, reflux gastro-œsophagien | Douleur gingivale |
| Troubles hépatobiliaires | Jaunisse | ||
| Troubles cutanés et sous- | Éruption cutanée, prurit, | Dépigmentation cutanée |
| cutanés | alopécie, peau sèche, érythème, urticaire, dermatite, hyperhidrose, pétéchies | ||
Troubles musculo- squelettiques et du tissu conjonctif | Douleur dorsale, arthralgie, douleur aux extrémités, myalgie | Spasmes musculaires, mal au cou, enflure des articulations, douleur osseuse | Trismus |
| Troubles rénaux et urinaires | Insuffisance rénale, dysurie, hématurie | ||
| Troubles de la reproduction et du sein | Trouble menstruel, érection pénienne spontanée | ||
| Troubles généraux et réactions au point d’administration | Pyrexie, fatigue | Syndrome pseudo-grippal, douleur à la poitrine, asthénie, frissons, malaise thoracique, œdème | Sensation de chaleur, douleur au point de perfusion, extravasation, paresthésie au point de perfusion |
| Investigations | Hausse de l’alanine aminotransférase, hausse de l’aspartate aminotransférase, baisse de l’hémoglobinémie | Hausse de la gamma-glutamyl transférase, baisse de l’hématocrite | |
| Lésions, intoxications et complications liées à l’intervention | Réaction liée à la perfusion |
Voici les études incluses : C07-002 (asthme); C08-002, C08-003, C10-003, C10-004 (SHUa); C99-006 (dermatomyosite); C08-001, ECU-MG-301, ECU-MG-302, ECU-MG-303, date limite provisoire de collecte des données : 6 janvier 2022 (MGG); ECU-NMO-301, ECU-NMO-302 (NMOSD); C99-004, E99-004 (IMG); C02-001, C04-001, C04-002, C06-002, C07-001, E02-001, E05-001, E07-001, M07-005, X03-001, X03-001A (HPN); C99-007 (psoriasis); C01-004, C97-001, C99-001, E01-004, E99-001 (PR); C11-001 (SHU-STEC); C97-002 (LED). Les effets indésirables sont codés à l’aide de la version 24.1 de la terminologie MedDRA.
a L’infection à méningocoques comprend le groupe de TP suivants : septicémie à méningocoques, méningite à méningocoques, infection à Neisseria
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
HPN
Chez les adolescents atteints d’HPN (n = 7) âgés de 11 ans à moins de 18 ans inclus dans l’étude pédiatrique M07-005 sur l’HPN, le profil d’innocuité semblait similaire à celui observé chez les adultes atteints d’HPN. L’effet indésirable le plus fréquemment signalé chez les enfants était les céphalées (71 %), suivies par les infections des voies respiratoires supérieures, les douleurs dans la partie supérieure de l’abdomen, la pyrexie et la toux, chacun de ces effets ayant été signalé par deux patients (29 %).
SHU atypique
L’étude C10-003 sur le SHU atypique comprenait 22 enfants et adolescents, dont 18 étaient âgés de moins de 12 ans. Tous les patients ont reçu la dose recommandée d’éculizumab. L’exposition médiane était de 44 semaines (intervalle : 1 dose-87 semaines).
Le Tableau 10 résume tous les effets indésirables signalés chez au moins 10 % des patients participant à l’étude C10-003.
Tableau 100 : Incidence par patient des événements indésirables survenant en cours de traitement chez 10 % ou plus des sujets de l’étude C10-003
1 mois à < 12 ans (n = 18) | Total (n = 22) | |
| Troubles oculaires | 3 (17) | 3 (14) |
| Troubles gastro-intestinaux | ||
| Douleur abdominale | 6 (33) | 7 (32) |
| Diarrhée | 5 (28) | 7 (32) |
| Vomissements | 4 (22) | 6 (27) |
| Dyspepsie | 0 | 3 (14) |
| Troubles généraux et réactions au point d’administration | ||
| Pyrexie | 9 (50) | 11 (50) |
| Infections et infestations | ||
| Infection des voies respiratoires | 5 (28) | 7 (32) |
| Rhinopharyngite | 3 (17) | 6 (27) |
| Rhinite | 4 (22) | 4 (18) |
| Infection des voies urinaires | 3 (17) | 4 (18) |
| Infection à la région du cathéter | 3 (17) | 3 (14) |
| Troubles musculo-squelettiques et des tissus conjonctifs | ||
| Spasmes musculaires | 2 (11) | 3 (14) |
| Troubles du système nerveux | ||
| Céphalées | 3 (17) | 4 (18) |
| Troubles rénaux et urinaires | 3 (17) | 4 (18) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 7 (39) | 8 (36) |
| Douleur oropharyngée | 1 (6) | 3 (14) |
| Troubles de la peau et des tissus sous-cutanés | ||
| Éruption cutanée | 4 (22) | 4 (18) |
| Troubles vasculaires | ||
| Hypertension | 4 (22) | 4 (18) |
Rapport final de l’étude clinique : C10-003 : 20 août 2014
Dans l’étude C10-003, 59 % (13/22) des patients ont présenté un effet indésirable grave (EIG). Les EIG rapportés le plus couramment étaient l’hypertension (9 %), la gastro-entérite virale (9 %), la pyrexie (9 %) et l’infection des voies respiratoires supérieures (9 %). Un patient a cessé le traitement par éculizumab en raison d’un effet indésirable (agitation intense).
Une analyse des données recueillies de manière rétrospective sur les effets indésirables chez les enfants et les adultes inscrits à l’étude C09-001r sur le SHU atypique (N = 30) a révélé un profil d’innocuité semblable à celui qui avait été observé lors des deux études prospectives. L’étude C09-001r sur le SHU atypique comprenait 19 patients pédiatriques âgés de moins de 18 ans.
Dans l’ensemble, l’innocuité de l’éculizumab chez les enfants atteints de SHU atypique participant à l’étude C09-001r semblait similaire à celle observée chez les adultes. Les effets indésirables des médicaments les plus courants (≥ 15 %) survenant chez les enfants sont présentés dans le Tableau 11.
Tableau 11 : Effets indésirables survenus chez au moins 15 % des patients âgés de moins de 18 ans participant à l’étude C09-001r sur le SHU atypique
| Nombre de patients (en %) | ||||
| MedDRA ver. 11,0 | < 2 ans (n = 5) | 2 à < 12 ans (n = 10) | 12 à < 18 ans (n = 4) | Total (n = 19) |
| Troubles généraux et réactions au point d’administration | ||||
| Pyrexie | 4 (80) | 4 (40) | 1 (25) | 9 (47) |
| Troubles gastro-intestinaux | ||||
| Diarrhée | 1 (20) | 4 (40) | 1 (25) | 6 (32) |
| Vomissements | 2 (40) | 1 (10) | 1 (25) | 4 (21) |
| Infections et infestations | ||||
Infection des voies respiratoires supérieuresa | 2 (40) | 3 (30) | 1 (25) | 6 (32) |
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Toux | 3 (60) | 2 (20) | 0 (0) | 5 (26) |
| Congestion nasale | 2 (40) | 2 (20) | 0 (0) | 4 (21) |
| Affections cardiaques | ||||
| Tachycardie | 2 (40) | 2 (20) | 0 (0) | 4 (21) |
a Comprend les termes privilégiés « infection des voies respiratoires supérieures » et « rhinopharyngite ». Analyse de données rétrospectives sur les effets indésirables provenant d’un essai observationnel et non interventionnel visant à évaluer les effets du traitement par l’éculizumab chez des patients atteints d’un SHUa. Les patients avaient reçu un diagnostic de SHUa et pris au moins une dose d’éculizumab entre 2007 et décembre 2009.
Un patient a interrompu le traitement en raison d’effets indésirables graves, à savoir une aggravation persistante de la fonction rénale, de la fièvre, une augmentation du taux de créatinine et une pancytopénie, considérés comme étant non liés à l’administration d’éculizumab. Un patient dont le lupus érythémateux disséminé a été diagnostiqué à tort comme étant un SHU atypique a cessé de recevoir le traitement par éculizumab (consulter la section 7 Mises en garde et précautions, Surveillance de la manifestation de maladies après l’arrêt du traitement par Epysqli ou une dose oubliée).
MGG
L’éculizumab n’a pas été étudié chez les enfants atteints de MGG.
NMOSD
L’éculizumab n’a pas été étudié chez les enfants atteints de NMOSD.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Le tableau 9 présente les effets indésirables peu courants (≥ 1/1 000 à < 1/100) associés à l’éculizumab.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
HPN
Les anomalies de laboratoire de grades CTC 3 et 4 sont présentées sous forme de tableau pour les patients atteints d’HPN qui présentaient des valeurs initiales normales (Tableau 12). Des anomalies de laboratoire ont été observées chez 0 % (créatinine) à 15,6 % (bilirubine directe) des patients traités par éculizumab, et à une fréquence semblable ou légèrement inférieure chez les patients traités par placebo.
Tableau 12 : Anomalies de laboratoire de grade CTC 3/4 observées dans le cadre des études cliniques sur l’éculizumab menées auprès de patients atteints d’HPN
| Pourcentage de patients* | ||
| Éculizumab (N = 195) | Placebo (N = 44) | |
| Neutropénie | 14,8 | 3,8 |
| Thrombocytopénie | 0,8 | 6,4 |
| Taux élevé d’ALT | 1,1 | 2,5 |
| Taux élevé d’AST | 11,1 | S.O.** |
| Taux élevé de bilirubine directe | 15,6 | 8,3 |
| Taux élevé de bilirubine totale | 3,6 | 0 |
| Taux élevé d’azote uréique sanguin | 5,5 | 0 |
| Taux élevé de créatinine | 0 | 0 |
* Valeurs les plus mauvaises en cours d’étude chez les patients présentant des valeurs initiales normales. Grades CTC : neutropénie (grade 3 ≥ 0,5-1,0 x 10⁹/l, grade 4 < 0,5 x 10⁹/l); thrombocytopénie (grade 3 ≥ 10-50 x 109/l, grade 4 < 10 x 109/l, grade 4 < 10 x109/l); taux élevé d’AST et d’ALT (grade 3 > 3 à 10 fois la limite supérieure de la normale [LSN], grade 4 > 10 fois la LSN); taux élevé de bilirubine (Grade 3 > 3 à 10 fois la LSN, grade 4 > 10 fois la LSN); taux élevé d’azote uréique sanguin; taux élevé de créatinine (grade 3 > 3 à 6 fois la LSN, grade 4 > 6 fois la LSN).
** Tous les patients traités par placebo présentaient un taux d’AST élevé au début de l’étude.
De faibles concentrations d’anticorps humains anti-humains ont été détectées chez 3 patients sur 140 (2,1 %) atteints d’HPN et traités par éculizumab et chez 1 patient sur 44 (2,3 %) atteints d’HPN et traités par placebo. Ces faibles concentrations d’anticorps sont survenues de façon transitoire et sans corrélation apparente entre la formation des anticorps et soit la réponse clinique (c.-à-d. la réduction de l’hémolyse), soit les événements indésirables associés à l’éculizumab; ces réponses dans le groupe recevant le placebo ont donc été considérées comme de faux positifs.
Dans le cadre de l’essai clinique sur la polyarthrite rhumatoïde comportant l’éculizumab, un patient a présenté une augmentation des concentrations d’anticorps anti-ADN de 1:40 à 1:80, et cela a été considéré comme étant un effet indésirable du médicament. Neuf patients traités par éculizumab et un patient traité par placebo ont présenté des concentrations d’anticorps anti-ADN > 1:80 à la fin de la période de traitement de 26 semaines. L’importance clinique de ces observations est inconnue.
SHU atypique
Dans l’ensemble, les événements biochimiques étaient peu courants et aucun changement important sur le plan clinique dans les valeurs de laboratoire n’a été signalé.
MGG
Dans l’ensemble, il n’y avait aucune différence cliniquement significative entre le groupe sous placebo et celui sous éculizumab pour ce qui est des changements aux paramètres hématologiques ou biochimiques par rapport au départ. Aucune différence n’a été observée entre les groupes de traitement en ce qui a trait aux paramètres de l’ECG.
NMOSD
Dans l’ensemble, il n’y avait aucune différence cliniquement significative entre le groupe sous placebo et celui sous éculizumab pour ce qui est des changements aux paramètres hématologiques ou biochimiques par rapport au départ. Aucune différence n’a été observée entre les groupes de traitement en ce qui a trait aux paramètres de l’ECG.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été observés après la mise en marché du produit : infections à Aspergillus, arthrite bactérienne et test de Coombs positif.Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Les interactions médicamenteuses avec l’éculizumab n’ont pas fait l’objet d’études.
9.3 Interactions médicament-comportement
Aucune interaction médicament-comportement liée au mode de vie n’est encore connue.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
Il a été démontré que l’échange plasmatique (EP), la plasmaphérèse (PP) et la perfusion de plasma frais congelé (PPFC) réduisent les taux sériques d’éculizumab. Il faut administrer une dose supplémentaire d’Epysqli dans cette situation. Consulter la section 4.2 Posologie recommandée et ajustement posologique, afin d’obtenir des directives en cas de traitement concomitant au moyen d’une plasmaphérèse, d’un échange plasmatique ou d’une perfusion de plasma.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
L’éculizumab est l’ingrédient actif d’Epysqli, un anticorps monoclonal qui se lie spécifiquement à la protéine C5 du complément avec une forte affinité, ce qui inhibe le clivage de C5a en C5b et empêche la formation du complexe terminal du complément C5b-9 et de C5a libre.
Epysqli inhibe l’hémolyse intravasculaire induite par la voie terminale du complément chez les patients atteints d’HPN et la microangiopathie thrombotique (MAT) médiée par le complément dans les cas de SHU atypique.
Chez les patients atteints de MGG, le mode d’action d’Epysqli est inconnu. On suppose qu’il inhibe l’accumulation du complexe C5b-9 médiée par la voie terminale du complément à la jonction neuromusculaire (JNM).
Chez les patients atteints de NMOSD, on ignore le mode d’action exact au moyen duquel l’éculizumab exerce son effet thérapeutique, mais on présume qu’il comprendrait l’inhibition de l’accumulation de C5b-9 du complément terminal induite par l’anticorps de l’aquaporine 4 (AQP4) et de l’inflammation liée à C5a.
10.2 Pharmacodynamie
L’activité pharmacodynamique évaluée par des concentrations de C5 libre < 0,5 µg/ml est en corrélation avec un blocage quasi complet de l’activité du complément terminal dans les cas d’HPN, de SHU atypique, de MGG et de NMOSD.
10.3 Pharmacocinétique
Après l’administration intraveineuse de doses d’entretien de 900 mg toutes les 2 semaines à des patients atteints d’HPN, la concentration sérique d’éculizumab maximale moyenne (Cmax) observée ± écart type après 26 semaines était de 194 ± 76 μg/ml et la concentration minimale (Cmin) était de 97 ± 60 μg/ml. Après l’administration intraveineuse de doses d’entretien de 1 200 mg toutes les 2 semaines à des patients atteints de SHU atypique, la Cmin moyenne observée ± écart type après 26 semaines était de 242 ± 101 μg/ml.
Après l’administration intraveineuse de doses d’entretien de 1 200 mg toutes les 2 semaines à des patients atteints de MGG, la Cmax moyenne observée ± écart type après 26 semaines était de 783 ± 288 μg/ml et la Cmin était de 341 ± 172 μg/ml.
Après l’administration intraveineuse de doses d’entretien de 1 200 mg toutes les 2 semaines à des patients atteints de NMOSD, la Cmax moyenne observée ± écart type après 24 semaines était de 877 ± 331 μg/ml et la Cmin, de 429 ± 188 μg/ml.
L’état d’équilibre était atteint après 4 semaines sous éculizumab, pour un rapport d’accumulation d’environ le double dans toutes les indications à l’étude. Les analyses pharmacocinétiques de population ont révélé que l’éculizumab suivait une pharmacocinétique linéaire en fonction de la dose et indépendante du temps pour les doses de 600 mg à 1 200 mg, alors que la variabilité interindividuelle était de 21 % à 38 %.
Absorption : l’éculizumab est administré par voie intraveineuse; par conséquent, on suppose que la biodisponibilité de l’éculizumab est de 100 % en raison de l’absorption immédiate dans l’espace vasculaire.
Distribution : l’éculizumab est un anticorps humanisé; par conséquent, il devrait être distribué de façon semblable aux anticorps humains naturels et demeurer principalement dans l’espace vasculaire. Le volume de distribution de l’éculizumab pour un patient typique de 70 kg était de 5 à 8 l.
Métabolisme : l’éculizumab est uniquement composé d’acides aminés naturels et on ne lui connaît aucun métabolite actif. Le catabolisme des anticorps humains se fait principalement par les enzymes lysosomales, qui les dégradent en petits peptides et en acides aminés.
Élimination : la demi-vie de l’éculizumab est de 11,3 jours à 17,3 jours.
Populations et états pathologiques particuliers
- Insuffisance rénale : la pharmacocinétique de l’éculizumab a été étudiée chez des patients de différents âges atteints de SHU atypique et présentant divers degrés d’insuffisance rénale. Aucune différence n’a été observée dans les paramètres pharmacocinétiques chez ces sous-populations de patients atteints de SHU atypique.
Interactions médicamenteuses : le traitement intraveineux par immunoglobulines humaines
(IgIV) risque d’interférer avec le mécanisme de recyclage d’anticorps monoclonaux tels que l’éculizumab par le récepteur Fc des endosomes néonataux (FcRn), ce qui réduirait les concentrations sériques d’éculizumab. Les interactions avec l’éculizumab n’ont pas fait l’objet d’études chez des patients sous IgIV.
11 Conservation, stabilité et mise au rebut
Les flacons d’Epysqli doivent être conservés dans leur boîte d’origine au réfrigérateur à une température comprise entre 2 et 8 °C et à l’abri de la lumière jusqu’au moment de leur utilisation. Les flacons d’Epysqli peuvent être conservés dans leur boîte d’origine à la température ambiante (pas plus de 30 °C) pendant une seule période pouvant aller jusqu’à 2 mois. À la fin de cette période, le produit peut être remis au réfrigérateur. Ne pas utiliser au-delà de la date de péremption indiquée sur la boîte. Consulter la section 4 Posologie et administration, 4.3 Reconstitution pour obtenir des informations sur la stabilité et l’entreposage des solutions d’Epysqli diluées.
12 Particularités de manipulation du produit
Ne pas congeler. Ne pas agiter.
 Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Caractéristiques du produit
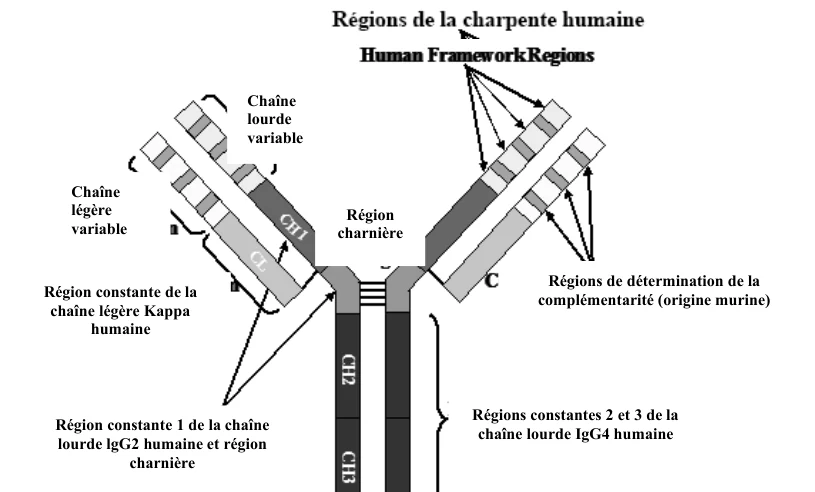
Epysqli est une préparation à base d’éculizumab, un anticorps monoclonal IgG2/4κ recombinant humanisé qui se lie à la protéine C5 du complément humain et inhibe l’activation de la voie terminale du complément. L’éculizumab contient des régions constantes humaines et des régions de détermination de la complémentarité murines greffées aux régions variables des chaînes lourdes et légères de la charpente humaine. L’éculizumab se compose de deux chaînes lourdes de 448 acides aminés et de deux chaînes légères de 214 acides aminés, et possède un poids moléculaire d’environ 148 kDa.
Epysqli est produit dans un système d’expression de myélome murin (ovaires de hamster chinois) et purifié par chromatographie d’affinité et d’échange d’ions.
Inactivation virale
Le procédé de fabrication de la substance médicamenteuse en vrac comprend des étapes spécifiques d’inactivation et d’élimination virales.
Nom propre : éculizumab
Nom chimique : immunoglobuline, anti-(chaîne α du complément C5 humain) (chaîne lourde de l’anticorps monoclonal de souris 5G1.1 humanisé), dimère du disulfure avec la chaîne légère de l’anticorps monoclonal de souris 5G1.1 humanisé
Formule moléculaire et
masse moléculaire :
Anticorps isotype de type IgG2/4 (kappa) de pleine longueur composé de deux chaînes légères identiques (214 résidus d’acides aminés) et de deux chaînes lourdes (448 résidus d’acides aminés) avec un poids moléculaire total de 148 kDa.
Formule de structure :
Propriétés
physicochimiques :
Solution limpide et incolore
Norme pharmaceutique : Norme interne
Chaîne
lourde
variable
Chaîne
légère
variable
Région constante de la
chaîne légère Kappa
humaine
Région constante 1 de la chaîne
lourde lgG2 humaine et région
charnière
Région charnière
Régions de détermination de la complémentarité (origine murine)
Régions constantes 2 et 3 de la chaîne lourde IgG4 humaine
14 Études cliniques
14.1 Études cliniques par indication
Hémoglobinurie paroxystique nocturne (HPN)
Conception de l’essai et données démographiques de l’étude
L’innocuité et l’efficacité de l’éculizumab chez les patients adultes atteints d’HPN et d’hémolyse ont été évaluées dans le cadre d’une étude de 26 semaines à répartition aléatoire, à double insu et contrôlée par placebo (C04-001) et d’une étude de 52 semaines à un seul groupe (C04-002). Les patients ont reçu un vaccin antiméningococcique avant de recevoir l’éculizumab. L’innocuité et l’efficacité de l’éculizumab ont été évaluées chez 7 patients pédiatriques ayant un poids médian de 57,2 kg (plage de poids de 48,6 à 69,8 kg), dans le cadre d’une étude ouverte de 14 semaines (M07-005).
Tableau 123 : Résumé des données démographiques des patients dans les études cliniques sur l’HPN
| N° de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe N (%) |
| C04-001 | Répartition aléatoire, à double insu, contrôlée par placebo, multicentrique | Posologie : 600 mg tous les 7 ± 2 jours pendant 4 semaines, puis 900 mg 7 ± 2 jours, et 900 mg tous les 14 ± 2 jours Perfusion intraveineuse de 25 à 45 minutes Durée : 26 semaines | Placebo 44 Éculizumab 43 | Placebo 38,4 (18, 78) Éculizumab 42,1 (20, 85) | Placebo Féminin 29 (65,9) Éculizumab Féminin 23 (53,5) |
| C04-002 | À un seul groupe, non contrôlée, multicentrique | Posologie : 600 mg tous les 7 ± 2 jours pendant 4 semaines, puis 900 mg 7 ± 2 jours, et 900 mg tous les 14 ± 2 jours Perfusion intraveineuse de 25 à 45 minutes Durée : 52 semaines | Éculizumab 97 | 41,1 (18, 78) | Féminin 49 (50,5) |
| M07-005 | Étude ouverte, multicentrique | Posologie basée sur un poids corporel < 40 kg : voir le Tableau 1. Perfusion intraveineuse : 5 à 10 ml/kg/h Durée : 14 semaines | Éculizumab 7 | 15,6 (11, 17) | Féminin 4 (57,1) |
Dans l’étude C04-001, les patients atteints d’HPN ayant reçu au moins 4 transfusions au cours des 12 mois précédents, ayant une confirmation cytométrique du débit d’au moins 10 % des cellules d’HPN et une numération plaquettaire d’au moins 100 000/μl ont été répartis aléatoirement pour recevoir l’éculizumab (n = 43) ou le placebo (n = 44). Avant la répartition aléatoire, tous les patients ont fait l’objet d’une période d’observation initiale pour confirmer la nécessité d’une transfusion d’érythrocytes et pour identifier la concentration d’hémoglobine (le « point de consigne ») qui définirait les résultats de stabilisation de l’hémoglobine et de transfusion de chaque patient. Le point de consigne d’hémoglobine était inférieur ou égal à 9 g/dl chez les patients présentant des symptômes et inférieur ou égal à 7 g/dl chez les patients sans symptômes. Les principaux critères d’évaluation de l’efficacité étaient la stabilisation de l’hémoglobine (patients qui ont maintenu une concentration d’hémoglobine au-dessus du point de consigne d’hémoglobine et qui ont évité toute transfusion d’érythrocytes pendant toute la période de 26 semaines) et la nécessité d’une transfusion sanguine. La fatigue et la qualité de vie liée à la santé étaient des critères d’évaluation secondaires pertinents. L’hémolyse était surveillée principalement par la mesure des taux sériques de LDH et la proportion de globules rouges HPN était surveillée par cytométrie en flux. Les patients recevant des anticoagulants et des corticostéroïdes systémiques au début de l’étude ont continué à prendre ces médicaments. Les principales caractéristiques au début de l’étude étaient équilibrées (voir le Tableau 14).
Lors de l’étude C04-002 non contrôlée, les patients atteints d’HPN ayant reçu au moins une transfusion au cours des 24 mois précédents et au moins 30 000 plaquettes/μl ont reçu l’éculizumab sur une période de 52 semaines.
Les médicaments concomitants comprenaient des agents antithrombotiques chez 63 % des patients et des corticostéroïdes systémiques chez 40 % des patients. Les caractéristiques initiales sont présentées dans le Tableau 14.
Tableau 13 : Données démographiques et caractéristiques des patients dans les études C04-001 et C04-002
| C04-001 | C04-002 | ||
| Paramètre | Placebo N = 44 | Éculizumab N = 43 | Éculizumab N = 97 |
| Antécédents d’anémie aplasique ou de SMDa (%) | 12 (27,3) | 8 (18,7) | 29 (29,9) |
| Anticoagulants concomitants (%) | 20 (45,5) | 24 (55,8) | 59 (61) |
| Traitements par stéroïdes ou immunodépresseurs concomitants (%) | 16 (36,4) | 14 (32,6) | 46 (47,4) |
| Arrêt du traitement | 10 | 2 | 1 |
Transfusion de concentrés de globules rouges au cours des 12 derniers mois, médiane (T1, T3) (intervalle) | 17,0 (13,5, 25,0) (7,0, 44,0) | 18,0 (12,0, 24,0) (7,0, 36,0) | 8,0 (4,0, 24,0) (0,0, 66,0) |
| Taux moyen d’hémoglobine (g/dl) au point de consigne (écart type) (intervalle) | 7,7 (0,75) (6,2, 9,0) | 7,8 (0,79) (6,1, 8,8) | S.O. |
| Taux de LDH avant le traitement (médiane, U/l) (intervalle) | 2 234,5 (636,0, 5 530,0) | 2 032,0 (499,0, 5 962,0) | 2 051,0 (537,0, 5 245,0) |
| Hémoglobine libre au début de l’étude (médiane, mg/dl) (intervalle) | 46,2 (11,2, 502,0) | 40,5 (7,5, 764,0) | 34,9 (2,0, 317,5) |
aSMD = syndrome myélodysplasique
Résultats de l’étude
Résultats relatifs à l’efficacité pour les études C04-001 et C04-002
Dans le cadre de l’étude C04-001, les patients traités par éculizumab ont présenté une diminution significative de l’hémolyse (p < 0,001) entraînant une amélioration de l’anémie, comme l’indique l’augmentation du pourcentage de patients présentant une stabilisation de l’hémoglobine et une diminution de la médiane des transfusions sanguines de globules rouges par rapport aux patients traités par placebo (consulter le Tableau 15). Ces effets ont été observés chez des patients de chacune des trois strates de transfusion de globules rouges antérieures à l’étude (4 à 14 unités; 15 à 25 unités; > 25 unités); toutefois, la stabilisation de l’hémoglobine n’a pas été statistiquement significative chez les patients ayant préalablement reçu > 25 unités, et la prudence est de mise lors de l’interprétation des résultats puisque le nombre de patients dans chaque strate est limité (consulter le Tableau 16). Les patients ont signalé une fatigue moindre et une amélioration de la qualité de vie liée à la santé. En raison de la taille de l’échantillon et de la durée de l’étude, les effets de l’éculizumab sur les événements thrombotiques n’ont pas pu être déterminés.
Dans l’étude C04-002, 96 des 97 patients inscrits à l’étude ont terminé l’étude (un patient est décédé à la suite d’un événement thrombotique). Le traitement a permis d’atteindre une diminution de l’hémolyse intravasculaire, comme l’indique la mesure des taux sériques médians de LDH (consulter le Tableau 17).
Tableau 145 : Résultats relatifs à l’efficacité de l’étude C04-001 sur l’HPN
| Placebo N = 44 | Éculizumab N = 43 | Valeur p | |
| Pourcentage de patients présentant une stabilisation du taux d’hémoglobine à la fin de l’étude | 0 | 49 | < 0,001a |
| Médiane du concentré de globules rouges transfusé durant le traitement (intervalle) | 10 (2,0, 21,0) | 0 (0,0, 16,0) | < 0,001b |
| Transfusions évitées pendant le traitement (%) | 0 | 51 | < 0,001a |
| Taux médians de LDH à la fin de l’étude (U/l) (intervalle) | 2 167 (1 183, 5 643) | 239 (142, 2 984) | < 0,001b |
| Médiane de l’ASC du taux de LDH à la fin de l’étude (U/l x jour) (intervalle)c | 411 822 (161 414, 86 544) | 58 587 (32 417, 792 006) | < 0,001b |
| Médiane du taux d’hémoglobine libre à la fin de l’étude (mg/dl) (intervalle) | 62 (0,7, 386) | 5 (2,9, 194) | < 0,001b |
| FACIT-Fatigue (taille de l’effet)d | 1,13 | < 0,001b |
a Valeur p calculée à l’aide du test exact de Fisher.
b Valeur p calculée avec le test de la somme des rangs de Wilcoxon.
c ASC du taux de LDH : pour l’étude C04-001 sur l’HPN, l’ASC du taux de LDH a été calculée à l’aide de la règle du trapèze pour les valeurs réelles de LDH.
d Taille de l’effet FACIT : pour l’étude C04-001 sur l’HPN, la taille de l’effet était basée sur la différence entre le groupe traité par éculizumab et le groupe traité par un placebo.
e Valeur p calculée à l’aide du test t bilatéral.
Tableau 15 : Résultats relatifs à l’efficacité de l’étude C04-001 sur l’HPN par strate de transfusion
| Mesure du résultat | Strate de transfusiona | Placebo (N) | Éculizumab (N) | Valeur p |
| Pourcentage de patients présentant une stabilisation du taux d’hémoglobine à la fin de l’étude (%) (N) | Total | 0 (44) | 49 (43) | < 0,001b |
| 4 à 14 unités | 0 (15) | 80 (15) | < 0,001b | |
| 15 à 25 unités | 0 (18) | 29 (17) | 0,02 | |
| > 25 unités | 0 (11) | 36 (11) | Ns | |
| Médiane du concentré de globules rouges transfusé durant le traitement (n) (intervalle) | Total | 10 (44) (2,0, 21,0) | 0 (43) (0,0, 16,0) | < 0,001c |
| 4 à 14 unités | 6 (15) (2,0, 2,00) | 0 (15) (0,0, 4,0) | < 0,001c | |
| 15 à 25 unités | 10 (18) (2,0, 21,0) | 2 (17) (0,0, 15,0) | < 0,001c | |
| > 25 unités | 18 (11) (10,0, 20,0) | 3 (11) (0,0, 16,0) | < 0,001c | |
| Transfusions évitées pendant le traitement (%) (N) | Total | 0 (44) | 51 (43) | < 0,001b |
| 4 à 14 unités | 0 (15) | 80 (15) | < 0,001b | |
| 15 à 25 unités | 0 (18) | 35 (17) | 0,008 | |
| > 25 unités | 0 (11) | 36 (11) | Ns | |
| Médiane de l’ASC du taux de LDH à la fin de l’étude (U/l x jour) (N) (intervalle) | Total | 411 822 (44) (161 414, 886 544) | 58 587 (43) (32 417, 792 006) | < 0,001c |
| 4 à 14 unités | 398 573 (15) (230 352, 697 638) | 53 610 (15) (38 341, 792 006) | < 0,001c | |
| 15 à 25 unités | 420 338 (18) (161 414, 886 544) | 56 127 (17) (32 417, 90 115) | < 0,001c | |
| > 25 unités | 441 880 (11) (234 605, 711 934) | 67 181 (11) (33 231, 242 072) | < 0,001c |
a Strates de transfusion selon les données de transfusion 12 mois avant la phase de sélection de l’étude. b Valeur p calculée à l’aide du test exact de Fisher; ns = non significatif (P > 0,05) c Valeur p calculée avec le test de la somme des rangs de Wilcoxon.
Tableau 16 : Résultats relatifs à l’efficacité de l’étude C04-002 sur l’HPN
Éculizumab N = 97 | Valeur p | |
| Taux médians de LDH à la fin de l’étude (U/l) (intervalle) | 269 (106, 2 117) | < 0,001b |
| Médiane de l’ASC du taux de LDH à la fin de l’étude (U/l x jour) (intervalle)c | -632 264 (-1 788 824, -74 498) | < 0,001b |
| Médiane du taux d’hémoglobine libre à la fin de l’étude (mg/dl) (intervalle) | 5 (1,1, 85) | < 0,001b |
| FACIT-Fatigue (taille de l’effet)d | 1,01 | < 0,001e |
a Les résultats de l’étude C04-002 sur l’HPN font référence aux comparaisons avant et après le traitement. b Valeur p calculée avec le test de rang de Wilcoxon.
c ASC du taux de LDH : pour l’étude C04-002 sur l’HPN, l’ASC du taux de LDH a été calculée à l’aide de la règle du trapèze pour la variation du taux de LDH par rapport aux valeurs initiales.
d Taille de l’effet FACIT : Pour l’étude C04-002 sur l’HPN, la taille de l’effet était basée sur la variation par rapport aux valeurs initiales.
e Valeur p calculée à l’aide du test t bilatéral.
Parmi les 195 patients qui ont participé à l’étude C04-001 sur l’HPN, à l’étude C04-002 sur l’HPN et à d’autres études initiales, les patients atteints d’HPN traités par éculizumab ont été inscrits à une étude de prolongation à long terme (étude de prolongation sur l’HPN). Chez tous les patients, on a observé une réduction de l’hémolyse intravasculaire sur une période totale d’exposition à l’éculizumab allant de 10 à 54 mois. On a observé un nombre moins élevé d’événements thrombotiques pendant le traitement par éculizumab que pendant la même période de temps précédant le traitement (consulter le Tableau 18). Cependant, la majorité des patients ont reçu des anticoagulants concomitants; l’effet du retrait des anticoagulants pendant le traitement par éculizumab n’a pas fait l’objet d’études (voir la section 7 Mises en garde et précautions).
Tableau 17 : Événements thromboemboliques chez les patients survenus pendant la période de traitement par éculizumab par rapport aux événements thromboemboliques survenus pendant la même période de temps précédant le traitement par éculizumab
| Étude de prolongation sur l’HPN (toutes les études combinées) | |
| Avant le traitement | |
| Patients (n) | 195 |
| Événements thromboemboliques (n) | 39 |
| Années-patients (n) | 272,1 |
| Taux d’événements thromboemboliques (n par 100 années-patients) | 14,33 |
| Traitement par éculizumab | |
| Patients (n) | 195 |
| Événements thromboemboliques (n) | 3 |
| Années-patients (n) | 281,0 |
| Taux d’événements thromboemboliques (n par 100 années-patients) | 1,07 (P < 0,001)a |
a Valeur p calculée avec un test de rang signé non paramétrique.
Population pédiatrique
Le traitement par éculizumab au schéma posologique proposé chez 7 patients adolescents pesant plus de 30 kg a été associé à une réduction de l’hémolyse intravasculaire mesurée par le taux sérique de LDH. Il a également entraîné une diminution ou une élimination marquée des transfusions sanguines. L’efficacité du traitement par éculizumab chez les patients pédiatriques atteints d’HPN (Tableau 19) semble être similaire à celle observée chez les patients adultes atteints d’HPN inclus dans les études pivots C04-001 et C04-002 sur l’HPN (Tableau 15 et Tableau 17).
Tableau 18 : Résultats relatifs à l’efficacité dans l’étude M07-005 sur l’HPN menée chez des patients pédiatriques
Critère d’évaluation de l’efficacité | Valeur initiale | 12 semaines | Test des rangs signés de Wilcoxon |
Moyenne (É.-T.) | Moyenne (É.-T.) | Valeur p | |
| Variation de la valeur LDH (U/l) par rapport à la | 1 020 (94,9) | -771 (914) | 0,0156 |
| valeur initiale à la semaine 12 | |||
| ASC pour la LDH (U/l × jour) | – | -60 634 (72 916) | 0,0156 |
Variation du taux d’hémoglobine libre plasmatique (mg/dl) par rapport à la valeur initiale à la semaine 12 | 17,7 (19,1) | -10,3 (21,1) | 0,2188 |
Abréviations : ASC = aire sous la courbe de la concentration en fonction du temps; É.-T. = écart-type; HPN = hémoglobinurie paroxystique nocturne; LDH = lactate déshydrogénase.
Syndrome hémolytique et urémique atypique (SHU atypique)
Conception de l’essai et données démographiques de l’étude
Quatre études prospectives à un seul groupe (études sur le SHU atypique C08-002, C08-003, C10-004 et C10-003) et une étude rétrospective à un seul groupe (C09-001r) ont permis d’évaluer l’innocuité et l’efficacité de l’éculizumab pour le traitement du SHU atypique. Les patients atteints de SHU atypique ont reçu un vaccin antiméningococcique avant de recevoir l’éculizumab ou ont reçu un traitement prophylactique par antibiotiques pendant deux semaines après la vaccination. L’étude C09-001r consistait en un examen rétrospectif des dossiers.
Tableau 20 : Résumé des données démographiques des patients dans les études cliniques sur le SHU atypique
| N° de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe N (%) |
C08-002 (SHU atypique résistant à la plasmathérapie*) | Phase II, en ouvert, à un seul groupe, multicentrique | Posologie : 900 mg tous les 7 ± 2 jours pendant 4 semaines, puis 1 200 mg 7 ± 2 jours plus tard, ensuite 1 200 mg tous les 14 ± 2 jours Perfusion intraveineuse Durée : 2 à 145 semaines | 17 | 28 ans (17 à 68 ans) | Féminin 12 (71) |
| N° de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe N (%) |
C08-003 (SHU atypique répondant à la plasmathérapie*) | Phase II, en ouvert, à un seul groupe, multicentrique | Posologie : 900 mg tous les 7 ± 2 jours pendant 4 semaines, puis 1 200 mg 7 ± 2 jours plus tard, ensuite 1 200 mg tous les 14 ± 2 jours Perfusion intraveineuse Durée : 26 à 129 semaines | 20 | 28 ans (13 à 63 ans) | Féminin 12 (60) |
C10-004 (Adultes atteints de SHU atypique) | En ouvert, à un seul groupe, multicentrique | Posologie : 900 mg tous les 7 ± 2 jours pendant 4 semaines, puis 1 200 mg 7 ± 2 jours plus tard, ensuite 1 200 mg tous les 14 ± 2 jours Perfusion intraveineuse Durée : 13 à 86 semaines | 41 | 35 ans (18 à 80 ans) | Féminin 28 (68) |
| N° de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe N (%) |
C10-003 (Enfants et adolescents atteints de SHU atypique) | En ouvert, à un seul groupe, multicentrique | Posologie en fonction du poids corporel : ≥ 40 kg : 900 mg par semaine pendant 4 semaines, suivis de 1 200 mg à la semaine 5, puis de 1 200 mg toutes les 2 semaines. De 30 à < 40 kg : 600 mg par semaine pendant 2 semaines, suivis de 900 mg à la semaine 3, puis de 1 200 mg toutes les 2 semaines. De 20 à < 30 kg : 600 mg par semaine pendant 2 semaines, suivis de 600 mg à la semaine 3, puis de 600 mg toutes les 2 semaines. De 10 à < 20 kg : 600 mg pendant 1 semaine, suivis de 300 mg à la semaine 2, puis de 300 mg toutes les 2 semaines. De 5 à < 10 kg : 300 mg pendant 1 semaine, suivis de 300 mg à la semaine 2, puis de 300 mg toutes les 2 semaines. Perfusion intraveineuse Durée : 1 à 88 semaines | 22 | 6,5 ans (5 mois à 17 ans) | Féminin 10 (46) |
| N° de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge médian (tranche) | Sexe N (%) |
| C09-001r | Rétrospective par examen des dossiers | La posologie utilisée était 300, 600, 900 et 1 200 mg. La dose réelle administrée aux patients peut avoir été différente des recommandations puisque le traitement était en dehors du cadre d’un essai clinique contrôlé. Perfusion intraveineuse Durée : 1 à 94 semaines | 30 Par âge Nourrisson de < 2 ans : 5 De ≥ 2 à < 12 ans : 10 De ≥ 12 à < 18 ans : 4 ≥ 18 ans : 11 | 12 ans (2 mois à 51 ans) | Féminin 16 (53) |
* Plasmathérapie : plasmaphérèse ou perfusion de plasma.
SHU atypique résistant à la plasmathérapie (étude C08-002)
L’étude C08-002 incluait des patients qui présentaient des signes de microangiopathie thrombotique (MAT) malgré l’administration d’au moins quatre traitements de plasmathérapie au cours de la semaine précédant la sélection. Un patient n’a reçu aucune plasmathérapie pendant la semaine précédant la sélection en raison d’une intolérance à de tels traitements. Afin d’être admissibles à l’étude, les patients devaient présenter un taux de plaquette ≤ 150 x 109/l, des signes d’hémolyse, comme une hausse de la LDH sérique, et un taux sérique de créatinine
au-dessus de la limite supérieure de la normale, sans avoir besoin de dialyse chronique. L’âge médian des patients était de 28 ans (intervalle : de 17 à 68 ans).
Les patients inscrits à l’étude C08-002 devaient présenter un taux d’activité d’ADAMTS13 supérieur à 5 %; les valeurs observées lors de l’essai étaient de l’ordre de 70 à 121 %. Soixante-seize pour cent (76 %) des patients présentaient une mutation identifiée du facteur de régulation du complément ou des auto-anticorps dirigés contre celui-ci. Le Tableau 21 résume les principales caractéristiques cliniques et liées à la maladie au début de l’étude pour les patients inscrits à l’étude C08-002.
Tableau 19 : Caractéristiques initiales des patients inscrits à l’étude C08-002
| Paramètre | N = 17 |
| Mois écoulés entre le diagnostic de SHU atypique et la sélection, médiane (min., max.) | 10 (0,26, 236) |
| Mois écoulés entre la manifestation clinique de MAT actuelle et la sélection, médiane (min., max.) | < 1 (< 1, 4) |
| Taux initial de plaquettes (× 109/l), médiane (intervalle) | 118 (62, 161) |
| Taux de LDH initial (U/l), médiane (intervalle) | 269 (134, 634) |
Les patients de l’étude C08-002 ont reçu l’éculizumab pendant un minimum de 26 semaines. Étude C08-002. La durée médiane sous éculizumab était d’environ 100 semaines (intervalle : 2 semaines à 145 semaines), et le critère d’évaluation principal était la variation du taux de plaquettes entre le début de l’étude et la semaine 26.
SHU atypique répondant à la plasmathérapie (étude C08-003)
L’étude C08-003 comprenait des patients recevant des plasmaphérèses ou perfusions de plasma de façon récurrente ne présentant généralement pas de signes hématologiques de microangiopathie thrombotique (MAT) active. Tous les patients avaient reçu une telle plasmathérapie au moins une fois toutes les deux semaines, mais pas plus de trois fois par semaine, pendant au moins huit semaines avant de recevoir la première dose d’éculizumab. Les patients sous dialyse chronique étaient autorisés à participer à l’étude C08-003. Les patients participant à l’étude C08-003 devaient présenter un taux d’activité d’ADAMTS13 supérieur à 5 %; les valeurs observées lors de l’essai étaient de l’ordre de 37 % à 118 %. Soixante-dix pour cent des patients présentaient une mutation identifiée du facteur de régulation du complément ou des auto-anticorps dirigés contre celui-ci. Le Tableau 22 résume les principales caractéristiques cliniques et liées à la maladie au début de l’étude pour les patients inscrits à l’étude C08-003.
Tableau 20 : Caractéristiques initiales des patients inscrits à l’étude C08-003
| Paramètre | N = 20 |
| Mois écoulés entre le diagnostic de SHU atypique et la sélection, médiane (min., max.) | 48 (0,66, 286) |
| Mois écoulés entre la manifestation clinique de MAT actuelle et la sélection, médiane (min., max.) | 9 (1, 45) |
| Taux initial de plaquettes (x 109/l), médiane (intervalle) | 218 (105, 421) |
| Taux de LDH initial (U/l), médiane (intervalle) | 200 (151, 391) |
Les patients de l’étude C08-003 ont reçu l’éculizumab pendant au moins 26 semaines. Le critère d’évaluation principal était l’état sans événements de MAT, défini comme suit : aucune diminution du taux de plaquettes > 25 % ET aucune plasmathérapie ET aucune nouvelle dialyse pendant 12 semaines consécutives en cours d’étude. La durée médiane sous éculizumab était d’environ 114 semaines (intervalle : de 26 à 129 semaines) lors de l’étude C08-003.
Adultes atteints de SHU atypique (étude C10-004)
L’étude C10-004 comprenait des patients qui présentaient des signes de microangiopathie thrombotique (MAT). Afin d’être admissibles à l’étude, les patients devaient présenter un taux de plaquette inférieur à la limite inférieure de la normale (LIN), des signes d’hémolyse, comme une hausse de la LDH sérique, et un taux sérique de créatinine au-dessus de la limite supérieure de la normale, sans avoir besoin de dialyse chronique. Tous les patients inscrits à l’étude C10-004 devaient présenter un taux d’activité d’ADAMTS13 supérieur à 5 %; les valeurs observées lors de l’essai étaient de l’ordre de 28 à 116 %. Cinquante et un pour cent des patients présentaient une mutation identifiée du facteur de régulation du complément ou des auto-anticorps dirigés contre celui-ci. Au total, 35 patients ont reçu une plasmathérapie avant le traitement par éculizumab. Le Tableau 23 résume les principales caractéristiques cliniques et liées à la maladie au début de l’étude pour les patients inscrits à l’étude C08-004.
Tableau 21 : Caractéristiques initiales des patients inscrits à l’étude C10-004
| Paramètre | N = 41 |
| Mois écoulés entre le diagnostic de SHU atypique et la sélection, médiane (intervalle) | 0,79 (0,03 à 311) |
| Mois écoulés entre la manifestation clinique de MAT actuelle et la première dose, médiane (intervalle) | 0,52 (0,03 à 19) |
| Taux initial de plaquettes (× 109/l), médiane (intervalle) | 125 (16 à 332) |
| Taux de LDH initial (U/l), médiane (intervalle) | 375 (131 à 3 318) |
Les patients de l’étude C10-004 ont reçu l’éculizumab pendant au moins 26 semaines. Le critère d’évaluation principal pour la soumission correspondait à la proportion de patients obtenant une réponse, c’est-à-dire une réponse complète de la MAT manifestée par la normalisation de paramètres hématologiques (taux de plaquettes et taux de lactate déshydrogénase [LDH]) ainsi qu’une baisse ≥ 25 % de la créatinine sérique par rapport au départ pendant le traitement par éculizumab. La réponse complète de la MAT était définie comme étant deux mesures consécutives obtenues à au moins 4 semaines d’intervalle. La durée médiane sous éculizumab était d’environ 50 semaines (intervalle : de 13 à 86 semaines) lors de l’étude C10-004.
Enfants et adolescents atteints de SHU atypique (étude C10-003)
L’étude C10-003 sur le SHU atypique comprenait des patients qui, pour être admissibles à l’étude, devaient respecter les critères suivants : un taux de plaquettes inférieur à la limite inférieure de la normale (LIN), des signes d’hémolyse tels qu’une hausse du taux sérique de LDH dépassant la limite supérieure de la normale, un taux de créatinine sérique situé au 97e percentile ou plus pour leur âge et l’absence d’un besoin de dialyse chronique. Les patients inscrits à l’étude C10-003 devaient présenter un taux d’activité d’ADAMTS13 supérieur à 5 %; les valeurs observées lors de l’essai étaient de l’ordre de 38 à 121 %. Cinquante pour cent des patients présentaient une mutation identifiée du facteur de régulation du complément ou des auto-anticorps dirigés contre celui-ci. Au total, 10 patients ont reçu une plasmathérapie avant le traitement par éculizumab. Le Tableau 24 résume les principales caractéristiques cliniques et liées à la maladie au début de l’étude pour les patients inscrits à l’étude C10-003 sur le SHU atypique.
Tableau 22 : Caractéristiques initiales des patients inscrits à l’étude C10-003 sur le SHU atypique
| Paramètre | Patients 1 mois à < 12 ans (N = 18) | Tous les patients (N = 22) |
| Mois écoulés entre le diagnostic de SHU atypique et la sélection, médiane (intervalle) | 0,51 (0,03 à 58) | 0,56 (0,03 à 191) |
| Mois écoulés entre la manifestation clinique de MAT actuelle et la première dose, médiane (intervalle) | 0,23 (0,03 à 4) | 0,2 (0,03 à 4) |
| Taux initial de plaquettes (x109/l), médiane (intervalle) | 110 (19 à 146) | 91 (19 à 146) |
| Taux de LDH initial (U/l), médiane (intervalle) | 1 510 (282 à 7 164) | 1 244 (282 à 7 164) |
Les patients de l’étude C10-003 sur le SHU atypique ont reçu l’éculizumab pendant au moins 26 semaines. Le critère d’évaluation principal correspondait à la proportion de patients obtenant une réponse, c’est-à-dire une réponse complète de la MAT manifestée par la normalisation de paramètres hématologiques (taux de plaquettes et taux de lactate déshydrogénase [LDH]) ainsi qu’une amélioration ≥ 25 % de la créatinine sérique par rapport au départ pendant le traitement par éculizumab. La réponse complète de la MAT était définie comme étant deux mesures consécutives obtenues à au moins quatre semaines d’intervalle. La durée médiane sous éculizumab était d’environ 44 semaines (intervalle : 1 dose à 88 semaines) lors de l’étude C10-003 sur le SHU atypique.
Résultats de l’étude
Les évaluations de l’efficacité se fondaient sur les critères d’évaluation associés à la microangiopathie thrombotique (MAT), y compris :
- les variations du taux de plaquettes par rapport aux valeurs initiales;
- la normalisation hématologique (maintien des taux de plaquettes normaux et du taux de LDH normal pendant au moins quatre semaines);
la réponse complète de la MAT (normalisation hématologique en plus d’une réduction d’au moins
25 % de la créatinine sérique pendant au moins quatre semaines);
- l’état sans événements de MAT (absence pendant au moins 12 semaines d’une réduction du taux de plaquettes de plus de 25 % par rapport aux valeurs initiales, d’échange plasmatique ou de perfusion de plasma, ainsi que d’un besoin de nouvelle dialyse);
le taux quotidien d’interventions liées à la MAT (défini comme étant le nombre
d’échanges plasmatiques ou de perfusions de plasma et le nombre de dialyses requises par patient par jour).
SHU atypique résistant à la plasmathérapie (étude C08-002)
La fonction rénale, mesurée par le DFGe, s’est améliorée et maintenue sous éculizumab. La moyenne du DFGe (± écart type) est passée de 23 ± 15 ml/min/1,73 m2 au départ à 56 ± 40 ml/min/1,73 m2 à la semaine 26; cet effet s’est maintenu durant 2 ans (56 ± 30 ml/min/1,73 m2). Quatre des cinq patients ayant initialement besoin de dialyses ont pu les arrêter.
Une diminution de l’activité du complément terminal et une hausse du taux de plaquettes par rapport au départ ont été observées après le début de l’administration de l’éculizumab. L’éculizumab a réduit les signes d’activité de la MAT médiée par le complément, d’après la hausse du taux moyen de plaquettes observée entre le point de départ et 26 semaines. Dans le cadre de l’étude C08-002, le taux moyen de plaquettes (± écart type) a augmenté, passant de 109 ± 32 x 109/l au début de l’étude à 169 ± 72 x 109/l dès la première semaine; cet effet s’est maintenu tout au long des 26 semaines (210 ± 68 x 109/l) et jusqu’à 2 ans (205 ± 46 x 109/l). Après plus de 26 semaines de traitement, deux autres patients ont obtenu une normalisation hématologique ainsi qu’une réponse complète de la MAT. Les réponses de normalisation hématologique et les réponses complètes de la MAT se sont maintenues chez tous les patients les ayant atteintes. Le Tableau 25 résume les résultats relatifs à l’efficacité de l’étude C08-002.
Tableau 23 : Résultats relatifs à l’efficacité de l’étude C08-002
| Paramètre d’efficacité | À 26 semainesa N = 17 | À 2 ansb N = 17 |
| Normalisation du nombre de plaquettesc | 14 (82) | 15 (88) |
Réponse complète de la MAT, n (%) Durée médiane de la réponse complète de la MAT, semaines (intervalle) | 11 (65) 38 (25, 56) | 13 (77) 99 (25, 139) |
| Amélioration du DFGe ≥ 15 ml/min/1,73 m2, n (%) Durée médiane de l’amélioration du DFGe, jours (intervalle) | 9 (53) 251 (70, 392) | 10 (59) ND |
Normalisation hématologique, n (%) Durée médiane de la normalisation hématologique, semaines (intervalle) | 13 (76) 37 (25, 62) | 15 (88) 99 (25, 145) |
| État sans événements de MAT, n (%) | 15 (88) | 15 (88) |
Taux quotidien d’interventions liées à la MAT, médiane (intervalle) Avant l’éculizumab Sous éculizumab | 0,88 (0,04, 1,59) 0 (0, 0,31) | 0,88 (0,04, 1,59) 0 (0, 0,31) |
a À la clôture de la collecte des données (le 8 septembre 2010).
b À la clôture de la collecte de données (le 20 avril 2012).
c Le taux de plaquettes normal est défini comme ≥ 150 × 109/l.
SHU atypique répondant à la plasmathérapie (étude C08-003)
Le critère d’évaluation principal de l’étude C08-003 était l’état sans événements de MAT, défini comme suit : aucune diminution du taux de plaquettes > 25 % ET aucune plasmathérapie ET aucune nouvelle dialyse pendant 12 semaines consécutives en cours d’étude.
La fonction rénale, mesurée d’après le DFGe, s’est maintenue durant le traitement par éculizumab. Le DFGe moyen (± écart type) de 31 ± 19 ml/min/1,73 m2 au départ s’est maintenu durant 26 semaines (37 ± 21 ml/min/1,73 m2) et deux ans (40 ± 18 ml/min/1,73 m2). Aucun patient n’a eu besoin de nouvelle dialyse sous éculizumab.
Une baisse de l’activité du complément terminal a été observée chez tous les patients après le début de l’administration de l’éculizumab. La prise de l’éculizumab a réduit les signes d’activité de la MAT médiée par le complément, d’après la hausse du taux moyen de plaquettes observée entre le point de départ et la semaine 26. Le nombre de plaquettes a été maintenu à des niveaux normaux malgré l’élimination de l’échange plasmatique ou de la plasmaphérèse. En moyenne, le taux de plaquettes (± écart type) était de 228 ± 78 x 109/l initialement, de 233 ± 69 x 109/l à la semaine 26, puis de 224 ± 52 x 109/l à deux ans. Après plus de 26 semaines de traitement, six autres patients ont obtenu une réponse complète de la MAT. La réponse complète de la MAT et la normalisation hématologique se sont maintenues chez tous les patients les ayant atteintes. Le Tableau 26 résume les résultats relatifs à l’efficacité de l’étude C08-003.
Tableau 24 : Résultats relatifs à l’efficacité des patients inscrits à l’étude C08-003
| Paramètre d’efficacité | À 26 semainesa N = 20 | À 2 ansb N = 20 |
Réponse complète de la MAT, n (%) Durée médiane de la réponse complète de la MAT, semaines (intervalle) | 5 (25) 32 (12, 38) | 11 (55) 68 (38, 109) |
| Amélioration du DFGe ≥ 15 ml/min/1,73 m², n (%) | 1 (5) | 8 (40) |
| État sans événements de MAT, n (%) | 16 (80) | 19 (95) |
Taux quotidien d’interventions liées à la MAT, médiane (intervalle) Avant l’éculizumab Sous éculizumab | 0,23 (0,05, 1,09) 0 | 0,23 (0,05, 1,09) 0 |
Normalisation hématologiqued, n (%) Durée médiane de la normalisation hématologique, | 18 (90) 38 (22, 52) | 18 (90) 114 (33, 125) |
| semaines (intervalle) |
a À la clôture de la collecte des données (le 8 septembre 2010).
b À la clôture de la collecte de données (le 20 avril 2012).
c Calculée chaque jour de mesure suivant une dose (à l’exception des jours 1 à 4) à l’aide d’une mesure répétée ANOVA. d Dans l’étude C08-003 sur le SHU atypique, 85 % des patients présentaient des taux de plaquettes normaux et 80 % des patients présentaient un taux sérique normal de LDH au début de l’étude; par conséquent, la normalisation hématologique au sein de cette population correspond au maintien des paramètres normaux en l’absence de plasmathérapie.
Adultes atteints de SHU atypique (étude C10-004)
Le critère d’évaluation principal correspondait à la proportion de patients obtenant une réponse, c’est-à-dire une réponse complète de la MAT manifestée par la normalisation de paramètres hématologiques (taux de plaquettes et taux de lactate déshydrogénase [LDH]) ainsi qu’une baisse ≥ 25 % de la créatinine sérique par rapport au départ pendant le traitement par éculizumab. La réponse complète de la MAT était définie comme étant deux mesures consécutives obtenues à au moins 4 semaines d’intervalle.
À la semaine 26, 23 patients (56 %; IC à 95 % : 40, 72) avaient obtenu une réponse complète de la MAT, tandis que c’était le cas de 26 patients (63 %; IC à 95 % : 47, 78) à la clôture de la collecte des données. Tous les patients ayant obtenu une réponse à la semaine 26 avaient conservé une réponse lors de la clôture de la collecte des données. La durée médiane de la réponse complète de la MAT à la clôture de la collecte des données était de neuf mois (intervalle : de 1 à 17 mois).
À la semaine 26, trente-six patients (88 %; IC à 95 % : 74, 96) ont obtenu une normalisation hématologique, tandis que c’était le cas de 40 patients (98 %; IC à 95 % : 87, 99) à la clôture de la collecte des données. Les 40 sujets ayant obtenu une normalisation hématologique l’ont conservée. La durée médiane de la normalisation hématologique était de 10 mois (intervalle : de 2 à 17 mois) lors de la clôture de la collecte des données.
La fonction rénale, mesurée par le DFGe, s’est améliorée sous éculizumab. Le DFGe moyen (± écart type) est passé de 17 ± 12 ml/min/1,73 m2 au départ à 47 ± 24 ml/min/1,73 m2 après 26 semaines. Parmi les 24 patients qui avaient besoin de dialyses au départ, cinq patients les ont arrêtées avant la première dose d’éculizumab, tandis que 15 autres ont pu les abandonner pendant le traitement par éculizumab.
Une diminution de l’activité du complément terminal et une hausse du taux de plaquettes par rapport au départ ont été observées après le début de l’administration de l’éculizumab. L’éculizumab a réduit les signes d’activité de la MAT médiée par le complément, d’après la hausse du taux moyen de plaquettes observée entre le point de départ et 26 semaines. Lors de l’étude C10-004, le taux moyen de plaquettes (± écart type) est passé d’une valeur initiale de 119 ± 66 x 109/l à 200 ± 84 x 109/l après une semaine; cet effet s’est maintenu tout au long des 26 semaines (taux moyen de plaquettes [± écart type] à la semaine 26 : 252 ± 70 x109/l). Le Tableau 27 résume les résultats relatifs à l’efficacité de l’étude C10-004.
Tableau 25 : Résultats de l’étude C10-004 sur le SHU atypique
| Paramètre d’efficacité | (N = 41) |
| Normalisation du taux de plaquettesa | 40 (98 %) |
Réponse complète de la MAT, n (%), IC à 95 % Durée médiane de la réponse complète de la MAT de la soumission, semaines (intervalle) | 23 (56) 40, 72 42 (6, 75) |
| Amélioration du DFGe ≥ 15 ml/min/1,73 m², n (%) | 22 (54) |
Normalisation hématologique, n (%) Durée médiane de la normalisation hématologique, semaines (intervalle) | 36 (88) 46 (10, 75) |
| État sans événements de MAT, n (%) | 37 (90) |
Taux quotidien d’interventions liées à la MAT, médiane (intervalle) Avant l’éculizumab | 0,63 (0, 1,38) |
Sous éculizumab 0 (0, 0,58) a Le taux de plaquettes normal est défini comme ≥ 150 × 109/l.
Dans les études C08-002, C08-003 et C10-004 sur le SHU atypique, la proportion de patients ayant atteint une réponse complète de la MAT était de 43 % pour les patients qui n’avaient pas de mutation connue dans le gène codant pour un facteur de régulation du complément, contre 54 % pour ceux qui présentaient une mutation connue. Dans l’étude C10-003 menée chez des enfants et des adolescents, 55 % des patients non porteurs d’une mutation connue ont obtenu une réponse complète de la MAT, tandis que c’était le cas de 73 % des patients qui présentaient une mutation connue. Le nombre de patients dans chaque groupe était faible. Les résultats relatifs à l’efficacité étaient indépendants de l’identification d’une mutation génétique.
Enfants et adolescents atteints de SHU atypique (étude C10-003 sur le SHU atypique)
Le critère d’évaluation principal de l’étude C10-003 correspondait à la proportion de patients obtenant une réponse, c’est-à-dire une réponse complète de la MAT manifestée par la normalisation de paramètres hématologiques (taux de plaquettes et taux de lactate déshydrogénase [LDH]) ainsi qu’une amélioration ≥ 25 % de la créatinine sérique par rapport au départ pendant le traitement par éculizumab. La réponse complète de la MAT était définie comme étant deux mesures consécutives obtenues à au moins quatre semaines d’intervalle.
Sur 22 patients, 14 ont obtenu une réponse complète de la MAT (64 %; IC à 95 % : 41, 83) à la semaine 26 et 15 (68 %; IC à 95 % : 45, 86) à la clôture de la collecte des données. Les 15 patients ont tous conservé leur réponse à la clôture de la collecte des données, pour une durée médiane de huit mois (intervalle : de 3 à 18 mois).
Pour les 18 enfants de moins de 12 ans, le taux de réponse complète de la MAT était similaire à la semaine 26 (11 patients [61 %; IC à 95 % : 36, 83]) et à la clôture de la collecte des données (12 patients [67 %; IC à 95 % : 41, 87]).
La normalisation hématologique a été observée chez 18 des 22 patients (82 %; IC à 95 % : 60, 95) à la semaine 26, un nombre passant à 20 patients (91 %; IC à 95 % : 71, 99) à la clôture de la collecte des données. La normalisation hématologique s’est maintenue chez ces 20 patients jusqu’à la clôture de la collecte des données, pour une durée médiane de huit mois (intervalle : de 3 à 18 mois). Chez les 18 enfants de moins de 12 ans, la normalisation hématologique a été observée chez 14 patients (78 %; IC à 95 % : 52, 94) à la semaine 26 et 16 patients (89 %; IC à 95 % : 65, 99) à la clôture de la collecte des données.
La fonction rénale, mesurée par le DFGe médian, s’est améliorée sous éculizumab. Le DFGe moyen (± écart type) est passé de 33 ± 30 ml/min/1,73 m2 au départ à 98 ± 44 ml/min/1,73 m2 après 26 semaines. Parmi les 20 patients atteints d’une insuffisance rénale chronique (IRC) de stade ≥ 2 au départ, 17 (85 %) ont obtenu une amélioration de ≥ 1 stade. Parmi les 16 patients âgés de 1 mois à < 12 ans atteints d’une IRC de stade ≥ 2 au départ, 14 (88 %) ont obtenu une amélioration de ≥ 1 stade. Neuf des 11 patients qui avaient besoin de dialyses au début de l’étude ont été en mesure de les interrompre pendant la durée du traitement par éculizumab. Les réponses étaient similaires pour tous les âges, de 5 mois à 17 ans.
La diminution de l’activité du complément terminal par rapport au départ a été observée chez tous les patients après le début de l’administration d’éculizumab. La prise de l’éculizumab a réduit les signes d’activité de la MAT médiée par le complément, d’après la hausse du taux moyen de plaquettes observée entre le point de départ et la semaine 26. Le taux moyen de plaquettes (± écart type) est passé d’une valeur initiale de 88 ± 42 x 109/l à 281 ± 123 x 109/l après une semaine; cet effet s’est maintenu tout au long des 26 semaines (taux moyen de plaquettes [± écart type] à la semaine 26 : 293 ± 106 x 109/l). Lors de l’étude C10-003 sur le SHU atypique, les réponses à l’éculizumab des patients chez lesquels on avait identifié ou non des auto-anticorps du facteur H ou des mutations des gènes codant pour des protéines du facteur de régulation du complément étaient similaires. Le Tableau 28 résume les résultats relatifs à l’efficacité de l’étude C10-003 sur le SHU atypique.
Tableau 26 : Résultats relatifs à l’efficacité de l’étude C10-003 sur le SHU atypique
| Paramètre d’efficacité | Patients de 1 mois à < 12 ans (N = 18) | Tous les patients (N = 22) |
| Normalisation du taux de plaquettesa | 21 (96 %) | |
Réponse complète de la MAT, n (%) IC à 95 % Durée médiane de la réponse complète de la MAT, semaines (intervalle)b | 11 (61) 36, 83 40 (14, 77) | 14 (64) 41, 83 37 (14, 77) |
| Amélioration du DFGe ≥ 15 ml/min/1,73•m2•n (%) | 16 (89) | 19 (86) |
Normalisation hématologique complète, n (%) Durée médiane de la normalisation hématologique complète, semaines (intervalle) | 14 (78) 38 (14, 77) | 18 (82) 38 (14, 77) |
| État sans événements de MAT, n (%) | 17 (94) | 21 (95) |
Taux quotidien d’interventions liées à la MAT, médiane (intervalle) Avant l’éculizumab Sous éculizumab | 0,2 (0, 1,7) 0 (0, 0,01) | 0,4 (0, 1,7) 0 (0, 0,01) |
a Le taux de plaquettes normal est défini comme ≥ 150 × 109/l.
b À la clôture de la collecte des données (le 12 octobre 2012).
Examen rétrospectif des dossiers de patients atteints de SHU atypique (étude C09-001r)
Des analyses exploratoires ont été menées dans le cadre de l’examen rétrospectif des dossiers (étude C09-001r) et les résultats correspondaient généralement aux résultats des deux études prospectives. L’éculizumab a réduit les signes de l’activité de la MAT induite par le complément, comme l’indique l’augmentation du taux moyen de plaquettes par rapport au début de l’étude. Le taux moyen de plaquettes (± écart type) est passé de 171 ± 83 x 109/l au début de l’étude à 233 ± 109 x 109/l après une semaine de traitement; cet effet s’est maintenu tout au long des 26 semaines (taux moyen de plaquettes [± écart type] à la semaine 26 : 254 ± 79 x 109/l).
Au total, 19 enfants (âgés de 2 mois à 17 ans) ont reçu de l’éculizumab dans le cadre de l’étude C09-001r. La durée médiane du traitement par éculizumab était de 16 semaines (intervalle de 4 à 70 semaines) pour les enfants de < 2 ans (n = 5), de 31 semaines (intervalle de 19 à 63 semaines) pour les enfants de 2 à < 12 ans (n = 10) et de 38 semaines (intervalle de 1 à 69 semaines) pour les patients de 12 à 18 ans (n = 4). Cinquante-trois pour cent des enfants présentaient une mutation identifiée du facteur de régulation du complément ou des auto-anticorps dirigés contre celui-ci. Quatre-vingt-neuf pour cent (17 sur 19, 89 %) de ces enfants ont atteint une normalisation des plaquettes et 42 % (8 sur 19) ont présenté une normalisation hématologique et des réponses complètes de la MAT. Le taux quotidien d’interventions liées à la MAT a diminué d’une médiane de 0,31 avant le traitement par éculizumab à 0 après le traitement par éculizumab. Aucun enfant n’a dû faire l’objet d’une nouvelle dialyse.
Tableau 27 : Résultats relatifs à l’efficacité chez les enfants participant à l’étude C09-001r
| Paramètre d’efficacité | < 2 ans (n = 5) | 2 à < 12 ans (n = 10) | 12 à < 18 ans (n = 4) | Total (n = 19) |
| Patients présentant une normalisation hématologique et une réponse complète de la MAT | 2/5 (40) | 5/9 (56) | 1/3 (33) | 8 (47) |
| Patients présentant une amélioration du DFGe ≥ 15 ml/min/1,73 m2, n (%)b | 2 (40) | 6 (60) | 1 (25) | 9 (47) |
| Normalisation des plaquettes, n (%)a | 4 (80) | 10 (100) | 3 (75) | 17 (89) |
Taux quotidien d’interventions liées à la MAT, médiane (intervalle) Avant l’éculizumab Sous éculizumab | 1 (0, 2) < 1 (0, < 1) | < 1 (0,07, 1,46) 0 (0, < 1) | < 1 (0, 1) 0 (0, < 1) | 0,31 (0,00, 2,38) 0,00 (0,00, 0,08) |
a Définition de la normalisation des plaquettes : au moins 150 000 x 109/l à au moins deux mesures consécutives à un intervalle d’au moins 4 semaines.
b Parmi les neuf patients qui ont obtenu une amélioration du DFGe d’au moins 15 ml/min/1,73 m², un a été sous dialyse tout au long de la période d’étude, tandis qu’un autre recevait l’éculizumab comme traitement prophylactique à la suite d’une transplantation rénale.
Myasthénie grave généralisée (MGG)
Conception de l’essai et données démographiques de l’étude
L’éculizumab a été étudié dans des essais cliniques conduits chez des patients séropositifs pour des anticorps dirigés contre les récepteurs de l’acétylcholine (RACh) et réfractaires au traitement, ce qui a été défini soit par l’échec d’au moins deux traitements immunosuppresseurs en association ou en monothérapie, soit par l’échec d’au moins un traitement immunosuppresseur avec un besoin régulier de plasmaphérèse, un échange plasmatique (EP) ou l’administration d’immunoglobulines intraveineuses (IgIV) pour maîtriser les symptômes. Les patients ont continué de recevoir le traitement standard tout au long des essais cliniques pivots.
Tableau 30 : Résumé des données démographiques des patients dans les études cliniques sur la MGG
| Nº de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets de l’étude | Âge médian (années) | Sexe |
| ECU-MG-301 | Multicentrique, phase III, randomisée, à double insu et contrôlée par placebo | Posologie : 900 mg tous les 7 ± 2 jours pendant 4 semaines, puis 1 200 mg tous les 14 ± 2 jours i.v. durant 35 minutes Durée : 26 semaines | 125 | 47 | Féminin 66 % |
| ECU-MG-302 | Étude de prolongation d’ECU-MG-301, en ouvert, multicentrique | Posologie : 900 mg tous les 7 ± 2 jours pendant 4 semaines, puis 1 200 mg tous les 14 ± 2 jours i.v. durant 35 minutes Durée : Jusqu’à 4 ans | 117 | 47 |
Les données de 125 patients participant à une étude prospective contrôlée (étude ECU-MG-301) ont été utilisées pour évaluer l’efficacité de l’éculizumab pour traiter les patients atteints de MGG.
Lors de l’étude ECU-MG-301, les patients séropositifs pour des anticorps anti-AChR, atteints de MGG de classe II à IV selon la classification clinique de la MGFA (Myasthenia Gravis Foundation of America) et obtenant un score total MG-ADL de 6 ou plus ont été répartis aléatoirement pour recevoir soit l’éculizumab (n = 62), soit le placebo (n = 63).
La répartition aléatoire était stratifiée en fonction de l’évaluation pour la classification clinique de la MGFA. Les caractéristiques initiales étaient similaires entre les groupes de traitement, y compris l’âge moyen au moment du diagnostic (38 ans dans chaque groupe), le sexe [66 % de femmes (éculizumab) contre 65 % de femmes (placebo)] et la durée moyenne de la MGG [9,9 (éculizumab) contre 9,2 (placebo) ans]. Aussi, les pourcentages de patients ayant déjà reçu au moins 3 traitements immunosuppresseurs (soit 50 % [éculizumab] et 54 % [placebo]), ayant déjà présenté une crise de MG (soit 21 % [éculizumab] et 15,9 % [placebo]), ayant déjà été sous ventilation assistée (soit 24,2 % [éculizumab] et 22,2 % [placebo]) et ayant déjà eu besoin d’une intubation (soit 17,7 % [éculizumab] et 14,3 % [placebo]) constituaient d’autres similarités entre les deux groupes.
Tous les patients participant à l’étude étaient atteints de MGG considérée comme réfractaire selon les critères prédéfinis suivants :
Échec d’un traitement d’au moins un an par deux immunosuppresseurs ou plus (association ou monothérapie), c.-à-d. persistance des incapacités dans les activités quotidiennes malgré les traitements immunosuppresseurs;
ou
- Échec d’au moins un traitement immunosuppresseur et de la plasmaphérèse régulière ou immunothérapie intraveineuse (IgIV), c.-à-d. la plasmaphérèse ou l’IgIV a été administrée régulièrement pour la prise en charge de la faiblesse musculaire au moins tous les 3 mois au cours des 12 derniers mois.
Les immunosuppresseurs comprenaient, sans toutefois s’y limiter, les corticostéroïdes, l’azathioprine, le mycophénolate, le méthotrexate, la ciclosporine, le tacrolimus ou le cyclophosphamide.
Les patients ont reçu un vaccin antiméningococcique avant de commencer le traitement par éculizumab ou ont reçu un traitement prophylactique par des antibiotiques appropriés jusqu’à 2 semaines après la vaccination. Dans l’étude ECU-MG-301, la dose d’éculizumab chez les adultes atteints de MGG était de 900 mg tous les 7 ± 2 jours pendant 4 semaines, puis de 1 200 mg à la semaine 5 ± 2 jours, et de 1 200 mg tous les 14 ± 2 jours pendant la durée de l’étude. L’éculizumab a été administré par perfusion intraveineuse pendant 35 minutes. Les patients ont continué de recevoir le traitement standard à des doses stables tout au long de l’étude. 118 des 125 (94 %) patients ont terminé les 26 semaines de traitement. Résultats de l’étude
Résultats relatifs à l’efficacité pour l’étude ECU-MG-301
Le critère d’évaluation principal de l’étude ECU-MG-301 était la variation entre l’état initial et la semaine 26 de la valeur totale du profil de myasthénie grave relatif aux activités quotidiennes (MG-ADL, MG Activities of Daily Living Profile, une mesure rapportée par le patient validée dans les cas de MGG). L’échelle MG-ADL évalue l’impact de la MGG sur les activités quotidiennes selon des catégories reflétant 8 signes ou symptômes typiques de la maladie. Chaque élément est évalué sur une échelle de 4 points où un score de 0 représente une fonction normale et un score de 3 représente une perte de capacité à exécuter cette fonction (score total de 0 à 24).
Le principal critère d’évaluation secondaire était la variation entre l’état initial et la semaine 26 de la valeur totale obtenue par le système d’évaluation quantitative de la myasthénie grave (QMG, Quantitative MG Scoring System, une mesure rapportée par le médecin validée dans les cas de MGG). L’échelle QMG évalue la faiblesse musculaire selon 13 éléments de diverses catégories. Chaque élément est évalué sur une échelle de 4 points où un score de 0 représente aucune faiblesse et un score de 3 représente une faiblesse grave (score total de 0 à 39).
Les résultats relatifs à l’efficacité obtenus par des analyses prédéterminées à mesures répétées du principal critère d’évaluation et du principal critère d’évaluation secondaire sont présentés dans le Tableau 31. Les résultats se basent sur des analyses qui n’ont pas tenu compte du recours à une médication de secours et d’autres déviations du protocole associées à l’efficacité.
Tableau 28 : Résultats de l’étude ECU-MG-301 sur la MGG - Variations entre l’état initial et la semaine 26 relatifs à l’efficacité
Critères d’évaluation de l’efficacité : Variation du score total entre le début de l’étude et la semaine 26 | Éculizumab (n = 62) (ETM) | Placebo (n = 63) (ETM) | Éculizumab Variation de la moyenne des moindres carrés pour l’éculizumab par rapport au placebo (IC à 95 %) | Valeur p (à l’aide d’analyses à mesures répétées) |
| MG-ADL* | -4,2 (0,49) | -2,3 (0,48) | -1,9 (-3,3, -0,6) | 0,0058 |
| QMG* | -4,6 (0,60) | -1,6 (0,59) | -3,0 (-4,6, -1,3) | 0,0006 |
ETM = erreur type de la moyenne; IC = intervalle de confiance; moyenne MC = moyenne des moindres carrés
* La variation des scores MG-ADL et QMG à la semaine 26 par rapport au départ a été évaluée par une analyse de variance à mesures répétées selon laquelle le traitement, la visite et le lien entre le traitement et la visite étaient considérés comme étant des facteurs fixes, tandis que la variable de stratification de la randomisation, le score initial et la présence d’un traitement immunosuppresseur étaient considérés comme des covariables. Ces analyses font abstraction du recours à une médication de secours tout comme d’autres déviations du protocole associées à l’efficacité. Une médication de secours a été nécessaire pour 6 sujets sous éculizumab et 12 sujets sous placebo.
Lors de l’étude ECU-MG-301, la réponse clinique d’après le total du score MG-ADL était définie comme étant une amélioration d’au moins 3 points. La proportion de sujets obtenant une réponse clinique à la semaine 26 sans recours à un traitement de secours était de 59,7 % dans le groupe sous éculizumab, par comparaison avec 39,7 % dans le groupe sous placebo.
Lors de l’étude ECU-MG-301, la réponse clinique d’après le total du score QMG était définie comme étant une amélioration d’au moins 5 points. La proportion de sujets obtenant une réponse clinique à la semaine 26 sans recours à un traitement de secours était de 45,2 % dans le groupe sous éculizumab, par comparaison avec 19 % dans le groupe sous placebo.
On a aussi évalué la qualité de vie en présence de myasthénie grave à l’aide d’un questionnaire de 15 éléments spécifique à la maladie validé, MG-QoL15 (Myasthenia Gravis Quality of Life 15-item scale), où une amélioration de 7 à 8 points révèle un impact du traitement. À la semaine 26, selon une analyse à mesures répétées, la variation par rapport aux valeurs initiales chez les patients sous éculizumab consistait en une amélioration de 12,6 points tandis qu’elle était de 5,4 points chez les patients sous placebo, ce qui représente une différence d’effet de 7,2 points en faveur de l’éculizumab.
Les données disponibles suggèrent que la réponse clinique est généralement obtenue après 12 semaines sous éculizumab. L’interruption du traitement doit être envisagée chez un patient qui ne présente aucun signe de bienfait thérapeutique après 12 semaines.
D’après l’analyse intermédiaire d’une étude de prolongation en ouvert de l’étude ECU-MG-301, les sujets qui avaient été répartis aléatoirement initialement pour recevoir éculizumab et qui participent encore continuent de présenter un effet soutenu après 26 semaines de traitement.
Maladie du spectre de la neuromyélite optique (NMOSD)
Conception de l’essai et données démographiques de l’étude
L’éculizumab a été étudié dans le cadre d’un essai clinique mené chez des patients atteints de NMOSD séropositifs pour les anticorps anti-aquaporine-4 (AQP4).
Tableau 29 : Résumé des données démographiques des patients dans l’étude clinique sur la NMOSD
| Nº de l’essai | Plan de l’essai | |||||
Posologie et voie d’administration
Nombre de sujets de l’étude | Âge médian (années) | Sexe | ||||
| ECU-NMO-301 | Multicentrique, phase III, randomisée, à double insu, contrôlée par placebo | Posologie : 900 mg tous les 7 ± 2 jours pendant 4 semaines, puis 1 200 mg tous les 14 ± 2 jours i.v. durant 35 minutes | 143 Éculizumab : 96 Placebo : 47 | 44 Intervalle : 19-75 | Femmes 90,9 % | |
L’efficacité de l’éculizumab dans le traitement de la NMOSD a été établie dans le cadre de l’étude ECU-NMO-301, un essai axé sur les événements, à répartition aléatoire, à double insu et contrôlé par placebo mené auprès de 143 patients atteints de NMOSD, qui présentaient des anticorps anti-AQP4 et qui répondaient aux critères suivants lors de la sélection :
- 1.
Antécédents d’au moins deux rechutes au cours des 12 derniers mois ou trois rechutes au cours des
24 derniers mois, dont au moins une dans les 12 mois précédant la sélection;
- 2. Score ≤ 7 sur l’échelle EDSS (Expanded Disability Status Scale) (ce qui correspond à une capacité ambulatoire au moins limitée et à la nécessité de recourir à une assistance);
- 3. Sous traitement immunosuppresseur (TIS) stable, le cas échéant;
- 4. Utilisation de corticostéroïdes concomitants limitée à 20 mg par jour ou moins;
- 5. Patients exclus en cas de traitement antérieur par le rituximab ou la mitoxantrone au cours des trois derniers mois ou par une IgIV dans les trois semaines précédant la sélection.
Les patients ont reçu un vaccin antiméningococcique 2 semaines avant de commencer le traitement par éculizumab ou ont reçu un traitement prophylactique par des antibiotiques appropriés jusqu’à 2 semaines après la vaccination. Tous les patients qui étaient vaccinés et répondaient à toutes les exigences d’admissibilité ont été répartis aléatoirement selon un rapport de 2:1 dans le groupe sous éculizumab ou le groupe sous placebo. Au total, 96 patients ont été répartis aléatoirement pour recevoir un traitement par éculizumab et 47 pour recevoir un placebo. La répartition aléatoire a été stratifiée à l’aide de deux variables : 1) le score EDSS au moment de la répartition aléatoire (jour 1) (≤ 2,0 contre ≥ 2,5 à ≤ 7) et 2) le TIS de soutien (c.-à-d. pour la prévention des rechutes) déjà reçu par les patients et le statut à l’égard des TIS au moment de la répartition aléatoire (jour 1) (patients n’ayant jamais été traités par rapport aux patients continuant à recevoir le ou les mêmes TIS et aux patients chez qui des modifications ont été apportées au[x] TIS depuis la dernière rechute). Les patients pouvaient continuer à recevoir une dose stable du ou des TIS qu’ils recevaient au moment de la sélection (à l’exception des médicaments interdits par le protocole), mais aucun nouveau TIS et aucun changement de posologie du ou des TIS n’étaient autorisés au cours de l’étude, sauf en cas de toxicité connue ou d’effet indésirable associé au TIS.
Les caractéristiques initiales étaient similaires entre les groupes de traitement, y compris l’âge moyen au moment de la première dose (43,9 ans dans le groupe sous éculizumab, 45,0 ans dans le groupe sous placebo) et la répartition des sexes (91,7 % de femmes [éculizumab] et 89,4 % de femmes [placebo]).
Le Tableau 33 présente les caractéristiques initiales des patients atteints de NMOSD inclus dans l’étude ECU-NMO-301.
Tableau 30 : Antécédents de maladie et caractéristiques initiales des patients de l’étude ECU-NMO-301
| Variable | Statistique | Placebo (N = 47) | Éculizumab (N = 96) | Total (N = 143) |
| Antécédents de NMOSD | ||||
| Âge (ans) au moment de la première manifestation de la NMOSD | Médiane | 38,0 | 35,5 | 36,0 |
| Min, max | 12, 73 | 5, 66 | 5, 73 | |
| Délai entre la première manifestation de NMOSD et la première dose du médicament à l’étude (ans) | Médiane | 3,760 | 5,030 | 4,800 |
| Min, max | 0,51, 29,10 | 0,41, 44,85 | 0,41, 44,85 | |
| Taux annualisé de rechutes confirmées dans les 24 mois précédant la sélection | Médiane | 1,92 | 1,85 | 1,92 |
| Min, max | 1,0, 6,4 | 1,0, 5,7 | 1,0, 6,4 | |
| Caractéristiques initiales | ||||
| Score EDSS initial | Médiane | 4,00 | 4,00 | 4,00 |
| Min, max | 1,0, 6,5 | 1,0, 7,0 | 1,0, 7,0 | |
| Aucun TIS au départ | n (%) | 13 (27,7) | 21 (21,9) | 34 (23,8) |
Abréviations : EDSS = Expanded Disability Status Scale; Max = maximum; Min = minimum; NMOSD = maladie du spectre de la neuromyélite optique (neuromyelitis optica spectrum disorder); TIS = traitement immunosuppresseur; TAR = taux annualisé de rechutes.
Le critère d’évaluation principal de l’étude ECU-NMO-301 était le délai précédant la première rechute confirmée en cours d’essai par un comité indépendant évaluant les traitements à l’insu. Une rechute en cours d’essai correspond à la réapparition de symptômes neurologiques ou à l’aggravation de symptômes neurologiques s’accompagnant d’un changement objectif (c.-à-d. signe clinique) observable à l’examen neurologique, qui a persisté pendant plus de 24 heures et qui a été confirmé par le médecin traitant qui ignorait le traitement reçu par le patient. Une rechute confirmée en cours d’essai était définie comme une rechute en cours d’essai ayant été confirmée par le comité d’évaluation des rechutes. Établi en tant que nombre de rechutes présentées par chaque patient divisé par le temps en années, le taux annualisé de rechutes (TAR) était l’un des principaux critères d’évaluation secondaires.
 Placebo
Éculizumab
e
e r F - e s p a l e R
n
o i t r o p o r P
Résultats de l’étude
Le délai précédant la première rechute confirmée en cours d’essai était significativement plus long chez les patients traités par éculizumab que chez ceux recevant un placebo (p < 0,0001) (figure 1). Le rapport des risques instantanés (intervalle de confiance [IC] à 95 %) pour l’éculizumab par comparaison au placebo était de 0,058 (0,017; 0,197), ce qui représente une réduction du risque de rechute de 94,2 %.
Figure 1 : Estimations de la survie selon la méthode de Kaplan-Meier pour le délai précédant la première rechute confirmée – ensemble d’analyse complet
1,0
0,8
0,6
0,4
0,2
0,0
0 12 24 36 48 60 72 84 96 108 120 132 144 156 168 180 192 204 211
Nombre à risque :
Placebo 47 38 30 24 21 16 13 10 9 6 5 5 4 3 3 3 3 1
Éculizumab 96 92 83 78 68 60 58 52 46 41 32 24 22 18 14 8 2 1
Remarque : Les patients qui n’ont présenté aucune rechute confirmée pendant l’étude ont été censurés à la fin de la période d’étude.
L’effet du traitement sur le délai précédant la première rechute confirmée en cours d’essai a été observé chez les patients de tous les sous-groupes de TIS, y compris celui qui ne recevait aucun TIS au départ. Pendant la phase de traitement de l’essai, 76 % des patients ont reçu un TIS concomitant, dont des corticostéroïdes de manière chronique; 24 % des patients n’ont reçu aucun TIS concomitant et aucun corticostéroïde de manière chronique pendant la phase de traitement de l’essai.
Le taux annualisé de rechutes (TAR) confirmées en cours d’essai (IC à 95 %) sous éculizumab par rapport au placebo était de 0,045 (0,013 [0,151]; p < 0,0001), ce qui représente une réduction relative de 95,5 % du TAR confirmé en faveur de l’éculizumab par comparaison au placebo (Tableau 34).
Semaines de participation à l’étude
Proportion sans rechute à 48 semaines (IC à 95 %) : Placebo 0,632 (0,468; 0,758) Valeur p du test du log-rank : < 0,0001 Éculizumab 0,979 (0,918; 0,995) Rapport des risques instantanés (IC à 95 %) : 0,058 (0,017; 0,197) |
Tableau 31 : Taux annualisé de rechutes confirmées au cours de l’étude ECU-NMO-301 – ensemble d’analyse complet
| Variable | Statistique | Placebo (N = 47) | Éculizumab (N = 96) |
| Nombre total de rechutes | Somme | 21 | 3 |
Nombre total d’années-patients dans la période d’étude | n | 52,41 | 171,32 |
| TAR confirmé ajustéa | Taux | 0,350 | 0,016 |
| IC à 95 % | 0,199, 0,616 | 0,005, 0,050 | |
| Effet du traitementa | Rapport des taux (éculizumab/placebo) | … | 0,045 |
| IC à 95 % | … | 0,013, 0,151 | |
| Valeur p | … | < 0,0001 |
a D’après une régression de Poisson ajustée en fonction de la strate de randomisation et du TAR des 24 mois précédant la sélection. Abréviations : IC = intervalle de confiance; TAR = taux annualisé de rechutes.
Le taux annualisé des rechutes pendant l’essai clinique associées à une hospitalisation était de 0,04 avec l’éculizumab contre 0,31 avec le placebo. Le taux annualisé des rechutes pendant l’essai clinique associées au traitement aigu des rechutes par la méthylprednisolone administrée par voie i.v. était de 0,07 avec l’éculizumab contre 0,42 avec le placebo, alors que celui associé à la plasmaphérèse était de 0,02 avec l’éculizumab contre 0,19 avec le placebo.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 Toxicologie non clinique
Toxicologie générale :
La spécificité de l’éculizumab pour la protéine C5 dans le sérum humain a été évaluée dans le cadre de deux études in vitro.
La réactivité tissulaire croisée de l’éculizumab a été étudiée en évaluant la liaison à un ensemble de 38 tissus humains. L’expression de la protéine C5 dans l’ensemble de tissus humains examinés dans le cadre de cette étude correspond aux rapports publiés concernant l’expression de C5, qui a été détectée dans les muscles lisses, les muscles striés et l’épithélium tubulaire proximal des reins. Aucune réactivité tissulaire croisée inattendue n’a été observée.
Une étude de 26 semaines portant sur la toxicité de doses répétées a été menée chez des souris à l’aide de BB5.1, un anticorps de substitution dirigé contre la protéine C5 murine. Le traitement n’a influé sur aucun paramètre de toxicité étudié. L’activité hémolytique induite par C5 dans un modèle ex vivo a été bloquée efficacement tout au long de l’étude, et ce, tant chez les souris mâles que femelles.
Cancérogénicité :
Aucune étude n’a été effectuée pour évaluer le potentiel carcinogène de l’éculizumab.
Génotoxicité :
Aucune étude n’a été menée pour évaluer le potentiel génotoxique de l’éculizumab.
Toxicité pour la reproduction et le développement :
Aucune étude portant sur les effets toxiques liés à la reproduction et au développement des animaux n’a été réalisée avec l’éculizumab en raison d’un manque d’activité pharmacologique chez les espèces non humaines, mais certaines études ont été menées chez des souris à l’aide de BB5.1, un anticorps murin de substitution qui inhibe le complément. Aucun effet clairement lié au traitement et aucun effet indésirable n’ont été observés dans le cadre des études portant sur les effets toxiques liés à la reproduction et au développement chez des souris. Lorsque l’exposition de la mère à l’anticorps avait lieu pendant l’organogenèse, deux cas de dysplasie rétinienne et un cas d’hernie ombilicale ont été observés parmi les 230 descendants nés de mères exposées à la dose plus élevée d’anticorps; toutefois, ces observations n’étaient pas clairement liées au médicament à l’étude.
17 Monographies de référence
- 1.
[SOLIRIS] [Flacon, 300 mg], contrôle de la présentation [288497], Monographie de produit,
[Alexion Pharma GmbH]. (2025-08-07)