


Monographie de produit - Loratadine Soft Gelatin Capsules
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
............................................................. 10
RENSEIGNEMENTS PHARMACEUTIQUES ............................................................ 10 ESSAIS CLINIQUES .................................................................................................... 11 PHARMACOLOGIE DÉTAILLÉE .............................................................................. 13 MICROBIOLOGIE ........................................................................................................ 16 TOXICOLOGIE ............................................................................................................. 16 RÉFÉRENCES ............................................................................................................... 20
PARTIE III : RENSEIGNEMENTS POUR LE CONSOMMATEUR ..................................... 21
CAPSULES DE GÉLATINE MOLLE DE LORATADINE
Capsules de gélatine molle de loratadine
Norme maison
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique et teneur | Ingrédients non médicinaux cliniquement importants |
| Orale | Capsules de gélatine molle, 10 mg | Pour obtenir une liste complète, veuillez consulter la section Formes posologiques, composition et conditionnement. |
INDICATIONS ET UTILISATION CLINIQUE
Les CAPSULES DE GÉLATINE MOLLE DE LORATADINE sont indiquées pour :
- le soulagement des symptômes associés à la rhinite allergique saisonnière et perannuelle, tels que les éternuements, l’écoulement nasal et le prurit nasal de même que les démangeaisons et la sensation de brûlure dans les yeux.
- le soulagement des symptômes et des signes d’urticaire chronique et d’autres troubles dermatologiques allergiques.
Les études cliniques effectuées à ce jour s’appliquent à un traitement d’au plus 6 mois; une recommandation médicale est donc conseillée pour une utilisation à long terme.
La loratadine n’est pas recommandée chez les femmes qui sont enceintes ou qui allaitent.
Enfants :
Enfants (< 12 ans) : L’innocuité et l’efficacité des CAPSULES DE GÉLATINE MOLLE DE LORATADINE chez les enfants n’ont pas été établies; par conséquent, l’indication d’utilisation chez les enfants n’est pas autorisée par Santé Canada (voir MISES EN GARDE ET PRÉCAUTIONS).
Personnes âgées :
Les paramètres pharmacocinétiques de la loratadine et de son principal métabolite sont comparables chez les volontaires adultes en bonne santé et les volontaires âgés en bonne santé (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacocinétique et métabolisme).
CONTRE-INDICATIONS
- Patients qui présentent une hypersensibilité à ce médicament, y compris son métabolite, la descarboéthoxyloratadine, à l’un des ingrédients de la préparation ou à l’un des composants du contenant. Pour obtenir une liste complète, voir la section Formes posologiques, composition et conditionnement de la monographie.
MISES EN GARDE ET PRÉCAUTIONS
Fonction hépatique/biliaire/pancréatique
Chez les patients atteints d’hépatopathie alcoolique chronique, l’ASC et les concentrations plasmatiques, maximale (Cmax) de loratadine ont doublé, alors que le profil pharmacocinétique du métabolite actif n’a pas changé de mainère significative par rapport aux patients dont la fonction hépatique est normale. La demi-vie d’élimination de la loratadine et de ses métabolites actifs était de 24 heures et de 37 heures, respectivement, celle-ci s’allongeant de plus en plus à mesure que la maladie hépatique s’aggravait. On recommande donc d’ajuster la dose en présence d’hépatopathie grave. Les patients atteints d’hépatopathie grave devraient recevoir une dose initiale plus faible, car la clairance de la loratadine pourrait être moindre chez eux (voir POSOLOGIE ET ADMINISTRATION - Considérations posologiques).
Fonction rénale :
Chez les patients atteints d’insuffisance rénale chronique, l’ASC et les concentrations plasmatiques maximales Cmax de loratadine ont augmenté comparativement à celles des patients dont la fonction rénale est normale. La demi-vie d’élimination de la loratadine et de ses métabolites n’était pas significativement différente de celle observée chez les patients dont la fonction rénale est normale. L’hémodyalise n’ayant aucun effet sur la pharmacocinétique de la loratadine ni de ses métabolites actifs chez les patients atteints d’insuffisance rénale chronique, il n’est past nécessaire d’ajuster la dose chez ces patients. En cas d’insuffisance rénale grave, utiliser la loratadine avec prudence.
Populations particulières
Femmes enceintes : L’innocuité de la loratadine pendant la grossesse n’a pas été établie; par conséquent, son utilisation chez les femmes enceintes n’est pas recommandée.
Femmes qui allaitent : L’innocuité de la loratadine pendant l’allaitement n’a pas été établie; par conséquent, son utilisation chez les femmes qui allaitent n’est pas recommandée (pour obtenir des renseignements sur le passage dans le lait maternel, voir PHARMACOLOGIE DÉTAILLÉE, Pharmacologie chez l’être humain).
Enfants (< 12 ans) : L’innocuité et l’efficacité des CAPSULES DE GÉLATINE MOLLE DE LORATADINE chez les enfants n’ont pas été établies et, par conséquent, l’utilisation n’est pas recommandée (voir INDICATIONS ET UTILISATION CLINIQUE).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Chez les adultes, les effets indésirables associés à la loratadine au cours des essais cliniques ont été légers et consistaient en fatigue, en céphalées, en sécheresse buccale, en sédation, en troubles gastro-intestinaux (tels que des nausées et une gastrite) et en symptômes allergiques (tels qu’une éruption cutanée).
Chez les enfants, la nervosité et l’hyperkinésie faisaient partie des effets indésirables. Les effets indésirables gastro-intestinaux signalés pendant les essais chez les enfants ont été légèrement plus fréquents chez les patients plus jeunes (poids inférieur ou égal à 30 kg).
Depuis la commercialisation de la loratadine, de rares cas d’alopécie, d’anaphylaxie, d’anomalie de la fonction hépatique, de palpitations et de tachycardie ont été signalés.
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Comprimés de loratadine
Tableau 1 : Comprimés de loratadine à 10 mg 1 fois par jour par rapport au placebo et aux médicaments de comparaison
Nombre (%) de patients adultes qui ont signalé des effets indésirables fréquents (survenus chez > 2 % des patients traités par la loratadine) ayant un lien possible ou probable avec le traitement : patients recevant la loratadine, le placebo et les médicaments de comparaison
Loratadine à
10 mg 1 fois par jour
Placebo Clémastine à
1 mg 2 fois par jour
Terfénadine à 60 mg 2 fois par
jour
Astémizole à 10 mg 1 fois par jour n = 1241 n = 1652 n = 687 n = 506 n = 342
Effet indésirable
Fatigue 54 (4) 62 (4) 62 (9) 17 (3) 22 (6)
Céphalées 97 (8) 104 (6) 32 (5) 40 (8) 26 (7)
Sécheresse buccale 49 (4) 32 (2) 22 (3) 15 (3) 2 (1)
Sécheresse nasale 9 (< 1) - 6 (< 1) 3 (< 1) -
Sédation* 99 (8) 101 (6) 151 (22) 41 (8) 50 (15)
* Signalée sous forme de somnolence, d’assoupissement, d’envie de dormir, de léthargie, de sensation d’être au ralenti ou « drogué »
Les effets indésirables signalés avec les comprimés classiques de loratadine chez les adultes au cours des essais cliniques ont été légers et consistaient en fatigue, en céphalées, en sécheresse buccale, en sédation, en troubles gastro-intestinaux (tels que des nausées et une gastrite) et en symptômes allergiques (tels qu’une éruption cutanée). La fréquence de sédation a été semblable à celle observée avec la terfénadine, l’astémizole et le placebo, mais statistiquement différente (p < 0,01) par rapport à la clémastine.
Effets indésirables peu courants (signalés à une fréquence < 1 %) du médicament pendant les essais cliniques
En plus des effets indésirables énumérés au tableau 1, les effets indésirables suivants ont été signalés à une fréquence moindre (inférieure à 1 %) : diminution de l’appétit, toux, étourdissements et palpitations.
Résultats hématologiques et biologiques anormaux
Sans objet
Effets indésirables du médicament signalés après la commercialisation
Depuis la commercialisation de la loratadine, en plus de effets indésirables signalés au cours des essais cliniques, de rares cas d’alopécie, d’anaphylaxie (y compris d’ œdème de Quincke), d’anomalie de la fonction hépatique, d’étourdissements, de palpitations et de tachycardie ont été signalés. Des convulsions et des crises convulsives ont été signalées dans de très rares cas.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses graves
Aucune à signaler
Aperçu
Selon des études de mesure des capacités psychomotrices, la loratadine n’a pas d’effets potentialisateurs lorsqu’elle est prise en concomitance avec de l’alcool (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacologie chez l’être humain).
Interactions médicament-médicament
Les concentrations plasmatiques de loratadine ont été accrues après l’emploi concomitant avec le kétoconazole, l’érythromycine ou la cimétidine dans des essais cliniques contrôlés, mais sans variations cliniquement significatives (y compris électrocardiographiques). Jusqu’à ce qu’il y ait des études définitives sur les interactions, la prudence s’impose lorsque d’autres médicaments ayant un effet inhibiteur connu sur le métabolisme hépatique sont administrés en concomitance avec la loratadine.
Interactions médicament-aliment
Voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Absorption.
Interactions médicament-plante médicinale
Les interactions avec les plantes médicinales n’ont pas été établies.
Interactions médicament-épreuves de laboratoire
Le traitement par la loratadine doit être interrompu environ 48 heures avant des tests cutanés, car les antihistaminiques peuvent prévenir ou diminuer des réactions à des indicateurs de réactivité dermique qui seraient autrement positives.
Interactions médicaments-mode de vie
Les interactions avec le mode de vie n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Patients atteints d’insuffisance hépatique grave : une dose initiale de 5 mg une fois par jour ou de 10 mg, un jour sur deux, est recommandée pour les adultes et les enfants pesant plus de 30 kg et pour les enfants pesant 30 kg ou moins, une dose de 5 mg un jour sur deux est recommandée.
Aucun ajustement posologique n’est requis chez les patients atteints d’insuffisance rénale (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
Posologie recommandée et modification posologique
Adultes et enfants de 12 ans ou plus : Une CAPSULE DE GÉLATINE MOLLE DE LORATADINE, 10 mg, 1 fois par jour.
SURDOSAGE
La somnolence, une tachycardie et des céphalées ont été signalées avec des surdoses de la forme posologique classique de loratadine. Une ingestion aiguë unique de 160 mg n’a causé aucun effet indésirable.
Un surdosage commande l’instauration immédiate d’un traitement symptomatique et de soins de soutien.
Il faut envisager des mesures standard pour retirer tout médicament non absorbé dans l’estomac, comme l’adsorption par du charbon activé administré sous forme de suspension dans de l’eau. Un lavage gastrique est à considérer. Une solution saline physiologique est à privilégier pour le lavage, surtout chez les enfants. Chez les adultes, l’eau du robinet peut être utilisée; toutefois, il faut retirer la plus grande partie possible de la quantité administrée avant l’instillation suivante. Les purgatifs salins attirent l’eau dans l’intestin par osmose, et peuvent donc être utiles pour diluer rapidement le contenu de l’intestin.
La loratadine n’est pas éliminée de façon importante par l’hémodialyse. On ignore si la loratadine est retirée par dialyse péritonéale.
Pour le traitement d’une surdose présumée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La loratadine est un antihistaminique tricyclique à longue durée d’action doté d’une activité antagoniste sélective pour les récepteurs H1 périphériques. Chez les êtres humains, elle produit, en ayant un début d’action rapide, une inhibition de la réaction papulo-érythémateuse induite par l’histamine qui est liée à la dose, est apparente après 2 heures et persiste pendant toute la période d’observation de 24 heures. La loratadine a été bien tolérée lorsqu’elle a été administrée par voie orale à des doses uniques allant jusqu’à 160 mg et à des doses répétées de 40 mg par jour pendant au plus 13 semaines, et la fréquence de sédation et de sécheresse buccale n’a pas été différente par rapport au placebo.
La loratadine est bien absorbée chez toutes les espèces étudiées et est presque entièrement métabolisée (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacocinétique et métabolisme).
Pharmacodynamie
La loratadine a une affinité plus faible pour les récepteurs centraux que pour les récepteurs périphériques, et ne pénètre pas facilement dans les tissus cérébraux (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacologie chez les animaux).
Réaction papulo-érythémateuse : L’activité antihistaminique et la courbe dose-réponse de la loratadine ont fait l’objet de trois études de pharmacologie clinique réalisées avec un modèle de suppression des papules d’urticaire induites par l’histamine chez des volontaires de sexe masculin en bonne santé. À toutes les doses, la loratadine a été significativement plus efficace que le placebo pour supprimer la formation des papules d’urticaire induites par l’histamine (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacologie chez l’être humain).
Alcool : La loratadine prise avec de l’alcool n’a pas perturbé la capacité de concentration chez des volontaires de sexe masculin en bonne santé. La loratadine n’a pas potentialisé les effets de l’alcool sur l’aptitude à conduire un véhicule (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacologie chez l’être humain).
Pharmacocinétique
Absorption : La loratadine marquée au carbone 14 (14C-loratadine) est rapidement absorbée, le temps d’atteinte des concentrations maximales Cmax (4,7, 10,8 et 26,1 ng/mL) ayant été de 1,5, de 1,0 et de 1,3 heure après l’administration de doses de 10, de 20 et de 40 mg, respectivement. La demi-vie d’élimination (t½) de la loratadine a été de 7,8 à 11,0 heures. Pour la descarboéthoxyloratadine, principal métabolite actif, les Cmax (4,0, 9,9 et 16,0 ng/mL) ont été atteintes 3,7, 1,5 et 2,0 heures après l’administration de doses de 10, de 20 et de 40 mg, respectivement, et la t½ a été de 17 à 24 heures. Les indices d’accumulation, calculés par les rapports de la Cmax et de l’aire sous la courbe (ASC), n’ont pas changé après le 5e jour, et montrent qu’il y a eu peu ou pas d’accumulation de la loratadine ou de son métabolite après un traitement par de multiples doses uniquotidiennes. Les valeurs de t½ aux concentrations d’équilibre pour la loratadine et son métabolite ont été de 14,4 et de 18,7 heures, respectivement, et ont été semblables à celles obtenues après la prise d’une dose unique par voie orale.
Excrétion : Environ 82 % de la dose de 14C-loratadine est excrétée dans l’urine (40 %) et les fèces (42 %) pendant une période de 10 jours. Environ 27 % de la dose éliminée pendant les 24 premières heures se retrouve seulement à l’état de traces dans l’urine. Le métabolite actif, la descarboéthoxyloratadine, ne représente que de 0,4 à 0,6 % de la dose de loratadine administrée.
Populations particulières et états pathologiques
Personnes âgées : Les paramètres pharmacocinétiques de la loratadine et de son principal métabolite sont comparables chez les volontaires adultes en bonne santé et les volontaires âgés en bonne santé (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacocinétique et métabolisme).
ENTREPOSAGE ET STABILITÉ
Température et humidité
Conserver à la température ambiante (15 à 30 °C). Protéger de l’exposition à l’humidité excessive.
Autres
Conserver dans un endroit sûr hors de la portée des enfants.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
CAPSULES DE GÉLATINE MOLLE DE LORATADINE, 10 mg : Capsule de gélatine ovale bleue transparente portant le logo « 10 » gravé en creux, renfermant 10 mg de loratadine. Produit offert en plaquettes contenant 10, 12, 20, 24, 30, 36, 48 ou 72 capsules de gélatine molle, emballées dans une boîte.
Composition :
Chacune des CAPSULES DE GÉLATINE MOLLE DE LORATADINE contient les ingrédients non médicinaux suivants : triglycérides à chaîne moyenne, mono- et diglycérides, povidone K12, polysorbate 80, eau purifiée, gélatine, glycérine à 99 %, sorbitol spécial (solution de sorbitol et de sorbitan) et FD&C bleu no 1.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : loratadine (DCI, USAN)
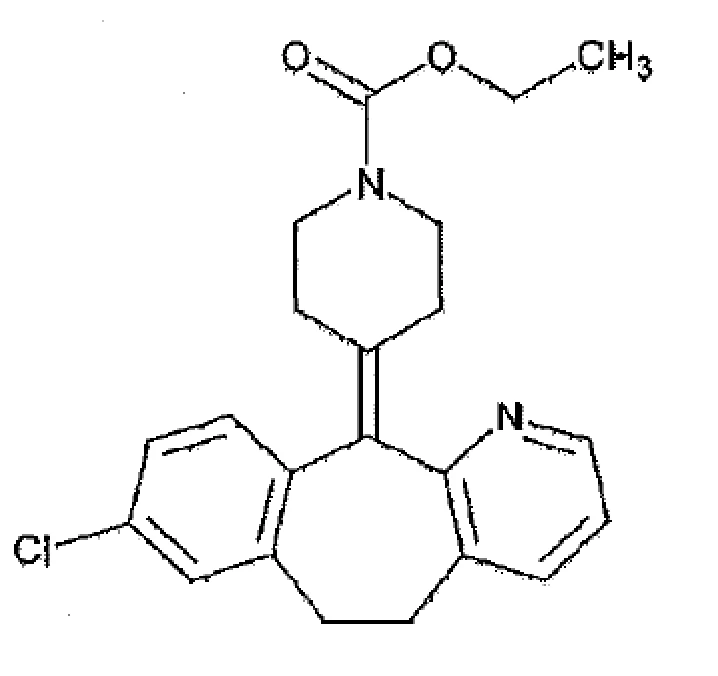
Nom chimique : ester éthylique de l’acide 4-(8-chloro-5,6-dihydro-
11H-benzo[5,6]cyclohepta[1,2-b]pyridin-11-ylidène)- 1-pipéridinecarboxylique
ou
4-(8-chloro-5,6-dihydro-11H-benzo[5,6]cyclohepta[1,2-b]pyridin- 11-ylidène)-1-pipéridinecarboxylate d’éthyle
Formule moléculaire : C22H23ClN2O2
Masse moléculaire : 382,88
Formule développée :
Propriétés physicochimiques : poudre blanche à blanc cassé, ayant un point de fusion entre 132 et 137 °C.
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
La biodisponibilité a fait l’objet d’une étude comparative croisée à 3 périodes et à 3 traitements portant sur une dose unique chez des volontaires de sexe masculin en bonne santé à jeun. Les résultats obtenus chez 39 volontaires ayant terminé l’étude sont résumés dans le tableau ci-dessous. La vitesse et le degré d’absorption de la loratadine ont été mesurés et comparés après l’administration par voie orale d’une dose unique (2 ´ 10 mg) de comprimés Claritin® (loratadine) (Schering-Plough Canada Inc.) à 10 mg (Schering-Plough Canada Inc.) et de Capsules de gélatine molle de loratadine à 10 mg (Catalent Ontario Limited).
Tableau sommaire des données comparatives sur la biodisponibilité Loratadine (dose unique de 20 mg : 2 ´ 10 mg) À partir des données mesurées/sujets à jeun Moyenne géométrique Moyenne arithmétique (CV [%]) | ||||
| Paramètre | Test¥ | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % (%) |
| ASCt (ng•h/mL) | 26,923 42,707 (90,962) | 25,286 36,284 (79,264) | 106,47 | 96,38 à 117,62 |
| ASCi (ng•h/mL) | 28,268 45,217 (92,587) | 26,418 38,264 (80,610) | 107,00 | 97,06 à 117,96 |
| Cmax (ng/mL) | 7,409 10,850 (75,548) | 7,765 10,370 (65,453) | 95,42 | 84,12 à 108,24 |
| Tmax§ (h) | 1,250 (0,750 à 2,667) | 1,250 (0,750 à 2,667) | ||
| t½€ (h) | 17,367 (41,220) | 16,241 (43,362) | ||
ASCi : aire sous la courbe du temps 0 à l’infini; ASCt : aire sous la courbe du temps 0 au temps t; Cmax : concentration plasmatique maximale; t½ : demi-vie d’élimination; Tmax : temps d’atteinte de la Cmax. ¥ Capsules de gélatine molle de loratadine à 10 mg (fabriquées par Catalent Ontario Limited, auparavant Accucaps Industries Limited, pour Apotex Inc.)
† Les comprimés Claritin® à 10 mg (Schering-Plough Canada Inc.) ont été achetés au Canada. § Valeur exprimée sous forme de médiane (extrêmes).
€ Valeur exprimée sous forme de moyenne arithmétique (CV [%]) seulement.
La biodisponibilité a fait l’objet d’une étude comparative croisée à 3 périodes et à 3 traitements portant sur une dose unique chez des volontaires de sexe masculin en bonne santé non à jeun. Les résultats
obtenus chez 28 volontaires ayant terminé l’étude sont résumés dans le tableau ci-dessous. La vitesse et le degré d’absorption de la loratadine ont été mesurés et comparés après l’administration par voie orale d’une dose unique de (2 ´ 10 mg) de comprimés Claritin® (loratadine) à 10 mg (Schering-Plough Canada Inc.) et de Capsules de gélatine molle de loratadine à 10 mg (Catalent Ontario Limited).
Tableau sommaire des données comparatives sur la biodisponibilité Loratadine (dose unique de 20 mg : 2 ´ 10 mg) À partir des données mesurées/sujets non à jeun Moyenne géométrique Moyenne arithmétique (CV [%]) | ||||
| Paramètre | Test¥ | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % (%) |
| ASCt (ng•h/mL) | 33,573 48,731 (91,312) | 32,345 45,162 (87,862) | 103,80 | 94,97 à 113,44 |
| ASCi (ng•h/mL) | 35,258 51,664 (93,381) | 33,754 47,719 (90,184) | 104,46 | 95,57 à 114,17 |
| Cmax (ng/mL) | 5,981 7,247 (81,665) | 7,184 9,404 (69,881) | 83,25 | 70,67 à 98,08 |
| Tmax§ (h) | 3,617 (0,667 à 6,000) | 2,834 (0,667 à 4,500) | ||
| t½€ (h) | 16,354 (31,903) | 16,055 (30,690) | ||
ASCi : aire sous la courbe du temps 0 à l’infini; ASCt : aire sous la courbe du temps 0 au temps t; Cmax : concentration plasmatique maximale; t½ : demi-vie d’élimination; Tmax : temps d’atteinte de la Cmax. ¥ Capsules de gélatine molle de loratadine à 10 mg (fabriquées par Catalent Ontario Limited, auparavant Accucaps Industries Limited, pour Apotex Inc.).
† Les comprimés Claritin® à 10 mg (Schering-Plough Canada Inc.) ont été achetés au Canada. § Valeur exprimée sous forme de médiane (extrêmes).
€ Valeur exprimée sous forme de moyenne arithmétique (CV [%]) seulement.
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie chez les animaux :
La loratadine est un antihistaminique à prise orale qui est efficace chez les souris et les cobayes. La DP50* orale qui prévient la létalité induite par l’histamine chez les cobayes est de 0,19 mg/kg pour la loratadine, de 0,009 mg/kg pour l’azatadine (laquelle, parmi tous les antihistaminiques commercialisés, a la structure la plus proche de celle de la loratadine) et de 0,15 mg/kg pour la chlorphéniramine. Pour ce qui est de la durée de l’action antihistaminique, la loratadine à deux fois sa DP50 antihistaminique (0,5 mg/kg) agit plus longtemps (18 à 24 heures) que l’azatadine à une dose d’efficacité équivalente (8 à 12 heures). Pour la prévention de l’œdème de la patte induit par l’histamine chez les souris, la loratadine a une DP50 orale de 1,3 mg/kg comparativement à 0,068 mg/kg pour l’azatadine et à 9,6 mg/kg pour la chlorphéniramine. D’après ces deux méthodes de mesure de l’activité antihistaminique, la loratadine est au moins aussi puissante que la chlorphéniramine, mais moins puissante que l’azatadine. La loratadine a aussi eu une action antihistaminique lorsqu’elle a été évaluée in vitro contre la contraction de l’iléon induite par l’histamine chez les cobayes. Dans cette épreuve, la loratadine (pA2ƭ : 7,3) a été moins puissante que l’azatadine (pA2 : 9,1) ou la chlorphéniramine (pA2 : 9,6).
* Dose qui confère une protection chez 50 % des animaux évalués.
ƭ pA2 = logarithme négatif de la concentration de l’antagoniste
Comme aucune épreuve de laboratoire ne peut à elle seule être considérée comme étant prédictive des effets sédatifs des antihistaminiques, l’effet de la loratadine sur le système nerveux central (SNC) a été évalué au moyen d’une approche multidimensionnelle avec plusieurs antihistaminiques de référence.
Par rapport aux antihistaminiques de référence, la loratadine a eu peu ou pas d’effet sur le SNC chez des souris, des rats, des chiens et des singes après avoir été administrée par voie orale. Les observations ont été les suivantes : absence de protection contre les contorsions provoquées par l’acide acétique et les crises convulsives provoquées par des électrochocs chez les souris à des doses allant jusqu’à 320 mg/kg, absence d’effets comportementaux, neurologiques ou autonomes manifestes chez les souris ou les rats à des doses de 10 à 300 mg/kg, chez les chiens à des doses de 15 à 30 mg/kg et chez les singes à des doses de 30 à 60 mg/kg.
Des études ex vivo indiquent que la loratadine ne pénètre pas facilement dans le SNC. L’affinité de la loratadine a été plus grande pour les récepteurs H1 périphériques (Kiᵮ : 35 nM) que pour les récepteurs H1 centraux (Ki : 118 nM), telle qu’elle a été déterminée par l’inhibition de la liaison de la mépyramine tritiée (3H-mépyramine) aux sites des récepteurs membranaires du cortex cérébral et des poumons des cobayes. La loratadine n’a pas non plus eu d’effet sur la liaison de la 3H-mépyramine dans le cerveau des souris après l’administration par voie orale d’une dose de 2,6 mg/kg (deux fois sa dose efficace médiane [DE50] antihistaminique chez cette espèce). Dans des études visant à déterminer l’inhibition de la liaison du 3H-WB4101, un ligand des récepteurs alpha-1, la loratadine a été le plus faible inhibiteur (concentration inhibitrice médiane [CI50] de 13 à 64 µM) parmi les nombreux antihistaminiques de référence étudiés.
ᵮ Ki = constante de dissociation d’un inhibiteur d’enzymes
Le composé a moins d’affinité pour les récepteurs centraux que pour les récepteurs périphériques, et ne pénètre pas facilement dans les tissus cérébraux.
Pour ce qui est des autres propriétés pharmacologiques étudiées, la loratadine n’a pas d’activité importante in vitro sur les récepteurs H2 à des concentrations allant jusqu’à 5 ´ 10−6 mmol, et ne semble pas inhiber le recaptage de la norépinéphrine comme en témoigne son absence d’effet sur la ptose induite par la tétrabénazine chez les souris à des doses orales de 160 ou de 320 mg/kg. La loratadine s’est aussi révélée dépourvue d’activité anticholinergique in vivo, d’après l’absence de mydriase chez les souris ou les rats à des doses orales allant jusqu’à 200 mg/kg, chez les chiens à des doses orales allant jusqu’à 60 mg/kg et chez les singes à des doses allant jusqu’à 90 mg/kg. Par ailleurs, la loratadine n’a pas empêché la létalité induite par la physostigmine, une autre mesure de l’activité anticholinergique, à des doses orales allant jusqu’à 320 mg/kg chez les souris.
La loratadine n’a pas eu d’effet sur la tension artérielle ni sur l’électrocardiogramme chez des chiens conscients ayant reçu des doses de 1, de 2,5 ou de 10 mg/kg par voie orale. À la dose de 10 mg/kg, la loratadine a augmenté de beaucoup la fréquence cardiaque. Chez les singes, la loratadine n’a pas causé d’augmentation importante de la fréquence cardiaque à la dose de 2,5 mg/kg, laquelle est environ 12 fois la dose quotidienne maximale prévue chez les êtres humains. De plus, la loratadine n’a pas accéléré la contraction des oreillettes isolées de cobayes, ce qui tend à démontrer qu’elle n’a pas d’effet direct sur l’activité régulatrice de la fréquence cardiaque.
Les études sur les interactions médicamenteuses chez les souris ont montré qu’à la dose de 80 mg/kg (environ 50 fois la DE50 pour la prévention de l’œdème des pattes induit par l’histamine), la loratadine a potentialisé les effets anticonvulsivants du diazépam.
À une dose élevée de 320 mg/kg, la loratadine a potentialisé la capacité de l’éthanol et de l’hexobarbital d’induire, à de fortes doses, une perte des réflexes de redressement. Aucune interaction n’a été observée avec le propranolol, l’alpha-méthyldopa, la cimétidine, la pseudoéphédrine ou la d-amphétamine. Le profil d’interactions a été presque identique avec la terfénadine.
Pharmacocinétique et métabolisme : L’absorption, la distribution dans les tissus, le métabolisme et l’excrétion (ADME) de la 3H-loratadine et/ou de la 14C-loratadine ont été évalués chez les rats, les lapins et les macaques de Buffon après leur administration par voie orale ou intraveineuse. Les paramètres évalués chez les rats ont été l’excrétion biliaire, la circulation entérohépatique et le passage transplacentaire de même que l’induction enzymatique dans les microsomes hépatiques. Chez l’être humain, le devenir pharmacocinétique et métabolique de la 3H-loratadine et de la 14C-loratadine a été évalué chez des volontaires normaux en bonne santé, après l’administration de doses uniques et multiples par voie orale.
La loratadine est bien absorbée chez toutes les espèces étudiées et est presque entièrement métabolisée. Le métabolisme de premier passage est important. Le temps d’atteinte de la concentration plasmatique maximale a été le plus court chez les rats (0,5 heure) et le plus long chez les singes (3,3 heures), et a été de 1,1 heure chez les volontaires normaux.
La demi-vie plasmatique de la loratadine varie d’une espèce à l’autre, étant la plus courte (14,0 heures) chez le rat et la plus longue chez l’être humain. La demi-vie de la descarboéthoxyloratadine, principal métabolite, n’a pu être déterminée chez les espèces animales. Les paramètres pharmacocinétiques de la loratadine et de son principal métabolite sont comparable chez les volontaires adultes en bonne santé et les volontaires âgés en bonne santé. Les concentrations d’équilibre de la loratadine sont atteintes après la cinquième dose quotidienne de 40 mg.
Chez les rats ayant reçu la 14C-loratadine, la loratadine et ses métabolites sont largement distribués dans tous les tissus examinés. Les concentrations de radioactivité sont les plus élevées dans les poumons, le
foie, les reins, les surrénales, l’hypophyse et la rate et les plus faibles, dans le cerveau. La radioactivité diminue avec le temps dans tous les tissus et le médicament ne s’accumule pas dans les tissus après l’administration de doses multiples.
Chez les animaux, la loratadine et ses métabolites sont excrétés dans l’urine (en grande partie dans les 24 premières heures) et les fèces, après l’administration du médicament. Chez les animaux, la dose de loratadine est excrétée dans une plus forte proportion dans les fèces que dans l’urine. Chez l’être humain, environ 40 % de la dose est excrétée dans l’urine et 42 % dans les fèces sur une période de 10 jours. Environ 27 % de la dose est éliminée dans l’urine dans les 24 premières heures.
Chez les rats, la loratadine et ses métabolites subissent une circulation entérohépatique. La radioactivité est éliminée dans le tube digestif par voie biliaire (voie majeure) et par passage direct à travers la muqueuse gastro-intestinale (voie mineure).
Chez des rates gravides, la 14C-loratadine traverse la barrière placentaire tant à la fin du développement embryonnaire (14e jour de gestation) qu’à l’approche du terme (20e jour de gestation). Le 20e jour, la distribution dans les tissus est semblable chez les fœtus et chez les mères, mais les concentrations de radioactivité sont beaucoup plus faibles dans les tissus fœtaux que dans les tissus maternels correspondants. La radioactivité disparaît avec le temps chez les fœtus et chez les mères et ne s’accumule pas dans les tissus fœtaux.
Les profils métaboliques de la loratadine dans le plasma fœtal et le plasma maternel sont similaires.
Les études sur l’induction enzymatique avec de fortes doses démontrent que la loratadine n’est qu’un faible inducteur des systèmes hépatiques qui métabolisent le médicament chez les rats. D’après les résultats des études de la liaison aux protéines plasmatiques, le taux de liaison aux protéines plasmatiques humaines et animales est élevé pour la loratadine (97 à 99 % chez l’être humain, 98 à 99 % chez le rat et 96 à 99 % chez le singe) et modéré pour son métabolite actif (73 à 76 % chez l’homme, 70 à 71 % chez le rat et le singe).
Pharmacologie chez l’être humain :
Suppression des papules d’urticaire induites par l’histamine : L’activité antihistaminique et la courbe dose-réponse de la loratadine ont fait l’objet de trois études de pharmacologie clinique réalisées avec un modèle de suppression des papules d’urticaire induites par l’histamine chez des volontaires de sexe masculin en bonne santé.
Deux études à simple insu et à répartition aléatoire ont eu pour but d’évaluer la suppression des papules d’urticaire avec la loratadine à des doses orales uniques de 10 à 160 mg. À ces doses, la loratadine a eu un début d’action rapide, la suppression des papules d’urticaire étant observée dans les 2 heures suivant son administration. À toutes les doses, la loratadine a été significativement plus efficace que le placebo pour supprimer la formation des papules d’urticaire induites par l’histamine (p < 0,05); la suppression de la formation de papules d’urticaire par la loratadine a été liée à la dose.
Dans le cadre d’une troisième étude à double insu et à répartition aléatoire, les effets suppresseurs de la formation de papules d’urticaire induites par l’histamine ont été mesurés avec des doses de 10 à 40 mg de loratadine administrées par voie orale 2 fois par jour pendant 28 jours. La suppression des papules d’urticaire a été observée 2 heures après l’administration de la première dose et, en l’espace de 4 heures, a été significativement plus marquée avec les 4 traitements actifs (loratadine à 10 mg, à 20 mg et à 40 mg et
chlorphéniramine à 12 mg) qu’avec le placebo (p < 0,05); cet effet est demeuré constant pendant toute la période d’étude de 28 jours.
Loratadine et alcool :
Des tests ont été conçus expressément pour évaluer les effets de la loratadine, utilisée seule ou en association avec de l’alcool, sur l’aptitude à conduire des véhicules et les capacités psychomotrices. Dans une étude à double insu chez des volontaires de sexe masculin en bonne santé, la capacité de concentration mesurée par des réactions à choix multiples et des tests de coordination visuomotrice n’a pas été perturbée par la loratadine à 40 mg prise seule ou avec 0,75 g/kg d’alcool. Dans une autre étude à double insu, l’aptitude à conduire n’a pas été modifiée par la loratadine à 10 mg ou à 20 mg et le placebo, et été grandement altérée par la triprolidine à 10 mg. De plus, après l’ingestion de quantités d’alcool correspondant à 1,07 g/kg de poids corporel maigre, un deuxième test a démontré que la loratadine n’avait pas potentialisé les effets de l’alcool sur l’aptitude à conduire.
Loratadine et mères qui allaitent
La loratadine et son métabolite actif sont excrétés dans le lait maternel humain à des concentrations semblables aux concentrations plasmatiques. Dans les 48 heures suivant l’administration de la dose, seulement 0,029 % de la dose de loratadine se retrouve dans le lait sous forme de loratadine inchangée et de son métabolite actif, la descarboéthoxyloratadine.
MICROBIOLOGIE
Sans objet
TOXICOLOGIE
Toxicité aiguë
Les doses létales médianes (DL50) de la loratadine administrée par voie orale ont été estimées à plus de 5000 mg/kg chez les deux espèces. Chez les souris, les valeurs de DL50 calculées après l’administration par voie intrapéritonéale ont été de 1601 et de 1458 mg/kg chez les mâles et les femelles, respectivement. Chez les rats mâles et femelles, les valeurs de DL50 déterminées après l’administration par voie intrapéritonéale ont été de 5134 et de 2908 mg/kg, respectivement. Des doses uniques croissantes allant jusqu’à 1280 mg/kg ont été relativement bien tolérées chez les singes, mais à cette dose élevée, les concentrations létales aiguës n’ont pu être établies en raison de vomissements.
Tableau 2 : Toxicité aiguë de la loratadine administrée par voie orale chez de jeunes animaux
Espèce [âge] Sexe DL50*,
mg/kg
Dose asymptomatique
maximale, mg/kg
Dose non létale maximale, mg/kg
Rat M 125 à 200a < 125 125 [7 jours] F 191 < 125 125b [138 à 242] Rat M 5734 1580 2000 [30 jours] [4020 à 10 000] F 5500 < 1580 1580c [4114 à 10 000] Singes M et F --- 100 > 200 [7 à 15 mois] * Limites de
confiance à 95 %
a La valeur de DL50 n’a pu être calculée en raison de la distribution des données. b L’un des 10 ratons est mort à cette dose mais ne présentait aucun signe de toxicité, de sorte que la mort pourrait ne pas avoir été liée au composé.
c Bien que 1 des 10 ratons soit mort à cette dose, aucun n’est mort à la dose de 2000 mg/kg.
D’après les résultats des études de la loratadine chez des animaux adultes, il n’y aurait pas de différence importante entre les jeunes et les adultes chez les rats et les singes en ce qui a trait à la toxicité aiguë. D’après des études sur l’administration de doses répétées à de jeunes rats pendant 1 mois et à de jeunes singes pendant 3 mois, la loratadine a été bien tolérée lorsqu’elle a été administrée sous forme de suspension à des doses maximales de 25 mg/kg chez les rats et de 24 mg/kg chez les singes.
Les concentrations plasmatiques de loratadine chez les singes ont indiqué que l’absorption de loratadine était liée à la dose, sans tendance vers l’accumulation pendant la période de traitement de 3 mois.
Études de toxicité à moyen terme
Tableau 3 : Études de doses répétées
Espèce/type/nombre Durée de l’étude Dose, mg/kg
(1 fois par jour)
Méthode et véhicule
Rats, 10/sexe/groupe 2 semaines 15, 60, 240 gavage, solution aqueuse de méthylcellulose à 0,25 %
Rats, 15 ou 20/groupe 3 mois 8, 32, 128 gavage, solution aqueuse de méthylcellulose à 0,4 %
Rats, 15/sexe/groupe 6 mois 4, 16, 72 Dans la nourriture
Singes, 4 ou 6/sexe/groupe 3 mois 8, 24, 72 gavage, solution aqueuse de méthylcellulose à 0,4 %
Singes, 6/sexe/groupe 3 mois 0,4, 1,2, 2,4 gavage, solution aqueuse de méthylcellulose à 0,4 %
Singes, 4/sexe/groupe 6 mois 4, 16, 72 gavage, solution aqueuse de méthylcellulose à 0,4 % Des rats CD de Charles River ou des macaques de Buffon ont été utilisés. Tous les groupes comprenaient des témoins similaires recevant le véhicule ou le régime alimentaire seul.
Les rats ont été plus sensibles que les singes aux effets de la loratadine, et les femelles plus que les mâles. Des effets anticholinergiques, mis en évidence par une diminution de l’excrétion fécale et/ou une mydriase, ont été observés chez les deux espèces. Au cours des études à long terme, les effets anticholinergiques ont été apparents chez les rats à une dose de 128 mg/kg/jour ou plus; chez les singes, de tels effets ont été notés à une dose de 16 mg/kg/jour. Des cas de phospholipidose ont aussi été observés; la fréquence et la gravité ont été liées à la dose et ont été plus importantes chez le rat. Des signes très légers de phospholipidose ont été décelés chez les rats à une dose de 8 mg/kg/jour; chez les singes, des signes ont été apparents à une dose de 4 mg/kg/jour ou plus. La phospholipidose n’a pas nui à la fonction cellulaire; elle a semblé diminuer avec le temps et être réversible. Aucun signe de phospholipidose n’a été observé chez l’être humain après un traitement de 3 mois par une dose de 40 mg/kg. Il est connu que d’autres composés actuellement utilisés à des fins thérapeutiques (p. ex., imipramine et chlorphentermine), qui sont des produits amphiphiles comme la loratadine, causent une phospholipidose chez les animaux. L’intervalle QRS a été allongé chez les singes à une dose 200 fois supérieure à la dose clinique proposée. L’effet de type quinidine est courant avec les antihistaminiques et n’est pas associé à des effets cliniques importants.
Études de la toxicité à long terme
Au cours d’études de la toxicité à long terme chez les souris, les rats et les singes, des modifications des organes reproducteurs ont été observées chez les rats mâles. Ces modifications consistaient en une diminution du poids de la prostate et des testicules, et ont été sans conséquences après une période de rétablissement de 28 jours. Des changements similaires ont été signalés chez des rats mâles après l’administration de médicaments tels que l’antazoline, la dexchlorphéniramine, la méclizine, la phenbenzamine et la pyribenzamine.
Tableau 4 : Études de la toxicité à long terme
Espèce Durée Loratadine
Dose, mg/kg/jour
Véhicule et méthode utilisés
Rat 12 mois 0,2 0,5 1,0 Nourriture, voie orale
12 mois 2 8 32 Nourriture, voie orale
24 mois 4 10 25 Nourriture, voie orale
Souris 18 mois 4 12 40 Nourriture, voie orale
Singe 17 mois 4 12 40 solution de méthylcellulose
à 0,4 %; intubation
œsophagienne
Études sur la mutagénicité
Cinq épreuves distinctes visant à déceler les principaux types de génotoxicité ont été effectuées : test d’Ames de même qu’épreuves sur lymphome de souris, sur ovaire de hamster chinois, sur lymphocytes humains et sur micronoyau de souris. La loratadine a déclenché une activité seulement à la phase de non-activation de l’épreuve sur le lymphome de souris. Cette activité n’a pas été liée à la dose.
Études sur la reproduction
La loratadine n’a pas été tératogène chez les rats ni chez les lapins. Chez les rats, une diminution de la fertilité a été observée à la plus forte dose évaluée, d’environ 320 fois la dose clinique proposée. Des accouplements subséquents dans ce segment des études sur la reproduction ont démontré que cet effet était facilement réversible. Les autres paramètres de la gestation (taux de gravidité, taille des portées, nombre d’implantations, corps jaune) n’ont pas été modifiés à des doses d’environ 40 à 120 fois la dose clinique prévue. À des doses supérieures, les effets sur ces paramètres ont généralement été liés à l’activité pharmacodynamique de la loratadine et avaient été signalés comme étant associés à d’autres antihistaminiques.
Étude sur l’irritation des muqueuses
Aucun signe d’irritation des muqueuses n’a été noté après l’administration quotidienne d’au plus 12 comprimés (l20 mg) de loratadine dans la poche de la joue de hamsters pendant 5 jours.
RÉFÉRENCES
- 1.
Barnett A, Lorio LC, Kreutner W, Tozzi S, Ahn HS, Gulbenkian A. Evaluation of the CNS
Properties of SCH-29851, A Potential Non-Sedating Antihistamine. Agents and Actions 1984;14:590-597.
- 2. Données internes, Schering-Plough Canada Inc., Kirkland (Québec).
- 3.
Hilbert J, Radwanski E, Weglein R, Luc V, Perentesis G, Symchowicz S, Zampaglione N.
Pharmacokinetics and Dose Proportionality of Loratadine. J Clin Pharmacol 1987;27(9):694-698.
- 4.
Dockhorn R.J., Bergner A, Connell JT, Falliers CJ, Grabiec SV, Weiler JM, Shellenberger MK.
Safety and Efficacy of Loratadine (SCH 29851): A New Non-Sedating Antihistamine in Seasonal Allergic Rhinitis. Annals of Allergy 1987;58:407-411.
- 5.
Kreutner W, Chapman RW, Gulbenkian A, Siegel MI. Antiallergic Activity of Loratadine, a Non-
Sedating Antihistamine. Allergy 1987;42:57-63.
- 6.
Roth T, Roehrs T, Koshorek G, Sicklesteel J, Zorick F. Sedative Effects of Antihistamines:
J Allergy Clin Immunol 1987;80:94-98.
- 7.
Horak F, Bruttmann G, Pedrali P, Weeke B, Frolundg D, Wolff HH, Christophers E. A
Multicentric Study of Loratadine, Terfenadine and Placebo in Patients with Seasonal Allergic Rhinitis. Arzneimittelforschung/Drug Res 1988;38(1):124-128.
- 8.
Roman IJ, Kassem N, Gural RP, Herron J. Suppression of Histamine-Induced Wheal Response by
Loratadine (SCH 29851) Over 28 Days in Man. Annals of Allergy 1986;57:253-256.
- 9.
Hassan AB, Ayoub MM, Doghaim REM, Youssef HI, Eid MA. Studies on the Effect of Some
Antihistamines on the Reproductive Organs of Male Rats. Vet Med J 1983;31:277-286.
- 10.
Ercoli N, Schachter RJ, Hueper WC, Lewis MN. The Toxicologic and Antihistaminic Properties of
N,N'-dimethyl-N'-phenyl-N'-(2-thienylmethyl) ethylene-diamine hydrochloride (diatrin). J Pharmacol Exp Ther 1948;93:210-222.
- 11.
Moser L. et al. The Influence of SCH 29851 on Psychophysical Performance in Combination with
Alcohol. Institut de recherche de Schering-Plough, Kenilworth, NJ, 1985(185-212).
- 12.
Riedel WJ. et al. The Effects of Loratadine Alone and in Combination with Alcohol on Actual
Driving Performance. Institute for Drugs, Safely and Behavior, Université de Limbourg, Pays-Bas, août 1987.
- 13.
Monographie de Claritin® Allergies (loratadine). Bayer Inc. Date de révision : 16 mai 2019.
Numéros de contrôle : 225773, 225774, 225776.
- 14.
Monographie de Loratadine en capsules de gélatine molle. Apotex Inc. Date de révision :
31 mai 2019.