


Monographie de produit - Blexten (Aralez Pharmaceuticals Canada, 20 mg, 2.5 mg, 10 mg)
1 INDICATIONS
Rhinite allergique saisonnière
BLEXTEN (bilastine) est indiqué pour le soulagement des symptômes nasaux et non nasaux de la rhinite allergique saisonnière (RAS) chez les patients âgés de 4 ans et plus pesant au moins 16 kg.
Urticaire spontanée chronique
BLEXTEN (bilastine) est indiqué pour le soulagement des symptômes associés à l’urticaire spontanée chronique (USC) (p. ex. prurit et urticaire), chez les patients âgés de 4 ans et plus pesant au moins 16 kg.
1.1 Enfants
Enfants (de moins de 4 ans) : BLEXTEN ne doit pas être administré aux enfants de moins de 4 ans et pesant moins de 16 kg en raison de données limitées dans cette population.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Aucun ajustement de la posologie n’est nécessaire chez les patients de plus de 65 ans (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, POSOLOGIE ET ADMINISTRATION).
2 CONTRE-INDICATIONS
BLEXTEN est contre-indiqué chez les patients qui présentent :
- Une hypersensibilité à la bilastine ou à l’un des ingrédients de la formulation de ce dernier ou des composants du récipient. Pour obtenir une liste complète des ingrédients et composants, veuillez consulter la section sur les Formes posologiques, la Composition et le Conditionnement de la monographie de produit.
- Des antécédents d’allongement de l’intervalle QT et/ou de torsade de pointes, y compris le syndrome du QT long congénital (voir MISES EN GARDE ET PRÉCAUTIONS, INTERACTIONS MÉDICAMENTEUSES, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Insuffisance rénale
Aucun ajustement posologique n’est requis chez les sujets atteints d’insuffisance rénale.
Insuffisance hépatique
On ne dispose pas d’expérience clinique relativement aux sujets atteints d’insuffisance hépatique. Étant donné que la bilastine n’est pas métabolisée et qu’elle est principalement éliminée par voie rénale, l’insuffisance hépatique n’est pas censée augmenter l’exposition générale au médicament au-dessus de la marge d’innocuité. Par conséquent, aucun ajustement posologique n’est requis chez les sujets atteints d’insuffisance hépatique.
Enfants (< 4 ans)
BLEXTEN ne doit pas être administré aux enfants de moins de 4 ans et pesant moins de 16 kg en raison de données limitées dans cette population.
Personnes âgées (> 65 ans)
Aucun ajustement posologique n’est recommandé chez les sujets de > 65 ans.
4.2 Posologie recommandée et modification posologique
Dose quotidienne recommandée :
| Rhinite allergique saisonnière | 4 à 11 ans pesant au moins 16 kg ≥ 12 ans | 10 mg (1 comprimé orodispersible ou 4 mL de solution orale) une fois par jour 20 mg (1 comprimé) une fois par jour |
|---|---|---|
| Urticaire spontanée chronique | 4 à 11 ans pesant au moins 16 kg ≥ 12 ans | 10 mg (1 comprimé orodispersible ou 4 mL de solution orale) une fois par jour 20 mg (1 comprimé) une fois par jour |
Dose quotidienne maximale :
4 à 11 ans pesant au moins 16 kg
La dose quotidienne maximale recommandée est de 10 mg (1 comprimé orodispersible ou 4 mL de solution orale) et elle ne doit pas être dépassée.
≥ 12 ans
La dose quotidienne maximale recommandée est de 20 mg (1 comprimé) et elle ne doit pas être dépassée.
4.4 Administration
Comprimé orodispersible à 10 mg
Le comprimé orodispersible BLEXTEN doit être placé dans la bouche où il se dissout rapidement dans la salive et peut être facilement avalé.
Le comprimé orodispersible peut aussi être dissous dans l’eau avant son administration. Il ne faut pas utiliser de jus de pamplemousse ou d’autres jus de fruits pour cette dissolution (voir Interactions médicament-aliment, jus de pamplemousse).
Le comprimé orodispersible BLEXTEN doit être pris sans aliments ni jus de pamplemousse ou autre jus de fruits, car ceux-ci peuvent diminuer l’effet de la bilastine. Il faut demander aux patients de prendre le comprimé orodispersible et d’attendre une heure avant de consommer des aliments ou des jus de fruits ou, s’ils en ont déjà pris, d’attendre deux heures avant de prendre le comprimé.
Comprimé à 20 mg
Il faut avaler le comprimé de 20 mg de BLEXTEN une fois par jour avec de l’eau, à jeun, pour obtenir une exposition optimale à la bilastine. Le comprimé BLEXTEN doit être pris sans aliments ni jus de pamplemousse ou autre jus de fruits, car ces aliments peuvent diminuer l’effet de la bilastine. Il faut demander aux patients de prendre le comprimé et d’attendre une heure avant de consommer des aliments ou des jus de fruits ou, s’ils en ont déjà pris, d’attendre deux heures avant de prendre le comprimé.
Solution orale à 2,5 mg/mL
La solution orale est accompagnée d’une tasse doseuse graduée à 4 mL, soit le volume équivalant à 10 mg de bilastine par dose. Demander aux patients de remplir la tasse de solution orale jusqu’à la marque de 4 mL et de boire la solution directement de la tasse. La solution orale BLEXTEN doit être bue sans aliments ni jus de pamplemousse ou autre jus de fruits, car ceux-ci peuvent diminuer l’effet de la bilastine. Il faut demander aux patients de prendre la solution orale et d’attendre une heure avant de consommer des aliments ou des jus de fruits ou, s’ils en ont déjà pris, d’attendre deux heures avant de prendre la solution.
4.5 Dose oubliée
En cas d’oubli d’une dose, il faut prendre la dose suivante comme prévu et ne pas prendre de doses supplémentaires.
5 SURDOSE
Les données concernant le surdosage aigu se limitent à l’expérience tirée des essais cliniques menés pendant la phase de mise au point de la bilastine. Après l’administration de bilastine à des doses de 10 à 11 fois supérieures à la dose thérapeutique [220 mg (dose unique); ou 200 mg/jour pendant 7 jours] à des volontaires en bonne santé, la fréquence des effets indésirables survenus en cours de traitement était deux fois plus élevée qu’avec le placebo. Les effets indésirables rapportés le plus souvent étaient les étourdissements, les céphalées et les nausées. Aucun effet indésirable grave ni allongement significatif de l’intervalle QTc n’a été signalé. On ne dispose d’aucune donnée sur le surdosage chez les enfants.
Il est recommandé de surveiller l’électrocardiogramme en cas de surdosage (voir MISES EN GARDE ET PRÉCAUTIONS, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamique).
Dans le contexte de la pharmacovigilance, le surdosage a rarement été rapporté; tous les effets indésirables survenus concordaient avec ceux notés pendant les essais cliniques.
En cas de surdosage, il est recommandé d’administrer un traitement symptomatique et de soutien. On ne connaît aucun antidote spécifique de la bilastine.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes posologiques, concentrations, composition, et conditionnement
Composition
Comprimé orodispersible à 10 mg
Les comprimés BLEXTEN sont de couleur blanche, ronds et légèrement biconvexes, mesurant 8 mm de diamètre. Chaque comprimé contient 10 mg de l’ingrédient actif, la bilastine.
Comprimé à 20 mg
Les comprimés BLEXTEN sont de forme ovale (longueur : 10 mm; largeur : 5 mm), biconvexes, blancs, rainurés et dénués de fissures ou de défauts. Chaque comprimé contient 20 mg de l’ingrédient actif, la bilastine.
La ligne rainurée sert uniquement à faciliter le découpage du comprimé pour pouvoir l’avaler facilement, et non à le diviser en doses égales.
Solution orale à 2,5 mg/mL
La solution orale BLEXTEN est une solution aqueuse claire, incolore, légèrement visqueuse et sans précipité.
Conditionnement
Comprimé orodispersible à 10 mg
Les comprimés BLEXTEN à 10 mg sont offerts en plaquettes alvéolées de 10 comprimés. Chaque boîte contient 30 comprimés.
| Voie d’administration | Forme posologique/ concentration (dosage, teneur)/ composition | Ingrédients non médicinaux |
| Orale | Comprimé orodispersible à 10 mg | arôme de raisin rouge, croscarmellose sodique, mannitol, stéarylfumarate de sodium, sucralose (E 955) |
| Orale | Comprimé à 20 mg | cellulose microcristalline, glycolate d’amidon sodique, silice colloïdale anhydre, stéarate de magnésium |
| Orale | Solution orale à 2,5 mg/mL | acide chlorhydrique à 37 % (pour l’ajustement du pH), arôme de framboise, bétadex, eau purifiée, hydroxyde de sodium (pour l’ajustement du pH), hydroxyéthylcellulose, para-hydroxybenzoate de méthyle (E 218), para-hydroxybenzoate de propyle (E 216), sucralose (E 955) |
Comprimé à 20 mg
Les comprimés BLEXTEN à 20 mg sont offerts en plaquettes alvéolées de 10 comprimés. Chaque boîte contient 30 comprimés.
Solution orale à 2,5 mg/mL
La solution orale BLEXTEN à 2,5 mg/mL est présentée dans un flacon en verre ambre contenant 120 mL de solution. Chaque flacon est accompagné d’une tasse doseuse.
7 MISES EN GARDE ET PRÉCAUTIONS
Appareil cardiovasculaire
BLEXTEN a été associé à un allongement de l’intervalle QTc (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque). On soupçonne que les médicaments causant un allongement de l’intervalle QT/QTc augmentent le risque de torsade de pointes. La torsade de pointes est une tachyarythmie ventriculaire polymorphique. En général, le risque de torsade de pointes augmente avec l’ampleur de l’allongement de l’intervalle QT/QTc produit par le médicament. La torsade de pointes peut être asymptomatique ou se traduire par des étourdissements, des palpitations, une syncope ou des convulsions. Si elle persiste, la torsade de pointes peut évoluer en fibrillation ventriculaire et en mort cardiaque subite.
BLEXTEN ne doit pas être pris par les patients ayant des antécédents d’allongement de l’intervalle QTc et/ou de torsade de pointes, y compris le syndrome du QT long congénital (voir CONTRE-INDICATIONS).
Il faut faire particulièrement attention lorsqu’on administre des antihistaminiques, ce qui comprend BLEXTEN, à des patients chez qui on soupçonne un risque accru de torsade de pointes pendant le traitement par un médicament qui allonge l’intervalle QTc. Ceci inclut les patients ayant des antécédents d’arythmie cardiaque, d’hypokaliémie, d’hypomagnésémie, de bradycardie significative, ou des antécédents familiaux de mort cardiaque subite; de même que ceux qui prennent en concomitance d’autres médicaments qui allongent l’intervalle QT/QTc.
Les professionnels de la santé qui prescrivent des médicaments causant un allongement de l’intervalle QTc doivent dispenser des conseils à leurs patients concernant la nature et les effets des modifications du tracé ECG, les maladies et troubles sous-jacents considérés comme des facteurs de risque, les interactions médicament-médicament démontrées et prévues, les symptômes évoquant une arythmie, les stratégies de prise en charge des risques, et toute autre information pertinente pour l’utilisation du médicament.
Effets sur la capacité de conduire un véhicule et d’utiliser des machines
Une étude a été menée afin de comparer les effets de BLEXTEN et de la bilastine à 40 mg sur la faculté de conduire en temps réel avec ceux d’un placebo et de l’hydroxyzine à 50 mg. Après un jour ou une semaine de traitement, la bilastine n’a pas affecté la faculté de conduire de façon différente que le placebo. Cependant, on doit informer les patients que, très rarement, certaines personnes présentent une somnolence pouvant altérer leur capacité de conduire ou de faire fonctionner des machines.
Fonction hépatique
BLEXTEN n’a pas été étudié chez des sujets présentant une insuffisance hépatique. Étant donné que la bilastine n’est pas métabolisée et qu’elle est principalement éliminée par voie rénale, l’insuffisance hépatique n’est pas censée augmenter l’exposition générale au médicament au-dessus de la marge d’innocuité.
Système rénal
Chez les sujets atteints d’insuffisance rénale modérée ou grave, l’administration concomitante de bilastine et d’inhibiteurs de la glycoprotéine P, tels que le kétoconazole, l’érythromycine, la cyclosporine, le ritonavir ou le diltiazem, peut augmenter les taux plasmatiques de bilastine et donc le risque d’effets indésirables. L’administration concomitante de bilastine et d’inhibiteurs de la glycoprotéine P doit être évitée chez les sujets atteints d’insuffisance rénale modérée ou grave.
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude pertinente et bien contrôlée n’a été menée chez les femmes enceintes. En attendant de telles données, BLEXTEN doit être évité pendant la grossesse, sauf indication contraire d’un médecin.
Les études menées chez l’animal n’indiquent pas d’effets nuisibles majeurs directs ou indirects liés à la toxicité sur la reproduction, à la parturition ou au développement postnatal (voir TOXICOLOGIE).
Douze (12) grossesses ont été rapportées pendant les études sur la bilastine. Le suivi a été effectué par les chercheurs jusqu’à la naissance des nouveau-nés. D’après leurs observations, l’issue de toutes les grossesses a été normale, à l’exception d’une fausse couche due à un syndrome des antiphospholipides (observation de cas de fausses couches répétées) aboutissant à un avortement provoqué (volontaire).
7.1.2 Allaitement
L’excrétion de la bilastine dans le lait n’a pas été étudiée chez l’humain. Les données disponibles sur la pharmacocinétique chez l’animal ont montré que la bilastine est excrétée dans le lait. La décision de poursuivre ou d’interrompre l’allaitement ou de poursuivre ou d’interrompre le traitement par BLEXTEN doit se fonder sur les avantages de l’allaitement pour l’enfant, les bienfaits du traitement par la bilastine pour la mère, ainsi que les effets possibles du traitement sur le nourrisson.
7.1.3 Enfants (< 4 ans)
BLEXTEN ne doit pas être administré aux enfants âgés de moins de 4 ans et pesant moins de 16 kg en raison de données limitées dans cette population.
7.1.4 Personnes âgées (> 65 ans)
Aucun ajustement posologique n’est recommandé chez les sujets de plus de 65 ans (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et POSOLOGIE ET ADMINISTRATION).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité clinique de la bilastine a été évaluée dans le cadre de 10 études de phases 2 et 3 menées auprès de 2 186 sujets souffrant de rhinite allergique ou d’urticaire spontanée chronique (USC), qui ont reçu de la bilastine à des doses allant de 10 à 40 mg pendant 2 à 4 semaines.
Les effets indésirables les plus courants survenus en cours de traitement lors des études de phase 3 menées à double insu auprès de 931 sujets traités par la bilastine à 20 mg touchaient le système nerveux central (céphalées, étourdissements et somnolence) et l’appareil gastro-intestinal (douleurs abdominales hautes).
Les effets cardiovasculaires survenus en cours de traitement étaient peu courants ou rares (bloc de branche droite, arythmie sinusale, bradycardie sinusale et extrasystoles ventriculaires, tracés ECG anormaux) lors des études cliniques.
Une étude ouverte d’un an sur l’innocuité a été menée auprès de 513 patients atteints de rhinite allergique et traités par BLEXTEN. Les effets indésirables les plus courants observés lors de cette étude ouverte étaient les céphalées, la grippe et la rhinopharyngite.
8.2 Effets indésirables observées dans les essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Adolescents et adultes
À la dose recommandée de 20 mg par jour, les effets indésirables survenus en cours de traitement par BLEXTEN équivalaient à ceux associés au placebo. Les EI rapportés le plus souvent étaient les étourdissements, les céphalées et la somnolence.
La fréquence des effets indésirables survenus en cours de traitement, rapportés par ≥ 1 % des sujets traités par la bilastine lors des études de phases 2 et 3, est présentée au Tableau 2.
Tableau 2 - Effets indésirables survenus en cours de traitement, rapportés chez ≥ 1 % des sujets traités par la bilastine lors des études à double insu
| Système ou organe/EI | BLEXTEN n = 931 | Placebo n = 950 |
| Troubles gastro-intestinaux | 28 (3,01 %) | 28 (2,95 %) |
| Douleur abdominale haute | 10 (1,07 %) | 4 (0,42 %) |
| Troubles du système nerveux | 81 (8,70 %) | 55 (5,79 %) |
| Étourdissements | 10 (1,07 %) | 4 (0,42 %) |
| Céphalées | 40 (4,30 %) | 28 (2,95 %) |
| Système ou organe/EI | BLEXTEN n = 931 | Placebo n = 950 |
| Somnolence | 38 (4,08 %) | 25 (2,63 %) |
La fréquence des événements indésirables chez les patients adultes et adolescents souffrant de rhinoconjonctivite allergique ou d’urticaire spontanée chronique traités par 20 mg de bilastine dans les essais cliniques était comparable à celle des patients recevant un placebo (12,7 % par rapport à 12,8 %).
Étude ouverte à long terme :
L’étude de suivi à long terme (1 an) menée auprès de 513 patients a permis de démontrer un profil d’effets indésirables semblable à celui observé lors des études cliniques contrôlées de phases 2 et 3, d’une durée de 2 à 4 semaines (voir Aperçu des effets indésirables).
8.2.1 Effets indésirables observées au cours des essais cliniques – enfants
Enfants (2-11 ans)
Le pourcentage d’enfants (2-11 ans) ayant rapporté des événements indésirables (EI) après un traitement par bilastine 10 mg pour une rhinoconjonctivite allergique ou une urticaire spontanée chronique lors d’un essai clinique contrôlé de 12 semaines était comparable à celui des patients recevant un placebo (68,5 % par rapport à 67,5 %).
Les EI apparentés signalés le plus souvent par 291 enfants (2-11 ans) ayant reçu la bilastine (en comprimés orodispersibles) lors d’essais cliniques (260 enfants exposés lors de l’étude sur l’innocuité clinique; 31 enfants exposés lors de l’étude pharmacocinétique) comprenaient les céphalées, la conjonctivite allergique, la rhinite et la douleur abdominale. Ces effets indésirables apparentés sont survenus à une fréquence comparable chez les 249 patients sous placebo.
La fréquence des effets indésirables survenus en cours de traitement chez ≥ 0,1 % des enfants (2-11 ans) sous bilastine pendant le programme de développement clinique est présentée au Tableau 3.
Tableau 3 - Effets indésirables apparentés survenus en cours de traitement, rapportés chez ≥ 1 % des sujets traités par la bilastine lors d’études pédiatriques
| Système ou organe/EI | BLEXTEN à 10 mg N = 291a | Placebo N = 249 |
| Troubles gastro-intestinaux | ||
| Douleur abdominale/douleur abdominale haute | 3 (1,0 %) | 3 (1,2 %) |
| Infections et infestations | ||
| Rhinite | 3 (1,0 %) | 3 (1,2 %) |
| Troubles du système nerveux | ||
| Céphalées | 6 (2,1 %) | 3 (1,2 %) |
| Troubles oculaires | ||
| Conjonctivite allergique | 4 (1,4 %) | 5 (2,0 %) |
a 260 enfants exposés lors de l’étude sur l’innocuité clinique et 31 enfants exposés lors de l’étude pharmacocinétique.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables suivants ont été observés chez < 1 % des 2 186 patients traités par la bilastine lors des études cliniques de phases 2 et 3.
Troubles sanguins et lymphatiques : Anémie
Troubles cardiaques : Bloc de branche droite, arythmie sinusale, bradycardie sinusale, extrasystoles ventriculaires.
- Tracés ECG : allongement de l’intervalle QT à l’électrocardiogramme, anomalie du segment ST-T à l’électrocardiogramme, onde T anormale à l’électrocardiogramme, inversion de l’onde T à l’électrocardiogramme, tracé anormal de l’électrocardiogramme, axe QRS anormal
Affections de l’oreille et du labyrinthe : Mal des transports, acouphènes, vertige
Troubles oculaires : Douleur oculaire
Troubles gastro-intestinaux : Douleur abdominale, constipation, diarrhée, sécheresse buccale, dysgueusie, dyspepsie, éructations, gastrite, nausées, inconfort gastrique, langue sèche, vomissements
Troubles généraux et anomalies au point d’administration : Asthénie, gêne thoracique, inconfort, fatigue, sensation d’agitation, douleur, pyrexie, soif
Infections et infestations : Herpès buccal, pharyngite
Troubles du métabolisme et de la nutrition : Appétit accru
Affections musculo-squelettiques et du tissu conjonctif : Dorsalgie, faiblesse musculaire, myalgie
Troubles du système nerveux : Trouble de l’attention, hypersomnie
Troubles psychiatriques : Anxiété, insomnie, cauchemar
Troubles de l’appareil reproducteur et des seins : Retard des menstruations
Troubles respiratoires, thoraciques et médiastinaux : Dyspnée, épistaxis, inconfort nasal, sécheresse nasale, irritation de la gorge
Troubles de la peau et des tissus sous-cutanés : Dermatite acnéiforme, prurit, rash commun, urticaire
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants
Les effets indésirables suivants possiblement liés à la bilastine ont été observés chez < 1 % des 291 patients traités par la bilastine lors d’études d’innocuité clinique et de pharmacocinétique.
Troubles oculaires : Irritation oculaire
Troubles gastro-intestinaux : Diarrhée, nausées et enflure des lèvres
Troubles généraux et anomalies au point d’administration : Fatigue
Troubles du système nerveux : Syncope, perte de conscience
Troubles de la peau et des tissus sous-cutanés : Eczéma et urticaire
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Investigations : Taux accru d’alanine aminotransférase, taux accru d’aspartate aminotransférase, taux accru de bilirubine sanguine, taux accru de cholestérol sanguin, taux accru de triglycérides sanguins, taux accru de gamma-glutamyltransférase, perte pondérale, gain pondéral
8.5 Effets indésirables observés après la commercialisation
Étant donné que ces effets indésirables sont volontairement rapportés de manière spontanée au sein d’une population de taille incertaine, il n’est pas toujours possible d’en estimer la fréquence de manière fiable ni d’établir un lien de causalité avec l’exposition au médicament.
Les effets indésirables suivants ont été observés après la commercialisation : palpitations, tachycardie et réactions d’hypersensibilité (anaphylaxie, angio-œdème, dyspnée, éruption cutanée, œdème localisé / œdème local, érythème).
Un cas de torsade de pointes a été rapporté après l’emploi de la bilastine administrée en concomitance avec des médicaments pouvant allonger l’intervalle QT.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
La performance psychomotrice atteinte après la consommation concomitante d’alcool et de BLEXTEN était semblable à celle observée après la consommation d’alcool et d’un placebo (voir PHARMACOLOGIE DÉTAILLÉE/Pharmacodynamique chez l’humain/Pharmacodynamique psychomotrice).
Il faut faire particulièrement attention lorsqu’on administre des antihistaminiques, ce qui comprend BLEXTEN, à des patients chez qui on soupçonne un risque accru de torsade de pointes pendant le traitement par un médicament qui allonge l’intervalle QTc (voir CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS, INTERACTIONS MÉDICAMENTEUSES, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
9.3 Interactions médicament-comportement
Une étude a été menée afin de comparer les effets de BLEXTEN et de la bilastine à 40 mg sur la faculté de conduire en temps réel avec ceux d’un placebo et de l’hydroxyzine à 50 mg. Après un jour ou une semaine de traitement, la bilastine n’a pas affecté la faculté de conduire de façon différente que le placebo. Cependant, on doit informer les patients que, très rarement, certaines personnes présentent une somnolence pouvant altérer leur capacité de conduire ou de faire fonctionner des machines.
9.4 Interactions médicament-médicament
Kétoconazole et érythromycine :
L’administration concomitante de bilastine et de kétoconazole ou d’érythromycine a augmenté l’ASC de la bilastine de 2 fois, et la Cmax de 2 à 3 fois. Ces changements peuvent s’expliquer par l’interaction avec les transporteurs d’efflux intestinaux étant donné que la bilastine est un substrat de la P-gp et qu’elle n’est pas métabolisée.
Lors d’une étude des tracés ECG, à répartition aléatoire, à double insu, contrôlée par placebo et un agent actif, à cinq permutations, menée auprès de 30 sujets adultes en bonne santé, la bilastine, administrée seule à raison de 20 mg/jour pendant quatre jours, a été associée au jour 4 à des différences moyennes positives statistiquement significatives par rapport au placebo de l’intervalle QTcF à 1 heure et à 3 heures après l’administration, ainsi qu’à une différence moyenne maximale par rapport au placebo de 4,0 ms (IC à 90 % : 1,20 à 6,73) à 1 heure; quant à l’administration concomitante de bilastine à 20 mg/jour et de kétoconazole à 400 mg pendant quatre jours, elle a donné lieu au jour 4 à un allongement statistiquement significatif de l’intervalle QTcF à tous les temps d’analyse, de 0,5 à 12 heures inclusivement, la différence moyenne maximale par rapport au placebo étant de 10,0 ms (IC à 90 % : 6,49 à 13,43) à 1 heure. Les autres produits médicinaux qui sont des substrats ou des inhibiteurs de la P-gp, tels que la cyclosporine, peuvent également augmenter les concentrations plasmatiques de bilastine.
Diltiazem :
L’administration concomitante de BLEXTEN et de diltiazem à 60 mg a augmenté de 50 % la Cmax de la bilastine. Cet effet peut s’expliquer par l’interaction avec les transporteurs d’efflux intestinaux, et ne semble pas affecter le profil d’innocuité de la bilastine.
Lorazépam :
La prise concomitante de BLEXTEN et de lorazépam à 3 mg pendant 8 jours n’a pas potentialisé les effets dépresseurs du lorazépam sur le SNC.
Médicaments qui allongent l’intervalle QTc :
La prise concomitante de BLEXTEN avec d’autres médicaments qui allongent l’intervalle QTc n’est pas recommandée.
Inhibiteurs de la glycoprotéine P :
Les taux plasmatiques de bilastine peuvent augmenter en présence d’inhibiteurs de la glycoprotéine P; la prise concomitante de ces médicaments avec la bilastine n’est pas recommandée. Les médicaments qui inhibent la glycoprotéine P incluent, sans en exclure d’autres, certains antifongiques azolés, les antibiotiques de la classe des macrolides, et les inhibiteurs de la protéase du VIH (voir MISES EN GARDE ET PRÉCAUTIONS).
Médicaments qui causent une perte d’électrolytes :
La prise de BLEXTEN avec des médicaments pouvant causer un déséquilibre électrolytique n’est pas recommandée (voir MISES EN GARDE ET PRÉCAUTIONS).
Enfants
Aucune étude n’a été menée chez les enfants sur les interactions dont fait l’objet la bilastine en comprimés orodispersibles ou en solution orale. Compte tenu de l’absence d’expérience clinique concernant les interactions entre la bilastine et d’autres produits médicinaux, des aliments ou des jus de fruits chez les enfants, les résultats obtenus lors des études sur les interactions menées chez des adultes doivent être pris en considération lorsque la bilastine est prescrite à des enfants.
9.5 Interactions médicament-aliment
Comprimé à 20 mg
Les valeurs de la Cmax, de l’ASCT et de l’ASCI de la bilastine plasmatique étaient inférieures d’environ 33 %, 17 % et 18 %, respectivement, chez les sujets ayant pris BLEXTEN après la consommation d’un repas riche en matières grasses et en calories, comparativement à ceux ayant pris BLEXTEN à jeun. Les valeurs de la Cmax, de l’ASCT et de l’ASCI de la bilastine plasmatique étaient inférieures d’environ 25 %, 26 % et 25 %, respectivement, chez les sujets ayant pris BLEXTEN après la consommation d’un repas faible en matières grasses et en calories, comparativement à ceux ayant pris la bilastine à jeun. Les essais cliniques de phase 3 ont été menés chez des sujets à jeun pour assurer une exposition clinique adéquate à la bilastine.
Comprimé orodispersible à 10 mg
Les valeurs de la Cmax, de l’ASCT et de l’ASCI de la bilastine plasmatique étaient inférieures d’environ 46 %, 21 % et 21 %, respectivement, chez les sujets ayant pris BLEXTEN après la consommation d’un repas à teneur modérée en lipides et en calories, comparativement à ceux ayant pris BLEXTEN à jeun.
Solution orale à 2,5 mg/mL
Les valeurs de la Cmax, de l’ASCT et de l’ASCI de la bilastine plasmatique étaient inférieures d’environ 36 %, 21 % et 21 %, respectivement, chez les sujets ayant pris BLEXTEN en solution orale après la consommation d’un repas à teneur modérée en lipides et en calories, comparativement à ceux ayant pris BLEXTEN à jeun.
Jus de pamplemousse
La prise concomitante de BLEXTEN et de jus de pamplemousse a diminué la biodisponibilité de la bilastine d’environ 30 %. La prise concomitante de BLEXTEN avec d’autres jus de fruits peut également diminuer sa biodisponibilité. Le degré de diminution de la biodisponibilité peut varier selon les producteurs et les types de jus de fruits. Le mécanisme à l’origine de cette interaction consiste en une inhibition de l’OATP1A2, un transporteur d’influx dont la bilastine est un substrat. Les produits médicinaux qui sont des substrats ou des inhibiteurs de l’OATP1A2, tels que le ritonavir ou la rifampicine, peuvent également diminuer les concentrations plasmatiques de bilastine.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base d’herbes médicinales n’a été étudiée.
9.7 Interactions médicament-épreuves de laboratoire
Aucune interaction avec les analyses de laboratoire n’a été observée.
10
PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La bilastine est un antihistaminique; ses effets principaux sont médiés par l’inhibition sélective des récepteurs H1 périphériques. L’activité antihistaminique de la bilastine a été étudiée dans divers modèles animaux et chez l’homme. Cet agent possède une affinité modérée à élevée à l’égard des récepteurs H1 de l’histamine, et n’a aucune affinité pour les récepteurs muscariniques, sérotoninergiques, dopaminergiques et noradrénergiques. Il a été démontré que la bilastine faisait l’objet d’une distribution limitée dans le cerveau après administration par voie orale.
10.2 Pharmacodynamique
Pharmacologie non clinique
Pharmacodynamique
La bilastine a montré des effets médiés par son antagonisme sélectif à l’égard des récepteurs H1 in vitro, dans des organes isolés, ainsi qu’in vivo lors d’études pharmacologiques non cliniques. In vitro, la bilastine a déplacé la pyrilamine, qui est un antagoniste des récepteurs H1, à partir du récepteur H1 humain recombinant avec une valeur Ki de 64 nM (30 ng/mL). La bilastine n’a pas modifié les effets médiés par les récepteurs H2 et H3 dans des organes isolés à partir d’animaux à des concentrations de 100 µM et 30 µM, respectivement, et ne s’est pas liée aux récepteurs H4 recombinants humains à une concentration de 10 µM. In vivo, dans des modèles animaux d’anaphylaxie, une seule dose de bilastine administrée par voie orale a réduit de manière dépendante de la dose l’augmentation de la perméabilité capillaire provoquée par un allergène, avec des valeurs de DE50 d’environ 6 mg/kg. La bilastine n’a montré aucune efficacité dans des modèles murins de réactions d’hypersensibilité de type III et IV.
Pharmacologie de l’innocuité
Les études non cliniques sur la pharmacologie de l’innocuité concernant la bilastine ont permis d’évaluer les effets du médicament sur les principaux organes et systèmes, l’appareil cardiovasculaire, l’appareil pulmonaire et le système nerveux central, mais aussi ses effets sur l’appareil gastro-intestinal. Dans deux études distinctes utilisant des cellules HEK 293 transfectées de manière stable, la bilastine a causé une inhibition dépendante de la concentration des courants de queue hERG; les valeurs de la CI50 étaient de 6,5 µM et 17,17 µM, respectivement, d’après les concentrations nominales. Dans l’oreillette cardiaque isolée de cobayes, la bilastine à 100 µM n’a pas affecté l’intensité ou la fréquence des battements cardiaques. Chez des chiens conscients surveillés par télémétrie, la bilastine administrée une seule fois par voie orale à des doses de 10, 30 ou 100 mg/kg a causé un allongement de l’intervalle QTc dépendant de la dose à 30 et à 100 mg/kg, ainsi que des réductions de la tension artérielle systolique et diastolique à la dose élevée seulement. On a aussi observé une diminution de la fréquence cardiaque et un allongement de l’intervalle PR aux doses de 30 et 100 mg/kg. Lors d’une deuxième étude menée chez le chien, les mêmes doses n’ont eu aucun effet sur ces paramètres. Après l’administration d’une seule dose par voie orale, la bilastine n’a eu aucun effet ou des effets minimes sur le système nerveux central. Une dose orale de 1 000 mg/kg a augmenté la vigilance de façon transitoire chez le rat; une dose de 800 mg/kg a causé une diminution modérée de l’activité motrice chez la souris. La bilastine n’a pas affecté les paramètres respiratoires à des doses orales allant jusqu’à 1 000 mg/kg chez le rat. La bilastine n’a eu aucun effet sur la sécrétion gastrique après l’administration de 100 mg/kg par voie intraduodénale chez le rat, ni sur la motilité intestinale chez la souris après administration de doses allant jusqu’à 300 mg/kg par voie orale.
Pharmacologie clinique
Des études menées chez des adultes en bonne santé ont permis de montrer que l’administration de bilastine à une dose de 20 mg inhibait les éruptions de papules œdémateuses provoquées par l’histamine pendant 24 heures, ainsi que les éruptions urticariennes de papules œdémateuses provoquées par le froid.
Lors d’une étude en chambre climatique, il a été démontré que le délai d’action de la bilastine était d’une heure après l’administration du traitement, et sa durée d’action de 26 heures.
Lors d’essais cliniques contrôlés, à raison de la dose recommandée de 20 mg une fois par jour, le profil d’innocuité de la bilastine sur le SNC était semblable à celui du placebo; la fréquence de la somnolence n’était pas statistiquement différente de celle obtenue avec le placebo. La bilastine administrée une fois par jour à des doses pouvant atteindre 40 mg n’a pas affecté la performance psychomotrice lors des essais cliniques, ni la faculté de conduire lors d’un test de conduite standard.
Électrophysiologie cardiaque : Une étude à répartition aléatoire, à double insu, contrôlée par placebo et un traitement actif, avec 5 permutations, a permis d’évaluer les effets électrocardiographiques de la bilastine auprès de 30 sujets adultes en bonne santé. La bilastine a été testée à raison d’une dose thérapeutique de 20 mg/jour, et d’une dose suprathérapeutique de 100 mg/jour, toutes deux administrées pendant quatre jours.
La bilastine à 20 mg/jour et à 100 mg/jour a été associée à un allongement de l’intervalle QTcF (QTcF = QT/RR1/3) dépendant de la concentration. Au jour 4 du traitement à la dose thérapeutique de 20 mg/jour, on a observé des différences moyennes positives statistiquement significatives par rapport au placebo 1 heure et 3 heures après l’administration, avec une différence moyenne maximale par rapport au placebo de 4,0 ms (IC à 90 % : 1,20 à 6,73) à 1 heure.
Au jour 4 du traitement par la bilastine à la dose suprathérapeutique de 100 mg/jour, on a observé un allongement statistiquement significatif de l’intervalle QTcF à 5 moments consécutifs entre 0,5 et 3 heures après l’administration, avec une différence moyenne maximale par rapport au placebo de 6,0 ms (IC à 90 % : 2,59 à 9,48) à 2 heures (voir CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS, EFFETS INDÉSIRABLES, INTERACTIONS MÉDICAMENTEUSES, SURDOSAGE).
L’administration de la bilastine à des doses de 20 mg/jour et de 100 mg/jour pendant quatre jours n’a pas affecté la durée du complexe QRS, l’intervalle PR ou la fréquence cardiaque.
10.3 Pharmacocinétique
Pharmacocinétique préclinique
La bilastine est biodisponible par voie orale chez la souris, le rat, le lapin et le chien. La variabilité des concentrations plasmatiques est importante entre les animaux; certaines études faisant état de pics multiples après l’administration orale. Chez le rat, l’exposition après gavage semblait plus élevée chez les femelles que chez les mâles. Les études sur la distribution de bilastine marquée au 14C chez le rat indiquent une distribution périphérique limitée avec des concentrations de radioactivité maximales dans le foie et le rein. Chez des rats pigmentés, des taux détectables ont persisté dans l’œil et le tractus uvéal jusqu’à 14 jours, indiquant une liaison à la mélanine. Chez des rates gravides, on a noté un faible passage de la radioactivité à travers la barrière placentaire vers les tissus fœtaux. Les mécanismes à l’origine de ce phénomène n’ont pas été élucidés, mais le prétraitement des rates avec un inhibiteur puissant de la P-gp a augmenté l’exposition de façon significative. La liaison de la bilastine aux protéines plasmatiques était modérée; sa distribution était limitée aux globules rouges. La bilastine est peu métabolisée in vitro et in vivo chez l’animal. Après son administration par voie orale, la bilastine a été rapidement excrétée chez le rat et le chien; 7-12 % et 4-6 % de la dose ont été retrouvés dans l’urine chez le rat et le chien, respectivement; le reste a été retrouvé dans les fèces. Chez les rats ayant subi une canulation des voies biliaires, 17 % de la dose administrée a été excrétée dans la bile.
Lors d’une étude sur la lactation, la bilastine a été détectée dans le lait de rates allaitantes qui en avaient reçu une seule dose par voie orale (20 mg/kg). Les concentrations de bilastine dans le lait équivalaient à environ la moitié de celles du plasma maternel. La pertinence de ces résultats pour l’humain est inconnue.
Pharmacocinétique clinique
La pharmacocinétique de la bilastine a été étudiée après l’administration d’une seule dose de 20 mg par voie orale à des volontaires en bonne santé. Le Tableau 4 présente les résultats de l’étude.
Tableau 4 - Paramètres pharmacocinétiques de la bilastine après la prise d’une seule dose de 20 mg par voie orale (n = 12)
| Paramètre | Moyenne ± écart-type |
|---|---|
| ASC(0-t) (ng*h/mL) | 993,99 ± 279,93 |
| ASC0-∞ (ng*h/mL) | 997,40 ± 279,81 |
| Extrapolation ASC0-∞ (%) | 0,37 ± 0,26 |
| Cmax (ng/mL) | 219,67 ± 62,06 |
| tmax (h)# | 1,13 ± (0,75-3) |
| t1/2 (h) | 5,47 ± 2,13 |
| Ae (mg) | 8,39 ± 4,70 |
| Clr (L/h) | 9,20 ± 7,35 |
# : médiane et intervalle
Les données pharmacocinétiques obtenues auprès de 310 volontaires en bonne santé inscrits à plusieurs études de phase 1 ont été combinées au sein d’un modèle pharmacocinétique bicompartimental de population. La t1/2β était de 14,53 h, l’ASC était de 1 104,97 ng.h/mL, la Cmax était de 220,08 ng/mL, et la tmax de 1,29 h.
Absorption : La bilastine est rapidement absorbée après administration par voie orale; le délai avant l’atteinte de la concentration plasmatique maximale était d’environ 1,13 heure. Aucune accumulation du médicament n’a été observée chez les sujets traités par la bilastine à des doses comprises entre 20 et 100 mg par jour, après 14 jours. La biodisponibilité absolue de la bilastine est de 61 %.
L’administration de BLEXTEN après la consommation d’un repas dont la teneur en lipides et en calories varie de faible à riche entraîne une diminution significative de la Cmax, de l’ASCT et de l’ASCI [voir INTERACTIONS MÉDICAMENTEUSES/Interactions médicament-aliment].
Distribution : Des études in vitro et in vivo ont montré que la bilastine est un substrat de la P-gp (voir INTERACTIONS MÉDICAMENTEUSES/Interactions médicament-médicament) et de l’OATP (voir INTERACTIONS MÉDICAMENTEUSES/Interactions médicament-aliment). La bilastine ne semble pas être un substrat du transporteur BCRP ou des transporteurs rénaux OCT2, OAT1 et OAT3. D’après des études in vitro, la bilastine ne semble pas inhiber les transporteurs suivants dans la circulation générale : MRP2, BCRP, BSEP, OATP1B3, OATP2B1, OAT1, OAT3, OCT2 et NTCP. Une inhibition légère a été détectée dans le cas de la P-gp, de l’OATP2B1 et de l’OCT1, avec une CI50 estimée à ≥ 300 µM, laquelle est nettement supérieure à la Cmax plasmatique clinique calculée. Toutefois, d’après ces résultats, il est impossible d’écarter une inhibition par la bilastine des transporteurs présents dans la muqueuse intestinale, p. ex. la P-gp.
À des doses thérapeutiques, le taux de liaison de la bilastine aux protéines plasmatiques est de 84 à 90 %.
Métabolisme : La bilastine n’est pas métabolisée de façon significative chez l’humain (voir Excrétion). D’après des études in vitro et in vivo, la bilastine n’est ni un inducteur ni un inhibiteur de l’activité des isoenzymes du CYP450. Des études utilisant des tissus hépatiques (microsomes et hépatocytes) d’origine humaine ont permis de démontrer que la bilastine à différentes doses interagissait peu, voire pas du tout, avec les isoenzymes du CYP.
Élimination : D’après une étude de bilan massique menée auprès de volontaires en bonne santé ayant reçu une dose unique de 20 mg de bilastine marquée au 14C, près de 95 % de la dose administrée s’est retrouvée sous forme inchangée dans l’urine (28,3 %) et les selles (66,5 %). La demi-vie d’élimination moyenne calculée chez les volontaires en bonne santé, au moyen du modèle pharmacocinétique de population, était de 14,5 h.
Linéarité : La pharmacocinétique de la bilastine est linéaire dans l’intervalle des doses étudiées (5 à 220 mg) et présente une faible variabilité interindividuelle.
Populations particulières et états pathologiques
Enfants : BLEXTEN ne doit pas être administré aux enfants de moins de 4 ans et pesant moins de 16 kg en raison de données limitées dans cette population. L’ASC moyenne pour les enfants âgés de 4 à 11 ans est de 1 084 ng*h/mL pour BLEXTEN 10 mg après une administration orale une fois par jour.
Personnes âgées : L’innocuité et l’efficacité de BLEXTEN ont été démontrées chez un nombre limité de sujets de > 65 ans (n = 34) inscrits à des études cliniques contrôlées. Une autre étude ouverte a fourni des données sur l’innocuité chez 150 patients traités à cause d’une urticaire et/ou d’une rhinite allergique. Les paramètres pharmacocinétiques de BLEXTEN sont comparables entre les sujets en bonne santé de > 65 ans et les sujets plus jeunes; aucun ajustement posologique n’est jugé nécessaire chez cette population de patients.
Sexe : Aucune différence statistiquement significative liée au sexe n’a été observée pour ce qui est des paramètres pharmacocinétiques de la bilastine.
Insuffisance hépatique : On ne possède aucune donnée pharmacocinétique concernant les sujets atteints d’insuffisance hépatique. La bilastine n’est pas métabolisée de façon significative chez l’humain, et la majorité de la dose administrée est excrétée sous forme inchangée. Étant donné que les résultats de l’étude sur l’insuffisance rénale indiquent que la bilastine est principalement éliminée par voie rénale, l’excrétion biliaire devrait être minime. On ne s’attend pas à ce que des changements de la fonction hépatique affectent la pharmacocinétique de la bilastine de façon pertinente sur le plan clinique.
Insuffisance rénale : Une étude sur BLEXTEN a été effectuée auprès de 24 adultes hommes et femmes : 6 témoins en bonne santé et 18 sujets atteints d’insuffisance rénale légère (6), modérée (6) ou grave (6). Les concentrations plasmatiques moyennes de la bilastine chez les sujets atteints d’insuffisance rénale dépassaient généralement celles du groupe témoin pendant les 12 premières heures suivant l’administration. Chez les sujets atteints d’insuffisance rénale, les valeurs moyennes de l’ASC et de la Cmax de la bilastine étaient plus élevées que chez les sujets en bonne santé. L’ASC0-∞ moyenne allait de 737,4 à 1 708,5 ng·h/mL chez les sujets en bonne santé et les sujets atteints d’insuffisance rénale grave, respectivement. La Cmax moyenne allait de 144,0 à 271,1 ng/mL chez les sujets en bonne santé et ceux atteints d’insuffisance rénale modérée, respectivement. Il ne semblait pas y avoir de différences importantes quant à la Tmax médiane ou aux constantes moyennes du taux d’élimination de la bilastine. La clairance rénale était la plus élevée chez les sujets en bonne santé (8,7 L/h), et la plus faible chez les sujets atteints d’insuffisance rénale grave (4,0 L/h). L’excrétion urinaire de la bilastine était essentiellement terminée à la fin de l’intervalle de prélèvement de 48 à 72 heures chez tous les sujets; les tracés de l’excrétion urinaire montrent des courbes du taux d’excrétion essentiellement parallèles entre les groupes.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conditions d’entreposage recommandées : conserver à une température comprise entre 15 °C et 30 °C.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Garder hors de la portée et de la vue des enfants.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
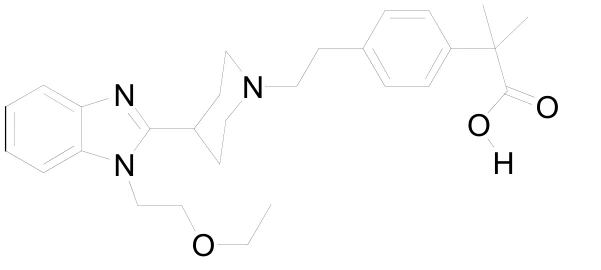
Nom propre : bilastine
Nom chimique : acide 2-[4-(2-(4-(1-(2-éthoxyéthyl)-1H-benzimidazol-2-yl)pipéridin-1-yl)éthyl)phényl]-2-méthylpropionique
ou
acide p-[2-[4-[1-(2-éthoxyéthyl)-2-benzimidazolyl]pipéridino]éthyl]- α-méthylhydratropique
Formule moléculaire : C28H37N3O3 Masse moléculaire : 463,61 g/mol
Formule de structure :
Propriétés physicochimiques :
Aspect physique : Poudre cristalline blanche
Solubilité :
| Pratiquement insoluble | acétonitrile |
|---|---|
| Très légèrement soluble | eau, tampon pH = 6, tampon pH = 4,5, tampon pH = 8, acétone et alcool isopropylique, glycérine |
| Légèrement soluble | NaOH à 0,01 N, éthanol, méthanol et diméthylsulfoxyde (DMSO), 1,2-propylèneglycol |
| Peu soluble | diméthylformamide (DMF), acide chlorhydrique (HCl) à 0,1 N et tampon pH = 3,5 |
| Très soluble | chloroforme, HCl à 1 N et NaOH à 1 N |
Valeurs de pKa : 4,15 ±0,06, d’après la spectrophotométrie à ultraviolets, et 4,18 par HPLC.
Hygroscopicité : La bilastine n’est pas testée par hygroscopie à température ambiante (25,1 ± 0,1 °C) et dans des conditions d’humidité relative (85 % d’HR).
14 ESSAIS CLINIQUES
14.1 Aspects démographiques de l’étude et organisation de l’essai
Efficacité dans le traitement de la rhinite allergique saisonnière
Aspects démographiques de l’étude et organisation de l’essai
L’efficacité clinique de BLEXTEN (bilastine en comprimés de 20 mg) a été évaluée pour le traitement de la rhinite allergique saisonnière (RAS) dans le cadre de trois essais cliniques à double insu, à répartition aléatoire, contrôlés par placebo et un traitement actif, en groupes parallèles (BILA 1003/RAE, BILA 1704/RAE et BILA 0802/RAE). Un total de 2 359 patients ont été affectés au hasard au traitement par la bilastine, à un placebo ou à un agent de comparaison actif (desloratadine à 5 mg et cétirizine à 10 mg).
Tableau 5 - Résumé des données démographiques sur les patients qui concerne les essais cliniques sur la rhinite allergique saisonnière
| No de l’essai | Organisation de l’essai | Posologie, voie d’administration et durée | Sujets d’étude (n = nombre) | Âge moyen (Tranche) | Sexe M/F |
BILA 1003/RAE (Bachert et al., 2009) | Double insu, répartition aléatoire, groupe parallèle contrôlé par placebo et un traitement actif | Bilastine à 20 mg Desloratadine à 5 mg Placebo Orale, une fois par jour pendant 14 jours | 233 242 245 ITT Total : 720 | 30 (12-70) | 121/112 126/116 118/127 |
BILA 1704/RAE (Kuna et al., 2009) | Double insu, répartition aléatoire, groupe parallèle contrôlé par placebo et un traitement actif | Bilastine à 20 mg Cétirizine à 10 mg Placebo Orale, une fois par jour pendant 14 jours | 226 227 225 ITT Total : 678 | 31 (12-69) | 108/118 107/120 108/117 |
| BILA 0802/RAE | Double insu, répartition aléatoire, groupe parallèle contrôlé par placebo et un traitement actif | Bilastine à 20 mg Bilastine à 40 mg Cétirizine à 10 mg Placebo Orale, une fois par jour pendant 14 jours | 240 239 240 242 ITT Total : 961 | 35,1 (12-70) | 101/139 85/154 86/154 83/159 |
Lors des études pivots de phase 3 sur la RAS, le principal critère d’évaluation de l’efficacité était la variation de l’aire sous la courbe (ASC) du score total des symptômes (STS) entre le début et la fin de l’étude (jour 14).
Le STS comprenait le score total des symptômes nasaux réflectif (STSNr) et le score total des symptômes non nasaux réflectif (STSNNr).
Le STSNr était obtenu par une évaluation réflective effectuée deux fois par jour, le matin et le soir, de quatre symptômes nasaux : la rhinorrhée, la congestion nasale, les démangeaisons nasales et l’éternuement, au moyen d’une échelle à quatre points (0 [aucun] à 3 [grave]).
Le STSNNr incluait quatre symptômes non nasaux : démangeaisons oculaires, larmoiement, rougeurs oculaires, démangeaisons aux oreilles et/ou au palais (ce dernier paramètre n’a été évalué que lors de l’étude BILA 1003/RAE); il a été évalué de manière similaire.
Dans le cadre d’une étude, les patients ont également noté ces symptômes de manière spontanée.
Les variations du STSNr, du STSNNr, du STS et de la qualité de vie (QdV) par rapport aux valeurs initiales ont été évaluées en tant que paramètres secondaires.
Dans deux des essais (BILA 1003/RAE et BILA 1704/RAE), BLEXTEN a démontré une efficacité supérieure au placebo. Dans le troisième essai, BILA 0802/RAE, ni BLEXTEN ni le traitement actif témoin, la cétirizine, n’ont pu se distinguer du placebo. Par conséquent, les résultats de cette étude ne sont pas présentés ici.
14.2 Résultats de l’étude
BILA 1003/RAE
Le principal critère d’évaluation de l’efficacité, soit la variation de l’ASC du STS entre le début et la fin de l’étude, était différent chez les patients traités par BLEXTEN et ceux sous placebo, et ce, de manière statistiquement significative (Tableau 6). Par ailleurs, il n’était pas différent du traitement de comparaison actif (résultats non présentés).
Tableau 6 - Étude BILA 1003/RAE sur la RAS – Score total des symptômes – Aire sous la courbe (Population ITT)
Placebo n = 245 | BLEXTEN n = 233 | Valeur p1 | ||
|---|---|---|---|---|
| Moyenne (É.-T.) | 118,4 (62,7) | 98,4 (58,1) | < 0,001 | |
| IC à 95 % | 110,5 à 126,3 | 90,9 à 105,9 | ||
1 Test de Tukey.
Les scores des symptômes de chaque composante individuelle compris dans le groupe total de symptômes étaient aussi différents chez les patients traités par BLEXTEN par rapport à ceux sous placebo (Tableau 7).
Tableau 7 - Étude BILA 1003/RAE sur la RAS – Sommaire des principaux résultats secondaires (population ITT)
| Variable – Variation moyenne (É.-T.) entre le début et le jour 14 | Placebo n = 245 | BLEXTEN n = 233 | Différence par rapport au placebo | ||
|---|---|---|---|---|---|
| Estimation | IC à 95 % | ||||
| STSNr | -2,3 (2,3) | -2,9 (2,2) | 0,67 | 0,27 à 1,07 | |
| STSNNr | -1,3 (2,3) | -2,0 (2,1) | 0,70 | 0,30 à 1,10 | |
| STS | -3,5 (4,2) | -4,9 (3,9) | 1,35 | 0,62 à 2,08 | |
| Score total RQLQ | -1,3 (1,3) | -1,6 (1,2) | 0,3 | 0,07 à 0,52 | |
| STS – Score total des symptômes; STSNr – Score total des symptômes nasaux réflectif; STSNNr – Score total des symptômes non nasaux réflectif; RQLQ – Questionnaire sur la qualité de vie liée à la rhinoconjonctivite. | |||||
Étude BILA 1704/RAE
Tableau 8 - Étude BILA 1704/RAE sur la RAS – Score total des symptômes – Aire sous la courbe (Population ITT)
1 Test de Tukey
Placebo n = 225 | BLEXTEN n = 226 | Valeur p1 | |
|---|---|---|---|
| Moyenne (É.-T.) | 100,66 (51,71) | 76,49 (47,85) | < 0,001 |
| IC à 95 % | 93,86 à 107,45 | 70,21 à 82,76 | |
Les scores des symptômes de chaque composante individuelle compris dans le groupe total de symptômes étaient aussi différents chez les patients traités par BLEXTEN par rapport à ceux sous placebo (Tableau 9).
Tableau 9 - Étude BILA 1704/RAE sur la RAS – Sommaire des principaux résultats secondaires (population ITT)
| Variable liée au traitement | Placebo n = 225 | BLEXTEN n = 226 | Différence par rapport au placebo | |
|---|---|---|---|---|
| Estimation | IC à 95 % | |||
| STSNr (variation moyenne par rapport au début) | -2,0 (2,5) | -3,1 (2,3) | 1,15 | 0,70 à 1,59 |
| STSNNr (variation moyenne par rapport au début) | -0,9 (1,9) | -1,6 (1,9) | 0,73 | 0,38 à 1,08 |
| STS (variation moyenne par rapport au début) | -2,9 (4,1) | -4,8 (3,8) | 1,88 | 1,15 à 2,61 |
| STS – Score total des symptômes; STSNr – Score total des symptômes nasaux réflectif; STSNNr – Score total des symptômes non nasaux réflectif. | ||||
Le délai d’action a été étudié au sein d’une unité d’exposition environnementale auprès de patients atteints de rhinite allergique ayant reçu une seule dose de BLEXTEN. BLEXTEN s’est avéré avoir un délai d’action d’une heure après administration par voie orale.
Efficacité contre l’urticaire spontanée chronique
Aspects démographiques de l’étude et organisation de l’essai
L’efficacité de BLEXTEN a été évaluée pour le traitement de l’urticaire spontanée chronique dans le cadre de deux essais cliniques multicentriques, à répartition aléatoire, contrôlés par placebo, à double insu, d’une durée de 4 semaines, menés auprès d’adultes de 18 à 76 ans souffrant d’urticaire spontanée chronique. Les deux essais incluaient un essai de détermination de la dose d’une durée de 4 semaines (BILA 0601/UCI) et un essai d’évaluation de l’efficacité d’une seule dose d’une durée de 4 semaines (BILA 2006/UCI). Ces essais ont été menés auprès de 742 patients (229 hommes et 513 femmes). La plupart des patients (> 90 %) étaient de race blanche; leur âge moyen était de 41,5 ans. Un total de 339 patients ont reçu la bilastine (parmi ces patients, 230 ont reçu la bilastine à 20 mg une fois par jour), et 237 ont reçu un placebo.
Tableau 10 - Résumé des données démographiques sur les patients qui concerne les essais cliniques sur l’urticaire spontanée chronique
| No de l’essai | Organisation de l’essai | Posologie, voie d’administration et durée | Sujets d’étude (n = nombre) | Âge moyen (Tranche) | Sexe M/F |
| BILA 0601/UCI | Double insu, répartition aléatoire, détermination de la dose, contrôlé par placebo, groupe parallèle | Bilastine à 10 mg Bilastine à 20 mg Bilastine à 30 mg Placebo Orale, une fois par jour pendant 4 semaines | 53 58 56 53 ITT Total = 219 | 43 (18-76) | 15/33 13/25 9/28 8/21 PP Total* = 152 |
BILA 2006/UCI (Zuberbier et al., 2010) | Double insu, répartition aléatoire, groupe parallèle, contrôlé par placebo et par la lévocétirizine | Bilastine à 20 mg **Lévocétirizine 5 mg Placebo Orale, une fois par jour pendant 4 semaines | 172 163 181 ITT Total = 516 | 40 (18-75) | 63/109 54/109 40/141 |
L’efficacité a été évaluée à partir des notes des patients concernant les symptômes urticariens réflectifs — intensité des démangeaisons, nombre de papules œdémateuses et taille maximale des papules œdémateuses — chacun étant évalué sur une échelle allant de 0 à 3. Le principal paramètre d’évaluation de l’efficacité était la variation par rapport au début de la moyenne du score total des symptômes (STS) entre le matin et le soir, lequel était défini par la somme du score d’intensité des démangeaisons, du score du nombre de papules œdémateuses et du score de la taille maximale des papules œdémateuses sur une période de traitement de 28 jours.
Résultats de l’étude
BILA 0601/UCI
Tableau 11 - Étude BILA 601/UCI sur l’USC– Variation du score total des symptômes entre le début et le jour 28 (Population PP)
Placebo n = 29 | BLEXTEN n = 38 | Valeur p1 | ||||
|---|---|---|---|---|---|---|
| Moyenne (É.-T.) | -1,9 (2,8) | -4,1 (2,9) | 0,003 | |||
| IC à 95 % | -2,92 à -0,88 | -5,02 à -3,18 | ||||
1 Test t.
Les scores des symptômes de chaque composante individuelle compris dans le groupe total de symptômes étaient aussi différents chez les patients traités par BLEXTEN par rapport à ceux sous placebo (Tableau 12).
Tableau 12 - Étude BILA 0601/UCI sur l’USC – Sommaire des résultats secondaires (Population PP)
| Variable – Variation moyenne (É.-T.) entre le début et le jour 28 | Placebo n = 29 | Bilastine 20 mg n = 38 | Différence par rapport au placebo | |
|---|---|---|---|---|
| Estimation | IC à 95 % | |||
| SID | -0,8 (1,1) | -1,5 (1,1) | 0,7 | 0,17 à 1,23 |
| SNPO | -0,6 (1,1) | -1,3 (1,1) | 0,7 | 0,17 à 1,23 |
| STMPO | -0,6 (1,1) | -1,2 (1,2) | 0,6 | 0,04 à 1,15 |
| ICG du chercheur [(intervalle) médiane] | 9 (1-15) | 3,5 (1-15) | --- | --- |
SID : Score d’intensité des démangeaisons; SNPO : Score du nombre de papules œdémateuses; STMPO : Score de la taille maximale des papules œdémateuses; ICG : Impression clinique globale
BILA 2006/UCI
Tableau 13 - Étude BILA 2006/UCI sur l’USC – Variation par rapport au début du STS entre le matin et le soir sur une période de traitement de 28 jours (population ITT)
Placebo n = 181 | BLEXTEN n = 172 | Valeur p1 | ||||
|---|---|---|---|---|---|---|
| Moyenne (É.-T.) | -2,99 (2,16) | -4,23 (2,1) | < 0,001 | |||
| IC à 95 % | -3,67 à -2,31 | -4,89 à -3,57 | ||||
1 Test de Tukey.
Tableau 14 - Étude BILA 2006/UCI sur l’USC – Sommaire des résultats secondaires (Population ITT)
| Variable – Variation moyenne (É.-T.) entre le début et le jour 28 | Placebo n = 181 | Bilastine 20 mg n = 172 | Différence par rapport au placebo | ||
|---|---|---|---|---|---|
| Estimation | IC à 95 % | ||||
| SID | -1,01 (0,78) | -1,48 (0,73) | 0,47 | 0,31 à 0,63 | |
| SNPO | -1,00 (0,74) | -1,37 (0,73) | 0,37 | 0,22 à 0,52 | |
| STMPO | -0,97 (0,80) | -1,37 (0,83) | 0,40 | 0,23 à 0,57 | |
| ICG du chercheur [(intervalle) médiane] | 6 (1-13) | 5 (1-9) | --- | --- | |
SID : Score d’intensité des démangeaisons; SNPO : Score du nombre de papules œdémateuses; STMPO : Score de la taille maximale des papules œdémateuses; ICG : Impression clinique globale
Efficacité chez les enfants
L’efficacité de la bilastine a été étudiée chez des adultes et des adolescents. Selon les lignes directrices, les données probantes sur l’efficacité chez les adultes et les adolescents pour le traitement de la rhinite allergique saisonnière peuvent être extrapolées aux enfants, ayant montré que l’exposition systémique à 10 mg de bilastine chez les enfants de 4 à 11 ans est équivalente à l’exposition chez les adultes à 20 mg de bilastine. Les données probantes sur l’efficacité chez les adultes pour l’urticaire spontanée chronique peuvent être extrapolées aux adolescents, ayant montré que l’exposition systémique à 20 mg de bilastine chez les adolescents de 12 à 17 ans est équivalente à l’exposition chez les adultes à 20 mg de bilastine. L’extrapolation des données provenant d’études menées chez des adultes et des adolescents est jugée appropriée pour ce produit, car la physiopathologie de la rhinite allergique et de l’urticaire est la même dans tous les groupes d’âge.
14.3 Études comparatives de biodisponibilité
Une étude croisée ouverte, à répartition aléatoire, à dose unique comportant quatre traitements, quatre périodes, quatre séquences a été menée dans un seul centre auprès de 23 sujets adultes masculins et féminins en bonne santé dans des conditions de jeûne pour comparer les biodisponibilités d’une dose de 10 mg (4 mL) de solution orale BLEXTEN, d’une dose de 10 mg de comprimé orodispersible BLEXTEN administrée avec et sans eau et d’une dose de 10 mg d’une préparation préliminaire du comprimé orodispersible de 10 mg administré avec de l’eau. Un résumé des données de biodisponibilité comparant la solution orale BLEXTEN et les comprimés orodispersibles BLEXTEN est présenté dans les tableaux suivants.
Tableau 15 - Résumé de l’étude comparative de biodisponibilité
| No de l’essai | Organisation de l’essai | Objectifs de l’essai | Posologie, voie d’administration et durée | Sujets d’étude (n = nombre) | Âge moyen (Tranche) | Sexe M/F |
| BILA 3414/BE | Essai ouvert, à répartition aléatoire, croisé, à dose unique, avec quatre traitements, quatre périodes et quatre séquences. | Évaluer la biodisponibilité relative (BR) de plusieurs formulations de bilastine après administration orale sous forme de comprimés (COD1) et sous forme de solution orale (SOL) par rapport à la formulation témoin du même médicament en comprimés orodispersibles (COD2) chez des volontaires en bonne santé. L’objectif secondaire est d’évaluer la BR de COD administré avec et sans liquide d’accompagnement, ainsi que la tolérance au médicament. | Comprimés orodispersibles de bilastine à 10 mg (COD1), Comprimés orodispersibles de bilastine à 10 mg (COD2) Solution orale de bilastine à 2,5 mg/mL Dose unique par voie orale | 23 sujets en bonne santé | 21,6 (18-30) | 11/1 2 |
Tableau 16 - Tableau récapitulatif des données comparatives de biodisponibilité
Bilastine 10 mg (4 mL x 2,5 mg/mL de solution orale ou 1 x 10 mg comprimé orodispersible) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Solution orale1 | Comprimé orodispersible2 | Rapport des moyennes géométriques (%) | Intervalle de confiance (90 %) |
ASCT (ng*h/mL) | 515,18 542,22 (33,28 %) | 527,95 552,94 (31,28 %) | 97,76 | 89,52 à 106,77 |
ASCI (ng*h/mL) | 517,68 544,61 (33,15 %) | 531,78 556,57 (30,98 %) | 97,51 | 89,37 à 106,39 |
Cmax (ng/mL) | 107,39 117,94 (42,7 %) | 108,92 120,13 (46,60 %) | 98,76 | 85,23 à 114,45 |
Tmax3 (h) | 1,25 (0,75 à 4,00) | 1,25 (0,50 à 2,50) | ||
T½4 (h) | 4,12 (41,8 %) | 4,88 (91,73 %) | ||
1BLEXTEN en solution orale, 2,5 mg/mL
2Comprimés orodispersibles BLEXTEN, 10 mg administrés avec de l’eau (référence).
3Exprimé uniquement sous forme de médiane (fourchette).
4Exprimé uniquement sous forme de moyenne arithmétique (CV %).
Tableau 17 - Tableau récapitulatif des données comparatives de biodisponibilité
Bilastine 10 mg (1 x 10 mg comprimé orodispersible administré avec ou sans eau) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Comprimé orodispersible1 | Comprimé orodispersible2 | Rapport des moyennes géométriques (%) | Intervalle de confiance (90 %) |
ASCT (ng*h/mL) | 525,26 559,87 (38,47 %) | 527,95 552,94 (31,28 %) | 99,99 | 92,51 à 108,08 |
ASCI (ng*h/mL) | 527,80 562,36 (38,36 %) | 531,78 556,57 (30,98 %) | 99,72 | 92,31 à 107,72 |
Cmax (ng/mL) | 115,69 129,46 (46,52 %) | 108,92 120,13 (46,60 %) | 106,77 | 93,04 à 122,53 |
Tmax3 (h) | 1,50 (0,75 à 3,00) | 1,25 (0,50 à 2,50) | ||
T½4 (h) | 4,50 (64 %) | 4,88 (91,73 %) | ||
1Comprimés orodispersibles BLEXTEN, 10 mg administrés sans eau.
2Comprimés orodispersibles BLEXTEN, 10 mg administrés avec de l’eau (référence).
3Exprimé uniquement sous forme de médiane (fourchette).
4Exprimé uniquement sous forme de moyenne arithmétique (CV %).
15 TOXICOLOGIE NON CLINIQUE
Toxicité d’une dose unique
La bilastine possède un faible degré de toxicité aiguë par voie orale, et on n’a noté aucun signe clinique ni mortalité après l’administration orale d’une seule dose de 2 000 mg/kg à des rats, et de 5 000 mg/kg à des souris. Après l’administration d’une seule dose par voie i.v., la bilastine a eu un effet létal à ≥ 60 mg/kg chez le rat, et à ≥ 30 mg/kg chez la souris. Chez le rat et la souris, la mortalité est survenue dans les 5 minutes suivant l’administration, et a été précédée de signes tels que des convulsions tonico-cloniques, la prostration et/ou la dyspnée. La dose non létale la plus faible était de 45 mg/kg chez le rat et de 20 mg/kg chez la souris. Les concentrations plasmatiques de bilastine ont été calculées après l’administration i.v. à des rats; à 50 mg/kg, les concentrations obtenues au premier temps d’échantillonnage (10 min après l’administration i.v.) étaient plus de 190 fois supérieures à la Cmax clinique à la dose maximale recommandée chez l’humain (DMRH).
Toxicité de doses répétées
Des études sur la toxicité de la bilastine causée par l’administration orale de doses répétées ont été effectuées chez la souris, le rat et le chien jusqu’aux semaines 13, 26 et 52, respectivement. La toxicité de la bilastine administrée chaque jour par voie i.v. pendant 4 semaines a été évaluée chez le rat et le chien.
L’administration orale de bilastine à des doses allant jusqu’à 2 000 mg/kg/jour chez la souris et le rat, et à une dose de 800 mg/kg/jour chez le chien, n’a entraîné aucun signe chez la souris et des signes cliniques transitoires chez le rat et le chien (salivation chez le rat; vomissements, salivation, selles molles/diarrhée et diminution de l’activité chez le chien). L’intervalle QTc était légèrement allongé chez le chien à la fin des 52 semaines d’administration orale d’une dose de 800 mg/kg/jour. Chez le rat et le chien, les changements cliniques pathologiques étaient généralement légers, ils survenaient aux doses élevées et étaient réversibles après 2 à
8 semaines sans administration. Des changements hépatiques et thyroïdiens ont été notés chez la souris et le rat, et ont été considérés comme des réponses adaptatives. Chez le chien, après l’administration d’une dose de 800 mg/kg pendant 52 semaines, on a noté une augmentation des anomalies morphologiques des spermatozoïdes épididymaires; la motilité des spermatozoïdes était réduite chez un mâle. On n’a pas observé de changement histopathologique dans les testicules et la prostate lors de l’étude de 52 semaines sur le chien.
Après administration quotidienne par voie i.v. pendant 4 semaines de doses allant jusqu’à 50 mg/kg/jour chez le rat, on n’a pas noté de signes cliniques, mais 4 des 58 rats ayant reçu 50 mg/kg/jour sont morts. À une dose de 50 mg/kg/jour, on a noté une hypertrophie minimale à légère des tubules proximaux dans la région cortico-médullaire du rein. Tous les chiens ont survécu à l’administration i.v. de 60 mg/kg/jour pendant 4 semaines; on a noté une augmentation dépendante de la dose de la fréquence des tremblements et des claquements de la mâchoire à toutes les doses (≥ 30 mg/kg/jour); des vomissements ont été notés pendant et après l’administration des doses de 40 et 60 mg/kg/jour. À la dose de 60 mg/kg/jour, une gravité accrue des thromboses veineuses a été observée au niveau et autour des points d’injection. Après administration i.v. chez le chien, on n’a pas noté d’effets sur les paramètres cardiovasculaires ni sur la morphologie ou la motilité des spermatozoïdes épididymaires.
Les doses sans effets nocifs observables (DSENO) ont été déterminées pour toutes les observations lors des études sur les administrations par voie orale et i.v. À la DMRH, la marge de la Cmax et de l’ASC cliniques est supérieure d’au moins 10 fois et, dans la plupart des observations, de plusieurs centaines de fois.
Génotoxicité
La bilastine ne s’est pas révélée mutagène à des concentrations allant jusqu’à 2 000 µg/plaque lors des épreuves de mutation bactérienne. Elle ne s’est pas révélée clastogène à des concentrations pouvant atteindre 500 µg/mL lors d’une recherche d’aberrations chromosomiques dans des lymphocytes humains. Lors du test du micronoyau in vivo chez la souris, des doses uniques de 2 000 mg/kg de bilastine administrée par voie orale n’ont pas causé de clastogénicité.
Carcinogénicité
Lors des études de carcinogénicité menées chez le rat et la souris, on n’a pas noté d’augmentation de la fréquence d’apparition de tumeurs à des doses de bilastine allant jusqu’à 2 000 mg/kg/jour chez la souris et 1 200 mg/kg/jour chez le rat, ayant été ajoutées à l’alimentation pendant un maximum de 104 semaines, moment auquel les ASC étaient > 100 fois plus élevées que les DMRH. Lors de l’étude de carcinogénicité menée chez le rat, une urolithiase a été notée chez les femelles ayant reçu 1 200 mg/kg/jour. À la DSENO de 700 mg/kg/jour pour cette observation, les ASC étaient > 200 fois supérieures aux valeurs cliniques obtenues avec la DMRH.
Effets toxiques sur la reproduction
Chez le rat, l’administration quotidienne de bilastine par voie orale avant et pendant l’accouplement, et au début de la gestation, n’a eu aucun effet sur la fertilité des femelles et des mâles, sur le nombre, la motilité et la morphologie des spermatozoïdes épididymaires, ainsi que sur le développement embryonnaire précoce, à des doses pouvant atteindre 1 000 mg/kg/jour. L’administration quotidienne de bilastine à des doses pouvant atteindre 1 000 mg/kg/jour, par gavage oral, à des rates et à des lapines gravides, durant la période principale de l’organogénèse, n’a pas entraîné de toxicité embryofœtale ni maternelle chez le rat. À une dose toxique pour la mère chez les lapines (400 mg/kg/jour), les observations concordant avec un retard d’ossification du squelette fœtal étaient probablement liées à la réduction de la consommation alimentaire chez les mères, la DSENO ayant été établie à 110 mg/kg/jour. Lors d’une étude sur le développement périnatal et postnatal, la bilastine a été administrée par voie orale à des rates gravides (génération F0) à des doses de 75, 275 et 1 000 mg/kg/jour entre le 6e jour de la gestation et le 21e jour de la lactation. On n’a pas noté de signes cliniques chez les femelles traitées, ni d’effets sur la durée et l’indice d’accouplement ou de gestation; toutes les femelles ont mis bas, ont allaité et se sont occupées normalement des ratons. À la dose élevée, on a noté une légère réduction du poids corporel et du gain de poids pendant la lactation; une femelle a subi une perte de 100 % après implantation. L’administration de bilastine aux mères n’a pas eu d’effet sur le développement, la fonction sensorielle et le développement moteur des ratons (génération F1). Le traitement des mères n’a eu aucun effet sur la capacité reproductive des ratons, ni sur celle de leur progéniture (génération F2). La DSENO de la génération F0 était de 275 mg/kg/jour; la DSENO de la génération F1 était de 1 000 mg/kg/jour. Les DSENO de tous les paramètres reproducteurs du rat et du lapin étaient associées à des ASC > 50 fois plus élevées que l’exposition clinique à la DMRH.