


Monographie de produit - Zaditen
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
| Indications | 10/2022 |
| Posologie et administration | 10/2022 |
| Mises en garde et précautions | 10/2022 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne s’appliquent pas au moment de l’autorisation ne sont pas inscrites.
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ...................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants .......................................................................................................................... 4 1.2 Personnes âgées ........................................................................................................... 4 2 CONTRE-INDICATIONS ................................................................................................. 4
4 POSOLOGIE ET ADMINISTRATION ................................................................................ 4
4.1 Considérations posologiques ....................................................................................... 4 4.2 Dose recommandée et ajustement posologique ......................................................... 5 4.4 Administration .............................................................................................................. 5 4.5 Dose oubliée ................................................................................................................. 5 5 SURDOSAGE ................................................................................................................ 5
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ......... 6
7 MISES EN GARDE ET PRÉCAUTIONS .............................................................................. 6
7.1 Cas particuliers ............................................................................................................. 7
7.1.1 Grossesse .................................................................................................................. 7 7.1.2 Allaitement ............................................................................................................... 7 7.1.3 Enfants ...................................................................................................................... 7 7.1.4 Personnes âgées ....................................................................................................... 8 8 EFFETS INDÉSIRABLES .................................................................................................. 8
8.1 Aperçu des effets indésirables ..................................................................................... 8 8.2 Effets indésirables observés au cours des essais cliniques .......................................... 8
8.2.1 Effets indésirables observés au cours des essais cliniques – Enfants ...................... 8 8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ......................................................... 9 8.5 Effets indésirables signalés après la commercialisation du produit ............................ 9 9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 10
9.2 Aperçu des interactions médicamenteuses ............................................................... 10 9.4 Interactions médicament-médicament ..................................................................... 10 9.5 Interactions médicament-aliments ............................................................................ 10 9.6 Interactions médicament-plantes médicinales .......................................................... 10 9.7 Interactions médicament-épreuves de laboratoire ................................................... 10 10 PHARMACOLOGIE CLINIQUE ...................................................................................... 10
10.1 Mode d’action ............................................................................................................ 10 10.2 Pharmacodynamie ...................................................................................................... 11 10.3 Pharmacocinétique .................................................................................................... 12 11 CONSERVATION, STABILITÉ ET MISE AU REBUT .......................................................... 13
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ......................................................... 13
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................ 14
13 RENSEIGNEMENTS PHARMACEUTIQUES ..................................................................... 14
14 ESSAIS CLINIQUES ...................................................................................................... 16
14.1 Essais cliniques, par indication ................................................................................... 16 15 MICROBIOLOGIE ........................................................................................................ 16
16 TOXICOLOGIE NON CLINIQUE ..................................................................................... 16
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS ............................... 21
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Zaditen (hydrogénofumarate de kétotifène) est indiqué comme médicament d’appoint dans le traitement chronique de l’asthme allergique léger chez les enfants de 5 ans ou plus. Zaditen n’est pas indiqué pour le soulagement du bronchospasme aigu (voir Généralités).
1.1 Enfants
Enfants (< 5 ans) : Faute de données à sa disposition, Santé Canada n’a pas autorisé d’indication d’emploi des comprimés Zaditen chez les enfants de moins de 5 ans.
Enfants (5 à < 18 ans) : Les données soumises à Santé Canada et examinées par l’organisme ont permis d’établir l’innocuité et l’efficacité de Zaditen chez les enfants de 5 à < 18 ans. Par conséquent, Santé Canada a autorisé une indication d’emploi chez les enfants de ce groupe d’âge.
1.2 Personnes âgées
Personnes âgées : Faute de données à sa disposition, Santé Canada n’a pas autorisé d’indication d’emploi chez les personnes âgées.
2 CONTRE-INDICATIONS
Zaditen est contre-indiqué chez les patients hypersensibles à ce médicament, aux ingrédients, médicinaux ou non, de la préparation ou encore aux constituants du contenant. Pour en connaître la liste complète, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Traitement concomitant : Zaditen doit servir de médicament d’appoint pour le traitement d’entretien de l’asthme allergique léger. L’administration des médicaments déjà utilisés ne doit pas être interrompue au moment où commence le traitement par Zaditen. Si la situation clinique l’exige, on recommande d’attendre au moins 6 à 12 semaines avant de tenter une réduction progressive de la dose des autres antiasthmatiques.
Zaditen est utilisé pour le traitement d’entretien. Les patients doivent être informés que pour en retirer un bienfait optimal, ils doivent le prendre de façon continuelle. Zaditen ne doit pas être utilisé à une fréquence ou à une dose supérieures à celles recommandées.
Il peut être nécessaire d’administrer Zaditen pendant plusieurs semaines avant que les effets thérapeutiques ne puissent être observés cliniquement. En effet, il faut en général 10 semaines pour que l’effet clinique soit maximal. On recommande donc de poursuivre l’administration de Zaditen pendant au moins 2 à 3 mois si aucune réponse adéquate n’a été obtenue après quelques semaines de traitement. S’il faut interrompre l’administration de Zaditen, on recommande de le faire de manière progressive sur une période de 2 à 4 semaines, car les symptômes d’asthme peuvent réapparaître.
Les patients doivent être avertis de ne pas utiliser Zaditen pour traiter les symptômes d’une crise d’asthme. Pour leur permettre de soulager les symptômes aigus, tel l’essoufflement, il faut prescrire aux patients un brochodilatateur pour inhalation à courte durée d’action agissant rapidement (p. ex. salbutamol), et leur recommander de l’avoir à portée de main en tout temps.
4.2 Dose recommandée et ajustement posologique
Enfants de 5 à < 18 ans
La dose de Zaditen, chez les enfants de 5 ans ou plus, est de un comprimé (1 mg) deux fois par jour, soit un le matin et un le soir.
Afin de réduire au minimum la sédation initiale, on recommande d’augmenter la dose de Zaditen lentement au cours de la première semaine de traitement, en administrant d’abord la moitié de la posologie quotidienne recommandée en deux doses fractionnées ou en une seule dose au coucher, puis, dans les 5 jours qui suivent, en la portant à la dose thérapeutique complète.
4.4 Administration
Pour usage oral. Les patients doivent être informés d’avaler les comprimés entiers.
4.5 Dose oubliée
Si une dose a été oubliée, celle-ci doit être prise dès que le patient s’en rend compte, sauf si l’heure de la prochaine approche. Si tel est le cas, le patient doit laisser tomber la dose oubliée et prendre la prochaine au moment habituel. Il ne doit pas prendre de dose double.
5 SURDOSAGE
Des cas de surdosage ont été signalés, dans lesquels la dose de Zaditen (fumarate de kétotifène) ingérée allait jusqu’à 120 mg. Les principaux symptômes du surdosage aigu comprennent les manifestations suivantes : somnolence à sédation prononcée, confusion et désorientation, tachycardie et hypotension, convulsions (en particulier chez les enfants), hyperexcitabilité chez les enfants et coma réversible. Le traitement doit être symptomatique. Si le surdosage est récent, on peut envisager d’effectuer un lavage gastrique. L’administration de charbon activé peut en outre être bénéfique. On recommande, si besoin est, d’administrer un traitement symptomatique ou spécifique, de surveiller la fonction cardiovasculaire et de contrer les effets anticholinergiques en administrant de la physostigmine. En cas d’excitation ou de convulsions, on peut administrer un barbiturique ou une benzodiazépine à courte durée d’action.
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique / Teneurs / Composition | Ingrédients non médicinaux |
| Orale | Comprimé, 1 mg | Amidon 1500, lactose monohydraté, stéarate de magnésium |
Chaque comprimé sécable blanc porte le nom « ZADITEN » en relief et contient 1 mg de kétotifène sous forme d’hydrogénofumarate de kétotifène. Offert en flacons de 100 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Ne doit pas servir pour le traitement des crises
Zaditen ne doit pas être utilisé pour soulager les symptômes d’une crise d’asthme (c.-à-d. comme agent de secours pour le traitement des épisodes aigus de bronchospasme). Pour leur permettre de soulager les symptômes aigus, tel l’essoufflement, il faut prescrire aux patients un brochodilatateur pour inhalation à début d’action rapide (p. ex. salbutamol), et leur recommander de l’avoir à portée de main en tout temps.
À utiliser comme traitement d’appoint
Zaditen ne doit pas être utilisé seul. L’administration des médicaments déjà utilisés pour le traitement symptomatique et d’entretien de l’asthme (xanthines, agonistes β2-adrenergiques, cromoglycate de sodium, corticostéroïdes) ne doit pas être interrompue au moment où commence le traitement par Zaditen, et les doses utilisées ne doivent pas être réduites immédiatement. Zaditen est indiqué pour les enfants légèrement asthmatiques qui doivent prendre de faibles doses d’antiasthmatiques; par conséquent, il se peut qu’il ne soit pas possible de réduire la dose des autres traitements antiasthmatiques.
Conduite d’un véhicule et utilisation de machines
Étant donné que Zaditen peut provoquer de la somnolence au début du traitement, il faut avertir les patients du risque d’entreprendre des activités qui requièrent des réflexes rapides et de la dextérité pendant cette période.
Les patients qui conduisent ou qui utilisent des machines potentiellement dangereuses doivent faire preuve de vigilance.
Système immunitaire
Des réactions d’hypersensibilité ont été signalées avec le kétotifène.
Neurologie
De très rares cas de convulsions ont été signalés au cours du traitement par Zaditen. En outre, ce médicament étant susceptible d’abaisser le seuil épileptogène, il doit être employé avec prudence chez les patients qui ont des antécédents d’épilepsie. Les jeunes enfants sont particulièrement exposés au risque que de nouvelles crises surviennent pendant le traitement par le kétotifène. L’administration de Zaditen doit être interrompue si une crise d’épilepsie survient pendant le traitement.
7.1 Cas particuliers
7.1.1 Grossesse
Bien que le kétotifène n’ait eu aucun effet sur la grossesse aux doses tolérées par la mère dans les études sur le développement périnatal et postnatal des animaux, son innocuité durant la grossesse n’a pas été établie chez l’être humain. Zaditen ne doit donc être administré aux femmes enceintes que si ses bienfaits surpassent les risques.
7.1.2 Allaitement
On ignore si le kétotifène est excrété dans le lait maternel chez l’être humain, mais comme on sait qu’il l’est chez le rat, on présume qu’il en va de même chez la femme. Par conséquent, les mères qui prennent Zaditen ne doivent pas allaiter.
7.1.3 Enfants
Enfants (< 5 ans) : Faute de données à sa disposition, Santé Canada n’a pas autorisé d’indication d’emploi des comprimés Zaditen chez les enfants de moins de 5 ans.
7.1.4 Personnes âgées
Faute de données à sa disposition, Santé Canada n’a pas autorisé d’indication d’emploi chez les personnes âgées.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité de Zaditen a été établie d’après les données provenant d’un essai à double insu avec témoins placebos d’une durée 30 semaines mené chez des patients de 5 à 17 ans. Les effets indésirables signalés le plus fréquemment chez les patients sous Zaditen étaient le gain pondéral, des infections respiratoires et des éruptions cutanées.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
8.2.1 Effets indésirables observés au cours des essais cliniques – Enfants
Les effets indésirables mentionnés ci-après ont été signalés dans un essai multicentrique canadien de 30 semaines, contrôlé par placebo et mené à double insu chez 196 enfants asthmatiques de 5 à 17 ans.
Tableau 2 – EFFETS INDÉSIRABLES SIGNALÉS DANS L’ESSAI
| Système ou appareil | Effet | Fréquence (%) | |
| Zaditen (n = 75) | Placebo (n = 78) | ||
| SNC | Sédation Céphalées Troubles du sommeil | 8,0 1,3 1,3 | 9,0 1,3 0 |
| Digestif | Gain pondéral Augmentation de l’appétit Douleurs abdominales | 5,3 1,3 1,3 | 1,3 0 0 |
| Peau | Éruptions cutanées Urticaire | 4,0 1,3 | 1,3 1,3 |
| Infections | Auriculaires Grippe Respiratoires | 1,3 2,6 4,0 | 2,6 1,3 0 |
| Divers | Épistaxis Œdème palpébral | 1,3 1,3 | 0 0 |
La fréquence des effets secondaires signalés était relativement faible et ces derniers étaient semblables dans les deux groupes de patients, c.-à-d. ceux sous Zaditen et ceux sous placebo.
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Des cas de thrombocytopénie ont été signalés par suite de l’administration concomitante de Zaditen et d’hypoglycémiants oraux (voir 9.2 Aperçu des interactions médicamenteuses).
Des cas isolés de hausse occasionnelle des enzymes hépatiques ont été observés durant les essais cliniques, mais aucune relation certaine avec le fumarate de kétotifène n’a été établie.
8.5 Effets indésirables signalés après la commercialisation du produit
Le kétotifène peut produire de la sédation et, dans de rares cas, de la sécheresse buccale ou de légers étourdissements au début du traitement, mais en général, ces symptômes disparaissent spontanément avec la poursuite du traitement. Des symptômes de stimulation du SNC, tels qu’excitation, irritabilité, insomnie et nervosité ont été observés à l’occasion, en particulier chez les enfants. Des cas de gain pondéral ont également été signalés.
De rares cas de cystite associée au Zaditen ont été décrits. Zaditen peut, dans de très rares cas, entraîner une hausse des enzymes hépatiques ou causer une hépatite. Des cas isolés de graves réactions cutanées (érythème polymorphe, syndrome de Stevens-Johnson) ont été signalés; leur fréquence est d’environ 1 cas sur 2 millions de patients exposés à Zaditen.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
On n’a pas établi s’il existe des interactions entre le kétotifène et les autres antiasthmatiques.
9.4 Interactions médicament-médicament
De rares cas de diminution réversible de la numération plaquettaire ont été observés chez des patients ayant reçu Zaditen en concomitance avec des antidiabétiques oraux. Par conséquent, on recommande de surveiller le nombre de thrombocytes chez les patients qui prennent des antidiabétiques oraux en concomitance avec le kétotifène.
Zaditen peut potentialiser l’effet des sédatifs, des hypnotiques, des antihistaminiques et de l’alcool.
9.5 Interactions médicament-aliments
On n’a pas établi s’il existe des interactions entre le kétotifène et les aliments.
9.6 Interactions médicament-plantes médicinales
On n’a pas établi s’il existe des interactions entre le kétotifène et les plantes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre le kétotifène et les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le kétotifène est un antiasthmatique qui ne provoque pas de dilatation des bronches et dont l’effet antiallergique résulte de l’inhibition des médiateurs de l’inflammation. Le kétotifène inhibe la libération, par les mastocytes, des médiateurs impliqués dans les réactions d’hypersensibilité. Le kétotifène est également un antagoniste non compétitif des récepteurs H1 de l’histamine. D’après les résultats des études précliniques, il semble que les propriétés antiallergiques du kétotifène et son action inhibitrice sur les récepteurs H1 de l’histamine soient deux effets distincts.
10.2 Pharmacodynamie
Le fumarate de kétotifène peut avoir un effet anti-inflammatoire dans les poumons, aussi se peut-il que le temps écoulé avant que l’efficacité clinique ne commence à être perceptible reflète la période nécessaire pour que les poumons récupèrent de l’inflammation.
Les études pharmacologiques sur le fumarate de kétotifène ont mis en évidence plusieurs propriétés qui peuvent contribuer à son action antiallergique et à sa capacité de modifier le processus pathologique sous-jacent de l’asthme.
Les essais in vivo montrent que le kétotifène inhibe l’hyperréactivité des voies respiratoires associée à l’activation des plaquettes par le facteur activateur des plaquettes (FAP) ou causée par l’activation neurale consécutive à l’utilisation de sympaticomimétiques ou à l’exposition à des allergènes. Le kétotifène inhibe l’accumulation d’éosinophiles et de plaquettes dans les voies respiratoires, induite par le FAP. Le kétotifène, a-t-on montré, produit une suppression de la sensibilisation des éosinophiles par les cytokines recombinantes humaines et donc une suppression de la pénétration des éosinophiles dans les foyers inflammatoires. On a également montré que le kétotifène inhibe la bronchoconstriction induite par les leucotriènes.
In vitro, le fumarate de kétotifène inhibe la libération de plusieurs médiateurs cellulaires responsables, dans les tissus humains, de la myotonie et de l’inflammation, tels que leucotriènes et histamine ; in vivo, il inhibe la libération du facteur chimiotactique des neutrophiles (NCF).
Les études in vitro menées avec des tissus animaux montrent que le fumarate de kétotifène produit une inhibition dose-dépendante de la libération d’histamine par les mastocytes périphériques stimulés du rat, une inhibition de la contraction de l’iléon isolé de cobaye induite par l’histamine et enfin une inhibition de la libération de la substance à réaction lente de l’anaphylaxie (SRS-A) et d’histamine dans les poumons sensibilisés du cobaye.
De manière semblable, une inhibition dose-dépendante [de la libération] d’histamine et de SRS-A (leucotriènes C4 et D4) après provocation à médiation IgE a été observée dans les études in vitro menées avec des tissus humains dans le cadre desquelles a) des leucocytes sensibilisés isolés ont été prétraités passivement par du fumarate de kétotifène et, b) des échantillons de tissu pulmonaire ainsi que des basophiles ont été traités par du fumarate de kétotifène.
Les études in vivo menées chez l’animal montrent également que le fumarate de kétotifène inhibe l’action de divers médiateurs et qu’il produit un blocage puissant et persistant des récepteurs H1, ce qui protège les cobayes contre les effets létaux de l’administration de doses élevées d’histamine. Le fumarate de kétotifène inhibe également le bronchospasme produit par l’administration d’histamine en aérosol. Chez le cobaye, le fumarate de kétotifène inhibe la bronchoconstriction induite par les leucotriènes (SRS-A) ainsi que l’hyperréactivité bronchique, l’éosinophilie et la bronchoconstriction provoquées par le facteur activateur des plaquettes (PAF).
Le kétotifène atténue la désensibilisation des récepteurs bêta2-adrenergiques, laquelle peut jouer un rôle dans l’asthme.
10.3 Pharmacocinétique
Le métabolisme s’effectue de la même façon chez les enfants que chez les adultes, mais la clairance est plus élevée chez les enfants. Par conséquent, les enfants de 5 ans ont besoin de la même dose quotidienne que les adultes.
Absorption
À en juger d’après les concentrations plasmatiques et les taux urinaires, le fumarate de kétotifène est absorbé à peu près entièrement après administration par voie orale chez l’homme ou l’animal. La vitesse d’absorption est d’ailleurs plutôt rapide, témoin le fait que la concentration plasmatique maximale est atteinte dans les 2 à 4 heures suivant l’administration orale et que la demi-vie d’absorption est inférieure à 1 heure. L’effet de premier passage étant cependant important (50 %), la biodisponibilité du produit s’élève à environ 50 %. La consommation d’aliments n’a pas d’incidence sur la biodisponibilité du kétotifène.
L’état d’équilibre est atteint moins de 4 jours après l’administration de doses répétées, ce qui cadre avec la demi-vie d’élimination observée après l’administration d’une dose unique.
Distribution
Les études sur la distribution du produit montrent qu’après administration du produit par voie orale ou intraveineuse chez le rat, les taux tissulaires de radioactivité totale diminuent rapidement, de manière parallèle avec les concentrations sanguines. Les organes présentant les taux les plus élevés sont les poumons, le foie et les reins. Comme en témoigne l’autoradiographie macroscopique, le kétotifène ne s’accumule dans aucun organe. Le produit traverse la barrière fœto-maternelle, mais les tissus fœtaux ne présentent que de petites quantités de médicament. Les études menées chez différentes espèces animales montrent que le kétotifène se lie aux protéines plasmatiques dans une proportion d’environ 75 %, en concentrations allant de 100 à 200 µg/mL. Les concentrations plasmatiques maximales sont atteintes en l’espace de 2 à 4 heures.
Métabolisme
Le métabolisme du fumarate de kétotifène procède de 3 voies principales : la formation d’un dérivé N-glucuronoconjugué, la N-déméthylation et la réduction de la fonction cétone en position 10, donnant ainsi naissance au dérivé 10-hydroxy.
Chez l’homme, le glucuronoconjugué du produit inchangé constitue le principal métabolite retrouvé et dans l’urine et dans le plasma. Quant aux autres métabolites urinaires, les seuls qui soient détectables sont le norkétotifène, le métabolite N-déméthylé (2 % de la dose) et le dérivé 10-hydroxy (moins de 1 % de la dose). En vertu de la réversibilité de ces réactions in vivo, le dérivé 10-hydroxy et le N-glucuronoconjugué peuvent tous deux redonner lieu à la formation du produit intact. Chez le rat, le principal métabolite est le norkétotifène, tandis que chez le lapin, il s’agit plutôt du N-sulfate du norkétotifène. Le norkétotifène est à peu près aussi actif que le fumarate de kétotifène comme tel. Quinze métabolites différents ont été isolés et identifiés chez l’animal et chez l’homme, et de grandes variations existent entre les différentes espèces.
Élimination
L’excrétion du fumarate de kétotifène et de ses métabolites est rapide chez l’homme comme chez l’animal. L’élimination du fumarate de kétotifène suit une cinétique biphasique, ce qui donne lieu à une demi-vie de distribution, de 3 à 5 heures, et à une demi-vie d’élimination, de 21 heures. Plus de 60 % de la dose administrée se retrouve dans l’urine. Au bout de 48 heures, 1 % du médicament se retrouve sous forme intacte dans l’urine, et 60 % à 70 % sous forme de métabolites. Le principal métabolite urinaire, qui est inactif, est le dérivé N-glucuronoconjugué.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver au sec, à une température ne dépassant pas 25 °C.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Hydrogénofumarate de kétotifène
Dénomination systématique : Hydrogénofumarate de 4-(1-méthyl-4-pipéridinylidène)-4H-benzo[4,5]cyclohepta[1,2-b]thiophène-10(9H)-one
Formule de structure :
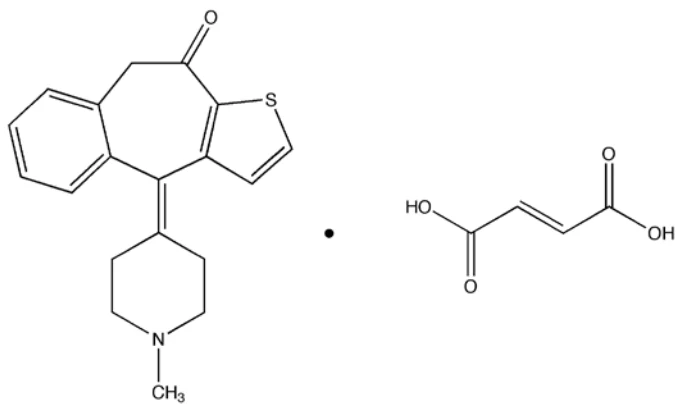
Formule et masse moléculaires : C19H19NOS • C4H4O4 ; 425,5 g/mol
Propriétés physicochimiques : Fine poudre cristalline grise ou jaunâtre au goût légèrement amer. Entièrement soluble dans l’eau sous forme d’hydrogénofumarate. L’ingrédient actif est stable dans les solutions légèrement acides.
pKa : 8,43 ± 0,11
Estimé par extrapolation linéaire de cinq concentrations de kétotifène libre dans un mélange d’éthanol et d’eau.
Coefficient de partage
Chloroforme/HCl 0,1 N 1,2:1 n-Octanol/HCl 0,1 N 0,7:1 Chloroforme/tampon phosphate 0,05M, pH 6,8 > 100:1 n-Octanol/tampon phosphate 0,05M, pH 6,8 > 100:1
Point de fusion
Hydrogénofumarate de kétotifène : env. 190 °C (décomposition) ; Hydrogénofumarate de kétotifène • 2,5 H2O : env. 130 °C 14
ESSAIS CLINIQUES
14.1 Essais cliniques, par indication
Asthme
L’efficacité de Zaditen a été évaluée dans une étude multicentrique canadienne à double insu avec témoins placebos menée chez 138 patients asthmatiques de 5 à 17 ans ayant reçu le produit à raison de 1 mg deux fois par jour pendant 30 semaines durant, tout en continuant à prendre leur agoniste bêta-adrénergique et/ou leur théophylline.
Pendant cette période, seuls les enfants sous kétotifène ont eu nettement moins recours à l’utilisation quotidienne de théophylline. Obtenues à intervalles réguliers, les données spirométriques montrent qu’à partir de la 6e semaine de traitement, le volume expiratoire maximum par seconde (VEMS) et la capacité vitale forcée (CVF) des patients sous kétotifène présentaient, par rapport aux valeurs initiales, une augmentation significative lors des visites ultérieures, observations beaucoup plus fréquentes chez ces derniers que chez les patients du groupe placebo. L’augmentation du débit maximum quotidien moyen et la diminution des symptômes asthmatiques ont plus souvent atteint un seuil de signification statistique chez les patients sous kétotifène que chez les enfants sous placebo. Les hospitalisations en raison de symptômes asthmatiques ou d’infection des voies respiratoires supérieures ont été beaucoup moins nombreuses chez les patients sous kétotifène que chez les enfants sous placebo. Une évaluation globale des patients indique que le pourcentage de sujets ayant déclaré que leurs symptômes avaient disparu ou s’étaient nettement améliorés était beaucoup plus élevé chez les enfants sous kétotifène (54 %) que chez ceux sous placebo (38 %). De plus, 38 % des patients sous placebo ont signalé que leurs symptômes asthmatiques n’avaient subi aucun changement ou s’était aggravés, proportion s’étant élevée à seulement 21 % parmi les patients sous kétotifène. Une évaluation clinique faite par le médecin indique que le pourcentage de patients dont l’état avait obtenu la cote « bon » à « excellent » était significativement plus élevé dans le groupe sous kétotifène. Cette étude a montré que le kétotifène était bien toléré.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë
| DL50 du fumarate de kétotifène | |||||
| Espèce animale | Souche | Poids (kg) | Sexe | Voie d’administration | DL50 (mg/kg) |
| Souris | Albino, MF2 | 0,010 – 0,031 | M & F | i.v. | 13,8 ± 0 |
| Souris | Albino, MF2 | 0,010 – 0,031 | M & F | orale | 165 ± 53 |
| Rat | Albino, OFA | 0,155 – 0,240 | M & F | i.v. | 5,3 ± 0 |
| Rat | Albino, OFA | 0,155 – 0,240 | M & F | orale | 360 ± 65 |
| Lapin | Domestique hybride | 2,11 – 3,09 | M & F | i.v. | 21,0 ± 5 |
| Lapin | Domestique hybride | 2,11 – 3,09 | M & F | orale | 790 ± 14 |
Les premiers signes de toxicité observés après l’administration intraveineuse (i.v.) du produit ont été une excitation motrice et une accélération de la respiration, laquelle était manifestement pénible. Plus tard sont apparus des crampes généralisées, de la fibrillation musculaire, des clignotements oculaires rapides, ainsi que de la somnolence. Les survivants ont récupéré quelques heures après avoir reçu le produit. Après administration orale, le genre de signes et leur séquence d’apparition étaient semblables, mais ils ont été plus lents à survenir.
Toxicité subaiguë et toxicité chronique
Rats
En général, ce n’est qu’après l’administration prolongée de doses jusqu’à 700 fois supérieures aux doses nécessaires à l’obtention d’un effet antiallergique ou antihistaminique que les effets toxiques du fumarate de kétotifène ont pu être observés chez le rat.
Aucun décès n’a été observé lors d’une étude de trois semaines dans le cadre de laquelle des rats ont reçu des doses de 1, 9 ou 83 mg/kg par l’entremise de leur alimentation ou des doses de 1, 10 ou 100 mg/kg par gavage. Seuls les animaux ayant reçu le produit par voie alimentaire ont perdu du poids au cours de la troisième semaine, effet qui a été observé chez les deux sexes à la dose de 83 mg/kg et uniquement chez les femelles à la dose de 9 mg/kg. Une légère augmentation des lipides hépatiques a été observée dans chacune des études ; le poids du foie a accusé une augmentation chez les mâles, mais uniquement chez ceux ayant reçu la plus forte dose.
Lors d’une étude de 13 semaines, l’administration de doses de 10, 33 ou 157 mg/kg/jour par voie alimentaire a entraîné une légère augmentation de la consommation de nourriture chez les animaux des groupes à doses faible et intermédiaire. Après 6 et 13 semaines de traitement, une légère augmentation du cholestérol sérique a été mise en évidence. Une hépatomégalie et une certaine coloration (brun/jaune) du foie ont été observées au microscope chez les animaux ayant reçu la dose de 33 ou de 157 mg/kg/jour.
Des modifications hépatiques adaptatives microscopiques (c.-à-d. des corps d’inclusion hyalins occasionnels) ont été observées à la dose de 10 mg/kg/jour. Le nombre de corps d’inclusion hyalins était plus élevé aux doses de 33 et 157 mg/kg/jour, doses auxquelles ont également été observées une cytomégalie et une augmentation des lipides colorables. Les mâles ont été davantage touchés que les femelles. Des altérations dégénératives des cellules bêta des îlots du pancréas ont été observées, mais seulement chez les mâles ayant reçu la dose de 157 mg/kg/jour. D’autres tests biochimiques ont montré que les animaux ayant reçu la dose intermédiaire ou la dose élevée présentaient un taux de lipides totaux et de cholestérol plus élevé, et que l’activité du cytochrome P450 et de la N-déméthylase était plus élevée également. Ces observations cadrent avec une induction des oxydases à fonction mixte combinée à une légère stéatose hépatique.
Une diminution du gain pondéral et de la consommation de nourriture a été observée chez les animaux ayant reçu la dose la plus élevée lors d’une étude de 98 semaines chez les mâles et de 105 semaines chez les femelles, dans le cadre de laquelle des doses de 2, 16 et 71 mg/kg/jour de fumarate de kétotifène ont été administrées à des rats par l’entremise de leur alimentation. Chez les femelles ayant reçu la dose élevée, les valeurs moyennes de l’hémoglobine et de l’hématocrite ont chuté légèrement à partir de la 26e semaine. Quelques altérations dégénératives du parenchyme hépatique (hépatocytomégalie et vacuolisation) ont été observées dans le groupe ayant reçu la dose élevée. Le taux de mortalité a eu légèrement tendance à augmenter dans tous les groupes posologiques, augmentation qui a atteint le seuil de signification statistique chez les femelles du groupe à dose élevée.
Les variations suivantes n’ont été observées que chez les mâles ayant reçu la dose élevée : légère hausse de l’alanine aminotransférase (ALAT) les 57e, 78e et 98e semaines, hausse des protéines totales les 13e et 26e semaines et hausse du cholestérol les 13e, 26e et 52e semaines. Au bout de 26 et 52 semaines, le volume urinaire des mâles ayant reçu le traitement avait diminué notablement, et la densité de l’urine était nettement plus élevée.
Chiens
Au cours d’une étude menée chez le chien, les animaux ont reçu des doses de fumarate de kétotifène de 1,25, 5, 20 ou 80 mg/kg/jour pendant 13 semaines, par le biais de leur alimentation. De la sédation a été observée chez tous les chiens ayant reçu la dose élevée (80 mg/kg), et l’un d’eux a eu des convulsions. Une légère augmentation de la consommation de nourriture et du gain pondéral a été observée dans chacun des groupes posologiques. Un des quatre chiens ayant reçu la dose de 5 mg/kg/jour a présenté une hausse le l’ALAT et de la phosphatase alcaline. Aucun signe d’hépatotoxicité n’a été observé à l’examen microscopique. Deux des quatre chiens ayant reçu la dose de 20 mg/kg/jour ont présenté une légère élévation de l’ALAT ainsi que des altérations hépatiques adaptatives microscopiques. Sur les quatre chiens du groupe ayant reçu 80 mg/kg, trois ont présenté des variations de la phosphatase alcaline et de l’ALAT ainsi que des altérations microscopiques. Des altérations hépatiques dues à la toxicité du produit, une albuminurie et une augmentation significative du poids du foie ont également été observées chez ces chiens. Les chiens ayant reçu la dose de 80 mg/kg/jour ont fait de la tachycardie et ont présenté de légères modifications fonctionnelles à l’ÉCG.
Des chiens ont reçu des doses de fumarate de kétotifène de 0,1, 0,5, 5 ou 50 mg/kg/jour dans le cadre d’une étude de 52 semaines. Une légère perturbation de l’équilibre a été observée au cours de la 26e semaine chez deux des chiens et des crampes tonicocloniques ont affecté trois des chiens ayant reçu la dose de 50 mg/kg/jour. Une légère augmentation de la consommation de nourriture et du gain pondéral a été observée chez les chiens ayant reçu 0,5 mg/kg ou plus. Un décès a été constaté au cours de la 30e semaine dans le groupe de chiens ayant reçu la dose de 5 mg/kg. Après 3, 6 et 13 semaines, une légère diminution des valeurs moyennes de l’hémoglobine et de l’hématocrite a été observée chez les mâles du groupe ayant reçu la dose de 50 mg/kg. Une diminution significative de l’excrétion urinaire du potassium a également été observée dans ce groupe, de même qu’une augmentation de la phosphatase alcaline et de l’ALAT sériques. L’examen au microscope a révélé une hépatocytomégalie avec augmentation des granules cytoplasmiques, une augmentation de la pigmentation des cellules de Kupffer ainsi qu’une légère prolifération des canaux biliaires. Une augmentation du nombre de petites concrétions foncées a également été notée dans la vésicule biliaire. L’ÉCG de l’un des chiens ayant reçu la dose de 50 mg/kg a présenté de légères variations.
Toxicologie relative à la reproduction et au développement
L’administration de doses de fumarate de kétotifène de 10, 30, 56 ou 100 mg/kg/jour à des rates entre le 6e et le 15e jour de la grossesse n’a pas eu d’effet tératogène ou embryolétal. Le gain pondéral ainsi que le poids corporel total maternels ont légèrement diminué aux doses de 56 et 100 mg/kg. Certains des animaux adultes ayant reçu la dose de 100 mg/kg sont décédés. Chez le lapin, l’administration de doses quotidiennes de fumarate de kétotifène de 5, 15, ou 45 mg/kg entre le 6e et le 18e jour de la grossesse n’a pas eu d’effet tératogène ou embryolétal.
Chez des rats mâles ayant reçu des doses orales de fumarate de kétotifène de 2, 10 ou 50 mg/kg pendant 70 jours, aucun effet indésirable n’a été observé sur la fécondité des animaux ayant reçu jusqu’à 10 mg/kg, non plus que sur le développement de leur progéniture. Une diminution de l’indice de copulation et de l’indice de fécondité ainsi qu’une augmentation du taux de mortalité prénatal et postnatal de la descendance ont été observées dans le groupe ayant reçu la dose de 50 mg/kg. Cependant, un fort taux de mortalité a été observé chez les mâles des groupes recevant 10 et 50 mg/kg.
L’administration de doses orales de fumarate de kétotifène de 2, 10 ou 50 mg/kg pendant deux semaines à des rates n’a pas eu d’incidence négative sur leur fécondité, non plus que sur le développement de la progéniture à laquelle elles ont donné naissance après avoir été accouplées à des mâles non traités. Une perturbation du gain pondéral et une augmentation du taux de mortalité ont cependant été observées chez les mères ayant reçu les doses de 10 et de 50 mg/kg.
L’administration de doses orales de fumarate de kétotifène de 2, 10 ou 50 mg/kg à des rates à partir du 15e jour après le coït jusqu’au 21e jour du post-partum n’a pas eu d’effet négatif sur le développement prénatal et postnatal des descendants des femelles ayant reçu la dose faible ou intermédiaire. Toutefois, la dose de 50 mg/kg a entraîné le décès de 10 % des mères et a produit une augmentation du taux d’avortements, ce qui s’est traduit par une légère réduction de la taille des portées et par une diminution du gain pondéral au cours des quatre premiers jours.