


Monographie de produit - Allegra 12 Heures
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
TABLEAU DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ............................ 2
TABLEAU DES MATIÈRES ............................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ........... 4
1 INDICATIONS .......................................................................................................... 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................. 4
2 CONTRE-INDICATIONS ......................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques ....................................................................................... 5
4.2 Dose recommandée et modification posologique ........................................................ 5
Adultes et enfants âgés de 12 ans ou plus : ........................................................................ 5
4.3 Administration ............................................................................................................. 6
5 SURDOSAGE ............................................................................................................ 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ...................................................................................................................... 6
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................. 7
7.1 Populations particulières .............................................................................................. 8
7.1.1 Femmes enceintes .................................................................................................... 8
7.1.2 Allaitement .............................................................................................................. 8
7.1.3 Enfants .................................................................................................................... 8
7.1.4 Personnes âgées ....................................................................................................... 9
8 EFFETS INDÉSIRABLES ...................................................................................... 10
8.1 Effets indésirables observés dans les essais cliniques ............................................... 10
8.2 Effets indésirables peu courants observés au cours des essais cliniques ................... 13
8.3 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ....................................................................................................... 13
8.4 Effets indésirables observés après la mise en marché ............................................... 13
9 INTERACTIONS MÉDICAMENTEUSES ............................................................ 14
9.1 Aperçu des interactions médicamenteuses ................................................................. 14
9.2 Interactions médicament-médicament ....................................................................... 14
9.3 Interactions médicament-aliment ............................................................................... 15
9.4 Interactions médicament-plante médicinale .............................................................. 15
9.5 Interactions médicament-tests de laboratoire ............................................................. 15
10 PHARMACOLOGIE CLINIQUE........................................................................... 15
10.1 Mode d’action .......................................................................................................... 16
10.2 Pharmacodynamie .................................................................................................... 18
10.3 Pharmacocinétique ................................................................................................... 18
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................... 22
PARTIE II : INFORMATIONS SCIENTIFIQUES ........................................................... 23
12 INFORMATIONS PHARMACEUTIQUES ........................................................... 23
13 ESSAIS CLINIQUES .............................................................................................. 23
13.1 Conception de l’essai et caractéristiques démographiques de l’étude ..................... 23
13.2 Résultats de l’étude .................................................................................................. 24
14 TOXICOLOGIE NON CLINIQUE......................................................................... 28
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ........................... 34
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ........................... 38
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ........................... 42
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
ALLEGRA® (chlorhydrate de fexofénadine) est indiqué pour :
Rhinite allergique : L’emploi d’ALLEGRA® (chlorhydrate de fexofénadine) est indiqué pour le soulagement des symptômes liés à la rhinite allergique saisonnière (ALLEGRA® 12 heures et ALLEGRA® 24 heures) et à la rhinite allergique apériodique (ALLEGRA® 12 heures), chez les adultes et les enfants de 12 ans et plus.
ALLEGRA® permet de soulager efficacement les symptômes suivants : éternuements, rhinorrhée, larmoiement, rougeur des yeux et prurit (yeux, nez, palais, gorge). ALLEGRA® améliore la qualité de vie liée à la santé, le rendement au travail et le rendement au chapitre des activités.
Urticaire idiopathique chronique : ALLEGRA® 12 heures et ALLEGRA® URTICAIRE sont indiqués pour le soulagement des symptômes liés à l’urticaire idiopathique chronique chez les adultes et les enfants de 12 ans et plus. Les capsules ALLEGRA® dosées à 60 mg, ALLEGRA® 12 heures et ALLEGRA® URTICAIRE réduisent significativement les signes et les symptômes de l’urticaire idiopathique chronique , le nombre de papules œdémateuses et le prurit
ALLEGRA® 12 heures et ALLEGRA® URTICAIRE améliore la qualité de vie liée à la santé, le rendement et les activités au travail..
Enfants
L’innocuité et l’efficacité d’ALLEGRA® n’ont pas été établies chez les enfants de moins de 12 ans.
Personnes âgées
Voir la section MISES EN GARDE ET PRÉCAUTIONS.
2 CONTRE-INDICATIONS
L’emploi d’ALLEGRA® (chlorhydrate de fexofénadine) est contre-indiqué en présence d’hypersensibilité connue au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
On recommande l’administration d’une dose uniquotidienne de 60 mg comme dose de départ chez les patients atteints d’insuffisance rénale.
On recommande de ne prendre pas avec de jus de fruits.
L’innocuité et l’efficacité du traitement par ALLEGRA® n’ont pas été établies chez les enfants âgés de moins de 12 ans.
4.2 Dose recommandée et modification posologique
Adultes et enfants âgés de 12 ans ou plus :
Rhinite allergique saisonnière :
ALLEGRA® 12 heures
La dose recommandée est 1 comprimé (60 mg) toutes les 12 heures avec un verre (250 mL) d’eau. Ne pas prendre plus de 2 comprimés en 24 heures.
ALLEGRA® 24 heures
La dose recommandée est 1 comprimé (120 mg) une fois par jour avec un verre (250 mL) d’eau.
Rhinite allergique apériodique :
ALLEGRA® 12 heures
La dose recommandée est de 60 mg toutes les 12 heures avec un verre (250 mL) d’eau. Ne pas prendre plus de 2 comprimés en 24 heures.
Urticaire idiopathique chronique (affection cutanée) :
ALLEGRA® 12 heures
La dose recommandée est de 1 comprimé (60 mg) toutes les 12 heures avec un verre d’eau (250 mL). Ne pas prendre plus de 2 comprimés en 24 heures.
ALLEGRA® URTICAIRE
La dose recommandée est de 1 comprimé (60 mg) toutes les 12 heures avec un verre d’eau (250 mL). Ne pas prendre plus de 2 comprimés en 24 heures.
4.3 Administration
Pour utilisation par voie orale seulement.
5 SURDOSAGE
La plupart des rapports portant sur les rares cas de surdosage par le chlorhydrate de fexofénadine comportent peu de renseignements. Ils font toutefois état d’étourdissements, de somnolence et de sécheresse buccale. L’administration de chlorhydrate de fexofénadine en doses uniques allant jusqu’à 800 mg et en doses biquotidiennes atteignant 690 mg pendant 1 mois ou en doses uniquotidiennes de 240 mg pendant 1 an n’a entraîné aucun effet indésirable ayant une incidence clinique notable comparativement au placebo. La dose maximale tolérée n’a pas été établie. Dans l’ensemble, on n’a constaté aucun signe d’allongement de l’intervalle Q-Tc consécutif à l’administration de doses 11 fois plus élevées que la dose thérapeutique recommandée.
En cas de surdosage, il faut envisager l’application des mesures standard visant l’élimination de la fraction non absorbée de la dose. Il est recommandé d’entreprendre un traitement de soutien visant la suppression des symptômes.
L’hémodialyse ne permet pas d’éliminer suffisamment la fexofénadine du sang (proportion de la dose éliminée allant jusqu’à 1,7 %) après l’administration de terfénadine.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Chaque comprimé ALLEGRA® 12 heures contient 60 mg de chlorhydrate de fexofénadine.
Chaque comprimé ALLEGRA® 24 heures contient 120 mg de chlorhydrate de fexofénadine.
Chaque comprimé ALLEGRA® URTICAIRE contient 60 mg de chlorhydrate de fexofénadine.
Tableau – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| orale | comprimé de 60 mg, chlorhydrate de fexofénadine | amidon prégélatinisé, cellulose microcristalline, croscarmellose de sodium, dioxyde de titane, |
Sans lactose
Les comprimés ALLEGRA® 12 heures dosés à 60 mg sont offerts en plaquettes alvéolées contenant 40 unités. Chaque comprimé ovale, biconvexe et de couleur pêche porte l'inscription « e » gravée sur un côté, et « 06 » gravée sur l’autre.
Les comprimés ALLEGRA® 24 heures dosés à 120 mg sont offerts en plaquettes alvéolées contenant 15, 30, 80 et 100 unités. Chaque comprimé oblong, biconvexe et de couleur pêche porte l'inscription « e » gravée sur un côté et « 012 » gravée sur l’autre.
Les comprimés ALLEGRA® URTICAIRE dosés à 60 mg sont offerts en plaquettes alvéolées contenant 40 unités. Chaque comprimé ovale, biconvexe et de couleur pêche porte l'inscription « e » gravée sur un côté et « 06 » gravée sur l’autre.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Ne prendre pas avec de jus de fruits.
Gastro-intestinal
On constate que l’expression de la glycoprotéine P est accrue dans l’épithélium intestinal ayant été manipulé chirurgicalement (p. ex, lors d’une résection intestinale) de même que dans l’épithélium intestinal enflammé. Par conséquent, la biodisponibilité orale de la fexofénadine serait susceptible d’être réduite en présence de ce type d’affections.
Hépatique/biliaire/pancréatique
La présence d’une affection hépatique modérée ou grave n’exerce pas d’influence notable sur les paramètres pharmacocinétiques du chlorhydrate de fexofénadine.
| hydroxypropylméthylcellulose, oxyde de fer, polyéthylèneglycol, povidone, dioxyde de silice colloïdale et stéarate de magnésium. | ||
| orale | comprimé de 120 mg, chlorhydrate de fexofénadine | amidon prégélatinisé, cellulose microcristalline, croscarmellose de sodium, dioxyde de titane, hydroxypropylméthylcellulose, oxyde de fer, polyéthylèneglycol, povidone, dioxyde de silice colloïdale et stéarate de magnésium. |
Rénal
On observe une altération des paramètres pharmacocinétiques du chlorhydrate de fexofénadine chez les patients atteints d’insuffisance rénale (voir la section PHARMACOLOGIE CLINIQUE à la rubrique Pharmacocinétique). Compte tenu de l’augmentation de la biodisponibilité et de la demi-vie, on recommande l’administration d’une dose quotidienne de 60 mg comme dose de départ chez les patients atteints d’insuffisance rénale.
Santé reproductive : Potentiel des femmes et des hommes
Risque tératogène
Aucun effet tératogène n’a été observé chez des rates et des lapines qui recevaient de la fexofénadine en doses donnant lieu à l’obtention d’aires sous la courbe des concentrations de fexofénadine en fonction du temps (ASC) respectivement 4 et 37 fois plus élevées que l’ASC considérée thérapeutique chez l’humain (voir le tableau de la section TOXICOLOGIE NON CLINIQUE à la rubrique Toxicité chronique). Une diminution liée à la dose du gain de poids et de la survie a été observée chez les petits de rates qui avaient reçu des doses de fexofénadine donnant lieu à l’obtention d’une ASC égale ou supérieure à 3 fois l’ASC considérée thérapeutique chez l’humain (suivant l’administration d’une dose biquotidienne de 60 mg à l’état d’équilibre).
7.1 Populations particulières
7.1.1 Femmes enceintes
Les données toxicologiques sur la reproduction pour le chlorhydrate de fexofénadine reposent uniquement sur les résultats d’études portant sur la terfénadine (Seldane), lesquels sont basés sur les données pharmacocinétiques obtenues lors d’études équivalentes.
Aucun essai comparatif bien conçu et portant sur la femme enceinte n’a été réalisé jusqu’à présent. En conséquence, on ne doit administrer ALLEGRA® à la femme enceinte que si les avantages éventuels du traitement l’emportent sur le risque pour le fœtus.
7.1.2 Allaitement
Aucun essai comparatif bien conçu et portant sur la mère qui allaite n’a été réalisé jusqu’à présent. On a toutefois observé que la fexofénadine était excrétée dans le lait maternel lors de l’administration de terfénadine pendant l’allaitement. Par conséquent, on ne recommande pas l’emploi du chlorhydrate de fexofénadine chez la mère qui allaite.
7.1.3 Enfants
L’innocuité et l’efficacité du traitement par le chlorhydrate de fexofénadine n’ont pas été établies chez l’enfant âgé de moins de 12 ans. Lors d’un essai comparatif réalisé avec randomisation, un total de 205 sujets âgés entre 12 et 16 ans ont reçu des doses de chlorhydrate de fexofénadine allant de 20 à 240 mg, à raison de 2 fois par jour, pendant 2 semaines. Les effets indésirables signalés dans ce groupe étaient comparables à ceux observés chez les sujets de plus de 16 ans.
7.1.4 Personnes âgées
Lors d’essais réalisés avec témoins placebo, 35 patients âgés de 65 à 74 ans ont reçu des doses de chlorhydrate de fexofénadine allant de 20 à 240 mg, à raison de 2 fois par jour, et 4 patients âgés de 75 ans et plus ont reçu des doses de chlorhydrate de fexofénadine allant de 60 à 180 mg une fois par jour. Les effets indésirables signalés dans ce groupe étaient comparables à ceux observés chez les patients de moins de 65 ans. On constate cependant une altération des paramètres pharmacocinétiques du chlorhydrate de fexofénadine (augmentation de la biodisponibilité) chez les patients de plus de 65 ans (voir la section PHARMACOLOGIE CLINIQUE à la rubrique Pharmacocinétique).
8 EFFETS INDÉSIRABLES
8.1Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Adultes
Dans le cadre de 4 essais d’une durée de 2 semaines réalisés avec témoins placebo et auxquels participaient des personnes atteintes de rhinite allergique saisonnière qui avaient reçu des doses biquotidiennes de médicament allant de 20 à 240 mg, les effets indésirables liés à l’emploi d’ALLEGRA® (chlorhydrate de fexofénadine) et du placebo se sont révélés semblables. On n’a rapporté aucune augmentation liée à la dose de la fréquence de ces effets, notamment la somnolence, même quand la dose administrée atteignait 4 fois la dose thérapeutique recommandée. Les effets indésirables étaient de fréquence comparable dans les sous-groupes de participants répartis suivant l’âge, le sexe ou l’appartenance raciale. Le taux d’abandon prématuré dû à la survenue d’effets indésirables s’établissait à 2,0 % (48/2 346) dans le groupe qui avait reçu ALLEGRA® et à 3,2 % (22/685) dans le groupe placebo.
Tableau 1 : Pourcentage des effets indésirables rapportés (chez ≥ 1 % des participants) dans le cadre d’essais cliniques comparatifs portant sur la rhinite allergique saisonnière
| Effet indésirable | Placebo (n = 671) | ALLEGRA® 60 mg, 2 f.p.j. (n = 679) | Total ALLEGRA® de 20 à 240 mg, 2 f.p.j. (n = 2 319) |
céphalées nausées somnolence fatigue | 3,1 1,0 0,9 0,9 | 3,1 1,3 1,3 1,0 | 2,9 0,8 0,8 1,0 |
Dans le cadre d’un essai d’une durée de 2 semaines réalisé avec témoins placebo, on a évalué les effets indésirables liés à l’emploi d’ALLEGRA®, administré à raison de doses uniquotidiennes de 120 et de 180 mg. Le tableau 2 énumère tous les effets indésirables rapportés chez ≥1 % ou plus des patients qui avaient reçu de la fexofénadine. Le taux d’abandon prématuré dû à la survenue d’effets indésirables s’établissait à 1,2 % (7/570) dans le groupe qui avait reçu ALLEGRA® et à 1,4 % (4/293) dans le groupe placebo.
Tableau 2 : Pourcentage de patients ayant rapporté des effets indésirables (≥ 1 %) dans le cadre d’essais cliniques comparatifs portant sur la rhinite allergique saisonnière (posologie uniquotidienne)
| Effet indésirable | Placebo (n = 293) | ALLEGRA® 120 mg, 1 f.p.j. (n = 287) | ALLEGRA® 180 mg, 1 f.p.j. (n = 283) | Total ALLEGRA® de 120 à 180 mg, 1 f.p.j. (n = 570) |
céphalées épistaxis douleur abdominale | 1,4 0,0 0,3 | 1,7 0,3 0,7 | 3,9 1,1 1,1 | 2,8 0,7 0,9 |
Au cours d’un essai de 4 semaines réalisé chez des patients souffrant de rhinite allergique apériodique, les effets indésirables signalés dans le groupe ayant reçu ALLEGRA® (dose biquotidienne de 60 mg ou dose uniquotidienne de 120 mg) étaient comparables, selon leur nature et leur fréquence, à ceux du groupe placebo et ressemblaient à ceux observés lors des essais ayant porté sur la rhinite allergique saisonnière.
Dans le cadre de deux essais cliniques d’une durée de 4 semaines, réalisés avec témoins placebo et portant sur l’urticaire idiopathique chronique, on a évalué les effets indésirables liés à l’emploi d’ALLEGRA®, administré à raison de doses biquotidiennes allant de 20 à 240 mg. Les effets indésirables signalés dans le groupe ayant reçu ALLEGRA® étaient comparables à ceux du groupe placebo et aucune augmentation de la fréquence de ces effets liée à la dose n’a été rapportée. Le tableau 3 énumère tous les effets indésirables rapportés chez 1 % ou plus des patients qui avaient reçu de la fexofénadine. Le taux d’abandon prématuré dû à la survenue d’effets indésirables s’établissait à 3,6 % (26/713) dans le groupe qui avait reçu ALLEGRA® et à 3,9 % (7/178) dans le groupe placebo.
Tableau 3 : Pourcentage de patients ayant rapporté des effets indésirables (≥ 1 %) dans le cadre d’essais cliniques comparatifs portant sur l’urticaire idiopathique chronique
| Effet indésirable | Placebo (n = 178) | ALLEGRA® 60 mg, 2 f.p.j. (n = 186) | Total ALLEGRA® de 20 à 240 mg, 2 f.p.j. (n = 713) |
céphalées diarrhée dyspepsie somnolence douleur abdominale étourdissements sécheresse oculaire insomnie nausées | 11,2 0,6 2,2 0 2,2 0,6 0,0 0,6 3,9 | 10,2 1,6 1,6 1,6 1,1 1,1 1,1 1,1 1,1 | 10,5 0,8 2,0 1,5 1,3 0,8 0,6 1,8 3,1 |
Deux essais au long cours, parallèles, à double insu et avec témoins placebo ont été réalisés chez des volontaires sains afin d’évaluer l’innocuité du produit. Lors du premier essai, 217 sujets ont reçu 60 mg de chlorhydrate de fexofénadine à raison de 2 fois par jour pendant 6 mois, alors que dans le deuxième, 234 sujets ont reçu 240 mg de chlorhydrate de fexofénadine à raison de 1 fois par jour pendant 12 mois. La nature et la fréquence des effets indésirables rapportés étaient comparables dans le groupe ayant reçu la fexofénadine et dans le groupe placebo, et les types d’effets indésirables signalés pendant ces essais au long cours ne différaient pas de ceux observés lors des essais cliniques de phase III. On n’a constaté aucune tendance particulière quant à l’occurrence des effets indésirables liés au traitement entre les sous-groupes de patients répartis suivant le sexe, l’âge ou l’appartenance raciale. Il n’y a eu aucune modification statistiquement significative des paramètres de l’ECG ou des signes vitaux entre les valeurs de départ et celles obtenues lors de la dernière visite chez les sujets recevant la fexofénadine comparativement aux témoins placebo.
8.2 Effets indésirables peu courants observés au cours des essais cliniques
Outre les effets mentionnés ci-dessus, les effets indésirables suivants sont survenus à une fréquence moindre (égale ou supérieure à 0,1 % mais inférieure à 1 %), mais comparable à celle qui suivait l’emploi du placebo dans le cadre d’essais comparatifs portant sur la rhinite allergique saisonnière et comportant la prise de doses biquotidiennes allant de 20 à 240 mg. Ces effets ne sont survenus que rarement lors de la période de surveillance post-commercialisation :
Systèmes nerveux central et périphérique : insomnie, étourdissements.
Appareil digestif : diarrhée, dyspepsie, douleurs abdominales, flatulence, vomissements.
Appareil respiratoire : épistaxis, irritation de la gorge.
Métabolisme et nutrition : soif.
Troubles mentaux : augmentation de l’appétit, nervosité, agitation, troubles du sommeil ou rêves morbides.
Système nerveux autonome : sécheresse buccale, sécheresse des muqueuses.
Peau et annexes : prurit, éruptions cutanées, urticaire.
Appareil urinaire : augmentation de la fréquence des mictions.
Appareil cardio-vasculaire : tachycardie, palpitations.
Maladies infectieuses : infection virale.
Vision : vue brouillée.
Organes de l’audition et de l’équilibre : otalgie.
Organisme entier : rares cas d’éruptions cutanées, d’urticaire, de prurit et de réactions d’hypersensibilité pouvant se caractériser par un œdème de Quincke, une oppression thoracique, une dyspnée, des bouffées vasomotrices et une anaphylaxie générale.
8.3 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Dans le cadre de toutes les études, la fréquence et la gravité des anomalies des paramètres biologiques se comparaient dans les groupes ayant reçu ALLEGRA® et le placebo.
8.4 Effets indésirables observés après la mise en marché
On a signalé un cas d’insuffisance cardiaque congestive lors de la surveillance post-commercialisation effectuée aux États-Unis. Un cas de fibrillation auriculaire a également été observé lors des essais cliniques. Aucun lien de cause à effet précis n’a toutefois été établi jusqu’à présent.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Aperçu des interactions médicamenteuses
Comme le chlorhydrate de fexofénadine n’est pas biotransformé dans le foie, il est peu probable qu’il interagisse avec les médicaments métabolisés par voie hépatique.
9.2 Interactions médicament-médicament
Lors de l’administration concomitante de doses multiples (120 mg de chlorhydrate de fexofénadine, 2 fois par jour pendant 6,5 jours en association avec 500 mg d’érythromycine, 3 fois par jour pendant 6,33 jours) chez 20 volontaires sains, l’érythromycine a augmenté l’ASC(0 à 12 h) à l’état d’équilibre de la fexofénadine de 2 422 à 5 055 ng/mL·h (109 %), réduit la clairance orale de 51 %, prolongé le Tmax de 2,2 à 3,7 h et augmenté la Cmax de 410 à 744 ng/mL (80 %). La clairance rénale a augmenté de 3,6 à 4,0 L/h. Le chlorhydrate de fexofénadine n’a exercé aucun effet sur la pharmacocinétique de l’érythromycine.
L’administration concomitante de la fexofénadine et du kétoconazole chez 24 volontaires sains (120 mg de chlorhydrate de fexofénadine, 2 fois par jour en association avec 400 mg par jour de kétoconazole pendant 7 jours) a augmenté l’ASC(0 à 12 h) à l’état d’équilibre de la fexofénadine de 2 100 à 5 547 ng/mL·h (164 %), réduit la clairance orale de 61 % et augmenté la Cmax de 388 à 914 ng/mL (136 %). La fexofénadine n’a exercé aucun effet sur la pharmacocinétique du kétoconazole.
Aucun effet défavorable n’est survenu chez des volontaires sains qui recevaient ALLEGRA® 12 heures (chlorhydrate de fexofénadine) à des doses deux fois plus élevées que la dose recommandée (120 mg, 2 fois par jour), en association avec de l’érythromycine (500 mg aux 8 h) ou du kétoconazole (400 mg par jour) dans des conditions réalisant l’état d’équilibre. En ce qui a trait aux effets indésirables liés au traitement, aucune différence n’a été signalée, qu’ALLEGRA® ait été administré seul ou en association avec un de ces médicaments. En outre, l’emploi concomitant de chlorhydrate de fexofénadine et d’érythromycine ou de kétoconazole n’a révélé aucun allongement significatif de l’intervalle Q-Tc moyen ou maximal quotidien lors de l’évaluation de ce paramètre au moyen de l’ECG ou par le cardiologue.
Le mécanisme à l’origine de ces interactions a fait l’objet d’études in vitro, in situ et in vivo chez des modèles animaux. Les résultats de ces études indiquent que l’administration concomitante de kétoconazole et d’érythromycine augmente l’absorption de la fexofénadine dans le tractus gastro-intestinal. Les résultats des études in vivo réalisées chez l’animal suggèrent en outre qu’en plus d’augmenter l’absorption de la fexofénadine, le kétoconazole diminue la sécrétion de fexofénadine dans le tractus gastro-intestinal, tandis que l’érythromycine pourrait également réduire la clairance biliaire.
L’augmentation de l’exposition générale à la fexofénadine survenue lors de l’emploi concomitant de la fexofénadine et de l’érythromycine ou du kétoconazole est inférieure à celle observée lors de la prise de doses biquotidiennes de 240 ou de 400 mg de chlorhydrate de fexofénadine (ASC à l’état d’équilibre établie à 6 935 et 13 578 ng/mL·h, respectivement), doses auxquelles on n’a associé aucun effet indésirable.
L’administration d’une dose unique de 20 mL de Maalox en suspension suivie, 15 minutes plus tard, de la prise orale d’une dose unique de 120 mg de chlorhydrate de fexofénadine a entraîné une réduction significative de la biodisponibilité de la fexofénadine (diminution de 41 % de l’ASC(0 à 30 h) et de 43 % de la Cmax ). On explique cette interaction par le fait qu’une proportion pouvant atteindre 27,8 % de la fexofénadine se lie physiquement au Maalox dans l’estomac à un pH de 4 ou plus.
L’administration préalable d’oméprazole (20 mg dans les 10 heures précédant et 40 mg dans l’heure suivant la prise d’une dose unique de 120 mg de fexofénadine) n’a pas altéré la biodisponibilité de la fexofénadine.
Les inducteurs de la P-gp (tels que l'apalutamide) peuvent réduire l'exposition à la fexofénadine. Une étude clinique sur les interactions médicamenteuses a montré que l'administration concomitante d'apalutamide et d'une dose orale unique de 30 mg de fexofénadine a entraîné une diminution de 30 % de l'AUC et de 7 % de la Cmax de la fexofénadine. L'impact clinique sur la pharmacodynamie et l'efficacité n'a pas été étudié.
9.3 Interactions médicament-aliment
Ne prendre pas avec de jus de fruits (voir la section Posologie et administration).
9.4 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.5 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
Chez l’animal
L’emploi de chlorhydrate de fexofénadine a entraîné l’inhibition du bronchospasme déclenché par un antigène chez des cobayes sensibilisés et celle de la libération de l’histamine par les mastocytes péritonéaux chez le rat. On n’a observé aucun effet inhibiteur sur les récepteurs anticholinergiques ou α1-adrénergiques chez les animaux de laboratoire traités. De plus, aucun effet sédatif ou autre effet sur le système nerveux central n’a été relevé. Enfin, dans le cadre d’études de distribution tissulaire, la fexofénadine radiomarquée et administrée à des rats n’a pas traversé la barrière hémato-encéphalique.
On n’a observé aucun effet sur le comportement général jusqu’à l’atteinte de doses approchant les doses toxiques (chez la souris : > 200 mg/kg i.p.; chez le rat : > 100 mg/kg i.p.).
Lors de la réalisation de divers tests, l’activité de la fexofénadine n’a rien révélé de particulier. Le médicament n’a exercé aucun effet sur le temps de Quick, l’agrégation plaquettaire, l’excrétion d’électrolytes ou la motilité gastro-intestinale; l’absence d’effet sur la sécrétion de l’acide gastrique indique que le produit n’exerce aucune activité antagoniste sur les récepteurs H2.
Le chlorhydrate de fexofénadine n’a exercé aucun effet inhibiteur sur le courant redresseur retardé des ions K+ dans des myocytes de cobayes adultes (10-5M) et seulement un effet très négligeable sur le courant redresseur retardé des ions K+ dans des canaux ioniques clonés à partir de cellules cardiaques humaines (pouvoir inhibiteur 583 fois moins puissant que celui de la terfénadine), même lors d’une exposition à des concentrations de fexofénadine environ 32 fois plus élevées que la concentration thérapeutique chez l’humain. De même, l’exposition à ces concentrations n’a entraîné aucun effet sur le courant des ions Ca+, sur la durée du potentiel d’action dans des myocytes de cobayes, ni sur le courant des ions Na+ dans les myocytes de ratons nouveau-nés.
L’administration de doses de chlorhydrate de fexofénadine 10 fois plus élevées que les doses de terfénadine allongeant l’intervalle Q-Tc n’a pas allongé l’intervalle Q-Tc chez les lapins anesthésiés ni chez les chiens non anesthésiés. Les concentrations de fexofénadine n’ayant exercé aucun effet sur l’intervalle Q-Tc chez les chiens non anesthésiés, après une administration biquotidienne de 30 mg/kg pendant 5 jours, ont été associées à des concentrations plasmatiques 15 fois plus élevées que les concentrations plasmatiques maximales obtenues à l’état d’équilibre chez l’humain, à la dose recommandée (4 382 c. 299 ng/mL).
10.1 Mode d’action
La fexofénadine, le principal métabolite actif de la terfénadine produit par l'homme et l'animal, est un antagoniste sélectif des récepteurs H1 de l’histamine. Les deux énantiomères de la fexofénadine exercent des effets antihistaminiques à peu près équivalents. On n’a observé aucun signe d’effet anesthésique local, analgésique, anticonvulsivant, antidépresseur, antidopaminergique, antisérotoninergique, anticholinergique ou sédatif chez les animaux de laboratoire. De plus, aucun effet inhibiteur sur les récepteurs H2, α1-adrénergiques ou β-adrénergiques n’a été relevé. L’emploi de chlorhydrate de fexofénadine entraîne l’inhibition du bronchospasme déclenché par un antigène chez des cobayes sensibilisés et l’inhibition de la libération de l’histamine par les mastocytes péritonéaux chez le rat. Enfin, la fexofénadine ne traverse pas la barrière hémato-encéphalique chez le rat.
L’emploi de chlorhydrate de fexofénadine entraîne l’inhibition de l’intradermo-réaction provoquée par l’histamine. L’effet antihistaminique de ce produit commence à se faire sentir dans l’heure suivant la prise orale d’une ou de deux doses quotidiennes, pour atteindre un maximum deux à trois heures plus tard et durer au moins 12 heures. On n’a observé aucun signe d’épuisement de l’effet après un traitement continu de 28 jours.
Lors de l’administration, à des adultes, de doses biquotidiennes de 60 mg à l’état d’équilibre, le pourcentage moyen d’inhibition des papules œdémateuses provoquées par l’injection intradermique d’histamine était de 45,8 % et de 53,6 % avec le chlorhydrate de fexofénadine et la terfénadine, respectivement. L’inhibition maximale moyenne et l’aire sous la courbe (ASC) moyenne se sont révélées comparables avec les deux médicaments administrés à des doses équivalentes. Bien que l’administration de doses plus élevées, c.-à-d. des doses biquotidiennes de 180 mg, ait entraîné une inhibition sensiblement plus marquée, la différence moyenne n’était que de 10 à 12 %. Douze heures après l’administration de la dose, le pourcentage moyen d’inhibition avait atteint environ 30 %. On a obtenu des résultats comparables quant au cercle érythémateux, bien que le pourcentage moyen d’inhibition ait été sensiblement plus élevé, soit 69 % et 75 % suivant la prise de doses biquotidiennes de 60 mg de chlorhydrate de fexofénadine et de terfénadine, respectivement. L’administration de ces médicaments à des doses équivalentes a produit une inhibition et une aire sous la courbe (ASC) maximales comparables. On a observé une inhibition supérieure à 55 % du cercle érythémateux 12 heures après l’administration du médicament
On n’a établi aucun lien précis entre les concentrations plasmatiques de fexofénadine et la dose de chlorhydrate de fexofénadine ou de terfénadine administrée. L’inhibition maximale a été obtenue à des concentrations plasmatiques de fexofénadine de 200 ng/mL.
Lors d’essais à double insu, avec randomisation et témoins placebo, l’administration de chlorhydrate de fexofénadine à raison de 60 mg 2 fois par jour et de 120 mg 1 fois par jour s’est révélée efficace pour soulager les symptômes de la rhinite allergique saisonnière (allergies aux pollens des arbres et des graminées au printemps ou au pollen de l’herbe à poux à l’automne) et de la rhinite allergique apériodique (poils et squames d’animaux, acariens détricoles et moisissures). Ces symptômes comprennent les éternuements, la rhinorrhée, le prurit du nez, du palais, de la gorge et des yeux, la rougeur oculaire et le larmoiement. Le chlorhydrate de fexofénadine s’est également révélé efficace pour soulager les signes et les symptômes de l’urticaire idiopathique chronique, notamment le prurit, et pour réduire le nombre de papules œdémateuses (voir la section Indications). On n’a observé aucune différence statistiquement significative quant à l’efficacité du traitement dans les sous-groupes de participants répartis suivant l’âge, le sexe, l’appartenance raciale ou le poids corporel.
Jusqu’à présent, on n’a fait aucune comparaison directe avec la terfénadine. Toutefois, l’efficacité de la fexofénadine est apparue comparable à celle du composé mère lors d’essais réalisés selon un plan semblable.
Des données précliniques et cliniques indiquent que le chlorhydrate de fexofénadine n’occasionne pas d’allongement de l’intervalle Q-Tc (le mécanisme à l’origine des arythmies associées à des concentrations plasmatiques élevées de terfénadine). Ces données ont été recueillies lors d’études électrophysiologiques in vitro, d’études précliniques in vivo réalisées sur des chiens et des lapins, et lors de nombreux essais cliniques comprenant 2 études concluantes portant sur l’intervalle Q-Tc (n = 24 et 40), 2 études réalisées à des doses croissantes (n = 24 et 66), 2 études sur l’interaction médicamenteuse évaluant les effets de l’érythromycine et du kétoconazole (n = 24 pour chaque étude), 2 essais cliniques de phase III avec randomisation réalisés chez des patients souffrant de rhinite allergique d’automne (n = 870 sujets traités par le chlorhydrate de fexofénadine), 2 études au long cours portant sur l’innocuité (n = 234 et 217 sujets traités par le chlorhydrate de fexofénadine), ainsi que des études portant sur l’administration d’une dose unique (80 mg) dans des populations particulières (personnes de plus de 65 ans, patients souffrant d’insuffisance rénale ou hépatique à divers degrés).
10.2 Pharmacodynamie
L’emploi de chlorhydrate de fexofénadine entraîne l’inhibition de l’intradermo-réaction provoquée par l’histamine, proportionnellement à la dose administrée, une dose biquotidienne de 40 mg constituant la dose efficace minimale. L’administration de doses biquotidiennes de 60 mg et de 180 mg a réduit de façon significative la capacité de l’histamine à provoquer une intradermo-réaction; l’effet commence à se faire sentir dans les 2 heures suivant la prise orale et dure au moins 12 heures. L’administration du médicament pendant 7 jours n’a pas entraîné de diminution de l’effet. La suppression de l’intradermo-réaction provoquée par l’histamine s’est révélée comparable chez les sujets âgés et chez les jeunes adultes. On n’a observé aucun signe d’épuisement de l’effet après un traitement continu de 28 jours. On note que le pourcentage d’inhibition de l’intradermo-réaction atteint toutefois un plafond, malgré l’augmentation continue des concentrations plasmatiques de fexofénadine au-delà de 200 ng/mL. Les études visant à établir une corrélation entre les concentrations plasmatiques de fexofénadine et l’inhibition de l’intradermo-réaction ne se sont pas révélées concluantes.
10.3 Pharmacocinétique
Pris par voie orale, le chlorhydrate de fexofénadine est rapidement absorbé. La pharmacocinétique du chlorhydrate de fexofénadine administré par voie orale à raison de doses quotidiennes allant de 20 à 120 mg 2 fois par jour est linéaire. Le délai d’obtention de la concentration plasmatique maximale (Tmax) consécutive à la prise orale d’une dose unique de 2 capsules dosées à 60 mg par des volontaires sains, de sexe masculin, s’établissait à environ 2,6 heures. Les concentrations plasmatiques maximales moyennes consécutives à la prise orale d’une dose unique d’un comprimé dosé à 60 mg, à 120 mg et à 180 mg par des volontaires sains, de sexe masculin, étaient de 142, 289 et 494 ng/mL, respectivement. La demi-vie d’élimination apparente de la fexofénadine consécutive à la prise de doses multiples se situe entre 11 et 16 heures. Les paramètres pharmacocinétiques observés après l’administration de doses biquotidiennes de 60 mg dans des conditions réalisant l’état d’équilibre sont les suivants : ASC(0 à 12 h) à l’état d’équilibre = 1367 ng/mL·h, Cmax = 29 ng/mL, Cmin = 29 ng/mL, Tmax = 1 h.
La pharmacocinétique du chlorhydrate de fexofénadine se révèle semblable chez les patients atteints de rhinite allergique saisonnière ou d’urticaire idiopathique chronique et les personnes en bonne santé. En outre, la concentration plasmatique maximale de fexofénadine est semblable chez l’adolescent (de 12 à 16 ans) et chez l’adulte.
Le tableau suivant résume les propriétés pharmacocinétiques du chlorhydrate de fexofénadine chez l’homme, le rat et le chien.
| Tableau 4 : Comparaison des paramètres pharmacocinétiques chez l’humain et chez diverses espèces animales après l’administration d’une dose unique de fexofénadine | |||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Paramètre | Humain (60 mg, 0,78 mg/kg; n = 27) | Humain (240 mg, 3,12 mg/kg; n = 23) | Rat (30 mg/kg; n = 3) † | Chien (8,7 mg/kg; n = 3) | |||||||||||||||||
| Biodisponibilité absolue (%) | 33* | 33* | 2,9 | 57 (15 %) | |||||||||||||||||
| Degré d’absorption (%) | inconnu | inconnu | 25 | inconnu | |||||||||||||||||
| ASC (0-4) (ng/mL·h) | 1 348 (41 %) | 6 571 (35 %) | 436 | 45 197 (29 %) | |||||||||||||||||
| Cmax (ng/mL) | 209 (45 %) | 1 119 (49 %) | 457 | 10 563 (24 %) | |||||||||||||||||
| Tmax (h) | 1,42 (50 %) | 1,52 (41 %) | 0,5 | 1,2 (66 %) | |||||||||||||||||
Clairance orale (L/h/kg) | 0,658 (53 %) ‡ | 0,493 (38 %) | 62,0 § | 0,186 (25 %) § | |||||||||||||||||
| Demi-vie (h) | 13,05 (30 %) | 14,03 (46 %) | 4,8 | 13,2 (14 %) | |||||||||||||||||
| Clairance rénale (L/h/kg) | 0,0561 (25 %) ‡ | 0,0545 (24 %) | n.d. | 0,0114 (54 %) £ | |||||||||||||||||
| Récupération de fexofénadine dans l’urine (% de la dose) | 9,54 (40 %) | 11,4 (27 %) | 0,63 (25 %) | 5,63 (32 %) | |||||||||||||||||
| Récupération de fexofénadine dans les fèces (% de la dose) | 66,7 (4,12 %) | n.d. | 87,2 (0,6 %) ¶ | 78,1 (0,3 %) ¶ | |||||||||||||||||
Liaison aux protéines (% lié) | 69,4 | n.d. | 89 | 94 | |||||||||||||||||
( ) coefficient de variation en pourcentage n.d. non disponible * estimation indirecte † 1 échantillon/rat; n = 3 rats/valeur de mesure pour l’interprétation de l’ASC ‡ conversion de L/h divisé par un poids corporel moyen de 77 kg § calcul de la clairance totale/biodisponibilité et conversion de mL/min/kg en L/h/kg £ conversion de mL/min/kg en L/h/kg ¶ radioactivité [C14] | |||||||||||||||||||||
Selon la dose (mg) déterminée en fonction du poids corporel (kg), l’exposition générale à la fexofénadine est 2,47 fois plus élevée chez le chien que chez l’humain et 145 fois moins élevée chez le rat que chez l’humain.
Absorption
Bien qu’on n’ait pas établi la biodisponibilité absolue de la fexofénadine, on estime celle-ci à environ 33 %. Les présentations en capsules et en comprimés dosés à 60 mg sont considérées comme bioéquivalentes, quoique la biodisponibilité des comprimés soit davantage influencée par l’absorption de nourriture. Ainsi, on a observé une diminution à 76 % (83 % avec la capsule) et à 75 % (89 % avec la capsule) de l’ASC et de la Cmax lorsque les comprimés dosés à 60 mg étaient administrés avec de la nourriture par rapport aux valeurs obtenues à jeun. On a également observé une diminution à 85 % et à 86 % de l’ASC et de la Cmax lorsque les comprimés dosés à 120 mg étaient administrés avec de la nourriture par rapport aux valeurs obtenues à jeun.
Selon une théorie récente, l’absorption de la fexofénadine est incomplète en raison de la fonction de « gardien » qu’exerce le mécanisme de transport de la glycoprotéine P dans l’épithélium intestinal. Non seulement ce mécanisme réduirait-il l’absorption de la fexofénadine, ce qui expliquerait sa faible biodisponibilité, mais il sécréterait le médicament à nouveau dans le tractus gastro-intestinal. Étant donné qu’une proportion d’environ 80 % de la dose administrée par voie orale est récupérée dans les fèces, principalement sous forme inchangée, plutôt que 67 % (100 % - 33 %), on estime que cette différence représente la sécrétion de la fexofénadine de la circulation générale à la lumière gastro-intestinale.
Distribution :
La fexofénadine se lie aux protéines plasmatiques, notamment l’albumine sérique et l’α-glycoprotéine acide, dans une proportion allant de 60 à 80 %. La liaison protéinique n’atteint que 56 à 68 % et 56 à 75 % chez les patients souffrant d’insuffisances rénale et hépatique respectivement.
Métabolisme :
Le métabolisme de la fexofénadine est négligeable. Les seuls métabolites potentiels de la fexofénadine ayant été décelés sont l’ester méthylique (3,6 % de la dose) et le MDL 4829 (1,5 % de la dose).
Élimination
La prise orale d’une dose unique de 60 mg de chlorhydrate de fexofénadine marquée au carbone 14 est suivie par la récupération d’environ 80 % et 11 % de la dose dans les fèces et l’urine, respectivement. Les principales voies d’élimination de la fexofénadine sont les voies biliaire et rénale. L’excrétion fécale de la fexofénadine comporte les produits de l’excrétion biliaire et de la sécrétion gastro-intestinale de même que la portion non absorbée du médicament. La part de chacun de ces constituants demeure inconnue.
Populations et états pathologiques particuliers
Les paramètres pharmacocinétiques du chlorhydrate de fexofénadine dans les populations particulières ont été déterminés après la prise orale d’une dose unique de 80 mg. On a comparé ces paramètres avec ceux obtenus chez des sujets sains lors d’un essai distinct réalisé selon un plan semblable. Alors que le poids corporel des sujets était relativement le même dans les groupes de traitement, les patients appartenant aux populations particulières étaient plus âgés que les volontaires sains. Par conséquent, un effet lié à l’âge pourrait contredire les différences dans les valeurs pharmacocinétiques observées. On n’a constaté aucune tendance particulière quant à l’occurrence des effets indésirables liés au traitement entre les sous-groupes de patients répartis suivant le sexe, l’âge ou l’appartenance raciale.
Personnes âgées : Chez les sujets âgés et sains (> 65 ans, n = 20), les paramètres pharmacocinétiques de la fexofénadine différaient de ceux observés chez les sujets jeunes et sains après la prise orale d’une dose unique de 80 mg de chlorhydrate de fexofénadine. En effet, on a noté une augmentation de 63 % de l’ASC moyenne (valeur témoin =
- 1 788 ng/mL·h), une diminution de 30 % de la clairance orale (valeur témoin = 48 L/h) et de 24 % de la clairance rénale (valeur témoin = 3,6 L/h). On a également constaté une augmentation de 68 % de la Cmax (valeur témoin = 248,7 ng/mL) ainsi qu’un allongement de 10 % de la demi-vie (15,2 h).
- Sexe : À l’état d’équilibre, les valeurs de l’ASC et de la Cmax obtenues chez les femmes (n = 20) étaient respectivement 33 % et 46 % plus élevées que celles observées chez les hommes (n = 20). La clairance rénale était équivalente. On n’a noté aucune différence entre les deux sexes en ce qui concerne l’innocuité et l’efficacité du produit.
- Allaitement : Aucun essai comparatif bien conçu et portant sur la mère qui allaite n’a été réalisé jusqu’à présent. On a toutefois observé que la fexofénadine était excrétée dans le lait maternel lors de l’administration de terfénadine pendant l’allaitement. Par conséquent, on ne recommande pas l’emploi du chlorhydrate de fexofénadine chez la mère qui allaite.
- Insuffisance hépatique : Les paramètres pharmacocinétiques de la fexofénadine étaient sensiblement les mêmes chez 14 patients souffrant d’une affection hépatique (modérée, n = 9; modérée à grave, n = 5) et chez des sujets sains. Cette absence de modification des paramètres peut s’expliquer par le fait qu’aucun des patients étudiés ne présentait une obstruction biliaire complète, l’excrétion biliaire constituant l’une des principales voies d’élimination de la fexofénadine.
- Insuffisance rénale : Après la prise orale d’une dose unique de 80 mg, on a observé une diminution respective de la clairance rénale à 68 %, 15 % et 3 % par rapport à la valeur témoin (3,63 L/h) chez les patients atteints d’une insuffisance légère à modérée (clairance de la créatinine de 41 à 80 mL/min; n = 9), chez ceux qui présentaient une insuffisance modérée à grave (clairance de la créatinine de 11 à 40 mL/min; n = 10), de même que chez les patients dialysés (clairance de la créatinine < 10 mL/min; n = 10). Les ASC0-∞ et les Cmax correspondantes ont augmenté de 80 %, 154 % et 88 %, respectivement (valeur témoin = 1 788,1 ng/mL·h), et de 58 %, 78 % et 54 %, respectivement (valeur témoin = 248,7 ng/mL). On a noté un allongement de la demi-vie de 13,7 h à 22,8, 24,8 et 18,9 h, respectivement. Compte tenu de cette augmentation de la biodisponibilité et de la demi-vie, on recommande l’administration d’une dose quotidienne de 60 mg comme dose de départ chez les patients atteints d’insuffisance rénale.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Les comprimés ALLEGRA® (chlorhydrate de fexofénadine) doivent être conservés à une température se situant entre 15 et 30 °C. Protéger de l’humidité.
PARTIE II : INFORMATIONS SCIENTIFIQUES
12 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : chlorhydrate de fexofénadine
Nom chimique : chlorhydrate de l’acide 2-(4-{1-hydroxy-4-[4(hydroxydiphénylméthyl)pipéridin-1-yl]butyl}-phényl)-2- méthylpropanoïque
Formule moléculaire et masse moléculaire : C32H39NO4 HCl , 538,13
Formule de structure :
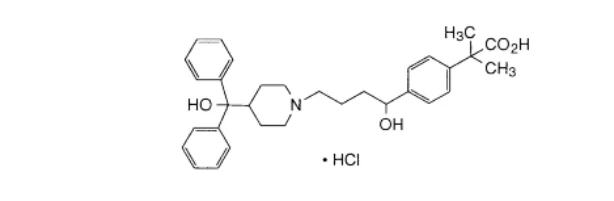
Propriétés physicochimiques : Le chlorhydrate de fexofénadine est une poudre cristalline blanche ou blanchâtre. Le chlorhydrate de fexofénadine est franchement soluble dans le méthanol et l’éthanol, légèrement soluble dans le chloroforme et l’eau, et insoluble dans l’hexane. Le chlorhydrate de fexofénadine est un racémate et existe également sous forme de zwittérion en milieu aqueux au pH physiologique; son pK1 s’établit à 4,25 et son pK2 à 9,53. Le pH d’une solution
contenant 1 mg de chlorhydrate de fexofénadine par mL s’établit à 3,618.
13 ESSAIS CLINIQUES
13.1 Conception de l’essai et caractéristiques démographiques de l’étude
Rhinite allergique saisonnière : Quatre essais multicentriques à double insu, avec randomisation et témoins placebo ont été réalisés chez des sujets souffrant de rhinite allergique saisonnière. Les essais ont été menés pendant les saisons des allergies, soit 2 au printemps et 2 à l’automne. Les données ont été recueillies chez 3 157 sujets répartis dans les groupes suivants : placebo : 689 patients; 20 mg de fexofénadine, 2 f.p.j. : 400 patients; 40 mg, 2 f.p.j. : 546 patients; 60 mg, 2 f.p.j. : 685 patients; 80 mg, 2 f.p.j. : 400 patients; 120 mg, 2 f.p.j. : 291 patients et 240 mg, 2 f.p.j. : 146 patients. Les essais comptaient 43 % de femmes et 57 % d’hommes. Quatre-vingt-trois pour cent des participants étaient de race blanche, 8 % étaient de race noire et 9 % appartenaient à d’autres races. Les participants étaient âgés entre 11 et 68 ans (moyenne de
33 ans) et pesaient entre 30 et 178 kg (moyenne de 73 kg). Le nombre d’années écoulées depuis la survenue du premier épisode et le nombre d’années consécutives de survenue d’allergies saisonnières se situaient entre 2 et 62 ans (moyenne de 18 et 17 ans, respectivement).
Rhinite allergique apériodique : Lors d’un essai multicentrique à double insu, avec randomisation et témoins placebo réalisé pendant 4 semaines chez des sujets de 12 à 78 ans souffrant de rhinite allergique apériodique (n = 668),
Urticaire idiopathique chronique : On a également comparé, dans le cadre d’un essai clinique multicentrique à double insu, avec randomisation et témoins placebo, d’une durée de 6 semaines, l’efficacité de 4 doses uniquotidiennes de chlorhydrate de fexofénadine (doses uniquotidiennes de 60 mg, de 120 mg, de 180 mg et de 240 mg) chez 222 patients atteints d’urticaire idiopathique chronique.
13.2 Résultats de l’étude
Rhinite allergique saisonnière : Lors de 3 essais cliniques, l’administration de doses biquotidiennes de 60 mg de chlorhydrate de fexofénadine a entraîné une réduction significative de la cote totale des symptômes (la somme des cotes individuelles de symptômes comme les éternuements, la rhinorrhée, le prurit du nez, du palais, de la gorge ou des yeux, la rougeur oculaire et le larmoiement) comparativement au placebo. On a constaté une réduction statistiquement significative des cotes de symptômes après la première prise de 60 mg, et l’effet s’est maintenu pendant toute la durée de l’intervalle posologique de 12 heures.
Il ne semble y avoir aucune différence significative sur le plan clinique entre les schémas posologiques de 40 mg et de 60 mg administrés 2 fois par jour, quoique le délai d’action ait été plus court avec la dose de 60 mg. On n’a constaté aucun accroissement marqué de la réponse du patient lorsqu’on augmentait la posologie à 240 mg, 2 fois par jour. Par conséquent, il ne semble pas y avoir de corrélation entre les concentrations plasmatiques et l’effet pharmacologique pour l’éventail posologique à l’étude. Compte tenu du fait qu’une réduction significative de la gravité des symptômes a généralement été obtenue tant le matin que le soir, les résultats d’essais confirment la pertinence d’un schéma posologique biquotidien.
Lors d’un essai multicentrique à double insu, avec randomisation et témoins placebo réalisé pendant 4 semaines chez des sujets de 12 à 78 ans souffrant de rhinite allergique apériodique (n = 668), l’administration de doses biquotidiennes de 60 mg de fexofénadine a entraîné une réduction significative de la cote totale des symptômes (la somme des cotes individuelles de symptômes suivants: les éternuements, la rhinorrhée, le prurit du nez, du palais, de la gorge ou des yeux, la rougeur oculaire et le larmoiement) comparativement au placebo. L’efficacité statistiquement significative s’est maintenue pendant toute la durée de l’intervalle posologique de 12 heures.
Au cours de la phase III des essais cliniques, le délai d’action du chlorhydrate de fexofénadine administré à des doses de 60 mg et plus était de moins de 3 heures (correspondant à peu près au moment où la fexofénadine atteint ses concentrations plasmatiques maximales).
La réduction des cotes totales des symptômes, à l’exclusion de la congestion nasale, s’est manifestée dans un délai de 60 minutes après l’administration d’une dose unique de 60 mg ou de 120 mg de chlorhydrate de fexofénadine à des sujets souffrant de rhinite allergique attribuable à l’herbe à poux, comparativement à un délai de 100 minutes avec le placebo, lors d’une exposition à l’antigène dans une chambre à pollen (n = environ 33 par groupe).
Bien que le nombre de sujets ait été restreint dans certains sous-groupes, on n’a constaté aucune différence significative quant à l’effet du chlorhydrate de fexofénadine entre les sous-groupes de patients répartis suivant le sexe, l’âge ou l’appartenance raciale.
Rhinite allergique apériodique : Lors d’un essai multicentrique à double insu, avec randomisation et témoins placebo réalisé pendant 4 semaines chez des sujets de 12 à 78 ans souffrant de rhinite allergique apériodique (n = 668), l’administration de doses biquotidiennes de 60 mg de fexofénadine a entraîné une réduction significative de la cote totale des symptômes (la somme des cotes individuelles de symptômes comme les éternuements, la rhinorrhée, le prurit du nez, du palais, de la gorge ou des yeux, la rougeur oculaire et le larmoiement) comparativement au placebo. L’efficacité statistiquement significative s’est maintenue pendant toute la durée de l’intervalle posologique de 12 heures. Bien que le nombre de sujets ait été restreint dans certains sous-groupes, on n’a constaté aucune différence significative quant à l’effet du chlorhydrate de fexofénadine entre les sous-groupes de patients répartis suivant le sexe, l’âge ou l’appartenance raciale.
Urticaire idiopathique chronique : Dans le cadre de 2 essais cliniques multicentriques à double insu, avec randomisation et témoins placebo réalisés pendant 4 semaines, on a comparé 4 doses de chlorhydrate de fexofénadine (doses biquotidiennes de 20 mg, de 60 mg, de 120 mg et de 240 mg) administrées à des patients âgés de 12 à 70 ans et souffrant d’urticaire idiopathique chronique (n = 726). L’efficacité du chlorhydrate de fexofénadine a été démontrée par une réduction significative de la cote moyenne attribuée au prurit, du nombre moyen de papules œdémateuses et de la cote totale des symptômes. Bien que les 4 doses se soient révélées significativement plus efficaces que le placebo dans le traitement de l’urticaire idiopathique chronique, l’administration de doses biquotidiennes de chlorhydrate de fexofénadine égales ou supérieures à 60 mg a permis d’obtenir un soulagement plus marqué des symptômes et une efficacité soutenue pendant toute la durée du traitement, soit 4 semaines. L’efficacité du traitement s’est également manifestée par une amélioration de la qualité de vie liée à la santé, du rendement au travail et du rendement au chapitre des activités. L’amélioration de la qualité de vie chez les patients qui avaient reçu une dose biquotidienne de 60 mg de chlorhydrate de fexofénadine s’est traduite par une amélioration significative des paramètres suivants : qualité de vie globale, symptômes et sentiments, activités quotidiennes, rendement au travail et à l’école et relations personnelles. Les résultats obtenus au chapitre des loisirs et du traitement n’étaient pas statistiquement significatifs. L’amélioration du rendement au travail, exprimée en pourcentage, était statistiquement significative et l’amélioration du rendement au chapitre des activités quotidiennes, exprimée en pourcentage, était également statistiquement significative chez les patients qui avaient reçu une dose biquotidienne de 60 mg de chlorhydrate de fexofénadine.
On a également comparé, dans le cadre d’un essai clinique multicentrique à double insu, avec randomisation et témoins placebo, d’une durée de 6 semaines, l’efficacité de 4 doses uniquotidiennes de chlorhydrate de fexofénadine (doses uniquotidiennes de 60 mg, de 120 mg, de 180 mg et de 240 mg) chez 222 patients atteints d’urticaire idiopathique chronique. Les résultats de cet essai ont révélé que les doses uniquotidiennes de 180 mg et de 240 mg permettaient de réduire la cote totale des symptômes (la somme de la cote attribuée au prurit et au nombre moyen de papules œdémateuses) et que cette réduction était significative sur le plan statistique.
Bien que le nombre de sujets ait été restreint dans certains sous-groupes, on n’a constaté aucune différence significative quant à l’effet du chlorhydrate de fexofénadine entre les sous-groupes de patients répartis suivant le sexe, l’âge ou l’appartenance raciale.
Intervalle Q-Tc : Lors d’essais sur la tolérabilité réalisés à des doses thérapeutiques chez l’humain, on n’a observé aucun signe d’allongement de l’intervalle Q-Tc chez les patients qui avaient reçu des doses uniques allant jusqu’à 800 mg de fexofénadine et chez ceux qui avaient reçu des doses biquotidiennes allant jusqu’à 690 mg pendant 28,5 jours. Aucun allongement statistiquement significatif de l’intervalle Q-Tc moyen n’a pu être mis en évidence chez 714 patients souffrant de rhinite allergique saisonnière qui avaient reçu des doses biquotidiennes de 60 mg à 240 mg de chlorhydrate de fexofénadine pendant 2 semaines comparativement aux patients qui avaient reçu un placebo. Contrairement aux modifications de l’intervalle Q-Tc liées à la dose survenues avec la terfénadine, on n’a observé aucun allongement de l’intervalle Q-Tc lié à la dose après l’administration de doses biquotidiennes allant jusqu’à 240 mg de fexofénadine. On n’a constaté aucun allongement significatif de l’intervalle Q-Tc ni aucune autre différence entre des volontaires sains qui avaient reçu un placebo ou des doses biquotidiennes allant jusqu’à 400 mg pendant 6,5 jours et des doses uniquotidiennes de 240 mg pendant 1 an.
Dans la plupart des cas, on a noté une bonne uniformité entre les données de l’ECG interprétées par ordinateur (moyenne de 12 dérivations utilisant un nombre variable d’intervalles) et celles analysées par le cardiologue, lequel a déterminé visuellement 3 intervalles R-R à numériser, la moyenne de ces intervalles servant au calcul de l’intervalle Q-Tc. On a tenu compte du fait qu’un sous-groupe de patients pouvait avoir une disposition inhérente ou acquise à présenter des torsades de pointes (une forme atypique de tachycardie ventriculaire transitoire), disposition caractérisée par des ondes U très proéminentes et des altérations de l’onde T. L’examen visuel n’a pas permis de déceler de telles modifications du tracé. Dans l’ensemble, on n’a établi aucune corrélation entre les concentrations plasmatiques de fexofénadine et les variations de l’intervalle Q-Tc.
Un essai clinique (PJPR0004) a été mené afin de comparer les modifications de l’intervalle Q-Tc à la suite de l’administration de la fexofénadine et de la terfénadine. La lecture des données interprétées par ordinateur a permis de constater un léger allongement statistiquement significatif de l’intervalle (moyenne de 4,3 ms) par rapport aux valeurs de départ lors de l’administration de doses biquotidiennes de 180 mg de fexofénadine (2 à 3 fois la dose recommandée) et un allongement plus marqué statistiquement significatif de l’intervalle (moyenne de 23 ms) par rapport aux valeurs de départ après l’administration des mêmes doses de terfénadine. Ainsi, la terfénadine a exercé un effet sur l’intervalle Q-Tc significativement plus important sur le plan statistique que la fexofénadine. Les données interprétées par ordinateur ont également révélé un allongement de l’intervalle Q-Tc maximal moyen se situant à la limite de la significativité statistique après l’administration de doses biquotidiennes de 180 mg de fexofénadine par rapport aux valeurs de départ (6,3 ms, p = 0,05). Par ailleurs, les données analysées par le cardiologue n’ont indiqué aucun allongement statistiquement significatif de l’intervalle Q-Tc après l’administration de la fexofénadine. Les résultats de cet essai ne permettent pas de déterminer l’effet réel de la féxofénadine et de la terfénadine administrées seules, compte tenu de l’absence d’un groupe placebo.
Lors d’un autre essai définitif visant à comparer les valeurs de l’intervalle Q-Tc (PJPR0007), la majeure partie des données interprétées par ordinateur quant à l’intervalle Q-Tc maximal quotidien n’a pas satisfait aux critères d’équivalence avec le placebo (± 12 ms), bien qu’aucune des doses (40, 200 et 400 mg, 2 fois par jour) n’ait été associée à des modifications de l’intervalle Q-Tc maximal quotidien significativement différentes de celles obtenues avec le placebo. Au cours de cet essai, une proportion anormalement élevée de participants (50 %) a obtenu des valeurs aberrantes de l’intervalle Q-Tc à au moins 1 reprise. On n’a toutefois pas observé de tendance persistante en ce qui concerne la dose administrée ou la durée de l’intervalle. En outre, la proportion de sujets ayant obtenu des valeurs aberrantes était semblable dans tous les groupes, y compris le groupe placebo.
Au cours de l’essai réalisé chez des patients souffrant d’insuffisance rénale, on a rapporté un allongement de l’intervalle Q-Tc comme effet indésirable chez 1 des sujets : 2 heures après l’administration du médicament, la durée de l’intervalle Q-Tc était de 494 ms, soit 23 ms de plus que la valeur de départ de 471 ms; 4 heures après la prise, l’intervalle Q-Tc n’était plus que de 463 ms. Cet allongement se situe dans la marge de variations intraindividuelles de l’intervalle Q-Tc.
Lors de l’essai portant sur l’interaction entre la fexofénadine et l’érythromycine, l’emploi concomitant des deux produits n’a révélé aucun allongement significatif des intervalles Q-T, H-R,
P-R ou du complexe QRS moyens ou maximaux quotidiens (données interprétées par ordinateur). Aucun patient n’a obtenu de valeurs aberrantes du complexe QRS. En ce qui concerne les intervalles Q-Tc et P-R, la fréquence de valeurs aberrantes a été la même lors de l’administration de l’érythromycine seule ou en association avec la fexofénadine. Par contre, la fréquence de valeurs aberrantes observées avec la fexofénadine administrée seule s’est révélée plus faible qu’avec l’érythromycine administrée seule. Ce test permettait de déceler, dans une proportion de 80 %, un allongement de 6,5 ms par rapport aux valeurs de départ.
Au cours de l’essai portant sur l’interaction avec le kétoconazole, l’emploi concomitant de la fexofénadine et du kétoconazole n’a pas entraîné d’altérations significatives des intervalles Q-T et H-R ou du complexe QRS moyens ou maximaux. (Pour ce qui est de l’intervalle H-R, on a observé un allongement statistiquement significatif de la valeur maximale de l’intervalle lorsque la fexofénadine était administrée en association avec le kétoconazole, mais un écart de 5,4 bpm n’est pas considéré comme pertinent sur le plan clinique.). On a noté un allongement des intervalles P-R moyen et maximal lorsque le kétoconazole était administré seul, mais pas lorsque la fexofénadine était administrée seule ou que les 2 médicaments étaient administrés en association. On n’a observé aucune valeur aberrante du complexe QRS ou de l’intervalle P-R. Neuf sujets ont toutefois obtenu des valeurs aberrantes de l’intervalle Q-Tc. Le nombre de sujets ayant obtenu des valeurs aberrantes de l’intervalle Q-Tc était le même lors de l’administration concomitante des 2 produits et lors de l’administration de la fexofénadine seule, tandis qu’on n’a rapporté aucun cas de valeurs aberrantes de l’intervalle Q-Tc lors de l’administration du kétoconazole seul. Ce test permettait de déceler, dans une proportion de 80 %, un allongement de 6 ms par rapport aux valeurs de départ.
14 TOXICOLOGIE NON CLINIQUE
Toxicité aiguë
Le tableau ci-dessous indique la DL50 approximative chez la souris, le rat et le chien.
| Tableau 5 : Valeurs de la DL50 après l’administration de chlorhydrate de fexofénadine | |||||
| Espèce | Voie | DL50 (mg/kg) | |||
| Souris | orale (gavage) | > 5 146 | |||
| Rat | orale (gavage) | > 5 146 | |||
| Chien | orale (gavage) | > 2 000 | |||
On n’a observé aucun signe clinique de toxicité pendant l’étude de 14 jours réalisée chez ces espèces animales. De plus, l’administration du médicament n’a exercé aucun effet sur le poids corporel ou sur la consommation de nourriture. Chez les rongeurs, aucun effet lié au traitement n’a été constaté à l’autopsie. Les résultats de l’autopsie ont indiqué une incidence marquée de lésions utérines macroscopiques (dilatation/engorgement/congestion) chez les rates, mais la présence de ces lésions n’était pas liée à la dose. On ne dispose d’aucune donnée d’autopsie sur les chiens du fait qu’ils n’ont pas été sacrifiés à la fin de l’étude.
La Cmax et l’ASC(0 à 24 h) observées chez un seul chien ayant reçu des doses de 2 g/kg s’établissaient à 66 998 ng/mL et 816 343 ng/mL·h, respectivement. Par ailleurs, la Cmax et l’ASC(0 à 96 h) moyennes obtenues chez 3 chiennes à jeun ayant reçu 500 mg/kg de chlorhydrate de fexofénadine étaient de 58 381 ng/mL et 358 457 ng/mL·h, respectivement.
Toxicité subchronique
Des études de toxicité attribuable à l’administration de doses multiples de chlorhydrate de fexofénadine ont été réalisées chez des beagles pendant une période allant jusqu’à 1 mois.
Une étude de tolérabilité suivant l’administration orale de doses quotidiennes de chlorhydrate de fexofénadine à raison de 10 et 30 mg/kg pendant 10 jours et de 100 et 300 mg/kg pendant 15 jours a permis de constater que le chlorhydrate de fexofénadine était bien toléré, exception faite de la survenue d’épisodes isolés de diarrhée et de vomissements. On a observé une différence entre les sexes pour ce qui est des concentrations plasmatiques de fexofénadine, les femelles ayant présenté des concentrations plasmatiques plus élevées que les mâles (l’administration d’une dose de 100 mg/kg pendant 15 jours a produit des concentrations plasmatiques de 53 504 et de 12 171 ng/mL, respectivement après 1 heure). L’ASC a révélé des différences semblables entre les sexes.
Lors d’une étude de toxicité orale réalisée pendant 1 mois chez des beagles ayant reçu 90, 300 et 900 mg/kg/jour, en 3 doses, on a constaté la survenue d’épisodes isolés et réversibles de vomissements et de salivation à la dose la plus élevée. On n’a relevé aucune modification liée à la dose quant aux paramètres de l’ECG, au poids corporel, à la consommation de nourriture, aux données hématologiques et biochimiques, aux paramètres d’analyse d’urine, au poids des organes et aux résultats des examens macroscopiques et histopathologiques. Tous les groupes ont présenté une anémie réversible liée au véhicule, y compris le groupe témoin. Une fois de plus, les concentrations plasmatiques du médicament tendaient à être plus élevées chez les femelles que chez les mâles, et à augmenter avec la dose. L’ASC(0 à 8 h) était également supérieure chez les femelles, particulièrement à la dose la plus élevée.
La Cmax et l’ASC moyennes les plus élevées ayant été observées (chez des chiennes recevant 900 mg/kg/jour) s’établissaient à 100 403 ± 16 289 ng/mL (1er jour) et à 72 885 ± 31 599 ng/mL (29e jour); l’ASC(0 à 8 h) correspondante atteignait 355 667 ± 121 259 et 372 096 ± 133 125 ng/mL·h.
Le 29e jour de l’étude, les concentrations plasmatiques maximales moyennes de fexofénadine à l’état d’équilibre s’élevaient à 65 000 ng/mL chez les mâles et à 73 000 ng/mL chez les femelles après l’administration de doses de 300 mg/kg, 3 fois par jour. L’ASC(0 à 8 h) moyenne de fexofénadine à l’état d’équilibre était alors de 238 000 ng/mL·h chez les mâles et de 372 000 ng/mL·h chez les femelles.
À la suite de l’étude pharmacocinétique de 1 mois réalisée sur la base de l’étude de toxicité chronique de la terfénadine chez des chiens, on a noté que les effets toxiques survenus pendant ces études n’avaient pas été observés lors de l’étude de 1 mois sur le chlorhydrate de fexofénadine (à l’exception de tremblements survenus lors des 2e et 3e semaines chez les 3 chiennes traitées) et ce, même si l’exposition à la fexofénadine (ASC et Cmax) était beaucoup plus élevée lors de cette dernière étude (voir le tableau suivant). Les effets survenus lors des études sur la terfénadine ont été constatés à l’obtention d’une ASC de féxofénadine se situant entre 23 000 et 47 000 ng/mL·h et d’une Cmax se situant entre 3000 et 5000 ng/mL. Toutefois, lors de l’étude de 1 mois sur la fexofénadine, les seuls effets liés au médicament à avoir été observés après l’obtention d’une ASC de fexofénadine se situant entre 714 000 et 1 116 000 ng/mL·h et d’une Cmax se situant entre 65 000 et 73 000 ng/mL ont été des vomissements et de la salivation. Ces données indiquent que la fexofénadine présente un profil d’innocuité supérieur à la terfénadine.
Toxicité chronique
On a évalué le risque de carcinogenèse, de toxicité chronique et d’altération des fonctions reproductives lié au traitement par le chlorhydrate de fexofénadine d’après les résultats d’études portant sur la terfénadine qui comprenaient des données pharmacocinétiques faisant état d’une exposition suffisante à la fexofénadine (fondée sur les valeurs de l’ASC).
Chez les rats, la biodisponibilité du chlorhydrate de fexofénadine est extrêmement faible (approximativement 3 %) en raison d’une absorption restreinte du médicament et d’un métabolisme de premier passage élevé. Ainsi, l’administration de terfénadine produit des concentrations générales plus élevées de fexofénadine, son métabolite, que l’administration du chlorhydrate de fexofénadine. Par conséquent, toutes les données de toxicité obtenues chez cette espèce avec la terfénadine décrivent bien le profil toxicologique du chlorhydrate de fexofénadine, compte tenu que l’exposition générale à la fexofénadine lors des études précliniques sur la terfénadine était plus importante après l’administration orale de terfénadine qu’après l’administration orale de chlorhydrate de fexofénadine.
Contrairement aux rats, les chiens ont présenté des concentrations générales de fexofénadine 3 fois plus élevées après l’administration orale de chlorhydrate de fexofénadine qu’après l’administration d’une dose équimolaire de terfénadine. Pendant les études de toxicité réalisées chez les chiens, l’exposition générale à la fexofénadine était 200 fois plus importante que celle à laquelle ont été soumis des humains lors de l’administration de doses biquotidiennes de 60 mg de chlorhydrate de fexofénadine à l’état d’équilibre.
Les conditions expérimentales (doses, véhicule, schéma posologique, etc.) établies pour les études parallèles étaient identiques à celles employées lors des études portant sur la carcinogenèse, la toxicité chronique et l’altération des fonctions reproductives liées au traitement par la terfénadine. Les doses sélectionnées étaient équivalentes à la dose la plus élevée administrée au cours des études initiales sur la terfénadine. Les concentrations générales de fexofénadine, évaluées d’après les valeurs de l’ASC, étaient de 3 à 26 fois supérieures à celles obtenues chez l’humain après l’administration de doses biquotidiennes de 60 mg de terfénadine, et de 4 à 37 fois supérieures à celles obtenues après l’administration de doses biquotidiennes de 60 mg de chlorhydrate de fexofénadine, selon la dose et l’espèce animale (voir le tableau suivant).
| Tableau 6 : Exposition à la fexofénadine lors d’études de toxicité chronique liée au traitement par la terfénadine et lien établi avec l’exposition chez l’humain lors de l’administration de doses thérapeutiques de terfénadine et de chlorhydrate de fexofénadine (posologie biquotidienne de 60 mg) | ||||||||
Nouvelles études parallèles | Études initiales sur la terfénadine | Espèce animale | Biodisponibilité de la fexofénadine | Rapport animal-humain de l’ASC* après l’administrati on de terfénadine | Rapport animal-humain de l’ASC* après l’administratio n de chlorhydrate de fexofénadine | |||
80 mg/kg/jour de terfénadine pendant 1 mois (capsules) | Étude de 2 ans : administration par voie orale (capsules) | chien | Cmax : 4 986 ng/mL ASC(0 à 24 h) : 46 644 ng/mL·h | 12 | 17 | |||
150 mg/kg/ jour de terfénadine | Étude de carcinogenèse | souris | Cmax : 689 ng/mL ASC(0 à 24 h) : | 2,9 | 4,2 | |||
| pendant 1 mois (nourriture) | de 18 mois (nourriture) | 11 444 ng/mL·h | ||||||
150 mg/kg/ jour de terfénadine pendant 1 mois (nourriture) | Étude de carcinogenèse de 2 ans (nourriture) | rat | Cmax : 675 ng/mL ASC(0 à 24 h) : 11 618 ng/mL·h | 2,9 | 4,2 | |||
300 mg/kg/ jour de terfénadine (gavage) | Étude de tératologie | rat | Cmax : 946 ng/mL ASC(0 à 24 h) : 11 927 ng/mL·h | 3,0 | 4,4 | |||
300 mg/kg/ jour de terfénadine (gavage) | Étude de tératologie | lapin | Cmax : 9 313 ng/mL ASC(0 à 24 h) : 101 631 ng/mL·h | 26 | 37 | |||
* D’après une posologie biquotidienne de 60 mg chez l’humain [Cmax = 341 ng/mL et ASC(0 à 24 h) = 3 944 ng/mL·h (2 fois l’ASC(0 à 12 h) de 1 972 ng/mL·h)] † D’après une posologie biquotidienne de 60 mg de chlorhydrate de fexofénadine chez l’humain [Cmax = 299 ng/mL et ASC(0 à 24 h) = 2 734 ng/mL·h (2 fois l’ASC(0 à 12 h) de 1 367 ng/mL·h)] | ||||||||
Cancérogénicité : Aucune action carcinogène n’a pu être mise en évidence lorsque des souris et des rats ont été exposés, pendant 18 et 24 mois respectivement, à des doses de fexofénadine multipliant par un facteur de 4 l’ASC correspondant à la concentration thérapeutique chez l’humain (évaluation fondée sur une posologie biquotidienne de 60 mg de chlorhydrate de fexofénadine).
Lors d’une étude sur la toxicité chronique et la carcinogenèse réalisée chez des souris, l’administration de doses de 50 et de 150 mg/kg/jour de terfénadine n’a pas augmenté la formation de tumeurs. On a noté un ralentissement de 5 % du gain pondéral chez les souris qui avaient reçu des doses de 150 mg/kg/jour dans leur nourriture comparativement à celles du groupe témoin, ce qui indique que cette dose s’approchait de la dose maximale tolérée.
Au cours d’une étude du même type réalisée chez des rats, l’administration de doses allant jusqu’à 150 mg/kg/jour dans la nourriture de l’animal pendant 2 ans n’a entraîné aucun effet carcinogène apparent. Les rats ayant reçu des doses de 150 mg/kg/jour ont présenté un ralentissement de 10 % du gain pondéral de même qu’un accroissement du poids relatif du foie comparativement à ceux du groupe témoin.
Génotoxicité : Tous les tests portant sur le pouvoir mutagène de la terfénadine, sans et avec activation des systèmes enzymatiques de microsomes hépatiques de rats, se sont révélés négatifs. Des études de génotoxicité supplémentaires ont montré que le chlorhydrate de fexofénadine n’exerçait pas d’effet mutagène.
Le chlorhydrate de fexofénadine a fait l’objet du test de mutation réverse sur des souches de Salmonella et d’Escherichia coli cultivées in vitro en présence de microsomes de mammifères, du test de mutation de l’enzyme hypoxanthine-guanine-phosphoribosyl transférase sur des cellules d’ovaire de hamster chinois (HGPRT/CHO), ainsi que du test d’aberrations chromosomiques in vitro réalisé à partir de lymphocytes de rats. Le produit a obtenu des résultats négatifs lors de tous ces tests, de même que lors du test du micronoyau réalisé in vivo à partir de moelle osseuse de souris. Ce dernier test vise à déterminer le risque d’aberration chromosomique et de dysfonctionnement fusorial.
Toxicologie pour la reproduction et le développement : Les données recueillies au cours des segments I, II et III des études de reproduction sur la terfénadine confirment également l’innocuité du chlorhydrate de fexofénadine.
L’administration de doses orales de 50 à 300 mg/kg/jour de terfénadine n’a pas entraîné d’effets embryocides ou tératogènes chez la souris; la terfénadine n’a pas non plus présenté de potentiel tératogène ou provoqué de retard dans le développement fœtal chez le rat.
Au cours d’études de reproduction et de fertilité réalisées chez des rates, on a observé une diminution liée à la dose du nombre d’ovules fécondés implantés et une augmentation, également liée à la dose, des pertes après l’implantation consécutive à l’obtention d’ASC de fexofénadine de valeurs égales ou supérieures à 3 fois la valeur de l’ASC thérapeutique chez l’humain (en fonction d’une dose biquotidienne de 60 mg de chlorhydrate de fexofénadine). Ces effets sont survenus après l’administration de doses toxiques aux rates.
Aucun signe de tératogénicité n’a pu être mis en évidence à la suite de l’administration de doses de 0, 30, 100 ou 300 mg/kg/jour de fexofénadine à des lapines.