


Monographie de produit - Claritin Liquid Capsules
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique/teneur | Ingrédients non médicinaux cliniquement importants |
| Orale | Capsules /10 mg | Voir la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT pour connaître la liste complète des ingrédients. |
INDICATIONS ET USAGE CLINIQUE
CLARITIN CAPSULES LIQUIDES (capsules de loratadine à 10 mg) est indiqué pour :
- le soulagement des symptômes de rhinite allergique saisonnière et apériodique, tels que les éternuements, l’écoulement nasal, l’irritation oculaire et le prurit nasal et oculaire;
- le soulagement des symptômes et des signes d’urticaire chronique et d’autres dermatopathies allergiques.
Les études cliniques menées à ce jour justifient un traitement d’une durée allant jusqu’à six mois; il est donc recommandé d’obtenir l’avis d’un médecin pour une utilisation prolongée.
La loratadine est déconseillée chez les femmes enceintes ou qui allaitent.
Personnes âgées
Les paramètres pharmacocinétiques de la loratadine et de son principal métabolite sont semblables chez les volontaires adultes en santé et chez les volontaires âgés en santé (voir la section PHARMACOLOGIE DÉTAILLÉE – Pharmacocinétique et métabolisme).
CONTRE-INDICATIONS
- Hypersensibilité au médicament, notamment le métabolite descarboéthoxyloratadine ou à l’un des ingrédients du médicament ou des composants du contenant. Une liste complète figure à la rubrique PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT.
MISES EN GARDE ET PRÉCAUTIONS
Foie/voies biliaires/pancréas
Chez les patients atteints d’hépatopathie alcoolique chronique, l’ASC et les concentrations plasmatiques maximales (Cmax) de loratadine ont doublé, alors que le profil pharmacocinétique du métabolite actif n’a pas changé de manière significative par rapport aux patients dont la fonction hépatique est normale. La demi-vie d’élimination de la loratadine et de ses métabolites actifs était de 24 heures et de 37 heures, respectivement, celle-ci s’allongeant de plus en plus à mesure que la maladie hépatique s’aggravait. On recommande donc d’ajuster la dose en présence d’hépatopathie grave. Les patients atteints d’une insuffisance hépatique grave doivent recevoir une dose initiale plus faible étant donné que la clairance de la loratadine chez ce type de patients peut être diminuée (voir POSOLOGIE ET ADMINISTRATION – Considérations posologiques).
Reins
Chez les patients atteints d’insuffisance rénale chronique, l’ASC et les concentrations plasmatiques maximales (Cmax) de loratadine ont augmenté comparativement à celles des patients dont la fonction rénale est normale. La demi-vie d’élimination de la loratadine et de ses métabolites n’était pas significativement différente de celle observée chez les patients dont la fonction rénale est normale. L’hémodialyse n’ayant aucun effet sur la pharmacocinétique de la loratadine ni de ses métabolites actifs chez les patients atteints d’insuffisance rénale chronique, il n’est pas nécessaire d’ajuster la dose chez ces patients. En présence d’une insuffisance rénale grave, on doit employer loratadine avec prudence.
Populations particulières
Femmes enceintes : L’innocuité de la loratadine n’ayant pas été établie pendant la grossesse, son utilisation n’est donc pas recommandée dans cette population.
Femmes qui allaitent : L’innocuité de la loratadine pendant l’allaitement n’ayant pas été établie, son utilisation n’est donc pas recommandée dans cette population. (Pour des renseignements sur l’excrétion de la loratadine dans le lait maternel, voir la section PHARMACOLOGIE DÉTAILLÉE – Propriétés pharmacologiques chez l’humain).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Durant les essais cliniques sur CLARITIN effectués chez des adultes, les effets indésirables ont été légers et ont consisté en de la fatigue, des céphalées, une sécheresse de la bouche, de la sédation, des troubles gastro-intestinaux tels que nausées et gastrite, ainsi que des symptômes d’allergie comme des éruptions cutanées.
Au nombre des effets indésirables observés chez les enfants, notons la nervosité et l’hyperkinésie. Les effets indésirables gastro-intestinaux qui ont été observés au cours des essais chez les enfants ont semblé légèrement plus fréquents chez les jeunes enfants (pesant 30 kg ou moins).
Durant la mise en marché de la loratadine, de rares cas d’alopécie, d’anaphylaxie, d’anomalies de la fonction hépatique, d’étourdissements, de palpitations et de tachycardie ont été signalés.
Effets indésirables signalés au cours des études cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, la fréquence des réactions indésirables au cours des essais cliniques peut ne pas refléter la fréquence des réactions indésirables en pratique clinique et ne doit pas être comparée à la fréquence observée au cours des essais cliniques sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques se révèlent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’estimation des taux.
Comprimés CLARITIN
Tableau 1 : Comprimés CLARITIN à 10 mg une fois par jour par rapport au placebo et à des agents de comparaison
Nombre (%) de patients adultes qui ont signalé des effets indésirables fréquents (> 2 % des patients traités par la loratadine) ayant un lien possible ou probable avec le traitement : patients recevant CLARITIN, un placebo ou un agent de comparaison
| Loratadine à 10 mg 1 f.p.j. | Placebo | Clémastine à 1 mg 2 f.p.j. | Terfénadine à 60 mg 2 f.p.j. | Astémizole à 10 mg 1 f.p.j. | ||||||||
| n = 1241 | n = 1652 | n = 687 | n = 506 | n = 342 | ||||||||
| Effets indésirables | ||||||||||||
| Fatigue | 54 (4) | 62 (4) | 62 (9) | 17 (3) | 22 (6) | |||||||
| Céphalées | 97 (8) | 104 (6) | 32 (5) | 40 (8) | 26 (7) | |||||||
| Sécheresse de la bouche | 49 (4) | 32 (2) | 22 (3) | 15 (3) | 2 (1) | |||||||
| Sécheresse du nez | 9 (< 1) | - | 6 (< 1) | 3 (< 1) | - | |||||||
| Sédation* | 99 (8) | 101 (6) | 151 (22) | 41 (8) | 50 (15) | |||||||
* Signalés en ces termes : somnolence, envie de dormir, assoupissement, léthargie, sensation d’être au ralenti ou drogué
Durant les essais cliniques effectués chez des adultes qui ont pris des comprimés CLARITIN ordinaires, les effets indésirables ont été légers et ont consisté en de la fatigue, des céphalées, une sécheresse de la bouche, de la sédation, des troubles gastro-intestinaux tels que nausées et gastrite, ainsi que des symptômes d’allergie comme des éruptions cutanées. La fréquence de la sédation était similaire à celle observée avec le placebo et les agents de comparaison, terfénadine et astémizole, mais s’est révélée différente sur le plan statistique (p < 0,01) de celle observée avec la clémastine.
Effets indésirables peu courants (< 1 %) du médicament observés au cours des essais cliniques
En plus des effets indésirables énumérés au tableau 1, les effets suivants ont été observés moins fréquemment (chez moins de 1 % des patients) : augmentation de l’appétit, toux, étourdissements et palpitations.
Anomalies dans les résultats hématologiques et biologiques
Sans objet
Effets indésirables du médicament signalés après la commercialisation du produit
Durant la mise en marché de la loratadine, outre les effets indésirables signalés au cours des essais cliniques, de très rares cas d’alopécie, d’anaphylaxie (incluant l’œdème de Quincke), d’anomalies de la fonction hépatique, d’étourdissements, de palpitations et de tachycardie ont été rapportés. Des convulsions et des crises convulsives ont été signalées, quoique très rarement.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses graves
Aucune interaction grave n’a été signalée.
Aperçu
Des études ayant porté sur les aptitudes psychomotrices n’ont montré aucun effet potentialisateur de la loratadine prise en concomitance avec de l’alcool (voir la section PHARMACOLOGIE DÉTAILLÉE – Propriétés pharmacologiques chez l’humain).
Interactions médicament-médicament
Une augmentation des concentrations plasmatiques de la loratadine a été observée à la suite de l’utilisation concomitante de ce médicament et de kétoconazole, d’érythromycine ou de cimétidine lors d’essais cliniques contrôlés, mais sans entraîner de changement significatif sur le plan clinique (y compris pour ce qui est des données électrocardiographiques). La prudence est de rigueur si la loratadine est administrée en concomitance avec d’autres médicaments connus pour leur effet inhibiteur sur le métabolisme hépatique, jusqu’à ce que des études plus approfondies sur les interactions médicamenteuses soient achevées.
Interactions médicament-aliment
Voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Pharmacocinétique, Absorption.
Interactions médicament-plante médicinale
Aucune interaction du médicament avec des plantes médicinales n’a été établie.
Effets du médicament observés au cours des épreuves de laboratoire
L’administration de loratadine doit être interrompue environ 48 heures avant d’effectuer des épreuves de sensibilité cutanée, puisque les antihistaminiques peuvent inhiber les réactions positives à ces épreuves ou en diminuer l’intensité.
Effets du médicament sur le mode de vie
Aucun effet du médicament sur le mode de vie n’a été établi.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
La dose recommandée chez les patients atteints d’insuffisance hépatique grave est de 10 mg tous les 2 jours.
Il n’est pas nécessaire d’ajuster la dose chez ces patients (voir MISES EN GARDE ET PRÉCAUTIONS – Reins).
Dose recommandée et ajustement posologique
Adultes et enfants de 12 ans et plus : une CAPSULE LIQUIDE de CLARITIN dosée à 10 mg, 1 fois par jour.
SURDOSAGE
Des cas de somnolence, de tachycardie et de céphalées ont été signalés chez des patients ayant pris un nombre excessif de comprimés ordinaires de loratadine. Une seule prise de 160 mg de ce médicament n’a entraîné aucun effet indésirable.
Advenant un surdosage, un traitement symptomatique et des soins de soutien devraient être administrés immédiatement.
Il faut envisager le recours à une méthode standard pour éliminer de l’estomac tout médicament non absorbé, par exemple par adsorption au moyen d’une suspension aqueuse de charbon activé. Le lavage d’estomac doit être également envisagé. Une solution saline physiologique est la solution à privilégier pour le lavage d’estomac, en particulier chez les enfants. Chez les adultes, l’eau du robinet peut être utilisée; toutefois, la plus grande quantité possible de liquide administré doit être retirée avant la prochaine instillation. Les purgatifs salins attirent l’eau par osmose dans l’intestin et peuvent donc se révéler utiles pour diluer rapidement le contenu intestinal.
La loratadine n’est pas éliminée de façon appréciable par l’hémodialyse. On ignore si la loratadine peut être éliminée par dialyse péritonéale.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La loratadine est un antihistaminique tricyclique à action prolongée qui exerce un effet antagoniste sélectif sur les récepteurs H1 périphériques. Elle fait rapidement preuve d’activité inhibitrice, en fonction de la dose, sur la réaction papulo-érythémateuse induite par l’histamine chez l’humain. Cette inhibition a un délai d’action court. Son effet se manifeste au bout de deux heures et persiste pendant toute la période d’observation de 24 heures. La loratadine a été bien tolérée en doses uniques administrées par voie orale allant jusqu’à 160 mg ainsi qu’à des doses quotidiennes multiples de 40 mg pendant une période allant jusqu’à 13 semaines avec une fréquence de sédation et de sécheresse de la bouche qui ne différait pas de celle observée avec le placebo.
La loratadine est bien absorbée chez toutes les espèces étudiées et elle est presque entièrement biotransformée (voir la section PHARMACOLOGIE DÉTAILLÉE – Pharmacocinétique et métabolisme).
Pharmacodynamie
La loratadine a moins d’affinité pour les récepteurs centraux que pour les récepteurs périphériques et elle ne pénètre pas facilement dans les tissus cérébraux (voir la section PHARMACOLOGIE DÉTAILLÉE – Propriétés pharmacologiques chez l’animal).
Réaction papulo-érythémateuse : L’activité antihistaminique de la loratadine de même que la relation entre la dose et la réaction obtenue ont été évaluées lors de trois études cliniques de pharmacologie utilisant la méthode d’élimination des papules provoquées par des tests à l’histamine chez des hommes volontaires en santé. Toutes les doses se sont révélées nettement plus efficaces que le placebo pour empêcher la formation des papules ortiées provoquées par les tests à l’histamine (voir la section PHARMACOLOGIE DÉTAILLÉE – Propriétés pharmacologiques chez l’humain).
Alcool : La capacité de concentration d’hommes volontaires adultes en santé n’a pas été modifiée par la prise de loratadine en concomitance avec de l’alcool. Les effets de l’alcool sur la capacité de conduire un véhicule n’ont pas été potentialisés par la loratadine (voir la section PHARMACOLOGIE DÉTAILLÉE – Propriétés pharmacologiques chez l’humain).
Pharmacocinétique
Absorption : La loratadine marquée au 14C est rapidement absorbée, atteignant des concentrations maximales (Cmax) (de 4,7, de 10,8 et de 26,1 ng/mL) 1,5, 1,0 et 1,3 heure après l’administration d’une dose de 10, de 20 et de 40 mg, respectivement. La demi-vie d’élimination de la loratadine (T1/2) varie de 7,8 à 11 heures. La descarboéthoxyloratadine, son principal métabolite actif, atteint des Cmax (de 4,0, de 9,9 et de 16,0 ng/mL) 3,7, 1,5 et 2,0 heures après l’administration d’une dose de 10, de 20 et de 40 mg, respectivement. Sa T1/2 varie de 17 à 24 heures. Les indices d’accumulation, calculés d’après le rapport des Cmax et des aires sous la courbe (ASC), n’ont pas changé après le 5e jour, ce qui indique qu’il n’y a eu que peu, voire pas, d’accumulation de la loratadine ou de son métabolite après l’administration de plusieurs doses uniquotidiennes. Les T1/2 à l’état d’équilibre, pour la loratadine et son métabolite actif, se sont chiffrées respectivement à 14,4 et à 18,7 heures, soit des périodes semblables à celles obtenues après l’administration orale d’une dose unique.
Excrétion : Environ 82 % de la dose de loratadine marquée au carbone 14 (14C) est excrétée dans l’urine (40 %) et les fèces (42 %) en l’espace de 10 jours. Environ 27 % de la dose se trouve éliminée dans l’urine au cours des 24 premières heures en quantité infinitésimale. Le métabolite actif, la descarboéthoxyloratadine, ne représente que de 0,4 à 0,6 % de la dose de loratadine administrée.
Populations particulières et états pathologiques
Gériatrie : Les paramètres pharmacocinétiques de la loratadine et de son principal métabolite sont semblables chez les volontaires adultes en santé et chez les volontaires âgés en santé (voir la section PHARMACOLOGIE DÉTAILLÉE – Pharmacocinétique et métabolisme).
CONSERVATION ET STABILITÉ
Température et humidité
Conserver entre 15 et 30 °C. Protéger de l’humidité excessive.
Autres
Conserver en lieu sûr, hors de la portée des enfants.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Aucune directive particulière.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
CLARITIN® CAPSULES LIQUIDES : capsules ovales en gélatine bleue transparente contenant 10 mg de loratadine et marquées du chiffre « 10 ». Offertes en plaquettes alvéolées de 24 et 40 emballées dans une boîte.
Composition
Chaque capsule de CLARITIN CAPSULES LIQUIDES contient les ingrédients non médicinaux suivants : triglycérides, monoglycérides, diglycérides, gélatine, solution de sorbitol et de sorbitan, povidone, glycérine, polysorbate, eau purifiée et bleu FD&C.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
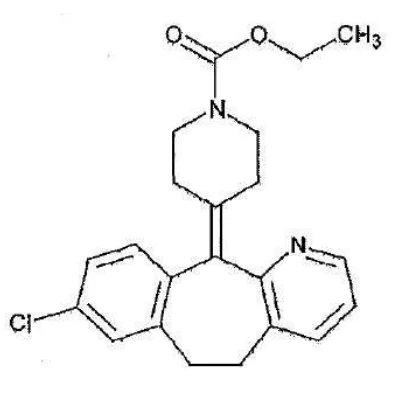
Dénomination commune : loratadine (DCI, USAN)
Nom chimique : (Éthoxy-1 carbonyl-4 pipéridylène)-11 chloro-8 dihydro- 6,11 5H-benzo-cyclohepta 1,2-b pyridine
(ou)
Éthyl 4-(8-chloro-5,6-dihydro-11H-benzo[5,6]cyclohepta[1,2-b]pyridin-
11-ylidène)-1-pipéridinecarboxylate
Formule moléculaire : C22H23CIN2O2
Masse moléculaire : 382,88
Formule développée :
Propriétés physicochimiques : poudre blanche à blanc cassé qui fond entre 132 et 137 °C.
ESSAIS CLINIQUES
Étude comparative sur la biodisponibilité
Une étude de biodisponibilité comparative croisée à répartition aléatoire, réalisée à double insu en trois périodes et portant sur une seule dose de trois traitements administrés selon trois séquences a été menée chez des volontaires de sexe masculin en bonne santé à jeun. Les données sur les 39 volontaires qui ont mené l’étude à terme sont résumées dans le tableau ci-dessous. La vitesse d’absorption de la loratadine et la quantité de loratadine absorbée ont été mesurées et comparées après l’administration d’une seule dose orale (2 x 10 mg) de comprimés Claritin® (loratadine) et de Claritin® Capsules liquides (loratadine).
Sommaire des données comparatives sur la biodisponibilité Loratadine (une seule dose de 20 mg : 2 x 10 mg) Données mesurées chez des sujets à jeun Moyennes géométriques Moyennes arithmétiques (% du CV) | ||||
| Paramètre | Produit expérimental¥ | Référence† | % du rapport des moyennes géométriques | Intervalle de confiance à 90 % |
| ASCT (ng•h/mL) | 26,923 42,707 (90,962) | 25,286 36,284 (79,264) | 106,47 | 96,38 à 117,62 |
| ASC0-∞ (ng•h/mL) | 28,268 45,217 (92,587) | 26,418 38,264 (80,610) | 107,00 | 97,06 à 117,96 |
| Cmax (ng/mL) | 7,409 10,850 (75,548) | 7,765 10,370 (65,453) | 95,42 | 84,12 à 108,24 |
| Tmax§ (h) | 1,250 (0,750 à 2,667) | 1,250 (0,750 à 2,667) | ||
| T½ € (h) | 17,367 (41,220) | 16,241 (43,362) | ||
¥ Claritin® Capsules liquides à 10 mg
† Comprimés Claritin® à 10 mg
§ Exprimé sous forme de médiane (fourchette)
€ Exprimé sous forme de moyenne arithmétique (% du CV) seulement
Une étude de biodisponibilité comparative croisée à répartition aléatoire, réalisée à double insu en trois périodes et portant sur une seule dose de trois traitements administrés selon trois séquences a été menée chez des volontaires de sexe masculin en bonne santé non à jeun. Les données sur les 28 volontaires qui ont mené l’étude à terme sont résumées dans le tableau ci-dessous. La vitesse d’absorption de la loratadine et la quantité de loratadine absorbée ont été mesurées et comparées après l’administration d’une seule dose orale (2 x 10 mg) de comprimés Claritin® (loratadine) et de Claritin® Capsules liquides (loratadine).
Sommaire des données comparatives sur la biodisponibilité Loratadine (une seule dose de 20 mg : 2 x 10 mg) Données mesurées chez des sujets non à jeun Moyennes géométriques Moyennes arithmétiques (% du CV) | ||||
| Paramètre | Produit expérimental¥ | Référence† | % du rapport des moyennes géométriques | Intervalle de confiance à 90 % |
| ASCT (ng•h/mL) | 33,573 48,731 (91,312) | 32,345 45,162 (87,862) | 103,80 | 94,97 à 113,44 |
| ASC0-∞ (ng•h/mL) | 35,258 51,664 (93,381) | 33,754 47,719 (90,184) | 104,46 | 95,57 à 114,17 |
| Cmax (ng/mL) | 5,981 7,247 (81,665) | 7,184 9,404 (69,881) | 83,25 | 70,67 à 98,08 |
| Tmax§ (h) | 3,617 (0,667 à 6,000) | 2,834 (0,667 à 4,500) | ||
| T½€ (h) | 16,354 (31,903) | 16,055 (30,690) | ||
¥ Claritin® Capsules liquides à 10 mg
† Comprimés Claritin® à 10 mg
§ Exprimé sous forme de médiane (fourchette)
€ Exprimé sous forme de moyenne arithmétique (% du CV) seulement
PHARMACOLOGIE DÉTAILLÉE
Propriétés pharmacologiques chez l’animal :
La loratadine administrée par voie orale est un antihistaminique efficace chez les souris et les cobayes. La DP50* par voie orale pour prévenir la mortalité provoquée par l’histamine chez les cobayes est de 0,19 mg/kg pour la loratadine, comparativement à 0,009 mg/kg pour l’azatadine, l’antihistaminique le plus apparenté à la loratadine parmi ceux qui sont offerts sur le marché, et à 0,15 mg/kg pour la chlorphéniramine. En ce qui concerne la durée de l’action antihistaminique, la loratadine à deux fois sa DP50 antihistaminique (0,5 mg/kg) agit plus longtemps (durée d’action : de 18 à 24 heures) qu’une dose d’azatadine d’efficacité équivalente (durée d’action : de 8 à 12 heures). Pour prévenir l’œdème histaminique de la patte chez la souris, la DP50 de la loratadine administrée par voie orale se situe à 1,3 mg/kg, par rapport à 0,068 mg/kg pour l’azatadine et à 9,6 mg/kg pour la chlorphéniramine. D’après ces deux techniques de détermination de l’activité antihistaminique, la loratadine est au moins aussi active que la chlorphéniramine, mais moins active que l’azatadine. La loratadine a également fait preuve de propriétés antihistaminiques dans les essais in vitro contre la contraction de l’iléon de cobayes sous l’effet de l’histamine. Dans cette épreuve, la loratadine (pA2↔ : 7,3) s’est révélée moins puissante que l’azatadine (pA2 : 9,1) ou que la chlorphéniramine (pA2 : 9,6).
* Dose assurant une protection chez 50 % des animaux testés
↔pA2 = logarithme négatif de la concentration de l’antagoniste
Comme il n’existe aucune épreuve de laboratoire permettant, à elle seule, de prévoir les effets sédatifs des antihistaminiques, de multiples méthodes ont été utilisées pour évaluer, à l’aide de plusieurs antihistaminiques classiques, l’activité de la loratadine sur le SNC.
Contrairement aux agents classiques, la loratadine administrée par voie orale a exercé un faible effet, sinon aucun, sur le SNC chez la souris, le rat, le chien et le singe. Les observations notées à ce chapitre comprennent : l’absence d’atténuation des contorsions provoquées par l’acide acétique et des convulsions provoquées par des électrochocs chez des souris à des doses atteignant 320 mg/kg, aucun effet manifeste comportemental sur le système nerveux ou autonome après l’administration de doses allant de 10 à 300 mg/kg chez la souris ou le rat, de 15 à 30 mg/kg chez le chien et de 30 à 60 mg/kg chez le singe.
Des études ex vivo ont indiqué que la loratadine ne pénétrait pas facilement dans le SNC. La loratadine a fait preuve d’une plus grande affinité pour les récepteurs H1 périphériques (Ki† : 35 nM) que pour les récepteurs H1 centraux (Ki : 118 nM), cette affinité ayant été déterminée selon l’inhibition de la fixation de la mépyramine tritiée aux récepteurs membranaires du cortex cérébral et des poumons de cobayes. La loratadine n’a pas non plus eu d’effet sur la fixation de la mépyramine tritiée aux récepteurs cérébraux de la souris, après l’administration d’une dose de 2,6 mg/kg par voie orale (deux fois la DE50 antihistaminique chez cette espèce). Dans des études visant à déterminer le degré d’inhibition de la fixation du WB4101-3H, un ligand des récepteurs alpha-1, la loratadine s’est révélée le plus faible inhibiteur (CI50 de 13 à 64 µM) parmi plusieurs antihistaminiques classiques étudiés.
† Ki = constante de dissociation du complexe enzyme-inhibiteur
La substance a moins d’affinité pour les récepteurs centraux que pour les récepteurs périphériques et elle ne pénètre pas facilement dans les tissus cérébraux.
En ce qui a trait aux autres propriétés pharmacologiques qui ont été étudiées, la loratadine n’exerce pas, in vitro, d’activité importante sur les récepteurs H2, à des concentrations atteignant 5 x 10⁻⁶ mmol, et elle ne semble pas inhiber la captation de norépinéphrine, comme on peut en juger par l’absence d’effet sur la ptose provoquée par la tétrabénazine chez des souris, à des doses de 160 à 320 mg/kg administrées par voie orale. Dans les essais in vivo, la loratadine administrée par voie orale n’a pas non plus fait preuve d’activité anticholinergique, mesurée par l’absence de mydriase à des doses allant jusqu’à 200 mg/kg chez la souris ou le rat, jusqu’à 60 mg/kg chez le chien et jusqu’à 90 mg/kg chez le singe. De plus, des doses jusqu’à 320 mg/kg de loratadine administrée par voie orale à des souris n’ont pas empêché la mort provoquée par la physostigmine, qui constitue une autre mesure de l’activité anticholinergique.
La loratadine n’a pas démontré d’effet sur la tension artérielle ni sur les tracés électrocardiographiques des chiens conscients, après l’administration orale de 1, de 2,5 ou de 10 mg/kg. À la dose de 10 mg/kg, la loratadine a nettement accéléré le rythme cardiaque. Elle ne l’a toutefois pas accéléré de façon significative chez des singes à la dose de 2,5 mg/kg, soit environ 12 fois la dose quotidienne maximale qui est prévue chez l’humain. Chez le cobaye, la loratadine n’a pas non plus accéléré la contraction d’oreillettes isolées, ce qui suggère qu’elle n’influe pas directement sur l’activité du centre d’automatisme cardiaque.
Les études effectuées chez la souris sur les interactions médicamenteuses indiquent qu’à la dose de 80 mg/kg (environ 50 fois sa DE50 pour neutraliser l’œdème histaminique de la patte), la loratadine potentialise les effets anticonvulsivants du diazépam.
À la dose élevée de 320 mg/kg, la loratadine a potentialisé le pouvoir de l’éthanol et de l’hexobarbital de provoquer, à hautes doses, la perte des réflexes de redressement. Aucune interaction n’a été observée entre la loratadine et le propanolol, l’α-méthyldopa, la cimétidine, la pseudoéphédrine ou la d-amphétamine. Le profil d’interactions de la terfénadine a été presque identique.
Pharmacocinétique et métabolisme : On a étudié, chez le rat, le lapin et le singe cynomolgus, l’absorption, la distribution tissulaire, le métabolisme et l’excrétion (ADME) de la loratadine marquée au carbone 14 (14C ) ou au tritium (3H), ou aux deux, après administration par voie orale et par voie intraveineuse. On a aussi étudié l’excrétion dans la bile, la circulation entéro-hépatique et le passage dans le placenta chez le rat, ainsi que l’induction enzymatique dans des microsomes hépatiques de rats. Enfin, l’élimination pharmacocinétique et métabolique de la loratadine marquée au tritium et au carbone 14 a aussi fait l’objet d’étude chez des volontaires normaux en santé, après l’administration de doses uniques et multiples par voie orale.
La loratadine est bien absorbée chez toutes les espèces étudiées et elle est presque entièrement biotransformée. Le métabolisme se produit dans une large mesure au premier passage hépatique. C’est chez le rat que le délai nécessaire pour atteindre la concentration plasmatique maximale a été le plus court (0,5 heure) et chez le singe qu’il a été le plus long (3,3 heures), tandis que le Tmax s’est situé à 1,1 heure chez les animaux normaux.
La demi-vie plasmatique de la loratadine varie d’une espèce à l’autre; c’est chez le rat que la demi-vie est la plus courte (14,0 heures) et chez les humains qu’elle est la plus longue. La demi-vie du principal métabolite, la descarboéthoxyloratadine, n’a pas pu être déterminée chez les espèces animales. Les paramètres pharmacocinétiques de la loratadine et de son principal métabolite sont semblables chez les volontaires adultes en santé et chez les volontaires âgés en santé. La loratadine a atteint l’état d’équilibre après la cinquième dose quotidienne de 40 mg.
Par suite de l’administration de la loratadine marquée au 14C à des rats, la loratadine et ses métabolites sont largement distribués dans tous les tissus examinés. Les concentrations de radioactivité les plus élevées ont été trouvées dans les poumons, le foie, les reins, les glandes surrénales, l’hypophyse et la rate. Les concentrations les plus faibles se retrouvent dans le cerveau. La radioactivité a diminué avec le temps dans tous les tissus et le médicament ne s’y est pas accumulé à la suite de l’administration de doses multiples.
Après l’administration du médicament aux animaux, la loratadine et ses métabolites sont excrétés dans l’urine (en grande partie pendant les 24 premières heures) et dans les fèces. Chez les animaux, une plus grande proportion de la dose de loratadine est excrétée dans les fèces que dans l’urine. Chez les humains, environ 40 % de la dose est excrétée dans l’urine et 42 % dans les fèces, au cours d’une période de 10 jours. Environ 27 % de la dose se trouve éliminée dans l’urine pendant les 24 premières heures.
Chez le rat, la loratadine et ses métabolites subissent une circulation entéro-hépatique. La radioactivité se trouve éliminée dans le tube digestif par voie biliaire (en grande proportion) et par passage direct (en plus faible proportion) à travers la muqueuse gastro-intestinale.
Chez les rates gestantes, la loratadine marquée au 14C traverse la barrière placentaire tant à la fin de la formation embryonnaire (14e jour de gestation) qu’à l’approche du terme (20e jour de gestation). Au 20e jour, la distribution dans les tissus des fœtus est semblable à celle observée chez les femelles gestantes; les concentrations de radioactivité mesurées dans les tissus fœtaux sont toutefois nettement inférieures aux concentrations dans les tissus maternels correspondants. La radioactivité disparaît progressivement des tissus fœtaux et maternels, sans accumulation dans les tissus fœtaux.
Le profil métabolique de la loratadine est similaire dans le plasma fœtal et maternel.
Chez le rat, les études d’induction enzymatique à fortes doses indiquent que la loratadine n’est qu’un faible inducteur des systèmes enzymatiques de métabolisation hépatique des médicaments. Les résultats des études sur la fixation aux protéines plasmatiques humaines et animales font ressortir que la loratadine s’y fixe dans une proportion élevée (de 97 à 99 % chez l’humain, de 98 à 99 % chez le rat et de 96 à 99 % chez le singe) et que son métabolite actif s’y fixe dans une moindre proportion (de 73 à 76 % chez l’humain, de 70 à 71 % chez le rat et le singe).
Propriétés pharmacologiques chez l’humain :
Suppression des papules ortiées provoquées par l’histamine : L’activité antihistaminique de la loratadine de même que la relation entre la dose et la réaction obtenue ont été évaluées lors de trois études cliniques de pharmacologie utilisant la méthode d’élimination des papules provoquées par des tests à l’histamine chez des hommes volontaires en santé.
Au cours de deux études à répartition aléatoire et à simple insu, on a évalué les effets de la loratadine, à des doses orales uniques variant de 10 à 160 mg, pour prévenir la formation des papules. À ces doses, la loratadine a fait preuve d’un court délai d’action, les effets inhibiteurs sur l’apparition des papules étant obtenus en l’espace de deux heures. Toutes les doses se sont révélées nettement plus efficaces que le placebo pour empêcher la formation des papules ortiées provoquées par les tests à l’histamine (p < 0,05); le degré d’inhibition était fonction de la dose.
Lors d’une troisième étude à répartition aléatoire et à double insu, les effets inhibiteurs de la loratadine sur les papules provoquées par les tests à l’histamine ont été évalués à des doses orales biquotidiennes variant de 10 à 40 mg pendant 28 jours. La suppression des papules a été notée deux heures après la première dose et, au bout de la quatrième heure, les quatre traitements actifs (loratadine à 10 mg, à 20 mg et à 40 mg ainsi que chlorphéniramine à 12 mg) avaient tous entraîné une suppression plus marquée des papules que celle obtenue par placebo (p < 0,05); cet effet est demeuré constant durant la période d’étude de 28 jours.
Au cours d’une étude comparative, on a évalué la capacité de la loratadine sous forme de solution orale, de la terfénadine sous forme de suspension et d’un placebo de réduire la réaction papulo-érythémateuse provoquée par les tests à l’histamine. On a constaté que des doses uniques de 10 mg de loratadine en solution orale et de 60 mg de terfénadine en suspension présentaient une efficacité semblable et que ces deux médicaments étaient plus efficaces que le placebo.
La loratadine et l’alcool :
Des tests spéciaux ont été conçus pour évaluer les effets de la loratadine seule ou en association avec de l’alcool sur les capacités de conduire un véhicule et sur les aptitudes psychomotrices. Dans une étude à double insu, la capacité de concentration d’hommes volontaires adultes en santé, capacité mesurée par les réactions de choix multiples et les tests de coordination perceptivo-motrice, n’a pas été affaiblie par 40 mg de loratadine prise seule ou avec 0,75 g/kg d’alcool. Dans une autre étude à double insu sur la capacité de conduire un véhicule, les doses de 10 mg, de 20 mg de loratadine, de même que le placebo, n’ont pas eu d’effet sur la capacité de conduire, tandis qu’une dose de 10 mg de triprolidine a considérablement altéré cette capacité. En outre, après ingestion de quantités d’alcool correspondant à 1,07 g/kg de poids maigre, un deuxième test a démontré que les effets de l’alcool sur la capacité de conduire un véhicule n’étaient pas potentialisés par la loratadine.
La loratadine et les femmes qui allaitent :
La loratadine et son métabolite actif se trouvent excrétés dans le lait des femmes qui allaitent; les concentrations dans le lait sont analogues aux concentrations plasmatiques. En l’espace de 48 heures après l’administration de la dose, seulement 0,029 % de la dose de loratadine se trouve éliminée dans le lait sous forme de loratadine non métabolisée et de descarboéthoxyloratadine, son métabolite actif.
MICROBIOLOGIE
Sans objet
TOXICOLOGIE
Toxicité aiguë
On estime que les DL50 de la loratadine administrée par voie orale sont supérieures à 5 000 mg/kg pour les deux espèces. Chez la souris, on a calculé que la DL50 de la loratadine administrée par voie intrapéritonéale était de 1 601 mg/kg pour les mâles et de 1 458 mg/kg pour les femelles. Chez le rat, elle est de 5 134 mg/kg pour les mâles et de 2 908 mg/kg pour les femelles. Des doses croissantes uniques allant jusqu’à 1 280 mg/kg ont été relativement bien tolérées chez le singe; à cette dose élevée, des vomissements ont empêché la détermination des doses létales dans les études de toxicité aiguë.
Tableau 2 : Toxicité aiguë provoquée par la loratadine administrée par voie orale chez de jeunes animaux
Les résultats des études sur la loratadine administrée aux animaux adultes laissent croire qu’il n’existe aucune différence significative entre les cas de toxicité aiguë chez les rats adultes et les ratons ou les jeunes singes. En effet, des études portant sur l’administration de doses réitérées à des ratons pendant un mois et à de jeunes singes pendant trois mois indiquent que la loratadine est bien tolérée lorsqu’elle est administrée en suspension à des doses allant jusqu’à 25 mg/kg à des rats et jusqu’à 24 mg/kg à des singes.
| Espèce | Sexe | DL50* mg/kg | Dose maximale asymptomatique mg/kg | Dose maximale non létale mg/kg | ||||||||||
| Rats | M | de 125 à 200a | < 125 | 125 | ||||||||||
| [âgés de 7 jours] | F | 191 | < 125 | 125b | ||||||||||
| [de 138 à 242] | ||||||||||||||
| Rats | M | 5 734 | 1 580 | 2 000 | ||||||||||
| [âgés de 30 jours] | [de 4 020 à 10 000] | |||||||||||||
| F | 5 500 [de 4 114 à 10 000] | < 1 580 | 1 580c | |||||||||||
| Singes | M et F | --- | 100 | > 200 | ||||||||||
| [âgés de 7 à 15 mois] | ||||||||||||||
| * limites de confiance à 95 % | ||||||||||||||
a b c | La DL50 n’a pu être calculée en raison de la répartition des données. Cette dose a provoqué la mort de 1 raton sur 10, mais aucun signe de toxicité n’a été observé; cela porte à croire que la mort n’était peut-être pas liée à la substance à l’essai. Bien que 1 rat sur 10 soit mort à la suite de l’administration de cette dose, on n’a constaté aucun décès à la dose de 2 000 mg/kg. | |||||||||||||
Les concentrations plasmatiques de loratadine chez les singes indiquaient que l’absorption de la loratadine était liée à la dose, sans aucune tendance à l’accumulation au cours des trois mois du traitement.
Études de toxicité à moyen terme
Tableau 3 : Études sur l’administration de doses répétées
| Espèce, type et nombre | Durée de l’étude | Posologie de loratadine en mg/kg (1 fois par jour) | Méthode et véhicule utilisé |
| Rats, 10/sexe/groupe | 2 semaines | 15, 60, 240 | Gavage, sol. aqueuse de méthylcellulose à 0,25 % |
| Rats, 15 ou 20/groupe | 3 mois | 8, 32, 128 | Gavage, sol. aqueuse de méthylcellulose à 0,4 % |
| Rats, 15/sexe/groupe | 6 mois | 4, 16, 72 | Dans la nourriture |
| Singes, 4 ou 6/sexe/groupe | 3 mois | 8, 24, 72 | Gavage, sol. aqueuse de méthylcellulose à 0,4 % |
| Singes, 6/sexe/groupe | 3 mois | 0,4, 1,2, 2,4 | Gavage, sol. aqueuse de méthylcellulose à 0,4 % |
| Singes, 4/sexe/groupe | 6 mois | 4, 16, 72 | Gavage, sol. aqueuse de méthylcellulose à 0,4 % |
On a utilisé des rats de type Charles River CD ou des singes cynomolgus. Tous les groupes comportaient des témoins semblables qui n’ont reçu que le véhicule ou de la nourriture, sans médicament.
Les rats ont été plus sensibles que les singes, et les femelles, plus que les mâles aux effets de la loratadine. Des effets anticholinergiques, mis en évidence par une diminution de l’excrétion fécale ou par une mydriase, ou les deux, ont été observés chez les deux espèces. Dans les études de toxicité à long terme, les effets anticholinergiques se sont manifestés chez le rat à la dose quotidienne de 128 mg/kg ou plus; chez le singe, de tels effets ont été observés à la dose quotidienne de 16 mg/kg. On a aussi constaté de la phospholipidose, dont la fréquence et la gravité étaient proportionnelles à la dose et plus marquées chez le rat. Des signes minimes de phospholipidose ont été observés chez le rat à la dose quotidienne de 8 mg/kg; chez le singe, ils se sont manifestés à la dose quotidienne de 4 mg/kg ou plus. Cette phospholipidose n’a pas perturbé la fonction cellulaire; elle a semblé diminuer avec le temps et être réversible. Aucun signe de phospholipidose n’a été observé chez les humains à la suite d’un traitement à 40 mg/kg pendant trois mois. La phospholipidose a été signalée chez les animaux avec d’autres substances actuellement en usage thérapeutique (par exemple l’imipramine et la chlorphentermine) qui sont amphiphiles comme la loratadine. Chez le singe, une prolongation de l’intervalle QRS a été observée à 200 fois la dose clinique proposée. Avec les antihistaminiques, on observe fréquemment un effet stabilisant de membrane (effet semblable à celui de la quinidine), qui ne s’accompagne pas d’effets cliniques significatifs.
Études de toxicité à long terme
Au cours d’études de toxicité à long terme chez la souris, le rat et le singe, on a observé des modifications des organes reproducteurs des rats mâles. Ces modifications consistaient en une diminution du poids de la prostate et des testicules, et se sont révélées sans conséquence après une période de récupération de 28 jours. Des changements similaires ont été signalés chez des rats mâles à la suite de l’administration de composés tels que l’antazoline, la dexchlorphéniramine, la méclizine, la phenbenzamine et la pyribenzamine.
Tableau 4 : Études de toxicité à long terme
| Espèce | Durée | Loratadine Posologie en mg/kg/jour | Méthode et véhicule utilisé | |||||
| Rat | 12 mois | 0,2 | 0,5 | 1,0 | Diète orale | |||
| 12 mois | 2 | 8 | 32 | Diète orale | ||||
| 24 mois | 4 | 10 | 25 | Diète orale | ||||
| Souris | 18 mois | 4 | 12 | 40 | Diète orale | |||
| Singe | 17 mois | 4 | 12 | 40 | Sol. de méthylcellulose à 0,4 %; intubation œsophagienne | |||
Études de mutagénicité
La loratadine a été soumise à cinq épreuves distinctes visant à déceler les principaux types de génotoxicité : test d’Ames, épreuves sur lymphome de souris, sur ovaire de hamster chinois, sur lymphocytes humains et sur micronucleus de souris. La seule activité provoquée par la loratadine a été observée à la phase de non-activation de l’épreuve sur le lymphome de souris. Cette activité n’était pas liée à la dose.
Études sur la reproduction
La loratadine s’est révélée non tératogène chez le rat et le lapin. Chez le rat, on a observé une diminution de la fertilité à la dose la plus élevée étudiée, c’est-à-dire à environ 320 fois la dose clinique proposée. Des accouplements ultérieurs, dans cette partie des études de reproduction, ont permis de constater que cet effet rétrocédait facilement. Les autres paramètres de la gestation (taux de gestations, taille de la portée, nombre d’implantations, corps jaune) n’ont pas été altérés à des doses d’environ 40 à 120 fois la dose clinique prévue. Au-dessus de ces doses, les effets sur ces paramètres étaient généralement liés à l’activité pharmacodynamique de la loratadine et ils avaient déjà été signalés avec d’autres antihistaminiques.
Études sur l’irritation des muqueuses
Aucune irritation des muqueuses n’a été observée après avoir introduit chaque jour dans la poche jugale de hamsters jusqu’à 12 comprimés à 10 mg de loratadine à désintégration orale (120 mg) et ce, pendant 5 jours.
RÉFÉRENCES
- 1. Barnett A., Lorio L.C., Kreutner W., Tozzi S., Ahn H.S., Gulbenkian A.; Evaluation of the CNS Properties of SCH-29851 , A Potential Non-Sedating Antihistamine: Agents and Actions, 1984; 14: 590-597.
- 2. Données de Schering-Plough Canada inc., Kirkland (Québec).
- 3. Hilbert J., Radwanski E., Weglein R., Luc V., Perentesis G., Symchowicz S., Zampaglione N.; Pharmacokinetics and Dose Proportionality of Loratadine: J Clin Pharmacol. 1987; 27(9): 694-698.
- 4. Dockhorn RJ., Bergner A., Connell J.T., Falliers C.J, Grabiec S.V., Weiler J.M., Shellenberger M.K.; Safety and Efficacy of Loratadine (SCH 29851): A New Non-Sedating Antihistamine in Seasonal Allergic Rhinitis: Annals of Allergy 1987; 58: 407-411.
- 5. Kreutner W., Chapman R.W., Gulbenkian A., Siegel M.I.; Antiallergic Activity of Loratadine, a Non-Sedating Antihistamine: Allergy 1987; 42: 57-63.
- 6. Roth T., Roehrs T., Koshorek G., Sicklesteel J., Zorick F.; Sedative Effects of Antihistamines: J Allergy Clin Immunol. 1987; 80: 94-98.
- 7. Horak F., Bruttmann G., Pedrali P., Weeke B., Frolundg D., Wolff H.H., Christophers E.; A Multicentric Study of Loratadine, Terfenadine and Placebo in Patients with Seasonal Allergic Rhinitis: Arzneimittelforschung/Drug Res. 1988; 38(1):124-128.
- 8. Roman I.J., Kassem N., Gural R.P., Herron J.; Suppression of Histamine-Induced Wheal Response by Loratadine (SCH 29851) Over 28 Days in Man: Annals of Allergy 1986; 57: 253-256.
- 9. Hassan A.B., Ayoub M.M., Doghaim R.E.M., Youssef H.I., Eid M.A.; Studies on the Effect of Some Antihistamines on the Reproductive Organs of Male Rats: Vet Med J. 1983; 31: 277-286.
- 10. Ercoli N., Schachter R.J., Hueper W.C., Lewis M.N.; The Toxicologic and Antihistaminic Properties of N,N’-dimethyl-N’-phenyl-N’-(2-thienylmethyl) ethylene-diamine hydrochloride (diatrin): J Pharmacol Exp Ther. 1948; 93: 210-222.
- 11. Moser, L., et al; The Influence of SCH 29851 on Psychophysical Performance in Combination with Alcohol: Schering Plough Research Institute, Kenilworth, NJ 1985 (185- 212).
- 12. Riedel, W.J., et al; The Effects of Loratadine Alone and in Combination with Alcohol on Actual Driving Performance: Institute for Drugs, Safely and Behavior, University of Limburg, The Netherlands August 1987.
- 13. Monographie, Claritin® (loratadine). Schering-Plough Canada Inc. Date de révision : 6 août 2010.