


Monographie de produit - Allernix Multi Symptom
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme pharmaceutique / Teneur | Ingrédients non médicinaux d’importance clinique |
| Orale | Comprimé / 5 mg | Lactose monohydraté, amidon de maïs Pour connaître la liste complète, reportez-vous à la section FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT. |
INDICATIONS ET USAGE CLINIQUE
ALLERNIX MULTI-SYMPTÔMES (desloratadine) est indiqué pour :
- le soulagement rapide, pendant 24 heures, des symptômes multiples nasaux et non nasaux de la rhinite allergique, comprenant les éternuements, l’écoulement et le prurit nasaux, la congestion et l’enchifrènement, le prurit du palais, des oreilles, de la gorge ou des yeux et la toux allergique, de même que le larmoiement et la rougeur oculaire ;
- le soulagement rapide des symptômes associés à l’urticaire idiopathique chronique, tels que le prurit et les manifestations urticariennes.
CONTRE-INDICATIONS
ALLERNIX MULTI-SYMPTÔMES (desloratadine) est contre-indiqué chez les patients hypersensibles à ce médicament, aux ingrédients de la préparation ou aux constituants du contenant. Pour en connaître la liste complète, reportez-vous à la section Formes pharmaceutiques, composition et conditionnement de la présente monographie.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
Ce médicament doit être employé avec prudence en présence d’insuffisance hépatique ou rénale grave.
Fonctions hépatique/biliaire/pancréatique
La valeur moyenne de l’ASC et de la Cmax observée chez des sujets atteints d’insuffisance hépatique légère à grave (n = 4 par groupe) ayant reçu une dose unique de 7,5 mg lors d’une étude sur la pharmacocinétique de la desloratadine était jusqu’à 2,4 fois plus élevée que celle observée chez les sujets en bonne santé (n = 8), mais sur le plan clinique, cette hausse n’est pas considérée comme pertinente.
Des sujets ayant une fonction hépatique normale (n = 9) ou atteints d’insuffisance hépatique modérée (n = 11) ont reçu de la desloratadine à raison de 5 mg pendant 10 jours. L’exposition à la desloratadine (ASC) a triplé chez certains sujets atteints d’insuffisance hépatique, mais cette hausse n’est pas considérée comme pertinente sur le plan clinique.
Aucune modification posologique n’est donc recommandée chez les sujets atteints de dysfonctionnement hépatique (voir PHARMACOLOGIE DÉTAILLÉE – Pharmacocinétique chez l’être humain – Dysfonctionnement hépatique).
Fonction rénale
Bien que la valeur moyenne de l’ASC observée chez des sujets (n = 25) atteints d’insuffisance rénale à divers degrés (légère, modérée ou grave ou hémodialyse) ayant reçu une dose unique de 7,5 mg lors d’une étude sur la pharmacocinétique de la desloratadine ait accusé une augmentation de 1,7 à 2,5 fois et que les concentrations de 3-hydroxydesloratadine aient varié quelque peu, ces résultats ne sont pas considérés comme cliniquement pertinents (voir PHARMACOLOGIE DÉTAILLÉE – Pharmacocinétique chez l’être humain – Dysfonctionnement rénal).
La desloratadine doit être utilisée avec prudence en présence d’insuffisance rénale grave.
Appareil respiratoire
Emploi chez les asthmatiques : La desloratadine a été administrée en toute sécurité à des patients souffrant d’asthme léger ou modéré (voir ESSAIS CLINIQUES – Efficacité dans le traitement de la rhinite allergique saisonnière : patients souffrant de rhinite allergique saisonnière et d’asthme concomitant d’intensité légère ou modérée).
La desloratadine n’a pas exacerbé les symptômes d’asthme (voir PHARMACOLOGIE DÉTAILLÉE – Pharmacocinétique chez l’être humain – Personnes asthmatiques).
Populations et cas particuliers
Grossesse : Comme il n’existe pas de données cliniques sur l’exposition à la desloratadine durant la grossesse, l’innocuité de ce médicament n’a pas été établie chez les femmes enceintes. L’emploi de la desloratadine n’est donc pas recommandé durant la grossesse.
Aucun effet néfaste global n’a été observé sur la fécondité du rat à la suite d’une exposition à la desloratadine équivalant à 34 fois l’exposition produite par l’administration de la dose
recommandée en clinique chez l’être humain. D’autre part, aucun effet tératogène ou mutagène n’a été observé non plus dans les études menées chez l’animal (voir TOXICOLOGIE).
Allaitement : La desloratadine se retrouve dans le lait maternel, aussi l’allaitement n’est-il pas recommandé chez les femmes qui suivent ce traitement.
Enfants (< 12 ans) : L’efficacité et l’innocuité de la desloratadine n’ont pas été établies chez les enfants de moins de 12 ans.
Personnes âgées (> 65 ans) : Par rapport à celles observées chez les sujets plus jeunes, l’ASC et la Cmax de la desloratadine observées chez des sujets de > 65 ans (n = 17) ayant reçu des doses de 5 mg ont accusé une augmentation de 20 % lors d’une étude à doses multiples, tandis que la demi-vie plasmatique s’est allongée d’environ 30 % ; toutefois, comme ces modifications ne sont pas considérées comme cliniquement pertinentes, aucun ajustement posologique n’est nécessaire dans ce groupe d’âge (voir PHARMACOLOGIE DÉTAILLÉE – Pharmacocinétique chez l’être humain – Personnes âgées).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Aucun effet indésirable cliniquement pertinent, notamment de nature cardiovasculaire, lié au médicament n’a été observé dans les essais cliniques sur la desloratadine.
De très rares cas de réactions d’hypersensibilité, y compris d’anaphylaxie et d’éruptions cutanées, ont été signalés depuis la commercialisation de la desloratadine. Ont également été signalés, quoique très rarement, des cas de tachycardie, de palpitations, d’hyperactivité psychomotrice, de convulsions, d’élévation des enzymes hépatiques, d’hépatite et d’augmentation de la bilirubinémie.
Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables d’un médicament sont utiles pour déterminer les événements indésirables associés aux médicaments, et pour en en évaluer les taux approximatifs.
Les valeurs présentées ci-après concernant la fréquence des effets indésirables raisonnablement imputables au traitement correspondent à la différence observée à ce chapitre entre un groupe de 1866 patients ayant reçu des doses de desloratadine de 5 mg et un groupe de 1857 patients ayant reçu un placebo dans le cadre d’essais cliniques à doses multiples sur le traitement de la rhinite allergique saisonnière, de la rhinite allergique apériodique et de l’urticaire chronique idiopathique. Durant tous ces essais cliniques, la nature et la fréquence des effets indésirables signalés chez les
patients dont la rhinite allergique ou l’UCI ont été traitées par la desloratadine étaient comparables à celles observées dans le groupe sous placebo.
À la dose recommandée de 5 mg par jour, la fréquence des effets indésirables observée chez les patients sous desloratadine ne dépassait que de 3 % celle observée chez les sujets ayant reçu le placebo. La fréquence de somnolence chez les patients traités par la desloratadine n’a pas été supérieure à celle observée chez les sujets ayant reçu le placebo. Quant à la fréquence des céphalées, elle n’a été que de 0,6 % plus élevée dans le groupe sous desloratadine. La fréquence des effets indésirables liés au traitement observés chez ≥ 1 % des patients sous desloratadine lors des essais cliniques sur l’administration de doses multiples de 5 mg est présentée dans le tableau I.
Tableau I — Fréquence des effets indésirables observés chez > 2 % des sujets sous desloratadine lors d’études à doses multiples de 5 mg sur le traitement de la rhinite allergique et de l’urticaire chronique idiopathique
| Nombrea de sujets (%) | ||
| Desloratadine | ||
| 5,0 mg (n = 1866) | Placebo (n = 1857) | |
| Nbre de sujets (%) ayant présenté un effet indésirableb | 281 (15,1) | 232 (12,5) |
Troubles du système nerveux autonome Xérostomie Fatigue | 51 (2,7) 49 (2,6) 33 (1,8) | 36 (1,9) 34 (1,8) 12 (0,6) |
Troubles généraux Céphalées | 124 (6,6) 84 (4,5) | 88 (4,7) 72 (3,9) |
Troubles psychiques Somnolence | 53 (2,8) 36 (1,9) | 48 (2,6) 35 (1,9) |
a Nombre de sujets ayant signalé au moins une fois un effet indésirable durant le traitement. Certains patients peuvent avoir signalé plus d’un effet.
b Effet considéré par le chercheur comme ayant un lien possible ou probable avec le traitement.
Effets indésirables signalés après la commercialisation du médicament
De très rares cas de réactions d’hypersensibilité, y compris d’anaphylaxie et d’éruptions cutanées, ont été signalés depuis la commercialisation de la desloratadine. Ont également été signalés, quoique très rarement, des cas de tachycardie, de palpitations, d’hyperactivité psychomotrice, de convulsions, d’élévation des enzymes hépatiques, d’hépatite et d’augmentation de la bilirubinémie.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
La desloratadine, prise en concomitance avec de l’alcool, n’a pas amplifié les effets inhibiteurs de l’alcool sur les aptitudes psychomotrices (voir PHARMACOLOGIE DÉTAILLÉE – Pharmacodynamie humaine – Pharmacodynamie psychomotrice).
Interactions médicament-médicament
Aucune interaction pertinente n’a été observée avec la desloratadine dans les essais cliniques ayant évalué le risque d’interaction entre ce médicament et l’azithromycine, l’érythromycine, le kétoconazole, la fluoxétine et la cimétidine (voir PHARMACOLOGIE DÉTAILLÉE – Pharmacocinétique chez l’être humain – Interactions médicament-médicament).
Interactions médicament-aliments
La consommation de nourriture ou de jus de pamplemousse n’a eu aucun effet sur le devenir de la desloratadine (voir PHARMACOLOGIE DÉTAILLÉE / Pharmacocinétique chez l’être humain / Effet des aliments).
Interactions médicament-herbes médicinales
On n’a pas établi s’il existe des interactions entre ce médicament et les herbes médicinales.
Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre ce médicament et les épreuves de laboratoire.
Interactions médicament-mode de vie
Effets sur l’aptitude à conduire et à utiliser des machines : Aucun (voir PHARMACOLOGIE DÉTAILLÉE – Pharmacodynamie humaine – Pharmacodynamie psychomotrice).
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
La desloratadine doit être utilisée avec prudence en présence d’insuffisance hépatique ou rénale grave.
Dose recommandée et ajustement posologique
Adultes et adolescents (de 12 ans ou plus) : Administrer 1 comprimé ALLERNIX MULTI-SYMPTÔMES (desloratadine) de 5 mg indépendamment des repas. Destiné à la voie orale.
SURDOSAGE
En cas de surdosage, envisager l’élimination de la fraction non absorbée en recourant aux mesures standard habituelles. On recommande d’administrer un traitement de soutien symptomatique. L’administration de 45 mg par jour de desloratadine (neuf fois la dose utilisée en
clinique) pendant 10 jours n’a pas entraîné de prolongation statistiquement ou cliniquement significative de l’intervalle QTc. La variation moyenne de l’intervalle QTc a été de respectivement 0,3 et 0,4 ms pour le placebo et la desloratadine (p = 0,09 ; limites de l’intervalle de confiance : [-0,6 ; +8,7]).
La desloratadine n’est pas éliminée par hémodialyse ; on ignore si elle peut l’être avec la dialyse péritonéale.
| Pour connaître les mesures à prendre en cas de surdosage présumé, il faut communiquer avec le | ||
| centre antipoison de sa région. |
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La desloratadine est un antihistaminique non sédatif à longue durée d’action qui exerce un effet antagoniste sélectif sur les récepteurs H1 périphériques et qui possède des propriétés antiallergiques, antihistaminiques et anti-inflammatoires.
La desloratadine n’exacerbe pas l’asthme.
Pharmacodynamie
Après administration orale, la desloratadine bloque sélectivement les récepteurs H1 périphériques, sa pénétration dans le système nerveux central étant pratiquement nulle.
Papule ortiée et érythème : Comme l’a montré la réduction des papules ortiées et de l’érythème causés par l’histamine, la desloratadine, à raison de 5 mg, s’est révélée nettement plus efficace que le placebo à toutes les mesures (jours 1, 7, 14, 21 et 28). Aucun signe de tachyphylaxie n’a été observé pendant la période d’essai de 28 jours.
Pharmacodynamie psychomotrice : Les essais cliniques ont montré qu’il n’existe pas de différence entre la fréquence de somnolence observée chez les sujets ayant reçu 5 mg de desloratadine et celle observée chez les sujets ayant reçu le placebo.
Les résultats aux tests psychomoteurs n’ont mis en évidence aucune différence notable entre la desloratadine et le placebo, que ceux-ci fussent administrés seuls ou avec de l’alcool. La prise de desloratadine en concomitance avec la consommation d’alcool n’a augmenté ni la diminution de la performance ni la somnolence causées par l’alcool. Aucun effet indésirable sur la capacité de conduire ou de faire fonctionner des machines n’a été observé. L’administration d’une dose unique de desloratadine n’a pas eu d’incidence sur les paramètres standard d’exécution du vol, y compris l’exacerbation de la somnolence subjective et les tâches des membres de l’équipage.
Pharmacodynamie cardiovasculaire : Aucun effet cardiovasculaire cliniquement ou statistiquement significatif n’a été observé lors d’un essai clinique à doses multiples mené chez
49 volontaires en bonne santé ayant reçu pendant 14 jours des doses de desloratadine allant jusqu’à 20 mg par jour. Dans un autre essai, l’administration de 45 mg par jour de desloratadine (soit 9 fois la dose utilisée en clinique) pendant 10 jours n’a entraîné aucune prolongation de l’intervalle QTc (voir SURDOSAGE).
Les interactions potentielles entre la desloratadine et le kétoconazole (N = 24), l’érythromycine (N = 24), l’azithromycine (N = 90), la fluoxétine (N = 54) et la cimétidine (N = 36) ont été examinées dans des études distinctes. L’administration concomitante de kétoconazole et de desloratadine a entraîné une augmentation de la Cmax et de l’ASC de la desloratadine de 29 % et 21 % respectivement, ainsi qu’une hausse de 77 % et 110 %, respectivement, de celles de son métabolite, la 3-hydroxydesloratadine. L’administration concomitante d’érythromycine et de desloratadine a entraîné une augmentation de la Cmax et de l’ASC de la desloratadine de 24 % et 14 % respectivement. Ces hausses se sont chiffrées à respectivement 43 % et 40 % pour la 3-hydroxydesloratadine. L’administration concomitante d’azithromycine et de desloratadine a entraîné une augmentation de la Cmax et de l’ASC de la desloratadine de 15 % et de 5 % respectivement. Ces hausses se sont chiffrées à respectivement 15 % et 4 % pour la 3-hydroxydesloratadine. L’administration concomitante de fluoxétine et de desloratadine n’a entraîné aucune variation de l’ASC de la desloratadine, mais elle a provoqué une augmentation de 15 % de la Cmax de la desloratadine. La Cmax et l’ASC de la 3-hydroxydesloratadine ont augmenté de respectivement 17 % et 13 %. L’administration concomitante de cimétidine et de desloratadine a entraîné une augmentation de la Cmax et de l’ASC de la desloratadine de 12 % et 19 % respectivement, valeurs qui ont diminué de respectivement 11,2 % et 2,8 % dans le cas de la 3-hydroxydesloratadine. Cependant, comme aucune diminution de l’innocuité de la desloratadine n’a été observée tout au long de ces essais, ces hausses de concentration plasmatique ne sont pas considérées comme cliniquement pertinentes. De plus, aucune variation cliniquement importante de la pharmacodynamie électrocardiographique (QTc) n’a été observée lors de ces essais.
Pharmacocinétique
Absorption : La présence de desloratadine peut être décelée dans le plasma dans les 30 minutes qui suivent son administration. La desloratadine est bien absorbée et atteint sa concentration plasmatique maximale au bout d’environ 3 heures ; sa demi-vie d’élimination moyenne est d’environ 27 heures. Lorsque les doses se situent entre 5 et 20 mg, la biodisponibilité de la desloratadine est proportionnelle à celles-ci. L’administration d’une dose de 5 mg de desloratadine ou de 10 mg de loratadine entraîne une exposition équivalente (ASC) à la desloratadine, à la 3-hydroxydesloratadine et au glucuronoconjugué de cette dernière.
L’ASC et la Cmax de la desloratadine observées chez des enfants ayant reçu des doses recommandées lors d’essais distincts à doses uniques étaient comparables à celles observées chez des adultes ayant reçu une dose de 5 mg de desloratadine sous forme de comprimés
Distribution : Données manquantes.
Métabolisme : La desloratadine subit un métabolisme exhaustif. L’étude de son profil métabolique indique que l’hydroxylation de la desloratadine en position 3, et la
glucuronoconjugaison de la 3-hydroxydesloratadine qui en résulte, constituent la principale voie métabolique. L’enzyme responsable du métabolisme de la desloratadine n’ayant pas encore été identifiée, on ne peut écarter totalement la possibilité d’interactions médicamenteuses avec d’autres agents. Des études effectuées in vivo avec des inhibiteurs spécifiques du CYP3A4 et du CYP2D6 ont montré que ces enzymes ne jouent pas de rôle important dans le métabolisme de la desloratadine. La desloratadine n’inhibe aucune de ces deux enzymes et n’est ni un substrat ni un inhibiteur de la glycoprotéine P.
Des données provenant d’études de pharmacologie clinique montrent qu’il existe, au sein de la population générale, un sous-groupe d’adultes et d’enfants chez qui la 3-hydroxydesloratadine se forme plus lentement que d’habitude. Le phénotype propre à ce polymorphisme génétique a été retrouvé chez 90 des enfants et 440 des adultes ayant participé à ces études. La fréquence de ce trait était d’environ 8,6 % chez les adultes et de 15,6 % chez les enfants. Chez les adultes comme chez les enfants, les métaboliseurs lents sont plus fréquents chez les personnes d’origine africaine que chez les Blancs. L’exposition à la desloratadine (ASC) associée au phénotype métaboliseurs lents a été bien caractérisée (elle équivaut à environ 4 fois celle observée chez les métaboliseurs normaux) lors d’études à doses uniques : elle est similaire chez les adultes et les enfants ayant reçu des doses variées. Chez les enfants, l’ASC médiane observée chez les métaboliseurs normaux ou lents était de respectivement 31,9 ng•h/mL (14–74 ng•h/mL) et 116 ng•h/mL (72–210 ng•h/mL). Chez les adultes, les valeurs correspondantes étaient de 33,5 ng•h/mL (8,7–99 ng•h/mL) et 139 ng•h/mL (82–393 ng•h/mL). Chez les adultes considérés comme des métaboliseurs lents, l’administration de doses répétées de desloratadine a entraîné une exposition à la desloratadine (ASC) environ 6 fois plus élevée que celle observée chez les métaboliseurs normaux. Cette donnée n’a pas été documentée chez les enfants. Le profil d’innocuité de la desloratadine chez les métaboliseurs lents, adultes ou enfants, ne s’est pas révélé différent de celui observé dans la population générale.
Le taux de liaison de la desloratadine aux protéines plasmatiques est modéré (83 %–87 %).
L’accumulation (environ 2 fois plus élevée) de desloratadine et de 3-hydroxydesloratadine observée après 28 jours d’administration de 5 mg de desloratadine cadre avec la demi-vie de la desloratadine et de son métabolite actif ainsi qu’avec une posologie d’une dose par jour. Cette accumulation n’est pas cliniquement importante. La pharmacocinétique de la desloratadine et celle de la 3-hydroxydesloratadine ne présentent pas de variation après 7 jours d’administration consécutifs.
Il n’existe aucun signe témoignant d’une accumulation cliniquement importante de desloratadine après l’administration uniquotidienne de 5 à 20 mg de desloratadine pendant 14 jours.
Les résultats d’une étude au cours de laquelle les sujets ont reçu une dose unique de 7,5 mg de desloratadine pendant un repas (petit déjeuner à teneur élevée en lipides et en calories) indiquent que les aliments n’ont pas d’effet sur le devenir de la desloratadine. Une autre étude a montré que le jus de pamplemousse n’a pas d’effet non plus sur ce devenir.
Excrétion : Environ 87 % d’une dose de 14C-desloratadine a été récupérée sous forme de métabolites distribués à part égale dans l’urine et les fèces au cours d’une étude du bilan massique menée chez l’homme.
Populations et états pathologiques particuliers
Voir PHARMACOLOGIE DÉTAILLÉE – Pharmacocinétique chez l’être humain pour plus amples renseignements sur les populations et les états suivants :
- Enfants
- Personnes âgées
- Sexe
- Ethnicité
- Insuffisance hépatique
- Insuffisance rénale
CONSERVATION ET STABILITÉ
Conserver les flacons fermés hermétiquement, à l’abri de l’humidité élevée et à une température se situant entre 15 °C et 30 °C. Ne sortir les comprimés de leur contenant qu’au moment de leur utilisation.
Conserver les emballages-coques à l’abri de l’humidité élevée, à une température se situant entre 15 °C et 30 °C. Ne sortir les comprimés de l’emballage-coque qu’au moment de leur utilisation.
Garder hors de la portée des enfants.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
Formes pharmaceutiques
Comprimés ALLERNIX MULTI-SYMPTÔMES (desloratadine) : Comprimés de 5 mg pour administration orale.
Composition
Comprimés ALLERNIX MULTI-SYMPTÔMES (desloratadine) : Comprimés pelliculés biconvexes de forme ronde et de couleur bleue contenant chacun 5 mg de desloratadine comme ingrédient actif.
Ingrédients non médicinaux : Acide citrique, AD&C bleu nº 2 sur substrat d’aluminium, alcool polyvinylique, amidon de maïs, cellulose microcristalline, croscarmellose sodique, dioxyde de titane, lactose monohydraté, polaxamer 188 (copolymère de polyoxyéthylène et de polyoxypropylène), polyéthylène-propylèneglycol et talc.
Conditionnement
Les comprimés ALLERNIX MULTI-SYMPTÔMES (desloratadine) sont offerts en flacons de 100 comprimés et en emballages-coques de 10, 20 et 30 comprimés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
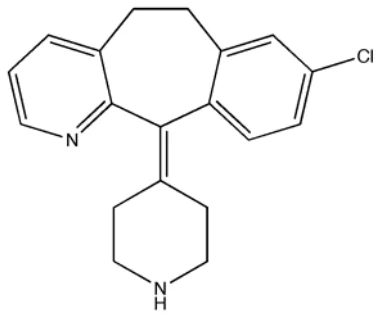
Dénomination commune : Desloratadine
Dénomination systématique : 8-Chloro-6,11-dihydro-11-(4-pipéridinylidène)-5H-benzo[5,6]cyclohepta[1,2-b]pyridine
Formule et masse moléculaires : C19H19ClN2 ; 310,83
Formule développée :
Propriétés physicochimiques
Aspect physique : Poudre de couleur blanche à blanc cassé.
Solubilité : La desloratadine est légèrement soluble dans l’eau, soluble dans le toluène, l’isopropanol, l’acide chlorhydrique 0,1 M et l’éthanol. Elle est aussi très soluble dans le méthanol.
pKa : Fonction pyridine : 4,2 Fonction pipéridine : 9,7
Coefficient de partage :
log (Koct/eau) n-octanol / HCl 0,1 N -2,27 n-octanol / tampon de pH 3 -1,44 n-octanol / tampon de pH 6 0,342 n-octanol / tampon de pH 7 1,02 n-octanol / tampon de pH 8 0,944
Point de fusion : 154 °C–162 °C
ESSAIS CLINIQUES
Étude de biodisponibilité comparative
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés de desloratadine à 5 mg — ALLERNIX MULTI-SYMPTÔMES et AERIUS® —, mesurés dans le cadre d’une étude de biodisponibilité croisée (3-way), menée à l’insu chez 24 volontaires de sexe masculin ou féminin ayant reçu une dose unique des médicaments alors qu’ils étaient à jeun. Les résultats indiquent que les comprimés ALLERNIX MULTI-SYMPTÔMES (desloratadine) à 5 mg sont bioéquivalents aux comprimés AERIUS® à 5 mg.
Desloratadine (1 x 5 mg) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Comprimé ALLERNIX MULTI- SYMPTÔMES+ (desloratadine) de 5 mg | Comprimé Aerius®† (desloratadine) de 5 mg | Rapport des moyennes géométriques (%) | IC90 % |
ASC 0-72 (ng•h/mL) | 42,11 46,85 (47,43) | 39,43 43,33 (52,56) | 106,79% | 102,72 – 111,02 |
ASC∞ (ng•h/mL) | 46,42 54,61 (67,59) | 43,22 50,51 (71,34) | 107,40% | 103,20 – 111,77 |
Cmax (ng/mL) | 2,22 2,38 (36,99) | 2,15 2,29 (37,75) | 103,06% | 96,80 – 109,73 |
tmax§ (h) | 3,26 (1,00 – 12,00) | 4,50 (1,50 – 12,0) | ||
t½€ (h) | 21,07 (55,29) | 21,11 (49,80) | ||
+
Comprimés ALLERNIX MULTI-SYMPTÔMES (desloratadine) de 5 mg (Teva Canada Limitée). † Comprimés Aerius® (desloratadine) de 5 mg (Schering-Plough Canada Inc.) achetés au Canada. § Exprimé sous forme de médiane (intervalle) uniquement.
€ Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
Efficacité dans le traitement de la rhinite allergique saisonnière
Démographie et méthodologie de l’essai
L’efficacité clinique de la desloratadine dans le traitement de la rhinite allergique saisonnière (RAS) a été montrée dans quatre essais cliniques à doses multiples contrôlés par placebo (C98-001, C98-223, C98-224 et C98-225). Au total, 2499 sujets souffrant de RAS ont été répartis aléatoirement dans deux groupes, les uns devant recevoir de la desloratadine (n = 1838), les autres, un placebo. Les critères d’efficacité utilisés dans ces essais cliniques étaient les suivants :
cote de symptomatologie globale, cote de symptomatologie nasale globale, cote de symptomatologie non nasale globale et évaluation de la qualité de la vie. Les comprimés de desloratadine à 5 mg, administrés à raison de un par jour, ont entraîné une réduction significative de la cote de symptomatologie globale (soit la somme des cotes individuelles obtenues pour la rhinorrhée, les éternuements, la congestion et l’enchifrènement, le prurit nasal, le prurit et la sensation de brûlure oculaires, le larmoiement, la rougeur oculaire, et le prurit des oreilles et du palais).
Résultats d’étude
L’administration de 5 mg de desloratadine a été nettement plus efficace pour réduire la cote de symptomatologie nasale globale — comprenant la congestion et la cote de symptomatologie non nasale globale — que l’administration du placebo. L’évaluation ponctuelle de l’efficacité du traitement, effectuée à la fin de l’intervalle posologique, a montré que l’atténuation des symptômes observée après l’administration de la première dose de 5 mg de desloratadine s’était maintenue durant toute la durée de l’intervalle posologique de 24 heures.
L’efficacité de la desloratadine (5 mg) ne s’est pas révélée sensiblement différente d’un sous-groupe à l’autre, définis en fonction du sexe, de l’âge et de l’ethnicité.
Études sur le début d’action : Les résultats des études ayant examiné le début d’action de la desloratadine en chambre d’exposition contrôlée montrent que les sujets commencent à ressentir un soulagement appréciable de leurs symptômes de RAS une heure quinze à peine après l’administration d’une dose de 5,0 mg.
Évaluation de la qualité de la vie (QdV) : Les questionnaires d’évaluation de la qualité de la vie utilisés dans les essais cliniques montrent que la RAS constitue un fardeau constant. L’amélioration de la réponse thérapeutique obtenue avec les comprimés de desloratadine à 5 mg a également été associée à une amélioration de différents aspects de la QdV, dont les suivants : limitation des activités, troubles du sommeil, problèmes généraux, problèmes pratiques, symptômes nasaux, troubles oculaires, état émotionnel, vitalité et fonction sociale (voir le tableau II).
Tableau II — Efficacité des comprimés de desloratadine à 5 mg pour réduire le fardeau que constitue la RAS : amélioration des aspects de la QdV
| Étude | Description | Résultats |
Méthodologie : Étude multicentrique à double insu avec répartition aléatoire et groupes parallèles contrôlée par placebo visant à comparer la desloratadine à 5 mg avec un placebo chez des patients présentant des symptômes de RAS. Objectif : Comparer les effets de la desloratadine avec ceux d’un placebo sur la QdV chez des patients souffrant de RAS. Durée de l’étude : Deux semaines. |
|
| Pradalier, A et coll. (2007) | Population : La population en intention de traitement comprenait 483 patients (234 sous desloratadine à 5 mg et 249 sous placebo). Outil validé de mesure de la QdV : Version française du questionnaire RQLQ. Le questionnaire comporte 28 items portant sur 7 aspects de la vie (limitation des activités, troubles du sommeil, problèmes généraux, problèmes pratiques, symptômes nasaux, symptômes oculaires et état émotionnel). Les patients ont évalué l’importance de leur atteinte au cours de la semaine précédente en utilisant une échelle de 7 points allant de 0 (absence de gêne) à 6 (gêne grave) ; la cote globale correspondait à la moyenne des cotes attribuées à chacun des aspects. Variables secondaires de l’efficacité : Variation entre les valeurs initiales de la CSNG et les valeurs au jour 14. Variable primaire de l’efficacité : Évaluation de la QdV et variation, par rapport aux valeurs initiales, de la CSNG, de la CSNNG, de la CSG, des cotes attribuées aux symptômes individuels et des cotes de symptomatologie inscrites au journal. | (limitation des activités, troubles du sommeil, problèmes généraux, problèmes pratiques, symptômes nasaux, troubles oculaires, état émotionnel) (p ≤ 0,043).
|
*QdV : Qualité de la vie
RQLQ : Version française du questionnaire sur la qualité de la vie en présence de rhinoconjonctivite. CSNG : Cote de symptomatologie nasale globale.
CSNNG : Cote de symptomatologie non nasale globale.
CSG : Cote de symptomatologie globale.
Efficacité dans le traitement de la rhinite allergique apériodique
Démographie et méthodologie de l’essai
L’efficacité clinique de la desloratadine dans le traitement de la rhinite allergique apériodique (RAA) a été évaluée dans deux essais cliniques (P00218 et P00219) à doses multiples contrôlés par placebo. Au total, 1374 sujets atteints de RAA ont été répartis aléatoirement dans deux groupes, les uns (n = 685) devant recevoir la desloratadine, et les autres, un placebo.
Résultats d’étude
Les résultats obtenus dans l’un de ces deux essais cliniques eu égard au critère d’efficacité primaire (cote totale moyenne attribuée aux symptômes de façon ponctuelle matin et soir, à l’exclusion de l’enchifrènement et de la congestion nasale, exprimée sous forme de variation par rapport aux valeurs initiales) confirment l’efficacité de la desloratadine par comparaison avec le placebo. De même, les résultats obtenus relativement à la majorité des critères d’efficacité secondaires ont également étayé l’efficacité du traitement. Le deuxième essai pivot n’a pas atteint le seuil de signification statistique pour ce qui est du critère d’efficacité primaire (cote totale moyenne attribuée aux symptômes de façon ponctuelle matin et soir, à l’exclusion de
l’enchifrènement et de la congestion nasale, exprimée sous forme de variation par rapport aux valeurs initiales), mais une différence statistiquement significative a été observée entre la desloratadine et le placebo dans l’un des critères d’efficacité secondaires, à savoir « l’évaluation conjointe de la réponse au traitement par le chercheur et le sujet ».
Efficacité dans le traitement de la rhinite allergique saisonnière : patients souffrant de rhinite allergique saisonnière et d’asthme concomitant d’intensité légère à modérée
Berger et coll. (2002) ont publié les résultats d’une étude destinée à évaluer l’innocuité et l’efficacité de la desloratadine à 5 mg chez des patients souffrant de rhinite allergique saisonnière et d’asthme allergique saisonnier léger. D’une durée de quatre semaines, cette étude multicentrique à double insu contrôlée par placebo comprenait 331 patients (de 15 ans ou plus) souffrant de rhinite allergique saisonnière depuis 2 ans et dont les signes ou les symptômes d’asthme s’aggravaient lors de la saison des allergies, à l’automne et à l’hiver. Les patients, qui manifestaient des symptômes cliniques au moment de la sélection, ont été répartis aléatoirement dans deux groupes, l’un devant recevoir de la desloratadine à 5 mg et l’autre un placebo, tous deux une fois par jour durant 4 semaines. Les symptômes suivants ont été évalués au cours de l’étude : rhinorrhée, enchifrènement/congestion, prurit nasal, éternuements, prurit et sensation de brûlure oculaires, larmoiement, rougeur oculaire, prurit des oreilles et du palais. Les patients ont évalué leurs symptômes deux fois par jour (matin et soir). Le critère d’évaluation primaire de l’efficacité était la variation, par rapport aux valeurs initiales, des cotes de symptomatologie globale attribuées a posteriori, matin et soir. Les résultats ont montré que, par comparaison avec le placebo, la desloratadine a produit une réduction significative des cotes de symptomatologie globale associées à la rhinite allergique saisonnière dès la première dose, réduction qui s’est maintenue tout au long de l’étude (p < 0,001). La desloratadine s’est révélée sûre et a été bien tolérée par les patients souffrant de rhinite allergique saisonnière et d’asthme allergique saisonnier léger. Le nombre et le type d’effets indésirables liés au traitement étaient semblables à ceux associés au placebo.
Tableau III — Résultats de l’essai clinique sur l’innocuité et l’efficacité de la desloratadine
à 5 mg dans le traitement de la rhinite allergique saisonnière (RAS) chez des patients souffrant en concomitance de RAS et d’asthme d’intensité légère à modérée
| Étude | Description | Résultats |
| Berger, WE et coll. (2002) | Méthodologie : Étude multicentrique à double insu avec répartition aléatoire et groupes parallèles contrôlée par placebo visant à comparer la desloratadine à 5 mg avec un placebo chez des patients souffrant de RAS et d’asthme allergique saisonnier léger. Objectif : Évaluer l’innocuité et l’efficacité de la desloratadine à 5 mg chez des patients atteints de RAS d’intensité modérée, de congestion nasale et de symptômes d’asthme allergique saisonnier. Durée de l’étude : Quatre semaines. Population : La population en intention de traitement comprenait 331 patients (168 sous desloratadine à 5 mg et 163 sous placebo). Variable d’efficacité primaire : CSG moyenne attribuée a posteriori, matin et soir, exprimée sous forme de variation par rapport aux valeurs initiales pour la moyenne des résultats obtenus aux jours 1 à 15; des analyses additionnelles ont été effectuées pour les jours 1 à 29. | Par comparaison avec le placebo, la desloratadine a produit, dès la première dose, une réduction significative de la CSG moyenne de la RAS attribuée a posteriori le matin et le soir, réduction qui s’est maintenue du jour 1 au jour 15 (-4,90 c. -2,98 ; p < 0,001) et du jour 1 au jour 29 (-5,47 c. -3,73 ; p < 0,001). |
RAS : Rhinite allergique saisonnière.
CSG : Cote de symptomatologie globale.
Efficacité dans le traitement de l’urticaire chronique idiopathique
Démographie et méthodologie de l’essai
L’efficacité clinique de la desloratadine dans le traitement de l’urticaire chronique idiopathique (UCI) a été documentée dans deux essais cliniques à double insu et répartition aléatoire, menés sous contrôle placebo chez plus de 400 patients de 12 à 84 ans souffrant de cette affection. D’une durée de 6 semaines, ces essais ont montré une réduction du prurit et des lésions cutanées associées à l’urticaire.
Résultats d’étude
Par comparaison avec le placebo, la desloratadine a entraîné une réduction significative de l’intensité du prurit, du nombre de lésions cutanées, de la taille de la lésion la plus étendue et de la cote de symptomatologie globale. Un soulagement efficace des symptômes a été observé dès le lendemain de l’amorce du traitement, soulagement qui a persisté pendant les 24 heures de l’intervalle posologique.
Comme en a témoigné la diminution des troubles du sommeil et de la difficulté à exécuter les activités quotidiennes, le traitement par la desloratadine a également produit une amélioration de la qualité du sommeil et du fonctionnement diurne.
L’efficacité de la desloratadine (5 mg) ne s’est pas révélée sensiblement différente d’un sous-groupe à l’autre, définis en fonction du sexe, de l’âge et de l’ethnicité.
Évaluation de la qualité de la vie (QdV)
Un certain nombre de comptes rendus d’essais cliniques ayant évalué l’effet de la desloratadine à 5 mg sur la QdV de patients atteints d’urticaire chronique idiopathique (UCI) ont montré que cet agent produit une amélioration significative de la qualité de la vie dans plusieurs domaines. Le tableau IV présente un résumé de ces essais.
Tableau IV — Essais cliniques ayant montré l’efficacité de la desloratadine à 5 mg dans l’atténuation du fardeau imposé par l’urticaire chronique idiopathique – Amélioration de divers aspects de la QdV
| Étude | Description | Résultats |
| Grob, JJ et coll. (2008) | Méthodologie : Étude multicentrique à répartition aléatoire et double insu contrôlée par placebo visant à comparer la desloratadine à 5 mg avec un placebo chez des patients présentant des antécédents d’UCI. Objectif : Évaluer l’effet de la desloratadine à 5 mg sur les cotes attribuées à la QdV par des patients atteints d’UCI. Durée de l’étude : Six semaines. Population : La population en intention de traitement comprenait 137 patients (65 sous desloratadine et 72 sous placebo). Outil validé de mesure de la QdV : Le questionnaire DLQI (Dermatology Life Quality Index) comporte 10 items pondérés pour évaluer l’effet des problèmes dermatologiques sur la vie des patients : prurit/sensibilité/douleur, gêne, nuisance au magasinage, à l’achat de vêtements, perturbation des activités sociales, impact sur les sports, difficulté à travailler ou à étudier, problèmes avec le partenaire, troubles sur le plan sexuel, problèmes à la maison causés par le traitement. Chacun des éléments est évalué selon une échelle allant de 0 (gêne négligeable) à 3 (gêne grave) ; la cote totale du questionnaire DLQI se situe entre 0 et 30. Le questionnaire VQ-Dermato comporte quant à lui 28 items représentant 7 domaines (perception de soi, activités quotidiennes, humeur, fonction sociale, loisirs, restrictions entraînées par le traitement et gêne physique). Chaque item est évalué sur une échelle de 0 à |
|
| Étude | Description | Résultats |
| ||
| Monroe, E et coll. (2003) | Méthodologie : Étude multicentrique à double insu avec répartition aléatoire et groupes parallèles contrôlée par placebo visant à comparer la desloratadine à 5 mg avec un placebo chez des patients atteints d’UCI d’intensité modérée à grave. Objectif : Déterminer l’efficacité (en se fondant, entre autres, sur les paramètres d’évaluation secondaires de la QdV que sont le sommeil et les activités quotidiennes) et l’innocuité de la desloratadine à 5 mg chez des patients atteints d’UCI d’intensité modérée à grave. Durée de l’étude : Six semaines. Population : La population en intention de traitement comprenait 226 patients (116 sous desloratadine et 110 sous placebo). Critère d’évaluation primaire de l’efficacité : Variation entre les valeurs moyennes de départ et les cotes attribuées a posteriori matin et soir quant au prurit. Critères d’évaluation secondaires de l’efficacité : Les cotes moyennes attribuées a posteriori, matin et soir, en ce qui a trait au nombre de lésions cutanées et la taille de la lésion la plus étendue et la cote de symptomatologie globale (somme des résultats obtenus pour le prurit, le nombre de lésions, et la taille de la lésion la plus importante) de même que les mesures de la QdV, les troubles du sommeil (matin, a posteriori), et la perturbation des activités quotidiennes (soir, a posteriori). |
|
| Lachapelle, JM et coll. (2006) | Méthodologie : Étude multicentrique ouverte sur l’effet de la desloratadine à 5 mg chez des patients atteints d’UCI. Objectif : Évaluer l’effet de l’administration uniquotidienne de desloratadine à 5 mg sur la qualité de la vie des patients atteints d’UCI. Durée de l’étude : Six semaines. Population : La population en intention de traitement comprenait 121 patients. Outil validé de mesure de la QdV : Le questionnaire DLQI (Dermatology Life Quality Index) comporte 10 items pondérés pour évaluer l’effet des problèmes dermatologiques sur la vie des patients : prurit/sensibilité/douleur, gêne, nuisance au magasinage, à l’achat de vêtements, perturbation des activités sociales, impact sur les sports, difficulté à travailler ou à étudier, |
|
| Étude | Description | Résultats |
| problèmes avec le partenaire, troubles sur le plan sexuel, problèmes à la maison causés par le traitement. Chacun des éléments est évalué selon une échelle allant de 0 (gêne négligeable) à 3 (gêne grave) ; la cote totale du questionnaire DLQI se situe entre 0 et 30. Les paramètres suivants ont également été évalués : prurit, nombre de lésions cutanées et taille de la lésion la plus étendue, qualité du sommeil et perturbation des activités. | (c.-à-d. une diminution d’au moins 2 points) par rapport aux valeurs initiales a été observée le jour 7 chez 66 % des patients sous desloratadine, et le jour 42 chez 77 % d’entre eux (p < 0,0001).
| |
Grob, JJ et Lachapelle, JM (2008) | Méthodologie : Une recherche structurée dans la base de données MEDLINE a été effectuée afin de trouver des articles publiés entre le 1er janvier 1991 et le 30 septembre 2007 sur le traitement de l’UCI au moyen des antihistaminiques de deuxième génération que sont la cétirizine, la desloratadine, la fexofénadine et la lévocétirizine, et sur les effets de ces derniers sur la qualité de la vie signalés par les patients. Les termes suivants, seuls ou en combinaison, ont été utilisés : « chronic idiopathic urticaria » (urticaire chronique idiopathique), « pruritus » (prurit), « wheals » (papules ortiées), « hives » (éruptions urticariennes), « second-generation antihistamines » (antihistaminiques de deuxième génération), « cetirizine » (cétirizine), « desloratadine », « fexofenadine » (fexofénadine), « levocetirizine » (lévocétirizine) et « quality of life » (qualité de la vie). Outil validé de mesure de la QdV : Questionnaires validés DLQI et VQ-Dermato. Le questionnaire DLQI (Dermatology Life Quality Index) comporte 10 items pondérés pour évaluer l’effet des problèmes dermatologiques sur la vie des patients : prurit/sensibilité/douleur, gêne, nuisance au magasinage, à l’achat de vêtements, perturbation des activités sociales, impact sur les sports, difficulté à travailler ou à étudier, problèmes avec le partenaire, troubles sur le plan sexuel, problèmes à la maison causés par le traitement. Chacun des items est évalué selon une échelle allant de 0 (gêne négligeable) à 3 (gêne grave) ; la cote totale du questionnaire DLQI se situe entre 0 et 30. Le questionnaire VQ-Dermato comporte quant à lui 28 items représentant 7 domaines |
|
| Étude | Description | Résultats |
(perception de soi, activités quotidiennes, humeur, fonction sociale, loisirs, restrictions entraînées par le traitement et gêne physique). Chaque item est évalué sur une échelle de 0 à
|
UCI : Urticaire chronique idiopathique.
QdV : Qualité de la vie.
VQ-Dermato : Questionnaire ; instrument de dermatologie reproductible conçu pour évaluer les conséquences de l’affection sur la qualité de la vie des patients francophones.
Efficacité chez les enfants
Résultats d’étude
Aux doses recommandées, la concentration plasmatique de la desloratadine est comparable chez les enfants (2–11 ans) et les adultes (≥ 12 ans). Or comme l’évolution de la rhinite allergique saisonnière et de l’urticaire chronique idiopathique est similaire chez les enfants et les adultes et qu’il en va de même des caractéristiques de la desloratadine, les données relatives à l’efficacité obtenues chez les adultes peuvent être extrapolées aux enfants.
Évaluation de l’innocuité
Démographie et méthodologie de l’essai
Au total, 3758 sujets ayant reçu de la desloratadine dans le cadre des programmes d’essais cliniques sur le traitement de la rhinite allergique et de l’UCI se prêtaient à l’évaluation de l’innocuité. Parmi ceux-ci, 3045 faisaient partie d’essais à doses multiples et 2872 d’entre eux ont reçu des doses égales ou supérieures à 5 mg.
Résultats d’étude
La fréquence globale d’effets indésirables liés au traitement observée chez les patients sous desloratadine à 5 mg était comparable à celle observée chez les patients ayant reçu le placebo (15,1 % chez les premiers contre 12,5 % chez les seconds).
L’effet indésirable le plus fréquent pouvant au moins possiblement avoir été lié au traitement est la céphalée. En effet, 4,5 % des sujets sous desloratadine à 5 mg ont signalé en avoir eu, comparativement à 3,9 % dans le cas des sujets sous placebo. L’innocuité de la desloratadine n’est pas sensiblement différente d’un sous-groupe à l’autre, définis en fonction du sexe, de l’âge et de l’ethnicité. L’évaluation des effets indésirables, des signes vitaux et des paramètres électrocardiographiques n’a pas fait ressortir de problème de toxicité cardiovasculaire lors des essais cliniques. Rien n’a indiqué non plus qu’il y avait lieu de redouter des problèmes d’hépatotoxicité. Dans l’ensemble, la fréquence des effets indésirables observée avec la
desloratadine dans le cadre de ce programme d’essais cliniques a été comparable à celle observée avec le placebo, ce qui indique que la desloratadine possède un profil d’innocuité acceptable.
De très rares cas de réactions d’hypersensibilité, comprenant l’anaphylaxie et les éruptions cutanées, ont été signalés depuis que la commercialisation de la desloratadine.
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie préclinique
La desloratadine est un métabolite actif de la loratadine possédant une activité pharmacodynamique qualitativement semblable à celle du composé parent et dont la puissance relative chez l’animal, à la suite de son administration orale, est 2,5 à 4 fois supérieure à celle de la loratadine. Chez le cobaye, l’effet antihistaminique d’une dose unique de desloratadine dure 24 heures.
En sus de l’activité antihistaminique de la desloratadine, une activité antiallergique et anti-inflammatoire a été observée dans plusieurs études in vitro (effectuées principalement avec des cellules d’origine humaine) et in vivo. Ces études ont en l’occurrence montré que la desloratadine inhibe la cascade de réactions qui amorce et propage l’inflammation d’origine allergique, empêchant entre autres :
- la libération des cytokines inflammatoires, y compris l’IL-4, l’IL-6, l’IL-8 et l’IL-13 ;
la libération de chimiokines pro-inflammatoires importantes telles que RANTES
(Regulated upon Activation, Normal T-cell Expressed et Secreted) ;
- la production d’anions superoxydes par les granulocytes neutrophiles ;
- l’adhésion et le chimiotactisme des éosinophiles ;
- l’expression de molécules d’adhésion telles que la sélectine P ;
- la libération d’histamine, de prostaglandines (PGD2) et de leucotriènes (LTC4) IgE-dépendante ;
- la réaction allergique aiguë bronchoconstrictive et la toux allergique.
La desloratadine possède une très grande sélectivité pour les récepteurs H1 de l’histamine. Cette sélectivité, ainsi que le fait qu’elle ne pénètre pratiquement pas dans le SNC, explique le peu ou l’absence d’effets sédatifs observés dans les essais cliniques. Même si, d’après les études in vitro, la desloratadine possède une activité antimuscarinique importante, celle-ci ne semble pas avoir d’incidence in vivo, les effets anticholinergiques n’étant observés qu’à des doses très élevées, dépassant largement la dose produisant des effets antihistaminiques.
Les graves cas d’arythmies signalés à la suite de l’utilisation de certains antihistaminiques ont motivé une étude exhaustive et minutieuse de l’innocuité cardiovasculaire de la desloratadine. Les nombreuses années d’expérience clinique acquise avec la loratadine, et indirectement avec la desloratadine, montrent que la desloratadine n’a pas été associée à des arythmies ventriculaires. Les études menées chez le rat, le cobaye et le singe avec des doses équivalant à plusieurs fois la dose clinique ont confirmé l’absence d’effet sur les composantes importantes de l’ÉCG, comme l’espace PR, le complexe QRS et l’intervalle QTc. D’autres études ont montré qu’à la
concentration de 1 μM — concentration nettement supérieure aux taux plasmatiques thérapeutiques —, la desloratadine n’a aucun effet sur les canaux potassiques du cœur, dont l’important canal HERG.
Pharmacocinétique
La desloratadine est très bien absorbée par voie orale, tant chez les animaux de laboratoire que chez l’être humain (> 90 %). Chez les animaux de laboratoire, l’exposition à la desloratadine n’a pu être estimée avec exactitude qu’avec des doses faibles, car la période de prélèvement des échantillons plasmatiques (0–24 h) ne permettait pas une détermination précise de l’ASC0-∞. Chez le rat et le singe, la valeur de la Cl/F de la desloratadine a diminué en fonction de la durée d’administration, mais chez l’être humain, elle est restée identique, que la desloratadine fût administrée en une seule dose ou en doses répétées. On ignore la raison de cette variation de la Cl/F chez le rat et le singe. Chez toutes les espèces, l’administration de desloratadine a produit une plus grande exposition à la desloratadine que ne l’a fait l’administration d’une dose équivalente (en mg/kg ou en mg) de loratadine.
Les faibles quantités de desloratadine récupérées dans l’urine et dans les fèces chez les animaux de laboratoire et chez l’homme (métaboliseurs normaux) indiquent que la disparition de la molécule, dans le plasma, résulte du métabolisme.
Les voies métaboliques de la desloratadine, de la loratadine et de leurs métabolites ont été étudiées in vivo et in vitro chez les animaux de laboratoire et chez l’être humain. Les voies métaboliques observées après l’administration de 14C-desloratadine et de 14C-loratadine étaient les mêmes chez toutes les espèces. Les principales, pour la desloratadine, comportent l’hydroxylation en position 3, 5 ou 6. Tous les métabolites de la desloratadine identifiés dans le plasma et les excreta humains à la suite de l’administration de desloratadine ou de loratadine ont également été retrouvés chez au moins une des espèces animales de laboratoire.
Les principaux (> 5 %) métabolites de la desloratadine retrouvés chez l’être humain étaient présents chez toutes les espèces (souris, rat, lapin, singe) ayant été exposées à la desloratadine ou à la loratadine. Chez les animaux de laboratoire, l’hydroxylation s’est faite surtout en position 5 ou 6 de la molécule, tandis que chez l’être humain, elle a principalement eu lieu en position 3.
Pharmacodynamie chez l’être humain
Pharmacodynamie cardiovasculaire : Afin de confirmer l’innocuité cardiovasculaire de la desloratadine, on a effectué une étude destinée à évaluer les effets de la desloratadine sur l’électrocardiogramme de sujets (n = 24) ayant reçu une dose de 45 mg une fois par jour (soit 9 fois la dose utilisée en clinique) pendant 10 jours. Le critère d’évaluation primaire de cette étude était les variations observées entre la valeur initiale (jour -1) et la valeur observée le jour 10 relativement à la fréquence ventriculaire maximale, à l’espace PR, au complexe QRS et aux intervalles QT et QTc. Aucun allongement statistiquement ou cliniquement significatif de l’intervalle QTc n’a été observé à une dose 9 fois plus élevée que la dose recommandée en clinique. La variation moyenne de l’intervalle QTc s’est chiffrée à 0,3 ms pour le placebo et à 4,3 ms pour la desloratadine (p = 0,09 ; limites l’intervalle de confiance : [-0,6 ; +8,7]. Il faut
noter également qu’aucun effet cardiovasculaire statistiquement ou cliniquement pertinent n’a été observé lors d’une étude distincte au cours de laquelle les sujets ont reçu, pendant 14 jours, des doses de desloratadine multiples et croissantes atteignant 20 mg par jour.
Pharmacodynamie psychomotrice : Endormissement et somnolence — deux effets qui affectent la performance psychomotrice — ont été signalés avec les antihistaminiques de première génération. La consommation concomitante d’alcool avec ces médicaments ajoute aux effets néfastes sur la performance psychomotrice. Par contre, dans le cas de CLARITIN® (loratadine), une étude antérieure a montré que cet agent ne potentialise pas les effets de l’alcool sur les performances psychomotrices et qu’il n’augmente pas la somnolence.
Aucun cas de somnolence n’a été observé lors de l’étude clinique mentionnée plus tôt (voir Pharmacodynamie cardiovasculaire), dans laquelle les sujets ont reçu une dose de 45 mg une fois par jour (soit 9 fois la dose utilisée en clinique). Au cours d’une étude distincte à double insu avec témoins placebos et permutation (4-way), 25 volontaires en bonne santé ont reçu, après répartition aléatoire, une dose unique de : 7,5 mg de desloratadine avec du jus, 7,5 mg de desloratadine avec du jus contenant de l’alcool, ou encore un placebo avec du jus contenant de l’alcool ou un placebo avec du jus. Aucune différence importante dans les résultats des tests d’évaluation psychomotrice n’a été observée entre le groupe ayant reçu la desloratadine et le groupe ayant reçu le placebo, seuls ou avec de l’alcool. Aucun effet délétère sur la capacité de conduire ou de faire fonctionner des machines n’a été observé lors d’une étude sur la desloratadine et aucun effet n’a été observé non plus sur les paramètres standard d’exécution du vol lors d’une étude distincte au cours de laquelle des volontaires en bonne santé ont reçu une dose unique de 5 mg de desloratadine.
Pharmacocinétique chez l’être humain
Au cours d’une étude à doses multiples sur la pharmacocinétique de la desloratadine menée chez une importante cohorte (n = 112) composé d’autant d’hommes que de femmes et dont les caractéristiques démographiques étaient comparables à celles de la population générale souffrant de rhinite allergique saisonnière (RAS), les sujets ont reçu une dose de 5 mg une fois par jour pendant 10 jours. Les concentrations de desloratadine et de 3-hydroxydesloratadine ont atteint l’état d’équilibre au bout du jour 7. Dans cette étude, 4 % des sujets, considérés comme étant des métaboliseurs lents, ont présenté des concentrations de desloratadine plus élevées. En effet, la concentration maximale de desloratadine observée chez ces sujets était à peu près 3 fois plus élevée au bout de 7 heures environ, et la demi-vie terminale du médicament voisinait les 89 heures. Chez ces sujets, la desloratadine est éliminée du plasma par excrétion fécale et urinaire de la molécule mère. Le profil d’innocuité du médicament chez ces sujets ne différait pas de celui observé dans la population générale. L’accumulation du médicament (R = 1,11–1,64), après 14 jours d’administration uniquotidienne, cadrait avec la demi-vie de la desloratadine (≈ 27 heures) et avec la fréquence posologique d’une dose par jour.
L’incidence du sexe et de l’ethnicité (Blancs ou Noirs) sur les paramètres pharmacocinétiques (aire sous la courbe [ASC], concentration maximale [Cmax]) de la desloratadine et de la 3-hydroxydesloratadine a été examinée dans une deuxième étude à doses multiples, laquelle a montré que l’ASC et la Cmax moyennes étaient plus élevées chez les femmes que chez les
hommes (desloratadine : de 3 % et 10 % respectivement ; 3-hydroxydesloratadine : de 48 % et 45 % respectivement). En ce qui a trait à l’ethnicité, l’ASC et la Cmax étaient plus élevées (de 18 % et 32 % respectivement) chez les Noirs que chez les Blancs. A contrario, les paramètres obtenus pour la 3-hydroxydesloratadine étaient plus faibles (de 10 %). Compte tenu de l’ampleur des variations et de l’innocuité établie de la dose de 45 mg de desloratadine, ces hausses ne sont pas cliniquement pertinentes, aussi aucun ajustement posologique en fonction de l’ethnicité ou du sexe n’est-il nécessaire.
Liaison aux protéines : Le taux de liaison in vitro de la desloratadine aux protéines plasmatiques humaines a été déterminé par ultrafiltration. Pour des concentrations allant de 5 à 400 ng/mL, le taux s’établit à 82,8 %–87,2 %. Pour un taux de liaison de cet ordre (fraction libre de 13 %), on ne sache pas que les interactions impliquant le déplacement de médicaments soient cliniquement importantes.
Effets des aliments : Les résultats d’une étude au cours de laquelle les sujets ont reçu une dose unique de 7,5 mg de desloratadine pendant un repas (petit déjeuner à teneur élevée en lipides et en calories) indiquent que les aliments n’ont pas d’effet sur le devenir de la desloratadine. Une autre étude a montré que le jus de pamplemousse n’a pas d’effet non plus sur ce devenir.
Interactions médicament-médicament : Deux études contrôlées par placebo d’une durée de 10 jours sur l’administration de doses multiples, menées à triple insu et avec permutation, ont été effectuées après répartition aléatoire des sujets afin de caractériser les effets du kétoconazole (N = 24) et de l’érythromycine (N = 24), deux inhibiteurs du CYP3A4, sur la pharmacocinétique et l’innocuité cardiovasculaire de la desloratadine.
Une troisième étude (N = 90), menée selon un plan similaire, mais comparant des groupes parallèles, a examiné l’effet de l’azithromycine — un macrolide du groupe des azilides qui inhibe également le CYP3A4 — sur la pharmacocinétique et l’innocuité cardiovasculaire de la desloratadine.
Deux autres études à doses multiples et répartition aléatoire des sujets en groupes parallèles se sont penchées sur l’effet de la cimétidine (N = 36) et de la fluoxétine (N = 54) sur la pharmacocinétique et la pharmacodynamie cardiovasculaire de la desloratadine.
L’administration de kétoconazole en concomitance avec la desloratadine a entraîné une augmentation de la Cmax et de l’ASC de respectivement 29 % et 21 % pour la desloratadine, et de 77 % et 110 % pour la 3-hydroxydesloratadine. L’administration concomitante d’érythromycine et de desloratadine a également entraîné une augmentation de la Cmax et de l’ASC de la desloratadine, de 24 % et 14 % respectivement, augmentation qui, dans le cas de la 3-hydroxydesloratadine s’est chiffrée à respectivement 43 % et 40 %. L’administration concomitante d’azithromycine et de desloratadine a entraîné une augmentation de la Cmax et de l’ASC de respectivement 15 % et de 5 % pour la desloratadine et de 15 % et 4 % pour la 3-hydroxydesloratadine. Or étant donné que l’innocuité de la desloratadine n’a pas semblé être affectée au cours de ces études, on considère que ces hausses plasmatiques ne sont pas pertinentes sur le plan clinique. L’augmentation de la concentration plasmatique de la
desloratadine produite par le kétoconazole était peu prononcée comparativement à celle observée avec la loratadine.
Ces données suggèrent que la desloratadine a peu tendance à interagir avec les inhibiteurs du CYP3A4. La similitude entre les concentrations d’érythromycine dans cette étude et celles d’études antérieures suggère qu’il est peu probable que la desloratadine inhibe le métabolisme des substrats du CYP3A4, lesquels représentent au moins 50 % des médicaments actuellement sur le marché. L’administration concomitante de fluoxétine et de desloratadine n’a entraîné aucune variation de l’ASC de la desloratadine, mais a provoqué une augmentation de 15 % de sa Cmax. La Cmax et l’ASC de la 3-hydroxydesloratadine ont augmenté de respectivement 17 % et 13 %. L’administration concomitante de cimétidine et de desloratadine a entraîné une augmentation de la Cmax et de l’ASC de la desloratadine de respectivement 12 % et 19 %, valeurs qui, dans le cas de la 3-hydroxydesloratadine ont diminué de respectivement 11,2 % et 2,8 %.
Quant aux effets sur l’ÉCG, des mesures en série ont montré que ces associations n’entraînent pas de variations statistiquement ou cliniquement significatives de l’intervalle QTc. En effet, la variation moyenne de l’intervalle QTc s’est chiffrée à 5,4 ms pour l’association kétoconazole-desloratadine et à 2,3 ms pour l’association desloratadine-placebo (p = 0,14 ; limites de l’intervalle de confiance : [-7,3 ; +11]). Pour les association érythromycine-desloratadine et desloratadine-placebo, la variation moyenne de l’intervalle QTc s’est chiffrée à respectivement 9,8 ms et 7,8 ms (p = 0,53 ; limites de l’intervalle de confiance : [-8,4 ; +4,5]). Dans le cas enfin des associations azithromycine-desloratadine et desloratadine-placebo, la variation moyenne de l’intervalle QTc a été de -4,2 ms pour la première et de -6,3 ms pour la seconde (p = 0,61).
Dysfonctionnement hépatique : Au cours d’une étude à dose unique, les paramètres pharmacocinétiques mesurés après l’administration de 7,5 mg de desloratadine à des sujets atteints d’insuffisance hépatique légère, modérée ou grave (n = 4/groupe) selon la classification de Child-Pugh (A, B ou C) ont été comparés avec ceux observés chez des sujets en bonne santé (n = 8) ne présentant aucun signe de dysfonctionnement hépatique. Aucune différence significative n’a été observée à ce chapitre entre les divers groupes de sujets atteints de dysfonctionnement hépatique, mais l’ASC et la Cmax moyennes ont été jusqu’à 2,4 fois plus élevées chez ces sujets que chez les sujets en bonne santé. La pharmacocinétique de la desloratadine a été évaluée chez des sujets ayant une fonction hépatique normale (n = 9) ou présentant une insuffisance hépatique modérée (n = 11) ayant reçu de la desloratadine à raison de 5 mg une fois par jour pendant 10 jours.
Parmi les sujets présentant un dysfonctionnement hépatique, certains ont accusé une exposition à la desloratadine (ASC) 3 fois plus élevée que celle observée chez les sujets en bonne santé. Par contre l’exposition à la 3-hydroxydesloratadine chez les sujets atteints de dysfonctionnement hépatique était semblable à celle observée chez les sujets en bonne santé. En ce qui a trait au profil d’effets secondaires et à l’ÉCG, aucune variation constante ayant une portée clinique pertinente n’a été observée chez aucun des sujets atteints de dysfonctionnement hépatique. Comme la hausse de la concentration du médicament n’est pas considérée comme cliniquement pertinente, aucun ajustement posologique n’est nécessaire en présence de dysfonctionnement hépatique.
Dysfonctionnement rénal : La pharmacocinétique de la desloratadine administrée à raison d’une dose unique de 7,5 mg a été évaluée chez des patients atteints d’insuffisance rénale légère (n = 7), modérée (n = 6) ou grave (n = 6), ainsi que chez des patients sous hémodialyse (n = 6). En ce qui concerne la Cmax et l’ASC, seule une faible différence a été notée entre les sujets atteints d’insuffisance rénale légère et ceux atteints d’insuffisance rénale modérée. Les sujets présentant divers degrés d’insuffisance rénale et les sujets sous hémodialyse ont accusé une augmentation de l’ASC médiane de la desloratadine de 1,7 à 2,5 fois, mais des variations minimes de la concentration de 3-hydroxydesloratadine. Ni la desloratadine ni la 3-hydroxydesloratadine n’ont été éliminées par l’hémodialyse. L’affection rénale n’a pas eu d’incidence sur le taux de liaison de la desloratadine ou de la 3-hydroxydesloratadine aux protéines plasmatiques. Ces résultats témoignent de l’absence de variations cliniquement pertinentes des paramètres pharmacocinétiques, par rapport aux valeurs initiales, chez les patients présentant divers degrés d’insuffisance rénale, y compris ceux dont l’atteinte est grave ou commande la dialyse. Néanmoins, la desloratadine doit être utilisée avec prudence en présence d’insuffisance rénale grave.
Personnes âgées : La pharmacocinétique de la desloratadine a été évaluée dans un sous-groupe de 17 sujets de plus de 65 ans ayant participé à une étude portant sur l’administration de doses multiples (5 mg une fois par jour x 10 jours). L’ASC et la Cmax moyennes observées chez ces sujets ont accusé une augmentation de 20 % par rapport à celles observées chez les sujets de moins de 65 ans. Tandis que la clairance corporelle totale apparente ajustée en fonction du poids s’est avérée semblable entre les deux groupes d’âge, la demi-vie d’élimination plasmatique moyenne a été prolongée d’environ 30 % (33,7 heures) chez les sujets de plus de 65 ans. Aucune variation de la fréquence des effets indésirables n’a été observée dans ce groupe. Comme ces variations liées à l’âge ne sont pas cliniquement pertinentes, aucun ajustement posologique n’est nécessaire chez les patients de plus de 65 ans.
Personnes asthmatiques : Lors de deux études de quatre semaines menées chez 924 patients (de 15 à 75 ans) atteints concomitamment de rhinite allergique saisonnière et d’asthme, l’administration de desloratadine sous forme de comprimés à 5 mg a produit une atténuation des symptômes de rhinite allergique saisonnière sans entraîner de réduction de la fonction pulmonaire. Cette observation témoigne de l’innocuité des comprimés de desloratadine à 5 mg chez les adultes atteints à la fois de rhinite allergique saisonnière et d’asthme léger ou modéré.
MICROBIOLOGIE
Sans objet.
TOXICOLOGIE
Toxicité aiguë
La toxicité orale aiguë (gavage) et la toxicité intrapéritonéale aiguë de la desloratadine ont été évaluées chez des rats Sprague-Dawley et des souris CD-1 âgés de 6 semaines. Chez les deux
espèces, la DL50 estimative de la desloratadine administrée par voie orale et par voie intrapéritonéale équivalait à plusieurs multiples de la dose de 5,0 mg/jour recommandée chez l’être humain. En effet, chez la souris, les DL50 orale et intrapéritonéale correspondaient à respectivement 3530 et > 460 fois la dose quotidienne utilisée chez l’homme, et chez le rat, elles étaient respectivement ≥ 5490 et ≥ 680 fois plus élevées (tableau V).
Tableau V — DL50 de la desloratadine
| Espèce | Sexe | Voie d’administration | DL50 (mg/kg) | ||
| (Multiple de la dose | |||||
| clinique)* | |||||
| Souris | Mâle | PO | 353 (3530) | ||
| Femelle | PO | 353 (3530) | |||
| Mâle | IP | 49 (490) | |||
| Femelle | IP | 46 (460) | |||
| Rat | Mâle | PO | 616 (6160) | ||
| Femelle | PO | 549 (5490) | |||
| Mâle | IP | 178 (1780) | |||
| Femelle | IP | 68 (680) | |||
PO = Gavage oral ; IP = Voie intrapéritonéale
* En fonction d’une dose clinique projetée de desloratadine de 5,0 mg/jour (soit 0,10 mg/kg chez un patient de 50 kg).
Au cours d’une étude sur la tolérance à des doses orales (gavage) croissantes menée chez de jeunes macaques de Buffon adultes, des vomissements ont été observés aux doses de ≥ 23,5 mg/kg chez les mâles et de ≥ 93,75 mg/kg chez les femelles. Ces vomissements se sont produits environ 15 minutes à 3 heures après l’ingestion du médicament et, dans certains cas, ont duré pendant toute cette période. Malgré cela, la dose la plus élevée n’ayant pas provoqué de vomissements chez les mâles (11,75 mg/kg) demeure quand même 118 fois plus élevée que la dose recommandée chez l’être humain (0,10 mg/kg/jour de desloratadine) et, si l’on considère que la Cmax obtenue chez l’être humain après l’administration d’une dose de 5,0 mg/jour se chiffre à 4,0 ng/mL (moyenne arithmétique), le rapport entre l’exposition générale chez le singe et l’exposition générale chez l’être humain est d’environ 92.
Toxicité chronique (doses répétées)
Des études d’une durée de 2 semaines, 1 mois et 3 mois ont été menées chez le rat, à des doses atteignant 240 mg/kg dans le cas de la première étude pilote de 2 semaines, 8 mg/kg dans la seconde étude de 2 semaines et 120 mg/kg dans les études de 1 et de 3 mois. L’exposition générale à la desloratadine produite par l’administration d’une dose de 60 mg/kg équivaut à peu près à celle produite par l’administration d’une dose de 120 mg/kg de loratadine. La dose sans effet dans l’étude de 3 mois s’est élevée à ≥ 3 mg/kg (dose faible), mais elle n’a pas dépassé 30 mg/kg. Dans cette étude de 3 mois, des décès ont été constatés dans les groupes ayant reçu les doses de 30, 60 et 120 mg/kg ainsi que dans le groupe témoin (120 mg/kg de loratadine). Une modification des fèces, qui a été attribuée aux effets anticholinergiques de cette classe de médicaments, a en outre été observée. Des altérations clinicopathologiques ont été notées chez les animaux ayant reçu des doses ≥ 30 mg/kg (exposition générale au moins 458 fois plus élevée que
chez l’être humain). Ces altérations, qui ont touché les tissus et les organes cibles, consistaient principalement en une vacuolisation, ce qui témoigne de la présence d’une phospholipidose, manifestation souvent associée aux composés amphiphiles comme la desloratadine et la loratadine. Une hypertrophie des hépatocytes centrolobulaires est survenue aux doses de desloratadine ≥ 30 mg/kg et dans le groupe témoin (120 mg/kg de loratadine). Aucun cas de phospholipidose n’a été observé à la dose de 3 mg/kg.
Des cas de nécrose et/ou de dilatation des tubes rénaux ont été observés chez les animaux ayant reçu des doses de desloratadine ≥ 60 mg/kg (exposition générale au moins 605 fois plus élevée que chez l’être humain) ainsi que dans le groupe témoin (120 mg/kg de loratadine) (exposition générale au moins 663 fois plus élevée que chez l’être humain).
Des cylindres urinaires ont été observés dans les tubes rénaux des mâles ayant reçu 60 mg/kg de desloratadine ou 120 mg/kg de loratadine. L’examen des animaux ayant reçu des doses de desloratadine ≥ 60 mg/kg ou la dose de 120 mg/kg de loratadine a révélé la présence d’une dégénérescence des myofibrilles, d’une fibrose musculaire ainsi que des infiltrats de mononucléaires dans les muscles. Des débris cellulaires intraluminaux ont été retrouvés dans les tubes séminifères des testicules chez les mâles ayant reçu la desloratadine à la dose de 60 mg/kg ou la dose de 120 mg/kg de loratadine.
Une hypospermatogenèse a été observée dans les testicules d’au moins un mâle parmi ceux ayant reçu 120 mg/kg de loratadine ou des doses de desloratadine ≥ 30 mg/kg. Des débris cellulaires intraluminaux ont été retrouvés dans les épididymes des mâles traités par la loratadine et de ceux ayant reçu des doses de desloratadine de ≥ 30 mg/kg. Une oligospermie a également notée dans les épididymes d’un mâle ayant reçu 30 mg/kg de desloratadine, dans ceux d’un autre ayant reçu 60 mg/kg de desloratadine, et enfin dans ceux de certains mâles ayant reçu 120 mg/kg soit de desloratadine, soit de loratadine. Toutefois, aucune altération testiculaire n’a été observée dans l’étude d’une durée de 1 mois, dans laquelle les doses allaient jusqu’à 120 mg/kg. Qui plus est, ces anomalies testiculaires cadraient avec celles observées antérieurement chez le rat avec la loratadine à des doses d’à peine 2 mg/kg, dans l’étude où la dose sans effet a par la suite été établie à 1 mg/kg de loratadine après 1 an d’administration. Cet effet sur les testicules du rat a également été signalé avec d’autres antihistaminiques. Dans le cas de la loratadine et de la desloratadine, cet effet n’est observé que chez le rat. Pendant l’étude de trois mois, une nécrose des cellules de la granulosa des ovaires a été observée chez plusieurs femelles ayant reçu la dose de 120 mg/kg de desloratadine et chez certaines de celles ayant reçu 120 mg/kg de loratadine. L’utérus de certaines femelles ayant reçu 60 mg/kg de desloratadine était immature, de même que celui de plusieurs des femelles ayant reçu la dose de 120 mg/kg de desloratadine ou de loratadine.
Cinq études de durée variable (7 jours, 2 semaines, 1 mois, 1 mois et 3 mois) ont été menées chez le singe. Des doses de desloratadine atteignant 12 mg/kg (exposition générale au moins 182 fois plus élevée que chez l’être humain) ont été bien tolérées durant des périodes d’administration allant jusqu’à 3 mois ; dans les deux études de 1 mois, cette dose s’est révélée être la dose sans effet. Les doses ≥ 36 mg/kg (exposition générale au moins 842 fois plus élevée que chez l’être humain) ont provoqué des vomissements pendant la deuxième étude de 1 mois.
Le 36e jour de l’étude de trois mois, la dose la plus élevée de desloratadine (18 mg/kg) a été portée à 24 mg/kg, et celle de loratadine (22 mg/kg) est passée à 72 mg/kg. Les signes cliniques — notamment une diminution ou une suppression de l’émission de fèces, une distension abdominale, une posture recroquevillée ou de la léthargie — que l’on a observés à la dose de 18 → 24 mg/kg de desloratadine (exposition générale au moins 953 fois plus élevée que chez l’être humain) et de 22 → 72 mg/kg de loratadine (exposition générale au moins 1147 fois plus élevée que chez l’être humain) ont été attribués aux effets anticholinergiques de cette classe de médicaments. Une diminution du cholestérol et de la phosphatase alcaline sériques a été observée dans les groupes ayant reçu 18 → 24 mg/kg de desloratadine ou 22 → 72 mg/kg de loratadine. L’évaluation des résultats histopathologiques obtenus chez les singes ayant reçu la dose de 18 → 24 mg/kg de desloratadine incite à penser que cette dose entraîne une phospholipidose semblable à celle produite par la dose de loratadine de 22 → 72 mg/kg. Aucun signe de phospholipidose n’a été observé à la suite de l’administration de doses de desloratadine de 6 mg/kg. Aucune altération testiculaire n’a été constatée chez les singes ayant reçu, pendant 3 mois, des doses allant jusqu’à 18 → 24 mg/kg de desloratadine ou jusqu’à 22 →72 mg/kg de loratadine. Pendant cette étude de 3 mois, le seul effet observé avec la desloratadine à la dose de 12 mg/kg a été une vacuolisation des glandes salivaires et des poumons. La dose sans effet a été établie à 6 mg/kg (exposition générale au moins 204 fois plus élevée que chez l’être humain). Les études de toxicité montrent que les doses sans effet établies chez les animaux correspondent à des niveaux d’exposition à la desloratadine suffisamment élevés chez l’être humain, ce qui garantit un profil d’innocuité acceptable (tableau VI).
Tableau VI — Exposition générale à la desloratadine chez des animaux à la suite de l’administration répétée de desloratadine par voie orale
| Espèce | Étude | Voie | Sexe | ASC0-24 h (ng•h/mL) | Rapport exposition | ||||
| d’administration / | animale/exposition humaine | ||||||||
| Dose sans effet | (pour une dose de | ||||||||
| (mg/kg) | 5,0 mg/jour chez l’homme) | ||||||||
| Rat | Étude de toxicité de 3 mois (Jour 57) | Gavage 3 | M F | 1950 1890 | 34 33 | ||||
| Singe | Étude de toxicité de 2 semaines (Jour 14) | Gavage 6,5 | M, F* | 5115 | 90 | ||||
| Étude de toxicité de 1 mois (Jour 15) | Gavage 12 | M, F | 10 388 | 182 | |||||
Deuxième étude de toxicité de 1 mois (Jour 15) | Gavage 12 | M, F | 16 002 | 281 | |||||
| Étude de toxicité de 3 mois (Jour 57) | Gavage 6 | M, F | 11 623 | 204 | |||||
*M, F valeurs conjointes obtenues chez les mâles et les femelles.
Pouvoir carcinogène
Étant donné que le métabolisme de la loratadine chez les animaux et l’être humain passe par la formation de desloratadine, les études sur le pouvoir carcinogène de la loratadine ont, par le fait même, évalué le risque de carcinogénicité associé à l’exposition à la desloratadine.
Au cours d’une étude de carcinogénicité d’une durée de 18 mois chez la souris et d’une autre d’une durée de 2 ans chez le rat, de la loratadine a été administrée par voie alimentaire à des doses allant jusqu’à 40 mg/kg/jour chez la souris et jusqu’à 25 mg/kg/jour chez le rat. Les paramètres pharmacocinétiques ont été mesurés, afin de déterminer le degré d’exposition de ces animaux à la desloratadine ainsi qu’à la loratadine. D’après l’ASC de la desloratadine chez la souris, il ressort que l’administration d’une dose de loratadine de 40 mg/kg/jour entraîne chez ces animaux une exposition à ce métabolite 33 fois plus élevée que celle à laquelle donne lieu chez l’homme l’administration de la dose quotidienne orale maximale de desloratadine recommandée. Chez le rat, l’administration de 25 mg/kg/jour de loratadine entraîne une exposition 123 fois supérieure à celle que l’on observe chez l’être humain après l’administration de la dose de desloratadine recommandée la plus élevée (5 mg/jour). La fréquence des cas de tumeurs hépatocellulaires (adénomes et carcinomes réunis) observée chez les souris mâles ayant reçu 40 mg/kg/jour de loratadine était nettement plus élevé que celle observée chez les témoins concurrents. Chez le rat, la fréquence de ces tumeurs était également sensiblement plus élevée chez les mâles ayant reçu 10 mg/kg/jour ainsi que chez les animaux des deux sexes ayant reçu 25 mg/kg/jour. Les tumeurs du foie observées dans les études sur le pouvoir carcinogène de la loratadine ont été attribuées à des mécanismes non génotoxiques observés uniquement à des doses élevées. On a donc considéré que les observations faites lors de ces études de carcinogénicité chez l’animal n’étaient pas pertinentes chez l’être humain qui reçoit des doses thérapeutiques recommandées de loratadine ou de desloratadine.
Pouvoir mutagène
Aucun signe de pouvoir mutagène n’a été observé dans un essai de mutations inverses ponctuelles (test de mutations bactériennes chez Salmonella et E. coli en présence de fraction microsomiale mammalienne) et dans deux essais d’aberrations chromosomiques (essai de clastogenèse sur des lymphocytes humains du sang périphérique et test des micronoyaux sur moelle osseuse de souris).
Effets toxiques sur la reproduction
L’administration, chez des rates, de doses de desloratadine allant jusqu’à 24 mg/kg/jour et correspondant à une exposition générale au moins 506 fois supérieure à celle produite par l’administration de la plus forte dose de desloratadine recommandée en clinique chez l’être humain, n’a causé aucune altération de leur fécondité. Dans une autre étude, une baisse de la fécondité de rats mâles a été mise en évidence par la baisse du taux de gravidité des femelles, laquelle était associée une diminution du nombre et de la motilité des spermatozoïdes et à des altérations histopathologiques des testicules survenues à la suite de l’administration orale d’une
dose de desloratadine de 12 mg/kg (exposition générale environ 175 fois plus élevée que celle produite par l’administration de la dose maximale de desloratadine recommandée chez l’être humain). Malgré l’absence d’effet général sur la motilité ou la concentration moyennes des spermatozoïdes, quelques rats ayant reçu de la desloratadine à la dose de 3 mg/kg/jour présentaient des altérations testiculaires cadrant avec celles observées antérieurement avec la loratadine, dans l’étude où la dose sans effet avait été établie à 1 mg/kg après 1 an d’administration. L’administration de 3 mg/kg/jour, entraînant chez le rat une exposition plasmatique (ASC) 34 fois supérieure à celle observée chez l’être humain par suite de l’administration de la dose clinique maximale de desloratadine, n’a eu aucun effet sur la fécondité. Ces effets de la desloratadine sur les testicules du rat ont également été signalés avec d’autres antihistaminiques, mais comme dans le cas de la desloratadine et de la loratadine, on ne les a pas observés chez d’autres animaux de laboratoire, raison pour laquelle il semble qu’ils soient spécifiques du rat.
RÉFÉRENCES
- 1. Agrawal DK. Pharmacology and clinical efficacy of desloratadine as an anti-allergic and anti-inflammatory drug. Exp. Opin. Invest. Drugs. 10, 547-560 ; 2001.
- 2.
Bachert C. Decongestant efficacy of desloratadine in patients with seasonal allergic rhinitis.
Allergy, Supplement 65. 56, 14-20 ; 2001.
- 3.
Bachert C. The role of histamine in allergic disease: reappraisal of its inflammatory potential.
Allergy. 57: 287-296 ; 2002.
- 4. Bachert C. A Review of the Efficacy of Desloratadine, Fexofenadine, and Levocetirizine in the Treatment of Nasal Congestion in Patients with Allergic Rhinitis. Clin Therapeutics. 31(5): 921-44 ; 2009.
- 5. Baena-Cagnani C.E. Desloratadine activity in concurrent seasonal allergic rhinitis and asthma. Allergy. 56, 21-27 ; 2001.
- 6. Berger WE, Schenkel EJ, Mansfield LE. Safety and efficacy of desloratadine 5 mg in asthma patients with seasonal allergic rhinitis and nasal congestion. Ann Allergy Asthma Immunol. 89(5): 485-91 ; 2002.
- 7. Berger WE, Lumry WR, Meltzer EO and Pearlman DS. Efficacy of desloratadine, 5 mg, compared with fexofenadine, 180 mg, in patients with symptomatic seasonal allergic rhinitis.Allergy Asthma Proc. 24(3): 214-23 ; 2006.
- 8.
Bousquet J, Khaltaev N, Cruz AA, Denburg J, Fokkens WJ, Togias A, et al. Allergic
Rhinitis and its Impact on Asthma (ARIA) 2008 update (in collaboration with the World Health Organization, GA(2)LEN* and AllerGen**). Allergy. 63 (Suppl 86): 8-160 ; 2008.
- 9.
Geha RS, Meltzer,EO: Desloratadine : A new, nonsedating, oral antihistamine. J Allergy Clin
Immunol. 107, 752-762 ; 2001.
- 10. Grob JJ, Auquier P, Dreyfus I, and Ortonne JP. Quality of life in adults with chronic idiopathic urticaria receiving desloratadine: a randomized, double-blind, multicentre, placebo-controlled study. J Eur Acad Dermatol Venereol. 22(1): 87-93 ; 2008.
- 11. Gupta S, Banfield C, Kantesaria B et al. Pharmacokinetic and Safety Profile of Desloratadine and Fexofenadine When Coadministered with Azithromycin: A Randomized, Placebo-Controlled, Parallel-Group Study. Clinical Therapeutics. 23,451- 466: 2001.
- 12. Juhlin L. Inhibition of cold urticaria by desloratadine. J Derm Treat. 15:51-54 ; 2004.
- 13.
Kaplan AP, Gray L, Shaff RE, Horakova Z, and Beaven MA. In vivo studies of mediator
release in cold urticaria and cholinergic urticaria. J Allergy Clin Immunol. 55:394-402 ; 1975.
- 14.
Henz BM: The pharmocological profile of desloratadine: a review. Allergy, Supplement 65.
56:7-13 ; 2001.
- 15. Kim K, Sussman G, Hebert J, William Lumry W, Lutsky B, and Gates D. Desloratadine therapy for symptoms associated with perennial allergic rhinitis. Ann Allergy Asthma Immunol. 96:460–5, 2006.
- 16. Kreutner W, Hey JA, Anthes J et al. Preclinical pharmacology of desloratadine, a selective and nonsedating histamine H1 receptor antagonist. 1st communication: receptor selectivity, antihistamine activity and antiallergic effects. Arzneim.-Forsch./Drug Res. 50 (I), 345-352 ; 2000.
- 17. Kreutner W, Hey JA, Chiu P et al. Preclinical pharmacology of desloratadine, a selective and nonsedating histamine H1 receptor antagonist. 2nd communication: Lack of central nervous system and cardiovascular effects. Arzneim.-Forsch./Drug Res. 50 (I), 441- 448 ; 2000.
- 18.
Lachapelle JM, Decroix J, Henrijean A, Roquet-Gravy PP, De Swerdt A. Boonen H,
Lecuyer M, Suys E, Speelman G, and Vastesaeger N. Desloratadine 5 mg once daily improves the quality of life of patients with chronic idiopathic urticaria. J Eur Acad Dermatol Venereol. 20(3):288-92, 2006.
- 19. McClellan K, Jarvis B ; Desloratadine. Drugs 2001 ; 61 (6): 789-796.
- 20. Meltzer EO, Prenner BM, Nayak A, et al: Efficacy and tolerability of once-daily 5 mg desloratadine, an H1-receptor antagonist, in patients with seasonal allergic rhinitis. Clin Drug Invest. 21, 25-32 ; 2001.
- 21. Meltzer EO, Jalowayski AA, Vogt K, Iezzoni D, and Harris AG. Effect of desloratadine therapy on symptom scores and measures of nasal patency in seasonal allergic rhinitis: results of a single-center, placebo-controlled trial. Ann Allergy Asthma Immunol. 96:363-68, 2006.
- 22. Monroe E, Finn A, Patel P, Guerrero R, Ratner P, and Bernstein D. Efficacy and safety of desloratadine 5 mg once daily in the treatment of chronic idiopathic urticaria: A doubleblind, randomized, placebo controlled trial*. J Am Acad Dermatol. 48:535-41, 2003.
- 23. Nayak A.S., Schenkel E. Desloratadine reduces nasal congestion in patients with intermittent allergic rhinitis. Allergy 56, 1077-1080 ; 2001.
- 24.
Nettis E, Colanardi MC, Soccio AL, Ferrannini A, and Vacca A. Desloratadine in combination with montelukast suppresses the dermographometer challenge test papule, and is
effective in the treatment of delayed pressure urticaria: a randomized, doubleblind, placebo-controlled study. Br J Dermatol. 155:1279-1282 ; 2006.
- 25. Ortonne JP, Grob, JJ, Pascal Auquier P, and Dreyfus I. Efficacy and Safety of Desloratadine in Adults with Chronic Idiopathic Urticaria: A Randomized, Double-Blind, Placebo-Controlled, Multicenter Trial. Am J Clin Dermatol. 8(1):37-42, 2007.
- 26. Pradalier A, Neukirch C, Dreyfus I, and Devillier P. Desloratadine improves quality of life and symptom severity in patients with allergic rhinitis. Allergy. 62:1331–34, 2007.
- 27. Ring J, Hein R, Gauger A, Bronsky E, Miller B, et al: Once-daily desloratadine improves the signs and symptoms of chronic idiopathic urticaria: a randomized, double-blind, placebo-controlled study. Intl J Dermatol. 40:1-5 ; 2001.
- 28. Salmun LM and Lorber R. 24-hour efficacy of once-daily desloratadine therapy in patients with seasonal allergic rhinitis [ISRCTN32042139]. BMC Family Practice . 3:1-6, 2002.
- 29. Siebenhaar F, Degener F, Zuberbier T, Martus P, Maurer M. Up-dosing of desloratadine results in better improvement of temperature and exposure time thresholds in patients with cold urticaria. Allergy. 63 (Suppl 88):539 ; 2008.
- 30. Zuberbier T. Urticaria. Allergy. 58:1224-1234 ; 2003.
- 31. Zuberbier T, Ifflander J, Semmler C, Henz BM. Acute urticaria: clinical aspects and therapeutic responsiveness. Acta Derm Venereol. 76:295-297 ; 1996.
- 32.
Zuberbier T, Bendslev-Jensen C, Canonica W, Grattan CEH, Greaves MW, Henz BM, et al.
EAACI/GA2LEN/EDF guideline: definition, classification and diagnosis of urticaria. Allergy. 61:316-320 ; 2006.
- 33.
Zuberbier T, Bendslev-Jensen C, Canonica W, Grattan CEH, Greaves MW, Henz BM, et al.
EAACI/GA2LEN/EDF guideline: management of urticaria. Allergy. 61:321-331 ; 2006.
- 34.
Monographie de produit d’Aerius® (Desloratadine) Comprimés à 5 mg et sirop à 0,5 mg/mL,
Schering Canada Inc., Dernière révision : 14 octobre 2010.