


Monographie de produit - Desloratadine Tablets
INDICATIONS ET USAGE CLINIQUE
Les COMPRIMÉS DE DESLORATADINE sont indiqués pour :
- le soulagement rapide et efficace pendant 24 heures de multiples des symptômes, nasaux ou non, associés à la rhinite allergique dont éternuements, rhinorrhée, démangeaisons nasales, congestion nasale/embarras de la respiration nasale, prurit du palais et/ou des oreilles et/ou de la gorge et/ou des yeux, toux allergique, sensation de brûlure oculaire, gonflement des yeux, larmoiement et rougeur des yeux
- le soulagement rapide et efficacedes symptômes associés à l’urticaire chronique idiopathique, tels que prurit et éruption papulo-érythémateuse.
CONTRE-INDICATIONS
Hypersensibilité au médicament, à l'un des ingrédients de la préparation ou à l’emballage.
Pour connaître la liste complète des ingrédients, voir la section Formes pharmaceutiques, composition et conditionnement.
MISES EN GARDE ET PRÉCAUTIONS
MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Utiliser avec prudence en présence d'insuffisance hépatique ou rénale grave.
Foie/voies biliaires/pancréas
Dans une étude de pharmacocinétique à dose unique (7,5 mg), la SSC et la Cmax de patients atteints d’insuffisance hépatique modérée ou grave (n=4/groupe) étaient ≤ 2,4 fois plus élevées que celles de sujets sains (n=8); toutefois, ces observations sont considérées sans portée clinique.
On a administré 5 mg des comprimés de desloratadine durant 10 jours à des sujets dont la fonction hépatique était normale (n=9) ou modérément anormale (n=11). La SSC de la desloratadine chez les sujets en insuffisance hépatique était jusqu’à 3 fois plus élevée, mais cette constatation est considérée sans portée clinique.
On ne recommande donc aucun ajustement posologique dans l’insuffisance hépatique (voir PHARMACOLOGIE DÉTAILLÉE/Pharmacocinétique humaine/Insuffisance hépatique).
Système nerveux
La desloratadine doit être administrée avec prudence en présence d’antécédents médicaux ou familiaux de convulsions. Les jeunes enfants sont en particulier prédisposés à présenter de nouvelles convulsions avec la desloratadine. Les professionnels de la santé doivent envisager de mettre fin au traitement chez les patients qui présentent un épisode de convulsions pendant le traitement par desloratadine.
Reins
Dans une étude de pharmacocinétique à dose unique (7,5 mg), la SSC de la desloratadine chez des patients atteints d’insuffisance rénale à des degrés variables (n=25) était augmentée par un facteur allant de 1,7 à 2,5 sans que la concentration de la 3-hydroxydesloratadine soit notablement modifiée. Toutefois, ces observations sont considérées sans portée clinique (voir PHARMACOLOGIE DÉTAILLÉE /Pharmacocinétique humaine/ Insuffisance rénale).
Il faut user de prudence avec la desloratadine en présence d’insuffisance rénale avancée.
Appareil respiratoire
Utilisation chez les asthmatiques: L’administration de la desloratadine s’est avérée sécuritaire en présence d’asthme léger à modéré (voir ESSAIS CLINIQUES : Efficacité contre la RAS : patients atteints de RAS et d’asthme léger ou modéré concomitant).
La desloratadine n’exacerbait pas les symptômes d’asthme (voir PHARMACOLOGIE DÉTAILLÉE/Pharmacocinétique humaine/Asthme).
Populations particulières
Grossesse : En l’absence de données sur la desloratadine dans la grossesse, l’innocuité du médicament dans ce contexte n’est pas établie. On ne recommande donc pas d’utiliser la desloratadine durant la grossesse.
On n’a observé aucun effet sur la fertilité du rat sous desloratadine, même sous exposition 34 fois plus élevée que celle produite par la posologie recommandée chez l’humain. Aucun effet tératogène ni mutagène n’a été observé dans les études animales sur la desloratadine (voir TOXICOLOGIE).
Allaitement : La desloratadine passant dans le lait maternel, on ne recommande pas aux femmes sous desloratadine d’allaiter.
Pédiatrie (Comprimés < 12 ans) : L’efficacité et l’innocuité de desloratadine ne est pas établies chez l’enfant de moins de 12 ans.
Gériatrie (> 65 ans) : Dans une étude à doses multiples de 5 mg de desloratadine, la SSC et la Cmax de patients ≥ 65 ans (n=17) étaient 20 % plus élevées, et la demi-vie d’élimination plasmatique environ 30 % plus longue, que chez les sujets jeunes; toutefois, ces observations sont considérées sans portée clinique et on ne recommande aucun ajustement posologique en gériatrie (voir PHARMACOLOGIE DÉTAILLÉE/Pharmacocinétique humaine/Gériatrie).
RÉACTIONS INDÉSIRABLES
Aperçu des réactions indésirables au médicament
Aucun effet indésirable cliniquement pertinent lié au médicament n’a été observé au cours des essais cliniques, notamment au plan cardiovasculaire.
De très rares cas de réactions d’hypersensibilité, dont des cas d’anaphylaxie et d’éruptions cutanées, ont été rapportés depuis la mise en marché de la desloratadine. De plus, on a rapporté de très rares cas de : tachycardie, palpitations, hyperactivité, convulsions, élévation des enzymes hépatiques, hépatite, hyperbilirubinémie et de stimulation de l’appétit.
Réactions cliniques rapportées au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, le taux de réactions indésirables observé dans les essais peut ne pas refléter le taux observé en pratique et ne devrait pas être comparé au taux observé dans le cadre d'essais cliniques portant sur un autre médicament. Les informations concernant les effets indésirables provenant d'essais cliniques permettent de préciser les effets secondaires liés au médicament et de donner une idée approximative de leur fréquence.
Les effets indésirables possiblement reliés au médicament sont présentés ici, accompagnés de la différence d’incidence entre les 1866 patients sous desloratadine (comprimés de 5 mg) et les 1857 patients sous placebo, lors des essais cliniques à doses répétées portant sur la rhinite allergique, saisonnière ou non, et sur l’urticaire chronique idiopathique (UCI). Le type et la fréquence des effets indésirables rapportés sous desloratadine étaient comparables à ceux rapportés sous placebo dans l’ensemble de ces essais cliniques.
À la posologie recommandée de 5 mg/jour, les patients sous desloratadine ne rapportaient que 3 % de plus d’effets indésirables que le groupe témoin. On n’observait pas plus de somnolence sous desloratadine que chez les témoins. L’incidence de céphalées ne dépassait que de 0,6 % celle du groupe témoin. Le tableau 1 présente l’incidence des événements indésirables reliés au traitement rapportés chez ≥ 1% des patients sous desloratadine (5 mg) lors des essais cliniques à doses répétées.
Tableau 1. Événements indésirables liés au traitement rapportés par ≥ 2 % des patients sous desloratadine à 5 mg, lors d’études à doses multiples sur la rhinite allergique et l'urticaire chronique idiopathique.
| Nombrea (%) de sujets | ||||||
| Desloratadine comprimés | ||||||
| 5,0 mg | Placebo | |||||
| (n= 1866) | (n= 1857) | |||||
| Nbre de patients ayant subi un événement indésirableb | 281 (15,1) | 232 (12,5) | ||||
Troubles du système nerveux autonome Sécheresse de la bouche Fatigue | 51 (2,7) 49 (2,6) 33 (1,8) | 36 (1,9) 34 (1,8) 12(0,6) | ||||
Organisme entier-Troubles généraux Céphalée | 124 (6,6) 84 (4,5) | 88 (4,7) 72 (3,9) | ||||
Troubles psychiatriques Somnolence | 53 (2,8) 36 (1,9) | 48 (2,6) 35(1,9) | ||||
a : Nombre de sujets ayant signalé un événement indésirable au moins une fois durant l’étude. Certains sujets peuvent avoir rapporté plus d’un événement indésirable.
b : Considéré par le chercheur comme possiblement ou probablement liée au médicament.
Réactions indésirables rapportées en pharmacosurveillance
De très rares cas de réactions d’hypersensibilité, dont des cas d’anaphylaxie et d’éruptions cutanées, ont été rapportés depuis la mise en marché de la desloratadine. De plus, on a rapporté de très rares cas de : tachycardie, palpitations, hyperactivité, somnolence, convulsions, élévation des enzymes hépatiques, hépatite, hyperbilirubinémie et de stimulation de l’appétit.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
La prise concomitante d’alcool et de desloratadine ne potentialisait pas les effets de l’alcool sur la performance (voir PHARMACOLOGIE DÉTAILLÉE/ Pharmacodynamie humaine / Pharmacodynamique des effets psychomoteurs).
Interactions avec des médicaments
On n’a observé aucune interaction cliniquement pertinente avec la desloratadine lors d’études d’interaction avec les médicaments suivants : azithromycine, érythromycine, kétoconazole, fluoxétine et cimétidine (voir PHARMACOLOGIE DÉTAILLÉE/ Pharmacocinétique humaine/ Interactions avec des médicaments).
Interactions avec des aliments
On n’a observé aucun effet de la nourriture ou du jus de pamplemousse sur le devenir de la desloratadine (voir PHARMACOLOGIE DÉTAILLÉE / Pharmacocinétique humaine / Effets de la nourriture).
Interactions avec des plantes médicinales
On n’a établi aucune interaction avec des plantes médicinales.
Interactions avec des épreuves de laboratoire
On n’a établi aucune interaction avec des épreuves de laboratoire.
Interactions avec des habitudes de vie
Effets sur la conduite automobile et l’utilisation de machines : Aucun (voir PHARMACOLOGIE DÉTAILLÉE/ Pharmacodynamie humaine/ Pharmacodynamie des effets psychomoteurs).
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Il faut user de prudence avec les comprimés de desloratadine dans l’insuffisance hépatique ou rénale grave.
Posologie recommandée et ajustement posologique
Adultes et adolescents (12 ans et plus) : un comprimé de 5 mg de desloratadine par jour, avec ou sans nourriture. Pour usage oral.
SURDOSE
En cas de surdose, envisager de retirer le médicament non absorbé du tube digestif au moyen des méthodes classiques. On recommande un traitement symptomatique de soutien. La desloratadine administrée à raison de 45 mg/jour (9 fois la dose recommandée) durant 10 jours n’a provoqué aucun allongement cliniquement ou statistiquement significatif de l’intervalle QTc. Le changement moyen de l’intervalle QTc était de 0,3 msec sous placebo contre 4,3 msec sous desloratadine (p=0,09; IC : -0,6; 8,7).
La desloratadine n’est pas épurée par hémodialyse; on ignore si elle pourrait être épurée par dialyse péritonéale.
En cas de surdose soupçonnée, contactez immédiatement le centre antipoison le plus proche.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d'action
La desloratadine est un antihistaminique non sédatif à longue action, inhibant sélectivement les récepteurs périphériques H1; ses propriétés antiallergiques, antihistaminiques et anti-inflammatoires ont été démontrées.
La desloratadine n’exacerbe pas l’asthme.
Pharmacodynamie
Après administration orale, la desloratadine inhibe sélectivement les récepteurs histaminiques H1 périphériques; en effet, le médicament ne pénètre pas le système nerveux central.
Réaction papulo-érythémateuse : La desloratadine à 5 mg réduisait la réaction papulo-érythémateuse induite par l’histamine significativement mieux que le placebo, à chaque jour d’évaluation (1, 7, 14, 21, 28). On n’observait aucun signe de tachyphylaxie durant les 28 jours de traitement.
Pharmacodynamie des effets psychomoteurs : Les essais cliniques n’ont démontré aucune différence d’incidence de somnolence sous desloratadine (5 mg) et sous placebo.
On n’a observé aucune différence dans les résultats de tests psychomoteurs entre les groupes sous desloratadine et les témoins, avec ou sans alcool. L’administration concomitante d’alcool et de desloratadine n’aggravait pas la baisse de performance causée par l’alcool, et n’augmentait pas la somnolence. On n’observait aucun effet sur la conduite automobile ou l’utilisation de machines. Une dose unique de desloratadine n’affectait pas les tests classiques d’évaluation de la performance en vol, notamment la somnolence subjective et les tâches reliées au pilotage.
Pharmacodynamie des effets cardiovasculaires : Dans un essai clinique à doses multiples, où 49 volontaires sains recevaient ≤ 20 mg/jour de desloratadine durant 14 jours, on n’observait aucun effet cardiovasculaire statistiquement ou cliniquement pertinent. Dans un autre essai, où l’on administrait 45 mg/jour de desloratadine (9 fois la posologie recommandée) durant 10 jours, on n’observait aucun allongement de l’intervalle QTc (voir SURDOSE).
Diverses études d’interaction ont évalué les interactions potentielles entre la desloratadine et le kétoconazole (N=24), l’érythromycine (N=24), l’azithromycine (N=90), la fluoxétine (N=54), et la cimétidine (N=36). L’administration concomitante de kétoconazole et de desloratadine augmentait la Cmax et la SSC de la desloratadine de 29 % et de 21 %, respectivement, et celles de la 3-hydroxydesloratadine (3-OH DL) de 77 % et de 110 %, respectivement. L’administration concomitante d’érythromycine et de desloratadine augmentait la Cmax et la SSC de la desloratadine de 24 % et de 14 %, respectivement, et celles de la 3-OH DL de 43 % et de 40 %, respectivement. L’administration concomitante d’azithromycine et de desloratadine augmentait la Cmax et la SSC de la desloratadine de 15 % et de 5 %, respectivement, et celles de la 3-OH DL de 15 % et de 4 %, respectivement. L’administration concomitante de fluoxétine et de desloratadine ne modifiait pas la SSC de la desloratadine mais augmentait la Cmax de 15 %, et augmentait la Cmax et la SSC de la 3-OH DL de 17 % et de 13 %, respectivement. L’administration concomitante de cimétidine et de desloratadine augmentait la Cmax et la SSC de la desloratadine de 12 % et de 19 %, respectivement, et celles de la 3-OH DL diminuaient de 11,2 % et de 2,8 %, respectivement. Toutefois, comme on ne constatait aucune différence d’innocuité de la desloratadine à travers ces études, on a considéré que l’augmentation de la concentration plasmatique était sans portée clinique. De plus, on n’observait aucun changement pharmacodynamique à l’ECG (QTc).
Pharmacocinétique
Absorption : La desloratadine apparaît dans le plasma dans les 30 minutes suivant l’administration. La desloratadine est bien absorbée, son pic de concentration étant atteint après 3 heures environ; sa demi-vie d’élimination est d’environ 27 heures. La biodisponibilité de la desloratadine est proportionnelle à la dose entre 5 mg et 20 mg. L’exposition (SSC) à la desloratadine, à la 3-OH DL et à son dérivé glucuroconjugué était similaire après prise de 5 mg de desloratadine ou de 10 mg de loratadine.
Au cours d’études distinctes sur une dose unique, aux doses recommandées, l’ASC et la Cmax de la desloratadine ont été comparables chez les enfants et chez les adultes qui avaient reçu une dose de 5 mg de desloratadine sous forme de comprimé ou de sirop.
Distribution : Aucune donnée disponible.
Biotransformation : La desloratadine subit une importante biotransformation. Les études de biotransformation montrent que la principale voie en est l’hydroxylation en 3-hydroxydesloratadine (3-OH DL) suivie de glucuroconjugaison. L’enzyme responsable n’étant pas encore identifiée, on ne peut exclure totalement l’existence d’interactions médicamenteuses. Des études cliniques in vivo portant sur des inhibiteurs spécifiques du CYP3A4 et du CYP2D6 ont montré que ces enzymes ne participent pas à la biotransformation de la desloratadine. La desloratadine n’inhibe ni le CYP3A4 ni le CYP2D6, et n’est ni un substrat ni un inhibiteur de la glycoprotéine p.
Les données de pharmacologie clinique indiquent que la capacité de produire la 3-hydroxydesloratadine est réduite chez un sous-ensemble de la population adulte et pédiatrique. On a évalué le phénotype de 90 enfants et de 440 adultes quant à ce polymorphisme, lors d’études de pharmacologie clinique. L’incidence du trait était d’environ 8,6 % chez les adultes et de 15,6 % chez les enfants. Dans les deux cas, le trait « métaboliseur lent » est plus fréquent chez les Asiatiques que chez les Caucasiens. L’exposition à la desloratadine (SSC) associée au phénotype « métaboliseur lent », bien évaluée dans des études à dose unique (~ 4 fois la normale), est similaire, en fonction de la dose, chez les enfants et les adultes. La SSC médiane (fourchette) chez les enfants normaux et chez les métaboliseurs lents était, respectivement, de 31,9 (14 à 74) ng.h/ml et de116 (72 à 210) ng.h/ml. Les valeurs équivalentes chez l’adulte étaient respectivement de 33.5 (8.7 à 99) ng.h/ml et de 139 (82 à 393) ng.h/ml. Chez les métaboliseurs lents adultes, l’exposition (SSC) à la desloratadine après doses multiples est environ 6 fois plus élevée que celle des métaboliseurs rapides. On n’a pas évalué l’exposition après doses multiples chez l’enfant. Le profil d’innocuité des métaboliseurs lents adultes et pédiatriques de la desloratadine ne différait pas de celui de la population générale.
La desloratadine se lie de façon modérée aux protéines plasmatiques (83 % - 87 %).
Après administration de 5 mg/jour de desloratadine durant 28 jours, l’accumulation constatée (facteur de 2) de la desloratadine (DL) et de la 3-hydroxydesloratadine (3-OH DL) était compatible avec la demi-vie de ces deux molécules sous administration uniquotidienne. Cette accumulation est sans portée clinique. La pharmacocinétique de la DL et de la 3-OH DL ne sont pas modifiées après 7 jours de prise quotidienne.
Il n’existe aucune évidence d’accumulation cliniquement pertinente après administration uniquotidienne de desloratadine (5 mg-20 mg) durant 14 jours.
Les résultats d’une étude à dose unique de 7,5 mg de desloratadine démontrent que la nourriture (petit déjeuner riche en graisses et en calories) n’affecte pas le devenir de la desloratadine. Dans une autre étude, le jus de pamplemousse n’avait aucun effet sur le devenir de la desloratadine.
Excrétion : L’étude du bilan massique chez l’humain a permis de récupérer environ 87 % de d’une dose de desloratadine marquée au C14, sous forme de dérivés distribués également entre l’urine et les selles.
Populations particulières et états pathologiques
Voir PHARMACOLOGIE DÉTAILLÉE/ Pharmacocinétique humaine :
- Pédiatrie
- Gériatrie
- Sexe
- Race
- Insuffisance hépatique
- Insuffisance rénale
RANGEMENT ET STABILITÉ
Température et humidité
Conserver à température ambiante contrôlée, entre 15 à 30°C, à l’abri de l’humidité.
Autres
Conserver en lieu sûr, hors de la portée des enfants, dans un contenant hermétique.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Aucune.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
Forme pharmaceutique
Comprimés de desloratadine : comprimés de 5 mg destinés à l’administration orale.
Composition
Chaque comprimé de desloratadine à libération immédiate est bleu, rond, pelliculé, biconvexe, et porte l’inscription « APO » d’un côté et « DL5 » de l’autre. Les comprimés contiennent 5 mg de l’ingrédient actif desloratadine.
Ingrédients non médicinaux : dioxyde de titane, FD&C bleu #2/indigo carmin sur substrat d’aluminium, hydroxypropylméthylcellulose, mannitol, méthylcellulose, monohydrate de lactose, opadry II bleu 32B10817, polyéthylèneglycol 400 et stéarate de zinc.
Conditionnement
Offert en plaquettes alvéolées d’aluminium PVC/PVdC, en boites de 10, 12, 20, 24, 30, 36, 48 et 50 comprimés, ainsi qu’en flacons de PEHD (polyéthylène à haute densité) de 100 comprimés.
PARTIE II : INFORMATIONS SCIENTIFIQUES
INFORMATIONS PHARMACEUTIQUES
Produit actif
Dénomination internationale : Desloratadine
Nom chimique : 8-chloro-6,11-dihydro-11-(4-piperidinylidene)-5H-benzo-
[5,6]cyclohepta[1,2-b]pyridine
Formule moléculaire : C19H19ClN2
Poids moléculaire : 310,83g/mol
Structure moléculaire : 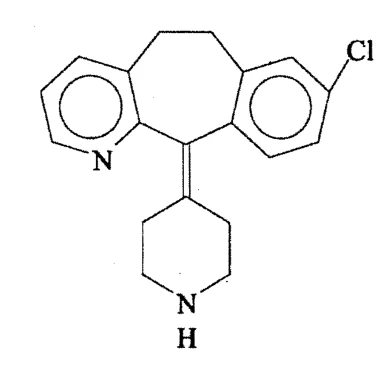
Propriétés physicochimiques :
Description : Poudre de blanc à blanc cassé
Solubilité : La desloratadine est soluble dans le méthanol et le chloroforme.
Elle est très soluble dans le méthanol (>400 mg/ml), l’éthanol (>100 mg/ml) et le propylèneglycol (>100 mg/ml); soluble dans l’acétone (20 mg/ml) et l’acide chlorhydrique 0.1N (40 mg/ml); légèrement soluble dans l’eau (0,1 mg/ml) et dans la soude 0.1N (0,08 g/ml).
Sa solubilité aqueuse est fonction du pH à température ambiante :
Eau 0,080 mg/ml
0,1N HCl 33,986 mg/ml
0,01N HCl 3,230 mg/ml 0,001N HCl 0,416 mg/ml Tampon d’acétate pH 4,5 11,632 mg/ml Tampon de phosphate pH 7,4 4,049 mg/ml SGF (sans enzymes) 28,582 mg/ml SGF (avec enzymes) 20,157 mg/ml SIF 9,093 mg/ml SIF (avec enzymes) 9,019 mg/ml
pKa : Azote pyridinique 4,3
Azote pipéridinique 9,7
Coefficient de partage : 5,4 x 10⁻³ à pH 1 et 10,5 à pH 7 (N-Octane et tampon)
Point de fusion : 150 à 151°C
ESSAIS CLINIQUES
Études de biodisponibilité comparée
Une étude de biodisponibilité comparée, randomisée, à double insu et à double permutation des groupes, portant sur dose unique à jeun, a été réalisée chez 22 volontaires sains. La vitesse et le taux d'absorption de la rivastigmine ont été mesurés et comparés après administration par voie orale d'une dose unique (1 x 5 mg) d’AERIUS® (desloratadine) ou de Comprimés de desloratadine. Les résultats obtenus sont résumés dans le tableau suivant :
Tableau récapitulatif des données de biodisponibilité comparée
Desloratadine (dose unique : 1 x 5 mg) Données d'observation à jeun Moyenne géométrique Moyenne arithmétique (CV%) | ||||
| Paramètre | Comprimés de desloratadine (Apotex Inc.) (Canada) | AERIUS®† (Schering Canada Inc.) (Canada) | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
| SSC0-72 (ng•h/ml) | 26,3765 32,4626 (58,57) | 25,5479 32,1245 (58,12) | 103,24 | 90,93 – 117,22 |
SSCI (ng•h/ml) | 30,9620 37,8607 (47,60) | 28,9957 35,4404 (53,64) | 106,78 | 92,78 – 122,90 |
Cmax (ng/ml) | 1,9847 2,2205 (45,81) | 2,1160 2,3583 (47,56) | 93,79 | 83,38 – 105,50 |
| Tmax§ (h) | 4,67 (30,75) | 4,20 (40,72) | - | - |
| T1/2§ (h) | 12,79 (22,58) | 12,29 (34,62) | - | - |
§ Moyenne arithmétique seulement (CV %). † AERIUS®, fabriqué par Schering Canada Inc., a été acheté au Canada. | ||||
Efficacité contre la rhinite allergique saisonnière
Données démographiques et plan des études
L’efficacité clinique de la desloratadine contre la rhinite allergique saisonnière (RAS) a été démontrée dans 4 essais cliniques à doses multiples contrôlés par placebo (C98-001, C98-223, C98-224, et C98-225). En tout, 2,499 patients atteints de RAS ont été affectés aléatoirement à recevoir de la desloratadine ou un placebo. Parmi ceux-ci, 1,838 recevaient le traitement actif. Les paramètres d’efficacité comprenaient le score total des symptômes, le score total des symptômes nasaux, le score total des symptômes non nasaux et une analyse de la qualité de vie. La desloratadine à 5 mg/jour abaissait significativement le score total des symptômes (somme des scores suivants : rhinorrhée, éternuements, congestion, prurit nasal, prurit/brûlure oculaires, larmoiement, rougeur oculaire, prurit au palais et aux oreilles).
Résultat des études
Comprimés de desloratadine à 5 mg/jour abaissait significativement plus que le placebo le score total des symptômes nasaux (dont la congestion) et non nasaux. L’évaluation instantanée de l’efficacité à la fin de l’intervalle posologique démontrait que la réduction des symptômes observée après la première prise de desloratadine à 5 mg se maintenait durant tout l’intervalle posologique de 24 heures. On ne constatait aucune différence significative d’efficacité de la desloratadine à 5 mg en fonction du sexe, de l’âge ou de la race.
Études de rapidité d’action : Les études de rapidité d’action en chambre à exposition contrôlée ont démontré que les patients ressentaient une amélioration significative de leurs symptômes de RAS dès 1 heure et 15 minutes après une dose de 5,0 mg de desloratadine.
Évaluation de la qualité de vie (QV) : Des explorations de la qualité de vie, réalisées lors des essais cliniques, ont indiqué que la RAS représentait un fardeau significatif. L’amélioration de la réponse thérapeutique sous desloratadine à 5 mg était associée à l’amélioration de plusieurs domaines de la QV, dont les suivants : restriction des activités, troubles du sommeil, problèmes généraux, problèmes pratiques, symptômes nasaux, problèmes oculaires, fonction émotionnelle, vitalité et fonctionnement social (voir tableau 2).
Tableau 2. Efficacité desloratadine à 5 mg pour l’allègement du fardeau de la RAS : amélioration des domaines de la QV
| Étude | Description de l’étude | Résultats |
| Pandalier A. et coll. (2007) | Plan : Étude multicentrique à double insu, avec répartition aléatoire, en groupes parallèles et contrôlée par placebo visant à comparer la desloratadine à 5 mg à un placebo chez des patients présentant une RAS symptomatique. Objectif : Comparer la desloratadine à un placebo du point de vue des effets sur la QV chez des patients atteints de RAS. Durée de l’étude : Deux semaines Population : La population en IT était composée de 483 patients (234 patients dans le groupe recevant la desloratadine à 5 mg et 249 patients dans le groupe recevant le placebo). |
|
Outil validé de mesure de la QV : Version française du questionnaire RQLQ, qui comporte 28 questions sur 7 domaines (restriction des activités, troubles du sommeil, problèmes généraux, problèmes pratiques, symptômes nasaux, symptômes oculaires et fonction émotionnelle). Les patients ont évalué leurs expériences au cours de la semaine précédente au moyen d’une échelle de 7 points : de 0 (pas incommodé du tout) à 6 (très incommodé); le score total était la moyenne des scores de chacun des domaines. Critère secondaire d’évaluation de l’efficacité : Variation du STSN entre le début de l’étude et le 14e jour Critères primaires d’évaluation de l’efficacité : Évaluation de la QV, variation par rapport au début de l’étude du STSN, du STSNN et du STS, score des symptômes individuels et score des symptômes noté dans un journal | STSN (p = 0,0003), du STSNN (p = 0,001) et du STS (p = 0,0001) dans le groupe traité par la desloratadine comparativement au groupe placebo.
|
QV : qualité de vie
IT : intention de traiter
RQLQ : version française du Rhinoconjunctivitis Quality of Life Questionnaire STSN : score total des symptômes nasaux
STSNN : score total des symptômes non nasaux
STS : score total des symptômes
Efficacité contre la rhinite allergique perannuelle
Données démographiques et plan des études
L’efficacité clinique de la desloratadine contre la rhinite allergique perannuelle (RAP) a été évaluée dans 2 essais cliniques à doses multiples contrôlés par placebo (P00218 et P00219). En tout, 1,374 patients atteints de RAP ont été affectés aléatoirement à recevoir des comprimés de desloratadine ou un placebo. Parmi ceux-ci, 685 recevaient le traitement actif.
Résultat des études
L’une des deux études sur la rhinite allergique perannuelle a démontré l’efficacité de la desloratadine, comparée au placebo, sur son paramètre d’efficacité primaire (score total instantané moyen (am/pm) des symptômes, excluant la congestion nasale, par rapport au départ). Dans cette étude, la majorité des paramètres secondaires d’efficacité démontraient l’efficacité du traitement. La seconde étude déterminante n’était pas statistiquement significative quant à son paramètre primaire d’efficacité (score total instantané moyen (am/pm) des symptômes, excluant la congestion nasale, par rapport au départ). Toutefois, on a constaté une différence statistiquement significative d’efficacité entre la desloratadine et le placebo quant à l’un des paramètres secondaires : l’évaluation conjointe de la réponse thérapeutique par le chercheur et le sujet.
Efficacité contre la RAS : patients atteints de RAS et d’asthme léger ou modéré concomitant
Berger et ses collaborateurs (2002) ont publié les résultats d’une étude qui visait à évaluer l’innocuité et l’efficacité de la desloratadine à 5 mg chez les patients atteints de RAS et d’asthme allergique saisonnier léger. L’étude multicentrique à double insu, contrôlée par placebo et d’une durée de quatre semaines a été menée auprès de 331 patients (de 15 ans et plus) atteints de RAS depuis deux ans et chez qui les signes ou symptômes d’asthme s’aggravaient pendant la saison des allergies de l’automne et de l’hiver. Les patients qui présentaient des symptômes cliniques au moment de la présélection ont été partagés en deux groupes pour recevoir la desloratadine à 5 mg ou un placebo une fois par jour pendant quatre semaines. Les symptômes suivants ont été évalués au cours de l’étude : rhinorrhée, embarras de la respiration nasale/congestion nasale, démangeaisons nasales, éternuements, prurit/sensation de brûlure oculaires, larmoiement, rougeur des yeux et prurit des oreilles/du palais. Les patients ont évalué leurs symptômes deux fois par jour (matin et soir) et le critère primaire d’évaluation de l’efficacité était la différence par rapport au départ des scores totaux (matin et soir) des symptômes réflectifs. Les résultats ont montré que, comparativement au placebo, la desloratadine avait significativement réduit les scores totaux des symptômes de RAS dès la première dose et pendant toute la durée de l’étude (p < 0,001). La desloratadine a été sûre et bien tolérée chez les patients atteints de RAS et d’asthme allergique saisonnier léger. Le nombre et le type d’effets indésirables liés au traitement ont été semblables dans le groupe traité par la desloratadine et le groupe placebo.
Tableau 3. Résultats publiés de l’essai clinique sur l’innocuité et l’efficacité desloratadine à 5 mg pour le traitement de la RAS chez les patients atteints de RAS et d’asthme léger ou modéré concomitant
| Étude | Description de l’étude | Résultats |
| Berger W. E. et coll. (2002) | Plan : Étude multicentrique à double insu, en groupes parallèles et contrôlée par placebo visant à comparer la desloratadine à 5 mg à un placebo chez des patients atteints de RAS et d’asthme allergique saisonnier léger. Objectif : Évaluer l’innocuité et l’efficacité de la desloratadine à 5 mg chez des patients présentant une RAS modérée, une congestion nasale et des symptômes d’asthme allergique saisonnier. Durée de l’étude : Quatre semaines Population : La population en IT était composée de 331 patients (168 patients traités par la desloratadine à 5 mg et 163 recevant le placebo). Critère primaire d’évaluation de l’efficacité : Score total moyen (matin et soir) des symptômes réflectif, exprimé sous forme de variation par rapport au départ des moyennes du 1er au 15e jour, avec des analyses supplémentaires faites du 1er au 29e jour. |
|
RAS : rhinite allergique saisonnière
IT : intention de traiter
LST : le score total
Efficacité contre l’urticaire chronique idiopathique
Données démographiques et plan des études
L’efficacité clinique de la desloratadine contre l’urticaire chronique idiopathique (UCI) a été documentée (diminution de la démangeaison et de l’éruption papulo-érythémateuse) chez 400 patients de 12 à 84 ans atteints d’UCI, lors de 2 essais cliniques randomisés à double insu contre placebo de 6 semaines.
Résultats des études
Les comprimés de desloratadine réduisaient significativement l’intensité du prurit, le nombre de papules, la taille de la plus grosse papule et le score total des symptômes, par rapport au placebo. Le soulagement des symptômes, qui commençait dès le lendemain de la première dose de desloratadine, se maintenait durant tout l’intervalle posologique de 24 heures.
La desloratadine améliorait également le sommeil et le fonctionnement diurne, tels qu’évalués par une moins grande perturbation du sommeil et des activités quotidiennes.
On ne constatait aucune différence d’efficacité de la desloratadine à 5 mg en fonction du sexe, de l’âge ou de la race.
Évaluation de la qualité de vie (QV)
Un certain nombre d’essais cliniques publiés sur l’effet desloratadine à 5 mg sur la QV des patients atteints d’UCI ont démontré à desloratadine 5 mg améliore significativement divers domaines de la QV. Le tableau 4 résume ces essais.
Tableau 4 : Essais cliniques démontrant l’efficacité desloratadine à 5 mg pour l’allègement du fardeau de l’urticaire chronique idiopathique : amélioration de domaines de la QV
| Étude | Description de l’étude | Résultats |
| Grob J. J. et coll. (2008) | Plan : Étude multicentrique, à double insu, avec répartition aléatoire et contrôlée par placebo visant à comparer la desloratadine à 5 mg à un placebo chez des patients ayant des antécédents d’UCI. Objectif : Évaluer l’effet de la desloratadine à 5 mg sur les scores de QV chez des patients atteints d’UCI. Durée de l’étude : Six semaines Population : La population en IT était composée de 137 patients (65 patients dans le groupe recevant la desloratadine et 72 patients dans le groupe placebo). Outil validé de mesure de la QV : Le questionnaire DLQI comporte 10 items pondérés également qui évaluent l’effet des troubles dermatologiques sur la vie des patients : démangeaisons/sensibilité/douleur, gêne, perturbation du magasinage, achat de vêtements, activités sociales, pratique difficile de sports, difficulté au travail ou à l’école, problèmes avec le ou la partenaire, difficultés sexuelles et problèmes à la maison causés par le traitement. Chacun des items est évalué sur une échelle de 0 |
|
| (perturbation la plus faible) à 3 (perturbation la plus marquée) et le score total du questionnaire DLQI va de 0 à 30. Le questionnaire VQ-Dermato comporte 28 items dans 7 domaines (perception de soi, activités de la vie courante, humeur, fonctionnement social, loisirs, restrictions entraînées par le traitement et malaise physique). Chaque item est évalué sur une échelle de 0 à 4. Le score total du questionnaire VQ-Dermato va de 0 (effet le moins grave) à 112 (effet le plus grave). | 0,005) et de la douleur physique (42,3 vs 58,2; p = 0,006).
| |
| Monroe E. et coll. (2003) | Plan : Étude multicentrique, à double insu, avec répartition aléatoire, contrôlée par placebo et en groupes parallèles visant à comparer la desloratadine à 5 mg à un placebo chez des patients atteints d’UCI modérée ou grave. Objectif : Évaluer l’efficacité (y compris selon des paramètres secondaires d’évaluation de l’efficacité, soit la QV, le sommeil et les activités quotidiennes) et l’innocuité de la desloratadine à 5 mg chez des patients atteints d’UCI modérée ou grave. Durée de l’étude : Six semaines Population : La population en IT était composée de 226 patients (116 patients traités la desloratadine et 110 patients recevant le placebo). Principal critère d’évaluation de l’efficacité : Variation des scores moyens (matin et soir) réflectifs pour le prurit. Paramètres secondaires d’évaluation de l’efficacité : Scores moyens (matin et soir) réflectifs pour le nombre de lésions urticariennes, taille de la plus grosse lésion urticarienne, score total des symptômes (somme des scores pour le prurit, le nombre de lésions urticariennes et la taille de la plus grosse lésion urticarienne) et mesures de la QV, soit perturbation du sommeil (score réflectif du matin) et des activités quotidiennes (score réflectif du soir). |
|
durée du traitement (46,9 % avec la desloratadine vs 17,2 % avec le placebo; p = 0,001).
Lachapelle J. M. et coll. (2006)
Plan : Étude multicentrique ouverte sur la desloratadine à 5 mg chez des patients atteints d’UCI.
Objectif : Évaluer l’effet de l’administration uniquotidienne de 5 mg de desloratadine sur la QV des patients atteints d’UCI.
Durée de l’étude : Six semaines
Population : La population en IT était composée de 121 patients.
Outil validé de mesure de la QV : Le questionnaire DLQI comporte 10 items pondérés également qui évaluent l’effet des troubles dermatologiques sur la vie des patients : démangeaisons/sensibilité/douleur, gêne, perturbation du magasinage, achat de vêtements, activités sociales, pratique difficile de sports, difficulté au travail ou à l’école, problèmes avec le ou la partenaire, difficultés sexuelles et problèmes à la maison causés par le traitement. Chacun des items est évalué sur une échelle de 0 (perturbation la plus faible) à 3 (perturbation la plus marquée) et le score total du questionnaire DLQI va de 0 à 30. On a également évalué les paramètres suivants : prurit, nombre et taille maximale des lésions urticariennes, qualité du sommeil et perturbation des activités.
La desloratadine a produit une réduction
statistiquement significative du score moyen du
questionnaire DLQI au départ, le 7e jour et le 42e jour (13,4, 9,1 et 6,6, respectivement). Les scores proportionnels moyens produits par la
desloratadine au départ et aux 7e et 42e jours ont été de 44,5 %, 30,3 % et 21,9 %, respectivement. Les variations proportionnelles relatives par rapport au départ produites par la desloratadine ont été
observées aux 7e et 42e jours (-31,6 % et -50,9 %, respectivement). Toutes ces variations étaient
statistiquement
significatives (p < 0,0001).
- La desloratadine avait produit une variation cliniquement significative (soit une réduction d’au moins 2 points) par rapport au départ le 7e jour chez 66 % des patients et le 42e jour chez 77 % des patients (p < 0,0001).
Après 2 jours, il y avait un soulagement total chez 33,3 % des patients et un
soulagement marqué chez 35,1 % des patients. Il n’y a eu aucun soulagement chez environ 9,6 % des patients.
Le traitement par la
desloratadine a produit une réduction significative du prurit et de la taille des lésions urticariennes (p < 0,005).
Grob J. J. et J.
M. Lachapelle
(2008)
Plan : On a effectué une recherche structurée dans la base de données MEDLINE pour repérer les articles publiés entre le 1er janvier 1991 et le 30 septembre 2007 sur le traitement de l’UCI par les antihistaminiques de deuxième génération, soit la cétirizine, la desloratadine, la fexofénadine et la lévocétirizine, et sur les effets de ces médicaments sur la QV évaluée par les patients. Les termes suivants, seuls ou en combinaison, ont été utilisés pour la recherche : « chronic idiopathic urticaria » (urticaire chronique idiopathique), « pruritus » (prurit), « wheals » (boules d’oedème), « hives » (lésions urticariennes), « second-generation
antihistamines » (antihistaminiques de deuxième génération), « cetirizine » (cétrizine), « desloratadine », « fexofenadine »
(fexofénadine), « levocetirizine » (lévocétrizine) et « quality of life » (qualité de vie).
Outil validé de mesure de la QV :
Questionnaires validés DLQI et VQ-Dermato. Le questionnaire DLQI comporte 10 items pondérés également qui évaluent l’effet des troubles dermatologiques sur la vie des patients : démangeaisons/sensibilité/douleur, gêne, perturbation du magasinage, achat de vêtements, activités sociales, pratique difficile de sports, difficulté au travail ou à l’école, problèmes avec le ou la partenaire, difficultés sexuelles et problèmes à la maison causés par le traitement. Chacun des items est évalué sur une échelle de 0 (perturbation la plus faible) à 3 (perturbation la plus marquée) et le score total du questionnaire DLQI va de 0 à 30. Le questionnaire VQ-Dermato comporte 28 items dans 7 domaines (perception de soi, activités de la vie courante, humeur, fonctionnement social, loisirs, restrictions entraînées par le traitement et malaise physique). Chaque item est évalué sur une échelle de 0 à 4. Le score total du questionnaire VQ-Dermato va de 0 (effet le moins grave) à 112 (effet le plus grave).
- Au cours de trois études, la desloratadine à 5 mg a significativement réduit les scores de QV (n = 364) (p < 0,05).
- Trois essais à double insu, contrôlés par placebo et d’une durée de 6 semaines (n = 553) ont démontré que la desloratadine réduisait significativement, selon les patients, le prurit et les perturbations du sommeil et des activités quotidiennes (p < 0,05).
- Il y a eu des améliorations significatives de domaines de la QV comme la gêne causée par l’apparence de la peau, les problèmes avec le ou la partenaire et les perturbations par l’UCI des activités de plein air, des sports, des loisirs, du travail/des études et de l’activité sexuelle (p < 0,0001).
UCI : urticaire chronique idiopathique QV : qualité de vie
IT : intention de traiter
DLQI : Dermatology Life Quality Index
VQ-Dermato : questionnaire utilisé en dermatologie qui donne des scores reproductibles et permet d’évaluer les répercussions sur la qualité de vie chez les francophones
RQLQ : version française du Rhinoconjunctivitis Quality of Life Questionnaire
0e: jour 0;
7e: jour 7;
42e: jour 42.
Efficacité chez les enfants
Résultats des études
Aux doses de desloratadine recommandées, la concentration plasmatique a été comparable chez les enfants (de 2 à 11 ans) et chez les sujets plus âgés (plus de 12 ans). Par conséquent, comme l’évolution de la rhinite allergique saisonnière, de la rhinite allergique apériodique et de l’urticaire chronique idiopathique ainsi que le profil de la desloratadine sont semblables chez les enfants et les adultes, on peut appliquer aux enfants les données relatives à l’efficacité obtenues chez les adultes.
Évaluation de la sécurité
Données démographiques et plan des études
L’innocuité de la desloratadine a été évaluée chez 3758 patients inscrits à des prgrammes cliniques sur la rhinite allergique et l’UCI. Parmi ceux-ci, 3045 ont reçu de la desloratadine au cours d’essais à doses multiples, dont 2872 à dose de 5 mg ou plus.
Résultat des études
L’incidence générale des événements indésirables liés au traitement, sous comprimés de desloratadine à 5 mg, était comparable à celle observée sous placebo (15,1 % sous comprimés de desloratadine à 5 mg c. 12,5 % sous placebo).
L’événement indésirable le plus fréquent considéré comme possiblement relié au traitement était la céphalée. L’incidence de céphalée était de 4,5 % sous desloratadine à 5 mg et de 3,9 % sous placebo. On ne constatait aucune différence d’innocuité de la desloratadine à 5 mg en fonction du sexe, de l’âge ou de la race. Les événements indésirables rapportés, les signes vitaux et les ECG, lors des essais cliniques, ne suscitaient aucun motif d’inquiétude sur le plan cardiovasculaire. On ne retrouvait aucune cause d’inquiétude particulière sur le plan du foie. En général, l’incidence des événements indésirables durant de programme étant similaire entre le placebo et la desloratadine, on pouvait conclure à un profil d’innocuité acceptable.
De très rares cas de réactions d’hypersensibilité, dont des cas d’anaphylaxie et d’éruptions cutanées, ont été rapportés depuis la mise en marché de la desloratadine.
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie préclinique
La desloratadine est un métabolite actif de la loratadine, doté de propriétés pharmacodynamiques qualitativement similaires, de 2,5 à 4 fois plus puissant par voie orale que la molécule mère chez l’animal. Chez le cobaye, les effets antihistaminiques de la desloratadine en dose unique durent 24 heures.
En plus de son activité antihistaminique, la desloratadine est dotée d’activité antiallergique et anti-inflammatoire démontrée par des études in vitro (menées sur cellules humaines surtout) et in vivo. Ces études ont démontré que la desloratadine inhibait la cascade d’événements initiant et propageant l’inflammation allergique, notamment :
- la libération de cytokines inflammatoires, dont IL-4, IL-6, IL-8 et IL-13
la libération d’importantes chimiokines inflammatoires, dont RANTES (Regulated upon
Activation, Normal T-cell Expressed and Secreted)
- la production d’anion superoxyde par les neutrophiles polynucléaires activés
- l’adhésion et le chimiotactisme des éosinophiles
- l’expression de molécules favorisant l’adhésion, telles que la sélectine P
la libération d’histamine, de prostaglandine (PGD2) et de leucotriène (LTC4) à médiation
IgE
- la bronchoconstriction aiguë et la toux causées par l’allergie.
La desloratadine manifeste une spécificité marquée pour les récepteurs histaminiques H1 et, de plus, elle pénètre peu le SNC, ce qui explique le faible risque de sédation observé dans les études cliniques. Le médicament est doté d’activité antimuscarinique significative in vitro, mais cela semble sans portée in vivo puisque les effets anticholinergiques de la desloratadine ne se manifestent qu’à très forte dose, dépassant largement la dose antihistaminique.
Les arythmies cardiaques graves observées avec certains antihistaminiques ont motivé une évaluation approfondie de l’innocuité cardiovasculaire de la desloratadine. Des années d’expérience clinique avec la loratadine et donc, indirectement, avec la desloratadine, montrent que la desloratadine n’est pas associée à l’arythmie ventriculaire. Les études sur la desloratadine chez le rat, le cobaye et le singe, à dose représentant des multiples de la dose clinique, ont confirmé l’absence d’effet sur des segments importants de l’ECG, tels que l’espace PR, le complexe QRS et l’intervalle QTc. Des études poussées sur les canaux potassiques, dont l’important canal HERG, ont démontré l’absence d’effet de la desloratadine à concentration micromolaire, ce qui dépasse largement le taux plasmatique thérapeutique.
Pharmacocinétique
La desloratadine est largement absorbée (> 90 %) après administration orale, chez l’animal et chez l’humain. Chez l’animal de laboratoire, on n’a pu obtenir d’estimation précise de l’exposition à la desloratadine que sous faible dose, puisque la durée (0-24 heures) disponible pour échantillonnage ne permettait pas de déterminer précisément la SSC0-∞. Chez le rat et le singe, le rapport CL/F pour la desloratadine diminuait avec le temps sous traitement; toutefois, chez l’humain, le rapport CL/F était le même après dose unique ou après doses multiples. On ignore la cause de la baisse du rapport CL/F chez le rat et le singe. Chez toutes les espèces, l’exposition à la desloratadine est plus élevée après administration de desloratadine qu’après dose identique (en mg/kg ou en mg) de loratadine.
La faible quantité de desloratadine récupérée dans l’urine et les selles indique que, chez l’animal de laboratoire comme chez l’humain (à métabolisme normal), la desloratadine disparaît du plasma par biotransformation.
Le profil métabolique de la desloratadine, de la loratadine et de leurs dérivés, in vivo et in vitro, a été déterminé chez l’animal de laboratoire et chez l’humain. La biotransformation de la desloratadine s’effectue de la même façon dans toutes les espèces après administration de desloratadine ou de loratadine marquées au C14, la principale voie consistant en une hydroxylation en position 3, 5 ou 6. Tous les dérivés de la desloratadine identifiés dans le plasma et les excréta humains après administration de desloratadine ou de loratadine étaient observés chez au moins une des espèces animales étudiées.
Les principaux dérivés (>5 %) de la desloratadine chez l’humain étaient présents chez toutes les espèces (souris, rat, lapin, singe) après exposition à la desloratadine ou à la loratadine. Chez les animaux de laboratoire, l’hydroxylation s’effectuait surtout en position 5 et 6, tandis que chez l’humain elle s’effectuait surtout en position 3.
Pharmacodynamie humaine
Pharmacodynamie des effets cardiovasculaires : Afin de confirmer l’innocuité cardiovasculaire de la desloratadine, une étude portant sur les effets de la desloratadine sur l’ECG a été menée chez des patients (n=24) sous 45 mg/jour de desloratadine (9 fois la posologie clinique) durant 10 jours. Le paramètre primaire de cette étude était la différence entre les valeurs mesurées, au jour 1, pour la fréquence cardiaque maximale et les segments PR, QRS, QT et QTc, et les mêmes valeurs mesurées au jour 10. À 9 fois la posologie clinique, on n’observait aucun prolongement statistiquement ou cliniquement significatif de l’intervalle QTc. Le changement moyen de l’intervalle QTc était de 0,3 msec sous placebo contre 4,3 msec sous desloratadine (p=0,09; IC : -0,6; 8,7). Notons que dans une autre étude à doses multiples croissantes où ≤ 20 mg/jour de desloratadine étaient administrés pendant 14 jours, on n’observait aucun effet cardiovasculaire statistiquement ou cliniquement pertinent.
Pharmacodynamie des effets psychomoteurs : On a rapporté de l’endormissement et de la somnolence, affectant la performance psychomotrice, avec les antihistaminiques de première génération. L’administration concomitante d’alcool avec ces médicaments aggravait encore plus la détérioration de la performance psychomotrice. Dans une étude antérieure, la prise de CLARITIN (loratadine) n’aggravait pas la détérioration de la performance induite par l’alcool et n’augmentait pas la somnolence.
Dans l’étude clinique déjà mentionnée, sous 45 mg/jour (9 fois la posologie clinique) de desloratadine (voir Pharmacodynamie des effets cardiovasculaires), on ne rapportait pas de somnolence. Dans une autre étude randomisée à dose unique, à double insu contre placebo, à quadruple permutation des groupes, 25 volontaires sains recevaient soit 7,5 mg de desloratadine + jus, soit 7,5 mg de desloratadine + alcool/jus, soit un placebo + alcool/jus, soit un placebo + jus. On ne constatait aucune différence dans les résultats de tests psychomoteurs entre les groupes desloratadine et placebo (administrés seuls ou avec de l’alcool). Dans une autre étude menée auprès de volontaires sains sous 5 mg de desloratadine, on n’observait aucun effet sur des mesures classiques de la performance en vol.
Pharmacocinétique humaine
Une étude de pharmacocinétique à doses multiples (5 mg) a été menée auprès d’une vaste cohorte de sujets (n=112) des deux sexes (1:1) dont les paramètres démographiques étaient comparables à ceux de la population atteinte de RAS. Les sujets étaient traités une fois/jour durant 10 jours. L’état d’équilibre était atteint en 7 jours, pour la desloratadine et la 3-hydroxydesloratadine (3-OH DL). Dans cette étude, 4 % des sujets étaient des métaboliseurs lents, chez lesquels la concentration de desloratadine était plus élevée. Chez ces patients, la concentration maximale de desloratadine était environ 3 fois plus élevée après 7 heures, et la demi-vie terminale atteignait 89 heures environ; la desloratadine était éliminée du plasma par excrétion de la molécule mère dans l’urine et les selles. Le profil d’innocuité chez ces patients ne différait pas de celui observé dans la population générale. L’accumulation constatée (R=1,11 à 1,64) après 14 jours d’administration uniquotidienne était compatible avec la demi-vie de la desloratadine (~27 heures) et la fréquence d’administration.
L’influence du sexe et de la race (Caucasiens, Noirs) sur les paramètres pharmacocinétiques (surface sous la courbe [SSC] et concentration maximale [Cmax]) de la desloratadine et de la 3-OH DL a été examinée dans une étude à doses multiples. La SSC et la Cmax moyennes étaient plus élevées chez les femmes (desloratadine : 3 % et 10 % respectivement; 3-OH DL: 48 % et 45 % respectivement) que chez les hommes. La SSC et la Cmax de la desloratadine étaient plus élevées (18 % et 32 %, respectivement) chez les Noirs que chez les Caucasiens. Par contre, dans le cas de la 3-OH DL, ces paramètres étaient abaissés (10 %). Si l’on considère l’importance de ces changements et l’innocuité démontrée d’une dose de 45 mg de desloratadine, on considère que ces augmentations sont sans portée clinique et qu’aucun ajustement posologique n’est donc nécessaire en fonction de la race ou du sexe.
Liaison aux protéines : On a déterminé, par ultrafiltration, la liaison in vitro de la desloratadine aux protéines plasmatiques humaines, qui s’établit entre 82,8 % et 87,2 % pour la fourchette de concentration allant de 5 à 400 ng/ml. À ce taux de liaison aux protéines (fraction libre = 13 %), les interactions par déplacement sont sans portée clinique connue.
Effets de la nourriture : Une étude analysant les effets de la nourriture sur une dose unique (7,5 mg) de desloratadine a démontré l’absence d’effet de la nourriture (petit déjeuner riche en graisses et en calories) sur le devenir de la desloratadine. Dans une autre étude, le jus de pamplemousse n’affectait pas le devenir de la desloratadine.
Interactions médicamenteuses :
Deux études à doses multiples (10 jours), randomisées, contre placebo, à double permutation des groupes, à l’insu d’un tiers, ont évalué les effets des inhibiteurs du CYP3A4 kétoconazole (N=24) et érythromycine (N=24) sur la pharmacocinétique et l’innocuité cardiovasculaire de la desloratadine.
Une troisième étude (N=90) à protocole similaire mais en groupes parallèles, évaluait les effets de l’azithromycine, antibiotique azilide inhibiteur du CYP3A4, sur la pharmacocinétique et sur la pharmacodynamique cardiovasculaire de la desloratadine.
Deux autres études à doses multiples, randomisées en groupes parallèles ont évalué les effets de la cimétidine (N=36) et de la fluoxétine (N=54) sur la pharmacocinétique et sur la pharmacodynamique cardiovasculaire de la desloratadine.
L’administration concomitante de kétoconazole et de desloratadine augmentait la Cmax et la SSC de la desloratadine de 29 % et de 21 %, respectivement, et celles de la 3-OH DL de 77 % et de 110 %, respectivement. L’administration concomitante d’érythromycine et de desloratadine augmentait la Cmax et la SSC de la desloratadine de 24 % et de 14 %, respectivement, et celles de la 3-OH DL de 43 % et de 40 %, respectivement. L’administration concomitante d’azithromycine et de desloratadine augmentait la Cmax et la SSC de la desloratadine de 15 % et de 5 %, respectivement, et celles de la 3-OH DL de 15 % et de 4 %, respectivement. Toutefois, comme on ne constatait aucune différence d’innocuité de la desloratadine à travers ces études, on a considéré que l’augmentation de la concentration plasmatique était sans portée clinique. Le kétoconazole produisait une augmentation légère de la concentration plasmatique de la desloratadine, comparativement celle rapportée avec la loratadine. Ces données suggèrent que le potentiel d’interaction de la desloratadine avec les inhibiteurs du CYP3A4 soit faible. La similitude entre la concentration d’érythromycine observée dans cette étude et celle provenant d’autres études suggère que la desloratadine ait peu de risque d’inhiber la biotransformation des substrats du CYP3A4, qui représentent au moins 50 % des médicaments sur le marché. L’administration concomitante de fluoxétine et de desloratadine ne modifiait pas la SSC de la desloratadine, et augmentait de 15 % la Cmax; elle augmentait la SSC et la Cmax de la 3-OH DL de 17 % et de 13 %, respectivement. L’administration concomitante de cimétidine et de desloratadine augmentait la Cmax et la SSC de la desloratadine de 12 % et de 19 %, respectivement, alors que celles de la 3-OH DL diminuaient de 11,2 % et de 2,8 %, respectivement.
Des évaluations sériées de l’ECG n’ont montré aucun changement statistiquement ou cliniquement significatif de l’intervalle QTc. Le changement moyen du QTc était de 5,4 msec sous kétoconazole/desloratadine et de 2,3 msec sous desloratadine/placebo (p=0,14; IC = -7,3; 11). Le changement moyen du QTc était de 9,8 msec sous érythromycine/desloratadine et de 7,8 msec sous desloratadine/placebo (p=0,53; IC = -8,4; 4,5). Le changement moyen du QTc était de -4,2 msec sous azithromycine/desloratadine et de -6,3 msec sous desloratadine/placebo (p=0,61).
Insuffisance hépatique : Dans une étude à dose unique (7,5 mg), la pharmacocinétique de la desloratadine dans l’insuffisance hépatique légère, modérée ou grave (Child-Pugh A, B ou C) (n=4/groupe) a été comparée à celle de sujets normaux sans évidence d’atteinte hépatique (n=8). On ne constatait aucune différence pharmacocinétique entre les divers sous-groupes d’insuffisance hépatique, chez lesquels la SSC et la Cmax moyennes étaient ≤ 2,4 fois plus élevées que chez les sujets normaux. La pharmacocinétique de la desloratadine chez des sujets à fonction hépatique normale (n=9) a été comparée à celle de sujets en insuffisance hépatique modérée (n=11) après administration de 5 mg/jour durant 10 jours. La SSC dans l’insuffisance hépatique était ≤ 3 fois plus élevée que chez les sujets normaux, mais celle de la 3-OH DL était inchangée. Le profil d’événements indésirables, ainsi que l’ECG, ne présentaient aucun changement systématique cliniquement pertinent chez les sujets en insuffisance hépatique. L’augmentation de la concentration sanguine étant sans portée clinique, aucun ajustement posologique n’est recommandé en cas d’insuffisance hépatique.
Insuffisance rénale : La pharmacocinétique d’une dose unique de 7,5 mg de desloratadine a été évaluée dans l’insuffisance rénale légère (n=7), modérée (n=6) ou grave (n=6) et chez des patients survivant grâce à l’hémodialyse (n=6). On constatait peu de différence de Cmax et de SSC chez les patients en insuffisance rénale légère ou modérée. La SSC médiane des patients en insuffisance rénale, dont les patients sous hémodialyse, était ≤ 1,7-2,5 fois plus élevée que la normale, mais la concentration de 3-OH DL était peu modifiée. Ni la desloratadine ni la 3-OH DL n’étaient épurées par hémodialyse. La liaison aux protéines plasmatiques de la desloratadine et de la 3-OH DL n’était pas modifiée par l’atteinte rénale. Les résultats indiquent que l’insuffisance rénale, même lorsqu’elle impose l’hémodialyse, ne modifie pas de façon cliniquement pertinente les données pharmacocinétiques. Toutefois, dans l’insuffisance rénale grave, la desloratadine doit être utilisée avec prudence.
Gériatrie : On a évalué la pharmacocinétique de la desloratadine dans un sous-groupe (n=17) de patients > 65 ans participant à une étude à doses multiples (5 mg/jour x 10 jours). La SSC et la Cmax moyennes étaient de 20 % plus élevées que chez les sujets < 65 ans. La clairance corporelle totale apparente ajustée pour le poids était similaire quel que soit l’âge. La demi-vie plasmatique d’élimination moyenne était prolongée de 30 % environ (33,7 heures) chez les sujets > 65 ans, mais la fréquence d’événements indésirables était inchangée. Par conséquent, ces différences reliées à l’âge sont sans portée clinique, et aucun ajustement posologique n’est recommandé en gériatrie.
Asthme : Lors de deux études de 4 semaines portant sur 924 patients (15-75 ans) atteints de rhinite allergique saisonnière et d’asthme concomitant, les comprimés de desloratadine de 5 mg amélioraient les symptômes de rhinite sans affecter la fonction pulmonaire. Ceci confirme l’innocuité des comprimés de desloratadine de 5 mg dans le traitement des adultes atteints de rhinite allergique saisonnière et d’asthme léger à modéré.
MICROBIOLOGIE
Ne s'applique pas.
TOXICOLOGIE
Toxicité à court terme
La toxicité à court terme par voie orale (gavage) ou péritonéale de la desloratadine a été évaluée chez des rats Sprague-Dawley et des souris CD-1 de 6 semaines. La DL50 orale et péritonéale estimée chez le rat et la souris était plusieurs milliers de fois plus élevée que la dose humaine de 5,0 mg/jour de desloratadine. La DL50 orale, chez la souris, était 3530 fois plus élevée que la dose humaine et, chez le rat, ≥ 5490 fois plus élevée. La DL50 péritonéale chez la souris était ≥ 460 fois plus élevée que la dose humaine et, chez le rat, ≥ 680 plus élevée (voir tableau 3).
Tableau5. DL50 de la desloratadine
| Espèce | Sexe | Voie | DL50 (mg/kg) (multiple | ||
| de la dose clinique)a | |||||
| Souris | Mâle | PO | 353 (x 3530) | ||
| Femelle | PO | 353 (x 3530) | |||
| Souris | Mâle | IP | 49 (x 490) | ||
| Femelle | IP | 46 (x 460) | |||
| Rat | Mâle | PO | 616 (x 6160) | ||
| Femelle | PO | 549 (x 5490) | |||
| Rat | Mâle | IP | 178 (x 1780) | ||
| Femelle | IP | 68 (x 680) | |||
PO = Oral (gavage); IP = péritonéale
a : Posologie clinique : 5,0 mg/jour (0,10 mg/kg, patient de 50 kg).
Dans une étude à doses orales (gavage) croissantes chez le macaque de Buffon jeune, on observait des vomissements à dose ≥ 23,5 mg/kg chez le mâle et ≥ 93,75 mg/kg chez la femelle, qui apparaissaient entre 15 minutes et 3 heures après la dose, environ. La dose maximale sans vomissements chez le mâle (11,74 mg/kg) représente 118 fois la dose humaine (0,10 mg/kg/jour de desloratadine). L’exposition (Cmax) des singes, à cette dose, représente 92 fois l’exposition chez l’humain après une dose de 5,0 mg/jour de desloratadine (moyenne arithmétique de Cmax de 4,0 ng/ml).
Toxicité de doses répétées
Des études de 2 semaines, 1 mois et 3 mois ont été menées chez le rat, à dose ≤ 240 mg/kg durant l’étude pilote initiale de 2 semaines, ≤ 8 mg/kg durant la seconde étude de 2 semaines et ≤ 120 mg/kg durant 1 mois ou 3 mois. L’exposition générale à la desloratadine sous 60 mg/kg équivaut à celle obtenue sous 120 mg/kg de loratadine. La dose sans effet dans l’étude de 3 mois était ≥ 3 mg/kg (faible dose) mais inférieure à 30 mg/kg. On observait, durant l’étude de 3 mois, des morts sous 30, 60 et 120 mg/kg et dans le groupe témoin sous produit actif (120 mg/kg de loratadine). On observait des changements des fèces, attribués aux propriétés anticholinergiques des produits de cette classe. Des changements cliniques pathologiques étaient observés à dose ≥ 30 mg/kg (exposition générale multipliée par ≥ 458). Les anomalies des organes/tissus cibles consistaient surtout en vacuolisation par suite de formation de couches de phospholipides (conséquence fréquente d’exposition aux composés amphiphiles comme la desloratadine et la loratadine). On observait une hypertrophie centrolobulaire des hépatocytes sous dose ≥ 30 mg/kg de desloratadine et sous 120 mg/kg de loratadine. On ne constatait pas de formation de couches de phospholipides sous 3 mg/kg.
On observait une nécrose tubulaire rénale et/ou une dilatation des tubules à dose ≥ 60 mg/kg de desloratadine (exposition générale x 605) ou sous 120 mg/kg de loratadine (exposition générale à la desloratadine multipliée par ≥ 663).
On observait des cylindres tubulaires rénaux chez les mâles sous 60 mg/kg de desloratadine ou 120 mg/kg de loratadine. On observait de la dégénérescence des fibres musculaires, de la fibrose musculaire et/ou des infiltrats musculaires de mononucléaires sous ≥ 60 mg/kg de desloratadine et sous 120 mg/kg de loratadine. On observait des débris cellulaires dans la lumière des tubules séminifères testiculaires sous 60 mg/kg de desloratadine et sous 120 mg/kg de loratadine.
On a observé une baisse de spermatogenèse, dans les testicules, chez un mâle ou plus sous 120 mg/kg de loratadine ou sous ≥ 30 mg/kg de desloratadine. On observait des débris cellulaires dans la lumière des épididymes chez les mâles sous loratadine et sous desloratadine à doses ≥ 30 mg/kg. On a également observé une oligospermie, dans les épididymes, chez un mâle sous 30 mg/kg de desloratadine, chez un mâle sous 60 mg/kg de desloratadine, et chez certains mâles sous 120 mg/kg de desloratadine ou de loratadine. Toutefois, on n’observait aucun changement testiculaire durant l’étude de 1 mois sous ≤ 120 mg/kg. De plus, les changements testiculaires étaient semblables à ceux constatés précédemment sous loratadine, même à dose aussi faible que 2 mg/kg chez le rat; la dose sans effet de la loratadine sur le testicule de rat, après un an d’administration, était de 1 mg/kg. Cet effet sur le testicule de rat a été rapporté avec d’autres amphétamines. Dans le cas de la desloratadine et de la loratadine, cet effet n’est observé que chez le rat. Durant l’étude de 3 mois, on observait une nécrose des cellules de la granulosa dans les ovaires de nombreuses femelles sous 120 mg/kg de desloratadine, ainsi que chez certaines femelles sous 120 mg/kg de loratadine. On observait une immaturité utérine chez certaines femelles sous 60 mg/kg de desloratadine et chez de nombreuses femelles sous 120 mg/kg de loratadine ou de desloratadine.
Plusieurs études sur la desloratadine ont été menées chez le singe, une de 7 jours, une de 2 semaines, deux de 1 mois et une de 3 mois. La desloratadine à dose ≤ 12 mg/kg (exposition générale multipliée par ≥ 182) était bien tolérée jusqu’à 3 mois durant; la dose sans effet durant l’étude de 1 mois était de 12 mg/kg. Les doses ≥ 36 mg/kg (exposition générale multipliée par ≥ 842) causaient des vomissements dans la 2e étude de 1 mois.
Durant l’étude de 3 mois, au 36e jour, la forte dose de 18 mg/kg de desloratadine a été portée à 24 mg/kg, et la forte dose de loratadine a été portée de 22 mg/kg à 72 mg/kg. Des signes cliniques, dont fèces diminuées ou absentes, abdomen distendu, posture courbée et/ou léthargie, observés sous 18-24 mg/kg de desloratadine (exposition générale multipliée par ≥ 953) et 22-72 mg/kg de loratadine (exposition générale multipliée par ≥ 1147), ont été attribués aux propriétés anticholinergiques des produits de cette classe. On notait une baisse des taux de cholestérol et de phosphatase alcaline sous 18-24 mg/kg de desloratadine et sous 22-72 mg/kg de loratadine. Les constatations histopathologiques sous 18-24 mg/kg de desloratadine suggèrent que cette dose provoque la formation de couches de phospholipides, tout comme la dose de 22-72 mg/kg de loratadine. On ne constatait aucune formation de couches de phospholipides sous 6 mg/kg de desloratadine. On ne constatait aucun changement testiculaire chez les singes après 3 mois de traitement sous ≤ 18-24 mg/kg de desloratadine ou ≤ 22-72 mg/kg de loratadine. Dans cette étude de 3 mois, les seuls effets observés sous 12 mg/kg de desloratadine étaient une vacuolisation dans les glandes salivaires et les poumons. La dose sans effet était de 6 mg/kg (exposition générale x 204). Les études de toxicité démontrent que la dose sans effet produit une exposition beaucoup plus élevée que la dose clinique, ce qui démontre l’innocuité de la desloratadine (voir tableau 6).
Tableau6. Exposition générale à la desloratadine chez l’animal après administration orale répétée
| Espèce | Étude de toxicité | Voie/ | Sexe | SSC(0-24 h) (ng•h/ml) | Rapport d’exposition animaux/humains (dose humaine = 5,0 mg/jour) | ||
| Dose sans | |||||||
| effet | |||||||
| (mg/kg) | |||||||
| Rat | 3 mois (57e jour) | Gavage 3 | M F | 1 950 1 890 | 34 33 | ||
| Singe | 2 semaines (14e jour) | Gavage 6,5 | M, Fa | 5 115 | 90 | ||
| Singe | 1 mois (15e jour) | Gavage 12 | M, F | 10 388 | 182 | ||
| Singe | 1 mois (2e étude) (15e jour) | Gavage 12 | M, F | 16 002 | 281 | ||
| Singe | 3 mois 57e jour) | Gavage 6 | M, F | 11 623 | 204 | ||
a : M, F = deux sexes confondus.
Cancérogenèse
Animaux et humains étant exposés à la desloratadine par suite de la biotransformation de la loratadine, les études de cancérogenèse menées sur la loratadine évaluent en même temps le potentiel cancérogène de la desloratadine.
Dans une étude de cancérogenèse de 18 mois chez la souris, et dans une étude de 2 ans chez le rat, on administrait de la loratadine dans la nourriture à raison de ≤ 40 mg/kg/jour (souris) et de ≤ 25 mg/kg/jour (rat). L’évaluation pharmacocinétique a permis d’évaluer l’exposition des animaux à la desloratadine et à la loratadine dans les études de cancérogenèse. La SSC de la desloratadine démontrait que les souris sous 40 mg/kg/jour de desloratadine étaient 33 fois plus exposées au médicament qu’un patient sous dose maximale recommandée chez l’humain (DMRH). L’exposition des rats sous 25 mg/kg/jour de desloratadine était 123 fois plus élevée que celle d’un humain sous la DMRH (5 mg/kg). Les souris mâles sous 40 mg/kg/jour présentaient une incidence accrue de tumeurs hépatocellulaires (adénomes + carcinomes) que les témoins. Chez le rat, une incidence significativement accrue de tumeurs hépatocellulaires a été observée, chez les mâles sous 10 mg/kg/jour et chez les deux sexes sous 25 mg/kg/jour. Les tumeurs hépatiques observées dans les études de cancérogenèse sur la loratadine ont été attribuées à un mécanisme non génotoxique apparaissant seulement sous forte dose de loratadine; par conséquent, ces observations de cancérogenèse chez l’animal ne sont pas considérées pertinentes chez l’humain, à dose thérapeutique recommandée de loratadine ou de desloratadine.
Mutagenèse
Les études de mutagenèse sur la desloratadine n’ont permis d’observer aucun potentiel mutagène lors d’un test de mutation réverse (test de mutagenèse bactérienne sur microsomes humains, effectué sur Salmonella/E. coli) et dans deux tests d’aberrations chromosomiques (test de clastogenèse sur lymphocytes périphériques humains et test du micronoyau sur moelle osseuse de souris).
Toxicité sur la reproduction
On n’observait aucun effet sur la fertilité des femelles sous ≤ 24 mg/kg/jour (exposition générale des rates multipliée par ≥ 506 par rapport à la dose maximale recommandée chez l’humain [DMRH] pour la desloratadine). Dans une autre étude, on observait une baisse de fertilité des rats mâles (objectivée par une baisse du taux de fécondation des femelles) associée à une baisse du nombre et de la mobilité des spermatozoïdes, ainsi qu’à des changements histopathologiques des testicules, sous desloratadine orale à dose de 12 mg/kg (exposition générale x 175 environ, par rapport à la DMRH). Sous 3 mg/kg/jour de desloratadine, malgré l’absence d’effet sur la mobilité ou le nombre des spermatozoïdes, on constatait chez quelques rats des changements testiculaires similaires à ceux observés sous loratadine (la dose sans effet de la loratadine sur les testicules est de 1 mg/kg/jour après un an d’administration). On ne constatait aucun effet sur la fertilité sous 3 mg/kg/jour (exposition générale [SSC] x 34 par rapport à la DMRH). L’effet sur le testicule de rat a été rapporté avec d’autres antihistaminiques, mais comme avec la desloratadine et la loratadine, cet effet n’est observé chez aucune autre espèce animale de laboratoire et semble unique au rat.
RÉFÉRENCES
- 1. Agrawal DK. Pharmacology and clinical efficacy of desloratadine as an anti-allergic and anti-inflammatory drug. Exp. Opin. Invest. Drugs. 10, 547-560;2001.
- 2. Bachert C. Decongestant efficacy of desloratadine in patients with seasonal allergic rhinitis. Allergy, Supplément 65. 56,14-20;2001.
- 3. Bachert C. The role of histamine in allergic disease: reappraisal of its inflammatory potential. Allergy. 57: 287-296; 2002.
- 4.
Bachert C. A Review of the Efficacy of Desloratadine, Fexofenadine, and
Levocetirizine in the Treatment of Nasal Congestion in Patients with Allergic Rhinitis. Clin Therapeutics. 31(5): 921-44; 2009.
- 5. Baena-Cagnani C.E. Desloratadine activity in concurrent seasonal allergic rhinitis and asthma. Allergy. 56, 21-27; 2001.
- 6. Berger WE, Schenkel EJ, Mansfield LE. Safety and efficacy of desloratadine 5 mg in asthma patients with seasonal allergic rhinitis and nasal congestion. Ann Allergy Asthma Immunol. 89(5): 485-91; 2002.
- 7. Berger WE, Lumry WR, Meltzer EO and Pearlman DS. Efficacy of desloratadine, 5 mg, compared with fexofenadine, 180 mg, in patients with symptomatic seasonal allergic rhinitis.Allergy Asthma Proc. 24(3): 214-23; 2006.
- 8.
Bousquet J, Khaltaev N, Cruz AA, Denburg J, Fokkens WJ, Togias A, et al. Allergic
Rhinitis and its Impact on Asthma (ARIA) 2008 update (in collaboration with the World Health Organization, GA(2)LEN* and AllerGen**). Allergy. 63 (Suppl 86): 8-160; 2008.
- 9. Cerminara C, El-Malhany N, Roberto D, Lo Castro A, Curatolo P. Seizures induced by desloratadine, a second-generation antihistamine: clinical observations. Neuropediatrics. 2013 Aug;44(4):222-4.
- 10.
Day J. Pros and cons of the use of antihistamines in managing allergic rhinitis. J All
Clin Immunol 103:S395-399, 1999.
- 11.
Geha RS, and Meltzer,EO: Desloratadine : A new, nonsedating, oral antihistamine. J
Allergy Clin Immunol. 107, 752-762; 2001.
- 12. Grob JJ, Auquier P, Dreyfus I, and Ortonne JP. Quality of life in adults with chronic idiopathic urticaria receiving desloratadine: a randomized, double-blind, multicentre, placebo-controlled study. J Eur Acad Dermatol Venereol. 22(1): 87-93; 2008.
- 13.
Gupta S, Banfield C, Kantesaria B et al. Pharmacokinetic and Safety Profile of
Desloratadine and Fexofenadine When Coadministered with Azithromycin: A Randomized, Placebo-Controlled, Parallel-Group Study. Clinical Therapeutics. 23,451-466: 2001.
- 14.
Henz BM: The pharmocological profile of desloratadine: a review. Allergy,
Supplement 65. 56:7-13; 2001.
- 15. Juhlin L. Inhibition of cold urticaria by desloratadine. J Derm Treat. 15:51-54; 2004.
- 16. Kaplan AP, Gray L, Shaff RE, Horakova Z, and Beaven MA. In vivo studies of mediator release in cold urticaria and cholinergic urticaria. J Allergy Clin Immunol. 55:394-402; 1975.
- 17.
Kennard CD, Ellis CN. Pharmacological therapy for urticaria. J Am Acad Dermatol
25:176-189, 1991.
- 18.
Kim K, Sussman G, Hebert J, William Lumry W, Lutsky B, and Gates D.
Desloratadine therapy for symptoms associated with perennial allergic rhinitis. Ann Allergy Asthma Immunol. 96:460–5, 2006.
- 19. Kreutner W, Hey JA, Anthes J et al. Preclinical pharmacology of desloratadine, a selective and nonsedating histamine H1 receptor antagonist. 1 st communication: receptor selectivity, antihistamine activity and antiallergic effects. Arzneim.-Forsch./Drug Res. 50 (I), 345-352; 2000.
- 20. Kreutner W, Hey JA, Chiu P et al. Preclinical pharmacology of desloratadine, a selective and nonsedating histamine H1 receptor antagonist. 2nd communication: Lack of central nervous system and cardiovascular effects. Arzneim.-Forsch./Drug Res. 50 (I), 441-448; 2000.
- 21.
Lachapelle JM, Decroix J, Henrijean A, Roquet-Gravy PP, De Swerdt A. Boonen H,
Lecuyer M, Suys E, Speelman G, and Vastesaeger N. Desloratadine 5 mg once daily improves the quality of life of patients with chronic idiopathic urticaria. J Eur Acad Dermatol Venereol. 20(3):288-92, 2006.
- 22. McClellan K, and Jarvis B; Desloratadine. Drugs 2001; 61 (6): 789-796.
- 23. Meltzer E. Comparative safety of H1 antihistamines. Ann Allergy 67:625, 1991.
- 24. Meltzer EO, Prenner BM, Nayak A, et al: Efficacy and tolerability of once-daily 5 mg desloratadine, an H1-receptor antagonist, in patients with seasonal allergic rhinitis. Clin Drug Invest. 21, 25-32; 2001.
- 25. Meltzer EO, Jalowayski AA, Vogt K, Iezzoni D, and Harris AG. Effect of desloratadine therapy on symptom scores and measures of nasal patency in seasonal allergic rhinitis: results of a single-center, placebo-controlled trial. Ann Allergy Asthma Immunol. 96:363-68, 2006.
- 26. Monroe E, Finn A, Patel P, Guerrero R, Ratner P, and Bernstein D. Efficacy and safety of desloratadine 5 mg once daily in the treatment of chronic idiopathic urticaria: A double-blind, randomized, placebo controlled trial*. J Am Acad Dermatol. 48:535-41, 2003.
- 27.
Monroe EW. The role of antihistamines in the treatment of chronic urticaria. J
Allergy Clin Immunol 86:662-665, 1990.
- 28. Nayak A.S., Schenkel E. Desloratadine reduces nasal congestion in patients with intermittent allergic rhinitis. Allergy 56, 1077-1080; 2001.
- 29. Naclerio RM. Allergic rhinitis, N Engl J Med 325:860-869, 1991.
- 30. Nettis E, Colanardi MC, Soccio AL, Ferrannini A, and Vacca A. Desloratadine in combination with montelukast suppresses the dermographometer challenge test papule, and is effective in the treatment of delayed pressure urticaria: a randomized, double-blind, placebo-controlled study. Br J Dermatol. 155:1279-1282; 2006.
- 31.
Ortonne JP, Grob, JJ, Pascal Auquier P, and Dreyfus I. Efficacy and Safety of
Desloratadine in Adults with Chronic Idiopathic Urticaria: A Randomized, Double-Blind, Placebo-Controlled, Multicenter Trial. Am J Clin Dermatol. 8(1):37-42, 2007.
- 32. Pradalier A, Neukirch C, Dreyfus I, and Devillier P. Desloratadine improves quality of life and symptom severity in patients with allergic rhinitis. Allergy. 62:1331–34, 2007.
- 33. Ring J, Hein R, Gauger A, Bronsky E, Miller B, et al: Once-daily desloratadine improves the signs and symptoms of chronic idiopathic urticaria: a randomized, double-blind, placebo-controlled study. Intl J Dermatol. 40:1-5; 2001.
- 34. Salmun LM and Lorber R. 24-hour efficacy of once-daily desloratadine therapy in patients with seasonal allergic rhinitis [ISRCTN32042139]. BMC Family Practice . 3:1-6, 2002.
- 35. Siebenhaar F, Degener F, Zuberbier T, Martus P, Maurer M. Up-dosing of desloratadine results in better improvement of temperature and exposure time thresholds in patients with cold urticaria. Allergy. 63 (Suppl 88):539; 2008.
- 36. Zuberbier T. Urticaria. Allergy. 58:1224-1234; 2003.
- 37. Zuberbier T, Ifflander J, Semmler C, Henz BM. Acute urticaria: clinical aspects and therapeutic responsiveness. Acta Derm Venereol. 76:295-297; 1996.
- 38.
Zuberbier T, Bendslev-Jensen C, Canonica W, Grattan CEH, Greaves MW, Henz
BM, et al. EAACI/GA2LEN/EDF guideline: definition, classification and diagnosis of urticaria. Allergy. 61:316-320; 2006.
- 39.
Zuberbier T, Bendslev-Jensen C, Canonica W, Grattan CEH, Greaves MW, Henz
BM, et al. EAACI/GA2LEN/EDF guideline: management of urticaria. Allergy. 61:321-331; 2006.
- 40.
Monographie de produit - AERIUS®, Desloratadine comprimés 5 mg, Bayer Inc.,
Canada, Date de révision : 9 juillet 2018, No. de contrôle 215387.