


Monographie de produit - Allertin
INDICATIONS ET USAGE CLINIQUE
ALLERTIN est indiqué pour :
x soulager les symptômes de rhinite allergique saisonnière et perannuelle, tels que :
éternuements, écoulement nasal, irritation oculaire et prurit nasal ou oculaire.
x soulager les signes et symptômes d’urticaire chronique et d’autres affections allergiques cutanées.
Les essais cliniques effectués à ce jour justifient de traiter jusqu’à 6 mois durant; il est donc recommandé d’obtenir un avis médical avant de traiter plus de 6 mois.
La loratadine n’est pas recommandé durant la grossesse et l’allaitement.
Gériatrie :
Les paramètres pharmacocinétiques de la loratadine et de son principal dérivé sont semblables chez les volontaires sains adultes et chez les volontaires sains d’âge avancé (voir PHARMACOLOGIE DÉTAILLÉE/Pharmacocinétique et métabolisme).
CONTRE-INDICATIONS
- Patients présentant une hypersensibilité à ce médicament (y compris à son métabolite, le descarboéthoxyloratadine), à un ingrédient de la préparation ou à un composant du contenant. Pour connaître la liste complète des contre-indications, voir la section Présentation, composition et conditionnement de la présente monographie.
MISES EN GARDE ET PRÉCAUTIONS
Fonctions hépatique, biliaire et pancréatique
Chez les patients atteints d’hépatopathie alcoolique chronique, l’ASC et les concentrations plasmatiques maximales (Cmax) de loratadine ont doublé, alors que le profil pharmacocinétique du métabolite actif n’a pas changé de manière significative par rapport aux patients dont la fonction hépatique est normale. La demi-vie d’élimination de la loratadine et de ses métabolites actifs était de 24 heures et de 37 heures, respectivement, celle-ci s’allongeant de plus en plus à mesure que la maladie hépatique s’aggravait. On recommande donc d’ajuster la dose en présence d’hépatopathie grave. Les patients atteints d’hépatopathie grave devraient recevoir une dose initiale plus faible, car la clairance de la loratadine pourrait être moindre chez eux (voir POSOLOGIE ET ADMINISTRATION – Considérations posologiques).
Reins
Chez les patients atteints d’insuffisance rénale chronique, l’ASC et les concentrations plasmatiques maximales (Cmax) de loratadine ont augmenté comparativement à celles des patients dont la fonction rénale est normale. La demi-vie d’élimination de la loratadine et de ses métabolites n’était pas significativement différente de celle observée chez les patients dont la fonction rénale est normale. L’hémodyalise n’ayant aucun effet sur la pharmacocinétique de la loratadine ni de ses métabolites actifs chez les patients atteints d’insuffisance rénale chronique, il n’est pas nécessaire d’ajuster la dose chez ces patients. En cas d’insuffisance rénale grave, utiliser la loratadine avec prudence.
Populations particulières
Grossesse : L’innocuité de la loratadine dans la grossesse n’étant pas établie, le médicament n’est pas recommandé dans ce contexte.
Allaitement : L’innocuité de la loratadine durant l’allaitement n’étant pas établie, le médicament n’est pas recommandé dans ce contexte (voir les informations sur l’excrétion dans le lait maternel dans PHARMACOLOGIE DÉTAILLÉE/ Pharmacologie humaine) .
RÉACTIONS INDÉSIRABLES
Généralités
Les réactions indésirables signalées chez l’adulte sous loratadine durant les essais cliniques étaient légères; elles comprenaient fatigue, céphalées, sécheresse de la bouche, sédation, troubles digestifs (p. ex. : nausées et gastrite), et symptômes allergiques (p. ex. : éruptions cutanées).
Les réactions indésirables observées chez l’enfant comprenaient la nervosité et l’hyperkinésie. Les réactions indésirables digestives observées au cours des essais pédiatriques semblaient légèrement plus fréquentes chez l’enfant de moins de 30 kg.
Depuis la mise en marché de la loratadine, on a signalé de rares cas d’alopécie, d’anaphylaxie, d’anomalies du bilan hépatique, d’étourdissements, de palpitations et de tachycardie.
Réactions indésirables signalées au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, la fréquence des réactions indésirables pourrait y différer de celle observée en pratique. Cette fréquence ne saurait être comparée à celle obtenue lors d'essais cliniques sur un autre produit. Les informations provenant d'essais cliniques permettent de relever les effets secondaires liés au médicament et de donner une idée approximative de leur fréquence
Les réactions indésirables signalées chez l’adulte sous loratadine en comprimés ordinaires durant les essais cliniques étaient légères; elles comprenaient fatigue, céphalées, sécheresse de la bouche, sédation, troubles digestifs (p. ex. : nausées et gastrite), et symptômes allergiques (p. ex. : éruptions cutanées). La fréquence de la sédation était similaire à celle observée avec les produits actifs terfénadine et astémizole et sous placebo, mais différait statistiquement (p<0,01) de celle observée sous clémastine.
Réactions indésirables peu fréquentes (<1 %) au cours des essais cliniques En plus des réactions indésirables résumées au tableau 1, on signalait moins fréquemment (moins de 1 % des patients) augmentation de l’appétit, toux, étourdissements et palpitations.
Anomalies hématologiques ou biochimiques
Sans objet
Comprimés de loratadine
Tableau 1: Comparaison : comprimés de loratadine de 10 mg, placebo ou produit actif Nombre (%) de patients adultes ayant signalé des réactions indésirables fréquentes (>2 % des patients sous loratadine) possiblement ou probablement liées au traitement : patients sous loratadine, placebo ou produit actif.
Loratadine
10mg/jour
Placebo Clémastine
1mg 2 f.p.j.
Terfénadine 60mg 2 f.p.j.
Astémizole 10mg/jour n = 1241 n = 1652 n =687 n =506 n = 342 Évén. indésirable
Fatigue 54(4) 62(4) 62(9) 17(3) 22(6)
Céphalées 97(8) 104(6) 32(5) 40(8) 26(7)
Bouche sèche 49(4) 32(2) 22(3) 15(3) 2(1)
Sécheresse nasale 9(<1) - 6(<1) 3(<1) -
Sédation* 99(8) 101(6) 151(22) 41(8) 50(15)
*Soit : somnolence, léthargie, sensation d’être au ralenti ou drogué
Réactions indésirables signalées en pharmacosurveillance
Depuis la mise en marché de la loratadine, outre les réactions indésirables observées durant les essais cliniques, on a signalé de rares cas d’alopécie, d’anaphylaxie (incluant l’angio-oedème), d’anomalies du bilan hépatique, d’étourdissements, de palpitations et de tachycardie. On a rapporté de très rares cas de convulsions.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses graves
Rien à signaler
Généralités
La prise concomitante d’alcool et de loratadine ne produisait aucune potentialisation, d’après le résultat d’études d’acuité psychomotrice (voir PHARMACOLOGIE DÉTAILLÉE / Pharmacologie humaine).
Interactions avec des médicaments
On a rapporté une augmentation du taux sérique de loratadine lors d’utilisation concomitante de kétoconazole, d’érythromycine ou de cimétidine durant les essais cliniques contrôlés, sans changement cliniquement pertinent (notamment au plan de l’ECG). Il faut donc user de prudence lors d’administration concomitante de loratadine et d’autres médicaments inhibant les enzymes hépatiques, jusqu’à ce que des études d’interactions concluantes aient été réalisées.
Interactions avec des aliments
Voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE / Pharmacocinétique, Absorption.
Interactions avec des extraits de plantes
Aucune interaction avec des extraits de plantes n’a été établie.
Interactions avec des épreuves de laboratoire
Il faut interrompre l’administration de la loratadine environ 48 heures avant toute épreuve de sensibilité cutanée, les antihistaminiques pouvant bloquer ou amoindrir les réactions positives à ces épreuves.
Interactions avec le mode de vie
Aucune interaction avec le mode de vie n’a été établie.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Insuffisance hépatique grave : on recommande une posologie de 10 mg tous les 2 jours pour les adultes et les enfants pesant plus de 30 kg.
Il n’est pas nécessaire d’ajuster la dose chez les patients atteints d’insuffisance rénale (voir MISES EN GARDE ET PRÉCAUTIONS – Reins).
Posologie recommandée et ajustement posologique
Adultes et enfants de 12 ans et plus : une capsule d’ALLERTIN à 10 mg, 1 fois par jour.
SURDOSE
On a signalé somnolence, tachycardie et céphalées après surdose de comprimés ordinaires de loratadine. Une surdose de 160 mg en une prise n’a entraîné aucune réaction indésirable.
En cas de surdose, il faut instaurer immédiatement un traitement symptomatique de soutien.
Envisager les procédés classiques pour retirer le médicament non absorbé de l’estomac, tels que l’adsorption par charbon activé en suspension aqueuse et le lavage d’estomac. La solution saline physiologique constitue la solution de lavage de choix, notamment chez l’enfant. Chez l’adulte, on peut utiliser l’eau du robinet; il faut retirer la plus grande quantité possible de liquide administré avant de répéter le lavage. Les purgatifs salins créent un effet osmotique attirant l’eau vers l’intestin, ce qui peut s’avérer utile pour diluer rapidement le contenu intestinal.
La loratadine n’est pas épurée de façon appréciable par l’hémodialyse; on ignore si la dialyse péritonéale est efficace.
En cas de surdose soupçonnée, contactez le centre antipoison le plus proche
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La loratadine est un antihistaminique tricyclique à action prolongée, à effet antagoniste sélectif sur les récepteurs H1 périphériques. Son inhibition rapide de la réaction papulo-érythémateuse à l'histamine est proportionnelle à la dose; détectable après deux heures, l’inhibition persiste durant 24 heures d'observation. La loratadine est bien tolérée en dose orale unique jusqu’à 160 mg et en doses quotidiennes répétées de 40 mg, jusqu’à 13 semaines durant; l’incidence de sédation et de sécheresse de la bouche ne différait pas de celle du groupe témoin.
La loratadine est bien absorbée chez toutes les espèces étudiées; elle subit une biotransformation presque complète (voir PHARMACOLOGIE DÉTAILLÉE / Pharmacocinétique et métabolisme).
Pharmacodynamie
La loratadine a moins d’affinité pour les récepteurs centraux que pour les récepteurs périphériques et elle ne pénètre pas facilement dans les tissus cérébraux (voir PHARMACOLOGIE DÉTAILLÉE / Pharmacologie animale).
Réaction papulo-érythémateuse à l'histamine : L’activité antihistaminique de la loratadine et son profil dose-réponse ont été mesurés dans trois études de pharmacologie clinique évaluant la suppression de la réaction papulo-érythémateuse à l'histamine chez des volontaires sains. Toutes les doses étaient significativement plus efficaces que le placebo pour supprimer cette réaction
(voir PHARMACOLOGIE DÉTAILLÉE / Pharmacologie humaine).
Alcool : La capacité de concentration de volontaires masculins sains n’était pas affectée par la prise de loratadine et d’alcool. Les effets de l’alcool sur la conduite automobile n’étaient pas potentialisés par la loratadine (voir PHARMACOLOGIE DÉTAILLÉE / Pharmacologie humaine).
Pharmacocinétique
Absorption : La loratadine marquée au C14 est rapidement absorbée, la Cmax (de 4,7, de 10,8 et de 26,1 ng/ml) étant atteinte 1,5, 1,0 et 1,3 heure après administration de 10, 20 ou 40 mg, respectivement. Sa demi-vie d’élimination (t½) varie entre 7,8 et 11,0 heures. La Cmax (4,0, 9,9 et 16,0 ng/ml) du principal dérivé actif, la descarboéthoxyloratadine, est atteinte 3,7, 1,5 et 2 heures après administration de 10, de 20 ou de 40 mg, respectivement; sa demi-vie d’élimination varie entre 17 et 24 heures. L’indice d’accumulation (rapport concentration maximale /surface sous la courbe [Cmax/SSC]) était inchangé après 5 jours, ce qui suggère l’absence d’accumulation de la loratadine et de son dérivé après administration répétée une fois par jour. La demi-vie d’élimination à l’équilibre s’établissait à 14,4 et à 18,7 heures pour la loratadine et pour son dérivé actif, ce qui est similaire au résultat obtenu après dose orale unique.
Excrétion : Environ 82 % de la dose de loratadine marquée au C14 est excrétée dans l’urine (40 %) et dans les fèces (42 %) en 10 jours. Environ 27 % de la dose est éliminée en 24 heures, dont une quantité minime dans l’urine. Le dérivé actif, la descarboéthoxyloratadine, représente seulement 0,4 à 0,6 % de la dose de loratadine administrée.
Populations particulières et états pathologiques
Gériatrie : Les paramètres pharmacocinétiques de la loratadine et de son principal dérivé sont comparables chez les volontaires sains adultes et chez les volontaires sains d’âge avancé (voir PHARMACOLOGIE DÉTAILLÉE / Pharmacocinétique et métabolisme)
RANGEMENT ET STABILITÉ
Température et humidité
Ranger à température ambiante entre 15 °C et 30 °C, à l’abri de l’humidité excessive.
Autres
Ranger hors de portée des enfants.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Sans objet.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
ALLERTIN en capsule de gel liquide à 10 mg : chaque capsule ovale de gélatine transparente bleue, marquée d’un « 10 » contient 10 mg de loratadine. Offert en plaquettes alvéolées de 10, 12, 20, 24, 30, 36, 48, 50 et 72 capsules dans un emballage cartonné.
Composition :
ALLERTIN en capsules de gel liquide contient les ingrédients non médicinaux AD&C bleu n° 1, eau purifiée, gélatine, glycérine, mono- et di-glycérides, polysorbate, povidone, solution de sorbitol/sorbitan et triglycérides.
PARTIE II : INFORMATIONS SCIENTIFIQUES
INFORMATIONS PHARMACEUTIQUES
Produit actif
Dénomination internationale : loratadine (INN, USAN)
Nom chimique : 1 -Piperidinecarboxylic acid, 4-(8-chloro-5,6-dihydro-11 H-benzo[5,6]cyclohepta[1,2-b] pyridin-11-ylidene)-,ethyl ester. (ou)
Ethyl 4-(8-chloro-5,6-dihydro-11H-benzo[5,6]cyclohepta[1,2-b]pyridin-11-ylidene)-1-piperidinecarboxylate
Formule moléculaire : C22H23ClN202
Poids moléculaire : 382,88 g/mol
Structure moléculaire :
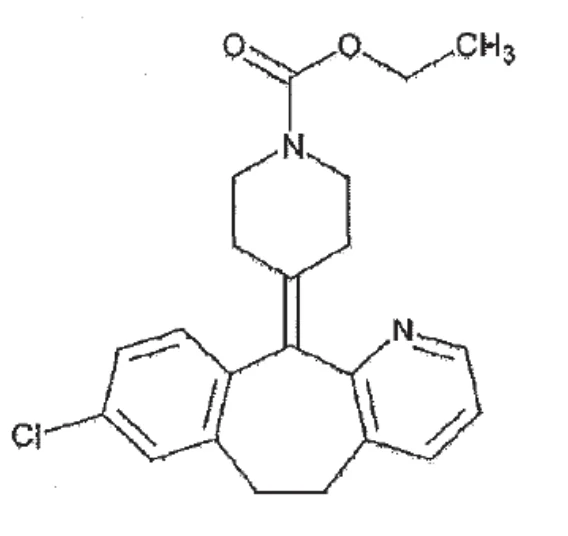
Propriétés physicochimiques : poudre de blanc à blanc cassé, point de fusion de 132 °C à 137 °C.
ESSAIS CLINIQUES
Études de biodisponibilité comparée
Une étude de biodisponibilité comparée randomisée à double insu comportant 3 phases, 3 traitements et 3 séquences croisées sur dose unique à jeun, a été menée auprès de volontaires sains masculins. Le tableau suivant résume les résultats obtenus chez les 39 volontaires ayant complété l’étude. La rapidité et l'importance de l'absorption de la loratadine ont été mesurées et comparées après dose orale unique (2 x 10 mg) de Claritin® (loratadine, Schering-Plough Canada Inc.) ou d’ALLERTIN en capsule de gel liquide (Apotex Inc).
Résumé des données de biodisponibilité comparée
Loratadine
(Dose unique de 20 mg : 2 x 10 mg)
Données d’observation à jeun
Moyenne géométrique Moyenne arithmétique (CV%) Paramètre Produit à
l’étude¥
Produit de
référence†
Rapport des
moyennes
géométriques
(%)
Intervalle de confiance à 90 % (%)
SSCT (ng•h/ml) 26,923
42,707
(90,962)
25,286
36,284
(79,264)
106,47 96,38 – 117,62
SSCI (ng•h/ml) 28,268
45,217
(92,587)
26,418
38,264
(80,610)
107,00 97,06 – 117,96
Cmax (ng/ml) 7,409
10,850
(75,548)
7,765
10,370
(65,453)
95,42 84,12 – 108,24
Tmax§ (h) 1,250 (0,750 –
2,667)
1,250 (0,750 –
2,667)
T1/2€ (h) 17,367
(41,220)
16,241 (43,362)
¥ ALLERTIN en capsule de gel liquide à 10 mg (fabriqué par Accucaps Industries Ltée pour
Apotex Inc.).
† Claritin®, fabriqué par Schering-Plough Canada Inc., a été acheté au Canada. § Moyenne (fourchette).
€ Moyenne arithmétique (CV %) seulement.
Une étude de biodisponibilité comparée randomisée à double insu comportant 3 phases, 3 traitements et 3 séquences croisées sur dose unique, non à jeun, a été menée auprès de volontaires sains masculins. Le tableau suivant résume les résultats obtenus chez les 28 volontaires ayant complété l’étude. La rapidité et l'importance de l'absorption de la loratadine ont été mesurées et comparées après dose orale unique (2 x 10 mg) de Claritin® (loratadine, Schering-Plough Canada Inc.) ou d’ALLERTIN en capsule de gel liquide (Apotex Inc).
Résumé des données de biodisponibilité comparée
Loratadine
(Dose unique de 20 mg : 2 x 10 mg) Données d’observation non à jeun
Moyenne géométrique
Moyenne arithmétique (CV%) Paramètre Produit à
l’étude¥
Produit de
référence†
Rapport des
moyennes
géométriques
(%)
Intervalle de confiance à 90 % (%)
SSCT (ng•h/ml) 33,573
48,731
(91,312)
32,345
45,162
(87,862)
103,80 94,97 – 113,44
SSCI (ng•h/ml) 35,258
51,664
(93,381)
33,754
47,719
(90,184)
104,46 95,57 – 114,17
Cmax (ng/ml) 5,981
7,247 (81,665)
7,184
9,404 (69,881)
83,25 70,67 – 98,08
Tmax§ (h) 3,617 (0,667 –
6,000)
2,834 (0,667 –
4,500)
T1/2€ (h) 16,354
(31,903)
16,055 (30,690)
¥ ALLERTIN en capsule de gel liquide à 10 mg (fabriqué par Accucaps Industries Ltée pour
Apotex Inc.).
† Claritin®, fabriqué par Schering-Plough Canada Inc., a été acheté au Canada. § Moyenne (fourchette).
€ Moyenne arithmétique (CV %) seulement.
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie animale :
La loratadine est un antihistaminique efficace par voie orale chez la souris et le cobaye. La DP50* orale prévenant la mortalité induite par l’histamine chez le cobaye est de 0,19 mg/kg pour la loratadine, comparativement à 0,009 mg/kg pour l’azatadine (l’antihistaminique le plus structurellement semblable à la loratadine sur le marché), et à 0,15 pour la chlorphéniramine. La durée de l’effet antihistaminique de la loratadine, à concentration double de la DP50 (0,5 mg/kg), est supérieure (18-24 heures) à celle de la dose équivalente d’azatadine (8-12 heures). La DP50 de la loratadine, pour prévenir l’œdème de la patte induit par l’histamine chez la souris, est de 1,3 mg/kg comparativement à 0,068 mg/kg pour l’azatadine et à 9,6 mg/kg pour la chlorphéniramine. Ces deux mesures de l’activité antihistaminique suggèrent que la loratadine soit au moins aussi puissante que la chlorphéniramine, mais moins puissante que l’azatadine. La loratadine manifeste également une activité antihistaminique in vitro contre la contraction de l’iléon de cobaye induite par l’histamine. Dans cette épreuve, la loratadine (pA2 ƭ: 7,3) s’est avérée moins puissante que l’azatadine (pA2 : 9,1) et la chlorphéniramine (pA2 : 9,6). * Dose protégeant 50 % des animaux testés.
ƭ pA2 = logarithme négatif de la concentration de l’antagoniste.
Aucune épreuve ne permettant à elle seule de prédire l’effet sédatif d’un antihistaminique, on a comparé les effets sur le SNC de la loratadine et de quelques antihistaminiques classiques au moyen d’un ensemble d’épreuves.
Comparée aux antihistaminiques classiques, la loratadine avait peu ou pas d’activité sur le SNC après administration orale chez la souris, le rat, le chien et le singe. Les constatations comprenaient : absence d’effet contre les contorsions induite par l’acide acétique et contre les convulsions induites par électrochoc chez la souris, jusqu’à 320 mg/kg; absence d’effet détectable comportemental, neurologique ou autonome chez la souris et le rat à raison de 10-300 mg/kg, chez le chien à raison de 15-30 mg/kg et chez le singe à raison de 30-60 mg/kg.
Les études ex vivo indiquent que la loratadine pénètre peu dans le SNC. La loratadine manifeste une affinité plus marquée pour les récepteurs H1 périphériques (Kiᵮ: 35 nM) que centraux (Ki - 118 nM), d’après une épreuve d’inhibition de la liaison de la mépyramine-H3 aux récepteurs membranaires du cortex cérébral ou du poumon de cobaye. La loratadine n’avait également aucun effet sur la liaison de la mépyramine-H3 cérébrale chez la souris après administration orale de 2,6 mg/kg (soit le double de la DE50 antihistaminique chez cette espèce). Dans des épreuves évaluant l’inhibition de la liaison du WB4101-H3, ligand du récepteur alpha1, la loratadine était l’inhibiteur le plus faible (CI50 allant de 13 à 64 μM) parmi les quelques antihistaminiques classiques testés.
ᵮ Ki = constante de dissociation d’un inhibiteur enzymatique.
Le composé a moins d’affinité pour les récepteurs centraux que pour les récepteurs périphériques, et ne pénètre pas facilement dans les tissus cérébraux.
Autres effets pharmacologiques étudiés : la loratadine est dénuée d’effet significatif sur le récepteur H2 in vitro, à concentration allant jusqu’à 5x 10⁻⁶ mmol, et ne semble pas inhiber le captage de la noradrénaline, comme en témoigne son absence d’effet sur la ptose induite par la tétrabénazine chez la souris à raison de 160-300 mg/kg par voie orale. La loratadine ne manifeste pas non plus d’effet anticholinergique in vivo, comme en témoigne l’absence de mydriase chez la souris et le rat jusqu’à 200 mg/kg, chez le chien jusqu’à 60 mg/kg et chez le singe jusqu’à 90 mg/kg. De plus, la loratadine n’affecte pas la mortalité induite par la physostigmine, autre épreuve d’activité anticholinergique, jusqu’à 320 mg/kg p.o. chez la souris.
La loratadine n’avait aucun effet sur la tension artérielle ou l’électrocardiogramme du chien conscient après administration orale de 1, 2,5 ou 10 mg/kg. À 10 mg/kg, la loratadine augmentait significativement la fréquence cardiaque. La loratadine n’augmentait pas significativement la fréquence cardiaque chez le singe à 2,5 mg/kg, ce qui représente environ 12 fois la dose quotidienne maximale projetée chez l’humain. De plus, la loratadine n’augmentait pas la fréquence de contraction de l’oreillette isolée de cobaye, ce qui suggère qu’elle n’affecte pas directement la régulation de la fréquence cardiaque.
Les études d’interactions médicamenteuses chez la souris montrent que 80 mg/kg de loratadine (environ 50 fois la DE50 de l’inhibition de l’œdème de la patte causée par l’histamine) potentialisent l’effet anticonvulsivant du diazépam.
À la dose élevée de 320 mg/kg, la loratadine potentialisait la perte du réflexe de redressement induite par l’éthanol et l’hexobarbital à fortes doses. On n’observait aucune interaction avec le propranolol, l’alphaméthyldopa, la cimétidine, la pseudoéphédrine et la dextroamphétamine. Le profil d’interaction était presque identique à celui de la terfénadine.
Pharmacocinétique et métabolisme : L’absorption, la distribution tissulaire, la biotransformation et l’excrétion de la loratadine marquée au H3 ou au C14 ont été étudiées chez le rat, le lapin et le macaque de Buffon après administration orale et intraveineuse. L’excrétion biliaire, la circulation entérohépatique et le passage à travers le placenta ont été évalués chez le rat et l’induction enzymatique, sur des microsomes de rat. Chez l’humain, la pharmacocinétique et la biotransformation de la loratadine radiomarquée (H3 ou C14) ont été évaluées chez des volontaires sains après doses orales uniques ou multiples.
La loratadine est bien absorbée chez toutes les espèces étudiées, et sa biotransformation est presque complète. Elle subit un important effet de premier passage hépatique. Le pic plasmatique est atteint le plus rapidement chez le rat (0,5 h) et le plus lentement chez le singe (3,3 h) alors que chez l’humain le Tmax est de 1,1 h.
La demi-vie plasmatique de la loratadine varie entre les espèces; la demi-vie la plus courte (14,0 h) appartient au rat, et la plus longue à l’humain. La demi-vie du principal dérivé, la descarboéthoxyloratadine, n’a pas pu être déterminée chez l’animal. Les paramètres pharmacocinétiques de la loratadine et de son principal dérivé sont semblables chez les volontaires adultes en santé et chez les volontaires âgés en santé. L’état d’équilibre de la concentration de loratadine est atteint après 5 jours d’administration quotidienne de 40 mg.
Chez le rat, la loratadine et ses dérivés, marqués au C14, sont largement distribués à travers les tissus examinés. La concentration de radioactivité est la plus forte dans les poumons, le foie, les reins, les surrénales, l’hypophyse et la rate. La concentration la plus faible se situe dans le cerveau. La radioactivité diminue avec le temps dans tous les tissus, et aucune accumulation tissulaire ne se produit après administration répétée.
Chez l’animal, la loratadine et ses dérivés sont excrétés dans l’urine (essentiellement dans les 24 heures suivant l’administration) et les fécès. Chez l’animal, l’excrétion dans les selles est plus importante que dans l’urine. Chez l’humain, en 10 jours, environ 40 % de la dose est excrétée dans l’urine et 42 %, dans les fécès. Environ 27 % de la dose est éliminée dans l’urine dans les 24 heures suivant l’administration.
Chez le rat, la loratadine et ses dérivés subissent un cycle entérohépatique. La radioactivité est éliminée dans le tube digestif par la voie biliaire (principale) et par passage direct à travers la muqueuse digestive (voie secondaire).
Chez la rate gestante, la loratadine-C14 franchit la barrière placentaire tant à la fin de l’embryogenèse (14e jour de gestation) que près du terme (20e jour de gestation). Au 20e jour, la distribution tissulaire chez le fœtus est similaire à celle observée chez la mère; toutefois, la concentration de radioactivité dans les tissus fœtaux est considérablement moindre que celle retrouvée dans les tissus maternels correspondants. La radioactivité disparaît avec le temps tant chez le fœtus que chez la mère et on n’observe aucune accumulation dans les tissus fœtaux.
Le profil métabolique plasmatique de la loratadine est similaire entre les mères et les fœtus.
Les études d’induction enzymatique sous fortes doses montrent que, chez le rat, la loratadine n’induit que faiblement le système enzymatique hépatique de biotransformation des médicaments. Les études de liaison aux protéines plasmatiques humaines et animales révèlent que la liaison de la loratadine est importante (97-99 % chez l’humain, 98-99 % chez le rat et 96-99 % chez le singe), alors que celle de son dérivé actif est modérée (73-76 % chez l’humain, 70-71 % chez le rat et le singe).
Pharmacologie humaine :
Suppression de la réaction papulo-érythémateuse à l'histamine : L’activité antihistaminique de la loratadine et son profil dose-réponse ont été déterminés dans trois études de pharmacologie clinique utilisant un modèle de suppression de la réaction papulo-érythémateuse à l'histamine chez des volontaires sains.
Deux études randomisées en simple insu ont évalué la suppression de la réaction cutanée à l'histamine après dose orale unique allant de 10 à 160 mg. L’effet débutait rapidement à toutes les doses; la réaction était supprimée dans les deux heures suivant la prise. Toutes les doses étaient significativement plus efficaces que le placebo pour supprimer la réaction cutanée à l'histamine (p<0,05), et le degré de suppression était proportionnel à la dose de loratadine.
Dans une troisième étude randomisée, en double insu, l’effet suppresseur de la loratadine sur la réaction papulo-érythémateuse à l'histamine a été évalué après administration orale deux fois par jour durant 28 jours de doses allant de 10 à 40 mg. La suppression de la réaction cutanée à l'histamine était observée 2 heures après la première dose et, après 4 heures, toutes les doses de traitement (loratadine à 10, 20, ou 40 mg et chlorphéniramine à 12 mg) produisaient une suppression significativement plus marquée de la réaction que le placebo (p<0,05); l’effet persistait durant les 28 jours de traitement.
Une étude a comparé l’efficacité à réduire la réaction papulo-érythémateuse à l’histamine du solution orale de loratadine, de la suspension de terfénadine et d’un placebo. Une dose unique de 10mg de solution orale de loratadine réduisait aussi efficacement cette réaction que 60 mg de suspension de terfénadine, et les deux médicaments étaient significativement plus efficaces que le placebo.
Loratadine et alcool :
Des épreuves spéciales ont été mises au point afin d’évaluer les effets de la loratadine seule ou en association avec l’alcool sur la conduite automobile et l’acuité psychomotrice. Dans une étude à double insu, la capacité de volontaires sains de se concentrer, évaluée par des réactions à choix multiple et des épreuves de coordination perceptivomotrice, n’était pas affectée par 40 mg de loratadine seule ou associée à 0,75 g/kg d’alcool. Dans une autre étude à double insu sur la conduite automobile, 10 ou 20 mg de loratadine ou un placebo étaient sans effet, alors que 10 mg de triprolidine affectaient significativement la conduite. De plus, après ingestion d’alcool à raison de 1,07 g/kg de poids maigre, un second test a démontré que la loratadine ne potentialisait pas les effets de l’alcool sur la conduite automobile.
Loratadine et allaitement
La loratadine et son dérivé actif sont excrétés dans le lait maternel humain, la concentration dans le lait étant similaire à celle du plasma. Dans les 48 heures suivant la prise, 0,029 % seulement de la dose de loratadine est éliminée dans le lait, sous la forme de molécule mère ou du dérivé actif, la descarboéthoxyloratadine (DCL).
MICROBIOLOGIE
Sans objet
TOXICOLOGIE
Toxicité à court terme
On estime que la DL50 orale dépasse 5000 mg/kg chez la souris et le rat. Chez la souris, on évalue la DL50 péritonéale à 1601 mg/kg chez le mâle et à 1458 mg/kg chez la femelle. Chez le rat, on évalue la DL50 péritonéale à 5134 mg/kg chez le mâle et à 2908 mg/kg chez la femelle. La loratadine était relativement bien tolérée chez le singe jusqu’à 1280 mg/kg, mais la détermination de la DL50 a été impossible en raison de vomissements à partir de cette dose.
Tableau 2 : Toxicité orale à court terme de la loratadine chez l’animal juvénile
Espèce Sexe DL50 *
mg/kg
Dose asymptomatique
maximale
mg/kg
Dose non mortelle maximale mg/kg
Rat M 125-200a <125 125
[7 jours] F 191
[138-242]
<125 125b
Espèce Sexe DL50 *
mg/kg
Dose asymptomatique
maximale
mg/kg
Dose non mortelle maximale mg/kg
Rat M 5734 1580 2000
[30 jours]
F
[4020→10 000]
[4114→10 000]
<1580
1580c
Singe M&F --- 100 >200
[7-15 mois]
* Intervalle de confiance à 95 %
a Impossible de calculer la DL50 à partir de la distribution des données.
b L’un des 10 rejetons est mort à cette dose, mais aucun signe de toxicité n’a été observé ce qui suggère que la mort n’ait pas été reliée au composé.
c Même si 1 des 10 rats est mort à cette dose, aucun n’est mort sous 2000 mg/kg.
Le résultat des études sur la loratadine chez l’animal adulte suggèrent l’absence de différence significative de toxicité à court terme entre animaux adultes et juvéniles chez le rat et le singe. Les études à doses multiples chez le rat juvénile durant un mois et chez le singe juvénile durant trois mois indiquent que la loratadine était bien tolérée lorsqu’administrée sous forme de suspension d’au plus 25 mg/kg à des rats et d’au plus 24 mg/kg à des singes.
La concentration plasmatique de loratadine chez le singe indique que l’absorption du composé est proportionnelle à la dose, sans évidence d’accumulation durant les 3 mois du traitement.
Études à moyen terme
Tableau 3 : Études à doses multiples
Espèce/Type/Nombre Durée Posologie mg/kg (1
f.p.j.)
Méthode, excipient
Rat, 10/sexe/groupe 2 semaines 15, 60, 240 gavage, méthylcellulose sol. aqu. à 0,25 %
Rat, 15 ou 20/groupe 3 mois 8, 32, 128 gavage, méthylcellulose à
0,4 %
Rat, 15/sexe/groupe 6 mois 4, 16, 72 Dans la nourriture
Singe, 4 ou 3 mois 8, 24, 72 gavage,
Espèce/Type/Nombre Durée Posologie mg/kg (1
f.p.j.)
Méthode, excipient
6/sexe/groupe méthylcellulose sol. aqu. à 0,4 %
Singe, 6/sexe/groupe 3 mois 0,4, 1,2, 2,4 gavage, méthylcellulose sol. aqu. à 0,4 %
Singe, 4/sexe/groupe 6 mois 4, 16, 72 gavage, méthylcellulose sol. aqu. à 0,4 % Rat : Charles River CD, singe : macaque de Buffon. Pour chaque groupe, un groupe témoin similaire recevait l’excipient ou la nourriture sans médicament.
Les rats étaient plus sensibles que les singes aux effets de la loratadine; les femelles étaient plus sensibles que les mâles. On observait chez les deux espèces des effets anticholinergiques, sous forme de diminution de l’excrétion des fécès et/ou de mydriase. Dans les études à long terme, les effets anticholinergiques apparaissaient chez le rat à partir de 128 mg/kg/jour, et chez le singe, à partir de 16 mg/kg/jour. On observait également une phospholipidose, plus marquée chez le rat, et dont la fréquence et la gravité étaient proportionnelles à la dose. On observait des signes minimes de phospholipidose chez le rat à partir de 8 mg/kg/jour, et chez le singe à partir de 4 mg/kg/jour. Le degré de phospholipidose n’affectait pas les fonctions cellulaires, semblait diminuer avec le temps et paraissait réversible. Aucune évidence de phospholipidose n’a été observée chez l’humain sous 40 mg/kg durant trois mois. On a rapporté que d’autres composés actuellement sur le marché (p. ex. : imipramine et chlorphentermine), aussi amphiphiles que la loratadine, produisaient une phospholipidose chez l’animal. On a observé un allongement du QRS chez le singe à dose 200 fois supérieure à la posologie projetée en clinique. Cet effet, similaire à celui de la quinidine, est souvent observé avec les antihistaminiques, sans qu’il soit associé à des effets cliniques significatifs.
Études de toxicité à long terme
Lors d’études de toxicité à long terme menées chez la souris, le rat et le singe, on a observé des changements des organes reproducteurs chez le rat mâle, sous forme de baisse du poids de la prostate et des testicules; ces changements étaient sans conséquence après une période de récupération de 28 jours. Des changements similaires ont été observés chez le rat mâle après administration de médicaments tels que l’antazoline, la dexchlorphéniramine, la méclizine, la phenbenzamine et la pyribenzamine.
Tableau 4 : Études de toxicité à long terme
Espèce Durée Loratadine
Posologie mg/kg/jour
Méthode / excipient
Rat 12 mois
12 mois
24 mois
0,2
0,5
1,0
Alimentation orale
Alimentation orale
Alimentation orale
Souris 18 mois 4 12 40 Alimentation orale
Singe 17 mois 4 12 40 Méthylcellulose à 0,4 %, tube oesophagien
Études de mutagenèse
Lors de cinq épreuves de toxicité génétique distinctes, conçues pour détecter les principaux types de toxicité génétique (test d’Ames; épreuve sur cellules de lymphome de souris, sur cellules ovariennes de hamster chinois, et sur lymphocytes humains; test du micronoyau chez la souris) la seule activité produite par la loratadine a été observée au cours de la phase sans activation de l’épreuve sur cellules de lymphome de souris; cette activité n’était pas proportionnelle à la dose.
Études de reproduction
La loratadine n’était pas tératogène chez le rat et le lapin. Chez le rat, on observait une baisse de la fertilité à la plus forte dose, soit environ 320 fois la dose proposée en clinique. Les accouplements subséquents dans ce segment des études de reproduction ont démontré que l’effet était réversible. Les autres paramètres de gestation (taux de gestation, taille de la portée, nombre d’implantations, nombre de corps jaunes) n’étaient pas affectés, à dose représentant de 40 à 120 fois la dose proposée en clinique. Les effets sur ces paramètres, à doses encore plus élevées, étaient généralement reliés aux effets pharmacodynamiques de la loratadine; ils ont également été rapportés en association avec d’autres antihistaminiques.
Étude d’irritation des muqueuses
On n’a observé aucune signe d’irritation muqueuse après application quotidienne de ≤12 comprimés de loratadine (120 mg) dans la bajoue de hamsters durant 5 jours.
RÉFÉRENCES
- 1.
Barnett A., Lorio L.C., Kreutner W., Tozzi S., Ahn H.S., Gulbenkian A.; Evaluation of the
CNS Properties of SCH-29851, A Potential Non-Sedating Antihistamine: Agents and Actions, 1984; 14: 590-597.
- 2. Fichier de données, Schering-Plough Canada Inc., Kirkland (Québec).
- 3.
Hilbert J., Radwanski E., Weglein R., Luc V., Perentesis G., Symchowicz S., Zampaglione N.;
Pharmacokinetics and Dose Proportionality of Loratadine: J Clin Pharmacol. 1987; 27(9): 694-698.
- 4.
Dockhorn RJ., Bergner A., Connell J.T., Falliers C.J., Grabiec S.V., Weiler J.M.,
Shellenberger M.K.; Safety and Efficacy of Loratadine (SCH 29851): A New Non-Sedating Antihistamine in Seasonal Allergic Rhinitis: Annals of Allergy 1987; 58: 407-411.
- 5. Kreutner W., Chapman R.W., Gulbenkian A., Siegel M.I.; Antiallergic Activity of Loratadine, a Non-Sedating Antihistamine: Allergy 1987; 42: 57-63.
- 6.
Roth T., Roehrs T., Koshorek G., Sicklesteel J., Zorick F.; Sedative Effects of Antihistamines:
J Allergy Clin Immunol. 1987; 80: 94-98.
- 7.
Horak F., Bruttmann G., Pedrali P., Weeke B., Frolundg D., Wolff H.H., Christophers E.; A
Multicentric Study of Loratadine, Terfenadine and Placebo in Patients with Seasonal Allergic Rhinitis: Arzneimittelforschung/Drug Res. 1988; 38(1):124-128.
- 8.
Roman I.J., Kassem N., Gural R.P., Herron J.; Suppression of Histamine-Induced Wheal
Response by Loratadine (SCH 29851) Over 28 Days in Man: Annals of Allergy 1986; 57: 253-256.
- 9.
Hassan A.B., Ayoub M.M., Doghaim R.E.M., Youssef H.I., Eid M.A.; Studies on the Effect of
Some Antihistamines on the Reproductive Organs of Male Rats: Vet Med J. 1983; 31: 277-286.
- 10.
Ercoli N., Schachter R.J., Hueper W.C., Lewis M.N.; The Toxicologic and Antihistaminic
Properties of N,N’-dimethyl-N’-phenyl-N’-(2-thienylmethyl) ethylene-diamine hydrochloride (diatrin): J Pharmacol Exp Ther. 1948; 93: 210-222.
- 11.
Moser, L., et coll; The Influence of SCH 29851 on Psychophysical Performance in
Combination with Alcohol: Schering Plough Research Institute, Kenilworth, NJ 1985 (185-212).
- 12.
Riedel, W.J., et coll; The Effects of Loratadine Alone and in Combination with Alcohol on
Actual Driving Performance: Institute for Drugs, Safely and Behavior, University of Limburg, The Netherlands August 1987.
- 13.
Monographie de produit : Claritin® Allergy (loratadine). Bayer Inc. Date de révision : 16 mai
2019, No de contrôle : 225773, 225774, 225776.