


Monographie de produit - Med-Voriconazole
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 4 POSOLOGIE ET ADMINISTRATION | 12-2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cutané | 02-2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Carcinogenèse et mutagenèse | 04-2023 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Inhibiteurs de la tyrosine kinase (substrats du CYP3A4) | 04-2023 |
| 2 CONTRE-INDICATIONS | 04-2023 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE .................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ......................... 4
1 INDICATIONS............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4 1.2 Personnes âgées ................................................................................................ 4 2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES........................ 7
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 8
4.1 Considérations posologiques............................................................................. 8 4.2 Posologie recommandée et ajustement posologique ...................................... 8 4.4 Administration ................................................................................................. 10 4.5 Dose omise ...................................................................................................... 10 5 SURDOSAGE ............................................................................................................ 10
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT .... 10
7 MISES EN GARDE ET PRÉCAUTIONS.......................................................................... 11
7.1 Populations particulières................................................................................. 16 7.1.1 Femmes enceintes ........................................................................................... 16 7.1.2 Femmes qui allaitent ....................................................................................... 17 7.1.3 Enfants ............................................................................................................. 17 7.1.4 Personnes âgées .............................................................................................. 17 8 EFFETS INDÉSIRABLES .............................................................................................. 18
8.1 Aperçu des effets indésirables ........................................................................ 18 8.2 Effets indésirables observés au cours des études cliniques............................ 18 8.3 Effets indésirables peu fréquents observés au cours des études cliniques .... 20 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................ 22 8.5 Effets indésirables observés après la commercialisation................................ 24 9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 25
9.1 Interactions médicamenteuses graves............................................................ 25
9.2 Aperçu des interactions médicamenteuses .................................................... 26 9.3 Interactions médicament-comportement....................................................... 26 9.4 Interactions médicament-médicament........................................................... 26 9.5 Interactions médicament-aliment................................................................... 36 9.6 Interactions médicament-plante médicinale .................................................. 36 9.7 Interactions médicament-épreuves de laboratoire ........................................ 36 10 PHARMACOLOGIE CLINIQUE ..................................................................................... 36
10.1 Mode d’action ................................................................................................. 36 10.2 Pharmacodynamie........................................................................................... 36 10.3 Pharmacocinétique.......................................................................................... 37 11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................ 42
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT .................................................. 42
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES...................................................................... 43
13 RENSEIGNEMENTS PHARMACEUTIQUES .................................................................. 43
14 ÉTUDES CLINIQUES .................................................................................................. 43
14.1 Études cliniques, par indication....................................................................... 43 14.3 Études de biodisponibilité comparative.......................................................... 46 15 MICROBIOLOGIE...................................................................................................... 47
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 50 17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................... 55 RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ............................................... 56
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
MED-VORICONAZOLE (voriconazole) est indiqué pour :
- l’aspergillose invasive;
la candidémie (chez les patients non neutropéniques) et les infections à Candida suivantes :
infections disséminées de la peau et infections de l’abdomen, du rein, de la paroi vésicale et des plaies (voir 14 ÉTUDES CLINIQUES et 15 MICROBIOLOGIE).
1.1 Enfants
Enfants (< 12 ans). D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité du voriconazole n’ont pas été établies chez les enfants âgés de moins de 12 ans. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 14 ESSAIS CLINIQUES, et 10 PHARMACOLOGIE CLINIQUE).
1.2 Personnes âgées
D’après les résultats d’études cliniques et l’expérience accumulée à ce jour, l’innocuité et l’efficacité du voriconazole seraient comparables chez les personnes âgées et les sujets plus jeunes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 4 POSOLOGIE ET MODE D’ADMINISTRATION, et 10 PHARMACOLOGIE CLINIQUE).
2 CONTRE-INDICATIONS
- MED-VORICONAZOLE est contre-indiqué chez les patients présentant une hypersensibilité connue au voriconazole ou à ses excipients. Pour obtenir une liste complète, veuillez consulter la rubrique 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- On ne dispose d’aucune donnée concernant une hypersensibilité croisée entre le voriconazole et les autres antifongiques azolés. La prudence est donc de rigueur lorsque MED-VORICONAZOLE est prescrit à des patients ayant une hypersensibilité à d’autres dérivés azolés.
- Puisque le voriconazole est un inhibiteur des isoenzymes CYP2C19, CYP2C9 et CYP3A4 du cytochrome P450, son administration en même temps que des médicaments dont la clairance dépend fortement de ces isoenzymes et dont l’augmentation des concentrations plasmatiques est associée à des manifestations graves et/ou à risque mortel est contre indiquée. Le tableau 1 dresse la liste de ces médicaments.
Puisque le voriconazole est un substrat des isoenzymes CYP2C19, CYP2C9 et CYP3A4 du cytochrome P450, son administration en même temps que des médicaments qui en diminuent significativement les concentrations plasmatiques en raison de l’induction de ces isoenzymes est contre-indiquée, vu le risque accru de manifestations graves et/ou potentiellement mortelles (voir 9 INTERACTIONS MÉDICAMENTEUSES). Le tableau 1 dresse
la liste de ces médicaments.
Tableau 1 : Médicaments dont l’administration concomitante avec MED-VORICONAZOLE est contre-indiquée
| Classe de médicaments | Médicaments de la classe dont l’administration concomitante avec le voriconazole est contre- indiquée | Commentaire clinique |
| Antiarythmiques | Quinidine | CONTRE-INDIQUÉ en raison du risque de manifestations graves et/ou mortelles, telles les arythmies cardiaques |
| Anticonvulsivants | Carbamazépine, barbituriques à longue durée d’action | CONTRE-INDIQUÉS en raison du risque de diminution significative de la concentration plasmatique de voriconazole |
| Antihistaminiques | Astémizole*, terfénadine* | CONTRE-INDIQUÉS en raison du risque de manifestations graves et/ou mortelles, telles les arythmies cardiaques |
| Antimycobactériens | Rifampicine, rifabutine | CONTRE-INDIQUÉS parce qu’ils entraînent une diminution significative de la concentration plasmatique de voriconazole |
| Antipsychotiques | Lurasidone, pimozide | CONTRE-INDIQUÉ parce que le voriconazole pourrait entraîner une hausse significative de l’exposition et du risque de manifestations graves et/ou mortelles, telles les arythmies cardiaques. |
| Inhibiteur de la BCL-2 | Vénétoclax | CONTRE-INDIQUÉ lors de l’amorce et de la phase d’augmentation posologique du traitement par le vénétoclax |
| Benzodiazépines | Midazolam administré par voie orale et triazolam | CONTRE-INDIQUÉ vu le risque d’une hausse significative de l’exposition et d’effets indésirable graves tels la sédation accrue ou prolongée, la dépression respiratoire et l’altération de la coordination |
| Substrat de la CYP3A | Tolvaptan | CONTRE-INDIQUÉ parce que le voriconazole pourrait entraîner une augmentation significative de la concentration plasmatique de tolvaptan et du risque d’effets indésirables graves |
| Substrat de la CYP3A4 | Lurasidone | CONTRE-INDIQUÉ parce que le voriconazole pourrait entraîner une augmentation significative de l’exposition à la lurasidone et du risque d’effets indésirables graves |
| Dérivés de l’ergot | Ergotamine, dihydroergotamine | CONTRE-INDIQUÉS en raison du risque de manifestations graves et/ou mortelles, tel l’ergotisme |
| Agents qui agissent | Cisapride* | CONTRE-INDIQUÉ en raison du risque de |
| Classe de médicaments | Médicaments de la classe dont l’administration concomitante avec le voriconazole est contre- indiquée | Commentaire clinique |
| sur la motilité gastro-intestinale (GI) | manifestations graves et/ou mortelles, telles les arythmies cardiaques | |
| Bloqueurs du canal HCN | Ivabradine | CONTRE-INDIQUÉ en raison du risque de manifestations graves et/ou mortelles, telles les arythmies cardiaques |
Produits à base d’herbes médicinales | Millepertuis** (hypericum perforatum) | CONTRE-INDIQUÉ parce qu’il entraîne une diminution significative de la concentration plasmatique de voriconazole |
| Hypnotique | Eszopiclone | CONTRE-INDIQUÉ chez les patients âgés de 65 ans et plus, vu le risque d’augmentation significative des concentrations plasmatiques d’eszopiclone et de son effet sédatif |
| Immunosuppresseurs | Sirolimus | CONTRE-INDIQUÉ parce que le voriconazole entraîne une augmentation significative de la concentration plasmatique de sirolimus |
| Antagoniste des récepteurs opioïdes | Naloxégol | CONTRE-INDIQUÉ en raison du risque d’augmentation significative de la concentration plasmatique du naloxégol, ce qui pourrait provoquer des symptômes de sevrage aux opioïdes |
| Inhibiteurs de la protéase | Ritonavir (à forte dose) | CONTRE-INDIQUÉ parce qu’il entraîne une diminution significative de la concentration plasmatique de voriconazole |
Inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI) | Éfavirenz (dose de 400 mg 1 f.p.j. ou plus) | CONTRE-INDIQUÉ parce qu’il entraîne une diminution significative de la concentration plasmatique de voriconazole |
| Statines | Lovastatine et simvastatine | CONTRE-INDIQUÉES vu le risque accru d’effets indésirables des statines, dont la myopathie et la rhabdomyolyse |
| Antagoniste des récepteurs V2 de la vasopressine | Tolvaptan | CONTRE-INDIQUÉ parce que le voriconazole pourrait entraîner une augmentation significative de la concentration plasmatique de tolvaptan et du risque d’effets indésirables graves |
** Également un inducteur de la glycoprotéine P
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Interactions médicamenteuses (voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS
MÉDICAMENTEUSES) : Le voriconazole augmente significativement les concentrations plasmatiques des substrats du cytochrome P450, ce qui peut entraîner des manifestations graves ou même mortelles. L’administration d’inducteurs du cytochrome P450 en concomitance avec MED-VORICONAZOLE réduit significativement les concentrations plasmatiques du voriconazole.
- Effets sur le cœur – Prolongation de l’intervalle QT : Le voriconazole a entraîné une prolongation de l’intervalle QT sur l’ECG chez certains patients. La prolongation de l’intervalle QT peut accroître le risque d’arythmie. Lors de la mise au point clinique du voriconazole et du programme de pharmacovigilance suivant sa commercialisation, on a signalé de rares cas d’arythmies (y compris des arythmies ventriculaires comme les torsades de pointes), d’arrêts cardiaques et de mort subite chez des patients traités par le voriconazole. Dans la plupart des cas, ces manifestations ont été observées chez des patients présentant des facteurs de risque et prenant d’autres médicaments en concomitance qui pourraient avoir contribué à leur survenue. La prudence s’impose si le voriconazole est prescrit à des patients qui prennent d’autres médicaments susceptibles de prolonger l’intervalle QT (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
- Troubles visuels : Le voriconazole peut causer des troubles visuels, dont une vue brouillée, une photophobie, une altération/amélioration de la perception visuelle et/ou une modification de la perception des couleurs (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction visuelle).
- Hépatotoxicité : Au cours d’essais cliniques, des manifestations hépatiques graves (telles qu’une hépatite, une cholestase et une insuffisance hépatique fulminante, parfois mortelles) ont été observées, quoique peu fréquemment, lors du traitement par le voriconazole. Ces manifestations ont surtout été observées chez des patients atteints d’autres maladies sous-jacentes graves. Des réactions hépatiques, dont l’hépatite et l’ictère, ont été signalées chez des patients ne présentant aucun autre facteur de risque connu. Le dysfonctionnement hépatique a généralement été réversible après l’arrêt du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique).
- Réactions cutanées : Certains patients ont éprouvé des réactions indésirables cutanées sévères, comme le syndrome de Stevens-Johnson, l’érythrodermie bulleuse avec épidermolyse, le syndrome d’hypersensibilité médicamenteuse ou syndrome DRESS (Drug Reaction with Eosinophilia and Systemic Symptoms) et l’érythème polymorphe, qui peuvent mettre la vie en danger ou causer la mort. En présence d’une réaction indésirable cutanée sévère, il faut interrompre le traitement par le voriconazole (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cutané).
- Tératogenèse chez le rat : Lorsqu’il est administré à la femme enceinte, le voriconazole peut être dangereux pour le fœtus. Les patientes qui utilisent ce médicament pendant la grossesse, ou qui tombent enceintes durant le traitement, doivent être informées des risques auxquels leur fœtus pourrait être exposé (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Femmes enceintes, et 16 TOXICOLOGIE NON CLINIQUE).
Manifestations indésirables touchant l’appareil locomoteur : Des cas de fluorose et de périostite ont été signalés chez des patients greffés qui suivaient un traitement de longue durée par le voriconazole. En présence d’une douleur osseuse accompagnée de signes radiologiques
évocateurs d’une fluorose ou d’une périostite, il faut interrompre le traitement par le voriconazole (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil locomoteur).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le traitement doit être amorcé selon le schéma posologique prévu.
- La dose est déterminée en fonction du poids.
- Si la réponse du patient n’est pas suffisante ou que ce dernier ne tolère pas le traitement, la dose peut être modifiée.
- En cas d’insuffisance hépatique légère ou modérée, la dose d’entretien doit être réduite de moitié.
- En cas d’insuffisance rénale modérée ou grave (clairance de la créatinine < 50 mL/min), il faut recourir à la forme ORALE de voriconazole, vu l’accumulation du véhicule utilisé dans la préparation pour perfusion, le SBECD.
Lorsque MED-VORICONAZOLE est pris avec d’autres médicaments, la posologie de MED-
VORICONAZOLE ou des médicaments concomitants peut devoir être modifiée (voir 9 INTERACTIONS MÉDICAMENTEUSES).
4.2 Posologie recommandée et ajustement posologique
Posologie
Emploi chez les adultes
Le traitement doit être amorcé selon le schéma posologique prévu pour chaque voie d’administration, intraveineuse ou orale, de voriconazole de manière à ce qu’une concentration plasmatique adéquate soit atteinte le premier jour. Si le traitement est administré initialement par voie intraveineuse, il doit être poursuivi au moins 7 jours avant le passage à la voie orale. Une fois que l’état du patient s’est amélioré et que ce dernier est en mesure de tolérer la prise orale du médicament, les comprimés par voie orale peuvent être utilisés. Compte tenu de la biodisponibilité élevée du médicament pris par voie orale (96 %), la substitution du traitement intraveineux par le traitement oral est appropriée lorsque le tableau clinique le permet (voir 10 PHARMACOLOGIE CLINIQUE).
Tableau 2 – Posologie et administration du voriconazole
| Dose d’attaque (pendant les 24 premières heures) | Dose d’entretien (après les 24 premières heures) | ||
| VOIE ORALE | VOIE ORALE a | ||
Patients ≥ 40 kg | Patients < 40 kg | Patients ≥ 40 kg | |
| Aspergillose invasiveb | 400 mg 2 f.p.j.¹ (deux comprimés à 200 mg) | 200 mg 2 f.p.j.¹ (un comprimés à 200 mg) | 200 mg 2 f.p.j.¹ (un comprimés à 200 mg) |
| Candidémie et candidose invasive | 400 mg 2 f.p.j.¹ (deux comprimés à 200 mg) | 200 mg 2 f.p.j.¹ (un comprimé à 200 mg) | 200 mg 2 f.p.j.¹ (un comprimés à 200 mg) |
1 2 f.p.j. = 2 fois par jour, à 12 heures d’intervalle
a Lors d’études menées auprès de volontaires sains, la dose de 200 mg administrée par voie orale aux 12 heures
a donné lieu à une exposition (ASCτ) comparable à celle produite par la dose de 3 mg/kg administrée par voie intraveineuse aux 12 heures.
b Dans le cadre de l’étude déterminante sur le voriconazole et l’aspergillose invasive, la durée médiane du traitement par voie orale a été 76 jours (min.-max. : 2-232 jours).
Réglage posologique
La durée du traitement est fonction de la réponse clinique et mycologique du patient. Le traitement de la candidémie doit se poursuivre pendant au moins 14 jours après la résolution des symptômes ou l’obtention de la dernière culture positive (selon l’éventualité la plus tardive).
Personnes âgées
Aucun réglage posologique n’est nécessaire chez les patients âgés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, et 10 PHARMACOLOGIE CLINIQUE).
Enfants (< 12 ans)
Santé Canada n’a pas autorisé d’indication chez les enfants (voir 1.1 Enfants, 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE).
Insuffisance rénale
La pharmacocinétique du voriconazole, lorsqu’il est administré par voie orale, ne semble pas être modifiée en présence d’insuffisance rénale. Par conséquent, aucun réglage posologique n’est nécessaire pour l’administration par voie orale chez les patients atteints d’insuffisance rénale d’intensité légère à grave.
En raison du faible nombre de sujets étudiés, une surveillance clinique étroite est conseillée.
Chez les patients présentant un dysfonctionnement rénal modéré ou grave (clairance de la créatinine < 50 mL/min), il se produit une accumulation de SBECD, le véhicule utilisé dans la préparation pour perfusion. Le voriconazole doit être administré par voie orale à ces patients, à moins que les bienfaits escomptés ne l’emportent sur les risques associés à l’usage du voriconazole par voie intraveineuse. Dans ce dernier cas, il faut surveiller de près la fonction rénale (y compris la créatininémie et la clairance de la créatinine) et, si des changements importants surviennent, envisager d’administrer le voriconazole par voie orale plutôt que par voie intraveineuse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, et 10 PHARMACOLOGIE CLINIQUE).
L’hémodialyse élimine le voriconazole à raison de 121 mL/min et le véhicule utilisé pour l’administration par voie intraveineuse (SBECD), à raison de 55 mL/min. La quantité moyenne de voriconazole éliminée pendant une séance d’hémodialyse de 4 heures (8 %; min. : 1 %, max. : 16 %) n’est pas suffisante pour justifier un réglage posologique.
Insuffisance hépatique
L’insuffisance hépatique risque d’entraîner une élévation des concentrations plasmatiques de voriconazole chez les patients atteints de cirrhose hépatique légère ou modérée (classes A et B de Child-Pugh).
Il est recommandé d’amorcer le traitement selon le schéma posologique habituel, mais de réduire de moitié la dose d’entretien chez les patients atteints de cirrhose hépatique légère ou modérée (classes A et B de Child-Pugh).
L’innocuité et l’efficacité d’une dose réduite de voriconazole chez ces patients n’ont pas été établies.
En raison du faible nombre de sujets étudiés, une surveillance clinique étroite est de mise.
Le voriconazole n’a pas été étudié chez les patients atteints de cirrhose hépatique grave (classe C de Child-Pugh) et MED-VORICONAZOLE ne doit leur être prescrit que si les avantages escomptés l’emportent sur les risques. Une surveillance étroite doit être exercée chez ces patients afin de déceler tout signe de toxicité médicamenteuse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
4.4 Administration
Comprimés MED-VORICONAZOLE
Les comprimés MED-VORICONAZOLE (voriconazole) doivent être pris au moins 1 heure avant ou 2 heures après un repas (voir 10 PHARMACOLOGIE CLINIQUE).
4.5 Dose omise
Si le patient saute une dose, il doit prendre la dose suivante à l’heure prévue. Il ne doit pas doubler la dose pour compenser celle qu’il a oubliée.
5 SURDOSAGE
Il n’existe aucun antidote connu du voriconazole; en cas de surdosage, il est recommandé de recourir à un traitement axé sur le soulagement des symptômes et le maintien des fonctions vitales. L’administration de charbon activé peut aider à éliminer le médicament non absorbé.
Une surveillance par ECG est fortement conseillée en raison de la prolongation possible de l’intervalle QT et du risque d’arythmie qui en découle.
L’hémodialyse élimine le voriconazole à raison de 121 mL/min et le véhicule utilisé pour l’administration par voie intraveineuse (SBECD), à raison de 55 mL/min. En cas de surdosage, l’hémodialyse peut aider à éliminer le voriconazole et le SBECD de l’organisme.
Lors des essais cliniques, 3 cas de surdosage accidentel de voriconazole se sont produits, tous chez des enfants qui avaient reçu des doses de voriconazole jusqu’à 5 fois supérieures à celle qui est recommandée par voie intraveineuse. Un seul épisode de photophobie, d’une durée de 10 minutes, a été signalé.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 4 – Formes pharmaceutiques, concentrations, composition et conditionnement
| Voie d’administration | Forme pharmaceutique/ concentration /composition | Ingrédients non médicinaux |
| Orale | Comprimé dosé à 200 mg | dioxyde de silicium colloïdal, croscarmellose sodique, hypromellose, lactose monohydraté, stéarate de magnésium, amidon de maïs, amidon prégélatinisé, polyvinylpyrrolidone, dioxyde de titane et triacétine. |
Présentation et conditionnement :
Comprimés MED-VORICONAZOLE (voriconazole)
Comprimé MED-VORICONAZOLE dosé à 200 mg : comprimé pelliculé blanc en forme de caplet portant la gravure « V200 » sur une face et rien sur l’autre face.
Les comprimés MED-VORICONAZOLE sont offerts en flacons de PEHD de 30 comprimés et en plaquettes alvéolées de 10 comprimés.
Composition :
Les comprimés MED-VORICONAZOLE contiennent 200 mg de voriconazole. Les ingrédients non médicinaux sont notamment les suivants : lactose monohydraté, amidon prégélifié, amidon de maïs, croscarmellose sodique, polyvinylpyrrolidone, silice colloïdale, stéarate de magnésium, hypromellose, dioxyde de titane, et triacétine.
Les comprimés MED-VORICONAZOLE à 200mg ne peuvent être séparés en deux.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Les comprimés MED-VORICONAZOLE contiennent du lactose et ne doivent pas être administrés à des patients atteints d’intolérance au galactose, un trouble héréditaire rare.
Glandes surrénales
Des cas d’insuffisance surrénalienne réversibles ont été signalés chez des patients recevant des dérivés azolés, dont le voriconazole. Des cas d’insuffisance surrénalienne ont aussi été observés chez des patients recevant des dérivés azolés avec ou sans traitement concomitant par des corticostéroïdes. Chez les patients qui reçoivent des dérivés azolés sans corticostéroïdes, l’insuffisance surrénalienne est liée à l’inhibition directe de la stéroïdogenèse par les dérivés azolés. Chez les patients qui prennent des corticostéroïdes, l’inhibition de la CYP3A4 qui est associée au voriconazole et qui altère la biotransformation des corticostéroïdes peut entraîner un excès de corticostéroïdes dans l’organisme et
une suppression surrénale (voir 9 INTERACTIONS MÉDICAMENTEUSES). Des cas de syndrome de Cushing avec ou sans insuffisance surrénalienne subséquente ont aussi été signalés chez des patients recevant le voriconazole en concomitance avec des corticostéroïdes.
Il faut être à l’affût de tout signe d’insuffisance corticosurrénalienne pendant et après un traitement par le voriconazole chez les patients ayant reçu en concomitance du voriconazole et des corticostéroïdes (dont ceux qui sont inhalés, comme le budésonide) sur une période prolongée (voir 9 INTERACTIONS MÉDICAMENTEUSES). On doit aviser les patients d’obtenir des soins médicaux d’urgence s’ils présentent des signes ou des symptômes du syndrome de Cushing ou d’insuffisance surrénalienne.
Cancérogenèse et mutagenèse
Des cas d’épithélioma spinocellulaire de la peau (y compris de carcinome spinocellulaire in situ, ou maladie de Bowen) et de mélanome ont été signalés durant le traitement de longue durée chez des patients qui ont eu des réactions cutanées de photosensibilité et qui présentaient d’autres facteurs de risque. En présence d’une lésion cutanée pouvant être un épithélioma spinocellulaire ou un mélanome, il faut envisager l’arrêt du traitement par le voriconazole.
Il a été démontré que le voriconazole a des effets clastogènes sur des cultures de lymphocytes humains in vitro. Le voriconazole n’a pas eu d’effets mutagènes sur les cellules de bactéries ou de mammifères lors d’épreuves in vitro, ni d’effets clastogènes lors d’épreuves in vivo.
Les données relatives à la carcinogenèse et à la mutagenèse chez l’animal sont présentées sous 16 TOXICOLOGIE NON CLINIQUE.
Appareil cardiovasculaire
Prolongation de l’intervalle QT
Le voriconazole a entraîné une prolongation de l’intervalle QT sur l’ECG chez certains patients. La prolongation de l’intervalle QT peut accroître le risque d’arythmie (voir 10 PHARMACOLOGIE CLINIQUE). Lors de la mise au point clinique du voriconazole et du programme de pharmacovigilance suivant sa commercialisation, on a signalé de rares cas d’arythmies (y compris des arythmies ventriculaires comme les torsades de pointes), d’arrêts cardiaques et de mort subite chez des patients traités par le voriconazole. Dans la plupart des cas, ces manifestations ont été observées chez des patients présentant des facteurs de risque tels des antécédents de chimiothérapie cardiotoxique, une cardiomyopathie ou une hypokaliémie, ou prenant d’autres médicaments en concomitance qui pourraient avoir contribué à leur survenue.
En raison du manque d’expérience clinique, le voriconazole doit être administré avec prudence aux patients atteints d’affections potentiellement proarythmiques telles qu’une cardiopathie (en particulier si le patient souffre d’insuffisance cardiaque), une arythmie symptomatique, une hypokaliémie, une bradycardie sinusale significative du point de vue clinique, une ischémie myocardique aiguë, une insuffisance cardiaque ou une prolongation congénitale ou acquise de l’intervalle QT.
La prudence s’impose si le voriconazole est prescrit à des patients qui prennent d’autres médicaments susceptibles de prolonger l’intervalle QT, tels que des antipsychotiques, des antidépresseurs tricycliques, de l’érythromycine de même que des agents antiarythmiques de la classe IA (p. ex., procaïnamide, quinidine) et de la classe III (p. ex., amiodarone et sotalol) (voir 9 INTERACTIONS
MÉDICAMENTEUSES).
On a signalé un cas de syncope à risque mortel chez un patient recevant du voriconazole et de la méthadone en concomitance (voir 9 INTERACTIONS MÉDICAMENTEUSES, Effets du voriconazole sur d’autres médicaments).
Les médicaments métabolisés par les isoenzymes hépatiques CYP2C19, CYP2C9 et CYP3A4 du cytochrome P450 peuvent également modifier les concentrations de voriconazole, et vice versa, ce qui peut se répercuter sur l’intervalle QT. Ces médicaments sont notamment le tacrolimus, les inhibiteurs de la protéase du VIH et les antibiotiques de la classe des macrolides (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Conduite de véhicules et utilisation de machines
Le voriconazole peut causer des troubles visuels, dont une vue brouillée et/ou une photophobie. La plupart des troubles visuels semblent se résorber spontanément en l’espace de 60 minutes. Les patients traités par le voriconazole doivent éviter les tâches pouvant être dangereuses, telles que la conduite d’une automobile ou l’utilisation de machines, s’ils perçoivent un changement de leur vision, quel qu’il soit. La conduite nocturne est déconseillée pendant un traitement par le voriconazole.
Fonctions hépatique, biliaire et pancréatique
Hépatique
Au cours d’essais cliniques, des manifestations hépatiques graves (telles qu’une hépatite, une cholestase et une insuffisance hépatique fulminante, parfois mortelles) ont été observées, quoique peu fréquemment, lors du traitement par le voriconazole. Ces manifestations ont surtout été observées chez des patients atteints d’autres maladies sous-jacentes graves (particulièrement l’hémopathie maligne). Des réactions hépatiques, dont l’hépatite et l’ictère, ont été signalées chez des patients ne présentant aucun autre facteur de risque connu. Le dysfonctionnement hépatique a généralement été réversible après l’arrêt du traitement.
Il faut suivre de près les patients dont les résultats des évaluations de la fonction hépatique deviennent anormaux pendant un traitement par le voriconazole afin de déceler toute atteinte hépatique plus grave. L’arrêt du traitement doit être envisagé en présence de signes et de symptômes cliniques d’une affection hépatique pouvant être attribuables au voriconazole (voir Insuffisance hépatique ci-après, 8 EFFETS INDÉSIRABLES, 4 POSOLOGIE ET ADMINISTRATION, et 10 PHARMACOLOGIE CLINIQUE).
Insuffisance hépatique
Il est recommandé d’amorcer le traitement selon le schéma posologique habituel, mais de réduire de moitié la dose d’entretien chez les patients atteints de cirrhose du foie légère ou modérée (classes A et B de Child-Pugh) recevant du voriconazole (voir Fonctions hépatique, biliaire et pancréatique ci- dessus, 8 EFFETS INDÉSIRABLES, 4 POSOLOGIE ET ADMINISTRATION, et 10 PHARMACOLOGIE CLINIQUE).
L’innocuité et l’efficacité d’une dose réduite de voriconazole chez ces patients n’ont pas été établies.
En raison du nombre peu élevé de sujets étudiés, une surveillance clinique étroite est de mise.
Le voriconazole n’a pas fait l’objet d’études chez des patients atteints de cirrhose grave (classe C de Child-Pugh). Le voriconazole a été associé à des élévations des résultats des évaluations de la fonction hépatique et à des signes cliniques de lésions hépatiques, tels qu’un ictère, et ne doit être utilisé chez les patients atteints d’insuffisance hépatique grave que si les avantages escomptés l’emportent sur les risques. Il faut suivre de près ces patients afin de déceler tout signe de toxicité médicamenteuse.
Fonction pancréatique
Pendant un traitement par le voriconazole, il importe d’être à l’affût de tout signe de pancréatite chez les adultes et les enfants ayant des facteurs de risque de pancréatite aiguë (p. ex. : chimiothérapie récente ou transplantation de cellules souches hématopoïétiques [TCSH]).
Surveillance et épreuves de laboratoire
La prise en charge des patients doit comprendre une évaluation périodique de la fonction rénale (en particulier la mesure de la créatininémie).
Les patients traités par le voriconazole doivent faire l’objet d’un suivi étroit visant à déceler tout signe d’hépatotoxicité. La prise en charge clinique doit comprendre une évaluation de la fonction hépatique (en particulier des épreuves de la fonction hépatique et la mesure de la bilirubinémie) au début du traitement par le voriconazole et au moins une fois par semaine pendant le premier mois. Si le traitement se poursuit, la fréquence du suivi peut être réduite à une fois par mois si les résultats des épreuves de la fonction hépatique demeurent inchangés.
Les troubles électrolytiques, comme l’hypokaliémie, l’hypomagnésémie et l’hypocalcémie, doivent être surveillés et maîtrisés, au besoin, avant et pendant le traitement par le voriconazole (voir 4 POSOLOGIE ET ADMINISTRATION).
Appareil locomoteur
Des cas de périostite non infectieuse associée à des taux élevés de fluorure et de phosphatase alcaline ont été signalés chez des patients ayant subi une transplantation. En présence d’une douleur osseuse accompagnée de signes radiologiques évocateurs d’une fluorose ou d’une périostite, il faut interrompre le traitement par le voriconazole.
Fonction visuelle
Le voriconazole peut causer des troubles visuels, dont une vue brouillée, une photophobie, une altération/amélioration de la perception visuelle et/ou une modification de la perception des couleurs. La plupart des troubles visuels semblent se résorber spontanément en l’espace de 60 minutes. L’effet du VORICONAZOLE (voriconazole) sur la fonction visuelle n’est pas connu si le traitement se poursuit au-delà de 28 jours. Le cas échéant, la fonction visuelle doit être surveillée au moyen d’examens comprenant la vérification de l’acuité visuelle, du champ visuel et de la perception des couleurs.
Dans le cadre du programme de pharmacovigilance, un petit nombre de cas de perte de vision ont été signalés (y compris une diminution de l’acuité visuelle et un rétrécissement du champ visuel), où la possibilité d’un lien causal avec le voriconazole n’a pu être écartée. La plupart de ces cas touchaient des patients aux antécédents médicaux complexes, chez lesquels des maladies sous-jacentes et les
infections primaires elles-mêmes rendaient l’interprétation difficile (voir 8 EFFETS INDÉSIRABLES).
Dans le cadre du programme de pharmacovigilance, on a signalé des cas d’effets indésirables persistants d’ordre visuel, comme la névrite optique et l’œdème papillaire. Ces effets sont surtout survenus chez des patients grièvement malades qui présentaient des états pathologiques sous-jacents ou qui prenaient en concomitance des médicaments susceptibles d’avoir causé ou favorisé l’apparition de tels effets (voir 8 EFFETS INDÉSIRABLES, Effets indésirables observés après la commercialisation).
Fonction rénale
Des cas d’insuffisance rénale aiguë ont été observés chez des patients gravement malades recevant du voriconazole. Il est possible que les patients qui reçoivent du voriconazole soient traités simultanément par des agents néphrotoxiques et souffrent d’affections concomitantes susceptibles d’altérer la fonction rénale.
Insuffisance rénale
Chez les patients présentant un dysfonctionnement rénal modéré ou grave (clairance de la créatinine < 50 mL/min), il se produit une accumulation du véhicule utilisé dans la préparation pour perfusion, soit le sel de sodium de l’éther butylsulfonique de la bêta-cyclodextrine (SBECD). Le voriconazole doit être administré par voie orale à ces patients, à moins que les bienfaits escomptés ne l’emportent sur les risques associés à l’usage du voriconazole par voie intraveineuse. Dans ce dernier cas, il faut surveiller de près la fonction rénale (y compris la créatininémie et la clairance de la créatinine) et, si des changements importants surviennent, envisager d’administrer le voriconazole par voie orale plutôt que par voie intraveineuse (voir 4 POSOLOGIE ET ADMINISTRATION, et 10 PHARMACOLOGIE CLINIQUE).
Santé reproductive : risque pour les femmes et les hommes
Les femmes aptes à procréer doivent utiliser une méthode de contraception efficace pendant le traitement par le MED-VORICONAZOLE (voir 7.1.1 Femmes enceintes).
Fertilité
Aux expositions comparables à celles obtenues chez l’humain après l’administration de doses thérapeutiques, le voriconazole n’a pas altéré la fertilité chez les rats.
Risque tératogène
Lorsqu’il est administré à la femme enceinte, MED-VORICONAZOLE peut nuire au fœtus. Chez l’animal, l’administration de voriconazole a été associée aux effets suivants : malformation fœtale, embryotoxicité, prolongation de la période de gestation, dystocie et mortalité embryonnaire (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
Sensibilité et résistance
Le voriconazole n’a pas d’effet sur le genre Zygomycete in vitro (voir 15 MICROBIOLOGIE). Des cas de zygomycose, mortels pour la plupart, ont été observés chez des patients ayant reçu du voriconazole.
Appareil cutané
Des réactions indésirables cutanées sévères, comme le syndrome de Stevens-Johnson (peu fréquent),
l’érythrodermie bulleuse avec épidermolyse (rare), le syndrome d’hypersensibilité médicamenteuse ou syndrome DRESS (Drug Reaction with Eosinophilia and Systemic Symptoms) et l’érythème polymorphe (rare), qui peuvent mettre la vie en danger ou causer la mort, ont été observées (voir 8 EFFETS INDÉSIRABLES). Le syndrome de Stevens-Johnson et l’érythrodermie bulleuse avec épidermolyse doivent faire partie du diagnostic différentiel si un patient présente des symptômes prodromiques ressemblant à ceux de la grippe (fièvre, inconfort, rhinite, douleurs thoraciques, vomissements, maux de gorge, toux, diarrhée, céphalées, myalgie ou arthralgie). En présence d’une réaction cutanée exfoliative, il faut interrompre le traitement par le voriconazole.
Des réactions de photosensibilité ont été notées. On a observé une augmentation du risque de toxicité cutanée en cas d’emploi concomitant de méthotrexate, un médicament associé à un phénomène de rappel après exposition aux rayons ultraviolets (UV). L’emploi d’autres médicaments associés à un phénomène de rappel après exposition aux UV pourrait aussi entraîner un tel risque. Il est recommandé aux patients, y compris les enfants, d’éviter la lumière directe du soleil ainsi que de porter des vêtements protecteurs et d’utiliser un écran solaire doté d’un facteur de protection élevé pendant le traitement par le voriconazole. Des cas d’épithélioma spinocellulaire de la peau et de mélanome ont été signalés durant le traitement de longue durée chez des patients qui ont eu des réactions cutanées de photosensibilité et qui présentaient d’autres facteurs de risque.
En cas de réaction phototoxique, il faut obtenir des avis multidisciplinaires et orienter le patient vers un dermatologue. On doit aussi envisager l’arrêt du traitement par le voriconazole. Si le traitement est poursuivi malgré l’apparition de lésions d’origine phototoxique, une évaluation dermatologique doit être réalisée de façon systématique et régulière, afin de permettre la détection et la prise en charge précoces des lésions précancéreuses.
En présence d’une lésion cutanée pouvant être précancéreuse ou ressemblant à un épithélioma spinocellulaire ou à un mélanome, il faut envisager l’arrêt du traitement par le voriconazole.
Dans le cadre du programme de pharmacovigilance, on a signalé un petit nombre de cas d’épithélioma spinocellulaire de la peau, tous ayant été précédés d’épisodes de photosensibilité ou de phototoxicité.
La fréquence des réactions phototoxiques est plus élevée chez les enfants. Comme on a signalé certains cas où de telles réactions ont évolué vers un épithélioma spinocellulaire, des mesures rigoureuses de protection solaire sont recommandées chez cette population de patients. On recommande qu’un enfant qui présente des lésions de photovieillissement, telles que des lentigos ou des éphélides, évite l’exposition au soleil et soit suivi par un dermatologue même après l’arrêt du traitement.
Inhibiteurs de tyrosine kinase (substrats de la CYP3A4)
Le voriconazole est susceptible de faire augmenter les concentrations plasmatiques des inhibiteurs de tyrosine kinase qui sont métabolisés par la CYP3A4 et, par conséquent, le risque d’effets indésirables. Si l’administration concomitante de ces agents ne peut être évitée, il est recommandé de réduire la dose de l’inhibiteur de tyrosine kinase et d’assurer une surveillance clinique étroite.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les femmes aptes à procréer doivent toujours utiliser une méthode contraceptive efficace au cours d’un traitement par le voriconazole.
Le traitement n’a pas fait l’objet d’études adéquates et bien contrôlées chez les femmes enceintes. Lorsqu’il est administré à la femme enceinte, le voriconazole peut être dangereux pour le fœtus. Les patientes qui utilisent ce médicament pendant la grossesse, ou qui tombent enceintes durant le traitement, doivent être informées des risques auxquels leur fœtus pourrait être exposé. Le voriconazole ne doit être employé pendant la grossesse que si les bienfaits pour la mère sont manifestement plus importants que les risques auxquels le fœtus est exposé.
Lors d’études sur la reproduction menées chez le rat, le voriconazole s’est révélé tératogène (fente palatine, hydronéphrose/hydro-uretère) à des doses égales ou supérieures à 10 mg/kg (soit 0,3 fois l’exposition chez l’être humain, en fonction de la surface corporelle). Toutes les doses de voriconazole ont réduit le taux plasmatique d’estradiol chez des rates gravides. Le traitement par le voriconazole, à une dose de 10 mg/kg, a prolongé la gestation chez les rates et a causé une dystocie qui a été associée à un taux accru de mortalité périnatale chez les ratons. Chez le lapin, le voriconazole a entraîné une augmentation de la fréquence d’embryolétalité et une réduction du poids fœtal (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicité pour la reproduction et le développement).
7.1.2 Femmes qui allaitent
L’allaitement doit être interrompu avant l’amorce du traitement par le voriconazole. L’excrétion du voriconazole dans le lait maternel n’a fait l’objet d’aucune étude.
7.1.3 Enfants
L’innocuité et l’efficacité du voriconazole chez des enfants âgés de moins de 12 ans n’ont pas été établies. Un nombre limité d’enfants ont reçu du voriconazole à des doses semblables à celles qui sont utilisées chez les adultes, en fonction du poids corporel exprimé en kilogrammes. Aucune différence apparente n’a été observée entre les enfants et les adultes en ce qui a trait à l’innocuité ou à l’efficacité du voriconazole, bien que des données obtenues après la commercialisation portent à croire que la fréquence de réactions cutanées serait plus élevée chez les enfants que chez les adultes. Les études thérapeutiques réalisées à ce jour ont regroupé en tout 22 enfants âgés de 12 à 18 ans atteints d’aspergillose invasive. Douze des 22 enfants (55 %) ont bien répondu au traitement par une dose d’entretien de 4 mg/kg de voriconazole, 2 fois par jour (voir 10 PHARMACOLOGIE CLINIQUE).
7.1.4 Personnes âgées
Lors des essais thérapeutiques portant sur des doses multiples de voriconazole, 9,2 % des patients étaient âgés de 65 ans et plus et 1,8 %, de 75 ans et plus. Au cours d’une étude de pharmacologie clinique menée chez des volontaires sains, les paramètres pharmacocinétiques chez les hommes âgés ont été quelque peu différents de ceux obtenus chez les hommes plus jeunes. Un rapport entre les concentrations plasmatiques et l’âge a aussi été observé chez les patients ayant participé aux études thérapeutiques. Cependant, la marge d’innocuité globale a été similaire chez les patients âgés et jeunes. Par conséquent, aucun réglage posologique ne semble nécessaire (voir 10 PHARMACOLOGIE CLINIQUE, et 4 POSOLOGIE ET ADMINISTRATION).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables le plus souvent signalés (toutes causes confondues) lors des essais thérapeutiques ont été les suivants : troubles visuels, fièvre, éruptions cutanées, vomissements, nausées, diarrhée, céphalées, septicémie, œdème périphérique, douleur abdominale et troubles respiratoires. Les effets indésirables liés au médicament ayant causé le plus d’abandons du traitement par le voriconazole ont été une élévation des résultats des évaluations de la fonction hépatique, des éruptions cutanées et des troubles visuels (voir 7 MISES EN GARDE ET PRÉCAUTIONS, et 10 PHARMACOLOGIE CLINIQUE).
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Les données présentées dans le tableau ci-dessous reflètent l’exposition au voriconazole chez 1 655 patients lors d’essais thérapeutiques. Il s’agissait d’une population hétérogène, composée notamment de patients immunodéprimés à cause d’une hémopathie maligne ou du VIH et de patients non neutropéniques. Ce sous-groupe ne comptait pas de volontaires sains ni de patients ayant reçu le voriconazole dans le cadre de programmes d’accès spécial ou lors d’études non thérapeutiques. La proportion d’hommes au sein de cette population était de 62 %. L’âge moyen des sujets était de 46 ans (min.-max. : 11-90, dont 51 patients âgés de 12 à 18 ans); 78 % des patients étaient de race blanche et 10 %, de race noire. Le voriconazole a été administré pendant plus de 12 semaines à 561 patients, et pendant plus de 6 mois à 136 d’entre eux. Le tableau 4 présente tous les effets indésirables signalés à une fréquence d’au moins 2 % avec le voriconazole lors de l’ensemble des essais thérapeutiques (études 307/602 et 608 combinées, ou étude 305), ainsi que des manifestations préoccupantes dont la fréquence a été inférieure à 2 %.
L’étude 307/602, menée chez un total de 381 patients, avait pour but de comparer le voriconazole (196 patients) à l’amphotéricine B (185 patients), celle-ci étant suivie d’un autre antifongique homologué, comme traitement principal d’une aspergillose invasive aiguë. L’étude 608 a comparé, chez 403 patients non neutropéniques atteints de candidémie, le voriconazole (272 patients) au schéma comportant l’administration d’amphotéricine B suivie de fluconazole (131 patients). L’étude 305 visait à évaluer les effets du voriconazole (200 patients) et du fluconazole (191 patients), tous deux administrés par voie orale, dans une autre indication chez des patients immunodéprimés (principalement à cause du VIH). Les valeurs anormales obtenues lors des épreuves de laboratoire sont commentées ci-après, à la section Résultats des épreuves de laboratoire.
Tableau 4 – EFFETS INDÉSIRABLES SURVENUS LORS DU TRAITEMENT
Effets indésirables signalés à une fréquence d’au moins 2 % avec le voriconazole ou jugés préoccupants lors de l’ensemble des essais thérapeutiques (études 307/602 et 608 combinées, ou étude 305) et dont l’origine est inconnue ou possiblement liée au traitement
Ensemble des études thérapeutiques | Études 307/602 et 608 (traitement par voie i.v./orale) | Étude 305 (traitement par voie orale) | ||||
| Voriconazole N = 1655 | Voriconazole N = 468 | Ampho B* N = 185 | Ampho B→ Fluconazole N = 131 | Voriconazole N = 200 | Fluconazole N = 191 | |
| N (%) | N (%) | N (%) | N (%) | N (%) | N (%) | |
| Organes sensoriels | ||||||
| Vision anormale | 310 (18,7) | 63 (13,5) | 1 (0,5) | 0 | 31 (15,5) | 8 (4,2) |
| Photophobie | 37 (2,2) | 8 (1,7) | 0 | 0 | 5 (2,5) | 2 (1,0) |
| Chromatopsie | 20 (1,2) | 2 (0,4) | 0 | 0 | 2 (1,0) | 0 |
| Organisme entier | ||||||
| Fièvre | 94 (5,7) | 8 (1,7) | 25 (13,5) | 5 (3,8) | 0 | 0 |
| Frissons | 61 (3,7) | 1 (0,2) | 36 (19,5) | 8 (6,1) | 1 (0,5) | 0 |
| Céphalées | 49 (3,0) | 9 (1,9) | 8 (4,3) | 1 (0,8) | 0 | 1 (0,5) |
| Système cardiovasculaire | ||||||
| Tachycardie | 39 (2,4) | 6 (1,3) | 5 (2,7) | 0 | 0 | 0 |
| Appareil digestif | ||||||
| Nausées | 89 (5,4) | 18 (3,8) | 29 (15,7) | 2 (1,5) | 2 (1,0) | 3 (1,6) |
| Vomissements | 72 (4,4) | 15 (3,2) | 18 (9,7) | 1 (0,8) | 2 (1,0) | 1 (0,5) |
| Résultats anormaux des évaluations de la fonction hépatique | 45 (2,7) | 15 (3,2) | 4 (2,2) | 1 (0,8) | 6 (3,0) | 2 (1,0) |
| Ictère cholostatique | 17 (1,0) | 8 (1,7) | 0 | 1 (0,8) | 3 (1,5) | 0 |
| Métabolisme et nutrition | ||||||
Taux accru de phosphatases alcalines | 59 (3,6) | 19 (4,1) | 4 (2,2) | 3 (2,3) | 10 (5,0) | 3 (1,6) |
| Taux accru d’enzymes hépatiques | 30 (1,8) | 11 (2,4) | 5 (2,7) | 1 (0,8) | 3 (1,5) | 0 |
| Taux accru d’ASAT | 31 (1,9) | 9 (1,9) | 0 | 1 (0,8) | 8 (4,0) | 2 (1,0) |
| Taux accru d’ALAT | 29 (1,8) | 9 (1,9) | 1 (0,5) | 2 (1,5) | 6 (3,0) | 2 (1,0) |
| Hypokaliémie | 26 (1,6) | 3 (0,6) | 36 (19,5) | 16 (12,2) | 0 | 0 |
| Bilirubinémie | 15 (0,9) | 5 (1,1) | 3 (1,6) | 2 (1,5) | 1 (0,5) | 0 |
| Taux accru de créatinine | 4 (0,2) | 0 | 59 (31,9) | 10 (7,6) | 1 (0,5) | 0 |
| Système nerveux | ||||||
| Hallucinations | 39 (2,4) | 13 (2,8) | 1 (0,5) | 0 | 0 | 0 |
| Peau et annexes cutanées | ||||||
| Éruptions cutanées | 88 (5,3) | 20 (4,3) | 7 (3,8) | 1 (0,8) | 3 (1,5) | 1 (0,5) |
| Appareil génito-urinaire | ||||||
| Dysfonctionnement rénal | 10 (0,6) | 6 (1,3) | 40 (21,6) | 9 (6,9) | 1 (0,5) | 1 (0,5) |
| Insuffisance rénale aiguë | 7 (0,4) | 2 (0,4) | 11 (5,9) | 7 (5,3) | 0 | 0 |
* Amphotéricine B suivie d’un autre antifongique homologué
Troubles visuels
Au cours des essais cliniques, les troubles visuels liés au traitement par le voriconazole ont été fréquents. Lors de ces essais, environ 21 % des patients ont présenté les symptômes suivants : altération/amélioration de la perception visuelle, vue brouillée, modification de la perception des couleurs et/ou photophobie. Ces troubles, légers pour la plupart, ont rarement entraîné l’abandon du traitement. Leur survenue pourrait être associée à des concentrations plasmatiques et/ou à des doses élevées.
Le mode d’action à l’origine des troubles visuels est inconnu, bien que le site d’action soit probablement situé à l’intérieur de la rétine. La majorité des symptômes visuels semblent se résorber spontanément en l’espace de 60 minutes. Les patients ayant participé aux études de phase III étaient atteints de maladies graves, si bien qu’une évaluation rigoureuse de leur fonction visuelle n’était généralement pas possible. Lors d’une étude menée chez des volontaires en bonne santé pour évaluer l’effet d’un traitement de 28 jours sur la fonction rétinienne, le voriconazole a entraîné une diminution de l’amplitude de l’onde sur l’électrorétinogramme (ERG), une perte du champ visuel et une altération de la perception des couleurs. L’ERG mesure l’activité électrique de la rétine. Ces effets ont été observés peu après le début du traitement et ont persisté pendant toute la période d’administration du médicament. L’ERG, le champ visuel et la perception des couleurs étaient revenus à la normale 14 jours après la fin du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, et 10 PHARMACOLOGIE CLINIQUE).
Réactions cutanées
Les réactions cutanées ont été fréquentes chez les patients traités par le voriconazole. Le mécanisme intervenant dans ces effets indésirables demeure inconnu. Lors d’essais cliniques, des éruptions cutanées jugées liées au traitement ont été signalées par 7 % (110/1655) des patients traités par le voriconazole. La plupart de ces éruptions cutanées ont été d’intensité légère à modérée. Il semble que les réactions de photosensibilité sont plus susceptibles de se manifester si le traitement est de longue durée. Des réactions indésirables cutanées sévères, dont le syndrome de Stevens-Johnson (peu fréquent), l’érythrodermie bulleuse avec épidermolyse (rare), le syndrome d’hypersensibilité médicamenteuse ou syndrome DRESS (Drug Reaction with Eosinophilia and Systemic Symptoms) qui a été signalé après la commercialisation du produit (fréquence inconnue) et l’érythème polymorphe (rare), ont été observées chez des patients traités par le voriconazole. Le syndrome de Stevens-Johnson et l’érythrodermie bulleuse avec épidermolyse doivent faire partie du diagnostic différentiel si un patient présente des symptômes prodromiques ressemblant à ceux de la grippe (fièvre, inconfort, rhinite, douleurs thoraciques, vomissements, maux de gorge, toux, diarrhée, céphalées, myalgie ou arthralgie).
Il faut suivre de près les patients présentant des éruptions cutanées dès l’apparition de celles-ci, et cesser l’administration de voriconazole si les lésions s’aggravent. Il est recommandé aux patients d’éviter la lumière vive et directe du soleil pendant leur traitement par le voriconazole (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables énumérés ci-après ont été signalés chez moins de 2 % de tous les patients traités par le voriconazole lors de l’ensemble des études thérapeutiques (N = 1655). Les effets indésirables mentionnés englobent ceux qui ne peuvent être considérés, hors de tout doute, indépendants du voriconazole ou ceux qui peuvent aider le médecin à assurer la gestion des risques auxquels les patients sont exposés. Cette liste ne comprend pas les effets présentés au tableau 4 ni tous ceux qui ont été signalés lors des essais cliniques sur le voriconazole.
Appareil digestif : anorexie, calculs biliaires, chéilite, cholécystite, colite pseudomembraneuse, coma hépatique, constipation, diarrhée, duodénite, dyspepsie, dysphagie, élévation des taux de GGT/LDH, flatulences, gastro-entérite, gingivite, glossite, hématémèse, hémorragie gastro-intestinale, hémorragie gingivale, hépatite, hépatomégalie, hyperplasie gingivale, ictère, insuffisance hépatique, méléna, œdème de la langue, œsophagite, pancréatite, parodontite, perforation de l’intestin,
perforation d’un ulcère duodénal, rectite, rectorragie, sécheresse buccale, stomatite, trouble rectal, tuméfaction des glandes parotides, ulcération buccale, ulcère de l’œsophage, ulcère gastrique, ulcère intestinal.
Appareil génito-urinaire : anurie, cystite hémorragique, douleur rénale, dysménorrhée, dysurie, épididymite, fausse couche précoce, glycosurie, hématurie, hémorragie utérine, hémorragie vaginale, hydronéphrose, impuissance, incontinence urinaire, infection des voies urinaires, métrorragie, nécrose tubulaire rénale, néphrite, néphrose, œdème scrotal, oligurie, réduction de la clairance de la créatinine, rétention urinaire.
Appareil locomoteur : arthralgie, arthrite, crampes dans les jambes, myalgie, myasthénie, myopathie, ostéalgie, ostéomalacie, ostéonécrose, ostéoporose.
Appareil respiratoire : dyspnée, épanchement pleural, épistaxis, hémoptysie, hypoxie, infection des voies respiratoires, modification de la voix, œdème pulmonaire, pharyngite, pneumonie, rhinite, sinusite, syndrome de détresse respiratoire, toux accrue, troubles respiratoires.
Métabolisme et nutrition : albuminurie, élévation du taux d’azote uréique sanguin, élévation du taux de créatines phosphokinases, hypercalcémie, hypercholestérolémie, hyperglycémie, hyperkaliémie, hypermagnésémie, hypernatrémie, hyperuricémie, hypocalcémie, hypoglycémie, hypomagnésémie, hyponatrémie, hypophosphatémie, œdème, œdème périphérique, réduction de la tolérance au glucose, urémie.
Organes des sens : acouphène, altération du goût, atrophie optique, blépharite, cécité nocturne, conjonctivite, daltonisme, douleur oculaire, hémorragie oculaire, hémorragie rétinienne, hypoacousie, kératite, kératoconjonctivite, lacune du champ visuel, mydriase, névrite optique, œdème papillaire, opacité cornéenne, otalgie, otite externe, perte de sensibilité gustative, rétinite, sclérite, sécheresse oculaire, surdité, troubles d’accommodation, uvéite.
Organisme entier : ascite, asthénie, atteinte des muqueuses, cellulite, défaillance polyviscérale, distension abdominale, dorsalgie, douleur, douleur abdominale, douleur au point d’injection, douleur iliaque, douleur pelvienne, douleur thoracique, douleur thoracique rétrosternale, granulome, infection, infection bactérienne, infection fongique, infection ou inflammation au point d’injection, œdème, œdème du visage, péritonite, réaction allergique, réaction anaphylactoïde (voir 2 CONTRE-INDICATIONS), réaction du greffon contre l’hôte, septicémie, syndrome grippal.
Peau et annexes cutanées : affection cutanée, alopécie, changements de coloration de la peau, dermatite de contact, dermatite exfoliative, eczéma, éruption fixe d’origine médicamenteuse, éruption maculopapuleuse, érythème polymorphe, érythrodermie bulleuse avec épidermolyse, furonculose, herpès, lupus érythémateux discoïde, mélanose, œdème angioneurotique, prurit, pseudoporphyrie, psoriasis, réaction cutanée de photosensibilité, sécheresse de la peau, syndrome d’hypersensibilité médicamenteuse ou syndrome DRESS (Drug Reaction with Eosinophilia and Systemic Symptoms), transpiration, urticaire.
Système cardiovasculaire : Les rapports font état d’un cas mortel de fibrillation ventriculaire et de rares cas de torsades de pointes où la possibilité d’un lien causal avec le voriconazole n’a pu être écartée.
Accident vasculaire cérébral, arrêt cardiaque, arythmie auriculaire, arythmie nodale, arythmie
ventriculaire, bigéminisme, bloc auriculo-ventriculaire complet, bloc de branche, bradycardie, cardiomégalie, cardiomyopathie, embole pulmonaire, endocardite, extrasystole, extrasystoles supraventriculaires, fibrillation auriculaire, fibrillation ventriculaire, hémorragie cérébrale, hypertension, hypotension, hypotension orthostatique, infarctus du myocarde, insuffisance cardiaque, ischémie cérébrale, palpitations, phlébite, prolongation de l’intervalle QT, syncope, tachycardie supraventriculaire, tachycardie ventriculaire (dont des torsades de pointes), thrombophlébite, thrombophlébite profonde, vasodilatation.
Système endocrinien : diabète insipide, hyperthyroïdie, hypothyroïdie, insuffisance corticosurrénalienne.
Systèmes hématopoïétique et lymphatique : agranulocytose, anémie (macrocytaire, mégaloblastique, microcytaire, normocytaire), anémie aplasique, anémie hémolytique, aplasie médullaire, augmentation du temps de saignement, coagulation intravasculaire disséminée, cyanose, ecchymoses, éosinophilie, hypervolémie, leucopénie, lymphadénopathie, lymphangite, pancytopénie, pétéchies, purpura, purpura thrombocytopénique thrombotique, splénomégalie, thrombocytopénie.
Système nerveux : acathisie, agitation, amnésie, anxiété, ataxie, baisse de la libido, crise oculogyre, coma, confusion, convulsions, crise épileptique tonicoclonique, délirium, démence, dépersonnalisation, dépression, diplopie, encéphalite, encéphalopathie, étourdissements, euphorie, hypertension intracrânienne, hypertonie, hypoesthésie, idées suicidaires, insomnie, névralgie, neuropathie, nystagmus, œdème cérébral, paresthésie, psychose, rêves étranges, somnolence, syndrome cérébral aigu, syndrome de Guillain-Barré, syndrome extrapyramidal, tremblements, vertige.
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données d’étude clinique
Lors de l’ensemble des essais thérapeutiques sur le voriconazole, la fréquence globale de taux anormaux de transaminases ayant une signification clinique a été de 12,4 % (206/1655) chez les patients traités par cet agent. Il pourrait exister un lien entre la fréquence accrue d’anomalies décelées au moyen d’évaluations de la fonction hépatique et des concentrations et/ou des doses élevées. Dans la plupart des cas, les taux obtenus lors des épreuves ultérieures se sont normalisés sans modification de la dose ou après un réglage posologique qui pouvait comprendre l’arrêt du traitement.
Au cours d’essais cliniques, des manifestations hépatiques graves (telles qu’une hépatite, une cholestase et une insuffisance hépatique fulminante, parfois mortelles) ont été observées, quoique peu fréquemment, lors du traitement par le voriconazole. Ces manifestations ont surtout été observées chez des patients atteints d’autres maladies sous-jacentes graves (particulièrement l’hémopathie maligne). Des réactions hépatiques, dont l’hépatite et l’ictère, ont été signalées chez des patients ne présentant aucun autre facteur de risque connu. Le dysfonctionnement hépatique a généralement été réversible après l’arrêt du traitement.
Des évaluations de la fonction hépatique doivent être effectuées au début et au cours du traitement par le voriconazole. Il faut suivre de près les patients dont les résultats des évaluations de la fonction hépatique deviennent anormaux afin de déceler toute atteinte hépatique plus grave. La prise en charge des patients doit comprendre une évaluation de la fonction hépatique (en particulier des épreuves de
la fonction hépatique et la mesure de la bilirubinémie). L’arrêt du traitement par le voriconazole doit être envisagé en présence de signes et de symptômes cliniques d’une affection hépatique pouvant être attribuables au voriconazole (voir 7 MISES EN GARDE ET PRÉCAUTIONS, et 10 PHARMACOLOGIE CLINIQUE).
Des cas d’insuffisance rénale aiguë ont été observés chez des patients gravement malades traités par le voriconazole. Il est possible que les patients qui reçoivent du voriconazole soient traités simultanément par des médicaments néphrotoxiques et souffrent d’affections concomitantes susceptibles d’altérer la fonction rénale. Il est recommandé de surveiller l’état des patients, par des épreuves de laboratoire comprenant entre autres la détermination de la créatininémie, afin de déceler tout signe de dysfonctionnement rénal.
Les tableaux 5, 6 et 7 indiquent le nombre de patients, parmi ceux qui ont participé à 3 études comparatives multicentriques avec répartition aléatoire, qui ont présenté une hypokaliémie et dont la fonction rénale ou hépatique a subi des variations cliniquement significatives. L’étude 305, où les patients ont été affectés au hasard au voriconazole ou au fluconazole, tous deux administrés par voie orale, portait sur une indication autre que l’aspergillose invasive chez des patients immunodéprimés. Dans le cadre du protocole 307/602, des patients atteints d’une aspergillose invasive confirmée ou probable ont été affectés au hasard à un traitement par le voriconazole ou par l’amphotéricine B. Au cours de l’étude 608, des patients atteints de candidémie ont été affectés au hasard au voriconazole ou au schéma comportant l’administration d’amphotéricine B suivie de fluconazole.
Tableau 5 – Protocole 305 – Anomalies cliniquement significatives des épreuves de laboratoire
| Critère* | VORICONAZOLE n/N (%) | FLUCONAZOLE n/N (%) | |
| Bilirubine totale | > 1,5 x LSN | 8/185 (4,3) | 7/186 (3,8) |
| ASAT | > 3,0 x LSN | 38/187 (20,3) | 15/186 (8,1) |
| ALAT | > 3,0 x LSN | 20/187 (10,7) | 12/186 (6,5) |
| Phosphatases alcalines | > 3,0 x LSN | 19/187 (10,2) | 14/186 (7,5) |
* Sans égard à la valeur initiale
n Nombre de patients ayant présenté des anomalies cliniquement significatives pendant le traitement à l’étude
N Nombre total de patients ayant eu au moins 1 résultat anormal aux épreuves de laboratoire pendant le traitement à l’étude
LSN Limite supérieure de la normale
Tableau 6 – Protocole 307/602 – Anomalies cliniquement significatives des épreuves de laboratoire
| Critère* | VORICONAZOLE n/N (%) | AMPHOTÉRICINE B** n/N (%) | |
| Bilirubine totale | > 1,5 x LSN | 35/180 (19,4) | 46/173 (26,6) |
| ASAT | > 3,0 x LSN | 21/180 (11,7) | 18/174 (10,3) |
| ALAT | > 3,0 x LSN | 34/180 (18,9) | 40/173 (23,1) |
| Phosphatases alcalines | > 3,0 x LSN | 29/181 (16,0) | 38/173 (22,0) |
| Créatinine | > 1,3 x LSN | 39/182 (21,4) | 102/177 (57,6) |
| Potassium | < 0,9 x LIN | 30/181 (16,6) | 70/178 (39,3) |
* Sans égard à la valeur initiale
** Amphotéricine B suivie d’un autre antifongique homologué
n Nombre de patients ayant présenté des anomalies cliniquement significatives pendant le traitement à l’étude
N Nombre total de patients ayant eu au moins 1 résultat anormal aux épreuves de laboratoire pendant le traitement à l’étude
LSN Limite supérieure de la normale
LIN Limite inférieure de la normale
Tableau 7 – Protocole 608 – Anomalies cliniquement significatives des épreuves de laboratoire
| Critère* | VORICONAZOLE n/N (%) | AMPHOTÉRICINE B suivie du FLUCONAZOLE n/N (%) | |
| Bilirubine totale | > 1,5 x LSN | 50/261 (19,2) | 31/115 (27,0) |
| ASAT | > 3,0 x LSN | 40/261 (15,3) | 16/116 (13,8) |
| ALAT | > 3,0 x LSN | 22/261 (8,4) | 15/116 (12,9) |
| Phosphatases alcalines | > 3,0 x LSN | 59/261 (22,6) | 26/115 (22,6) |
| Créatinine | > 1,3 x LSN | 39/260 (15,0) | 32/118 (27,1) |
| Potassium | < 0,9 x LIN | 43/258 (16,7) | 35/118 (29,7) |
* Sans égard à la valeur initiale
n Nombre de patients ayant présenté des anomalies cliniquement significatives pendant le traitement
à l’étude
N Nombre total de patients ayant eu au moins 1 résultat anormal aux épreuves de laboratoire pendant le traitement à l’étude
LSN Limite supérieure de la normale
LIN Limite inférieure de la normale
8.5 Effets indésirables observés après la commercialisation
Dans le cadre du programme de pharmacovigilance, des cas d’hypoglycémie marquée ont été observés chez des patients recevant du voriconazole et du glipizide (voir 9 INTERACTIONS MÉDICAMENTEUSES).
On a également signalé de rares cas d’arythmies (y compris des arythmies ventriculaires comme les torsades de pointes), d’arrêts cardiaques et de mort subite chez des patients traités par le voriconazole. Dans la plupart des cas, ces manifestations ont été observées chez des patients présentant des facteurs de risque tels des antécédents de chimiothérapie cardiotoxique, une cardiomyopathie ou une hypokaliémie, ou prenant d’autres médicaments en concomitance qui pourraient avoir contribué à leur survenue (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Dans le cadre du programme de pharmacovigilance, on a signalé des cas de pancréatite chez des enfants (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Un faible nombre de cas de perte de vision ont été signalés (y compris une diminution de l’acuité visuelle et un rétrécissement du champ visuel), où la possibilité d’un lien causal avec le voriconazole n’a pu être écartée. La plupart de ces cas touchaient des patients aux antécédents médicaux complexes, chez lesquels des maladies sous-jacentes et les infections primaires elles-mêmes rendaient l’interprétation difficile (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Dans le cadre du programme de pharmacovigilance, on a signalé des cas d’effets indésirables
persistants d’ordre visuel (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Des cas d’hyponatrémie et de rares cas de neuropathie périphérique ont aussi été signalés depuis la commercialisation du produit.
Dans le cadre du programme de pharmacovigilance, on a signalé des cas de carcinome épidermoïde (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Dans le cadre du programme de pharmacovigilance, on a observé une augmentation du risque de toxicité cutanée en cas d’emploi concomitant de méthotrexate, un médicament associé à un phénomène de rappel après exposition aux UV (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
Médicaments contre-indiqués : pimozide, quinidine, carbamazépine, barbituriques à longue durée d’action, éfavirenz (dose de 400 mg 1 f.p.j. ou plus), alcaloïdes de l’ergot, rifabutine, rifampicine, naloxégol, ivabradine, ritonavir (forte dose), millepertuis, sirolimus, vénétoclax, eszopiclone (chez les patients de 65 ans et plus), lovastatine, simvastatine, triazolam, midazolam par voie orale, tolvaptan et lurasidone (voir 2 CONTRE-INDICATIONS).
Médicaments dont l’emploi concomitant devrait être évité : évérolimus, fluconazole et ritonavir (faible dose) (voir 9.4 Interactions médicament-médicament ci-après).
Médicaments dont l’emploi concomitant nécessite un réglage posologique du voriconazole : phénytoïne et éfavirenz (dose de 300 mg 1 f.p.j.) (voir 9.4 Interactions médicament-médicament ci-après).
Médicaments dont l’emploi concomitant suppose d’envisager une réduction de la dose lorsque débute l’administration de l’autre médicament ainsi qu’un contrôle étroit des concentrations en cours de traitement : cyclosporine et tacrolimus (voir 9.4 Interactions médicament-médicament ci-après).
Médicaments dont l’emploi concomitant suppose d’envisager une réduction de la dose et/ou une surveillance étroite des manifestations indésirables en cours de traitement : anticoagulants (warfarine et autres dérivés de la coumarine administrés par voie orale), benzodiazépines, bloqueurs des canaux calciques, inhibiteurs de la protéase du VIH autres que l’indinavir, méthadone, inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI), anti-inflammatoires non stéroïdiens (AINS), oméprazole, opiacés à courte ou à longue durée d’action, statines, sulfamides hypoglycémiants, alcaloïdes de la pervenche, eszopiclone (chez les adultes de moins de 65 ans), glasdégib, inhibiteurs de tyrosine kinase métabolisés et trétinoïne (voir 9.4 Interactions médicament-médicament ci-après).
9.2 Aperçu des interactions médicamenteuses
Possibilité que d’autres médicaments influencent le voriconazole
Le voriconazole est métabolisé par les isoenzymes CYP2C19, CYP2C9 et CYP3A4 du cytochrome P450
(CYP450). In vitro, le voriconazole a une affinité 100 fois plus faible pour la CYP3A4 que pour la CYP2C9 et la CYP2C19. Les inhibiteurs de ces isoenzymes peuvent accroître la concentration plasmatique de voriconazole, et les inducteurs de ces isoenzymes peuvent l’abaisser.
Possibilité que le voriconazole influence d’autres médicaments
Le voriconazole inhibe l’activité des isoenzymes CYP2C19, CYP2C9 et CYP3A4 du cytochrome P450. Par conséquent, le voriconazole risque d’accroître les concentrations plasmatiques des médicaments métabolisés par ces isoenzymes, en particulier les substances métabolisées par la CYP3A4 puisque le voriconazole est un inhibiteur puissant de la CYP3A4 (bien que l’augmentation de l’aire sous la courbe [ASC] dépende du substrat). Chez les patients connus comme étant des métaboliseurs lents de la CYP2C19, l’élimination pourrait reposer davantage sur la CYP3A4.
9.3 Interactions médicament-comportement
Les interactions avec les comportements individuels n’ont pas été établies.
9.4 Interactions médicament-médicament
Les interactions entre le voriconazole et d’autres médicaments sont énumérées dans le tableau 8. Le sens de la flèche pour chacun des paramètres pharmacocinétiques est déterminé en fonction d’un intervalle de confiance à 90 % du rapport des moyennes géométriques se situant à l’intérieur (↔), au- dessous (↓) ou au-dessus (↑) des limites établies de 80 % à 125 %. L’astérisque (*) indique une interaction bidirectionnelle, tandis que les abréviations ASCτ, ASCt et ASC0-∞ représentent l’aire sous la courbe de la concentration plasmatique en fonction du temps obtenue pour un intervalle posologique, en fonction du temps zéro au temps de la dernière concentration décelable et en fonction du temps zéro à l’infini, respectivement.
Les interactions possibles présentées dans le tableau figurent dans l’ordre suivant, en fonction de la recommandation qui s’y rapporte : contre-indications, celles qui nécessitent un réglage posologique ainsi qu’une surveillance étroite des paramètres cliniques et/ou biologiques et, finalement, celles pour lesquelles aucune interaction pharmacocinétique d’importance n’a été observée, mais qui peuvent tout de même présenter un intérêt clinique dans le champ thérapeutique en question.
À moins d’indications contraires, les études sur les interactions médicamenteuses ont été réalisées chez des hommes en bonne santé et consistaient en l’administration, par voie orale, de doses multiples de 200 mg de voriconazole, 2 fois par jour, jusqu’à l’atteinte de l’état d’équilibre. Les résultats obtenus peuvent être appliqués à d’autres populations et à d’autres voies d’administration.
Tableau 8 – Résumé des interactions entre le voriconazole et d’autres médicaments
Médicament [mode d’interaction] | Interaction Variation des moyennes géométriques (%) | Recommandations relatives à l’administration concomitante |
| Pimozide, quinidine et ivabradine [substrats de la CYP3A4] | Absence de données. Des concentrations plasmatiques accrues de ces médicaments peuvent causer une prolongation de l’intervalle QTc et, dans de rares cas, des torsades de pointes. | Contre-indiquée |
| Carbamazépine et barbituriques à | Absence de données. La carbamazépine et |
Médicament [mode d’interaction] | Interaction Variation des moyennes géométriques (%) | Recommandations relatives à l’administration concomitante |
longue durée d’action (y compris, sans s’y limiter : phénobarbital, méphobarbital) [inducteurs puissants de la CYP450] | les barbituriques à longue durée d’action sont susceptibles d’entraîner une réduction significative des concentrations plasmatiques de voriconazole. | Contre-indiquée |
Éfavirenz (inhibiteur non nucléosidique de la transcriptase inverse) [inducteur de la CYP450, inhibiteur et substrat de la CYP3A4] Éfavirenz à 400 mg 1 f.p.j., en concomitance avec le voriconazole à 200 mg 2 f.p.j.* Éfavirenz à 300 mg 1 f.p.j., en concomitance avec le voriconazole à 400 mg 2 f.p.j.* | Éfavirenz : Cmax ↑ 38 % Éfavirenz : ASCτ ↑ 44 % Voriconazole : Cmax ↓ 61 % Voriconazole : ASCτ ↓ 77 % Comparativement à l’éfavirenz à 600 mg 1 f.p.j. : Éfavirenz : Cmax ↔ Éfavirenz : ASCτ ↑ 17 % Comparativement au voriconazole à 200 mg 2 f.p.j. : Voriconazole : Cmax ↑ 23 % Voriconazole : ASCτ ↓ 7 % | L’administration concomitante de voriconazole à la dose usuelle et d’éfavirenz à 400 mg 1 f.p.j. ou plus est contre-indiquée en raison de la baisse significative de l’exposition au voriconazole. Ces agents peuvent être administrés ensemble si la dose d’entretien du voriconazole est portée à 400 mg 2 f.p.j. et si la dose d’éfavirenz est ramenée à 300 mg 1 f.p.j. Au terme du traitement par le voriconazole, il faut retourner à la posologie initiale de l’éfavirenz. |
Autres inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI) (y compris, sans s’y limiter :. delavirdine, névirapine)* [substrats de la CYP3A4, inhibiteurs ou inducteurs du CYP450] | Absence de données cliniques. Selon des études in vitro, les INNTI peuvent inhiber la biotransformation du voriconazole, et ce dernier peut inhiber la biotransformation des INNTI. Les données concernant l’effet de l’éfavirenz sur le voriconazole indiquent que les INNTI sont susceptibles d’accélérer la biotransformation du voriconazole. | Surveillance étroite visant à déceler tout signe de toxicité médicamenteuse ou d’inefficacité; un réglage de la dose peut être nécessaire. |
Alcaloïdes de l’ergot (y compris, sans s’y limiter : ergotamine et dihydroergotamine) [substrats de la CYP3A4] | Absence de données. Le voriconazole est susceptible d’accroître les concentrations plasmatiques des alcaloïdes de l’ergot et de mener à l’ergotisme. | Contre-indiquée |
Lurasidone [substrat de la CYP3A4] | Absence de données. Le voriconazole est susceptible d’entraîner une augmentation significative de la concentration plasmatique de lurasidone. | Contre-indiquée |
| Rifabutine | Voriconazole : Cmax ↓ 69 % |
Médicament [mode d’interaction] | Interaction Variation des moyennes géométriques (%) | Recommandations relatives à l’administration concomitante |
[inducteur puissant de la CYP450] 300 mg 1 f.p.j. 300 mg 1 f.p.j (administré avec le voriconazole à 400 mg 2 f.p.j.)* | Voriconazole : ASCτ ↓ 78 % Rifabutine : Cmax ↑ 195 % Rifabutine : ASCτ ↑ 331 % Comparativement au voriconazole à 200 mg 2 f.p.j. : Voriconazole : Cmax ↑ 104 % Voriconazole : ASCτ ↑ 87 % | Contre-indiquée en raison de la baisse significative de l’exposition au voriconazole lors de son administration avec la rifabutine. |
| Rifampicine (600 mg 1 f.p.j.) [inducteur puissant de la CYP450] | Voriconazole : Cmax ↓ 93 % Voriconazole : ASCτ ↓ 96 % | Contre-indiquée en raison de la baisse significative de l’exposition au voriconazole lors de son administration avec la rifampicine. |
Ritonavir (inhibiteur de la protéase) [inducteur puissant de la CYP450; inhibiteur et substrat de la CYP3A4] Forte dose (400 mg 2 f.p.j.) Faible dose (100 mg 2 f.p.j.)* | Ritonavir : Cmax et ASCτ ↔ Voriconazole : Cmax ↓ 66 % Voriconazole : ASCτ ↓ 82 % Ritonavir : Cmax ↓ 25 % Ritonavir : ASCτ ↓13 % Voriconazole : Cmax ↓ 24 % Voriconazole : ASCτ ↓ 39 % | L’administration concomitante de voriconazole et de ritonavir à forte dose (400 mg 2 f.p.j. ou plus) est contre-indiquée en raison de la baisse significative de l’exposition au voriconazole. L’administration concomitante de voriconazole et de ritonavir (100 mg 2 f.p.j.) est déconseillée, à moins que les bienfaits escomptés ne l’emportent sur les risques associés à l’emploi du voriconazole. |
Autres inhibiteurs de la protéase du VIH (y compris, sans s’y limiter : atazanavir, amprénavir, darunavir, lopinavir, nelfinavir et saquinavir)* [substrats et inhibiteurs de la CYP3A4] en association avec le ritonavir à faible dose (100 mg 2 f.p.j.) Autres inhibiteurs de la protéase du VIH (p. ex., atazanavir, amprénavir, darunavir, lopinavir, nelfinavir et saquinavir)* | Absence de données. Le ritonavir à faible dose (100 mg 2 f.p.j.) peut entraîner la diminution de la concentration de voriconazole. Absence de données cliniques. Selon des essais in vitro, le voriconazole peut inhiber la biotransformation des inhibiteurs de la protéase du VIH (amprénavir, nelfinavir, | L’administration concomitante de voriconazole et de ritonavir à faible dose (100 mg 2 f.p.j.), associé à un autre inhibiteur de la protéase, est déconseillée puisque le ritonavir peut réduire l’exposition au voriconazole, à moins que les bienfaits escomptés ne l’emportent sur les risques associés à l’emploi du voriconazole. Surveillance étroite visant à déceler tout signe de toxicité |
Médicament [mode d’interaction] | Interaction Variation des moyennes géométriques (%) | Recommandations relatives à l’administration concomitante |
| [substrats et inhibiteurs de la CYP3A4] | saquinavir), et ces mêmes inhibiteurs peuvent inhiber la biotransformation du voriconazole. Bien qu’aucune donnée ne le confirme, le voriconazole est susceptible d’inhiber la biotransformation d’autres inhibiteurs de la protéase (atazanavir, darunavir, lopinavir), et ces mêmes inhibiteurs sont aussi susceptibles d’inhiber la biotransformation du voriconazole. | médicamenteuse ou d’inefficacité; un réglage de la dose peut être nécessaire. |
Millepertuis [inducteur de la CYP450 et de la glycoprotéine P] 300 mg 3 f.p.j. (en concomitance avec une dose unique de voriconazole à 400 mg) | Dans le cadre d’une étude indépendante dont le compte rendu a été publié : Voriconazole : ASC0−∞ ↓ 59 % | Contre-indiquée en raison de la baisse significative de l’exposition au voriconazole lors de son administration avec le millepertuis. |
Évérolimus [substrat de la CYP3A4 et de la glycoprotéine P] | Absence de données. Le voriconazole est susceptible d’entraîner une augmentation significative de la concentration plasmatique d’évérolimus. | L’administration concomitante de voriconazole et d’évérolimus est déconseillée, car le voriconazole risque d’entraîner une augmentation significative de la concentration d’évérolimus. |
Vénétoclax [substrat de la CYP3A4] | Absence de données. Le voriconazole est susceptible d’entraîner une augmentation significative de la concentration plasmatique de vénétoclax. | L’emploi concomitant d’inhibiteurs puissants de la CYP3A4, comme le voriconazole et le vénétoclax, peut accroître le risque de syndrome de lyse tumorale lors de l’amorce et de la phase d’augmentation posologique de ces agents (voir 2 CONTRE-INDICATIONS). Chez les patients qui ont terminé la phase d’augmentation posologique et qui prennent une dose quotidienne stable de vénétoclax, il convient de réduire la dose de vénétoclax à 100 mg ou moins, de la façon décrite dans la monographie de VENCLEXTA. Une surveillance étroite de l’apparition de signes de toxicité est recommandée. |
Naloxégol [substrat de la CYP3A4] | Absence de données. Le voriconazole est susceptible d’entraîner une augmentation significative de la | L’administration concomitante de voriconazole et de naloxégol est contre-indiquée. |
Médicament [mode d’interaction] | Interaction Variation des moyennes géométriques (%) | Recommandations relatives à l’administration concomitante |
| concentration plasmatique de naloxégol. | ||
| Fluconazole (200 mg 1 f.p.j.) [inhibiteur de la CYP2C9, de la CYP2C19 et de la CYP3A4] | Voriconazole : Cmax ↑ 57 % Voriconazole : ASCτ ↑ 79 % Fluconazole : Cmax – non évaluée Fluconazole : ASCτ – non évaluée | La diminution de la dose ou de la fréquence d’administration du voriconazole et du fluconazole qui permettrait d’éliminer cet effet n’a pas été établie. Une surveillance des effets indésirables associés au voriconazole est recommandée si ce dernier est administré après le fluconazole. |
Phénytoïne [substrat de la CYP2C9 et inducteur puissant de la CYP450] 300 mg 1 f.p.j. 300 mg 1 f.p.j. (en concomitance avec le voriconazole à 400 mg 2 f.p.j.)* | Voriconazole : Cmax ↓ 49 % Voriconazole : ASCτ ↓ 69 % Phénytoïne : Cmax ↑ 67 % Phénytoïne : ASCτ ↑ 81 % Comparativement au voriconazole à 200 mg 2 f.p.j. : Voriconazole : Cmax ↑ 34 % Voriconazole : ASCτ ↑ 39 % | L’emploi concomitant de voriconazole et de phénytoïne est déconseillé, à moins que les bienfaits escomptés ne l’emportent sur les risques. Une surveillance étroite de la concentration plasmatique de la phénytoïne est recommandée. La phénytoïne peut être administrée avec le voriconazole si la dose d’entretien de ce dernier est portée à 5 mg/kg 2 f.p.j. par voie i.v., ou portée de 200 mg à 400 mg 2 f.p.j. par voie orale (de 100 mg à 200 mg 2 f.p.j. chez les patients de moins de 40 kg). |
Létermovir [inducteur de la CYP2C9 et de la CYP2C19] | Voriconazole : Cmax ↓ 39 % Voriconazole : ASC0-12 ↓ 44 % Voriconazole : C12 ↓ 51 % | Si l’administration concomitante ne peut être évitée, il faut être à l’affût d’une perte d’efficacité du voriconazole. |
| Lemborexant [substrat de la CYP3A4] | Absence de données. Le voriconazole est susceptible d’accroître la concentration plasmatique de lemborexant | L’administration concomitante de voriconazole et de lemborexant est déconseillée. |
Glasdégib [substrat de la CYP3A4] | Absence de données. Le voriconazole est susceptible d’accroître la concentration plasmatique de glasdégib et d’augmenter le risque d’allongement de l’intervalle QTc. | Chez les patients sous glasdégib, envisager le recours à un agent qui n’est pas un inhibiteur puissant de la CYP3A4 plutôt qu’au voriconazole. Si l’administration concomitante ne peut être évitée, il faut assurer une surveillance étroite en raison du risque accru |
Médicament [mode d’interaction] | Interaction Variation des moyennes géométriques (%) | Recommandations relatives à l’administration concomitante |
| d’effets indésirables, notamment un allongement de l’intervalle QTc. | ||
Inhibiteurs de tyrosine kinase (y compris, mais sans s'y limiter) : axitinib, bosutinib, cabozantinib, céritinib, cobimétinib, dabrafénib, dasatinib, nilotinib, sunitinib, ibrutinib, ribociclib) [substrats de la CYP3A4] | Absences de données. Le voriconazole pourrait faire augmenter les concentrations plasmatiques des inhibiteurs de tyrosine kinase métabolisés par la CYP3A4. | Si l’administration concomitante ne peut être évitée, une diminution de la dose de l’inhibiteur de tyrosine kinase est recommandée. |
Anticoagulants Warfarine (dose unique de 30 mg, avec le voriconazole à 300 mg 2 f.p.j.) [substrat de la CYP2C9] Autres dérivés de la coumarine administrés par voie orale (p. ex., phenprocoumone, acénocoumarol) [substrats de la CYP2C9 et de la CYP3A4] | L’administration concomitante de voriconazole (300 mg 2 f.p.j.) et de warfarine (30 mg, dose unique) a prolongé de 93 % le temps de prothrombine maximum. La prolongation la plus importante du temps de prothrombine représentait environ le double de la valeur initiale. Bien que le phénomène n’ait pas été étudié, il se peut que le voriconazole fasse augmenter les concentrations plasmatiques des dérivés coumariniques et, partant, entraîne une augmentation du temps de prothrombine. | Une surveillance étroite du temps de prothrombine et d’autres paramètres appropriés de la coagulation est recommandée, et la dose d’anticoagulant doit être réglée en conséquence. |
Ivacaftor [substrat de la CYP3A4] | Absence de données. Le voriconazole est susceptible d’accroitre la concentration plasmatique d’ivacaftor, d’où un risque d’augmentation des effets indésirables. | Une diminution de la dose d’ivacaftor est recommandée. |
Eszopiclone [substrat de la CYP3A4] | Absence de données. Le voriconazole est susceptible d’accroître les concentrations plasmatiques d’eszopiclone et d’accentuer l’effet sédatif de cet agent. | L’administration concomitante de voriconazole et d’eszopiclone est contre-indiquée chez les patients de 65 ans et plus. Une diminution de la dose d’eszopiclone est recommandée chez les patients de moins de 65 ans. |
Benzodiazépines [substrats de la CYP3A4] Midazolam par voie orale et triazolam Midazolam (dose unique de 5 mg/kg en perfusion i.v.) Midazolam (dose unique de 7,5 mg/kg) | Midazolam : ASC0−∞ ↑ 3,6 fois Midazolam : Cmax ↑ 3,8 fois Midazolam : ASC0-∞ ↑ 10,3 fois | L’administration concomitante de voriconazole et de midazolam par voie orale ou de triazolam est contre-indiquée. Si l’administration concomitante de voriconazole et de ces benzodiazépines ne peut être évitée, il est recommandé de réduire la dose de la |
Médicament [mode d’interaction] | Interaction Variation des moyennes géométriques (%) | Recommandations relatives à l’administration concomitante |
| Autres benzodiazépines (y compris, sans s’y limiter : alprazolam) | Bien que le phénomène n’ait pas été étudié, le voriconazole est susceptible d’accroître les concentrations plasmatiques des autres benzodiazépines métabolisées par la CYP3A4 et de causer des effets sédatifs prolongés. | benzodiazépine et d’assurer au besoin une surveillance clinique visant à déceler tout effet indésirable ou toxique, notamment une sédation prolongée. |
Tolvaptan [substrat de la CYP3A] | Absence de données cliniques. Le voriconazole est susceptible d’entraîner une augmentation significative de la concentration plasmatique de tolvaptan. | L’administration concomitante de tolvaptan et de voriconazole est contre-indiquée. |
| Bloqueurs des canaux calciques [substrats de la CYP3A4] | Absence de données cliniques. Il a été démontré que le voriconazole inhibe la biotransformation de la félodipine in vitro (microsomes du foie humains). Par conséquent, le voriconazole pourrait accroître les concentrations plasmatiques des bloqueurs des canaux calciques métabolisés par la CYP3A4. | Il est recommandé de surveiller étroitement la survenue d’effets indésirables et toxiques associés aux bloqueurs des canaux calciques lors de l’administration concomitante de voriconazole. Il est possible qu’on doive modifier la dose du bloqueur des canaux calciques. |
Immunosuppresseurs [substrats de la CYP3A4] Sirolimus (2 mg, dose unique) Cyclosporine (chez les patients ayant subi une greffe de rein, dont l’état est stable et qui reçoivent un traitement de longue durée par la cyclosporine) Tacrolimus (0,1 mg/kg, dose unique) | Dans le cadre d’une étude indépendante dont le compte rendu a été publié : Sirolimus : Cmax ↑ 6,6 fois Sirolimus : ASC0−∞ ↑ 11 fois Cyclosporine : Cmax ↑ 13 % Cyclosporine : ASCτ ↑ 70 % Tacrolimus : Cmax ↑ 117 % Tacrolimus : ASCt ↑ 221 % | L’administration concomitante de voriconazole et de sirolimus est contre-indiquée en raison de la hausse significative de l’exposition au sirolimus. Lorsqu’un traitement par le voriconazole est amorcé chez des patients qui prennent déjà de la cyclosporine, il est recommandé de réduire de moitié la dose de cyclosporine et d’en surveiller la concentration de près. L’augmentation de la concentration de cyclosporine a été associée à des effets néphrotoxiques. Après l’arrêt du traitement par le voriconazole, il |
faut surveiller étroitement la concentration de cyclosporine et augmenter la dose, au besoin. Lorsqu’un traitement par le voriconazole est amorcé chez des patients qui prennent déjà |
Médicament [mode d’interaction] | Interaction Variation des moyennes géométriques (%) | Recommandations relatives à l’administration concomitante |
du tacrolimus, il est recommandé d’utiliser seulement le tiers de la dose initiale de tacrolimus et d’en surveiller la concentration de près. L’augmentation de la concentration de tacrolimus a été associée à des effets néphrotoxiques. Après l’arrêt du traitement par le voriconazole, il | ||
| faut surveiller étroitement la concentration de tacrolimus et augmenter la dose, au besoin. | ||
Opiacés à longue durée d’action [substrats de la CYP3A4] Oxycodone (10 mg, dose unique) | Dans le cadre d’une étude indépendante dont le compte rendu a été publié : Oxycodone : Cmax ↑ 1,7 fois Oxycodone : ASC0-∞ ↑ 3,6 fois | Il faut envisager une réduction de la dose d’oxycodone et d’autres opiacés à longue durée d’action métabolisés par la CYP3A4 (p. ex., hydrocodone). Une surveillance fréquente visant à déceler les effets indésirables associés aux opiacés pourrait s’avérer nécessaire. |
| Méthadone (32-100 mg 1 f.p.j.) [substrat de la CYP3A4] | R-méthadone (active) : Cmax ↑ 31 % R-méthadone (active) : ASCτ ↑ 47 % S-méthadone : Cmax ↑ 65 % S-méthadone : ASCτ ↑ 103 % | Une surveillance étroite des effets indésirables et toxiques associés à la méthadone, y compris la prolongation de l’intervalle QT, est recommandée. Une réduction de la dose de méthadone peut se révéler nécessaire. |
Anti-inflammatoires non stéroïdiens (AINS) [substrats de la CYP2C9] Ibuprofène (400 mg, dose unique) Diclofénac (50 mg, dose unique) | Ibuprofène S- : Cmax ↑ 20 % Ibuprofène S- : ASC0-∞ ↑ 100 % Diclofénac : Cmax ↑ 114 % Diclofénac : ASC0-∞ ↑ 78 % | Il faut surveiller de près l’apparition d’effets indésirables ou toxiques associés aux AINS. Une réduction de la dose d’AINS peut s’avérer nécessaire. |
| Oméprazole (40 mg 1 f.p.j.)* [inhibiteur de la CYP2C19; substrat de la CYP2C19 et de la CYP3A4] | Oméprazole : Cmax ↑ 116 % Oméprazole : ASCτ ↑ 280 % Voriconazole : Cmax ↑ 15 % Voriconazole : ASCτ ↑ 41 % Le voriconazole pourrait également inhiber la biotransformation des autres inhibiteurs de la pompe à protons qui sont des substrats de la CYP2C19 et entraîner une | Aucun réglage de la dose de voriconazole n’est recommandé. Lorsqu’un traitement par le voriconazole est amorcé chez des patients qui prennent déjà de l’oméprazole à la dose de 40 mg ou plus, il est |
Médicament [mode d’interaction] | Interaction Variation des moyennes géométriques (%) | Recommandations relatives à l’administration concomitante |
| augmentation de leur concentration plasmatique. | recommandé de réduire de moitié la dose d’oméprazole. | |
Contraceptifs oraux* [substrat de la CYP3A4; inhibiteur de la CYP2C19] Noréthistérone/éthinylestradiol (1 mg/0,035 mg 1 f.p.j.) | Éthinylestradiol : Cmax ↑ 36 % Éthinylestradiol : ASCτ ↑ 61 % Noréthistérone : Cmax ↑ 15 % Noréthistérone : ASCτ ↑ 53 % Voriconazole : Cmax ↑ 14 % Voriconazole : ASCτ ↑ 46 % | Il faut surveiller étroitement la survenue d’effets indésirables associés aux contraceptifs oraux et au voriconazole. |
Opiacés à courte durée d’action [substrat de la CYP3A4] Alfentanil (dose unique de 20 μg/kg, avec la naloxone) Fentanyl (5 μg/kg, dose unique) | Dans le cadre d’une étude indépendante dont le compte rendu a été publié : Alfentanil : ASC0−∞ ↑ 6 fois Dans le cadre d’une étude indépendante dont le compte rendu a été publié : Fentanyl : ASC0−∞ ↑ 1,34 fois | Une réduction de la dose d’alfentanil, de fentanyl et d’autres opiacés à courte durée d’action dont la structure s’apparente à celle de l’alfentanil et qui sont métabolisés par la CYP3A4 (p. ex., sufentanil) doit être envisagée. Une surveillance fréquente et prolongée visant à déceler des signes de dépression respiratoire et d’autres effets indésirables associés aux opiacés est recommandée. |
| Lovastatine et simvastatine [substrats de la CYP3A4] | Absence de données. Le voriconazole est susceptible d’accroître les concentrations plasmatiques des statines métabolisées par la CYP3A4 et d’entraîner une rhabdomyolyse. | Contre-indiqué |
Atorvastatine [substrat de la CYP3A4] | Absence de données. Le voriconazole est susceptible d’accroître les concentrations plasmatiques des statines métabolisées par la CYP3A4 et d’entraîner une rhabdomyolyse. | Si l’administration concomitante de voriconazole et d’atorvastatine ne peut être évitée, la dose d’atorvastatine ne doit pas dépasser 20 mg. Il faut demeurer à l’affût de signes et de symptômes d’effets indésirables associés aux statines, comme la myopathie et la rhabdomyolyse. |
| Sulfamides hypoglycémiants (y compris, mais sans s'y limiter) : tolbutamide, glipizide, glyburide [substrats de la CYP2C9] | Absence de données. Le voriconazole est susceptible d’accroître les concentrations plasmatiques des sulfamides hypoglycémiants et de provoquer une hypoglycémie. | Une surveillance rigoureuse de la glycémie est recommandée. Une réduction de la dose de sulfamide hypoglycémiant doit être envisagée. |
| Alcaloïdes de la pervenche (y compris, mais sans s'y limiter) : vincristine et vinblastine [substrats de la CYP3A4] | Absence de données. Le voriconazole est susceptible d’accroître les concentrations plasmatiques des alcaloïdes de la pervenche et de causer des effets | Une réduction de la dose d’alcaloïdes de la pervenche doit être envisagée. |
Médicament [mode d’interaction] | Interaction Variation des moyennes géométriques (%) | Recommandations relatives à l’administration concomitante |
| neurotoxiques. | ||
Trétinoïne [substrat de la CYP3A4] | Absence de données. Le voriconazole pourrait accroître la concentration plasmatique de trétinoïne et augmenter le risque d’effets indésirables (syndrome d’hypertension crânienne bénigne, hypercalcémie). | Un ajustement de la dose de trétinoïne est recommandé pendant et après un traitement par le voriconazole. |
| Cimétidine (400 mg 2 f.p.j.) [inhibiteur non spécifique de la CYP450 et agent augmentant le pH gastrique] | Voriconazole : Cmax ↑ 18 % Voriconazole : ASCτ ↑ 23 % | Aucun réglage posologique |
| Digoxine (0,25 mg 1 f.p.j.) [substrat de la glycoprotéine P] | Digoxine : Cmax ↔ Digoxine : ASCτ ↔ | Aucun réglage posologique |
Indinavir (inhibiteur de la protéase) (800 mg 3 f.p.j.) [inhibiteur et substrat de la CYP3A4] | Indinavir : Cmax ↔ Indinavir : ASCτ ↔ Voriconazole : Cmax ↔ Voriconazole : ASCτ ↔ | Aucun réglage posologique |
Antibiotiques de la famille des macrolides Érythromycine (1 g 2 f.p.j.) [inhibiteur de la CYP3A4] Azithromycine (500 mg 1 f.p.j.) | Voriconazole : Cmax et ASCτ ↔ Voriconazole : Cmax et ASCτ ↔ L’effet du voriconazole sur l’érythromycine et l’azithromycine est inconnu. | Aucun réglage posologique |
Acide mycophénolique (1 g, dose unique) [substrat des UDP- glucuronyltransférases] | Acide mycophénolique : Cmax ↔ Acide mycophénolique : ASCt ↔ | Aucun réglage posologique |
Corticostéroïdes Prednisolone (60 mg, dose unique) [substrat de la CYP3A4] | Prednisolone : Cmax ↑ 11 % Prednisolone : ASC0−∞ ↑ 34 % | Aucun réglage posologique. Il faut être à l’affût de tout signe d’insuffisance corticosurrénalienne pendant et après un traitement par le voriconazole chez les patients ayant reçu en concomitance du voriconazole et des corticostéroïdes (dont ceux qui sont inhalés, comme le budésonide) sur une période prolongée. |
Ranitidine (150 mg 2 f.p.j.) [agent augmentant le pH gastrique] | Voriconazole : Cmax et ASCτ ↔ | Aucun réglage posologique |
L’astérisque (*) indique une interaction bidirectionnelle. f.p.j. : fois par jour
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
L’administration concomitante de produits à base de plantes médicinales comme le millepertuis (Hypericum perforatum), et de voriconazole a entraîné une réduction significative de la concentration plasmatique de voriconazole. Étant donné que l’emploi prolongé de millepertuis pourrait entraîner une diminution de l’exposition au voriconazole, il est contre-indiqué d’utiliser ces deux agents en concomitance (voir 2 CONTRE-INDICATIONS).
9.7 Interactions médicament-épreuves de laboratoire
Aucune interaction avec des épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le voriconazole est un antifongique triazolé doté d’un large spectre d’activité in vitro et d’une activité fongicide contre le genre Aspergillus et divers autres champignons filamenteux (voir 15 MICROBIOLOGIE). Le voriconazole agit principalement en inhibant la déméthylation des 14α-stérols assistée par le cytochrome P450 des champignons, étape essentielle de la biosynthèse de l’ergostérol. La perte subséquente de molécules normales de stérols est directement liée à l’accumulation des 14α-méthylstérols dans les champignons et peut être à l’origine des effets fongistatiques/fongicides du médicament.
10.2 Pharmacodynamie
Liens entre les paramètres pharmacocinétiques et pharmacodynamiques
L’analyse des données pharmacocinétiques médianes provenant de 10 essais thérapeutiques révèle que les concentrations plasmatiques moyennes et maximales observées chez chacun des sujets de toutes les études ont été de 2425 ng/mL (intervalle interquartile allant de 1193 à 4380 ng/mL) et de 3742 ng/mL (intervalle interquartile allant de 2027 à 6302 ng/mL), respectivement. L’analyse n’a fait ressortir aucune corrélation entre la concentration plasmatique moyenne, maximale ou minimale de voriconazole et l’efficacité lors des études thérapeutiques.
Les analyses des liens entre les données pharmacocinétiques et pharmacodynamiques issues des essais cliniques ont mis en évidence une corrélation positive entre les concentrations plasmatiques de voriconazole et deux des effets indésirables observés, soit des résultats anormaux des évaluations de la fonction hépatique et des troubles visuels (voir 8 EFFETS INDÉSIRABLES).
Prolongation de l’intervalle QT
L’effet d’une dose unique de voriconazole (800, 1200 ou 1600 mg) et d’un agent de comparaison (800 mg de kétoconazole par voie orale) a été évalué chez des sujets sains (hommes et femmes âgés de 18 à 65 ans) au cours d’un essai comparatif avec placebo, mené à simple insu après répartition aléatoire, avec permutation quintuple. À la dose de 1600 mg, le voriconazole a entraîné une prolongation de l’intervalle QTcF (intervalle corrigé selon la formule de Fridericia) sur l’électrocardiogramme (ECG), l’augmentation maximale moyenne étant de 8,23 ms (intervalle de
confiance [IC] à 90 % : de 6,01 à 10,45 ms). La portée clinique d’une telle variation est inconnue. Aucun cas d’intervalle QTcF dépassant le seuil, potentiellement important sur le plan clinique, de 500 ms n’a été noté. Des prolongations allant de 30 à 60 ms ont été enregistrées chez 6 des 75 sujets (8 %), 6 des77 sujets (7,8 %) et 14 des 74 sujets (19 %) ayant reçu les doses de 800, 1200 ou 1600 mg de voriconazole, respectivement. On a observé une prolongation équivalente de l’intervalle QTcF (entre 30 et 60 ms) chez 12 des 75 sujets (16 %) ayant reçu du kétoconazole (800 mg) et 1 des 76 sujets (1 %) ayant reçu le placebo. Aucun sujet n’a présenté de prolongation de l’intervalle QTcF supérieure à 60 ms. Cette étude n’a fait ressortir aucun lien manifeste entre la concentration plasmatique de voriconazole et l’intervalle QTcF. L’effet de doses multiples sur l’intervalle QTcF est inconnu.
10.3 Pharmacocinétique
Caractéristiques pharmacocinétiques générales
Les paramètres pharmacocinétiques du voriconazole ont été établis chez des sujets en bonne santé, des populations particulières et des patients. Pendant l’administration par voie orale de doses de 200 ou de 300 mg, 2 fois par jour, pendant 14 jours, à des patients exposés à un risque d’aspergillose (principalement des patients atteints de néoplasmes malins des tissus lymphatiques ou hématopoïétiques), les caractéristiques pharmacocinétiques, c’est-à-dire une absorption rapide et constante, une accumulation et une pharmacocinétique non linéaire, ont été semblables à celles qui ont été observées chez des sujets en bonne santé.
Le voriconazole a une pharmacocinétique non linéaire en raison de la saturation de son métabolisme. L’exposition augmente de manière plus que proportionnelle à la dose. Selon les estimations, l’exposition moyenne (ASCτ) est 2,5 fois plus élevée lorsque la dose administrée par voie orale, 2 fois par jour, est portée de 200 à 300 mg, et est 2,3 fois plus élevée lorsque la dose administrée par voie intraveineuse, 2 fois par jour, passe de 3 à 4 mg/kg.
La dose d’entretien de 200 mg (ou 100 mg chez les patients de moins de 40 kg) administrée par voie orale produit une exposition au voriconazole comparable à celle observée après l’administration de 3 mg/kg par voie intraveineuse. La dose d’entretien de 300 mg (ou 150 mg chez les patients de moins de 40 kg) administrée par voie orale produit une exposition comparable à celle observée après l’administration de 4 mg/kg par voie intraveineuse (voir le tableau 10).
Tableau 9 – Paramètres pharmacocinétiques du voriconazole chez des adultes soumis à différents schémas posologiques
| Moyenne géométrique (CV, %)a | 400 mg par voie orale (dose d’attaque) | 200 mg par voie orale, aux 12 h | 300 mg par voie orale, aux 12 h |
| n | 17 | 48 | 16 |
| ASC12 (μg·h/mL) | 9,31 (38) | 12,4 (78) | 34,0 (53) |
| Cmax (μg/mL) | 2,30 (19) | 2,31 (48) | 4,74 (35) |
| Cmin (μg/mL) | -- | 0,46 (120) | 1,63 (79) |
a Les paramètres ont été estimés en fonction d’une analyse non compartimentale de 5 études de pharmacocinétique.
ASC12 : aire sous la courbe mesurée durant l’intervalle posologique de 12 heures; Cmax : concentration plasmatique maximale; Cmin : concentration plasmatique minimale
Si le traitement est amorcé selon les schémas posologiques recommandés par voie orale ou intraveineuse, des concentrations plasmatiques proches de l’état d’équilibre sont atteintes dans les
24 heures suivantes (p. ex., 6 mg/kg par voie intraveineuse toutes les 12 heures le premier jour, puis 3 mg/kg par voie intraveineuse toutes les 12 heures; ou 400 mg par voie orale toutes les 12 heures le premier jour, puis 200 mg par voie orale toutes les 12 heures). En l’absence de dose d’attaque, le voriconazole s’accumule selon les doses administrées, 2 fois par jour, et les concentrations plasmatiques à l’état d’équilibre sont atteintes le 6e jour chez la plupart des sujets.
Absorption
Le voriconazole est absorbé rapidement et presque entièrement après son administration par voie orale, les concentrations plasmatiques maximales (Cmax) étant atteintes dans un intervalle de 1 à 2 heures.
La biodisponibilité du voriconazole pris par voie orale est évaluée à 96 %.
Lorsque des doses multiples de comprimés de voriconazole sont prises avec des repas riches en matières grasses, la Cmax et l’ASCτ sont réduites de 34 % et de 24 %, respectivement.
L’absorption du voriconazole n’est pas modifiée par les variations du pH gastrique.
Distribution :
Le volume de distribution du voriconazole à l’état d’équilibre est d’environ 4,6 L/kg, ce qui semble indiquer une distribution importante dans les tissus. Le taux de liaison aux protéines plasmatiques est estimé à 58 %.
On a mesuré les concentrations de voriconazole dans le liquide céphalorachidien de quelques patients. La plage des concentrations dans le liquide céphalorachidien a été semblable à celle des concentrations plasmatiques de voriconazole observées chez l’ensemble des patients.
Métabolisme :
Des études in vitro ont montré que le voriconazole est métabolisé par les isoenzymes hépatiques CYP2C19, CYP2C9 et CYP3A4 du cytochrome P450.
Les paramètres pharmacocinétiques du voriconazole présentent une grande variabilité interindividuelle.
Le principal métabolite du voriconazole est le dérivé N-oxyde, qui constitue 72 % des métabolites radiomarqués circulant dans le plasma.
Des études in vivo ont montré que la CYP2C19 joue un rôle important dans la biotransformation du voriconazole. Cette enzyme est caractérisée par son polymorphisme génétique. Par exemple, la prévalence de métaboliseurs lents est d’environ 15 à 20 % dans les populations asiatiques. Chez les personnes de race blanche ou noire, elle est de 3 à 5 %. Des études menées auprès de sujets blancs et japonais en bonne santé ont montré que l’exposition au voriconazole (ASCτ) est en moyenne 4 fois plus élevée chez les métaboliseurs lents que chez les métaboliseurs rapides homozygotes de même origine ethnique. Chez les métaboliseurs rapides hétérozygotes, l’exposition au voriconazole est en moyenne 2 fois plus élevée que chez les métaboliseurs rapides homozygotes de même origine ethnique.
Le principal métabolite du voriconazole est le dérivé N-oxyde, qui représente 72 % des métabolites radiomarqués circulant dans le plasma. Ce métabolite a une activité antifongique minimale et ne
contribue pas à l’efficacité globale du voriconazole.
Élimination :
Le voriconazole est métabolisé et éliminé principalement par le foie; moins de 2 % de la dose est excrétée sous forme inchangée dans l’urine. Sa demi-vie terminale (t½) est fonction de la dose et s’établit à environ 6 heures lorsqu’il est administré à raison de 200 mg (par voie orale). La pharmacocinétique du voriconazole n’étant pas linéaire, sa demi-vie terminale ne permet pas d’en prévoir l’accumulation ni l’élimination.
Après l’administration d’une dose radiomarquée de voriconazole, environ 80 % de la radioactivité est retrouvée dans l’urine après la prise de plusieurs doses par voie orale. La quantité totale de radioactivité est en grande partie (> 94 %) excrétée dans les 96 heures suivant l’administration de la dose radiomarquée par voie orale.
Populations particulières et états pathologiques
Sexe
Dans le cadre du programme de recherche clinique, aucun réglage posologique n’a été effectué en fonction du sexe des sujets. La marge d’innocuité et les concentrations plasmatiques observées chez les sujets masculins et féminins ont été similaires (voir les résultats ci-dessous).
Lors d’une étude portant sur des doses multiples administrées par voie orale sous forme de comprimés, la Cmax et l’ASCτ chez des jeunes femmes en bonne santé ont été plus élevées de 83 % et de 113 %, respectivement, que chez des jeunes hommes en bonne santé (âgés de 18 à 45 ans). Au cours de la même étude, aucune différence significative n’a été observée entre des hommes âgés en bonne santé et des femmes âgées en bonne santé (65 ans et plus) en ce qui a trait à la Cmax et à l’ASCτ. Lors d’une étude portant sur des doses multiples de la suspension orale, l’ASC moyenne chez des jeunes femmes en bonne santé a été plus élevée que chez des jeunes hommes en bonne santé, alors que la Cmax moyenne était comparable pour les deux sexes. Les concentrations minimales de voriconazole à l’état d’équilibre (Cmin) notées chez les femmes étaient plus élevées que celles relevées chez les hommes ayant reçu les comprimés et la suspension orale.
Personnes âgées
Lors des études thérapeutiques, aucun réglage posologique n’a été effectué en fonction de l’âge. Une corrélation entre les concentrations plasmatiques et l’âge a été observée (voir les résultats ci-dessous). Toutefois, les marges d’innocuité du voriconazole chez des sujets jeunes et âgés ont été similaires. Aucun réglage posologique ne semble donc nécessaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, et 4 POSOLOGIE ET ADMINISTRATION).
Lors d’une étude portant sur des doses multiples administrées par voie orale, la Cmax et l’ASCτ chez des hommes âgés (65 ans et plus) en bonne santé ont été plus élevées de 61 % et de 86 %, respectivement, que chez des hommes jeunes (âgés de 18 à 45 ans). Aucune différence significative n’a été notée entre la Cmax et l’ASCτ mesurées chez des femmes âgées (65 ans et plus) et chez des femmes jeunes (âgées de18 à 45 ans), toutes en bonne santé.
Tableau 11 – Résultats pharmacocinétiques issus d’études de phase I menées chez des groupes de sujets masculins et féminins jeunes et âgés
| Voriconazole | Paramètre* | Hommes jeunes (18 à 45 ans) | Hommes âgés (≥ 65 ans) | Femmes jeunes (18 à 45 ans) | Femmes âgées (≥ 65 ans) |
| Dose unique, par voie i.v. | ASCt (ng•h/mL) | 16 518 | 34 152 | 21 723 | 21 871 |
| Cmax (ng/mL) | 5139 | 6196 | 4514 | 5455 | |
Doses multiples, par voie orale (comprimé) | ASCτ (ng•h/mL) | 13 590 | 25 242 | 28 879 | 21 893 |
| Cmax (ng/mL) | 2161 | 3469 | 3962 | 3274 | |
| Tmax (h) | 1,58 | 1,38 | 2,00 | 1,41 | |
SBECD Dose unique, par voie i.v. | ASC (μg•h/mL) | 942 | 1364 | 829 | 1324 |
| Cmax (μg/mL) | 496 | 567 | 452 | 573 |
* ASC, ASCt, ASCτ et Cmax : moyennes géométriques; Tmax : moyennes arithmétiques
Figure 1 – Concentrations plasmatiques individuelles de voriconazole selon le sexe et le groupe d’âge* - Études thérapeutiques de phase II/III
L’étude de phase I semble montrer un effet significatif de l’âge et du sexe sur l’exposition au voriconazole, les concentrations étant plus élevées chez les personnes âgées que chez les jeunes, et plus élevées chez les femmes que chez les hommes; toutefois, selon la base de données des études de phase II/III, il n’existe que des différences négligeables entre les hommes et les femmes par rapport aux paramètres pharmacocinétiques observés lors de l’étude de phase I, et l’effet de l’âge est moins important.
Enfants
Des données pharmacocinétiques préliminaires ont été recueillies chez 8 enfants immunodéprimés (âgés de 2 à 11 ans) lors d’une étude sur une dose unique administrée par voie intraveineuse, de même que chez 18 patients (14 enfants âgés de 2 à 11 ans et 4 adolescents de 12 à 15 ans) ayant reçu du voriconazole dans le cadre du programme d’accès spécial. Les concentrations plasmatiques déterminées chez ces patients ont été semblables à celles qui ont été observées chez des adultes 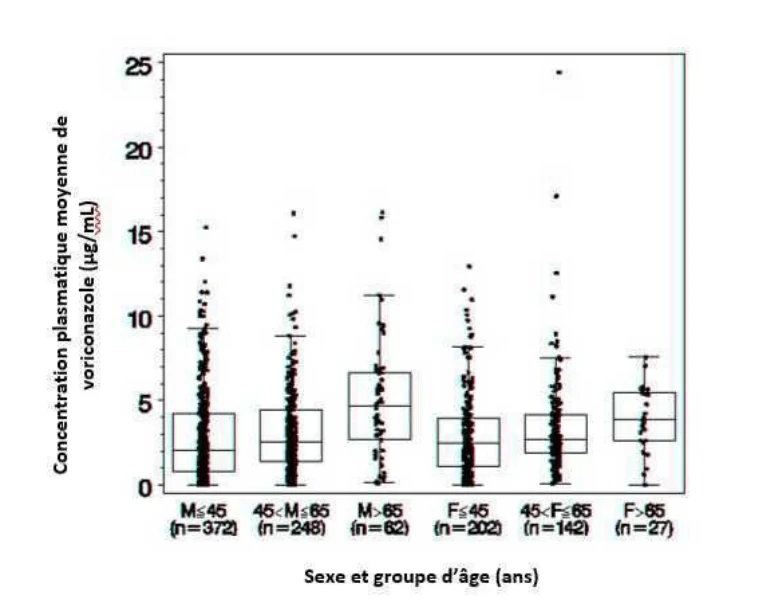
après l’administration, par voie intraveineuse, de doses similaires de voriconazole, corrigées en fonction du poids (doses de 3 ou de 4 mg/kg).
Insuffisance rénale
Lors d’une étude évaluant une dose unique (200 mg) administrée par voie orale à 24 sujets ayant une fonction rénale normale ou présentant une atteinte rénale d’intensité légère à grave, l’ASC (exposition générale) et les Cmax de voriconazole n’ont pas été modifiées de manière significative par le dysfonctionnement rénal. Par conséquent, aucun réglage posologique ne semble nécessaire lorsque le voriconazole est administré par voie orale à des patients présentant un dysfonctionnement rénal d’intensité légère à grave.
En raison du faible nombre de sujets étudiés, une surveillance clinique étroite est conseillée.
Insuffisance hépatique
Le voriconazole ne doit pas être utilisé en cas d’insuffisance hépatique grave. Un dysfonctionnement hépatique risque d’entraîner une élévation des concentrations plasmatiques de voriconazole chez les patients atteints de cirrhose hépatique légère ou modérée (classes A et B de Child-Pugh). Il est recommandé d’amorcer le traitement selon le schéma posologique habituel, mais de réduire de moitié la dose d’entretien chez les patients atteints de cirrhose hépatique légère ou modérée (classes A et B de Child-Pugh) traités par le voriconazole (voir 7 MISES EN GARDE ET PRÉCAUTIONS, et 4 POSOLOGIE ET ADMINISTRATION).
En raison du faible nombre de sujets étudiés, une surveillance clinique étroite est de mise.
Après l’administration d’une dose unique (200 mg) de voriconazole par voie orale, l’ASC a été 233 % plus élevée chez les sujets atteints de cirrhose hépatique légère ou modérée (classes A et B de Child- Pugh) que chez ceux dont la fonction hépatique était normale. L’altération de la fonction hépatique n’a pas eu d’effet sur le taux de liaison du voriconazole aux protéines.
Lors d’une étude portant sur des doses multiples administrées par voie orale, l’ASC a été similaire chez les sujets présentant un dysfonctionnement hépatique modéré (classe B de Child-Pugh) ayant reçu une dose d’entretien réduite de 100 mg, 2 fois par jour, et chez les sujets ayant une fonction hépatique normale recevant une dose de 200 mg, 2 fois par jour. Il n’existe pas de données pharmacocinétiques dans le cas des patients atteints de cirrhose hépatique grave (classe C de Child-Pugh).
Les résultats de l’étude sont décrits brièvement dans le tableau ci-dessous.
Tableau 14 – Résumé des paramètres pharmacocinétiques chez des sujets normaux et cirrhotiques
| Paramètre | Moyennes | Rapport ou différence entre les moyennesc | Intervalle de confiance (IC) à 95 % | |
Sujets cirrhotiques - 100 mg, 2 f.p.j. | Sujets normaux - 200 mg,2 f.p.j. | |||
| Voriconazole | ||||
| Cmax (ng/mL)a | 3413,2 | 4273,4 | 79,9 % | (44,8 - 142,4 %) |
| ASCt (ng•h/mL)a | 28 120,1 | 28 946,4 | 97,1 % | (53,6 - 176,1 %) |
| CL/F (L/h)a | 3,55 | 6,93 | 51,3 % | (28,3 - 92,8 %) |
| Tmax (h)b | 1,42 | 1,17 | 0,25 | (–0,47 - 0,97) |
| N-oxyde de voriconazole | ||||
| Cmax (ng/mL)a | 1820,2 | 3910,6 | 46,5 % | (32,8 - 66,0 %) |
| ASCt (ng•h/mL)a | 18 307,5 | 39 203,6 | 6,7 % | (39,3 - 55,4 %) |
| Tmax (h)b | 4,25 | 2,67 | 1,58 | (–4,00 - 7,17) |
a Moyennes géométriques; b Moyenne arithmétique; c Rapports (%) des moyennes obtenues chez les sujets cirrhotiques et les sujets normaux relativement à l’ASCt, à la Cmax et à la CL/F; différences (h) entre les moyennes obtenues chez les sujets cirrhotiques et les sujets normaux relativement au Tmax
CL/F : clairance après l’administration par voie orale
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Comprimés MED-VORICONAZOLE
Les comprimés MED-VORICONAZOLE doivent être gardés à une température ambiante contrôlée, entre 15 et 30 °C.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : voriconazole
Nom chimique : (2R,3S)-2-(2,4-difluorophényl)-3-(5-fluoropyrimidin-4-yl)-
1-(1H -1,2,4-triazol-1-yl)butan-2-ol
Formule moléculaire et masse moléculaire : C16H14F3N5O 349,3 g/mol
Formule développée :
Propriétés physicochimiques : Poudre blanche ou légèrement colorée, Pka : 1,6 (méthanol dans l’eau à 25 °C)
Solubilité : 3,2 mg/mL (HCl à 0,1 M à 25 °C), point de fusion : 128 à 133 °C
14 ÉTUDES CLINIQUES
14.1 Études cliniques, par indication
Aspergillose invasive
L’efficacité du voriconazole par rapport à celle de l’amphotéricine B comme traitement principal de l’aspergillose invasive aiguë a été démontrée chez 277 patients traités pendant 12 semaines lors de l’étude 307/602. La majorité des sujets étaient atteints d’hémopathies malignes sous-jacentes ayant parfois nécessité une greffe de moelle osseuse, alors que d’autres avaient subi une transplantation d’organes, présentaient des tumeurs solides ou étaient atteints du sida. Chez la plupart des patients, le traitement visait une aspergillose pulmonaire confirmée ou probable. Parmi les autres formes d’aspergillose traitées, mentionnons des infections disséminées, des infections du système nerveux central et des sinusites. Le diagnostic d’aspergillose invasive confirmée ou probable a été posé selon des critères modifiés, d’après ceux du National Institute of Allergy and Infectious Diseases Mycoses Study Group et de l’Organisation européenne de recherche sur le traitement du cancer (NIAID MSG/OERTC).
Le voriconazole a été administré par voie intraveineuse à une dose d’attaque de 6 mg/kg, toutes les 12 h, 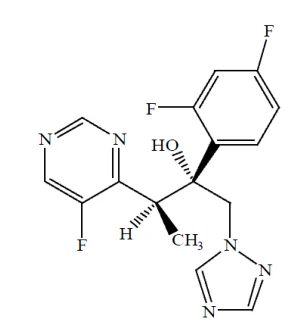
pendant les 24 premières heures, puis à une dose d’entretien de 4 mg/kg, toutes les 12 h, pendant au moins 7 jours. La préparation pour perfusion pouvait ensuite être remplacée par les comprimés administrés à raison de 200 mg, par voie orale, 2 fois par jour. La durée médiane du traitement par voie intraveineuse a été de 10 jours (min.-max. : 2-85 jours). Après le passage de la voie intraveineuse à la voie orale, la durée médiane du traitement par le voriconazole a été de 76 jours (min.-max. : 2-232).
Les patients du groupe de référence ont reçu un traitement par l’amphotéricine B classique, administrée sous forme de perfusion lente à une dose quotidienne de 1,0 à 1,5 mg/kg. La durée médiane du traitement par l’amphotéricine B administrée par perfusion a été de 12 jours (min.-max. : 1-85). Ce traitement a ensuite été remplacé par d’autres antifongiques homologués, dont l’itraconazole et des préparations lipidiques d’amphotéricine B. Même si le traitement initial par l’amphotéricine B classique devait se poursuivre pendant au moins 2 semaines, la durée réelle du traitement était laissée à la discrétion de l’investigateur. Les patients qui, en raison de sa toxicité ou de son manque d’efficacité, ont abandonné le traitement auquel ils avaient initialement été affectés par répartition aléatoire, ont pu continuer de participer à l’étude et recevoir un autre antifongique homologué.
Après 12 semaines, une réponse globale satisfaisante (résolution totale ou partielle de tous les symptômes, signes et anomalies radiographiques/bronchoscopiques attribuables à l’infection présents au début de l’étude) a été observée chez 53 % des patients traités par le voriconazole comparativement à 32 % de ceux qui ont été traités par l’amphotéricine B (tableau 13). Le voriconazole s’est révélé supérieur à l’amphotéricine B en ce qui a trait au taux de survie des patients après 84 jours, qui s’est établi à 71 % dans le groupe voriconazole comparativement à 58 % dans le groupe amphotéricine B (tableau 13). Le tableau 13 présente également la réponse au traitement (réussite) selon les espèces en cause et la confirmation par des épreuves mycologiques.
Tableau 13 – Efficacité et réponse globales, par espèce, comme traitement principal de l’aspergillose invasive aiguë - Étude 307/602
| Voriconazole | Ampho Bc | Différence stratifiée (IC à 95 %)d | |
| n/N (%) | n/N (%) | ||
| Efficacité comme traitement principal | |||
| Réponse globale satisfaisantea | 76/144 (53) | 42/133 (32) | 21,8 % (10,5 - 33,0 %) p < 0,0001 |
| Survie au 84e jourb | 102/144 (71) | 77/133 (58) | 13,1 % (2,1 - 24,2 %) |
| Réussite selon l’espèce | |||
| Réussite n/N (%) | |||
| Réussite globale | 76/144 (53) | 42/133 (32) | |
| Confirmation par des épreuves mycologiquese | 37/84 (44) | 16/67 (24) | |
| Genre Aspergillusf | |||
| A. fumigatus | 28/63 (44) | 12/47 (26) | |
| A. flavus | 3/6 | 4/9 | |
| A. terreus | 2/3 | 0/3 | |
| A. niger | 1/4 | 0/9 | |
| A. nidulans | 1/1 | 0/0 | |
a Évaluée par un comité indépendant d’examen des données b Proportion de sujets en vie
c Amphotéricine B suivie d’un autre antifongique homologué
d Différence et intervalle de confiance à 95 % correspondant stratifiés par protocole
e Les spécimens ayant fait l’objet d’une épreuve mycologique n’ont pas tous été différenciés. f Plus de 1 espèce isolée chez certains patients au début de l’étude
Les résultats de cet essai comparatif (étude 307/602) confirment ceux d’un essai antérieur non comparatif ayant évalué le traitement de premier recours et de rattrapage de patients atteints d’aspergillose invasive aiguë (étude 304).
Candidémie
Le voriconazole a été comparé à l’administration d’amphotéricine B suivie de fluconazole dans le cadre de l’étude 608, essai comparatif sans insu réalisé auprès de patients non neutropéniques atteints de candidémie associée à des signes cliniques d’infection. Les patients ont reçu, dans un rapport de 2:1, soit du voriconazole (n = 283), soit l’association amphotéricine B et fluconazole (n = 139). Le traitement, attribué au hasard, a été administré pendant une période médiane de 15 jours. Les espèces le plus souvent incriminées étaient, par ordre décroissant, C. albicans (46 %), C. tropicalis (19 %), C. parapsilosis (17 %), C. glabrata (15 %) et C. krusei (1 %).
Un comité indépendant d’examen des données ne connaissant pas la répartition des traitements a passé en revue les données cliniques et mycologiques issues de cette étude, puis évalué la réponse de chaque patient. Les critères d’une réussite thérapeutique étaient les suivants : résolution ou atténuation de l’ensemble des signes et des symptômes d’infection, résultats négatifs des cultures sanguines recherchant la présence de Candida, absence de Candida dans les tissus profonds du foyer infectieux ou résolution de l’ensemble des signes localisés d’infection et prise d’aucun autre antifongique à action générale mis à part le médicament à l’étude. D’après l’analyse principale, laquelle englobait les patients chez qui, d’après le comité, le traitement avait réussi au moment fixé pour l’évaluation (12 semaines après la fin du traitement), le voriconazole s’est révélé comparable au schéma associant l’amphotéricine B et le fluconazole (taux de réponse de 40,72 % et de 40,70 %, respectivement) dans le traitement de la candidémie. Dans le cadre d’une analyse secondaire englobant l’ensemble des réussites observées, sans égard au moment de l’évaluation par le comité (fin du traitement ou 2, 6 ou 12 semaines après celle-ci), les taux de réponse ont été de 65,48 % pour le voriconazole et de 71,33 % pour le schéma d’association.
Au cours des études 608 et 309/604 (étude non comparative réalisée auprès de porteurs d’infections fongiques invasives s’étant montrés réfractaires aux autres antifongiques administrés ou ne les ayant pas tolérés), le voriconazole a été évalué chez 35 patients atteints de candidose invasive. Les taux de réponse favorable ont été les suivants : infection intra-abdominale – 4 patients sur 7; infections du rein ou de la paroi vésicale – 5 patients sur 6; abcès profond ou infection d’une plaie – 3 patients sur 3; pneumonie/infection de l’espace pleural – 2 patients sur 2; lésions cutanées – 2 patients sur 4; infection mixte (intra-abdominale/pulmonaire) – 1 patient sur 1; phlébite suppurée – 1 patient sur 2; infection hépatosplénique – 1 patient sur 3; ostéomyélite – 1 patient sur 5; infection hépatique –0 patient sur 1; et infection des ganglions lymphatiques cervicaux – 0 patient sur 1.
Autres champignons pouvant causer des infections graves
Genres Scedosporium et Fusarium
Lors des études cliniques menées sur le voriconazole, des données ont notamment été recueillies chez un total de 38 patients infectés par des espèces du genre Scedosporium et de 21 patients infectés par des espèces du genre Fusarium. Ces données cliniques fragmentaires donnent à penser que le
voriconazole pourrait être efficace contre les infections imputables à ces agents pathogènes rares chez les patients qui ne tolèrent pas les autres traitements ou qui y sont réfractaires.
Emploi chez les enfants
Cinq enfants âgés de 12 à 15 ans ont participé aux essais thérapeutiques, alors que 56 autres ont reçu le voriconazole dans le cadre de programmes d’accès spécial. Au total, 61 patients âgés de 9 mois à 15 ans, atteints d’infections fongiques invasives confirmées ou probables, ont été traités par le voriconazole. La plupart d’entre eux (57/61) n’avaient pas répondu à des traitements antifongiques antérieurs. Les maladies sous-jacentes présentes chez ces patients étaient notamment une hémopathie maligne et une anémie aplasique (27 patients) de même qu’une granulomatose chronique (14 patients). L’infection fongique le plus souvent traitée a été l’aspergillose (43/61; 70 %).
Tableau 14 – Issue clinique, selon l’âge, chez des enfants atteints d’aspergillose
| Âge | Nbre de patients guéris/traités |
| < 2 ans | 3/6 |
| De 2 à < 12 ans | 11/23 |
| De 12 à 15 ans | 3/14 |
14.3 Études de biodisponibilité comparative
Une étude pivot de type croisé, à dose unique (1 x 200 mg), et à répartition aléatoire a été menée en double insu auprès de 20 volontaires sains (14 hommes et 6 femmes) à jeun dans le but de comparer les comprimés MED-VORICONAZOLE (voriconazole) à 200 mg (Partenaires Médicaux Génériques Inc.) et les comprimés PrVFENDMD (voriconazole) à 200 mg (Pfizer Canada Inc.). Un résumé des résultats est présenté dans le tableau suivant.
TABLEAU RÉSUMANT LES DONNÉES DE BIODISPONIBILITÉ COMPARATIVE
Voriconazole (1 x 200 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
| Paramètre | À l’étude1 | Référence2 | Rapport des moyennes géométriques % | Intervalle de confiance à 90 % |
ASCt (ng.h/mL) | 4377,98 4967,27 (58,71) | 4434,50 5151,07 (67,75) | 98,73 | 92,27 - 105,63 |
ASCinf (ng.h/mL) | 4626,59 5322,30 (65,35) | 4676,64 5531,88 (76,23) | 98,93 | 92,42 - 105,89 |
Cmax (ng/mL) | 1550,39 1639,20 (31,45) | 1529,83 1626,55 (36,01) | 101,34 | 84,19 - 121,99 |
Tmax3 (h) | 0,75 (0,50 - 4,00) | 1,00 (0,50 - 3,00) | ||
T½4 (h) | 7,32 (34,45) | 7,30 (33,73) | ||
1 À l’étude : Comprimés de MED-VORICONAZOLE dosés à 200 mg (Partenaires Médicaux Génériques Inc.)
2 Référence : Comprimés PrVFENDMD (voriconazole) (Pfizer Canada, Inc.), achetés au Canada 3 Présentée uniquement en tant que médiane (fourchette)
4 Présentée uniquement en tant que moyenne arithmétique (CV en %)
15 MICROBIOLOGIE
Activité in vitro et in vivo
Il a été démontré que le voriconazole possède une activité in vitro contre les genres Aspergillus (A. fumigatus, A. flavus, A. niger et A. terreus) et Candida (C. albicans, C. glabrata, C. krusei, C. parapsilosis et C. tropicalis), ainsi qu’une activité in vitro variable contre divers champignons pathogènes. Les micro-organismes sensibles au voriconazole in vitro et les plages de concentrations minimales inhibitrices (CMI90) correspondantes sont résumés au tableau 15.
Les techniques standardisées de mesure de la sensibilité aux antifongiques n’ont été établies que pour les levures. Des analyses standardisées sur les champignons filamenteux sont en cours. Il n’existe pas nécessairement de corrélation entre les résultats de ces analyses et l’issue clinique.
Tableau 15– Micro-organismes sensibles au voriconazole in vitro
| AGENT PATHOGÈNE | Valeurs limitesb de CMI90a (μg/mL) | AGENT PATHOGÈNE | Valeurs limitesb de la CMI90a (μg/mL) |
| Genre Acremonium | 0,25 | Genre Cladophialophora | ≤ 0,03-1,0 |
| Alternaria | 1,25 | Genre Cladosporium | 0,06-1,0 |
| Genre Aspergillus | Coccidioides immitis | 0,25 | |
| A. flavus | 0,5-2,0 | Conidiobolus coronatus | 2,0- > 32,0 |
| A. fumigatus | 0,25-1,0 | Cryptococcus neoformans | 0,06-0,25 |
| A. terreus | 0,25-1,0 | Genre Curvularia | 0,06-1,0 |
| A. niger | 0,5-1,0 | Exserohilum rostratum | 0,17 |
| A. nidulans | 0,5 | Genre Exophiala | 0,06-2,0 |
| Genre Bipolaris | Genre Fonsecæa | ≤ 0,03-1,0 | |
| B. australiensis | 0,2 | Genre Fusarium | |
| B. hawaiiensis | 0,15-0,5 | F. oxysporum | 0,25-8,0 |
| B. spicifera | 0,29-2,0 | F. proliferatum | 1,0-2,0 |
| Blastomyces dermatitidis | 0,25 | F. solani | 2,0- > 8,0 |
| Blastoschizomyces capitatus | 0,12 | Hansenula anomala | 0,25 |
| Genre Candida | Histoplasma capsulatum | ≤ 0,03-2,0 | |
| C. albicans | 0,06-1,56 | Madurella mycetomatis | 0,05 |
| C. dubliniensis | 0,03-0,5 | Pæcilomyces lilacinus | 0,12-0,5 |
| C. ciferrii | 0,25 | Paracoccidioides brasiliensis | < 0,03-2,0 |
| C. famata | ≤ 0,03 | Penicillium marneffei | < 0,03 |
| C. glabrata | 0,25-8,0 | Genre Phialophora | 0,125-2,0 |
| C. guillierrmondii | 0,03-8,0 | Saccromyces cerevisiæ | 0,06-0,25 |
| C. kefyr | < 0,03 | Scopulariopsis brevicaulis | 4,0 |
| C. krusei | 0,5-2,0 | Genre Trichospron | 0,25 |
| AGENT PATHOGÈNE | Valeurs limitesb de CMI90a (μg/mL) | AGENT PATHOGÈNE | Valeurs limitesb de la CMI90a (μg/mL) |
| C. lambica | < 0,03 | T. beigelii | < 0,03 |
| C. lipolytica | 0,06 | Genre Scedosporium | |
| C. lusitaniæ | 0,06-0,5 | S. apiospermum | 0,5 |
| C. parapsilosis | 0,12-0,25 | S. prolificans | 0,5- > 8 |
| C. rugosa | 0,06 | Wangiella dermatitidis | 0,12-0,25 |
| C. stellatoidea | 0,125 | ||
| C. tropicalis | 0,26- > 16,0 | ||
a Concentration minimale empêchant toute prolifération pour 90 % des souches étudiées b On fait état des plages lorsque plus d’une étude a été effectuée pour déterminer la CMI90. Les valeurs isolées, quant à elles, indiquent qu’une seule étude a été réalisée ou que le résultat obtenu a été le même dans toutes les études.
Le voriconazole est actif in vivo chez des modèles animaux (cobayes) d’infection fongique, notamment de diverses infections générales dues au genre Aspergillus (dont des souches résistantes à l’itraconazole) chez des animaux immunocompétents ou immunodéprimés. De plus, le voriconazole est doté d’une activité fongicide contre Aspergillus, comme en témoignent les taux de guérison de 100 % obtenus après l’administration, par voie orale, d’une dose de 10 mg/kg, 2 fois par jour, pendant 4 jours.
Seuils de sensibilité définis par le Clinical Laboratory Standards Institute (CLSI)
Critères d’interprétation établis par le CLSI
Évaluation de la sensibilité
Espèces du genre Aspergillus et autres champignons filamenteux : Aucun critère d’interprétation n’a été établi.
Espèces du genre Candida : Les normes d’interprétation de l’activité du voriconazole contre le genre Candida valent seulement pour les tests réalisés au moyen de la méthode de référence M27 du CLSI (dilution en microbouillon) en vue de mesurer la CMI après 48 heures d’incubation ou au moyen de la méthode de référence M44 (diffusion sur disque) pour mesurer le diamètre de la zone d’inhibition après 24 heures d’incubation.
Techniques de dilution en bouillon : On a recours à des méthodes quantitatives pour déterminer la CMI à l’égard des champignons. Cette CMI fournit une estimation de la sensibilité du genre Candida aux antifongiques. Il faut déterminer la CMI au moyen d’une méthode normalisée dont l’interprétation se fait après 48 heures d’incubation. Les méthodes normalisées sont fondées sur une méthode de dilution (bouillon) qui fait appel à des concentrations normalisées d’inoculum et de poudre de voriconazole. Les CMI obtenues doivent être interprétées en fonction des critères présentés dans le tableau ci-dessous.
Techniques de diffusion : Les méthodes qualitatives reposant sur la mesure du diamètre de la zone d’inhibition fournissent également des estimations reproductibles de la sensibilité du genre Candida à un antifongique. Une telle démarche normalisée nécessite l’utilisation des concentrations d’inoculum normalisées. On imprègne des disques de papier de 1 µg de voriconazole pour évaluer la sensibilité
des levures à cet agent. Les critères d’interprétation de ce type d’antifongigramme sont également présentés dans le tableau suivant.
Tableau 18 – Critères d’interprétation de la sensibilité au voriconazole
Dilution en bouillon après 48 heures (CMI en μg/mL) | Diffusion sur le disque après 24 heures (Diamètre de la zone d’inhibition en mm) | |||||
| Sensible (S) | Sensible selon la dose (S-SD) | Résistant (R) | Sensible (S) | Sensible selon la dose (S-SD) | Résistant (R) | |
| Voriconazole | ≤ 1,0 | 2,0 | ≥ 4,0 | ≥ 17 | 14-16 | ≤ 13 |
Remarque 1 : Les valeurs limites (μg/mL) sont représentées pour l’activité du voriconazole contre le genre Candida. Si l’échelle de mesure des CMI utilisée donne des résultats qui ne s’inscrivent pas dans une catégorie, on présume que la catégorie supérieure immédiate s’applique. Ainsi, pour un isolat associé à une CMI de 1,5 μg/mL, on parlerait de sensibilité variable selon la dose (S-SD).
Pour être qualifiés de « sensibles », les isolats doivent être inhibés par les concentrations d’antifongique qu’il est habituellement possible d’obtenir au siège de l’infection en suivant la posologie recommandée. On parle de sensibilité variable selon la dose lorsque l’infection causée par l’isolat pourrait être adéquatement traitée dans des foyers où le médicament est naturellement concentré ou lorsqu’une forte dose est utilisée. Enfin, les isolats sont qualifiés de « résistants » lorsqu’ils ne peuvent être inhibés par les concentrations qu’il est normalement possible d’obtenir au moyen du schéma posologique habituel et quand l’efficacité clinique de l’agent contre l’isolat n’a pas été clairement montrée dans le cadre d’études thérapeutiques.
Contrôle de la qualité
Les méthodes normalisées d’évaluation de la sensibilité nécessitent l’emploi de microorganismes prévus pour le contrôle de la qualité en vue de valider les aspects techniques des tests. Une poudre de voriconazole normalisée et des disques imprégnés de 1 μg devraient fournir les plages de valeurs présentées dans le tableau ci-après.
REMARQUE : Les microorganismes servant au contrôle de la qualité sont des souches précises dotées de propriétés biologiques intrinsèques en rapport avec les mécanismes de résistance et l’expression des gènes dans les champignons; le choix des souches utilisées pour le contrôle microbiologique n’a aucune portée clinique.
Tableau 19 – Plages acceptables du point de vue du contrôle de la qualité pour le voriconazole devant servir à la validation des résultats de tests de sensibilité
| Dilution en bouillon (CMI en μg/mL) | Diffusion sur disque après 24 heures (Diamètre de la zone d’inhibition en mm) | ||
| Après 24 heures | Après 48 heures | ||
| Souche servant au CQ | |||
Candida parapsilosis ATCC 22019 | 0,016-0,12 | 0,03-0,25 | 28-37 |
| Candida krusei ATCC 6258 | 0,06-0,5 | 0,12-1,0 | 16-25 |
| Candida albicans ATCC 90028 | * | * | 31-42 |
* Les plages utilisées pour le contrôle de la qualité n’ont pas été établies pour cette association souche/antifongique en raison de la grande variabilité des résultats obtenus d’un laboratoire à un autre au cours des premières études de contrôle de la qualité.
ATCC est une marque déposée de l’American Type Culture Collection.
16 TOXICOLOGIE NON CLINIQUE
Voriconazole
Toxicité générale
Lors d’une étude de symptomatologie chez le rat, le voriconazole s’est révélé létal après l’administration, par voie orale, d’une dose de 300 mg/kg. Une dose plus faible (100 mg/kg) a causé une légère élévation de la température corporelle de même qu’une diminution de la quantité de nourriture ingérée et du gain pondéral, alors qu’une dose de 30 mg/kg n’a provoqué aucun effet indésirable. Chez la souris et le rat, la dose létale minimale du voriconazole a été supérieure à 100 mg/kg lors de son administration par voie intraveineuse. Au nombre des signes cliniques observés, mentionnons : mydriase, démarche chancelante (perte d’équilibre lors des déplacements), comportement dépressif, prostration, yeux partiellement clos et dyspnée.
Les données toxicocinétiques issues d’études de toxicologie à long terme (6 mois) menées chez des rats et des chiens indiquent que l’exposition au voriconazole est inférieure et à peu près égale à l’exposition approximative produite par les doses cliniques recommandées chez l’être humain.
Toxicité à long terme
Des études sur la toxicité à long terme ont évalué des expositions inférieures et à peu près égales à celles qui correspondent aux doses cliniques recommandées chez l’être humain.
Des études portant sur des doses répétées administrées par voie orale à des rats ont montré que le foie est l’organe cible, le voriconazole entraînant diverses altérations adaptatives et fonctionnelles, de légères élévations des concentrations plasmatiques d’enzymes et, à une dose de 80 mg/kg (ASC24 h = 127,7 µg•h/mL) (soit 7 fois l’exposition chez l’être humain, en fonction de l’ASC), des signes de toxicité (petits foyers de nécrose de coagulation). Aucun signe d’hépatotoxicité n’a été noté chez les rats ayant reçu la dose de 50 mg/kg (ASC24 h = 23,3 µg•h/mL) lors de l’étude de 6 mois. Il a été démontré que l’hypertrophie des cellules folliculaires thyroïdiennes observée chez le rat était une conséquence des réponses adaptatives du foie. Des études menées chez des rats ayant reçu des doses allant jusqu’à 20 mg/kg (ASC24 h = 24,5 µg•h/mL) par voie intraveineuse n’ont révélé aucun effet toxique sur l’organe cible. Des cas d’hépatotoxicité sont survenus à des expositions plasmatiques comparables à celles obtenues chez l’humain après l’administration de doses thérapeutiques.
Lors d’études évaluant l’administration de doses répétées chez le chien, le tableau des altérations adaptatives et fonctionnelles et des modifications des concentrations plasmatiques d’enzymes hépatiques a été semblable à celui qui a été observé chez des rongeurs. Le voriconazole, lorsqu’il a été administré pendant tout au plus 1 mois, n’a pas eu d’effet sur l’activité des transaminases, sauf à la dose toxique de 24 mg/kg (ASC24 h = 171,1 µg•h/mL, soit 28 fois l’exposition chez l’être humain, en fonction de l’ASC), où des élévations des taux d’ASAT et d’ALAT se sont ajoutées à la toxicité générale. Une exposition plus longue au voriconazole lors des études de 6 et de 12 mois portant sur une forte dose, soit 12 mg/kg (ASC24 h = 56,8 et 64,1 µg•h/mL, respectivement) (soit 3 fois l’exposition chez l’être
humain, en fonction de l’ASC) a entraîné des signes d’hépatotoxicité (nécrose de cellules individuelles, élévations des taux plasmatiques d’ALAT et de phosphatases alcalines), lesquels n’ont pas été observés à la dose de 8 mg/kg (ASC24 h = 34,6 et 35,2 µg•h/mL, respectivement). Chez le chien, l’administration intraveineuse de voriconazole à raison de 10 mg/kg (ASC24 h = 50,6 µg•h/mL) a produit des signes cliniques graves, mais transitoires; ces manifestations n’ont pas été observées à la dose de 6 mg/kg (ASC24 h = 31,3 µg•h/mL).
Sel de sodium de l’éther butylsulfonique de la bêta-cyclodextrine (SBECD)
Toxicité générale
Selon les résultats obtenus lors de l’administration par voie intraveineuse d’une dose unique de SBECD, la dose létale minimale est supérieure à 2000 mg/kg.
Lors d’études sur l’administration de doses répétées chez le rat et le chien, les effets toxiques les plus importants ont été la formation de vacuoles dans les tubules rénaux et la présence de macrophages spumeux dans le foie et les poumons. Des effets à la limite de la toxicité dans le rein et le foie (conséquence de la vacuolisation massive) ont été observés chez des rats ayant reçu la plus forte dose techniquement atteignable, soit 3000 mg/kg. Des doses allant jusqu’à 1500 mg/kg n’ont produit aucun signe histopathologique de toxicité chez le chien. Mêmes à des doses aussi fortes, les effets n’ont été associés à aucun signe de pathologie clinique. Cinq mois après la fin du traitement, ces effets s’étaient en grande partie résorbés, bien qu’ils n’aient pas tous complètement rétrocédé. Aucune vacuolisation rénale n’a été décelée chez des rats ayant reçu une dose de 80 mg/kg ni chez des chiens ayant reçu une dose de 30 mg/kg pendant 1 mois.
Chez le rat, des macrophages spumeux sont apparus dans les poumons après un traitement de 1 mois par la dose de 240 mg/kg (mais pas par celle de 160 mg/kg) et ont complètement disparu 1 mois après la fin du traitement. Bon nombre de tissus n’ont subi aucune altération avant l’administration de doses de 1000 et de 3000 mg/kg. Deux mois après l’arrêt du traitement par de fortes doses, ces effets ont été réversibles, bien qu’ils n’aient pas complètement rétrocédé dans certains tissus. Chez le chien, des macrophages spumeux ont été décelés dans le foie et les ganglions lymphatiques à partir de doses de 750 mg/kg, alors qu’à une dose de 300 mg/kg, l’effet a été équivoque, ayant été observé lors d’une étude, mais pas l’autre. Ces effets ont été réversibles, mais ne s’étaient pas résorbés complètement 5 mois après la fin du traitement.
Une perfusion continue de SBECD chez le rat, à des doses allant jusqu’à 10 000 mg/kg/jour, n’a pas été bien tolérée en raison de problèmes liés à la méthode de perfusion. Cependant, comme on pouvait s’y attendre, cette perfusion a causé une vacuolisation importante, mais n’a entraîné aucun effet toxique résultant de l’administration du composé. Aucun signe d’accumulation importante dans le plasma n’a été relevé.
Cancérogénicité
Voriconazole
Des études de carcinogénicité d’une durée de 2 ans ont été réalisées chez des souris et des rats traités par des doses de 10, 30 ou 100 mg/kg/jour et de 6, 18 ou 50 mg/kg/jour, respectivement. Une augmentation statistiquement significative de la fréquence d’adénomes hépatocellulaires a été notée chez les rates ayant reçu la dose la plus forte; la fréquence de carcinohépatomes chez les rats mâles
(recevant des doses de 6 et 50 mg/kg, soit 0,2 et 1,6 fois l’exposition chez l’être humain, respectivement, en fonction de la surface corporelle) a été légèrement plus élevée que dans les 2 groupes témoins, bien que la différence n’ait pas été statistiquement significative. Chez les souris, un ensemble de néoplasies hépatiques (adénomes et carcinomes) et d’altérations non néoplasiques (foyers d’altération cellulaire) ont été décelés. Une différence statistiquement significative de la fréquence d’adénomes hépatocellulaires par rapport aux groupes témoins a été observée chez les souris mâles et femelles traités par la dose de 100 mg/kg (soit 1,4 fois l’exposition chez l’être humain, en fonction de la surface corporelle); la fréquence de carcinohépatomes a augmenté de manière significative chez les souris mâles ayant reçu la dose la plus forte (soit 1,4 fois l’exposition chez l’être humain).
Sel de sodium de l’éther butylsulfonique de la bêta-cyclodextrine (SBECD)
Le SBECD n’a fait l’objet d’aucune étude de carcinogénicité.
Génotoxicité
Voriconazole
Le voriconazole a fait l’objet d’une série complète d’épreuves visant à en évaluer la mutagénicité.
Le voriconazole n’a pas eu d’effets mutagènes in vitro sur des cellules de bactéries ou de mammifères, ni d’effets clastogènes in vivo, bien que des épreuves in vitro ait démontré ses effets clastogènes sur des cultures de lymphocytes humains.
Sel de sodium de l’éther butylsulfonique de la bêta-cyclodextrine (SBECD)
Le SBECD n’a pas engendré de mutations dans des cellules de bactéries ou de mammifères in vitro, ni d’effets clastogènes, tant in vivo qu’in vitro.
Toxicologie pour la reproduction et le développement
Voriconazole
Des études sur la toxicité pour la reproduction indiquent que le voriconazole entraîne des effets indésirables sur la parturition et qu’il est tératogène chez le rat.
Le voriconazole a prolongé la gestation et le travail et a causé une dystocie chez des rates gravides recevant une dose de 10 mg/kg (ASC24 h = 15,4 µg•h/mL) (soit 0,3 fois l’exposition chez l’être humain, en fonction de la surface corporelle). Les complications observées lors de la parturition ont été associées à des cas de mortalité maternelle et de diminution de la survie périnatale des petits. Des effets similaires (sans mortalité maternelle) se sont produits à la dose de 3 mg/kg (ASC24 h = 7,8 µg•h/mL, soit 0,1 fois l’exposition chez l’être humain, en fonction de la surface corporelle). La dose de 1 mg/kg n’a pas entraîné de mortalité périnatale.
Les effets sur la parturition observés chez la rate sont sans doute imputables à la chute des taux plasmatiques d’estradiol que provoque le voriconazole chez la mère.
Chez le rat, le voriconazole s’est révélé tératogène (fente palatine, hydronéphrose/hydro-uretère) à
des doses égales ou supérieures à 10 mg/kg (soit 0,3 fois l’exposition chez l’être humain, en fonction de la surface corporelle). Les effets suivants ont aussi été observés : réduction de l’ossification des vertèbres sacrées et coccygiennes, du crâne, du bassin et de l’os hyoïde, anomalies des sternèbres et dilatation du bassinet du rein. Chez le rat, le traitement par le voriconazole a prolongé la période de gestation et provoqué des dystocies. Les problèmes lors de la parturition ont été associés à des cas de mortalité maternelle et de diminution de la survie périnatale des petits. Chez le lapin, le voriconazole a entraîné une augmentation du taux d’embryolétalité, une réduction du poids fœtal de même qu’une fréquence accrue de variations squelettiques des côtes cervicales et de sites d’ossification extrasternébrale.
Les mécanismes pouvant expliquer l’éventuelle tératogénicité du voriconazole sont une réduction du taux plasmatique d’estradiol chez la mère et un effet direct sur les cellules des crêtes neurales chez l’embryon.
Aux expositions comparables à celles obtenues chez l’humain après l’administration de doses thérapeutiques, le voriconazole n’a provoqué aucune diminution de la fertilité chez les rats mâles et femelles.
Sel de sodium de l’éther butylsulfonique de la bêta-cyclodextrine (SBECD)
Le SBECD n’altère pas la fertilité et n’est pas tératogène.
Toxicologie particulière
Sensibilisation de la peau
Des signes de sensibilisation cutanée (hypersensibilité de contact retardée) due au SBECD ont été observés chez 18 des 20 cobayes étudiés. La fréquence des réponses positives était fonction de la concentration du médicament.
Activité cardiovasculaire du voriconazole
Dans le cadre du développement préclinique du voriconazole, 3 études de pharmacologie générale portant sur un intervalle de doses administrées par voie intraveineuse ont été menées chez des chiens anesthésiés. Des accès d’arythmie ont été observés chez 1 seul chien anesthésié, à des concentrations plasmatiques très élevées de voriconazole libre (42 μg/mL; à peu près 7 fois la plus forte concentration clinique d’environ 5 μg/mL) pendant l’une des études sur des doses croissantes. Aucun facteur prédisposant n’a été décelé chez cet animal. Aucun cas d’arythmie n’est survenu au cours des 2 autres études.
À la lumière de toutes les données précliniques existantes, il est possible de conclure que les doses de voriconazole administrées par voie intraveineuse qui sont tolérées chez les chiens conscients, la dose maximale tolérée étant de 6 mg/kg, n’ont eu aucun effet sur l’ECG des chiens, qu’ils aient été anesthésiés ou non. Des doses plus élevées administrées par voie intraveineuse, correspondant à des concentrations de voriconazole libre pouvant atteindre 4,7 μg/mL (13,3 μM) chez des chiens anesthésiés, ont entraîné des changements mineurs et variables de l’intervalle QTc sur l’ECG, lesquels n’ont pas été observés lors des études de toxicologie. Les concentrations plasmatiques ont augmenté en fonction de la dose, comme on pouvait s’y attendre. De plus, le voriconazole n’a exercé aucun effet lors des épreuves in vitro utilisées pour estimer les effets d’un médicament sur la repolarisation
cardiaque.
Effets sur l’électrorétinogramme chez le chien anesthésié
Dans le but de comprendre le mécanisme à l’origine des troubles visuels observés chez des patients traités par le voriconazole, on a évalué l’effet de son administration par voie intraveineuse sur l’électrorétinogramme (ERG) de chiens anesthésiés. Le voriconazole a modifié l’amplitude de l’onde alpha à une concentration plasmatique de médicament libre à l’état d’équilibre de 2,2 µg/mL (la plus faible dose étudiée) et l’amplitude de l’onde bêta lorsque cette concentration était de 4,6 µg/mL. Ces résultats confirment que le site d’action du voriconazole est la rétine.
Des examens ophtalmologiques n’ont révélé aucune anomalie chez des rats, des souris ou des chiens traités par le voriconazole lors d’études de toxicologie d’une durée maximale de 24 mois, de 24 mois et de 12 mois, respectivement. Lors de ces études, pendant lesquelles toutes les structures principales ont fait l’objet d’examens histopathologiques, aucun signe histopathologique d’effets toxiques sur les processus intervenant dans la vision n’a été observé. Les concentrations plasmatiques maximales de voriconazole libre atteintes chez les chiens suivis lors des études de toxicologie (de 5 à 7 µg/mL) ont été supérieures à la plage d’exposition prévue chez l’être humain (de 0,6 à 2,4 µg/mL).
Par conséquent, les mêmes effets sur l’ERG ont été observés chez l’être humain et chez le chien, à des concentrations plasmatiques similaires de voriconazole. Malgré l’exposition à des concentrations plasmatiques ayant causé une modification de l’ERG chez le chien, les données cliniques, ophtalmoscopiques, morphologiques et morphométriques indiquent que le traitement prolongé par le voriconazole chez le rat et le chien n’a provoqué aucune altération anatomique ni fonctionnelle décelable de la rétine.
L’absorption du voriconazole administré par voie orale est élevée (> 75 %) chez toutes les espèces. L’élimination du médicament étant non linéaire chez toutes les espèces (y compris l’être humain), les données sur la clairance plasmatique et le volume de distribution n’ont qu’une utilité limitée. Cependant, le volume de distribution apparent, qui est supérieur au volume total d’eau corporelle, indique que le voriconazole a une certaine affinité pour les tissus, fait compatible avec sa nature modérément lipophile. De plus, des concentrations significatives de voriconazole sont atteintes dans le liquide céphalorachidien et le système nerveux central des cobayes. La clairance du voriconazole est surtout assurée par une biotransformation hépatique qui mène à la formation de plusieurs métabolites oxydés et plus fortement conjugués. Le principal métabolite circulant chez l’être humain, le rat et le chien est le dérivé N-oxyde, l’UK -121 265, dont l’activité thérapeutique est négligeable. La plus grande partie du voriconazole administré est excrétée en l’espace de 48 heures, l’urine et les fèces étant des voies d’élimination importantes. L’administration de doses multiples de voriconazole déclenche une auto-induction de la biotransformation chez la plupart des espèces animales, mais pas chez l’être humain. Une différence de clairance entre les sexes a été observée seulement chez les rongeurs. Les isoenzymes CYP2C9, CYP2C19 et CYP3A4 interviennent dans la biotransformation du voriconazole chez l’être humain. Il a aussi été démontré que le voriconazole est un inhibiteur compétitif de ces mêmes isoenzymes. Par conséquent, le voriconazole pourrait causer des interactions cliniques s’il est administré en concomitance avec des substrats de la CYP2C9, de la CYP2C19 ou de la CYP3A4. En raison du polymorphisme génétique de la CYP2C19, les métaboliseurs lents sont susceptibles d’être exposés à de plus fortes concentrations de voriconazole. Selon les données toxicocinétiques sur le voriconazole, l’exposition clinique associée aux doses d’entretien thérapeutiques est semblable, ou légèrement inférieure, à celle qu’on observe chez des rats et des chiens ayant reçu des doses ne causant pas d’effet indésirable lors des études de toxicologie d’une durée de 6 mois.
17 MONOGRAPHIE DE PRODUIT DE SOUTIEN
- 1. Pr VFENDMD (comprimé de voriconazole - 50 mg et 200 mg; solution - 200 mg/fiole; poudre pour suspension - 3 g/bouteille), numéro de contrôle de la soumission : 281994, monographie de produit, Pfizer Canada ULC (8 mai 2024)
: