


Monographie de produit - Mylan-Atazanavir
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
1 Indications
2 Contre-indications
4 Posologie et administration, 4.2 Dose recommandée et modification
posologique
7 MISES EN GARDE ET PRÉCAUTIONS, Généralités
2024-08
2024-08
2024-08
2024-08
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 6
4.1 Considérations posologiques............................................................................. 6
4.2 Dose recommandée et modification posologique ............................................ 6
4.4 Administration ................................................................................................... 8
4.5 Dose oubliée ...................................................................................................... 8
5 SURDOSAGE .............................................................................................................. 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 9
7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 10
7.1 Populations particulières ................................................................................. 16
7.1.1 Femmes enceintes ........................................................................................... 16
7.1.2 Allaitement ....................................................................................................... 17
7.1.3 Enfants ............................................................................................................. 17
7.1.4 Personnes âgées .............................................................................................. 17
8 EFFETS INDÉSIRABLES .............................................................................................. 17
8.1 Aperçu des effets indésirables ........................................................................ 17
8.2 Effets indésirables observées dans les essais cliniques .................................. 17
8.2.1 Effets indésirables observées au cours des essais cliniques – enfants............ 22
8.3 Effets indésirables peu courants observées au cours des essais cliniques ..... 23
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 24
8.5 Effets indésirables observées après la mise en marché .................................. 31
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 31
9.1 Interactions médicamenteuses graves ............................................................ 31
9.2 Aperçu des interactions médicamenteuses .................................................... 32
9.4 Interactions médicament-médicament ........................................................... 32
9.5 Interactions médicament-aliment ................................................................... 61
9.6 Interactions médicament-plante médicinale .................................................. 61
10 PHARMACOLOGIE CLINIQUE .................................................................................... 61
10.1 Mode d’action ................................................................................................. 61
10.2 Pharmacodynamie ........................................................................................... 61
10.3 Pharmacocinétique .......................................................................................... 62
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 67
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 67
PARTIE II : INFORMATION SCIENTIFIQUES ........................................................................... 68
13 INFORMATION PHARMACEUTIQUES ........................................................................ 68
14 ESSAIS CLINIQUES .................................................................................................... 70
14.1 Essais cliniques par indication ......................................................................... 70
14.2 Études de biodisponibilité comparatives ........................................................ 79
15 MICROBIOLOGIE ...................................................................................................... 80
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 83
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................. 85
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 87
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
PrMYLAN-ATAZANAVIR (sulfate d’atazanavir) est indiqué en association avec d’autres agents antirétroviraux dans le traitement de l’infection par le virus de l'immunodéficience humaine-1 (VIH-1) chez les patients adultes et les enfants âgés de 6 ans et plus pesant au moins 20 kg.
Cette indication est fondée sur des analyses des taux plasmatiques d’ARN du VIH-1 et du nombre de cellules CD4, issues d’études contrôlées d’une durée de 96 semaines effectuées chez des patients n’ayant jamais reçu d’antirétroviraux et d’études contrôlées d’une durée de 48 semaines chez des patients traités antérieurement par des antirétroviraux.
Chez les patients ayant déjà connu un échec virologique après un traitement antirétroviral, on recommande d’administrer l’association MYLAN-ATAZANAVIR/ritonavir (voir 14 ESSAIS CLINIQUES).
Le nombre de mutations primaires initiales dues à l’usage d’inhibiteurs de la protéase influence la réponse virologique à MYLAN-ATAZANAVIR/ritonavir (voir 15 MICROBIOLOGIE - Résistance).
(Voir 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS, 15 MICROBIOLOGIE - Résistance)
1.1 Enfants
Enfants (de 6 à < 18 ans et pesant au moins 20 kg) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité des capsules de sulfate d’atazanavir dans la population pédiatrique ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique (voir 7.1.3 Enfants, 14 ESSAIS CLINIQUES).
La dose est calculée en fonction du poids corporel et ne doit pas dépasser la dose recommandée chez l’adulte (voir 4 POSOLOGIE ET ADMINISTRATION).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les études cliniques sur atazanavir n’ont pas réuni suffisamment de patients de 65 ans ou plus pour que l’on puisse déterminer s’ils répondent différemment des patients plus jeunes. En règle générale, il faut choisir la dose soigneusement dans le cas d’un patient âgé, compte tenu de la fréquence plus élevée de dysfonction hépatique, rénale ou cardiaque, de maladies concomitantes et de polypharmacie chez ces patients.
2 CONTRE-INDICATIONS
Patients ayant déjà manifesté une hypersensibilité clinique importante (par ex. syndrome de Stevens-Johnson, érythème polymorphe ou éruptions cutanées toxiques) à l'une des composantes du médicament ou de son contenant, y compris l'atazanavir. Pour obtenir la liste complète, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
L’administration de MYLAN-ATAZANAVIR en concomitance avec les médicaments dont l’élimination est fortement dépendante de l’isoenzyme CYP3A4 et/ou UGT1A et dont les concentrations plasmatiques élevées sont associées à des effets graves ou pouvant être mortels et avec des inducteurs puissants du CYP3A4, due à une perte potentielle de l’effet thérapeutique et la possibilité de développer une résistance. Par conséquent l’administration de MYLAN-ATAZANAVIR en concomitance avec les médicaments énumérés au Tableau 1 est contre-indiquée. Le Tableau 1 répertorie, notamment, les médicaments d’une même classe thérapeutique dont l’administration en concomitance avec MYLAN-ATAZANAVIR est CONTRE-INDIQUÉE.
Tableau 1 : Médicaments dont l’administration en concomitance avec MYLAN-ATAZANAVIR est contre-indiquéea
| Classe de médicaments | Médicaments faisant partie de la classe dont l’administration en concomitance avec MYLAN-ATAZANAVIR est contre-indiquéea |
| Antagonistes alpha1-adrénergiques | alfuzosine |
| Antiangoreux | ranolazine (lorsqu’elle est utilisée avec le ritonavir) |
| Antiarythmiques | amiodarone (lorsqu’il est utilisé avec le ritonavir), dronédarone (lorsqu’il est utilisé avec le ritonavir), flécaïnide (lorsqu’il est utilisé avec le ritonavir), propafénone (lorsqu’il est utilisé avec le ritonavir), quinidine |
Anticoagulants : Anticoagulants oraux directs (ACOD) | apixaban, rivaroxaban (utilisé avec le ritonavir)b |
| Anticonvulsivants | carbamazépine, phénobarbital, phénytoïne |
| Antigoutteux | colchicine (lorsqu’elle est utilisée avec le ritonavir) |
| Antimycobactériens | rifampicine |
| Anti-néoplasiques | apalutamide, encorafénib, irinotécan, nératinib (lorsqu’il est utilisé avec le ritonavir), vénétoclax (lorsqu’il est utilisé avec le ritonavir). |
| Antiplaquettaires | ticagrélor |
| Antipsychotiques | lurasidone (lorsque pris avec ritonavir), pimozide |
Antiviraux à action directe contre l’hépatite C | glécaprévir/pibrentasvir |
| Benzodiazepines | triazolam |
| Andrénorécepteur bêta à longue durée | salmétérol (lorsqu’il est utilisé avec le ritonavir) |
| Dérivés de l’ergot | dihydroergotamine, ergotamine, ergonovine, méthylergonovine |
| Herbes médicinales | millepertuis (Hypericum perforatum) |
Hypolipidémiants : Inhibiteurs de la réduction de la HMGCoA | lovastatin, simvastatin |
| Inhibiteurs de la phosphodiestérase de type 5 (PDE5) | sildénafilc (lorsque cet agent est utilisé pour le traitement de l’hypertension artérielle pulmonaire [HAP]), vardénafil (lorsque cet agent est pris pour le traitement de la dysfonction érectile) |
| Inhibiteurs nonnucléosidiques de la transcriptase inverse | nevirapine |
a. Voir le Tableau 15 pour de plus amples renseignements.
b. Voir le Tableau 15 pour l’apixaban et le rivaroxaban administrés en concomitance avec atazanavir sans le ritonavir. c. Voir le Tableau 15 pour ce qui est de l'interaction avec le sildénafil lorsque cet agent est utilisé pour le traitement de la dysfonction érectile
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Traitement concomitant : (Voir 7 MISES EN GARDE ET PRÉCAUTIONS, 9 INTERACTIONS MÉDICAMENTEUSES et 10 PHARMACOLOGIE CLINIQUE.)
Ritonavir : L'efficacité et l'innocuité de atazanaavir administré en association avec le ritonavir à des doses supérieures à 100 mg une fois par jour n'ont pas été établies. L'utilisation de doses plus élevées de ritonavir pourrait modifier le profil d'innocuité de l'atazanavir (effets cardiaques, hyperbilirubinémie) et est donc déconseillée.
Les données issues d’essais cliniques contrôlés, menés sur l’innocuité de atazanavir en association avec le ritonavir sans le ténofovir DF, sont limitées. (Voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES.)
Éfavirenz - Patients non traités antérieurement :
Si MYLAN-ATAZANAVIR est administré en concomitance avec l'éfavirenz, MYLAN-ATAZANAVIR à 400 mg (2 capsules de 200 mg) et le ritonavir à 100 mg doivent être administrés une fois par jour, en une seule prise, avec des aliments. L'éfavirenz doit être administré à jeun, de préférence au coucher.
Éfavirenz -Patients traités antérieurement :
Ne pas administrer MYLAN-ATAZANAVIR en concomitance avec l'éfavirenz chez les patients traités antérieurement, en raison de l'exposition réduite à l'atazanavir.
Didanosine : Lorsque MYLAN-ATAZANAVIR est administré en concomitance avec des préparations de didanosine tamponnée, il devrait être pris (avec des aliments) deux heures avant ou une heure après la didanosine.
Ténofovir DF : Si MYLAN-ATAZANAVIR est administré en concomitance avec du ténofovir DF, on recommande au patient de prendre 300 mg de MYLAN-ATAZANAVIR et 100 mg de ritonavir avec 300 mg de ténofovir DF (ensemble, sous forme de doses uniquotidiennes, avec des aliments). Les données issues d’essais cliniques contrôlés, menés sur l’innocuité de atazanavir en association avec le ritonavir, sans le ténofovir DF, sont limitées. MYLAN-ATAZANAVIR sans ritonavir ne devrait pas être administré en concomitance avec le ténofovir DF. (Voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES.)
4.2 Dose recommandée et modification posologique
Posologie recommandée chez les adultes
Patients non traités antérieurement
MYLAN-ATAZANAVIR à 300 mg, une fois par jour, en même temps que 100 mg de ritonavir, une fois par jour, avec des aliments.
OU
MYLAN-ATAZANAVIR à 400 mg (deux capsules de 200 mg), une fois par jour (sans ritonavir), avec des aliments, pour les patients qui sont incapables de tolérer le ritonavir.
Patients traités antérieurement
MYLAN-ATAZANAVIR à 300 mg, une fois par jour, en même temps que 100 mg de ritonavir, une fois par jour, avec des aliments.
Posologie recommandée chez les enfants (de 6 à < 18 ans)
Tel qu’indiqué au Tableau 2, la dose de MYLAN-ATAZANAVIR recommandée chez les enfants (de 6 ans à moins de 18 ans) est calculée en fonction du poids corporel et ne devrait pas dépasser la dose recommandée chez l'adulte. Les capsules de MYLAN-ATAZANAVIR doivent être prises avec des aliments. En raison de données insuffisantes, il n'existe aucune recommandation posologique relative à MYLAN-ATAZANAVIR dans les cas suivants : (1) enfants de moins de 6 ans, (2) sans ritonavir chez les enfants de moins de 13 ans et (3) enfants de moins de 40 kg recevant, en concomitance, du ténofovir DF, un antagoniste des récepteurs H2 ou un inhibiteur de la pompe à protons.
Tableau 2 Doses chez les enfants (de 6 ans à moins de 18 ans)a – MYLAN-ATAZANAVIR en capsules en association avec le ritonavir
Poids corporel (kg) (lbs) | Dose de MYLAN-ATAZANAVIR (mg) | Dose de ritonavir b (mg) | |
| de 20 à moins de 40 | de 44 à moins de 88 | 200 | 100 |
| au moins 40 | au moins 88 | 300 | 100 |
a Atazanavir doit être pris une fois par jour, en même temps que ritonavir, une fois par jour, avec des aliments b Ritonavir en capsules, comprimés ou sous forme liquide
Chez les patients n'ayant jamais été traités qui sont âgés d'au moins 13 ans, qui pèsent au moins 40 kg et qui présentent une intolérance au ritonavir, la dose de MYLAN-ATAZANAVIR recommandée est de 400 mg (sans ritonavir), administrée une fois par jour, avec des aliments. MYLAN-ATAZANAVIR ne doit pas être administré sans ritonavir, chez les patients qui sont âgés d'au moins 13 ans, qui pèsent au moins 40 kg et qui reçoivent, en concomitance, du ténofovir DF, un antagoniste des récepteurs H2 ou un inhibiteur de la pompe à protons.
Adaptations posologiques :
Insuffisants rénaux
Chez les patients atteints d’insuffisance rénale, y compris ceux atteints d’insuffisance rénale grave non traitée par hémodialyse, aucune adaptation posologique n’est nécessaire pour MYLAN-ATAZANAVIR. Chez les patients n’ayant jamais reçu de traitement antirétroviral et qui sont atteints d’insuffisance rénale terminale traitée par hémodialyse, une dose de 300 mg de MYLAN-ATAZANAVIR et de 100 mg de ritonavir doit être administrée. MYLAN-ATAZANAVIR, avec ou sans ritonavir, ne doit pas être administré aux patients ayant déjà reçu un traitement antirétroviral et qui sont atteints d’insuffisance rénale terminale traitée par hémodialyse. MYLAN-ATAZANAVIR avec ou sans ritonavir ne doit pas être administré aux patients traités par hémodialyse. (Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal et 10.3 Pharmacocinétique: Populations et maladies particulières).
Insuffisants hépatiques
MYLAN-ATAZANAVIR devrait être utilisé avec prudence chez les patients présentant une atteinte hépatique légère ou modérée. Chez les patients souffrant d'une atteinte hépatique modérée (classe B de Child-Pugh) et n'ayant jamais connu d'échec de la réponse virologique, il faudrait envisager de réduire la dose à 300 mg, une fois par jour. MYLAN-ATAZANAVIR ne doit pas être administré aux patients souffrant d'une atteinte hépatique grave (classe C de Child Pugh). L'association atazanavir et ritonavir n'a pas été étudiée chez les insuffisants hépatiques et est déconseillée (Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique et 10.3 Pharmacocinétique: Populations et maladies particulières).
Femmes enceintes
MYLAN-ATAZANAVIR ne doit pas être administré sans ritonavir.
Durant la grossesse :
Aucune adaptation posologique n’est nécessaire chez les patientes enceintes. Le schéma posologique suivant, fondé sur étude pharmacocinétique, est recommandé : association MYLAN-ATAZANAVIR à 300 mg et ritonavir à 100 mg (voir Grossesse aux sections 10 PHARMACOLOGIE CLINIQUE et 14 ESSAIS CLINIQUES) sauf dans le cas suivant:
Chez les patientes traitées antérieurement, qui sont dans leur deuxième ou troisième trimestre de grossesse, l’administration d’une dose de 400 mg de MYLAN-ATAZANAVIR avec une dose de 100 mg de ritonavir une fois par jour est recommandée lorsque MYLAN-ATAZANAVIR est administré en concomitance avec un antagoniste des récepteurs H2 ou du ténofovir DF. Les données sont insuffisantes pour recommander une dose de atazanavir avec à la fois un antagoniste des récepteurs H2 et du ténofovir DF chez les femmes traitées antérieurement.
Durant la période post-partum :
Aucune adaptation posologique n’est nécessaire chez les patientes qui sont dans la période postpartum. Les patientes doivent cependant être étroitement surveillées pour déceler l’apparition d’effets indésirables étant donné que l’exposition à l’atazanavir pourrait être plus élevée pendant les 2 premiers mois suivant l’accouchement.
4.4 Administration
Les capsules ne doivent pas être ouvertes; il faut les avaler telles quelles avec de l’eau.
4.5 Dose oubliée
Les doses oubliées devraient être prises dès que possible avec des aliments. Si une dose est sautée, la dose suivante ne doit pas être doublée.
5 SURDOSAGE
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
On peut avoir recours à l’administration de charbon activé pour aider à retirer le médicament non absorbé. Le traitement du surdosage par l’atazanavir devrait comporter des mesures générales de soutien, y compris la surveillance des signes vitaux et de l’ECG, et l’observation de l’état clinique du patient. Il n’existe pas d’antidote spécifique contre une surdose d’atazanavir. Étant donné que l’atazanavir subit un métabolisme hépatique important et qu’il se lie fortement aux protéines, il est peu probable que la dialyse permette de retirer des quantités importantes de ce médicament.
L’expérience sur le surdosage aigu par l’atazanavir chez l’humain est limitée. Des volontaires en bonne santé ont pris des doses uniques allant jusqu’à 1 200 mg, sans manifester d’effets indésirables. Une surdose unique de 58,4 g d’atazanavir, que s’est administrée un patient atteint d’une infection par le VIH (146 fois la dose recommandée de 400 mg), a été associée à un bloc de branche bilatéral asymptomatique et à un allongement de l’intervalle PR. Ces manifestations se sont résolues spontanément. Aux fortes doses qui entraînent des expositions élevées au
médicament, il arrive qu’on observe un ictère, résultant d’une hyperbilirubinémie indirecte (non conjuguée) sans que les résultats des tests de l’exploration fonctionnelle hépatique soient modifiés, ou encore des troubles de la conduction cardiaque, y compris des allongements des intervalles PR et/ou QT. (Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire et 10.2 Pharmacodynamie, Électrocardiogramme : effet sur les intervalles PR et QT)
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 3 Formes posologiques, concentrations, composition et emballage
Les capsules de Mylan-Atazanavir 150 mg sont disponible en flacons de PEHD de 60. Les capsules de Mylan-Atazanavir 200 mg sont disponible en flacons de PEHD de 60. Les capsules de Mylan-Atazanavir 300 mg sont disponible en flacons de PEHD de 30.
Composition
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| orale | Capsules de 150 mg, de 200 mg et de 300 mg | crospovidone, lactose monohydraté, stéarate de magnésium. L’enveloppe de capsule : D&C rouge no 28 (150 mg), AD&C bleu no 1 (toutes les forces), AD&C rouge no 3 (toutes les forces), gélatine (toutes les forces), oxyde de fer jaune (150 mg et 300 mg), oxyde de fer rouge (300 mg) et dioxyde de titane (toutes les forces). Impression noir encre : oxyde de fer noir, hydroxide de potassium, propylèneglycol, gomme-laque, solution d'ammoniaque forte. | ||
Capsules Mylan-Atazanavir à 150 mg
Une capsule de gélatine dure (capuchon bleu-vert opaque et corps bleu opaque) remplie d’une poudre blanche à jaune pâle. Le capuchon et le corps de la capsule portent l’inscription axiale MYLAN sur AR150 en encre noir.
Chaque capsule contient de sulfate d’atazanavir équivalentes à 150 mg d’atazanavir ainsi que les ingrédients non médicinaux suivants : crospovidone, lactose monohydraté, stéarate de magnésium. L’enveloppe de capsule : D&C rouge no 28, AD&C bleu no 1, AD&C rouge no 3, gélatine, oxyde de fer jaune, dioxyde de titane. Impression noir encre : oxyde de fer noir, hydroxide de potassium, propylèneglycol, gomme-laque, solution d'ammoniaque forte.
Capsules Mylan-Atazanavir à 200 mg
Une capsule de gélatine dure (capuchon bleu opaque et corps bleu opaque) remplie d’une poudre blanche à jaune pâle. Le capuchon et le corps de la capsule portent l’inscription axiale MYLAN sur AR200 en encre noir.
Chaque capsule contient de sulfate d’atazanavir équivalentes à 200 mg d’atazanavir ainsi que les ingrédients non médicinaux suivants : crospovidone, lactose monohydraté, stéarate de magnésium. L’enveloppe de capsule : AD&C bleu no 1, AD&C rouge no 3, gélatine, dioxyde de titane. Impression noir encre : oxyde de fer noir, hydroxide de potassium, propylèneglycol, gomme-laque, solution d'ammoniaque forte.
Capsules Mylan-Atazanavir à 300 mg
Une capsule de gélatine dure (capuchon rouge opaque et corps bleu-vert opaque) remplie d’une poudre blanche à jaune pâle. Le capuchon et le corps de la capsule portent l’inscription axiale MYLAN sur AR300 en encre noir.
Chaque capsule contient de sulfate d’atazanavir équivalentes à 300 mg d’atazanavir ainsi que les ingrédients non médicinaux suivants : crospovidone, lactose monohydraté, stéarate de magnésium. L’enveloppe de capsule : AD&C bleu no 1, AD&C rouge no 3, gélatine, oxyde de fer rouge, oxyde de fer jaune, dioxyde de titane. Impression noir encre : oxyde de fer noir, hydroxide de potassium, propylèneglycol, gomme-laque, solution d'ammoniaque forte.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’atazanavir doit toujours être administré en association avec d’autres antirétroviraux. Il ne doit pas être utilisé en monothérapie, lorsque les antirétroviraux sont modifiés en raison d’une baisse de la réponse virologique.
Interactions Médicamenteuses
L'administration concomitante de atazanavir et de médicaments principalement métabolisés par l'isoenzyme CYP3A4 peut entraîner une hausse de la concentration plasmatique de l'autre médicament, ce qui risque d'accroître la toxicité (voir 9 INTERACTIONS MÉDICAMENTEUSES). En raison de l’inhibition du CYP3A4 par l’atazanavir, l’administration concomitante de l’atazanavir et de quétiapine peut entraîner une augmentation de la concentration de quétiapine. Des réactions indésirables graves à la quétiapine parfois menaçantes pour la vie, y compris une grave sédation et un coma, ont été signalées lors de l’administration concomitante d’inhibiteurs de la protéase du VIH et de quétiapine. L’atazanavir ne doit pas être administré en concomitance avec la quétiapine. Si une administration concomitante est nécessaire, réduire la dose de quétiapine et surveiller l’apparition de réactions indésirables associées à la quétiapine, tel qu’il est recommandé dans la monographie de la quétiapine (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Patients ayant déjà reçu un traitement antirétroviral
L’atazanavir, à raison de 400 mg une fois par jour, s’est révélé inférieur à l’association lopinavir/ritonavir chez les patients ayant déjà reçu des antirétroviraux. Les données d’essais cliniques contrôlés sur l’innocuité d’atazanavir en association avec le ritonavir sans ténofovir DF sont limitées. (Voir 4 POSOLOGIE ET ADMINISTRATION, 9 INTERACTIONS MÉDICAMENTEUSES, et 14 ESSAIS CLINIQUES).
Carcinogenèse et mutagenèse
La fréquence des adénomes hépatocellulaires bénins s’est accrue chez les souris femelles traitées à des doses élevées, correspondant à une exposition systémique environ sept fois supérieure à celle chez les humains recevant la dose clinique recommandée de 400 mg. Chez les souris mâles ou chez les rats mâles et femelles, la fréquence des tumeurs n’a pas augmenté, quelle que soit la dose évaluée. La signification clinique des données de carcinogenèse chez les souris femelles est inconnue étant donné que les tumeurs hépatiques bénignes sont apparues seulement à des doses toxiques pour le foie. (voir 16 TOXICOLOGIE NON CLINIQUE - Carcinogenèse).
Cardiovasculaire
Anomalies de la conduction cardiaque : Il a été démontré que l’atazanavir prolongeait l’intervalle PR sur l’électrocardiogramme chez certains patients. Chez les volontaires en bonne santé et les patients, les anomalies de la conduction auriculoventriculaire (AV) étaient asymptomatiques et limitées à un bloc AV du premier degré, à quelques exceptions près (voir 5 SURDOSAGE). Après la commercialisation du médicament, on a signalé des cas de bloc AV du deuxième degré, de bloc AV du troisième degré, d’allongement de l’intervalle QTc, de torsades de pointes et d’autres troubles de la conduction cardiaque chez des patients traités par atazanavir (voir 8.5 Effets indésirables observés après la mise en marché). Au cours des essais cliniques, un bloc AV du premier degré a été observé chez 5,9 % des patients recevant l’atazanavir (n = 920), chez 3,0 % des patients recevant l’éfavirenz (n = 329), chez 5,2 % des patients traités par l’association lopinavir-ritonavir (n = 252) et chez 10,4 % des patients sous nelfinavir (n = 48). Lors de l’étude AI424-045, on a observé un bloc AV du premier degré asymptomatique chez 5 % (6/118) des patients sous atazanavir/ritonavir et 5 % (6/116) des patients sous lopinavir/ritonavir qui se sont soumis à une électrocardiographie en cours d’étude. En raison de l’expérience clinique limitée, l’atazanavir doit être utilisé avec prudence chez les patients qui présentent une affection préexistante du système de conduction (p. ex., un important bloc AV du premier degré ou un bloc AV du second ou du troisième degré).
Des allongements asymptomatiques de l'intervalle PR liés à la dose ont été observés chez des patients recevant atazanavir au cours d'études cliniques. Les médicaments connus pour provoquer des allongements de l'intervalle PR doivent être administrés avec précaution (p. ex., aténolol, diltiazem). Chez les patients ayant des antécédents de troubles de la conduction cardiaque (bloc AV du 2e ou du 3e degré ou bloc de branche complet), MYLAN-ATAZANAVIR doit être utilisé avec précaution et seulement si les bienfaits l'emportent sur les risques. Il faut prendre des précautions particulières lorsque MYLAN-ATAZANAVIR est prescrit en association avec des médicaments qui peuvent allonger l'intervalle QT et/ou à des patients qui présentent déjà des facteurs de risque (bradycardie, syndrome du QT long congénital, déséquilibres électrolytiques) (Voir 10 PHARMACOLOGIE CLINIQUE).
Aucune autre étude pharmacocinétique n’a été effectuée sur l’atazanavir et d’autres médicaments qui allongent l’intervalle PR, y compris les bêta-bloquants (autres que l’aténolol), le vérapamil et la digoxine. On ne peut pas exclure un effet additif de l’atazanavir et de ces médicaments; par conséquent, la prudence s’impose lorsque l’atazanavir est administré avec ces agents, en particulier ceux qui sont métabolisés par l’isoenzyme CYP3A4 (p. ex., le vérapamil). (Voir 9 INTERACTIONS MÉDICAMENTEUSES).
Endocrinologie et métabolisme
Diabète sucré et hyperglycémie : Les données recueillies après la commercialisation font état de cas de diabète sucré, d’exacerbation d’un diabète sucré préexistant et d’hyperglycémie chez des patients infectés par le VIH, traités par un inhibiteur de la protéase. Pour traiter ces réactions, on a prescrit à certains patients de l’insuline ou un hypoglycémiant oral ou on a adapté la posologie de ces médicaments. On a noté également, dans certains cas, la survenue d’une acidocétose diabétique. Chez certains patients qui ont cessé de prendre l’inhibiteur de la protéase, l’hyperglycémie a persisté. Étant donné que ces réactions ont été signalées spontanément, il est impossible d’en estimer la fréquence, ni d’établir un lien de causalité avec le traitement par les inhibiteurs de la protéase.
Redistribution des tissus adipeux : Une redistribution ou une accumulation des tissus adipeux, se traduisant entre autres par une obésité tronculaire, une accumulation de graisses au niveau dorsocervical (bosse de bison), un amaigrissement des membres et du visage, une augmentation du volume des seins et un aspect cushingoïde, ont été observées chez des patients recevant un traitement antirétroviral. Le mécanisme et les conséquences à long terme de ces manifestations sont inconnus à l’heure actuelle. Un lien de causalité n’a pas été établi.
Lactose : Les patients présentant des troubles héréditaires rares comme une intolérance au galactose, un déficit en lactase de Lapp ou un syndrome de malabsorption du glucose et du galactose ne doivent pas prendre atazanavir.
Sang
Hémophilie : On a signalé une augmentation des saignements, y compris des hématomes cutanés spontanés et des hémarthroses, chez les patients souffrant d’hémophilie de type A et B traités par des inhibiteurs de la protéase. Chez certains patients, on a dû administrer un supplément de facteur VIII. Dans plus de la moitié des cas signalés, le traitement par les inhibiteurs de la protéase a été poursuivi ou repris. Un lien de causalité entre le traitement par un inhibiteur de la protéase et ces effets n’a pas été établi.
Hépatique/biliaire/pancréatique
Atteinte hépatique et toxicité : MYLAN-ATAZANAVIR est principalement métabolisé par le foie; il faut user de prudence lorsqu’on administre ce médicament à des patients souffrant d’une atteinte hépatique, parce que les concentrations d’atazanavir pourraient s’en trouver augmentées (voir 4 POSOLOGIE ET ADMINISTRATION). Les patients présentant une infection sous-jacente par le virus de l’hépatite B ou C ou une importante élévation du taux de transaminases, avant le traitement, pourraient être davantage exposés à une hausse additionnelle du taux de transaminases ou à une décompensation hépatique. Chez ces patients, il faut effectuer une analyse des taux d'enzymes hépatiques avant d'entreprendre le traitement par MYLAN-ATAZANAVIR et surveiller ces taux pendant le traitement. MYLAN-ATAZANAVIR ne doit pas être administré aux patients souffrant d'une atteinte hépatique grave. Atazanavir en association avec le ritonavir est déconseillé chez les patients présentant une atteinte hépatique.
Hyperbilirubinémie : La plupart des patients prenant de l’atazanavir présentent une hausse des taux de bilirubine indirecte (non conjuguée), reliée à l’inhibition de l’UDP-glucuronosyltransférase (UGT). Cette hyperbilirubinémie est généralement réversible à l’arrêt de l’administration de MYLAN-ATAZANAVIR. Les hausses des taux de transaminases hépatiques, qui accompagnent l’hyperbilirubinémie chez les patients sous atazanavir, devraient faire l’objet d’une évaluation permettant d’exclure d’autres causes. Il n’existe aucune donnée sur l’innocuité à long terme chez les patients qui présentent des hausses persistantes des taux de bilirubine totale, supérieures à 5 fois la limite supérieure de la normale (LSN). Il faudrait envisager l’administration d’autres antirétroviraux que MYLAN-ATAZANAVIR si un ictère, y compris un ictère scléral, associé à la hausse des taux de bilirubine pose aux patients un problème d’ordre esthétique. Une réduction de la dose d’atazanavir n’est pas recommandée, étant donné que l’efficacité à long terme de doses plus faibles n’a pas été établie. (Voir 8 EFFETS INDÉSIRABLES).
Cholélithiase, cholécystite et cholestase : Après la commercialisation du médicament, on a signalé des cas de cholélithiase, de cholécystite et de cholestase chez des patients traités par l’association atazanavir/ritonavir dans le cadre de leur traitement antirétroviral (voir 8.5 Effets indésirables observés après la mise en marché).
Système immunitaire
Syndrome inflammatoire de reconstitution immunitaire : Le syndrome inflammatoire de reconstitution immunitaire a été signalé chez des patients recevant des antirétroviraux, dont MYLAN-ATAZANAVIR. Au cours de la phase initiale du traitement, un patient dont le système immunitaire répond au traitement peut présenter une réaction inflammatoire aux infections opportunistes peu évolutives ou résiduelles (telles que l’infection par le complexe Mycobacterium avium, l’infection à cytomégalovirus, la pneumonie à Pneumocystis carinii et la tuberculose), pouvant nécessiter une évaluation plus poussée et un traitement.
Des maladies auto-immunes (telles que la maladie de Basedow, la polymyosite et le syndrome de Guillain-Barré) ont également été signalées dans la cadre de la reconstitution immunitaire.
Cependant, le délai d’apparition est plus variable et ces maladies peuvent se manifester des mois après le début du traitement.
Œdème de Quincke : Des cas d’oedème de Quincke ont été signalé chez des patients recevant atazanavir (Voir 8.5 Effets indésirables observés après la mise en marché).
Rénal
Insuffisance rénale : Chez les sujets en bonne santé, environ 7 % de la dose d’atazanavir est éliminée sous forme inchangée dans les urines. Atazanavir a été étudié chez les patients adultes présentant une insuffisance rénale grave (n = 20), y compris ceux sous hémodialyse, à des doses multiples de 400 mg une fois par jour. On s’attend à ce que les effets de l’insuffisance rénale sur l’élimination de l’atazanavir chez les patients qui ne sont pas sous hémodialyse soit faible. Des augmentations modérées de la clairance de l’atazanavir et des niveaux d’exposition plus faibles ont été observés chez les patients sous hémodialyse. MYLAN-ATAZANAVIR ne doit pas être administré aux patients atteints d'insuffisance rénale au stade ultime traitée par hémodialyse et qui ont déjà reçu un traitement anti-VIH. (Voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
Néphropathie chronique : On a signalé des cas de néphropathie chronique pendant la surveillance post-commercialisation chez des patients recevant un traitement par l'atazanavir, avec ou sans ritonavir. Certains ont eu une issue fatale chez des patients atteints d'une néphropathie chronique préexistante et d'autres ont nécessité le recours à l'hémodialyse chez des patients atteints ou non d'une néphropathie chronique préexistante. MYLAN-ATAZANAVIR doit être administré avec prudence, particulièrement chez les patients qui présentent d'autres facteurs de risque de néphropathie chronique. Chez les patients qui manifestent des signes et symptômes de néphropathie chronique, les prescripteurs doivent évaluer le rapport bienfaits-risques avant de poursuivre le traitement par MYLAN-ATAZANAVIR.
Néphrolithiase et cholélithiase : On a signalé des cas de néphrolithiase et/ou de cholélithiase pendant la surveillance après commercialisation chez des patients infectés par le VIH recevant un traitement par l’atazanavir. Certains patients ont du être hospitalisés afin d’obtenir des soins additionnels et certains ont eu des complications. Étant donné que ces réactions ont été signalées spontanément, il est impossible d'en estimer la fréquence. Si des signes et symptômes de néphrolithiase et/ou de cholélithiase se manifestent, on doit envisager l’arrêt temporaire du traitement ou son abandon.
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
Dans une étude sur la fertilité et le développement embryonnaire précoce chez le rat, l’atazanavir a modifié le cycle oestral sans entraîner d’effet sur l’accouplement, la fertilité ou le développement embryonnaire précoce. Les concentrations systémiques auxquelles les animaux ont été exposés étaient égales (rats mâles) ou deux fois supérieures (rats femelles) à la dose clinique, administrée chez l’humain (400 mg/jour).
Sensibilité/résistance
Résistance
Des isolats du VIH-1 moins sensibles à l’ATV ont été sélectionnés in vitro et ont également été obtenus de patients traités par l’ATV ou par l’association atazanavir/ritonavir (ATV/RTV). Des isolats du VIH-1 qui démontraient une résistance à l’ATV de 93 à 183 fois supérieure, provenant de trois souches virales différentes, ont été sélectionnés in vitro après 5 mois. Les mutations qui contribuaient à la résistance de ces VIH-1 à l’ATV comprenaient I50L, N88S, I84V, A71V et M46I. Des modifications au niveau des sites de clivage protéolytique ont également été relevées après la sélection du médicament. Les virus recombinants comportant la mutation 150L se multipliaient moins efficacement et présentaient une sensibilité in vitro accrue à d’autres inhibiteurs de la protéase (IP) (amprénavir, lopinavir, nelfinavir, ritonavir et saquinavir). Les substitutions I50L et I50V ont conféré une résistance sélective à l’ATV et à l’amprénavir, respectivement; cette résistance ne semblait pas croisée.
Une résistance génotypique et phénotypique est apparue au cours des études cliniques (voir 15 MICROBIOLOGIE, Résistance).
Résistance croisée
On a observé une résistance croisée entre les IP. Lors d’études cliniques sur l’ATV, les analyses phénotypiques et génotypiques initiales des isolats cliniques obtenus de sujets ayant déjà reçu des IP ont montré que les isolats présentant une résistance croisée à plusieurs IP démontraient aussi une résistance croisée à l’ATV. Plus de 90 % des isolats présentant les mutations 184V ou G48V étaient résistants à l’ATV. Plus de 60 % des isolats contenant les mutations L90M, G73S/T/C, A71V/T, I54V, M46I/L ou une modification en V82 étaient résistants à l’ATV, de même que 38 % des isolats contenant la mutation D30N accompagnée d’autres modifications. Les isolats résistants à l’ATV démontraient également une résistance croisée à d’autres IP, avec plus de 90 % des isolats résistants au lopinavir, au nelfinavir, au ritonavir et au saquinavir, et 80 % des isolats résistants à l’amprénavir. Chez les patients traités antérieurement, les isolats viraux résistants aux IP qui contenaient la mutation 150L, en plus d’autres mutations associées à la résistance aux IP, démontraient également une résistance croisée à d’autres IP.
Les analyses génotypiques et/ou phénotypiques du virus avant le traitement pourraient aider à déterminer la sensibilité à l’ATV avant l’amorce du traitement par l’association ATV/RTV.
Globalement, le nombre et le type de mutations initiales entraînant la résistance aux IP ont tous deux influé sur les taux de réponse chez les patients traités antérieurement (voir 15 MICROBIOLOGIE, Résistance Croisée).
Peau
Éruptions cutanées : Au cours des essais cliniques contrôlés, des éruptions cutanées (de tout grade, sans égard à la cause) se sont produites chez environ 20 % des patients traités par atazanavir. Dans les études cliniques, le délai médian d'apparition des éruptions cutanées était de 7,3 semaines, et leur durée médiane était de 1,4 semaine. Il s’agissait généralement d’éruptions maculopapuleuses légères à modérées. Les éruptions cutanées modérées ou graves apparues en cours de traitement (chez au moins 2 % des patients) sont présentées pour chacune des études cliniques (voir 8 EFFETS INDÉSIRABLES). Le traitement par atazanavir a souvent été poursuivi sans interruption chez les patients ayant manifesté des éruptions cutanées. Dans les études cliniques, le taux d'abandon du traitement en raison d'éruptions cutanées était de moins de 1 %. Le traitement par MYLAN-ATAZANAVIR doit être abandonné s’il survient une grave éruption cutanée. On a signalé des cas de syndrome de Stevens-Johnson, d’érythème polymorphe et d’éruptions cutanées toxiques, y compris de syndrome DRESS (éruption médicamenteuse, éosinophilie et symptômes généraux), chez des patients recevant atazanavir (voir 2 CONTRE-INDICATIONS).
7.1 Populations particulières
7.1.1 Femmes enceintes
MYLAN-ATAZANAVIR ne doit être utilisé durant la grossesse que si les bienfaits escomptés justifient les risques pour le foetus (Voir 7 MISES EN GARDE et PRÉCAUTIONS, Endocrinologie et métabolisme). Il n’existe aucune étude adéquate et bien contrôlée portant sur les femmes enceintes. Des cas d’acidose lactique, parfois d’issue fatale, et d’hyperlactatémie symptomatique ont été signalés chez les patients (y compris des femmes enceintes) recevant atazanavir en association avec des analogues des nucléosides, qui sont associés à un risque accru d’acidose lactique. Le sexe féminin et l’obésité sont aussi des facteurs de risque connus du syndrome d’acidose lactique. La contribution d’atazanavir au risque d’apparition d’une acidose lactique n’a pas été établie.
Une hyperbilirubinémie s’est souvent produite durant le traitement par atazanavir. On ignore si l’administration de atazanavir à la mère durant la grossesse peut entraîner une exacerbation de l’hyperbilirubinémie physiologique et causer un kernictère chez le nouveau-né ou le nourrisson.
Durant la période précédant l’accouchement, il faut envisager une surveillance accrue et un traitement de rechange. On a montré qu’atazanavir traverse la barrière placentaire.
Au cours de l’évaluation du développement prénatal et postnatal chez le rat, l’atazanavir a produit une baisse transitoire du poids corporel des petits, à des taux d’exposition toxiques pour la mère deux fois supérieurs à la dose clinique, administrée chez l’humain.
Registre d’exposition aux antirétroviraux pendant la grossesse : Afin de surveiller les effets, sur la mère et le fœtus, de l’exposition des femmes enceintes à atazanavir, on a ouvert un registre d’exposition aux antirétroviraux pendant la grossesse. Les médecins sont invités à y inscrire leurs patientes en appelant au 1 800 258-4263.
Données du registre de femmes enceintes sous traitement antirétroviral : En janvier 2010, le registre de femmes enceintes sous traitement antirétroviral a répertorié de façon prospective 635 cas de femmes enceintes exposées à un traitement d’association comprenant l’atazanavir (425 femmes exposées au cours du premier trimestre, 160 au cours du deuxième trimestre et 50 au cours du troisième trimestre). On a observé des anomalies congénitales chez neuf des 393 nouveau-nés (2,3 %) (exposition au cours du premier trimestre) et chez cinq des 212 nouveau-nés (2,4 %) (exposition au cours du deuxième ou troisième trimestre). Aucune association n'a été établie entre l'atazanavir et des anomalies congénitales précises dans le registre de femmes enceintes sous traitement antirétroviral. 7.1.2 Allaitement
L’atazanavir a été détecté dans le lait maternel. Il n'existe aucune donnée sur les effets de l'atazanavir sur la production de lait.
Une étude chez des rates en lactation a révélé que l’agent était excrété dans le lait. En raison du risque de transmission du VIH et de réactions indésirables graves chez le nourrisson, il faut prévenir les mères qu’elles ne doivent pas allaiter si elles prennent MYLAN-ATAZANAVIR.
7.1.3 Enfants
L'innocuité et le profil pharmacocinétique de atazanavir, de même que la réponse virologique qu'il entraîne, ont été évalués chez des enfants dans le cadre de l'étude clinique multicentrique ouverte PACTG 1020A (voir 14 ESSAIS CLINIQUES). Le profil d'innocuité observé chez les enfants était comparable au profil d'innocuité observé chez les adultes (voir 8 EFFETS INDÉSIRABLES).
L'innocuité, l'activité et le profil pharmacocinétique d’atazanavir n'ont pas encore été établis chez les enfants âgés de 3 mois à moins de 6 ans.
MYLAN-ATAZANAVIR ne doit pas être administré aux enfants de moins de trois mois en raison du risque de kernictère.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Les études cliniques sur atazanavir ne comportaient pas un nombre suffisant de patients de 65 ans et plus pour permettre d’établir si leur réponse au médicament est différente de celle des patients plus jeunes. En général, l'administration de MYLAN-ATAZANAVIR à des patients âgés commande la prudence et une surveillance étant donné la fréquence plus élevée d’insuffisance hépatique, rénale ou cardiaque ainsi que de maladies concomitantes et d’autres traitements médicamenteux.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux de réactions indésirables observées peuvent ne pas refléter ceux notés dans la pratique et ne devraient pas être comparés à ceux obtenus lors d’études cliniques portant sur un autre médicament. Les données sur les réactions indésirables tirées d’études cliniques sont utiles pour déterminer les réactions indésirables d’origine médicamenteuse et pour connaître leurs fréquences approximatives.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Études cliniques chez les adultes
On a évalué l’innocuité et la tolérabilité d’atazanavir administré en association avec d’autres antirétroviraux lors d’études contrôlées chez 1 806 patients adultes ayant reçu atazanavir à 400 mg, une fois par jour (1 151 patients, durée médiane de 52 semaines, durée maximale de 152 semaines), ou atazanavir à 300 mg, une fois par jour, plus le ritonavir à 100 mg, une fois par jour (655 patients, durée médiane de 96 semaines, durée maximale de 108 semaines).
Les réactions indésirables les plus fréquentes, sans égard à leur gravité et ayant au moins un lien possible avec les schémas incluant atazanavir et au moins un INTI, ont été les nausées (20 %), la diarrhée (10%) et l’ictère (13 %).
La survenue d’un ictère a été signalée dans un laps de temps allant de quelques jours à quelques mois suivant le début du traitement, et de ce fait, chez < 1 % des patients, ce schéma a dû être abandonné. Le taux des abandons dus à des réactions indésirables a été de 5 % chez les patients n’ayant jamais été traités et de 5 % chez les patients ayant déjà été traités.
Une lipodystrophie, d’intensité moyenne ou plus élevée, a été signalée chez 5 % des patients recevant atazanavir et, au moins, un INTI tel que présenté aux Tableaux 5 et 6 (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Effets indésirables survenus en cours de traitement chez des patients n’ayant jamais reçu d’antirétroviraux
Les effets indésirables cliniquement importants d’intensité modérée ou grave, liés au médicament, qui se sont produits chez ≥ 2 % des patients n’ayant pas reçu de traitement antérieur et recevant un traitement d’association comprenant atazanavir à 300 mg avec ritonavir à 100 mg et atazanavir à 400 mg (sans ritonavir) sont présentés aux Tableaux 4 et 5, respectivement.
| Tableau 4 Quelques effets indésirablesa d'intensité modérée ou grave apparus en cours de traitement chez ≥ 2 % des patients adultes n’ayant pas reçu de traitement antérieurb, étude AI424-138 | ||
| Étude de phase III AI424-138 | ||
96 semainesc Atazanavir à 300 mg plus ritonavir à 100 mg (QD) et ténofovir DF plus emtricitabined | 96 semainesc Lopinavir à 400 mg plus ritonavir à 100 mg (BID) et ténofovir DF plus emtricitabined | |
Appareil digestif Nausées Ictère/ictère scléral Diarrhée | 4 % 5 % 2 % | 8 % * 12 % |
Peau et annexes cutanées Éruptions cutanées | 3 % | 2 % |
* Aucun cas signalé dans ce groupe.
a Y compris les effets ayant un lien possible, probable, certain ou de nature inconnue avec le traitement.
b Données relatives au traitement comprenant atazanavir.
c Durée médiane du traitement.
d Sous forme d'association à dose fixe : 300 mg de ténofovir DF et 200 mg d'emtricitabine, une fois par jour.
| Tableau 5 Effets indésirablesa d’intensité modérée ou grave apparus en cours de traitement chez ≥ 2 % des patients adultes jamais traités antérieurementb , études AI424-034, AI424-007 et AI424-008 | ||||
| Étude de phase III AI424-034 | Études de phase II AI424-007, -008 | |||
64 semainesc Atazanavir à 400 mg, QD, + lamivudine + zidovudinee n = 404 | 64 semainesc éfavirenz à 600 mg, QD, + lamivudine + zidovudinee n = 401 | 120 semainesc,d Atazanavir à 400 mg, QD, + stavudine / lamivudine ou + stavudine / didanosine n = 279 | 73 semainesc,d nelfinavir à 750 mg, TID, ou à 1 250 mg, BID, + stavudine + lamivudine ou + stavudine + didanosine n = 191 | |
Organisme entier Céphalées | 6 % | 6 % | 1 % | 2 % |
Appareil digestif Diarrhée Dyspepsie Ictère scléral Ictère Nausées Douleurs abdominales Vomissements | 1 % 2 % 2 % 5 % 14 % 4 % 4 % | 2 % 2 % * * 12 % 4 % 7 % | 3 % < 1 % 2 % 5 % 6 % 4 % 3 % | 16 % <1 % * * 4 % 2 % 3 % |
Métabolisme et nutrition Lipodystrophie | 1 % | 1 % | 7 % | 3 % |
Système nerveux
Insomnies
Étourdissements
Symptômes périphériques
3 %
2 %
< 1 %
3 %
7 %
1 %
<1 %
< 1 %
4 %
*
*
3 %
| Tableau 5 Effets indésirablesa d’intensité modérée ou grave apparus en cours de traitement chez ≥ 2 % des patients adultes jamais traités antérieurementb , études AI424-034, AI424-007 et AI424-008 | ||||
| Étude de phase III AI424-034 | Études de phase II AI424-007, -008 | |||
64 semainesc Atazanavir à 400 mg, QD, + lamivudine + zidovudinee n = 404 | 64 semainesc éfavirenz à 600 mg, QD, + lamivudine + zidovudinee n = 401 | 120 semainesc,d Atazanavir à 400 mg, QD, + stavudine / lamivudine ou + stavudine / didanosine n = 279 | 73 semainesc,d nelfinavir à 750 mg, TID, ou à 1 250 mg, BID, + stavudine + lamivudine ou + stavudine + didanosine n = 191 | |
Peau et annexes cutanées Éruptions cutanées | 7 % | 10 % | 5 % | 1 % |
* Effet non signalé dans ce groupe.
a Incluant les effets indésirables ayant un lien possible, probable, certain ou de nature inconnue avec le traitement. Les évaluations du lien avec le traitement concernent les traitements comprenant atazanavir ou l’agent de comparaison.
b Données relatives aux traitements comprenant atazanavir.
c Durée médiane du traitement. Dans l’étude AI424-034, les analyses de l’efficacité sont fondées sur les données après 48 semaines. Les données sur l’innocuité proviennent d’un rapport d’étape à 64 semaines.
d Comprend un suivi à long terme.
e Sous forme d’association à dose fixe : 150 mg de lamivudine et 300 mg de zidovudine, deux fois par jour.
Effets indésirables survenus en cours de traitement chez des patients traités antérieurement par des antirétroviraux
Les effets indésirables cliniquement importants d’intensité modérée ou grave, liés au médicament, qui se sont produits chez ≥ 2 % des patients traités antérieurement et recevant un traitement d’association comprenant atazanavir, sont présentés au Tableau 6.
Tableau 6 : Effets indésirablesa d’intensité modérée ou grave apparus en cours de traitement chez ≥ 2 % des patients adultes traités antérieurementb, études AI424-043 et AI424-045 | ||||
| Étude de phase III AI424-43 | Étude de phase III AI424-045** | |||
48 semainesc Atazanavir à 400 mg, QD, | 48 semainesc lopinavir + ritonavir | 48 semainesc Atazanavir à 300 mg, QD, | 8 semainesc lopinavir + ritonavir | |
+ 2 INTI n = 144 | (400/100 mg), BIDd, + 2 INTI n = 146 | + ritonavir à 100 mg, QD, + ténofovir DF + INTI n = 119 | (400/100 mg), BIDd, + ténofovir DF + INTI n = 118 | |
Organisme entier Céphalées Fièvre | 4 % - | 3 % - | < 1 % 2 % | < 1 % * |
Appareil digestif Diarrhée Ictère scléral Ictère Nausées Vomissements Douleurs abdominales | 2 % * 3 % 3 % 2 % 3 % | 4 % * * 4 % 2 % 2 % | 3 % 3 % 6 % 3 % * 2 % | 11 % * * 2 % < 1 % 2 % |
Métabolisme et nutrition Lipodystrophie Perte de poids | 6 % 2 % | 1 % < 1 % | 5 % * | 4 % 2 % |
Système musculosquelettique Myalgie | * | * | 4 % | * |
Système nerveux Symptômes neurologiques périphériques Dépression | 2 % - | 5 % - | < 1 % 2%* | 3 % * |
Peau et annexes cutanées Éruptions cutanées | 2 % | * | * | < 1 % |
* Effet non signalé dans ce groupe.
** Remarque : Les données d’essais cliniques contrôlés menés sur l’innocuité d’atazanavir en association avec le ritonavir sans le ténofovir DF sont limitées (Voir 9 INTERACTIONS MÉDICAMENTEUSES).
a Incluant les effets indésirables ayant un lien possible, probable, certain ou de nature inconnue avec le traitement. Les évaluations du lien avec le traitement concernent les traitements comprenant atazanavir ou l’agent de comparaison.
b Données relatives aux traitements comprenant atazanavir.
c Durée médiane du traitement.
d Sous forme d’association à dose fixe.
8.2.1 Effets indésirables observées au cours des essais cliniques – enfants
Études cliniques chez les enfants
L'innocuité et la tolérabilité de atazanavir en capsules administré avec et sans ritonavir ont été établies chez des enfants âgés d'au moins 6 ans, dans le cadre de l'étude clinique multicentrique ouverte PACTG 1020A. L'utilisation d’atazanavir chez des enfants de moins de 6 ans fait actuellement l'objet de recherches.
Le profil d'innocuité d’atazanavir chez les enfants (de 6 ans à moins de 18 ans) était comparable au profil d'innocuité observé dans le cadre d'études cliniques menées auprès d'adultes. Les effets indésirables de grades 2 à 4 les plus souvent signalés chez les enfants (≥ 5 %, sans égard à la causalité) étaient la toux (21 %), la fièvre (19 %), les éruptions cutanées (14 %), l'ictère/l'ictère scléral (13 %), la diarrhée (8 %), les vomissements (8 %), les céphalées (7 %) et la rhinorrhée (6 %). Un bloc auriculo-ventriculaire du deuxième degré asymptomatique a été signalé chez ≤2 % des patients. L'anomalie des constantes biologiques de grade 3 ou 4 le plus fréquemment signalée était l'augmentation de la bilirubine totale (≥ 3,2 mg/dL). Cette anomalie a été observée chez 49 % des enfants. Toutes les autres anomalies des constantes biologiques de grade 3 ou 4 ont été observées chez moins de 3 % des enfants. Les troubles de la conduction cardiaque étaient plus fréquents et plus graves chez les enfants participant à cette étude que chez les adultes ayant participé à d'autres études cliniques.
Patients co-infectés par le virus de l’hépatite B et/ou le virus de l’hépatite C
La fonction hépatique doit faire l’objet d’une surveillance chez les patients ayant des antécédents d’hépatite B ou C.
Lors de l'étude AI424-138, 60 patients traités par atazanavir à 300 mg et le ritonavir à 100 mg, une fois par jour, et 51 patients traités par le lopinavir à 400 mg et le ritonavir à 100 mg, deux fois par jour, chacun des groupes recevant également une association à dose fixe de ténofovir DF et d'emtricitabine, étaient infectés par le virus de l'hépatite B et/ou C au début de l'étude. On a noté des taux d'ALT supérieurs à 5 fois la LSN chez 10 % (6/60) des patients sous atazanavir/ritonavir et 8 % (4/50) de ceux sous lopinavir/ritonavir. Des taux d'AST supérieurs à 5 fois la LSN ont été notés chez 10 % (6/60) des patients sous atazanavir et ritonavir et aucun (0/50) de ceux sous lopinavir et ritonavir.
Lors de l’étude AI424-045, 20 patients traités par atazanavir à 300 mg et le ritonavir à 100 mg, une fois par jour, et 18 patients traités par le lopinavir à 400 mg et le ritonavir à 100 mg, deux fois par jour, étaient séropositif pour l’hépatite B et/ou C au début de l’étude. On a noté des taux d’ALT supérieurs à 5 fois la LSN chez 25 % (5/20) des patients sous atazanavir/ritonavir et 6 % (1/18) de ceux sous lopinavir/ritonavir. Des taux d’AST supérieurs à 5 fois la LSN ont été notés chez 10 % (2/20) des patients sous atazanavir et ritonavir et 6 % (1/18) de ceux sous lopinavir et ritonavir (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique).
Dans les études AI424-008 et AI424-034, 74 patients traités par atazanavir à 400 mg, une fois par jour, 58 recevant de l’éfavirenz et 12 recevant du nelfinavir, étaient séropositifs pour l’hépatite B et/ou C à leur admission. Des taux d’AST supérieurs à 5 fois la limite supérieure de la normale (LSN) ont été signalés chez 9 % des patients traités par atazanavir, chez 5 % des patients sous éfavirenz et chez 17 % de ceux qui recevaient le nelfinavir. Des taux d’ALT supérieurs à 5 fois la LSN ont été observés chez 15 % des patients traités par atazanavir, chez 14 % des patients sous éfavirenz et chez 17 % de ceux qui recevaient le nelfinavir. On n’a pas observé de différence entre les patients séropositifs et séronégatifs en ce qui a trait à la fréquence des hausses des taux de bilirubine ni dans les groupes sous un traitement comportant de l’atazanavir ni dans les groupes recevant le traitement témoin.
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Effets indésirables peu courants observées au cours des essais cliniques (< 2 %)
Effets indésirables survenus en cours de traitement chez l’ensemble des patients traités par atazanavir
Pour l’ensemble des essais cliniques de phase II/III, les effets indésirables d’intensité au moins modérée, survenus en cours de traitement chez moins de 2 % des patients adultes recevant atazanavir, ayant au moins un lien possible avec le traitement, et qui ne sont pas mentionnés aux Tableaux 4, 5 ou 6, sont énumérés ci-dessous par appareil ou système.
Organisme entier : asthénie, douleur thoracique, fatigue, malaise, réaction allergique
Appareil cardiovasculaire : hypertension, œdème, palpitations, syncope
Appareil digestif : distension abdominale, dysgueusie, flatulence, gastrite, hépatite, hépatosplénomégalie, pancréatite, stomatite aptheuse, xérostomie
Système immunitaire : réaction allergique, œdème de Quincke
Troubles du métabolisme et de la
nutrition :
anorexie, augmentation de l’appétit, gain de poids, perte de poids
Système musculosquelettique : arthralgie, atrophie musculaire, myopathie
Système nerveux : amnésie, anxiété, confusion, démarche anormale, rêves anormaux, somnolence, troubles du sommeil
Appareil respiratoire : dyspnée
Peau et annexes cutanées : alopécie, eczéma, éruption vésiculobulleuse, prurit, urticaire, vasodilatation
Appareil génitourinaire : douleurs rénales, gynécomastie, hématurie, néphrolithiase, pollakiurie, protéinurie
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Résultats hématologiques et biologiques anormaux
Anomalies des constantes biologiques
Les pourcentages d’adultes jamais traités et traités antérieurement qui ont reçu une association comprenant atazanavir à 300 mg avec ritonavir à 100 mg et atazanavir à 400 mg (sans ritonavir) et chez lesquels on a observé des anomalies des constantes biologiques de grade 3-4 sont présentés aux Tableaux 7, 8 et 9. L’anomalie le plus fréquemment signalée chez les patients ayant reçu un traitement incluant atazanavir et au moins un INTI a été la hausse des taux de bilirubine. Dans la majorité des cas, cette hausse a concerné le taux de bilirubine indirecte (non conjuguée).
Lors des études cliniques, l’importance de la dyslipidémie a été moindre avec atazanavir qu’avec les agents comparateurs. Cependant, on n’a pas montré les répercussions cliniques de ces données.
| Tableau 7 Anomalies des constantes biologiques de grade 3-4, signalées chez ≥ 2 % des patients adultes n’ayant pas reçu de traitement antérieura, études AI424-138 | |||
| Variable | Limitec | Patients non traités antérieurement | |
| Études de phase III AI424-138 | |||
96 semainesb Atazanavir à 300 mg plus ritonavir à 100 mg (QD) et ténofovir DF plus emtricitabined n = 441 | 96 semainesb Lopinavir à 400 mg plus ritonavir à 100 mg (BID) et ténofovir DF plus emtricitabined n = 437 | ||
Biochimie AST ALT Bilirubine totale Lipase Créatine-kinase Cholestérol total Hématologie Polynucléaires neutrophiles Temps de prothrombine | Supérieure ≥ 5,1 X LSN ≥ 5,1 X LSN ≥ 2,6 X LSN ≥ 2,1 X LSN ≥ 5,1 X LSN ≥ 240 mg/dL Inférieure < 750 cellules/mm3 ≥ 5,1 X LSN | 3 % 3 % 44 % 2 % 8 % 11 % 5 % 2 % | 1 % 2 % < 1 % 2 % 7 % 25 % 2 % 6 % |
a Données relatives au traitement comprenant atazanavir.
b Durée médiane du traitement.
c LSN = limite supérieure de la normale.
d Sous forme d'association à dose fixe : 300 mg de ténofovir DF et 200 mg d'emtricitabine, une fois par jour.
| Tableau 8 Quelques anomalies des constantes biologiques de grade 3-4, signalées chez ≥ 2 % des patients adultes n’ayant pas reçu de traitement antérieura, études AI424-034, AI424-007 et AI424-008 | |||||
| Variable | Limited | Patients non traités antérieurement | |||
| Études de phase III AI424-034 | Études de phase II AI424- 007, -008 | ||||
64 semainesb atazanavir à 400 mg, QD, + lamivudine + zidovudinee n = 404 | 64 semainesb éfavirenz à 600 mg, QD, + lamivudine + zidovudinee n = 401 | 120 semainesb,c atazanavir à 400 mg, QD, + stavudine + lamivudine ou + stavudine + didanosine n = 279 | 73 semainesb,c nelfinavir à 750 mg, TID, ou à 1 250 mg, BID, + stavudine + lamivudine ou + stavudine + didanosine n = 191 | ||
Biochimie AST ALT Bilirubine totale Amylase Lipase Créatine-kinase | Supérieure ≥ 5,1 X LSN ≥ 5,1 X LSN ≥ 2,6 X LSN ≥ 2,1 X LSN ≥ 2,1 X LSN ≥ 5,1 X LSN | 2 % 4 % 35 % * < 1 % 6 % | 2 % 3 % < 1 % * 1 % 6 % | 7 % 9 % 47 % 14 % 4 % 11 % | 5 % 7 % 3 % 10 % 5 % 9 % |
Hématologie Hémoglobine Polynucléaires neutrophiles | Inférieure < 8,0 g/L < 750 cellules/mm3 | 5 % 7 % | 3 % 9 % | < 1 % 3 % | 4 % 7 % |
* Résultat non signalé dans ce groupe.
** Remarque : Les données d’essais cliniques contrôlés menés sur l’innocuité d’atazanavir en association avec le ritonavir sans le ténofovir DF sont limitées (Voir 9 INTERACTIONS MÉDICAMENTEUSES).
a Données relatives aux traitements comprenant atazanavir.
b Durée médiane du traitement. Dans l’étude AI424-034, les analyses de l’efficacité sont fondées sur les données après 48 semaines. Les données sur l’innocuité proviennent d’un rapport d’étape à 64 semaines.
c Comprend un suivi à long terme.
d LSN = limite supérieure de la normale.
e Sous forme d’association à dose fixe : 150 mg de lamivudine et 300 mg de zidovudine, deux fois par jour.
| Tableau 9 Quelques anomalies des constantes biologiques de grade 3-4, signalées chez ≥ 2 % des patients adultes traités antérieurementa, études AI424-043 et AI424-045 | |||||
| Variable | Limitec | Patients non traités antérieurement | |||
| Étude de phase III AI424-043 | Études de phase III AI424-045** | ||||
| 48 semainesb | 48 semainesb | 48 semainesb | |||
Atazanavir à 400 mg, QD, + 2 INTI n = 144 | lopinavir + ritonavir (400/100 mg), BIDd, + 2 INTI n = 146 | Atazanavir à 300 mg, QD, + ritonavir 100 mg, QD, + ténofovir DF + INTI n = 119 | lopinavir + ritonavir (400/100 mg), BIDd, + ténofovir DF + INTI n = 118 | ||
Biochimie AST ALT Bilirubine totale Lipase Créatine-kinase | Supérieure ≥ 5,1 X LSN ≥ 5,1 X LSN ≥ 2,6 X LSN ≥ 2,1 X LSN ≥ 5,1 X LSN | 3 % 7 % 25 % 4 % 8 % | 3 % 3 % < 1 % 3 % 6 % | 3 % 4 % 49 % 5 % 8 % | 3 % 3 % < 1 % 6 % 8 % |
Hématologie Plaquettes Polynucléaires neutrophiles | Inférieure < 50 000/mm3 < 750 cellules/mm3 | * 6 % | * 5 % | 2 % 7 % | 3 % 8 % |
* Résultat non signalé dans ce groupe.
** Remarque : Les données d’essais cliniques contrôlés menés sur l’innocuité d’atazanavir en association avec le ritonavir sans le ténofovir DF sont limitées (Voir 9 INTERACTIONS MÉDICAMENTEUSES).
a Données relatives aux traitements comprenant atazanavir.
b Durée médiane du traitement. Dans l’étude AI424-034, les analyses de l’efficacité sont fondées sur les données après 48 semaines. Les données sur l’innocuité proviennent d’un rapport d’étape à 64 semaines.
c LSN = limite supérieure de la normale.
d Sous forme d’association à dose fixe.
Lipides – Patients non traités antérieurement
On trouve aux Tableaux 10 et 11, les changements intervenus dans les taux de lipides, d’insuline et de glucose, observés lors d’études menées chez des patients non traités antérieurement.
| Tableau 10 Valeurs moyennes des taux de lipides, de glucose et d'insuline, étude AI424-138 | ||||||||||
| Atazanavir/ritonavira,b | Lopinavir/ritonavirb,c | |||||||||
Départ mmol/L h n = 428e | 48e semain e mmol/L h n = 372e | 48e semain e Change ment d,g n = 372e | 96e semain e mmo/Lh N = 342e | 96e semain e change ment d,g N = 342e | Départ mmol/L h n = 424e | 48e semain e mmol/L h n = 335e | 48e semain e Change ment d,g n = 335e | 96e semain e mmo/Lh N = 291e | 96e semain e change ment d,g N = 291e | |
| Cholestéro l totalf | 3,86 | 4,36 | + 13 % | 4,38 | + 13 % | 3,88 | 4,84 | + 25 % | 4,81 | + 25 % |
| Cholestéro l HDLf | 0,95 | 1,2 | + 29 % | 1,14 | + 21 % | 0,93 | 1,24 | + 37 % | 1,19 | + 29 % |
| Cholestéro l LDLf | 2,38 | 2,70 | + 14 % | 2,72 | + 14 % | 2,4 | 2,87 | + 19 % | 2,84 | + 17 % |
| Triglycérid esf | 1,42 | 1,63 | + 15 % | 1,58 | + 13 % | 1,46 | 2,2 | + 52 % | 2,08 | + 50 % |
| Insuline | 57,7 | 76,6 | + 18,1 | 58,9 | + 1.1 | 59,9 | 61,1 | + 1.2 | 51,8 |
|
| Glucose | 4,77 | 4,86 | + 0,12 | 4,97 | + 0.22 | 4,88 | 4,9 | + 0.01 | 4,96 | + 0.05 |
a Atazanavir à 300 mg plus ritonavir à 100 mg, une fois par jour, avec l'association à dose fixe suivante : 300 mg de ténofovir DF et 200 mg d'emtricitabine, une fois par jour.
b Les valeurs obtenues après l'instauration d'un traitement hypolipidémiant n'ont pas été incluses dans ces analyses.
L'utilisation d'hypolipidémiants était plus fréquente dans le groupe sous lopinavir/ritonavir (8 %) que dans le groupe sous atazanavir/ritonavir (2 %). À la 96e semaine, des hypolipidémiants ont été utilisés chez 10 % des patients du groupe sous lopinavir/ritonavir et chez 3 % des patients du groupe sous atazanavir/ritonavir.
c Lopinavir à 400 mg plus ritonavir à 100 mg, deux fois par jour, avec l'association à dose fixe suivante : 300 mg de ténofovir DF et 200 mg d'emtricitabine, une fois par jour.
d Le changement par rapport à la valeur initiale est la moyenne des changements par rapport à la valeur de départ de chacun des patients, chez lesquels on connaissait les valeurs au départ et à la 48e semaine ou à la 96e semaine, et non pas simplement la différence entre les valeurs moyennes au départ et à la 48e semaine ou à la 96e semaine, respectivement.
e Nombre de patients dont les taux de cholestérol LDL ont été mesurés.
f À jeun.
g Les taux d'insuline et de glucose sont donnés en termes de changement absolus.
h Le taux d'insuline est exprimé en pmol/m
| Tableau 11 Valeurs moyennes des taux de lipides, d’insuline et de glucose notées lors de l’étude AI424-034* | ||||||
| Atazanavira | Éfavirenzb | |||||
| Départ | 48e semaine | Départ | 48e semaine | |||
mmol/lc (n = 383e) | mmol/lc (n = 283e) | Changement en %c,f (n = 272e) | mmol/lc (n = 378e) | mmol/lc (n = 264e) | Changement en %c,f (n = 253e) | |
| Cholestérol total | 4,24 | 4,34 | + 2 % | 4,19 | 5,04 | + 21 % |
| Cholestérol HDL | 1,01 | 1,11 | + 13 % | 0,98 | 1,19 | + 24 % |
| Cholestérol LDL g | 2,53 | 2,53 | + 1 % | 2,53 | 2,95 | + 18 % |
| Triglycérides g | 1,56 | 1,4 |
| 1,46 | 1,9 | + 23 % |
Rapport cholestérol total:C-HDL < 3 | 13 % | 17 % | 9 % | 14 % | ||
| Insulined,g | 81,1 | 88,3 | + 9,3 | 71 | 82,5 | + 10,1 |
| Glucosed,g | 5 | 5,2 | + 0,17 | 5 | 5,2 | + 0,33 |
* Aucune analyse multivariée n’a été effectuée sur ces données.
a Atazanavir à 400 mg, une fois par jour, avec l’association à dose fixe suivante : 150 mg de lamivudine et 300 mg de zidovudine, deux fois par jour.
b Éfavirenz à 600 mg, une fois par jour, avec l’association à dose fixe suivante : 150 mg de lamivudine et 300 mg de zidovudine, deux fois par jour.
c Le taux d’insuline est exprimé en pmol/ml.
d Les taux d’insuline et de glucose sont donnés en termes de changement absolus.
e Nombre de patients dont les taux de cholestérol LDL ont été mesurés.
f Le changement par rapport à la valeur initiale est la moyenne des changements par rapport à la valeur de départ de chacun des patients, chez lesquels on connaissait les valeurs au départ et à la 48e semaine, et non pas simplement la différence entre les valeurs moyennes au départ et à la 48e semaine.
g À jeun.
Lipides – Patients traités antérieurement
On trouve aux Tableaux 12, 13 et 14 les changements par rapport aux valeurs initiales intervenus dans les taux de lipides, d'insuline et de glucose, observés lors d'études menées chez des patients traités antérieurement.
| Tableau 12 Valeurs moyennes des taux de lipides, d’insuline et de glucose de l’étude AI424-043* | ||||||
| Atazanavira | Lopinavir + ritonavirb | |||||
| Départ | 48e semaine | Départ | 48e semaine | |||
mmol/lc (n = 143e) | mmol/lc (n = 101e) | Changement en %d,g (n = 101e) | mmol/lc (n = 144e) | mmol/lc (n = 99e) | Changement en %d,g (n = 99e) | |
| Cholestérol total | 4,68 | 4,50 |
| 4,53 | 5,02 | + 12 % |
| Cholestérol HDL | 1,01 | 1,06 | + 9 % | 0,96 | 1,11 | + 10 % |
| Cholestérol LDLf,g | 2,74 | 2,56 | + 6 %f | 2,66 | 2,79 | + 3 % |
| Triglycéridesh | 2,17 | 4,50 | + 1 % | 2,17 | 6,52 | + 53 % |
Rapport cholestérol total:C-HDL < 3 | 7 % | 12 % | 7 % | 10 % | ||
| Insulineh | 76,1 | 86,1 | + 14,4 | 71,0 | 78,9 | + 7,9 |
| Glucoseh | 4,9 | 5,1 | + 0,17 | 5 | 5,0 |
|
* Aucune analyse multivariée n’a été effectuée sur ces données.
a Atazanavir à 400 mg, une fois par jour, + 2 INTI.
b Lopinavir + ritonavir (400/100 mg), 2 fois par jour, + 2 INTI.
c Le taux d’insuline est exprimé en pmol/ml.
d Les taux d’insuline et de glucose sont donnés en termes de changements absolus.
e Nombre de patients dont les taux de cholestérol LDL ont été mesurés.
f L’un des principaux paramètres d’évaluation de l’innocuité, définis dans le protocole.
g Le changement par rapport à la valeur initiale est la moyenne des changements par rapport à la valeur de départ de chacun des patients, chez lesquels on connaissait les valeurs au départ et à la 48e semaine, et non pas simplement la différence entre les valeurs moyennes au départ et à la 48e semaine.
h À jeun
| Tableau 13 Valeurs moyennes des taux de lipides et de glucose notées lors de l’étude AI424-045* | ||
| ATV 300/RTVa | LPV/RTVb | |
| Départ | 48e semaine | Départ | 48e semaine | |||
mmol/lc (n = 112c) | mmol/lc (n = 75c) | Changement en % (n = 74) | mmol/lc (n = 108c) | mmol/lc (n = 76c) | Changement en %d,g (n = 73) | |
| Cholestérol total | 4,86 | 4,40 |
| 4,68 | 4,83 | 6 % |
| Cholestérol HDL | 1,03 | 1,00 |
| 1,01 | 1,06 | 2 % |
| Cholestérol LDLe | 2,82 | 2,53 |
| 2,69 | 2,66 | 1 % |
| Triglycérides | 2,43 | 4,16 |
| 2,21 | 5,79 | 30 % |
Rapport cholestérol total:C-HDL < 3 | 9 % | 13 % | 12 % | 13 % | ||
| Glucosed,e | 5,27 | 5,49 | + 0,22 | 5,00 | 5,10 | + 0,06 |
* Les données d’essais cliniques contrôlés sur l’innocuité d’atazanavir en association avec le ritonavir sans le ténofovir DF sont limitées (Voir 9 INTERACTIONS MÉDICAMENTEUSES).
Aucune analyse multivariée n’a été effectuée sur ces données.
a Atazanavir à 300 mg + ritonavir à 100 mg, une fois par jour + ténofovir DF + 1 INTI
b Lopinavir + ritonavir (400/100 mg), 2 fois par jour + ténofovir DF + 1 INTI.
c Nombre de patients dont les taux de cholestérol LDL ont été mesurés.
d Les taux de glucose sont donnés en termes de changements absolus.
e À jeun
| Tableau 14 Valeurs moyennes des taux de lipides, d’insuline et de glucose, notées lors de l’étude AI424-044 (patients sous nelfinavir de l’étude AI424-008, qui sont passés à Atazanavira dans l’étude de longue durée AI424-044)* | ||||
Départ Étude AI424-008 | Admission Étude AI424-044 | 12e semaine Étude AI424-044 | ||
mmol/la (n = 54b) | mmol/la (n = 33b) | mmol/la (n = 41b) | Changement en %c (n = 29b) | |
| Cholestérol total | 4,34 | 5,53 | 4,53 |
|
| Cholestérol HDL | 1,09 | 1,19 | 1,24 | + 5 % |
| Cholestérol LDL d | 2,53 | 3,57 | 2,69 |
|
| Triglycérides d | 1,19 | 1,77 | 1,22 |
|
| Insuline d | - | 70,3 | 66,7 | - |
| Glucose d | - | 4,77 | 4,88 | - |
* Aucune analyse multivariée n’a été effectuée sur ces données.
a Le taux d’insuline est exprimé en pmol/ml.
b Nombre de patients dont les taux de cholestérol LDL ont été mesurés.
c Le changement par rapport à la valeur à l’admission est la moyenne des changements par rapport à la valeur à l’admission de chacun des patients chez lesquels on connaissait les valeurs à l’admission et à la 12e semaine, et non pas simplement la différence entre les valeurs moyennes à l’admission et à la 12e semaine.
d À jeun
8.5 Effets indésirables observées après la mise en marché
Réactions indésirables signalées après la commercialisation du produit
Les effets suivants ont été relevés au cours de l’utilisation d’atazanavir après l’autorisation de commercialisation. Étant donné que ces effets sont signalés spontanément d'une population de taille inconnue, on ne peut en estimer la fréquence. L'inclusion de ces effets est attribuable à leur gravité, au nombre de fois où ils ont été signalés, à leur lien causal avec atazanavir ou à une combinaison de ces facteurs.
Troubles cardiaques et vasculaires : bloc auriculo-ventriculaire du deuxième degré, bloc
auriculo-ventriculaire du troisième degré, prolongation de l’intervalle QTc, torsades de pointes, bloc de branche gauche
Système gastro-intestinal : pancréatite
Foie : anomalies de la fonction hépatique
Troubles hépatobiliaires : cholélithiase, cholécystite, cholestase
Système immunitaire : œdème de Quincke
Troubles métaboliques et nutritionnels : hyperglycémie, diabète de type 2
Fonction rénale : néphrolithiase, néphrite interstitielle, néphropathie chronique
Peau et phanères : prurit, rash maculopapulaire
9
INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
L'atazanavir est un inhibiteur du CYP3A et de l'UGT1A1. L'administration concomitante d’atazanavir et de médicaments principalement métabolisés par l'isoenzyme CYP3A ou par l'UGT1A1 peut entraîner une hausse de la concentration plasmatique de l'autre médicament, laquelle pourrait augmenter ou prolonger ses effets thérapeutiques et indésirables.
L'atazanavir est un faible inhibiteur du CYP2C8. La prudence est de mise lorsque l'on administre atazanavir sans ritonavir en concomitance avec des médicaments dont le métabolisme dépend fortement du CYP2C8 et dont l'index thérapeutique est étroit (p. ex., paclitaxel, repaglinide). On ne prévoit aucune interaction significative sur le plan clinique lors de l'administration concomitante de l'association atazanavir/ritonavir et de substrats du CYP2C8.
L'importance des interactions médicamenteuses liées au CYP3A4 peut changer lorsque atazanavir est administré avec le ritonavir. Consulter les renseignements thérapeutiques complets de NORVIR® (ritonavir) pour connaître les interactions médicamenteuses liées au ritonavir.
Des exemples de médicaments contre-indiqués en association avec MYLAN-ATAZANAVIR sont inclus dans 2 CONTRE-INDICATIONS, Tableau 1. Des renseignements liés aux contre-indications respectives et aux médicaments présentant des interactions médicamenteuses avérées ou potentiellement significatives sont présentées dans le Tableau 15.
9.2 Aperçu des interactions médicamenteuses
L’atazanavir est un inhibiteur du CYP3A et de l’UGT1A1. L’administration concomitante de l’atazanavir et de médicaments principalement métabolisés par le CYP3A (p. ex., inhibiteurs calciques, inhibiteurs de l’HMG-CoA réductase, immunosuppresseurs et inhibiteurs de la phosphodiestérase [PDE5]), ou UGT1A1 (p. ex., irinotécan) peut entraîner une augmentation des concentrations plasmatiques de l’autre médicament qui pourrait augmenter ou prolonger ses effets thérapeutiques et indésirables.
L’atazanavir ne doit pas être administré en concomitance avec des médicaments dont la fenêtre thérapeutique est étroite et qui sont des substrats du CYP3A ou de l’UGT1A1 (voir 2 CONTRE-INDICATIONS).
L’atazanavir est un faible inhibiteur du CYP2C8. Il faut faire preuve de prudence lorsque l’atazanavir sans ritonavir est administré en concomitance avec des médicaments fortement dépendants du CYP2C8 avec des indices thérapeutiques étroits (p. ex., paclitaxel, repaglinide). Lorsque l’atazanavir et le ritonavir sont administrés en concomitance avec des substrats du CYP2C8, on ne s’attend pas à des interactions cliniquement significatives. Consultez les renseignements thérapeutiques complets de NORVIR® pour obtenir des renseignements sur d’autres interactions médicamenteuses possibles avec le ritonavir.
On ne s’attend pas à des interactions cliniquement significatives entre l’atazanavir et les substrats du CYP2C19, du CYP2C9, du CYP2D6, du CYP2B6, du CYP2A6, du CYP1A2 ou du CYP2E1.
9.4 Interactions médicament-médicament
Le Tableau 1 présente des exemples de médicaments contre-indiqués pour l’administration concomitante de l’atazanavir. Les renseignements relatifs aux contre-indications respectives et aux médicaments ayant des interactions médicamenteuses établies et potentiellement significatives sont présentés dans le Tableau 15. Ces recommandations reposent soit sur des études portant sur les interactions médicamenteuses, soit sur des interactions prévues en raison de l’ampleur attendue de l’interaction et du risque d’événements graves ou de perte d’efficacité.
Tableau 15 – Interactions médicamenteuses avérées ou potentiellement significatives : L’altération de la dose ou du schéma posologique peut être recommandée en fonction des études sur les interactions médicamenteuses ou des interactions prévisionnellesa
Classe de médicaments concomitants : Médicaments spécifiques | Effet sur la concentration d’atazanavir ou de médicament concomitant | Commentaire clinique |
| Agents antiviraux – Virus de l’Immunodéficience Humaine | ||
Inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI) :
| ↓ atazanavir ↓ atazanavir | L’éfavirenz diminue l’exposition à l’atazanavir (voir le Tableau 16 – 9 INTERACTIONS MÉDICAMENTEUSES). Pour les patients n’ayant jamais été traités : Si l’atazanavir est associé à l’éfavirenz, l’atazanavir à 400 mg (deux gélules à 200 mg) et le ritonavir à 100 mg doivent être administrés une fois par jour en une seule dose avec de la nourriture, et l’éfavirenz doit être administré à jeun, de préférence au coucher. Pour les patients ayant déjà été traités : Ne pas administrer l’atazanavir en concomitance avec l’éfavirenz chez des patients ayant déjà été traités en raison d’une exposition réduite à l’atazanavir. La névirapine, un inducteur du CYP3A4, diminue considérablement l’exposition à l’atazanavir. Il existe un risque potentiel de toxicité associée à la névirapine en raison de l’exposition accrue à la névirapine. Ne pas administrer l’atazanavir en concomitance avec la névirapine. |
Inhibiteurs nucléosidiques de la transcriptase inverse (INTI) :
| ↓ atazanavir | L’administration concomitante de l’atazanavir n’a pas modifié l’exposition à la didanosine; cependant, l’exposition à l’atazanavir a été nettement réduite par l’administration concomitante de comprimés tamponnés à la didanosine (probablement en raison de l’augmentation du pH gastrique causée par les tampons dans les comprimés de didanosine). L’atazanavir doit être administré avec de la nourriture 2 heures avant ou 1 heure après les préparations tamponnées à la didanosine (qui sont administrées à jeun). |
| ↓ atazanavir ↓ didanosine | En raison des différentes restrictions alimentaires (didanosine EC administrée sans nourriture et atazanavir administré avec de la nourriture), elles doivent être administrées à différents moments. L’administration d’une préparation entérosoluble de didanosine avec atazanavir ou atazanavir/ritonavir et d’un repas léger a diminué l’exposition à la didanosine. |
Inhibiteurs nucléotidiques de la transcriptase inverse (INTI) : ténofovir DF | ↓ atazanavir ↑ ténofovir | L’atazanavir en tant qu’IP unique, sans ritonavir, pourrait être moins efficace en raison de la diminution des concentrations d’atazanavir chez les patients prenant de l’atazanavir et du ténofovir DF (voir le Tableau 16 – 9 INTERACTIONS MÉDICAMENTEUSES). Si l’atazanavir doit être administré en concomitance avec le ténofovir DF, il est recommandé d’administrer l’atazanavir à 300 mg et le ritonavir à 100 mg en concomitance avec le ténofovir DF à 300 mg (voir 4 POSOLOGIE ET ADMINISTRATION). L’atazanavir sans ritonavir ne doit pas être administré en concomitance avec le ténofovir DF. L’atazanavir augmente les concentrations de ténofovir. Des concentrations plus élevées de ténofovir pourraient potentialiser les événements indésirables associés au ténofovir, y compris les troubles rénaux. Les patients recevant l’atazanavir et le ténofovir DF doivent faire l’objet d’une surveillance visant à déceler tout effet indésirable lié au ténofovir. Aucun ajustement posologique n’est recommandé pour le ténofovir DF. |
Inhibiteurs de la protéase (IP) :
| ↑ saquinavir | L’innocuité et l’efficacité de cette association n’ont pas été établies. Dans une étude clinique, le saquinavir à 1 200 mg administré en concomitance avec l’atazanavir à 400 mg et le ténofovir à 300 mg (tous administrés une fois par |
| ↑ atazanavir ↑ Autres IP | jour) en association avec un inhibiteur nucléosidique de la transcriptase inverse n’a pas procuré une efficacité adéquate (voir 14 ESSAIS CLINIQUES). Si l’atazanavir est administré en concomitance avec le ritonavir, il est recommandé d’administrer 300 mg d’atazanavir une fois par jour avec 100 mg de ritonavir une fois par jour avec de la nourriture (voir 4 POSOLOGIE ET ADMINISTRATION). Voir la monographie complète de NORVIR® (ritonavir) pour obtenir des renseignements sur les interactions médicamenteuses avec le ritonavir. Bien qu’elle n’a pas été étudiée, l’administration concomitante d’atazanavir plus ritonavir avec d’autres inhibiteurs de la protéase devrait augmenter l’exposition à un autre inhibiteur de la protéase et n’est pas recommandée. |
| Autres agents | ||
Antagoniste des adrénorécepteurs alpha-1 | ↑ alfuzosine | CONTRE-INDIQUÉ en raison du risque d’augmentation des concentrations d’alfuzosine pouvant entraîner une hypotension. |
| Antiacides et médicaments tamponnés | ↓ atazanavir | On s’attend à une réduction des concentrations plasmatiques d’atazanavir si des antiacides, y compris des médicaments tamponnés, sont administrés avec l’atazanavir. L’atazanavir doit être administré 2 heures avant ou 1 heure après ces médicaments. |
| Antiangoreux | ↑ ranolazine | CONTRE-INDIQUÉ si l’atazanavir est administré en concomitance avec le ritonavir, en raison du risque de réactions graves menaçant le pronostic vital |
Antiarythmiques : Amiodarone | ↑ amiodarone, | CONTRE-INDIQUÉ : L’administration concomitante d’atazanavir avec le |
quinidine lidocaïne (systémique) | ↑ quinidine ↑ dronédarone ↑ flécaïnide ↑ propafène ↑ lidocaïne (systémique), | ritonavir et soit la quinidine, l’amiodarone, la dronédarone, le flécaïnide et la propafénone en raison du risque de réactions graves ou menaçant le pronostic vital, comme les arythmies cardiaques. L’administration concomitante d’atazanavir sans ritonavir est susceptible d’entraîner des effets indésirables graves ou menaçant le pronostic vital, sans avoir toutefois été étudiée. La prudence est de mise et la surveillance thérapeutique des concentrations de médicaments est recommandée si elles sont utilisées en concomitance avec l’atazanavir sans ritonavir |
Anticoagulants : Antagonistes de la vitamine K Anticoagulants oraux directs (AOD) | ↑ warfarine ↑ apixaban ↑ dabigatran, édoxaban | L’administration concomitante avec l’atazanavir est susceptible d’entraîner des saignements graves ou menaçant le pronostic vital, sans avoir toutefois été étudiée. Il est recommandé de surveiller le rapport international normalisé (RIN). CONTRE-INDIQUÉ : L’administration concomitante d’atazanavir et de ritonavir, un inhibiteur puissant du CYP3A4/P-gp, peut entraîner une augmentation de l’exposition à l’AOD respectif, ce qui pourrait augmenter le risque d’hémorragie. L’utilisation concomitante d’atazanavir, d’un inhibiteur du CYP3A4 et d’apixaban peut entraîner une augmentation de l’exposition à l’apixaban, ce qui pourrait augmenter le risque de saignement. Une surveillance étroite est recommandée lorsque l’apixaban est administré en concomitance avec l’atazanavir. L’utilisation concomitante de l’atazanavir et du ritonavir, un inhibiteur puissant du CYP3A4/P-gp, en association avec le |
| ↑ rivaroxaban | dabigatran ou l’édoxaban, peut entraîner une augmentation de l’exposition à l’AOD respectif, ce qui pourrait entraîner un risque accru d’hémorragie. Consulter les renseignements thérapeutiques respectifs de l’AOD concernant les instructions posologiques pour l’administration concomitante avec des inhibiteurs de la P-gp. CONTRE-INDIQUÉ : L’administration concomitante d’atazanavir et de ritonavir, un inhibiteur puissant du CYP3A4/P-gp, peut entraîner une augmentation de l’exposition à l’AOD respectif, ce qui pourrait augmenter le risque d’hémorragie. L’utilisation concomitante de l’atazanavir, un inhibiteur du CYP3A4 et du rivaroxaban peut entraîner une augmentation de l’exposition au rivaroxaban, ce qui pourrait augmenter le risque d’hémorragie. Une surveillance étroite est recommandée lorsque le rivaroxaban est administré en concomitance avec l’atazanavir. | |
Anticonvulsivants carbamazépine, phénobarbital, phénytoïne lamotrigine | ↓ atazanavir ↓ lamotrigine | CONTRE-INDIQUÉ : Administration concomitante de carbamazépine, de phénytoïne ou de phénobarbital et d’atazanavir avec ou sans ritonavir en raison du risque de perte de réponse virologique et d’apparition d’une résistance. L’administration concomitante de lamotrigine et d’atazanavir avec le ritonavir peut diminuer les concentrations plasmatiques de lamotrigine. Il peut être nécessaire d’ajuster la dose de lamotrigine lorsqu’elle est administrée en concomitance avec l’atazanavir et le ritonavir. L’administration concomitante de lamotrigine et d’atazanavir sans ritonavir ne devrait pas diminuer les |
| concentrations plasmatiques de lamotrigine. Aucun ajustement de la dose de lamotrigine n’est nécessaire lorsqu’il est administré en concomitance avec l’atazanavir sans ritonavir. | ||
| Antidépresseurs : | ↑ antidépresseurs tricycliques ↑ trazodone | L’administration concomitante avec l’atazanavir est susceptible d’entraîner des effets indésirables graves ou menaçant le pronostic vital, sans avoir toutefois été étudiée. La surveillance de la concentration de ces médicaments est recommandée s’ils sont utilisés en concomitance avec l’atazanavir. L’utilisation concomitante de trazodone et d’atazanavir avec ou sans ritonavir peut augmenter les concentrations plasmatiques de trazodone. Des effets indésirables tels que nausées, étourdissements, hypotension et syncope ont été observés après l’administration concomitante de trazodone et de ritonavir. Si la trazodone est utilisée avec un inhibiteur du CYP3A4 comme l’atazanavir, l’association doit être utilisée avec prudence et une dose plus faible de trazodone doit être envisagée. |
Antifongiques : kétoconazole, itraconazole voriconazole | ↑ atazanavir ↑ ritonavir ↑ kétoconazole ↑ itraconazole Atazanavir/ritonavir chez les sujets présentant un allèle | L’administration concomitante de kétoconazole n’a été étudiée qu’avec l’atazanavir sans ritonavir (augmentation négligeable de l’ASC et de la Cmax de l’atazanavir). En raison de l’effet du ritonavir sur le kétoconazole, des doses élevées de kétoconazole et d’itraconazole (>200 mg/jour) doivent être administrées avec prudence en association avec l’atazanavir/ritonavir. Le voriconazole ne doit pas être administré à des patients recevant de l’atazanavir et du ritonavir (100 mg une fois par jour), à moins qu’une évaluation des bienfaits/risques pour le patient |
fonctionnel du CYP2C19 : ↓ atazanavir ↓ voriconazole Atazanavir/ritonavir chez les sujets sans allèle fonctionnel du CYP2C19 : ↓ atazanavir ↑ voriconazole | justifie l’utilisation du voriconazole. Les patients doivent faire l’objet d’une surveillance étroite visant à déceler les effets indésirables associés au voriconazole et la perte de l’efficacité du voriconazole ou de l’atazanavir pendant l’administration concomitante de voriconazole et d’atazanavir/ritonavir. L’administration concomitante de voriconazole et d’atazanavir (sans ritonavir) peut augmenter les concentrations d’atazanavir; cependant, aucune donnée n’est disponible. L’administration concomitante de voriconazole et de ritonavir à forte dose (400 mg toutes les 12 heures) est contre-indiquée en raison d’une réduction significative des concentrations plasmatiques de voriconazole et d’une perte possible d’effet. Veuillez consulter la monographie de NORVIR® et DE VFEND* pour de plus amples renseignements. | |
Antigoutteux : colchicine | ↑ colchicine | Pour les patients atteints d’insuffisance rénale ou hépatique : CONTRE-INDIQUÉ : L’administration concomitante de colchicine et d’atazanavir (avec ritonavir) est contre-indiquée en raison du risque de réactions graves ou potentiellement mortelles chez les patients dont la fonction rénale ou hépatique est normale : Posologie recommandée de colchicine lorsqu’elle est administrée avec l’atazanavir : Traitement des crises de goutte : 0,6 mg (1 comprimé) pour 1 dose, suivi de 0,3 mg (demi-comprimé) 1 heure plus tard. Ne pas répéter avant 3 jours. Prophylaxie des crises de goutte : Si le schéma initial était de 0,6 mg deux fois par jour, le schéma doit être ajusté à 0,3 mg une fois par jour. Si le schéma |
initial était de 0,6 mg une fois par jour, le schéma doit être ajusté à 0,3 mg une fois tous les deux jours. Traitement de la fièvre méditerranéenne familiale (FMF) : Dose quotidienne maximale de 0,6 mg (peut être administrée à raison de 0,3 mg deux fois par jour). | ||
Antimycobactériens : rifabutine rifampicine | ↑ rifabutine ↓ atazanavir | Une réduction de la dose de rifabutine allant jusqu’à 75 % (p. ex., 150 mg tous les deux jours ou 3 fois par semaine) est recommandée. L’utilisation concomitante d’atazanavir avec ou sans ritonavir et rifabutine peut entraîner une diminution du nombre de neutrophiles ou une neutropénie. Une surveillance accrue de la neutropénie doit être effectuée si ces médicaments sont administrés en concomitance. Une réduction supplémentaire de la dose de rifabutine peut être nécessaire. CONTRE-INDIQUÉ : L’administration concomitante de rifampicine et d’atazanavir avec ou sans ritonavir en raison d’une baisse substantielle des concentrations plasmatiques d’atazanavir, ce qui pourrait entraîner un risque de perte de réponse virologique et d’apparition d’une résistance |
| Anti-néoplasiques : apalutamide | ↓ atazanavir | CONTRE-INDIQUÉ : L’administration concomitante d’apalutamide (un puissant inducteur du CYP344) et d’atazanavir avec ou sans ritonavir est contre-indiquée en raison de la diminution potentielle de l’exposition systémique à l’atazanavir et au ritonavir, ce qui peut entraîner une perte subséquente de réponse virologique et une résistance possible à la classe des inhibiteurs de la protéase |
encorafénib irinotécan nératinib vénétoclax | ↓ atazanavir ↑ encorafénib ↑ irinotécan ↑ nératinib ↑ vénétoclax | CONTRE-INDIQUÉ : L’administration concomitante d’encorafénib et d’atazanavir (avec ou sans ritonavir) est contre-indiquée en raison du risque potentiel de perte de réponse virologique, d’apparition d’une résistance et du risque d’événements indésirables graves, comme l’allongement de l’intervalle QT. CONTRE-INDIQUÉ : L’administration concomitante d’irinotécan n’est pas recommandée. L’atazanavir inhibe l’UGT et peut interférer avec le métabolisme de l’irinotécan, ce qui augmente la toxicité de l’irinotécan. CONTRE-INDIQUÉ : L’administration concomitante de nératinib et d’atazanavir (avec le ritonavir) est contre-indiquée en raison du risque de réactions graves ou potentiellement mortelles, y compris une hépatotoxicité. CONTRE-INDIQUÉ : L’administration concomitante de vénétoclax et d’atazanavir (avec ritonavir) est contre-indiquée en raison du risque de syndrome de lyse tumorale au moment de l’instauration de la dose et pendant la phase d’augmentation graduelle. |
Antiplaquettaires clopidogrel prasugrel ticagrélor | ↓ métabolite actif du clopidogrel ↔prasugrel ↑ ticagrélor | L’administration concomitante de clopidogrel n’est pas recommandée en raison du risque de réduction de l’activité antiplaquettaire du clopidogrel. Aucun ajustement posologique n’est nécessaire lorsque le prasugrel est administré en concomitance avec l’atazanavir avec ou sans ritonavir. |
| CONTRE-INDIQUÉ en raison de l’augmentation potentielle de l’activité antiplaquettaire du ticagrélor. | ||
Antipsychotiques : lurasidone pimozide quétiapine | Atazanavir/ritonavir ↑ lurasidone Atazanavir ↑ lurasidone ↑ pimozide ↑ quétiapine | CONTRE-INDIQUÉ : Administration concomitante de lurasidone et d’atazanavir/ ritonavir Atazanavir sans ritonavir Si l’administration concomitante est nécessaire, réduire la dose de lurasidone. Consulter les renseignements thérapeutiques de la lurasidone pour l’utilisation concomitante avec des inhibiteurs modérés du CYP3A4. CONTRE-INDIQUÉ en raison du risque de réactions graves ou menaçant le pronostic vital, comme les arythmies cardiaques. L’atazanavir ne doit pas être utilisé en association avec la quétiapine. En raison de l’inhibition du CYP3A4 par l’atazanavir, on s’attend à ce que les concentrations de quétiapine augmentent, ce qui peut entraîner des effets indésirables graves ou menaçant le pronostic vital. Si l’administration concomitante est nécessaire, une surveillance et une réduction de la dose de quétiapine peuvent être nécessaires (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités). |
Agents antiviraux – Hépatite C à action directe glécaprévir/pibrentasvir | ↑ glécaprévir ↑ pibrentasvir | CONTRE-INDIQUÉ : L’administration concomitante d’atazanavir avec le glecaprévir et le pibrentasvir est contre-indiquée en raison du risque accru d’élévations du taux d’ALT en raison d’une |
| augmentation des concentrations plasmatiques de glecaprévir et de pibrentasvir. | ||
Benzodiazépines : midazolam (administré par voie parentérale) triazolam | ↑ midazolam | Si l’atazanavir est administré en concomitance avec le midazolam par voie parentérale, une surveillance clinique étroite de la dépression respiratoire et/ou de la sédation prolongée doit être effectuée, et une adaptation posologique doit être envisagée. CONTRE-INDIQUÉ en raison du risque d’événements graves ou menaçant le pronostic vital, comme une sédation prolongée ou accrue ou une dépression respiratoire. |
| Bêta-adrénolytique aténolol | ↔ aténolol | Dans une étude pharmacocinétique entre l’atazanavir à 400 mg une fois par jour et l’aténolol à 50 mg une fois par jour, aucun effet additif important de l’atazanavir et de l’aténolol n’a été observé sur l’intervalle PR. Lorsqu’il est utilisé en association avec l’atazanavir, il n’est pas nécessaire d’ajuster la dose d’aténolol. |
Béta-adrénorécepteur à longue durée d’action salmétérol | ↑ salmétérol | CONTRE-INDIQUÉ. L’administration concomitante de salmétérol et d’atazanavir en concomitance avec le ritonavir peut entraîner une augmentation des événements indésirables cardiovasculaires associés au salmétérol, y compris l’allongement de l’intervalle QT, les palpitations et la tachycardie sinusale. Le salmétérol et l’atazanavir en association avec le ritonavir sont contre-indiqués. |
Inhibiteurs des canaux calciques : diltiazem | ↑ diltiazem et desacétyl diltiazem | Dans une étude pharmacocinétique portant sur l’atazanavir à 400 mg une fois par jour et sur le diltiazem à 180 mg une fois par jour, un substrat du CYP3A, la concentration plasmatique de diltiazem était 2 fois plus élevée et un effet additif sur l’intervalle PR. Lorsqu’il est utilisé en association avec l’atazanavir, il faut envisager une réduction de la dose de |
| félodipine, nifédipine, nicardipine et vérapamil | ↑ félodipine, nifédipine, nicardipine et vérapamil | diltiazem d’une moitié et la surveillance de l’ECG est recommandée L’administration concomitante de l’atazanavir/ritonavir avec le diltiazem n’a pas été étudiée. Des précautions s’imposent. L’ajustement posologique de l’inhibiteur calcique doit être envisagé. La surveillance de l’ECG est recommandée. |
Dexaméthasone et autres corticostéroïdes (toutes voies d’administration) Corticostéroïdes inhalés/nasaux (interaction avec le ritonavir) | ↓ atazanavir ↑ propionate de fluticasone | L’administration concomitante de dexaméthasone ou d’autres corticostéroïdes qui induisent le CYP3A peut entraîner la perte de l’effet thérapeutique de l’atazanavir et l’apparition d’une résistance à l’atazanavir et/ou au ritonavir. D’autres corticostéroïdes doivent être envisagés. L’administration concomitante de corticostéroïdes (toutes voies d’administration) métabolisés par le CYP3A, en particulier pour une utilisation à long terme, peut augmenter le risque d’effets systémiques des corticostéroïdes, y compris le syndrome de Cushing et la suppression surrénalienne. Envisager le bienfait potentiel du traitement par rapport au risque d’effets systémiques des corticostéroïdes. Pour l’administration concomitante de corticostéroïdes administrés par voie cutanée sensibles à l’inhibition du CYP3A, consulter les renseignements thérapeutiques du corticostéroïde pour connaître les affections ou les utilisations qui augmentent son absorption systémique. Le mécanisme d’interaction est l’induction du CYP3A4 par la dexaméthasone et l’inhibition du CYP3A4 par l’atazanavir et/ou le ritonavir. Chez des volontaires sains, le ritonavir a significativement augmenté l’exposition plasmatique au propionate de fluticasone, |
ce qui a entraîné une diminution significative des concentrations sériques de cortisol. L’utilisation concomitante de l’atazanavir/ritonavir et du propionate de fluticasone devrait avoir les mêmes effets. Des effets systémiques des corticostéroïdes, y compris le syndrome de Cushing et la suppression surrénalienne, ont été signalés lorsque le ritonavir était administré en concomitance avec le propionate de fluticasone inhalé ou administré par voie intranasale. Ces effets pourraient également survenir avec d’autres corticostéroïdes métabolisés par la voie 3A du cytochrome P450, comme le budésonide. Par conséquent, l’utilisation concomitante de l’atazanavir/ritonavir et du propionate de fluticasone ou d’autres glucocorticoïdes inhalés ou intranasaux métabolisés par le CYP3A4 n’est pas recommandée à moins que les bienfaits potentiels du traitement l’emportent sur le risque d’effets systémiques des corticostéroïdes. L’utilisation concomitante de propionate de fluticasone et d’atazanavir (sans ritonavir) peut augmenter les concentrations plasmatiques de propionate de fluticasone. À utiliser avec précaution. Envisager des solutions de rechange au propionate de fluticasone, en particulier dans le cas d’un traitement à long terme. | ||
Antagonistes des récepteurs de l’endothéline : bosentan | ↓ atazanavir ↑ bosentan | Le bosentan est métabolisé par le CYP3A4 et est un inducteur du CYP3A4. Les concentrations plasmatiques d’atazanavir peuvent être diminuées lorsque le bosentan est administré avec l’atazanavir sans ritonavir. L’administration concomitante de bosentan et de REYATAZ sans ritonavir n’est pas recommandée. Administration concomitante de bosentan chez des patients traités par l’atazanavir/ritonavir : |
Chez les patients qui reçoivent l’atazanavir/ritonavir depuis au moins 10 jours, commencer le traitement par le bosentan à 62,5 mg une fois par jour ou tous les deux jours en fonction de la tolérabilité individuelle. Administration concomitante d’atazanavir et de ritonavir chez des patients sous bosentan : Arrêter le traitement par le bosentan au moins 36 heures avant de commencer l’atazanavir/ritonavir. Au moins 10 jours après le début de l’atazanavir/ritonavir, reprendre le traitement bosentan à 62,5 mg une fois par jour ou tous les deux jours en fonction de la tolérabilité individuelle. | ||
Dérivés de l’ergot dihydroergotamine, ergotamine, ergonovine, méthylergonovine | CONTRE-INDIQUÉ en raison du risque d’événements graves ou menaçant le pronostic vital, comme une toxicité aiguë liée à l’ergot de seigle, caractérisée par un vasospasme périphérique et une ischémie des extrémités et d’autres tissus. | |
Antagonistes des récepteurs des antagonistes de l’hormone de libération des gonadotrophines (GnRH) : elagolix : | ↑ elagolix | Les concentrations plasmatiques d’atazanavir et/ou de ritonavir peuvent être diminuées lorsque l’elagolix est administré avec l’atazanavir avec ou sans ritonavir. L’utilisation concomitante d’elagolix à 200 mg deux fois par jour avec l’atazanavir avec ou sans ritonavir pendant plus de 1 mois n’est pas recommandée en raison du risque potentiel d’événements indésirables comme la perte osseuse et les élévations des transaminases hépatiques. Limiter l’utilisation concomitante d’elagolix à 150 mg une fois par jour avec l’atazanavir avec ou sans ritonavir à 6 mois. De plus, surveiller les réponses virologiques en raison de la réduction potentielle de l’exposition à l’atazanavir/ritonavir. |
| Antagonistes des récepteurs H2 | ↓ atazanavir | Les concentrations plasmatiques d’atazanavir ont diminué considérablement lorsque l’atazanavir à 400 mg une fois par jour était administré |
en même temps que la famotidine à 40 mg deux fois par jour, ce qui pourrait entraîner une perte de réponse virologique et l’apparition d’une résistance. Bien que ces résultats ne soient pas étudiés, on s’attend à ce que d’autres antagonistes des récepteurs H2 soient similaires. Chez les patients n’ayant jamais été traités : La dose d’antagoniste des récepteurs H2 ne doit pas dépasser une dose équivalente de 40 mg de famotidine deux fois par jour. L’atazanavir à 300 mg et le ritonavir à 100 mg une fois par jour (en dose unique avec de la nourriture) doivent être administrés simultanément avec la dose d’antagoniste des récepteurs H2 et/ou au moins 10 heures après celle-ci. Chez les patients ayant déjà été traités : La dose d’antagoniste des récepteurs H2 ne doit pas dépasser une dose équivalente à celle de la famotidine à 20 mg deux fois par jour, et les doses d’atazanavir et de ritonavir doivent être administrées simultanément avec la dose d’antagoniste des récepteurs H2 ou au moins 10 heures après celle-ci.
| ||
Produits à base de plantes Millepertuis (Hypericum perforatum) | CONTRE-INDIQUÉ : Les patients prenant de l’atazanavir ne doivent pas utiliser de produits contenant du millepertuis (Hypericum perforatum), car on peut s’attendre à ce que l’administration |
| concomitante réduise les concentrations plasmatiques d’atazanavir. Cela peut entraîner une perte de l’effet thérapeutique et l’apparition d’une résistance. | ||
| Immunosuppresseurs : | ↑ cyclosporine, sirolimus, tacrolimus | Il est recommandé de surveiller la concentration thérapeutique des immunosuppresseurs lorsqu’ils sont administrés en concomitance avec l’atazanavir. |
Inhibiteurs de la kinase : fostamatinib | ↑ fostamatinib | L’utilisation concomitante de fostamatinib et d’atazanavir avec ou sans ritonavir peut augmenter la concentration plasmatique de R406, le métabolite actif du fostamatinib. Surveiller les toxicités de l’exposition à R406 entraînant des effets indésirables liés à la dose, comme l’hépatotoxicité et la neutropénie. Une réduction de la dose de fostamatinib peut être nécessaire. |
Agents modificateurs des lipides : Inhibiteurs de l’HMG-CoA réductase : lovastatine, simvastatine atorvastatine rosuvastatine Autres agents modificateurs des lipides : lomitapide | CONTRE-INDIQUÉ en raison du risque de réactions graves comme la myopathie, y compris la rhabdomyolyse. Le risque de myopathie, y compris la rhabdomyolyse, peut être accru lorsque des inhibiteurs de la protéase, y compris l’atazanavir, sont utilisés en association avec ces médicaments. Des précautions sont à prévoir. Utiliser la dose la plus faible possible avec une surveillance étroite ou envisager d’autres inhibiteurs de l’HMG-CoA réductase, comme la pravastatine ou la fluvastatine, en association avec l’atazanavir (avec et sans ritonavir). CONTRE-INDIQUÉ : L’administration concomitante d’atazanavir en raison du risque d’augmentation marquée du taux de transaminase et d’hépatotoxicité |
| associé à une augmentation des concentrations plasmatiques de lomitapide. Le mécanisme d’interaction est l’inhibition du CYP3A4 par l’atazanavir et/ou le ritonavir (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS – Interaction médicamenteuse). | ||
| Antibiotiques macrolides : | ↑ clarithromycine ↓ 14-OH clarithromycine ↑ atazanavir | L’augmentation des concentrations de clarithromycine peut entraîner un allongement de l’intervalle QTc; par conséquent, une réduction de la dose de clarithromycine de 50 % doit être envisagée lorsqu’elle est administrée en concomitance avec l’atazanavir. De plus, les concentrations du métabolite actif 14-OH clarithromycine sont significativement réduites; envisager d’autres traitements pour des indications autres que les infections causées par le complexe Mycobacterium avium. Il convient de prendre des précautions pendant l’administration concomitante, car une forte incidence d’éruptions cutanées (20 %) a été observée dans l’étude pharmacocinétique menée auprès de volontaires en bonne santé. L’administration concomitante d’atazanavir/ ritonavir avec la clarithromycine n’a pas été étudiée. |
Contraceptifs oraux : éthinylestradiol et norgestimate ou noréthindrone | ↑ éthinylestradiol ↑ noréthindroneb ↓ éthinylestradiol ↑ norgestimatec | Les concentrations moyennes d’éthinylestradiol et de noréthindrone, lorsqu’elles sont co-administrées avec l’atazanavir, augmentent. L’administration d’atazanavir/ritonavir avec l’éthinylestradiol et le norgestimate diminue la concentration moyenne d’éthinylestradiol et augmente la concentration moyenne de 17-déacétyl norgestimate, le métabolite actif du norgestimate. Si un contraceptif oral est administré avec l’atazanavir et le ritonavir, il est recommandé que le contraceptif oral contienne au moins 30 mcg d’éthinylestradiol. Si l’atazanavir est administré sans ritonavir, le |
contraceptif oral ne doit pas contenir plus de 30 mcg d’éthinylestradiol. Il convient de prendre des précautions puisque l’effet des augmentations de la concentration de l’agent progestationnel est inconnu et pourrait augmenter le risque d’acné, de dyslipidémie et d’insulinorésistance. L’administration concomitante de l’atazanavir ou de l’atazanavir/ritonavir avec d’autres contraceptifs hormonaux (p. ex., timbre contraceptif, anneau vaginal contraceptif ou contraceptifs injectables) ou des contraceptifs oraux contenant des progestagènes autres que la noréthindrone ou le norgestimate, ou moins de 25 mcg d’éthinylestradiol n’ont pas été étudiés; par conséquent, d’autres méthodes contraceptives sont recommandées. | ||
Inhibiteurs de la phosphodiestérase de type 5 (PDE5) : | ↑ sildénafil ↑ tadalafil vardénafil | L’administration concomitante d’atazanavir et d’inhibiteurs de la PDE5 n’a pas été étudiée. L’administration concomitante d’un inhibiteur de la protéase et d’un inhibiteur de la PDE5 devrait augmenter considérablement la concentration d’inhibiteur de la PDE5 et entraîner une augmentation des effets indésirables associés aux inhibiteurs de la PDE5, notamment l’hypotension, la syncope, les troubles de la vue et le priapisme.
|
Il faut utiliser ces agents avec prudence et surveiller l’apparition d’effets indésirables.
L’administration concomitante de MYLAN-ATAZANAVIR et de tadalafil utilisé pour le traitement de l’hypertension artérielle pulmonaire est déconseillée. |
a Pour connaître l’ampleur des interactions, voir 9
INTERACTIONS MÉDICAMENTEUSES
b En association avec l’atazanavir à 400 mg une fois par jour.
c En association avec l’atazanavir à 300 mg et le ritonavir à 100 mg une fois par jour.
Selon les données métaboliques connues, on ne s’attend pas à des interactions médicamenteuses importantes entre atazanavir et la fluvastatine, la pravastatine, la dapsone, le triméthoprime/sulfaméthoxazole, l’azithromycine ou l’érythromycine. L’administration de la méthadone en association avec atazanavir chez des sujets traités à long terme par la méthadone n’a pas entraîné d’interactions pertinentes sur le plan clinique. Atazanavir n’interagit pas avec les substrats de l’isoenzyme CYP2D6 (p. ex., la nortriptyline, la désipramine, le métoprolol). De plus, l’administration de atazanavir en association avec le fluconazole ou l’acétaminophène n’a pas entraîné d’interactions médicamenteuses pertinentes sur le plan clinique.
Consulter la monographie de Norvir® pour connaître les interactions médicamenteuses entre le ritonavir et ces médicaments avant de prescrire MYLAN-ATAZANAVIR à 300 mg avec le ritonavir à 100 mg.
Effet d'autres agents sur la pharmacocinétique de l'atazanavir
| Tableau 16 : Paramètres pharmacocinétiques de l’atazanavir en présence de médicaments administrés en concomitance |
Médicament
administré en
concomitance
Dose du médicament
administré en
concomitance/
posologie
Dose d’atazanavir/
posologie Na
| Rapport (intervalle de confiance à 90 %) des paramètres pharmacocinétiques de l’atazanavir avec/sans médicament administré en concomitance; |
| aucun effet = 1,00 | ||||||
| Cmax | ASC | Cmin | ||||
| aténolol | 50 mg, 1 f.p.j., j 7-11 et j 19-23 | 400 mg, 1 f.p.j., j 1-11 | 19 | 1,00 (0,89, 1,12) | 0,93 (0,85, 1,01) | 0,74 (0,65, 0,86) |
| clarithromycine | 500 mg, 2 f.p.j., j 7-10 et j 18-21 | 400 mg, 1 f.p.j., j 1-10 | 29 | 1,06 (0,93, 1,20) | 1,28 (1,16, 1,43) | 1,91 (1,66, 2,21) |
didanosine (ddI) (comprimés tamponnés) plus stavudine (d4T) | ddI: 200 mg x 1 dose, d4T: 40 mg x 1 dose | 400 mg x 1 dose en même temps que ddI et d4T | 31 | 0,11 (0,06, 0,18) | 0,13 (0,08, 0,21) | 0,16 (0,10, 0,27) |
ddI: 200 mg x 1 dose, d4T: 40 mg x 1 dose | 400 mg x 1 dose 1 heure après ddI + d4T | 31 | 1,12 (0,67, 1,18) | 1,03 (0,64, 1,67) | 1,03 (0,61, 1,73) | |
didanosine (ddI) (capsules à granules entérosolubles)b | 400 mg, j 8 (avec des aliments) 400 mg, j 19 (avec des aliments) | 400 mg, 1 f.p.j., j 2-8 300 mg/ritonavir 100 mg, 1 f.p.j., j 9-19 | 34 31 | 1,03 (0,93, 1,14) 1,04 (1,01, 1,07) | 0,99 (0,91, 1,08) 1,00 (0,96, 1,03) | 0,98 (0,89, 1,08) 0,87 (0,82, 0,92) |
| diltiazem | 180 mg, 1 f.p.j., j 7-11 et j 19-23 | 400 mg, 1 f.p.j., j 1-11 | 30 | 1,04 (0,96, 1,11) | 1,00 (0,95, 1,05) | 0,98 (0,90, 1,07) |
| éfavirenz | 600 mg, 1 f.p.j., j 7-20 | 400 mg, 1 f.p.j., j 1-20 | 27 | 0,41 (0,33, 0,51) | 0,26 (0,22, 0,32) | 0,07 (0,05, 0,10) |
| éfavirenz et ritonavir | éfavirenz 600 mg, 1 f.p.j., 2 h après atazanavir et ritonavir 100 mg, 1 f.p.j., en même temps que atazanavir, j 7-20 | 400 mg, 1 f.p.j., j 1-6 puis 300 mg, 1 f.p.j., j 7-20 | 13 | 1,14 (0,83, 1,58) | 1,39 (1,02, 1,88) | 1,48 (1,24, 1,76) |
| éfavirenz et ritonavir | 600 mg 1 f.p.j., jours 11- 24 (après-midi) | 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 1-10 (après-midi), puis 400 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 11-24 (après-midi) (en même temps que l'éfavirenz) | 14 | 1,17 (1,08, 1,27) | 1,00 (0,91, 1,10) | 0,58 (0,49, 0,63) |
| famotidine | 40 mg, 2 f.p.j., j 7-12 c | 400 mg, 1 f.p.j., j 1-12 c | 15 | 0,53 (0,34, 0,82) | 0,59 (0,40, 0,87) | 0,58 (0,37, 0,89) |
| 40 mg, 2 f.p.j., j 7-12 d | 400 mg, 1 f.p.j., (soir) j 1-6, j 7-12 d | 14 | 1,08 (0,82, 1,41) | 0,95 (0,74, 1,21) | 0,79 (0,60, 1,04) | |
| 40 mg, 2 f.p.j., j 11-20 c,e | 300 mg, 1 f.p.j./ ritonavir 100 mg, 1 f.p.j., j 1-20 c,e | 14 | 0,86 (0,79, 0,94) | 0,82 (0,75, 0,89) | 0,72 (0,64, 0,81) | |
20 mg, 2 f.p.j., jours 11 à 17 | 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j. / ténofovir DF 300 mg 1 f.p.j., jours 1 à 10 (matin), puis 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j. / ténofovir DF 300 mg 1 f.p.j., jours 11 à 17 (matin) (administration concomitante avec la famotidine)m,n | 18 | 0,91 (0,84, 0,99) | 0,90 (0,82, 0,98) | 0,81 (0,69, 0,94) | |
40 mg 1 f.p.j. (soir), jours 18 à 24 | 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j. / ténofovir DF 300 mg 1 f.p.j., jours 1 à 10 (matin), puis 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j. / ténofovir DF 300 mg 1 f.p.j., jours 18 à 24 (matin) (12 h après la dose de famotidine du soir)n | 20 | 0,89 (0,81, 0,97) | 0,88 (0,80, 0,96) | 0,77 (0,63, 0,93) | |
40 mg, 2 f.p.j., jours 18 à 24 | 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j. / ténofovir DF 300 mg 1 f.p.j., jours 1 à 10 (matin), puis 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j. / ténofovir DF 300 mg 1 f.p.j., jours 18 à 24 (matin) (10 h après la dose de | 18 | 0,74 (0,66, 0,84) | 0,79 (0,70, 0,88) | 0,72 (0,63, 0,83) |
| famotidine du soir et 2 h avant la dose de dose de famotidine du matin)n | ||||||
| fluconazole | 200 mg 1 f.p.j., jours 11 à 20 | 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 1 à 10, puis 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 11 à 20 | 29 | 1,03 (0,95, 1,11) | 1,04 (0,95, 1,13) | 0,98 (0,85, 1,13) |
| kétoconazole | 200 mg, 1 f.p.j., j 7-13 | 400 mg, 1 f.p.j., j 1-13 | 14 | 0,99 (0,77, 1,28) | 1,10 (0,89, 1,37) | 1,03 (0,53, 2,01) |
| névirapinefg | 200 mg 2 f.p.j., jours 1-23 | 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 4 à 13, puis 400 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 14-23 | 23, 22h | 0,72 (0,60, 0,86) 1,02 (0,85, 1,24) | 0,58 (0,48, 0,71) 0,81 (0,65, 1,02) | 0,28 (0,20, 0,40) 0,41 (0,27, 0,60) |
| oméprazole | 40 mg, 1 f.p.j., j 7-12 1 | 400 mg, 1 f.p.j., j 1-12 | 16 | 0,04 (0,04, 0,05) | 0,06 (0,05, 0,07) | 0,05 (0,03, 0,07) |
| 40 mg, 1 f.p.j., j 11-20 1 | 300 mg, 1 f.p.j./ ritonavir 100 mg, 1 f.p.j., j 1-20 | 15 | 0,28 (0,24, 0,32) | 0,24 (0,21, 0,27) | 0,22 (0,19, 0,26) | |
20 mg 1 f.p.j., jours 17 à 23 (matin) | 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 7 à 16 (soir), puis 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 17 à 23 (soir)o,p | 13 | 0,61 (0,46, 0,81) | 0,58 (0,44, 0,75) | 0,54 (0,41, 0,71) | |
20 mg 1 f.p.j., jours 17 à 23 (matin) | 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 7 à 16 (matin), puis 400 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 17 à 23 (matin)q,r | 14 | 0,69 (0,58, 0,83) | 0,70 (0,57, 0,86) | 0,69 (0,54, 0,88) |
| rifabutine | 150 mg, 1 f.p.j., j 15-28 | 400 mg, 1 f.p.j., j 1-28 | 7 | 1,34 1,14, 1,59) | 1,15 (0,98, 1,34) | 1,13 (0,68, 1,87) |
| rifampine | 600 mg, 1 f.p.j., j 17-26 | 300 mg, 1 f.p.j./ ritonavir 100 mg, 1 f.p.j., j 7-26 | 16 | 0,47 (0,41, 0,53) | 0,28 (0,25, 0,32) | 0,02 (0,02, 0,03) |
| ritonavir j | 100 mg, 1 f.p.j., j 11-20 | 300 mg, 1 f.p.j., j 1-20 | 28 | 1,86 (1,69, 2,05) | 3,38 (3,13, 3,63) | 11,89 (10,23, 13,82) |
| Ténofovir DF k | 300 mg, 1 f.p.j.,avec des aliments j 9-16 | 400 mg, 1 f.p.j., avec des aliments j 1-16 | 34 | 0,79 (0,73, 0,86) | 0,75 (0,70, 0,81) | 0,60 (0,52, 0,68) |
| ténofovir DF k et ritonavir | ténofovir DFk 300 mg, 1 f.p.j., j 15-42 | 300 mg, 1 f.p.j., et ritonavir 100 mg, 1 f.p.j., j 1-42 | 10 | 0,72 1 (0,50, 1,05) | 0,75 1 (0,58, 0,97) | 0,77 1 (0,54, 1,10) |
| voriconazole (Sujets porteurs d’au moins un allèle CYP2C19 fonctionnel) | 200 mg 2 f.p.j, j 2-3, 22-30; 400 2 f.p.j, j 1, 21 | 300 mg/ritonavir 100 mg, 1 f.p.j. j 11–30 | 20 | 0,87 (0,80, 0,96) | 0,88 (0,82, 0,95) | 0,80 (0,72, 0,90) |
voriconazole (Sujets non porteurs d’un allèle CYP2C19 fonctionnel) | 50 mg, 2 f.p.j, j 2-3, 22-30; 100 mg 2 f.p.j. j 1, 21 | 300 mg/ritonavir 100 mg,1 f.p.j., j 11–30 | 8 | 0,81 (0,66, 1,00) | 0,80 (0,65, 0,97) | 0,69 (0,54, 0,87) |
f.p.j. = fois par jour
a N = nombre de sujets
b Le 8e et le 19e jour, on a administré simultanément la ddI entérosoluble à 400 mg et atazanavir à 400 mg, avec des aliments.
C Administration simultanée.
d Administration 10 heures après la famotidine et deux heures avant.
e L’administration d’atazanavir à 300 mg et du ritonavir à 100 mg, une fois par jour, en concomitance avec la famotidine à 40 mg, deux fois par jour, a entraîné une moyenne géométrique de la Cmax d’atazanavir similaire à celle obtenue lors de l'administration en monothérapie d’atazanavir à 400 mg, une fois par jour, alors que les valeurs de l’ASC et de la Cmin ont été de 1,79 et de 4,46 fois plus élevées, respectivement.
f L'étude a été menée auprès de patients infectés par le VIH.
g Comparativement aux données historiques portant sur l'atazanavir à 400 mg sans névirapine (n = 13), les rapports des moyennes géométriques (intervalles de confiance à 90 %) pour la Cmax, l'ASC et la Cmin étaient de 1,42 (0,98, 2,05), 1,64 (1,11, 2,42) et 1,25 (0,66, 2,36), respectivement, pour l'association atazanavir à 300 mg/ritonavir à 100 mg, et de 2,02 (1,42, 2,87), 2,28 (1,54, 3,38) et 1,80 (0,94, 3,45), respectivement, pour l'association atazanavir à 400 mg/ritonavir à 100 mg.
h Étude menée en groupes parallèles; n pour l'association atazanavir/ritonavir plus névirapine; n pour l'association atazanavir à 300 mg/ritonavir à 100 mg sans névirapine. Les sujets avaient pris de la névirapine avant leur admission à l'étude.
i L’oméprazole a été administré à jeun, deux heures avant atazanavir.
j Comparativement aux données obtenues antérieurement sur l’atazanavir à 400 mg, une fois par jour, l’administration d’atazanavir/ritonavir à raison de 300/100 mg, une fois par jour, augmente les moyennes géométriques de la Cmax, de l’ASC et de la Cmin de l’atazanavir de 18 %, de 103 % et de 671 %, respectivement. Les moyennes géométriques des paramètres pharmacocinétiques de l’atazanavir, lorsque celui-ci est administré en concomitance avec le ritonavir, sont : Cmax = 6 129 ng/ml, ASC = 57 039 ng·h/ml et Cmin = 1 227 ng/ml.
k Fumarate de ténofovir disoproxil. On a observé des résultats similaires lors d'études où le ténofovir et atazanavir étaient administrés à 12 heures d'intervalle.
l Rapport de l’association atazanavir-ritonavir-ténofovir sur l’association atazanavir-ritonavir.
L’administration de 300 mg d’atazanavir et de 100 mg de ritonavir produit une exposition à l’atazanavir plus élevée qu’une dose de 400 mg d’atazanavir (voir la note c).
m Des résultats similaires ont été observés lorsque la famotidine à 20 mg 2 f.p.j. a été administrée 2 heures après et
10 heures avant l’atazanavir à 300 mg et le ritonavir à 100 mg en concomitance avec le ténofovir à 300 mg.
n L’association atazanavir/ritonavir/ténofovir a été administrée après un repas léger.
o L’oméprazole à 20 mg a été administré 30 minutes avant un repas léger le matin et l’association atazanavir à 300 mg et ritonavir à 100 mg a été administrée le soir après un repas léger, à un intervalle de 12 heures de la prise d’oméprazole.
p L’association atazanavir à 300 mg et ritonavir à 100 mg une fois par jour administrée à un intervalle de 12 heures par rapport à la dose quotidienne de 20 mg d’oméprazole a produit une augmentation de la moyenne géométrique de l’ASC (10 %) et de la Cmin (2,4 fois) ainsi qu’une diminution de la Cmax (29 %) par rapport à la dose de 400 mg d’atazanavir administrée une fois par jour sans oméprazole (jours 1 à 6 de l’étude).
q L’oméprazole à 20 mg a été administré 30 minutes avant un repas léger le matin et l’association d’atazanavir à 400 mg et de ritonavir à 100 mg une fois par jour a été administrée après un repas léger, 1 heure après l’oméprazole. Les effets sur les concentrations d’atazanavir ont été similaires lorsque la prise de l’association atazanavir à 400 mg et ritonavir à 100 mg a été espacée de la dose d’oméprazole à 20 mg d’un intervalle de 12 heures.
r L’association atazanavir à 400 mg et ritonavir à 100 mg une fois par jour administrée en concomitance avec la dose de 20 mg d’oméprazole une fois par jour a entraîné une augmentation de la moyenne géométrique de l’ASC (32 %) et de la Cmin (3,3 fois) ainsi qu’une diminution de la Cmax (26 %) par rapport à la dose de 400 mg d’atazanavir administrée une fois par jour sans oméprazole (jours 1 à 6 de l’étude).
Effet de l'atazanavir sur la pharmacocinétique d'autres agents
| Tableau 17 Paramètres pharmacocinétiques de certains médicaments lorsque l’atazanavir est administré en concomitance | ||||||
| Médicament administré en concomitance | Dose du médicament administré en concomitance/ posologie | Dose d’atazanavir/ posologie | Na | Rapport (intervalle de confiance à 90 %) des paramètres pharmacocinétiques du médicament avec/sans atazanavir administré en concomitance; aucun effet = 1,00 | ||
| Cmax | ASC | Cmin | ||||
| acétaminophène | 1 g 2 f.p.j., jours 1 à 20 | 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 11 à 20 | 10 | 0,87 (0,77, 0,99) | 0,97 (0,91, 1,03) | 1,26 (1,08, 1,46) |
| aténolol | 50 mg, 1 f.p.j., j 7-11 et j 19- 23 | 400 mg, 1 f.p.j., j 1-11 | 19 | 1,34 (1,26, 1,42) | 1,25 (1,16, 1,34) | 1,02 (0,88, 1,19) |
| buprenorphine | 16 mg, 1 f.p.j. naloxone 4 mg 1 f.p.j. | 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j. x 5 jours | 10 | buprenorphine : 1,37 norbuprenorphine : 16,1 | buprenorphine : 1,67 norbuprenorphine : 2,05 | buprenorphine : 1,69 norbuprenorphine : 2,01 |
une dose d'entretien stable de naloxone par jour | 400 mg 1 f.p.j. x 5 jours | 10 | buprenorphine : 1,64 norbuprenorphine : 1,36 | buprenorphine : 1,93 norbuprenorphine : 1,76 | buprenorphine : 1,99 norbuprenorphine : 1,64 | |
| clarithromycine | 500 mg, 2 f.p.j., j 7-10 et j 18- 21 | 400 mg, 1 f.p.j., j 1-10 | 21 | 1,50 (1,32, 1,71) OH- clarithromycine : 0,28 (0,24, 0,33) | 1,94 (1,75, 2,16) OH- clarithromycine : 0,30 (0,26, 0,34) | 2,60 (2,35, 2,88) OH- clarithromycine : 0,38 (0,34, 0,42) |
didanosine (ddI) (comprimés tamponnés) plus stavudine (d4T) | ddI : 200 mg x 1 dose d4T : 40 mg x 1 dose | 400 mg x 1 dose en même temps que ddI et d4T | 31 | ddI : 0,92 (0,84, 1,02) d4T : 1,08 (0,96, 1,22) | ddI : 0,98 (0,92, 1,05) d4T : 1,00 (0,97, 1,03) | ND d4T : 1,04 (0,94, 1,16) |
didanosine (ddI) (capsules à granules entérosolubles)b | 400 mg j 1 (à jeun), j 8 (avec des aliments) | 400 mg, 1 f.p.j., j 2-8 | 34 | 0,64 (0,55, 0,74) | 0,66 (0,60, 0,74) | 1,13 (0,91, 1,41) |
400 mg j 1 (à jeun), j 19 (avec des aliments) | 300 mg, 1 f.p.j. /ritonavir 100 mg, 1 f.p.j., j 9-19 | 31 | 0,62 (0,52, 0,74) | 0,66 (0,59, 0,73) | 1,25 (0,92, 1,69) | |
| diltiazem | 180 mg, 1 f.p.j., j 7-11 et j 19- 23 | 400 mg, 1 f.p.j., j 1-11 | 28 | 1,98 (1,78, 2,19) désacétyl- diltiazem : 2,72 (2,44, 3,03) | 2,25 (2,09 – 2,16) désacétyl- diltiazem : 2,65 (2,45, 2,87) | 2,42 (2,14, 2,73) désacétyl- diltiazem : 2,21 (2,02, 2,42) |
éthinylestradiol et noréthindronec | Ortho-Novum® 7/7/7, 1 f.p.j., j 1-29 | 400 mg, 1 f.p.j., j 16-29 | 19 | éthinylestradiol : 1,15 (0,99, 1,32) noréthindrone: 1,67 (1,42, 1,96) | éthinylestradiol : 1,48 (1,31, 1,68) noréthindrone: 2,10 (1,68, 2,62) | éthinylestradiol : 1,91 (1,57, 2,33) noréthindrone: 3,62 (2,57, 5,09) |
| éthinylestradiol et norgestimated | Tri-Cyclen® 1 f.p.j., jours 1- | 300 mg 1 | 13 | éthinylestradiol : | éthinylestradiol : | éthinylestradiol : |
28, puis Tri-Cyclen® LO 1 f.p.j., jours 29- 42e | f.p.j. / ritonavir 100 mg 1 f.p.j., jours 29-42 | 0,84 (0,74, 0,95) 17-déacétyl norgestimatef : 1,68 (1,51, 1,88) | 0,81 (0,75, 0,87) 17-déacétyl norgestimatef : 1,85 (1,67, 2,05) | 0,63 (0,55, 0,71) 17-déacétyl norgestimatef : 2,02 (1,77, 2,31) | ||
| fluconazole | 200 mg 1 f.p.j., jours 1 à 20 | 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 11 à 20 | 30 | 1,05 (0,99, 1,10) | 1,08 (1,02, 1,15) | 1,07 (1,00, 1,15) |
| Glecaprevir/ pibrentasvir | 300 mg de glecaprevir | 300 mg l f.p.j. / ritonavir 100 mg l f.p.j. | 12 | ≥4.06g (3.15, 5.23) | ≥6.53g (5.24, 8.14) | ≥14.3g (9.85, 20.7) |
| 120 mg de pibrentasvir | 300 mg l f.p.j. /ritonavir 100 mg l f.p.j. | 12 | ≥1.29g (1.15, 1.45)) | ≥1.64 (1.48, 1.82) | ≥2.29g (1.95, 2.68) | |
| méthadone | dose d’entretien stable, j 1-15 | 400 mg, 1 f.p.j., j 2-15 | 16 | (R)-méthadoneh 0,91 (0,84, 1,0) total : 0,85 (0,78, 0,93) | (R)-méthadoneh 1,03 (0,95, 1,10) total : 0,94 (0,87, 1,02) | (R)-méthadoneh 1,11 (1,02, 1,20) total : 1,02 (0,93, 1,12) |
| névirapinehi | 200 mg 2 f.p.j., jours 1-23 | 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 4-13, puis 400 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 14-23 | 23 | 1,17 (1,09, 1,25) 1,21 (1,11, 1,32) | 1,25 (1,17, 1,34) 1,26 (1,17, 1,36) | 1,32 (1,22, 1,43) 1,35 (1,25, 1,47) |
| oméprazolek | 40 mg, dose unique j 7 et j | 400 mg, 1 | 16 | 1,24 (1,04, 1,47) | 1,45 (1,20, 1,76) | N.D. |
| 20 | f.p.j., j 1-12 | |||||
| rifabutine | 300 mg, 1 f.p.j., j 1-10 puis 150 mg, 1 f.p.j., j 11-20 | 600 mg, 1 f.p.j.,l 11-20 | 3 | 1,18 (0,94, 1,48) 25-O-déacétyl- rifabutine : 8,20 (5,90, 11,40) | 2,10 (1,57, 2,79) 25-O-déacétyl- rifabutine : 22,01 (15,97, 30,34) | 3,43 (1,98, 5,96) 25-O-déacétyl- rifabutine : 75,6 (30,1, 190,0) |
| 150 mg 2 f.p.j. , jours 1-15 | 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 1-17 | 7 | 2,49m (2,03, 3,06) 25-O-desacetyl- rifabutin : 7,77 (6,13, 9,83) | 1,48m (1,19, 1,84) 25-O-desacetyl- rifabutin: 10,90 (8,14, 14,61) | 1,40m (1,05, 1,87) 25- O-desacetyl- rifabutin: 11,45 (8,15, 16,10) | |
| rosiglitazonen | dose unique de 4 mg, jours 1, 7, 17 | 400 mg 1 f.p.j., jours 2- 7, puis 300 mg 1 f.p.j. / ritonavir 100 mg 1 f.p.j., jours 8- 17 | 14 | 1,08 (1,03, 1,13) 0,97 (0,91, 1,04) | 1,35 (1,26, 1,44) 0,83 (0,77, 0,89) | N.D. N.D. |
saquinavir (capsules de gélatine molle) | 1 200 mg, 1 f.p.j., j 1-13 | 400 mg, 1 f.p.j., j 7-13 | 7 | 4,39 (3,24, 5,95) | 5,49 (4,04, 7,47) | 6,86 (5,29, 8,91) |
sofosbuvir/ velpatasvir/ voxilaprevir | 400 mg de desofosbuvir dose unique | 300 mg/100 mg de ritonavir dose unique | 15 | 1.29 (1.09, 1.52) métabolite du sofosbuvir GS-331007 1.05 (0.99, 1.12) | 1.40 (1.25, 1.57) métabolite du sofosbuvir GS-331007 1.25 (1.16, 1.36) | N.D. |
100 mg de velpatasvir dose unique | 300 mg/100 mg de ritonavir dose unique | 15 | 1.29 (1.07, 1.56) | 1.93 (1.58, 2.36) | N.D. | |
100 mg de devoxilaprevir dose unique | 300 mg/100 mg de ritonavir dose unique | 15 | 4.42 (3.65, 5.35) | 4.31 (3.76, 4.93) | N.D. | |
| ténofovir DFo | 300 mg, 1 f.p.j., avec des aliments j 9-16 et d 24- 30 | 400 mg, 1 f.p.j., avec des aliments j 1-16 | 33 | 1,14 (1,08, 1,20) | 1,24 (1,21, 1,28) | 1,22 (1,15, 1,30) |
300 mg, 1 f.p.j., j 1-7 (après-midi) j 25-34 | 300 mg, 1 f.p.j. /ritonavir 100 | 12 | 1,34 (1,20, 1,51) | 1,37 (1,30, 1,45) | 1,29 (1,21, 1,36) |
| (après- midi)o | mg, 1 f.p.j., j 25-34 (matin) p | |||||
voriconazole (Sujets porteurs d’au moins un allèle CYP2C19 fonctionnel) 4 | 200 mg 2 f.p.j, j 2-3, 22-30; 00 2 f.p.j, j 1, 21 | 300 mg/ritonavir 100 mg, 1 f.p.j. j 11–30 | 20 | 0,90 (0,78, 1,04) | 0,67 (0,58, 0,78) | 0,61 (0,51, 0,72) |
voriconazole (Sujets non porteurs d’un allèle CYP2C19 fonctionnel) | 50 mg, 2 f.p.j, j 2-3, 22-30; 100 mg 2 f.p.j. j 1, 21 | 300 mg/ritonavir 100 mg,1 f.p.j., j 11–30 | 8 | 4,38 (3,55, 5,39) | 5,61 (4,51, 6,99) | 7,65 (5,71, 10,2) |
lamivudine + zidovudine | 150 mg lamivudine + 300 mg zidovudine, 2 f.p.j., j 1-12 | 400 mg, 1 f.p.j., j 7-12 | 19 | lamivudine : 1,04 (0,92, 1,16) zidovudine : 1,05 (0,88, 1,24) zidovudine glycuroconjuguée: 0,95 (0,88, 1,02) | lamivudine : 1,03 (0,98, 1,08) zidovudine : 1,05 (0,96, 1,14) zidovudine glycuroconjuguée: 1,00 (0,97, 1,03) | lamivudine : 1,12 (1,04, 1,21) zidovudine : 0,69 (0,57, 0,84) zidovudine glycuroconjuguée : 0,82 (0,62, 1,08) |
f.p.j. = fois par jour
a. N = nombre de sujets
b. Le 8e et le 19e jour, on a administré simultanément la ddI entérosoluble à 400 mg et atazanavir à 400 mg, avec des aliments.
c. Jusqu'à ce que la dose d'éthinylestradiol à 25 µg en association avec l'atazanavir soit normalisée par rapport à la dose d'éthinylestradiol à 35 µg sans atazanavir, les rapports des moyennes géométriques (intervalles de confiance à 90 %) pour la Cmax, l'ASC et la Cmin étaient de 0,82 (0,73, 0,92), 1,06 (0,95, 1,17) et 1,35 (1,11, 1,63), respectivement.
d. Jusqu'à ce que la dose d'éthinylestradiol à 35 µg en association avec atazanavir/ritonavir soit normalisée par rapport
à la dose d'éthinylestradiol à 25 µg sans atazanavir/ritonavir, les rapports des moyennes géométriques (intervalles de confiance à 90 %) pour la Cmax, l'ASC et la Cmin étaient de 1,17 (1,03, 1,34), 1,13 (1,05, 1,22) et 0,88 (0,77, 1,00), respectivement.
e. Toutes les patientes ont été soumises à une période préparatoire de 28 jours, soit un cycle complet d'Ortho Tri-
Cyclen®. Ortho Tri-Cyclen® contient 35 µg d'éthinylestradiol. Ortho Tri-Cyclen® LO contient 25 µg d'éthinylestradiol. Les résultats ont été normalisés en fonction d'une dose d'éthinylestradiol de 35 µg.
f. Le 17-déacétyl norgestimate est le métabolite actif du norgestimate.
g. L’effet de l’atazanavir et du ritonavir sur la première dose de glécaprévir et de pibrentasvir est signalé.
h. La (R)-méthadone est l’isomère actif de la méthadone.
i. L'étude a été menée auprès de patients infectés par le VIH.
j. Les sujets ont été traités par la névirapine avant leur admission à l'étude.
k. L’oméprazole a été utilisé comme détecteur métabolique du CYP2C19. L’oméprazole a été administré deux heures après atazanavir, le septième jour; le 20e jour, il a été administré seul, deux heures après un repas léger.
l. Pas à la dose thérapeutique recommandée d’atazanavir.
m. Comparativement à la rifabutine à 150 mg administrée seule une fois par jour, jours 1 à 10 (n = 14). Total de la rifabutine + 25-O-déacétyl-rifabutine : ASC 2,19 (1,78, 2,69).
n. La rosiglitazone a été utilisée comme substrat sonde du CYP2C8.
o. Fumarate de ténofovir disoproxil. On a observé des résultats similaires lors d'études où le ténofovir DF et atazanavir étaient administrés à 12 heures d'intervalle.
p. L’administration du ténofovir DF et d’atazanavir a été temporairement espacée de 12 heures.
N.D. = non disponible
9.5 Interactions médicament-aliment
Voir 10 PHARMACOLOGIE CLINIQUE, Effet des aliments.
9.6 Interactions médicament-plante médicinale
La prise concomitante de MYLAN-ATAZANAVIR et de millepertuis (Hypericum perforatum) ou de produits contenant du millepertuis est contre-indiquée. On s’attend à ce que la prise concomitante d’inhibiteurs de la protéase, y compris MYLAN-ATAZANAVIR, et de millepertuis provoque une diminution considérable des concentrations de l’inhibiteur de la protéase, abaissant ainsi la concentration de l’atazanavir à des valeurs sous-optimales, ce qui pourrait entraîner une perte de la réponse virologique et l’apparition d’une résistance à l’atazanavir ou à la classe des inhibiteurs de la protéase.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
MYLAN-ATAZANAVIR (atazanavir) est un inhibiteur azapeptidique de la protéase du VIH-1. Ce composé inhibe sélectivement la maturation spécifique du virus des polyprotéines virales Gag et Gag-Pol dans les cellules infectées par le VIH-1, empêchant ainsi la formation de virions matures.
10.2 Pharmacodynamie
Électrocardiogramme : effet sur les intervalles PR et QT
On a constaté des allongements de l’intervalle PR, en fonction de la concentration et de la dose, chez des volontaires en bonne santé recevant l’atazanavir. Dans une étude contrôlée par placebo (AI424-076), le changement moyen (+ / -ET) maximal au niveau de l’intervalle PR par rapport à la valeur précédant l’administration a été de 24 ms (+ / - 15) après la prise de 400 mg d’atazanavir (n = 65) par voie orale comparativement à 13 ms (+ / - 11) après la prise du placebo (n = 67). Les allongements de l’intervalle PR observés lors de cette étude ne se sont pas accompagnés de symptômes. On dispose de peu de données sur les risques d’interactions pharmacodynamiques entre l’atazanavir et d’autres médicaments qui allongent l’intervalle PR sur l’électrocardiogramme chez l’humain (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Les effets électrocardiographiques de l’atazanavir ont été établis au cours d’une étude de pharmacologie clinique portant sur 72 sujets en bonne santé. On a comparé des doses de 400 mg et de 800 mg par voie orale à un placebo; aucun effet sur l’intervalle QTc proportionnel à la concentration de l’atazanavir n’a été observé (selon la correction de Fridericia). Chez 1 793 patients infectés par le VIH et recevant un traitement antirétroviral, l’allongement de l’intervalle QTc a été comparable dans les groupes traités par l’atazanavir et les groupes recevant les agents de comparaison. Aucun sujet bien portant ni aucun patient infecté par le VIH recevant de l’atazanavir n’a présenté un intervalle QTc > 500 ms.
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques de l’atazanavir ont été évalués chez des adultes en bonne santé et des patients infectés par le VIH, après l’administration de atazanavir à 400 mg, une fois par jour, et après l’administration de atazanavir à 300 mg avec du ritonavir à 100 mg, une fois par jour.
| Tableau 18 Paramètres pharmacocinétiques à l’équilibre de l’atazanavir chez des sujets Adultes en bonne santé ou des patients infectés par le VIH, non à jeun | ||||
| Paramètre | 400 mg, une fois par jour | 300 mg avec ritonavir 100 mg, une fois par jour | ||
Sujets en bonne santé (n = 14) | Patients infectés par le VIH (n = 13) | Sujets en bonne santé (n = 28) | Patients infectés par le VIH (n = 10) | |
Moyenne géométrique (CV %) Moyenne (ET) | 5199 (26) 5358 (1371) | 2298 (71) 3152 (2231) | 6129 (31) 6450 (2031) | 4422 (58) 5233 (3033) |
Tmax (h) Médiane | 2,5 | 2,0 | 2,7 | 3,0 |
AUC (ng·h/ml) Moyenne géométrique (CV %) Moyenne (ET) | 28132 (28) 29303 (8263) | 14874 (91) 22262 (20159) | 57039 (37) 61435 (22911) | 46073 (66) 53761 (35294) |
Demi-vie (h) Moyenne (ET) | 7,9 (2,9) | 6,5 (2,6) | 18,1 (6,2)a | 8,6 (2,3) |
Cmin (ng/mL) Moyenne géométrique (CV %) Moyenne (ET) | 159 (88) 218 (191) | 120 (109) 273 (298)b | 1227 (53) 1441 (757) | 636 (97) 864 (838) |
a n = 26
b n = 12
Absorption
L’atazanavir est rapidement absorbé, son Tmax étant de 2,5 heures environ. La pharmacocinétique de l’atazanavir n’est pas linéaire. On note une augmentation de l’ASC et de la Cmax plus que proportionnelle à la dose, dans l’intervalle de 200 à 800 mg, une fois par jour. L’équilibre est atteint entre le 4e et le 8e jour et le médicament s’accumule par un facteur de 2,3 fois environ.
La Figure 1 illustre la concentration plasmatique moyenne d’atazanavir (à l’état d’équilibre) le 29e jour suivant l’administration de l’agent à raison de 400 mg, une fois par jour (sous forme de deux capsules de 200 mg) avec un repas léger, et de 300 mg (sous forme de deux capsules de 150 mg) avec 100 mg de ritonavir, une fois par jour, avec un repas léger, à des adultes infectés par le VIH.
Figure 1 : Concentrations plasmatiques moyennes (ET) d’atazanavir à 400 mg (n = 13) et à 300 mg plus ritonavir (n = 10) à l’état d’équilibre chez des adultes infectés par le VIH
Effet des aliments
L’administration d’une dose unique de 400 mg d’atazanavir avec un repas léger (357 kcal, 8,2 g de graisses, 10,6 g de protéines) a entraîné une augmentation de 70 % de l’ASC et de 57 % de la Cmax par rapport à l’état à jeun. L’administration d’une dose unique de 400 mg d’atazanavir avec un repas riche en graisses (721 kcal, 37,3 g de graisses, 29,4 g de protéines) a produit une augmentation moyenne de l’ASC de 35 %, sans modification de la Cmax par rapport à l’état à jeun. L’administration de atazanavir avec un repas léger ou un repas riche en graisses fait diminuer le coefficient de variation de l’ASC et de la Cmax de moitié environ comparativement à l’état à jeun. Par conséquent, la prise de atazanavir avec des aliments permet d’augmenter sa biodisponibilité et de réduire la variabilité pharmacocinétique. 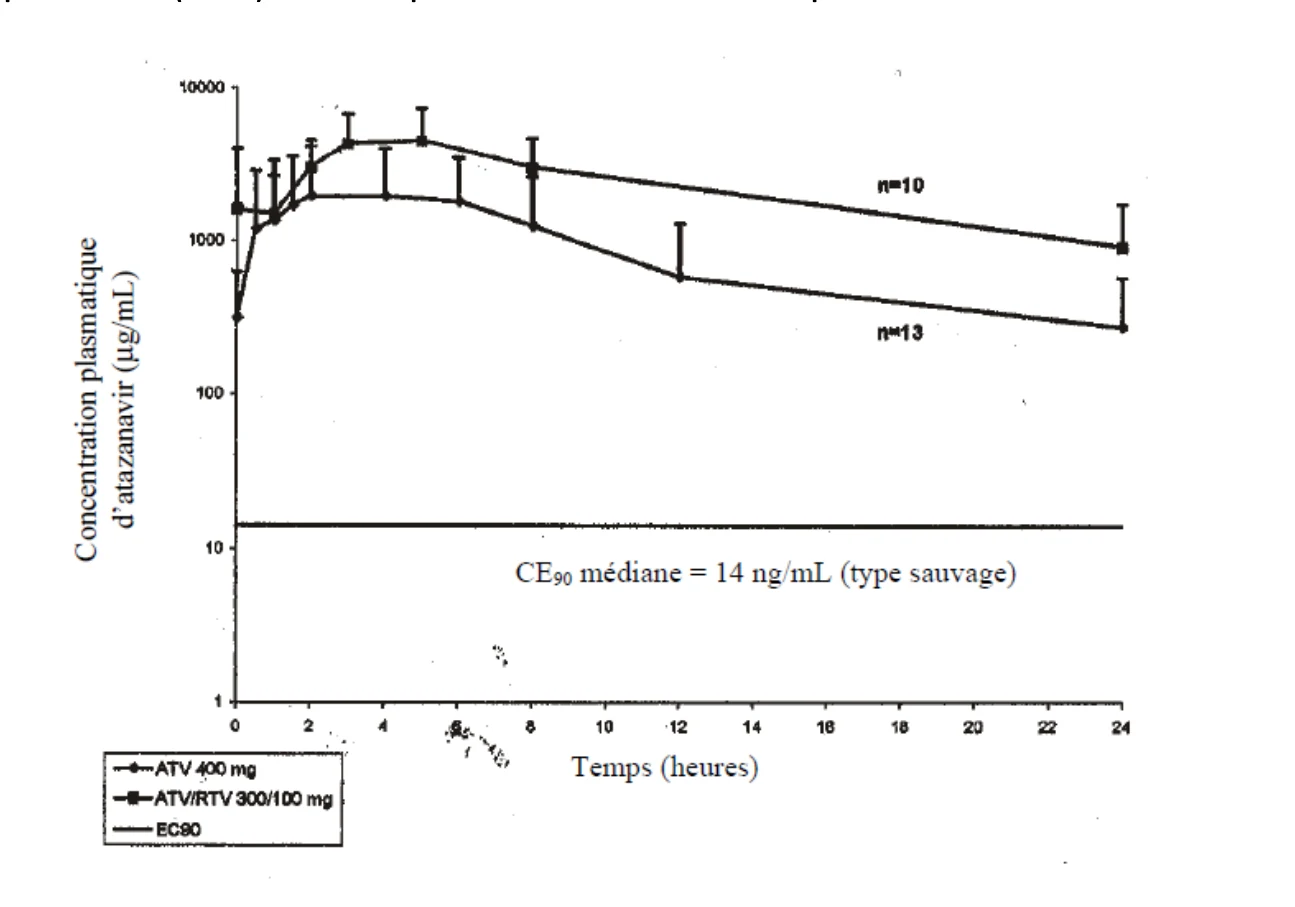
L’administration concomitante de atazanavir et de ritonavir avec des aliments optimise la biodisponibilité de l’atazanavir. L’administration concomitante d'une dose unique de 300 mg de atazanavir et de 100 mg de ritonavir avec un repas léger (336 kcal au total, 5,1 g de lipides, 9,3 g de protéines et 63,3 g de glucides) a entraîné une augmentation de 33 % de l'ASC et une augmentation de 40 % de la Cmax et de la concentration d'atazanavir après 24 heures par rapport à l’état à jeun. L’administration concomitante avec un repas riche en graisses (951 kcal au total, 54,7 g de lipides, 35,9 g de protéines et 77,9 g de glucides) n'a pas modifié l'ASC de l'atazanavir par rapport à l’état à jeun et la Cmax se situait à 11 % des valeurs mesurées à jeun. Suite à un repas riche en graisses, la concentration après 24 heures a augmenté d'environ 33 % en raison d'une absorption retardée; le Tmax médian a augmenté de 2,0 à 5,0 heures. L'administration concomitante de atazanavir et de ritonavir avec un repas léger ou un repas riche en graisses a diminué le coefficient de variation de l'ASC et de la Cmax d'environ 25 % par rapport à l’état à jeun.
Distribution
L’atazanavir se lie à 86 % aux protéines du sérum humain et cette liaison est indépendante de la concentration. Il se lie à l’alpha-1-glycoprotéine acide (AAG) et à l’albumine dans les mêmes proportions (89 % et 86 %, respectivement). Dans une étude menée sur plusieurs doses, administrées à des patients infectés par le VIH, ayant reçu 400 mg d’atazanavir une fois par jour en même temps qu’un repas léger, pendant 12 semaines, l’atazanavir a été décelé dans le liquide céphalo-rachidien et le sperme. Le rapport liquide céphalo-rachidien/plasma pour l’atazanavir (n = 4) allait de 0,0021 à 0,0226 et le rapport sperme/plasma (n = 5) entre 0,11 et 4,42.
Métabolisme
Les études menées chez des sujets humains et les études in vitro sur des microsomes hépatiques humains ont montré que l’atazanavir était métabolisé principalement par l’isozyme CYP3A4, et transformé en métabolites oxygénés qui étaient ensuite éliminés par voie biliaire sous forme libre ou glycuroconjuguée. Les autres voies métaboliques mineures sont la N-désalkylation, l’hydrolyse et l’oxygénation, accompagnée de déshydrogénation.
On a caractérisé deux métabolites mineurs de l’atazanavir présents dans le plasma, mais ni l’un ni l’autre n’exerçait d’activité antivirale in vitro.
Élimination
Après une seule dose de 400 mg de 14C-atazanavir, 79 % et 13 % de la radioactivité totale ont été récupérés dans les selles et les urines, respectivement. Le médicament, sous forme inchangée, dans les selles et les urines représentait, respectivement, 20 % et 7 % de la dose administrée. La demi-vie d’élimination moyenne de l’atazanavir chez des volontaires en bonne santé (n = 214) et des patients infectés par le VIH (n = 13) était d’environ 7 heures à l’état d’équilibre après l’administration quotidienne d’une dose de 400 mg avec un repas léger.
Populations et maladies particulières
- Enfants (de 6 à < 18 ans) Les données pharmacocinétiques provenant d'enfants recevant l'association atazanavir en capsules et ritonavir (doses calculées en fonction de la surface corporelle) sont présentées au Tableau 19.
| Tableau 19 : Pharmacocinétique à l'état d'équilibre de l'atazanavir associé au ritonavir chez des enfants (de 6 à <18 ans) infectés par le VIH, non à jeun | ||
| 205 mg/m2 d'atazanavir avec 100 mg/m2 de ritonavir, une fois par jour | ||
| Plage d'âge (années) | ||
Au moins 6 à 13 (n = 17) | Au moins 6 à 13 (n = 17) | |
Dose (mg) Médiane | 200 | 400 |
Cmax en ng/mL Moyenne géométrique (CV%) | 4451 (33) | 3711 (46) |
ASC en ng·h/mL Moyenne géométrique (CV%) | 42503 (36) | 44970 (34) |
Cmin en ng/mL Moyenne géométrique (CV%) | 535 (62) | 1090 (60) |
- Personnes âgées : On a mené une étude sur les paramètres pharmacocinétiques de l’atazanavir chez des sujets en bonne santé, jeunes (n = 29; 18-40 ans) et âgés (n = 30; ≥ 65 ans). On n’a observé aucune différence cliniquement importante sur le plan pharmacocinétique, en rapport avec l’âge.
- Sexe : On a mené une étude sur les paramètres pharmacocinétiques de l’atazanavir chez des sujets en bonne santé, jeunes (n = 29; 18-40 ans) et âgés (n = 30; ≥ 65 ans). On n’a observé aucune différence cliniquement importante sur le plan pharmacocinétique, en rapport avec le sexe.
- Grossesse et allaitement : Les données pharmacocinétiques provenant de femmes enceintes infectées par le VIH recevant l’association atazanavir en capsules et ritonavir sont présentées au Tableau 20.
| Tableau 20 : Pharmacocinétique à l'état d'équilibre de l'atazanavir associé au ritonavir chez des femmes enceintes infectées par le VIH, non à jeun | |||
| Atazanavir à 300 mg avec ritonavir à 100 mg | |||
Paramètre pharmacocinétique | 2e trimestre (n = 9) | 3e trimestre (n = 20) | Post-partuma (n = 36) |
Cmax en ng/mL Moyenne géométrique (CV %) | 3729,09 (39) | 3291,46 (48) | 5649,10 (31) |
ASC en ng•h/mL Moyenne géométrique (CV %) | 34399,1 (37) | 34251,5 (43) | 60532,7 (33) |
Cmin en ng/mLb Moyenne géométrique (CV%) | 663,78 (36) | 668,48 (50) | 1420,64 (47) |
a Les concentrations maximales d'atazanavir et les ASC étaient approximativement de 26 à 40 % plus élevées durant la période post-partum (de 4 à 12 semaines) par rapport aux concentrations maximales et aux ASC traditionnellement observées chez les patientes non enceintes infectées par le VIH. Les concentrations plasmatiques minimales d'atazanavir étaient approximativement deux fois plus élevées durant la période post-partum par rapport aux concentrations minimales traditionnellement observées chez les patientes non enceintes infectées par le VIH.
b La Cmin est la concentration observée 24 heures après la dose.
- Origine ethnique : On a mené une étude sur les paramètres pharmacocinétiques de l’atazanavir chez des sujets en bonne santé, jeunes (n = 29; 18-40 ans) et âgés (n = 30; ≥ 65 ans). On ne dispose pas de suffisamment de données pour établir si la race a des effets sur les paramètres pharmacocinétiques de l’atazanavir.
- Insuffisance hépatique : L’atazanavir est métabolisé et éliminé principalement par le foie. Il a été étudié chez des patients d’âge adulte présentant une insuffisance hépatique modérée à grave (14 cas de la classe B de Child-Pugh et 2 cas de la classe C), après administration d’une dose unique de 400 mg. L’ASC (0-∞) moyenne a été de 42 % plus élevée chez les patients souffrant d’insuffisance hépatique que chez les volontaires en bonne santé. La demi-vie moyenne de l’atazanavir chez les patients souffrant d’insuffisance hépatique a été de 12,1 heures, comparativement à 6,4 heures, chez les volontaires en bonne santé. On s’attend à ce que les concentrations d’atazanavir soient plus élevées en présence d’une insuffisance hépatique modérée à grave. Aucune étude n’a porté sur la pharmacocinétique de MYLAN-ATAZANAVIR en association avec le ritonavir chez les patients atteints d’insuffisance hépatique. MYLAN-ATAZANAVIR ne doit pas être administré aux patients souffrant d’une atteinte hépatique grave. MYLAN-ATAZANAVIR en association avec le ritonavir est déconseillé chez les patients présentant une atteinte hépatique (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS).
- Insuffisance rénale : Chez des sujets en bonne santé, environ 7 % de la dose d’atazanavir est éliminée sous forme inchangée dans les urines. MYLAN-ATAZANAVIR a été étudié chez les patients adultes présentant une insuffisance rénale grave (n = 20), y compris ceux sous hémodialyse, à des doses multiples de 400 mg une fois par jour. La Cmax moyenne de l’atazanavir a été inférieure de 9 %, l’ASC a été supérieure de 19 % et la Cmin a été supérieure de 96 % chez les sujets atteints d’insuffisance rénale grave qui n’étaient pas sous hémodialyse (n = 10) par rapport aux sujets de même âge, poids et sexe présentant une fonction rénale normale. L’hémodialyse n’a produit aucune élimination importante de l’atazanavir. Lors d’une séance de dialyse de 4 heures, 2,1 % de la dose administrée a été éliminée. Les sujets sous hémodialyse semblaient présenter des niveaux d’exposition inférieurs par rapport aux sujets en bonne santé et aux insuffisants rénaux qui n’étaient pas sous hémodialyse. Lorsque l’atazanavir a été administré immédiatement après la dialyse chez des sujets sous hémodialyse (n = 10), les moyennes géométriques de l’ASC, de la Cmax et de la Cmin de l’ATV ont été 42 %, 37 % et 54 % moins élevées, respectivement, par rapport aux sujets présentant une fonction rénale normale. Lorsque l’atazanavir a été administré 2 heures avant une séance d’hémodialyse de 4 heures, les moyennes géométriques de l’ASC, de la Cmax et de la Cmin de l’ATV chez les sujets sous hémodialyse ont été 28 %, 25 % et 43 % moins élevées, respectivement, que chez les sujets présentant une fonction rénale normale. Le mécanisme associé à cette diminution est inconnu (voir 4 POSOLOGIE ET ADMINISTRATION).
- Obésité : Voir la section Redistribution des tissus adipeux (7 MISES EN GARDE ET PRÉCAUTIONS).
Les effets de l’administration concomitante d’atazanavir sur l’ASC, la Cmax et la Cmin d’autres médicaments sont résumés au Tableau 16.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver MYLAN-ATAZANAVIR entre 15°C et 30°C. Protéger contre l’humidité.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
NA
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
| Nom propre : | Sulfate d’atazanavir |
| Nom chimique : | (3S,8S,9S,12S)-3,12-Bis(1,1-diméthyléthyl)-8-hydroxy- 4,11-dioxo-9-(phénylméthyl)-6-[[4-(2- pyridinyl)phényl]méthyl]-2,5,6,10,13- acide pentaazatétradécanedioïque diméthyl ester, sulfate (1 :1) 1-[4-(pyridin-2-yl)phényl]-5S-2,5-bis[[N-(methoxycarbonyl)-L-tert-leucinyl]amino]-4S-hydroxy-6-phényl-2-azahexane, Bisulfate de sodium |
| Formule moléculaire et masse moléculaire : | C38H52N6O7.H2SO4 802.9 g/mol (sel de l’acide sulfurique) 704 g/mol (base libre) |
| Formule développée : |
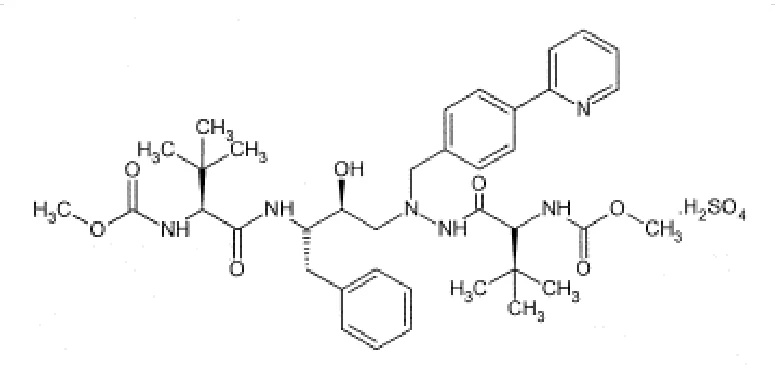
Propriétés physicochimiques :
Description : Poudre de couleur blanche à jaune pâle.
Solubilité : Soluble dans le méthanol.
Solubilité aqueuse :
| Milieu de dissolution | Solubilité (mg/mL) | Terme descriptif (tel que défini dans l'USP) |
| pH 1,2 | 4,99 mg/mL | Légèrement soluble |
| pH 4,5 | 1,8 mg/mL | Légèrement soluble |
| pH 6,0 | 1,3 mg/mL | Légèrement soluble |
| pH 6,8 | < 0,1 mg/mL | Pratiquement insoluble |
| pH 8,0 | < 0,1 mg/mL | Pratiquement insoluble |
Solubilité dans divers solvants (25 °C±1 °C) :
| Solvant | Solubilité (mg/mL) | Terme descriptif (tel que défini dans l'USP) |
| Méthanol | 250,0 mg/mL | Aisément soluble |
| Éthanol | 12,0 mg/mL | Modérément soluble |
| Acétate d’éthyle | < 0,1 mg/mL | Pratiquement insoluble |
| Eau | < 0,1 mg/mL | Pratiquement insoluble |
| Dichlorométhane | < 0,1 mg/mL | Pratiquement insoluble |
| Chloroforme | < 0,1 mg/mL | Pratiquement insoluble |
| Acétone | < 0,1 mg/mL | Pratiquement insoluble |
| DMF | 650,0 mg/mL | Aisément soluble |
| DMSO | 610,0 mg/mL | Aisément soluble |
pH : (1,0 % dans une suspension aqueuse) : 2,13
pKa : (conditions acides fortes) : 11,92 (selon la littérature, DrugBank)
(conditions basiques fortes) : 4,42 (selon la littérature, DrugBank)
Intervalle de fusion : 193,1 °C à 194,2 °C (avec décomposition)
Log P : 4,5 (selon la littérature, DrugBank)
Hygroscopicité : De nature légèrement hygroscopique
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Patients adultes n’ayant jamais reçu de traitement antirétroviral
Étude AI424-138 : étude de 96 semaines comparant l'efficacité antivirale et l'innocuité des associations atazanavir/ritonavir et lopinavir/ritonavir, chacune en association avec une dose fixe de ténofovir DF et d'emtricitabine, chez des patients infectés par le VIH-1 et n'ayant jamais été traités
Tableau 21 Résumé des caractéristiques démographiques des patients dans l’étude AI424-138 menée auprès de patients adultes n’ayant jamais reçu de traitement antirétroviral
Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| AI424-138 | multicentrique ouverte et à répartition aléatoire | Atazanavir 300 mg + ritonavir 100 mg (une fois par jour) avec ténofovir DF/emtricitabine (une fois par jour)a Lopinavir 400 mg + ritonavir 100 mg (deux fois par jour) avec ténofovir DF/emtricitabine (une fois par jour)a 96 semaines | n = 440 n = 443 | 36 ans (19-72) | 69 % masculin 31 % féminin |
a Sous forme d’association à dose fixe : 300 mg de ténofovir DF, 200 mg d’emtricitabine une fois par jour.
L’étude AI424-138 : une étude de 96 semaines, multicentrique, ouverte et à répartition aléatoire dans laquelle on a comparé l’atazanavir (300 mg, une fois par jour) en association avec le ritonavir (100 mg, une fois par jour) et le lopinavir (400 mg, deux fois par jour) en association avec le ritonavir (100 mg, deux fois par jour), les deux traitements administrés en concomitance avec une dose fixe de ténofovir DF et d’emtricitabine (300 mg et 200 mg, une fois par jour), chez 883 patients n’ayant jamais reçu de traitement antirétroviral. L’âge moyen des patients était de 36 ans (intervalle de 19 à 72 ans); 48 % d’entre eux étaient de race blanche, 18 %, de race noire, 9 %, d’origine asiatique, 24 %, d’origine hispanique/métisse/mixte, et 69 %, de sexe masculin. Au départ, le nombre médian de cellules CD4+ dans le plasma était de 205 cellules/mm3 (intervalle de 2 à 810 cellules/mm3) et le taux plasmatique moyen d’ARN du VIH-1 était de 4,94 log10 copies/mL (intervalle de 2,60 à 5,88 log10 copies/mL).
La réponse au traitement et les résultats du traitement après 48 et 96 semaines sont présentés au tableau 22.
Tableau 22 : Résultats du traitement assigné de manière aléatoire après 48 et 96 semaines
(étude AI424-138)
| Résultat | Atazanavir 300 mg + ritonavir à 100 mg (QD) avec Ténofovir DF/emtricitabine (QD)a (n = 440) | Lopinavir à 400 mg + ritonavir à 100 mg (BID) avec ténofovir DF/emtricitabine (QD)a (n = 443) | ||
| 48 semaines | 96 semaines | 48 semaines | 96 semaines | |
| Répondeursb | 78%c | 75%d | 76%c | 69%d |
Échec de la réponse virologique e Rebonds Absence de suppression jusqu'à la 48e ou 96e semaine | 13% 4% 9% | 9% 7% 2% | 10% 4% 6% | 11% 9% 1% |
| Décès | 1% | 1% | <1% | <1% |
| Abandons en raison d'effets indésirables | 2% | 3% | 3% | 5% |
| Abandons pour d'autres motifsf | 6% | 12% | 9% | 15% |
a Sous forme d'association à dose fixe : 300 mg de ténofovir DF et 200 mg d'emtricitabine, une fois par jour.
b Patients ayant obtenu un taux confirmé d'ARN du VIH < 50 copies/mL à la 48e semaine. Dosage ultrasensible
Roche Amplicor®, version 1.5.
c Analyse prédéfinie des patients retenus en début d'étude dans une cohorte dont la répartition aléatoire a été faite comme suit : ATV/RTV 78 % et LPV/RTV 76 % (estimation de la différence : 1,7 [intervalle de confiance à 95 % de -3,8 à 7,1]).
d Analyse prédéfinie des patients retenus en début d'étude dans une cohorte dont la répartition aléatoire a été faite comme suit : ATV/RTV 74 % et LPV/RTV 68 % (estimation de la différence : 6,1 [intervalle de confiance à 95 % de 0,3 à 12,0]).
e Cas de rebond viral et incapacité du traitement à procurer un taux confirmé d'ARN du VIH < 50 copies/mL jusqu'à la 48e et la 96e semaine.
f Cas perdus de vue, abandons décidés par les patients, cas de non-observance du traitement, cas de non-observance du protocole et abandons pour d'autres motifs.
La proportion de répondeurs parmi les patients qui présentaient une charge virale élevée au départ (soit un taux d'ARN du VIH ≥ 100 000 copies/mL) était comparable dans les groupes sous atazanavir/ritonavir (164 patients sur 223, 74 % à la 48e semaine et 165 patients sur 223, 74 % à la 96e semaine) et sous lopinavir/ritonavir (161 patients sur 222, 73 % à la 48e semaine et 149 patients sur 222, 67 % à la 96e semaine). L'augmentation médiane du nombre de cellules CD4+ par rapport aux valeurs initiales a été de 191 cellules/mm3 à 48 semaines et de 261 cellules/mm3 à 96 semaines dans le groupe sous atazanavir/ritonavir et de 200 cellules/mm3 à 48 semaines et de 273 cellules/mm3 à 96 semaines dans celui sous lopinavir/ritonavir.
Étude AI424-034 : Comparaison de atazanavir, une fois par jour, à l’éfavirenz, une fois par jour, chacun en association avec une dose fixe de lamivudine et de zidovudine, administrée deux fois par jour
Tableau 23 Résumé des caractéristiques démographiques des patients dans l’étude AI424-034 menée auprès de patients adultes n’ayant jamais reçu de traitement antirétroviral
Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| AI424-034 | multicentrique, à répartition aléatoire et à double insu | Atazanavir 400 mg une fois par jour + lamivudine + zidovudined éfavirenz 600 mg une fois par jour + lamivudine + zidovudined 48 semaines | n = 405 n = 443 | 34 ans (18-73) | 65 % masculin 35 % féminin |
a Sous forme d’association à dose fixe : 150 mg de lamivudine, 300 mg de zidovudine deux fois par jour.
L’étude AI424-034 a été un essai multicentrique, à répartition aléatoire et à double insu, visant à comparer atazanavir (400 mg, une fois par jour) (n = 405) à l’éfavirenz (600 mg, une fois par jour) (n = 405), chacun combiné à une dose fixe d’une association de lamivudine (3TC) (150 mg) et de zidovudine (ZDV) (300 mg), administrée deux fois par jour, chez 810 patients n’ayant jamais reçu de traitement antirétroviral. L’âge moyen des patients était de 34 ans (intervalle : de 18 à 73); 36 % d’entre eux étaient d’origine hispanique, 33 %, de race blanche, et 65 %, de sexe masculin. Au départ, le nombre moyen de cellules CD4 était de 321 cellules/mm3 (intervalle : de 64 à 1 424 cellules/mm3) et le taux plasmatique moyen d’ARN du VIH-1 de 4,8 log10 copies/ml (intervalle de 2,2 à 5,9 log10 copies/ml).
Résultats de l'étude
| Tableau 24: Résultats du traitement assigné de manière aléatoire après 48 semaines (étude AI424-034) | ||
| Résultat | Atazanavir 400 mg, QD, + lamivudine + zidovudined (n = 405) | Éfavirenz 600 mg, QD, + lamivudine + zidovudined (n = 405) |
Répondeurs selon l’analyse TRWPFa Seuil de quantification < 400 copies/ml (< 50 copies/ml) | 67% (31%) | 63% (35%) |
Échec de la réponse virologiqueb Rebonds Absence de suppression jusqu’à la 48e semaine | 20% 13% 7% | 19% 11% 7% |
| Décès ou évolution de la maladie | <1% | <1% |
| Abandons en raison d’effets indésirables | 6% | 9% |
| Abandons pour d’autres motifsc | 6% | 9% |
a L’analyse TRWPF (réponse au traitement sans échec antérieur) définit comme répondeurs les patients chez lesquels on a obtenu et maintenu un taux confirmé d’ARN du VIH < 400 copies/ml (< 50 copies/ml) jusqu’à la 48e semaine, sans période intercurrente de rebond de la réplication virale, de manifestations du sida de classe C des CDC ou d’interruption de traitement. ATV-EFV (IC à 95 %) : 3,8 (-2,8, 10,3); l’ATV est semblable à l’EFV, étant donné que la limite inférieure de l’intervalle de confiance à 95 % est > - 12 %, le critère prédéfini de similarité. Dosage Roche Amplicor® HIV-1 MonitorMC, version 1.0 ou 1.5 selon la région géographique.
b Cas de rebond viral et incapacité du traitement à procurer un taux confirmé d’ARN du VIH < 400 copies/ml jusqu’à la 48e semaine.
c Cas perdus de vue, abandons décidés par les patients, cas de non-observance du traitement, cas de nonobservance du protocole et abandons pour d’autres motifs.
d Association à dose fixe : 150 mg de lamivudine et 300 mg de zidovudine, deux fois par jour.
Le principal point d’aboutissement de cette étude était la proportion de patients traités chez lesquels on pouvait atteindre et maintenir un taux confirmé d’ARN du VIH < 400 copies/ml jusqu’à la 48e semaine.
Après 48 semaines, la proportion de patients présentant un taux d’ARN du VIH < 400 copies/ml était semblable dans le groupe sous atazanavir et dans celui sous éfavirenz (67 % et 63 %, respectivement). L’échec de la réponse virologique a été la raison la plus fréquente de l’échec thérapeutique dans les deux groupes (20 % et 19 %, respectivement). Le nombre de sujets sous l’un ou l’autre des traitements chez lesquels on n’a pas obtenu de suppression virale à la 48e semaine était faible (7 % dans les deux cas); l’échec de la réponse virologique a été principalement attribuable à un rebond viral (13 % et 11 %, respectivement). La proportion d’abandons, en raison d’effets indésirables (EI) et pour d’autres motifs a été légèrement plus élevée dans le groupe sous éfavirenz que dans celui sous atazanavir (9 % vs 6 % dans le cas des abandons en raison d’EI et 9 % vs 7 %, dans celui des abandons pour d’autres motifs). La proportion de patients ayant un taux d’ARN du VIH < 50 copies/ml, parmi ceux qui recevaient atazanavir et ceux qui prenaient l’éfavirenz, a été, respectivement, de 31 % et de 36 %. L'augmentation moyenne du nombre de cellules CD4 par rapport à l'inclusion était de 176 cellules/mm3 pour le bras atazanvir et de 160 cellules/mm3 pour le bras éfavirenz.
Étude AI424-008 : Comparaison entre atazanavir à 400 mg, une fois par jour, atazanavir à 600 mg, une fois par jour et le nelfinavir à 1 250 mg, deux fois par jour, chacun en association avec la stavudine et la lamivudine, deux fois par jour
Tableau 25 – Résumé des caractéristiques démographiques des patients dans l’étude AI424-008 menée auprès de patients adultes n’ayant jamais reçu de traitement antirétroviral
| d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| AI424-008 | multicentrique, à répartition aléatoire et à double insu | Atazanavir 400 mg une fois par jour + lamivudine + stavudine nelfinavir 1 250 mg deux fois par jour + lamivudine + stavudine 48 semaines | n = 181 n = 91 | 35 ans (18-69), | 63 % masculin 37 % féminin |
a Sous forme d’association à dose fixe : 150 mg de lamivudine, 300 mg de zidovudine deux fois par jour.
L’étude AI424-008 était un essai multicentrique ouvert, en aveugle quant à la dose, et à répartition aléatoire, d’une durée de 48 semaines, visant à comparer atazanavir à deux doses différentes (400 mg et 600 mg, une fois par jour) (n = 181 et 195, respectivement) au nelfinavir (1250 mg deux fois par jour) (n = 91), chacun étant administré en association avec la stavudine (40 mg) et la lamivudine (150 mg), deux fois par jour, à des patients n’ayant jamais reçu d’antirétroviraux. L’âge moyen des patients était de 35 ans (intervalle de 18 à 69), 55 % d’entre eux étaient de race blanche et 63 %, de sexe masculin. Au départ, le nombre moyen de cellules CD4 était de 295 cellules/mm3 (intervalle de 4 à 1 003 cellules/mm3) et le taux plasmatique moyen d’ARN du VIH-1, était de 4,7 log10 copies/ml (intervalle de 1,8 à 5,9 log10 copies/ml).
Résultats de l'étude
| Tableau 26: Résultats du traitement assigné de manière aléatoire après 48 semaines (étude AI424-008) | ||
| Résultat | atazanavir 400 mg, QD, + lamivudine + stavudine (n = 181) | nelfinavir 1250 mg, BID, + lamivudine + stavudine (n = 91) |
| Répondeurs selon l’analyse TRWPFa | 65% (31%) | 59% (38%) |
Échec de la réponse virologique b Rebonds Absence de suppression jusqu’à la 48e semaine | 23% 11% 12% | 35% 14% 21% |
| Décès ou évolution de la maladie | 2% | - |
Abandons en raison d’effets indésirables | 4% | 3% |
| Abandons pour d’autres motifsc | 4% | 2% |
a L’analyse TRWPF (réponse au traitement sans échec antérieur) définit comme répondeurs les patients chez lesquels on a obtenu et maintenu un taux confirmé d’ARN du VIH < 400 copies/ml (< 50 copies/ml) jusqu’à la 48e semaine sans période intercurrente de rebond de la réplication virale, de manifestations du sida de classe C des CDC ou d’interruption de traitement. Dosage Roche Amplicor® HIV-1 MonitorMC, version 1.0 ou 1.5 selon la région géographique.
b Cas de rebond viral et incapacité du traitement à procurer un taux confirmé d’ARN du VIH à < 400 copies/ml jusqu’à la 48e semaine.
c Cas perdus de vue, abandons décidés par les patients, cas de non-observance du traitement, cas de nonobservance du protocole et abandons pour d’autres motifs.
Après 48 semaines, la proportion de patients présentant un taux d’ARN du VIH < 400 (< 50) copies/ml était de 65 % (31 %) dans le groupe recevant 400 mg de atazanavir et de 59 % (38 %) dans celui qui recevait le nelfinavir. L’augmentation moyenne du nombre de cellules CD4 par rapport aux valeurs initiales a été de 234 cellules/mm3 dans le groupe recevant 400 mg de atazanavir et de 211 cellules/mm3 dans celui qui prenait le nelfinavir. Le nombre d’échecs de la réponse virologique était comparable pour tous les traitements et il était attribuable à un nombre approximativement égal de sujets n’ayant jamais obtenu de suppression virale (12 % sous 400 mg d’ATV, 13 % sous 600 mg d’ATV et 21 % sous NFV).
Patients adultes traités antérieurement par des antirétroviraux
Étude AI424-043 : Comparaison de l’atazanavir, une fois par jour, à l’association lopinavirritonavir, deux fois par jour, chacun de ces traitements combiné à deux nucléosides
Tableau 27 Résumé des caractéristiques démographiques des patients dans l’étude AI424-043 menée auprès de patients adultes traités antérieurement par des antirétroviraux
Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| AI424-043 | multicentrique ouverte et à répartition aléatoire | Atazanavir 400 mg une fois par jour + lopinavir + ritonavir + nelfinavir nelfinavir 1 250 mg deux fois par jour + lamivudine + stavudine 48 semaines | n = 181 n = 91 | 38 ans (20-65) | 79 % masculin 21 % féminin |
L’étude AI424-043 est un essai multicentrique, ouvert et à répartition aléatoire, comparant atazanavir (400 mg, une fois par jour) à l’association lopinavir-ritonavir (respectivement, 400 mg et 100 mg, deux fois par jour), chacun de ces traitements combiné à deux INTI. L’étude porte sur 300 sujets randomisés qui avaient connu un échec de la réponse virologique à un seul traitement antérieur comportant un IP. La durée moyenne de l’exposition antérieure à des antirétroviraux était de 141 semaines pour les IP, de 181 semaines pour les INTI et de 93 emaines pour les INNTI (14 % des patients avaient déjà été exposés à des INNTI). L’âge moyen était de 38 ans (intervalle de 20 à 65 ans); 51 % d’entre eux étaient d’origine hispanique, 42 %, de race blanche, et 79 %, de sexe masculin. Au départ, le nombre moyen de cellules CD4 était de 323 cellules/mm3 (intervalle de 54 à 1 210 cellules/mm3) et le taux plasmatique moyen d’ARN du VIH-1 était de 4,14 log10 copies/ml (intervalle de 2,60 à 5,87 log10 copies/ml). D’après les résultats de l’analyse à la 24e semaine, on a offert aux patients du volet sous atazanavir un traitement de rechange après 24 semaines.
Les paramètres principaux de cette étude étaient la différence pondérée dans le temps entre le taux d’ARN du VIH à la 48e semaine et la valeur initiale (efficacité) et la modification en pourcentage du taux de cholestérol LDL, à jeun, à la 48e semaine par rapport à la valeur initiale (innocuité). À la 48e semaine du traitement, 57 % des patients recevant atazanavir avaient obtenu une suppression virale > 1 log10 (ou < 400 copies/ml) comparativement à 75 % de ceux qui recevaient le lopinavir et le ritonavir. Il y avait une plus grande proportion de patients ayant un taux d’ARN du VIH < 400 copies/ml et < 50 copies/ml dans le groupe recevant le lopinavir et le ritonavir que dans le groupe sous atazanavir (67 % vs 45 % et 51 % vs 32 %).
Résultats de l'étude
D’après les résultats de cette étude, atazanavir sans ritonavir est inférieur au lopinavir/ritonavir chez les patients qui ont déjà suivi un traitement par un IP s’étant soldé par un échec virologique et est déconseillé chez de tels patients. L’étude AI424-043 a également comparé les modifications des taux de cholestérol LDL par rapport aux valeurs initiales. Pendant 48 semaines, atazanavir a entraîné une baisse nettement plus importante des taux de cholestérol LDL à jeun (l’un des principaux points d’aboutissement), de cholestérol total et de triglycérides à jeun que l’association lopinavir-ritonavir, d’après les changements par rapport aux valeurs initiales. Pour ce qui est du taux de cholestérol HDL, on a noté une hausse modeste et comparable dans les deux groupes, entre le début de l’étude et la 48e semaine. (Pour plus de détails, voir 8 EFFETS INDÉSIRABLES, Tableau 12).
Patients adultes traités antérieurement par des antirétroviraux (traitement dit « de sauvetage »)
Étude AI424-045 : Comparaison des associations à base de atazanavir, une fois par jour, et de ritonavir, une fois par jour, de atazanavir, une fois par jour, et de saquinavir (capsules de gélatine molle), une fois par jour, et de lopinavir et de ritonavir, deux fois par jour, chacun de ces traitements combiné avec le ténofovir DF et un INTI
Tableau 28 Résumé des caractéristiques démographiques des patients dans l’étude AI424-045 menée auprès de patients adultes traités antérieurement par des antirétroviraux
Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| AI424-045 | multicentrique ouverte et à répartition aléatoire | Atazanavir 300 mg une fois par jour + ritonavir 100 mg une fois par jour + ténofovir DF + INTI (281 semaines) lopinavir + ritonavir (400/100 mg) deux fois par jour + ténofovir DF + INTI (85 semaines) | n = 120 n = 123 | 41 ans (24-74) | 78 % masculin 22 % féminin |
L’étude AI424-045 est un essai multicentrique, ouvert et à répartition aléatoire en cours, visant à comparer atazanavir (300 mg, une fois par jour) en association avec le ritonavir (100 mg, une fois par jour) et atazanavir (400 mg, une fois par jour) en association avec le saquinavir en capsules de gélatine molle (1 200 mg, une fois par jour) à l’association lopinavir + ritonavir (doses fixes de 400 et de 100 mg, deux fois par jour), les trois traitements administrés en concomitance avec le ténofovir DF et un INTI. Cette étude a été menée chez 358 sujets randomisés chez qui un traitement antirétroviral extrêmement actif comportant des IP, des INTI et des INNTI s’était soldé par un échec de la réponse virologique. La durée moyenne de l’exposition aux antirétroviraux a été de 138 semaines dans le cas des IP, de 281 semaines dans le cas des INTI et de 85 semaines dans celui des INNTI. L’âge moyen était de 41 ans (intervalle de 24 à 74 ans); 60 % d’entre eux étaient de race blanche et 78 %, de sexe masculin. Au départ, le nombre moyen de cellules CD4 était de 337 cellules/mm3 (intervalle de 14 à 1 543 cellules/mm3) et le taux plasmatique moyen d’ARN du VIH-1, de 4,40 log10 copies/ml (intervalle de 2,6 à 5,9 log10 copies/ml). Le principal point d’aboutissement de cette étude a été la différence pondérée dans le temps entre le taux d’ARN du VIH à la 48e semaine et la valeur initiale.
Résultats de l'étude
Les données d’essais cliniques contrôlés, menés sur l’innocuité de atazanavir en association avec le ritonavir, mais sans le ténofovir DF, sont limitées.
La similarité (non-infériorité) de l’efficacité antivirale des associations ATV 300-RTV et LPVRTV a été montrée pour le principal point d’aboutissement lié à l’efficacité à la 48e semaine (la DPT, différence pondérée dans le temps, [IC à 97,5 %] ATV 300-RTV - LPV-RTV était de 0,13 [-0,12, 0,39]). Par contraste, l’efficacité antivirale de l’association ATV 400-SQV était plus faible que celle de l’association LPV-RTV (la DPT [IC à 97,5 %] ATV 400-SQV - LPV-RTV était de 0,33 [0,07, 0,60]). À la 48e semaine, le taux d’ARN du VIH avait baissé en moyenne de 1,93 log10 c/ml sous ATV 300-RTVet de 1,87 log10 c/ml sous LPV-RTV par rapport à la valeur initiale.
Les analyses, qui comprenaient la proportion de sujets dont le taux d’ARN du VIH était < 400 c/ml, appuient la conclusion que les associations ATV 300-RTV et LPV-RTV sont comparables. Les taux de réponse à la 48e semaine étaient comparables dans les groupes sous ATV 300-RTV et sous LPV-RTV. Selon la définition de l’analyse TRWPF, les taux de réponse étaient de 53 % sous ATV 300-RTVet de 54 % sous LPV-RTV.
Cependant, l’étude AI424-045 n’était pas suffisamment vaste pour confirmer de manière définitive l’équivalence de atazanavir/ritonavir et du lopinavir/ritonavir en ce qui a trait au point d’aboutissement secondaire, soit l’atteinte d’un taux d’ARN du VIH en deçà de la limite inférieure de détection.
| Tableau 29 Résultats du traitement après 48 semaines - étude AI424-045 (patients traités antérieurement par des antirétroviraux)*a | ||
| Résultat | atazanavir 300 mg, QD, + ritonavir 100 mg, QD, + ténofovir DF + INTI n = 120 | lopinavir + ritonavir (400/100 mg), BID, + ténofovir DF + INTI n = 123 |
Changement moyen du taux d’ARN du VIH par rapport à la valeur initiale (log10 copies/ml)a,b,c | -1.93 | -1.87 |
Changement moyen du nombre de cellules CD4 par rapport à la valeur initiale (cellules/mm3)d | 110 | 121 |
Pourcentage de patients randomisés répondant au traitemente Taux d’ARN du VIH < 400 copies/mla Taux d’ARN du VIH < 50 copies/mla | 53% 36% | 54% 42% |
* Les données d’essais cliniques contrôlés sur l’innocuité de atazanavir en association avec le ritonavir sans Ténofovir DF sont limitées (Voir 9 INTERACTIONS MÉDICAMENTEUSES).
a Dosage Roche Amplicor® HIV-1 MonitorMC, version 1.5.
b Selon les données sur les patients pour lesquels on disposait des mesures du taux d’ARN du VIH au départ et à la 48e semaine (atazanavir + ritonavir, n = 90; lopinavir + ritonavir, n = 99).
c Principal point d’aboutissement d’efficacité principal défini dans le protocole.
d Selon les données des patients pour lesquels existent des mesures du nombre de cellules CD4 au départ et à la 48e semaine (atazanavir + ritonavir, n = 83; lopinavir + ritonavir, n = 94).
e L’analyse TRWPF (réponse au traitement sans échec antérieur) définit comme répondeurs les patients chez lesquels on a obtenu et maintenu un taux confirmé d’ARN du VIH < 400 copies/ml (< 50 copies/ml) jusqu’à la 48e semaine, sans période intercurrente de rebond de la réplication virale, de manifestations du sida de classe C des CDC ou d’interruption de traitement.
Enfants
Tableau 30 Résumé des caractéristiques démographiques des patients dans l’étude menée auprès d’enfants
Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| PACTG 1020A | multicentrique, ouverte | Atazanavir une fois par jour + ritonavir + deux INTI (281 semaines) | 182 patients (83 n’ayant jamais reçu de traitement antirétroviral et 99 traités antérieurement par des antirétroviraux) | 3 mois à 21 ans | 50 % masculin 50 % féminin |
L'évaluation de la pharmacocinétique, de l'innocuité, de la tolérabilité et de l'efficacité de atazanavir s'appuie sur des données provenant de l'étude clinique multicentrique ouverte PACTG 1020A menée auprès de patients âgés de 3 mois à 21 ans. Dans cette étude, 182 patients (83 patients n'ayant jamais reçu d'antirétroviral et 99 patients ayant déjà reçu un antirétroviral) ont reçu atazanavir une fois par jour, avec ou sans ritonavir, en association avec deux INTI.
Résultats de l’étude
On a évalué 99 patients (de 6 ans à moins de 18 ans) ayant reçu atazanavir en capsules, avec ou sans ritonavir. Dans cette cohorte, la proportion globale de patients présentant moins de 400 copies/mL d'ARN du VIH à la 24e semaine était de 68 % (28/41) chez les patients n'ayant jamais reçu d'antirétroviral et de 33 % (19/58) chez les patients ayant déjà reçu un antirétroviral.
La proportion globale de patients présentant moins de 50 copies/mL d'ARN du VIH à la 24e semaine était de 59 % (24/41) chez les patients n'ayant jamais reçu d'antirétroviral et de 24 % (14/58) chez les patients ayant déjà reçu un antirétroviral. L'augmentation médiane du nombre absolu de CD4 à la 20e semaine par rapport aux valeurs initiales était de 171 cellules/mm3 chez les patients n'ayant jamais reçu d'antirétroviral et de 116 cellules/mm3 chez les patients ayant déjà reçu un antirétroviral. L’efficacité de l’atazanavir chez les enfants au-delà de 24 semaines n’a pas encore été établie.
Femmes enceintes
Tableau 31 – Résumé des caractéristiques démographiques des patients dans l’étude menée auprès de femmes enceintes.
Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| AI424-182 | ouverte, sans répartition aléatoire | atazanavir/ritonavir (300/100 mg ou 400/100 mg) + zidovudine/lamivudine | n = 41 | 3 mois à 21 ans | 100 % féminin |
Au cours de l'étude AI424-182, on a administré l'association atazanavir/ritonavir (300/100 mg ou 400/100 mg) en concomitance avec l'association zidovudine/lamivudine à 41 femmes enceintes au cours du deuxième ou troisième trimestre de la grossesse.
Résultats de l’étude
Parmi les 39 femmes qui ont terminé l'étude, 38 avaient un taux d'ARN du VIH < 50 copies/mL au moment de l'accouchement. Six des 20 femmes (30 %) traitées par atazanavir à 300 mg et le ritonavir à 100 mg ainsi que 13 des 21 femmes (62 %) traitées par atazanavir à 400 mg et le ritonavir à 100 mg ont présenté une hyperbilirubinémie de grade 3 ou 4.
Quarante nourrissons ont obtenu des résultats négatifs au dosage de l'ADN du VIH-1 à la naissance et/ou durant les six mois suivants. Les 40 enfants ont reçu un traitement antirétroviral prophylactique contenant de la zidovudine. Trois des 20 nourrissons (15 %) nés de femmes traitées par atazanavir à 300 mg et le ritonavir à 100 mg ainsi que quatre des 20 nourrissons (20 %) nés de femmes traitées par atazanavir à 400 mg et le ritonavir à 100 mg ont présenté une bilirubinémie de grade 3 ou 4. On n'a observé aucun signe d'ictère pathologique. On a administré une photothérapie à six des 40 nourrissons pendant un maximum de quatre jours.
Voir 4 POSOLOGIE ET ADMINISTRATION, Adaptations posologiques, Femmes enceintes.
14.2 Études de biodisponibilité comparatives
Une étude ouverte, de type croisé, à dose unique et à répartition aléatoire, comportant deux traitements, deux séquences et deux périodes a été réalisée auprès de 41 adultes, de sexe masculin, en bonne santé et à jeun dans le but d’établir la bioéquivalence des 1 x 300 mg capsules Mylan-Atazanavir à 300mg (Mylan Pharmaceuticals ULC) par rapport aux 1 x 300 mg capsules Reyataz® (sulfate d’atazanavir) à 300mg (Bristol-Myers Squibb Company, Canada).
Un résumé des résultats est présenté dans le tableau suivant.
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Atazanavir (1 x 300 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance 90 % |
ASCT (ng.h/mL) | 7883,7 9142,0 (47,5) | 8715,7 9764,3 (43,3) | 90,5 | 83,2 - 98,3 |
ASCI (ng.h/mL) | 8442,9 9841,1 (49,7) | 9275,1 10427,9 (44,8) | 91,0 | 83,7 - 98,9 |
Cmax (ng/mL) | 1416,6 1590,5 (39,2) | 1653,5 1839,8 (39,6) | 85,7 | 78,7 - 93,3 |
Tmax3 (h) | 3,5 (2,0 – 5,5) | 3,5 (1,8 – 5,5) | ||
T½4 (h) | 5,9 (23,7) | 5,8 (20,5) | ||
1 Les capsules de Mylan-Atazanavir (sulfate d’atazanavir) à 300 mg (Mylan Pharmaceuticals ULC). 2 Les capsules de PrREYATAZ® (sulfate d’atazanavir) à 300 mg (Bristol-Myers Squibb) acheté au Canada. 3 Exprimé uniquement en tant que valeur médiane (fourchette).
4 Exprimé uniquement en tant que moyenne arithmétique (CV en %).
15 MICROBIOLOGIE
Activité antivirale in vitro
L’atazanavir affiche une activité anti-VIH-1 à une concentration efficace à 50 % (CE50) moyenne de 2 à 5 nM en l’absence de sérum humain contre différents isolats de laboratoire et cliniques multipliés sur des cellules mononucléaires de sang périphérique, des macrophages, des cellules CEM-SS et des cellules MT-2. En culture cellulaire, l’ATV agit contre les isolats des sous-types A, B, C, D, AE, AG, F, G et J du VIH-1 du groupe M. L’ATV agit de façon variable contre les isolats du VIH-2 (de 1,9 à 32 nM), avec des valeurs de CE50 supérieures aux valeurs de CE50 des isolats provenant de patients ayant connu des échecs thérapeutiques. Deux études portant sur les associations médicamenteuses avec l’ATV ont montré un effet antiviral, allant d’additif à antagoniste, in vitro en présence de l’abacavir et des INNTI (délavirdine, éfavirenz et névirapine) ainsi qu’un effet antiviral additif in vitro en présence des IP (amprénavir, lopinavir, nelfinavir, ritonavir et saquinavir), des INTI (didanosine, emtricitabine, lamivudine, stavudine, ténofovir DF, zalcitabine et zidovudine), de l’enfuvirtide, un inhibiteur de fusion du VIH-1 et, finalement, de deux médicaments utilisés dans le traitement de l’hépatite virale, l’adéfovir et la ribavirine. Parallèlement, on n’a noté aucune augmentation de la cytotoxicité.
Résistance
Études cliniques portant sur des patients n’ayant jamais été traités recevant atazanavir a 400 mg sans Ritonavir : Une mutation 150L est apparue dans des isolats cliniques résistants à l’ATV et provenant de patients n’ayant jamais été traités qui ont connu un échec virologique (après un traitement par l’ATV d’une durée moyenne de 50 semaines). Cette mutation s’accompagnait souvent d’une mutation A71V. Chez les patients n’ayant jamais été traités, les isolats viraux contenant la mutation 150L démontraient une résistance phénotypique à l’ATV, mais avaient conservé leur sensibilité in vitro à d’autres IP (amprénavir, lopinavir, nelfinavir, ritonavir et saquinavir). Cependant, il n’existe aucune donnée clinique démontrant les effets de la mutation 150L sur l’efficacité des IP administrés subséquemment.
Études cliniques portant sur des patients jamais traités recevant atazanavir à 300 mg en association avec le ritonavir à 10 mg : Dans l'étude de phase III AI424-138, une analyse per protocole génotypique et phénotypique a été réalisée sur des échantillons provenant de patients traités ayant connu un échec de la réponse virologique (ARN du VIH ≥ 400 copies/mL) ou ayant abandonné le traitement de 96 semaines avant d'avoir obtenu une suppression virologique avec l'association atazanavir/ritonavir (n = 39; 9 %) ou lopinavir/ritonavir (n = 39, 9 %). Dans le groupe sous atazanavir/ritonavir, un isolat provenant de patients ayant connu un échec de la réponse virologique a présenté une diminution de 56 fois de la sensibilité à l'atazanavir au cours du traitement, caractérisée par l'apparition de substitutions associées à la résistance aux IP en L10F, V32I, K43T, M46I, A71I, G73S, I85I/V, et en L90M. Dans le groupe sous atazanavir/ritonavir, cinq des isolats provenant de patients ayant connu un échec du traitement ont présenté une résistance à l'emtricitabine, à la suite de l'apparition d'une substitution M184V (1 patient) ou M184V (4 patients) en cours de traitement. Dans le groupe sous lopinavir/ritonavir, un isolat provenant de patients ayant connu un échec de la réponse virologique a présenté une diminution de 69 fois de la sensibilité au lopinavir au cours du traitement, caractérisée par l’apparition de substitutions associées à la résistance aux IP en L10V et V11I en plus de substitutions initiales entraînant une résistance aux IP en V32IM I54I/V, V82A, L90M, L10I, A71I, G73S et en L89V. Six isolats provenant de patients ayant connu un échec de la réponse virologique ont présenté une résistance au lopinavir (variation : > 10 fois) ou des substitutions majeures liées à une résistance aux IP en coursde traitement. Dans le groupe sous lopinavir/ritonavir, une résistance à l'emtricitabine est apparue dans trois des isolats obtenus de patients ayant connu un échec, à la suite d'une substitution M184V.
Études cliniques portant sur des patients traités antérieurement : Par contre, à la lumière d’études portant sur des patients traités antérieurement par l’ATV ou par l’association ATV/RTV, des mutations associées à une résistance à plusieurs IP sont apparues dans la plupart des isolats résistants à l’ATV provenant de patients ayant connu un échec virologique. Ces isolats démontraient également une sensibilité moindre à plusieurs IP. Les mutations de la protéase survenant le plus souvent dans les isolats des patients ayant connu un échec thérapeutique avec l’ATV à 300 mg une fois par jour et le RTV à 100 mg une fois par jour (en association avec le ténofovir DF et un INTI) comprenaient les mutations V32I, L33F/V/I, E35D/G, M46I/L, I50L, F53L/V, I54V, A71V/T/I, G73S/T/C, V82A/T/L, I85V et L89V/Q/M/T. D’autres mutations apparues au cours du traitement par l’ART/RTV, y compris E34K/A/Q, G48V, I84V, N88S/D/T et L90M, sont survenues chez moins de 10 % des isolats provenant des patients. En règle générale, si le VIH-1 d’un patient présentait au départ plusieurs mutations entraînant une résistance aux IP, la résistance à l’ATV découlait de mutations associées à une résistance à d’autres IP et pouvait inclure l’apparition de la mutation 150L. On a noté la présence de la mutation 150L chez les patients traités antérieurement qui ont connu un échec virologique après un traitement à long terme. Des modifications au niveau des sites de clivage protéolytique sont également survenues au cours du traitement par l’ATV, mais il n’y avait pas de corrélation entre la présence de ces modifications et le degré de résistance à l’ATV.
Études cliniques portant sur des patients jamais traités : Comparaison entre atazanavir renforcé par le ritonavir et atazanavir non renforcé : Dans l'étude AI424-089, on a comparé atazanavir à 300 mg, une fois par jour, associé au ritonavir à 100 mg, à atazanavir à 400 mg, une fois par jour, administrés en association avec la lamivudine et la stavudine à libération prolongée chez des patients n’ayant pas reçu de traitement antérieur, infectés par le VIH. Le Tableau 32 présente un résumé du nombre d'échecs de la réponse virologique et d'isolats provenant de patients ayant connu un échec de la réponse virologique avec une résistance à l'atazanavir pour chaque groupe.
| Tableau 32 Résumé des échecs de la réponse virologiquea à la 96e semaine de l'étude AI424-089 : Comparaison entre atazanavir renforcé par le ritonavir et atazanavir non renforcé : patients répartis aléatoirement | ||
atazanavir à 300 mg + ritonavir à 100 mg | atazanavir à 400 mg (n = 105) | |
| Échec de la réponse virologique (≥ 50 copies/mL) à la 96e semaine | 15 (16%) | 34 (32%) |
| Échec de la réponse virologique avec données génotypiques et phénotypiques | 5 | 17 |
Isolats associés à un échec de la réponse virologique avec résistance à l'atazanavir à la 96e semaine | 0/5 (0%)b | 4/17 (24%)b |
| Isolats associés à un échec de la réponse virologique avec apparition d'une substitution I50L à la 96e semainec | 0/5 (0%)b | 2/17 (12%)b |
| Isolats associés à un échec de la réponse virologique avec résistance à la lamivudine à la 96e semaine | 2/5 (40%)b | 11/17 (65%)b |
a Les cas d'échec de la réponse virologique comprenaient les patients n'ayant jamais obtenu de suppression virologique jusqu'à la 96e semaine et faisant toujours partie de l'étude à la 96e semaine, ceux qui avaient connu un rebond virologique et ceux qui avaient abandonné le traitement en raison d'une réponse insuffisante sur le plan de la charge virale.
b Pourcentage d'isolats provenant de patients ayant connu un échec de la réponse virologique, pour lesquels on détenait des données génotypiques et phénotypiques.
c Regroupement de substitutions I50I/L apparues chez deux autres patients traités par l'atazanavir à 400 mg. Aucun des isolats ne présentait une résistance phénotypique à l'atazanavir.
Résistance Croisée
Le tableau 33 montre le lien entre la réponse virologique après 48 semaines et le nombre et le type de mutations primaires associées à une résistance aux IP décelées dans des isolats initiaux de VIH-1 provenant de patients traités antérieurement par des antirétroviraux. Ces patients ont reçu l’association ATV/RTV une fois par jour ou l’association lopinavir (LPV)/RTV deux fois par jour dans le cadre de l’étude AI424-045.
Globalement, le nombre et le type de mutations initiales entraînant la résistance aux IP ont tous deux influé sur les taux de réponse chez les patients traités antérieurement. Dans le groupe sous ATV/RTV, les patients porteurs d’un virus présentant au moins 3 mutations entraînant une résistance aux IP, y compris une mutation aux positions 36, 71, 77, 82 ou 90, ont obtenu un plus faible taux de réponse que les patients porteurs d’un virus comportant 1 ou 2 mutations entraînant une résistance aux IP, y compris l’une des mutations précitées.
Tableau 33 Taux de réponse de l’ARN du VIH en fonction du nombre et du type de mutations entraînant une résistance aux IP présentes avant le traitement chez les patients traités antérieurement par des antirétroviraux, dans le cadre de l’étude AI424-045; analyse per protocole.
Nombre et type de mutations initiales
entraînant une résistance aux IPa
Réponse virologique = ARN du VIH < 400 copies/mLb
ATV/RTV LPV/RTV
(n=110) (n=113) Au moins 3 mutations primaires entraînant
une résistance aux IP, y comprisc:c
D30N
75% (6/8) 50% (3/6) M36I/V 19% (3/16) 33% (6/18) M46I/L/T 24% (4/17) 23% (5/22) I54V/L/T/M/A 31% (5/16) 31% (5/16) A71V/T/I/G 34% (10/29) 39% (12/31) G73S/A/C/T 14% (1/7) 38% (3/8) V77I 47% (7/15) 44% (7/16) V82A/F/T/S/I 29% (6/21) 27% (7/26) I84V/A 11% (1/9) 33% (2/6)
N88D 63% (5/8) 67% (4/6)
L90M 10% (2/21) 44% (11/25)
a
Nombre de mutations primaires initiales
entraînant une résistance aux IP
Tous les patients, per protocole 58% (64/110) 59% (67/113) 0–2 mutations 75% (50/67) 75% (50/67) 3–4 mutations 41% (14/34) 43% (12/28) 5 mutations et plus 0% (0/9) 28% (5/18)
a Les mutations primaires comprennent toute modification en D30, V32, M36, M46, I47, G48, I50, I54, A71, G73, V77, V82, I84, N88 et L90.
b Il faut interpréter les résultats avec prudence, en raison de la petite taille des sous-groupes.
c Données insuffisantes (n < 3) en ce qui a trait aux mutations V32I, I47V, G48V, I50V et F53L.
Dans l’étude AI424-045, les taux de réponse des patients traités antérieurement par des antirétroviraux ont été analysés en fonction du phénotype initial (changement de la sensibilité in vitro comparativement aux valeurs de référence, tableau 34). Les analyses reposent sur une population de patients sélectionnés, avec 62 % des patients ayant reçu un traitement préalable à base d’INNTI et 35 % ayant reçu un traitement à base d’IP. Des données supplémentaires sont requises pour déterminer les paramètres pertinents sur le plan clinique pour atazanavir.
Tableau 34 : Phénotype initial en fonction des résultats chez les patients traités antérieurement par des antirétroviraux dans le cadre de l’étude AI424-045; analyse per protocole.
Phénotype initial a
Réponse virologique = ARN du VIH < 400 copies/mLb
ATV/RTV
(n=111)
LPV/RTV
(n=111)
0-2
>2-5
>5-10
>10
71% (55/78)
53% (8/15)
13% (1/8)
10% (1/10)
70% (56/80)
44% (4/9)
33% (3/9)
23% (3/13)
a Facteur multiplicatif du changement de la sensibilité in vitro, comparativement au type sauvage de
référence.
b Il faut interpréter les résultats avec prudence, en raison de la petite taille des sous-groupes.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë
La toxicité d’une dose unique d’atazanavir, administrée par voie orale, a été évaluée chez la souris et chez le rat, à des doses allant de 200 à 1 600 mg/kg. Chez la souris, des doses de 800 et de 1 600 mg/kg ont entraîné la mort; les signes cliniques comprenaient les tremblements, l’hypoactivité, le ptosis, les selles rares et/ou la coloration urogénitale, ainsi qu’une baisse transitoire du poids corporel moyen (mâles). Les signes cliniques additionnels observés à la dose de 1 600 mg/kg comprenaient la perte du réflexe de redressement, la position allongée et la respiration laborieuse. En général, les signes cliniques ont été observés pour la première fois le 2e jour et ont disparu en 2 à 3 jours. Les doses allant jusqu’à 400 mg/kg ont été bien tolérées chez les souris, la seule observation, transitoire, étant des selles rares, à la dose de 400 mg/kg. Chez la souris, la dose sans effet a été de 200 mg/kg. Chez le rat, aucun effet lié à l’atazanavir n’a été observé après l’administration de doses uniques pouvant atteindre 1 600 mg/kg.
Toxicité à court et à long terme
Des études sur la toxicité de doses répétées ont été effectuées chez le rat pendant des périodes de 2 semaines à 6 mois, et chez le chien pendant des périodes de 2 semaines à 9 mois afin d’évaluer la toxicité à court terme et à long terme de l’atazanavir . Les observations relatives à l’atazanavir, généralement limitées au foie, comprenaient des hausses des taux de la bilirubine totale, chez les deux espèces, et des hausses des taux des enzymes hépatiques, chez le chien, ainsi qu’une vacuolisation et une hypertrophie hépatocellulaires chez le rat. Des modifications hépatiques ont été observées chez le rat et le chien à des expositions systémiques (ASC) d’atazanavir de 0,4 à 4 fois et de 0,2 à 20 fois, respectivement, l’exposition chez des sujets humains recevant 400 mg, une fois par jour. Des changements semblables ont également été relevés lors d’une étude de toxicité de 3 mois, après administration par voie orale, chez la souris, à des expositions de 0,4 à 12 fois l’exposition chez des sujets humains recevant 400 mg, une fois par jour. De plus, chez la souris, des modifications cytotoxiques du foie ont été observées chez des mâles (hausse des taux de transaminases) et des femelles (hausse des taux de transaminases et nécrose de cellules isolées) à des expositions égales et 12 fois supérieures, respectivement, à celle que l’on note chez des sujets humains recevant 400 mg, une fois par jour, tandis qu’aucun effet n’a été observé à des expositions de 0,4 fois et 4 fois, respectivement, l’exposition chez l’humain. Les taux sériques de cholestérol et de glucose ont subi une augmentation minime à légère chez le rat, mais non chez la souris. Des hausses semblables ont été observées lors d’une étude de toxicité initiale de 2 semaines, après administration par voie orale chez le chien. Les études effectuées 2 semaines et 9 mois après administration par voie orale chez le chien n’ont montré aucune modification des taux sériques de cholestérol et de glucose, liée au médicament.
Carcinogenèse
On a mené des études sur le pouvoir cancérigène de l’atazanavir chez des souris et des rats. Les souris ont reçu des doses de 20, de 40 et de 80 mg/kg/jour (mâles) et de 40, de 120 et de 360 mg/kg/jour (femelles). Chez les souris femelles, on a noté une hausse de la fréquence des adénomes hépatocellulaires bénins à la dose la plus élevée. Cette dose correspondait à environ sept fois l’exposition des humains recevant 400 mg d’atazanavir, une fois par jour. On n’a observé aucune hausse de la fréquence des tumeurs chez les souris femelles recevant de plus faibles doses ou chez les souris mâles, toutes doses confondues. Les doses non tumorigènes chez les souris mâles et femelles entraînaient une exposition correspondant à environ quatre fois celle chez les humains recevant 400 mg par jour. Chez les rats qui ont reçu des doses de 100, de 350 et de 1 200 mg/kg/jour; on n’a noté aucune hausse de la fréquence des différents types de tumeurs.
Les fortes doses administrées aux rats correspondaient à environ deux fois (mâles) et six fois (femelles) l’exposition des humains recevant l’atazanavir à 400 mg/jour. La signification clinique des adénomes hépatocellulaires bénins chez les souris femelles recevant la dose la plus élevée est inconnue, puisque ces tumeurs bénignes sont survenues seulement après une exposition (environ sept fois celle de l’humain recevant 400 mg/jour) causant des lésions hépatiques importantes.
Génotoxicité
L’atazanavir a donné des résultats positifs dans un essai in vitro du pouvoir clastogène sur des lymphocytes humains en culture primaire, avec et sans activation métabolique. L’atazanavir a donné des résultats négatifs in vitro, au test de réversion de Ames, in vivo, aux tests du micronoyau et de réparation de l’ADN chez le rat et in vivo, au test de dommage à l’ADN dans le duodénum de rats (test des comètes).
Toxicologie pour la reproduction et le développement :
Lors d’une étude sur la fertilité et le développement embryonnaire précoce chez le rat, l’atazanavir a modifié le cycle oestral sans entraîner d’effet sur l’accouplement ou la fertilité.
Aucun effet tératogène n’a été observé chez des rats et des lapins à des doses toxiques pour la mère. Lors de l’évaluation du développement prénatal et postnatal chez le rat, l’atazanavir a produit une réduction transitoire du poids corporel des ratons à une dose toxique pour la mère. Les concentrations systémiques d’atazanavir entraînant une toxicité pour la mère étaient au moins égales, voire légèrement supérieures, à celles observées chez des sujets humains recevant 400 mg une fois par jour.
Toxicologie particulière :
Cardiotoxicité : In vitro, l’atazanavir a entraîné une augmentation minime de la durée du potentiel d’action d’une fibre de Purkinje de lapin, une faible inhibition des courants sodium et potassium IKr (encodés par HERG) ainsi que du courant IKs (CI50 > 30 μM), et une inhibition modérée du courant calcium (CI50 = 10,4 μM). Les modifications électrocardiographiques (bradycardie sinusale, allongement de l’intervalle PR, allongement de l’intervalle QT et allongement du complexe QRS) n’ont été observées qu’au cours d’une étude de toxicité initiale de 2 semaines après administration par voie orale chez le chien, et elles ont été considérées comme des conséquences de la toxicité clinique marquée et non comme un effet direct du médicament. Les études effectuées 2 semaines et 9 mois après administration par voie orale chez le chien n’ont montré aucune modification électrocardiographique liée au médicament.
Toxicité juvénile : Lors d’une étude sur la fertilité et le développement embryonnaire précoce chez le rat, l’atazanavir a modifié le cycle œstral sans entraîner d’effet sur l’accouplement ou la fertilité. Aucun effet tératogène n’a été observé chez des rats et des lapins à des doses toxiques pour la mère. Lors de l’évaluation du développement prénatal et postnatal chez le rat, l’atazanavir a produit une réduction transitoire du poids corporel des ratons à une dose toxique pour la mère. Les concentrations systémiques d’atazanavir entraînant une toxicité pour la mère étaient au moins égales, voire légèrement supérieures, à celles observées chez des sujets humains recevant 400 mg une fois par jour.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. PrREYATAZ® (capsule, 200 mg, 300 mg), 287317, Monographie de produit, Bristol-Myers Squibb Canada (2024, 10, 23)