


Monographie de produit - Nurtec ODT
Modifications importantes apportées récemment à la monographie
3 Encadré sur les mises en garde et précautions importantes
2026-04
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
1 Indications ................................................................................................................ 4
1.1 Pédiatrie ................................................................................................................. 4
1.2 Gériatrie ................................................................................................................. 4
2 Contre-indications ..................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ....................................... 4
4 Posologie et administration ....................................................................................... 4
4.1 Considérations posologiques ................................................................................. 4
4.2 Posologie recommandée et ajustement posologique ........................................... 5
4.4 Administration ....................................................................................................... 5
5 Surdose ..................................................................................................................... 5
6 Formes pharmaceutiques, teneurs, composition et conditionnement ........................ 6
7 Mises en garde et précautions ................................................................................... 6
Cancérogenèse et génotoxicité ......................................................................................... 6
Fonctions hépatique, biliaire et pancréatique ................................................................... 6
Fonction rénale .................................................................................................................. 7
Santé reproductive ............................................................................................................ 7
7.1 Populations particulières ....................................................................................... 7
7.1.1 Grossesse ........................................................................................................... 7
7.1.2 Allaitement ......................................................................................................... 7
7.1.3 Enfants et adolescents ....................................................................................... 7
7.1.4 Personnes âgées ................................................................................................ 7
8 Effets indésirables ..................................................................................................... 8
8.1 Aperçu des effets indésirables ............................................................................... 8
8.2 Effets indésirables observés au cours des études cliniques .................................. 8
8.3 Effets indésirables peu fréquents observés au cours des études cliniques .......... 9
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives .................................................. 9
8.5 Effets indésirables observés après la commercialisation ...................................... 9
9 Interactions médicamenteuses .................................................................................. 9
9.2 Aperçu des interactions médicamenteuses........................................................... 9
9.3 Interactions médicament-comportement ........................................................... 10
9.4 Interactions médicament-médicament ............................................................... 10
9.5 Interactions médicament-aliment ....................................................................... 14
9.6 Interactions médicament-plante médicinale ...................................................... 14
9.7 Interactions médicament-examens de laboratoire ............................................. 14
10 Pharmacologie clinique ........................................................................................... 14
10.1 Mode d’action ...................................................................................................... 14
10.2 Pharmacodynamie ............................................................................................... 14
10.3 Pharmacocinétique .............................................................................................. 15
11 Conservation, stabilité et mise au rebut ................................................................... 16
12 Instructions particulières de manipulation du produit .............................................. 16
Partie 2 : Renseignements scientifiques .............................................................................. 17
13 Renseignements pharmaceutiques .......................................................................... 17
14 Études cliniques ...................................................................................................... 17
14.1 Études cliniques par indication ............................................................................ 17
14.2 Études de biodisponibilité comparatives ............................................................. 20
15 Microbiologie .......................................................................................................... 20
16 Toxicologie non clinique .......................................................................................... 20
Renseignements destinés aux patient·e·s............................................................................ 22
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
NURTEC ODT (comprimés de rimégépant à dissolution orale) est indiqué pour :
- le traitement ponctuel de la migraine avec ou sans aura chez l’adulte;
1.1 Pédiatrie
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population (voir 7.1.3. Enfants et adolescents).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : En raison du nombre insuffisant de patients âgés de 65 ans ou plus ayant participé aux études cliniques sur le rimégépant, il est impossible de déterminer s’ils répondent à ce traitement différemment des patients plus jeunes. Aucune différence d’importance clinique n’a été observée entre les patients âgés et les patients plus jeunes quant aux paramètres pharmacocinétiques de cet agent dans le cadre des études pharmacocinétiques (voir 7.1.4 Personnes âgées, 10.3 Pharmacocinétique).
2 Contre-indications
NURTEC ODT est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de sa présentation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
- Des réactions d’hypersensibilité (dyspnée et éruption cutanée notamment) ont été observées chez moins de 1 % des patients qui ont reçu NURTEC ODT lors des études cliniques. De telles réactions, qui peuvent être graves (par exemple des réactions anaphylactiques), ont été signalées au cours des études cliniques et dans le cadre de la pharmacovigilance (voir 8.3 Effets indésirables peu fréquents observés au cours des études cliniques). Des réactions d’hypersensibilité peuvent se produire dans les jours qui suivent l’administration. En pareil cas, il faut cesser immédiatement de prendre NURTEC ODT et instaurer un traitement approprié (voir 2 Contre-indications).
4 Posologie et administration
4.1 Considérations posologiques
Insuffisance hépatique
Il faut éviter d’utiliser NURTEC ODT en cas d’insuffisance hépatique sévère (voir 10.3 Pharmacocinétique).
Insuffisance rénale
Il faut éviter d’utiliser NURTEC ODT chez les patients atteints de néphropathie terminale (clairance de la créatinine [ClCr] < 15 mL/min) ou sous dialyse (voir 10.3 Pharmacocinétique).
4.2 Posologie recommandée et ajustement posologique
La posologie recommandée est de 75 mg de rimégépant, 1 fois par jour, au besoin.
La dose quotidienne maximale du rimégépant est de 75 mg. L’innocuité de la prise de plus de 15 doses en 30 jours n’a pas été établie.
Personnes âgées
L’expérience acquise avec le rimégépant chez les patients âgés de 65 ans ou plus est limitée. En raison du nombre insuffisant de patients âgés de 65 ans ou plus ayant participé aux études cliniques sur le rimégépant, il est impossible de déterminer s’ils répondent à ce traitement différemment des patients plus jeunes (n = 131 patients traités par le rimégépant). Aucune différence d’importance clinique n’a été observée entre les patients âgés et les patients plus jeunes quant aux paramètres pharmacocinétiques du rimégépant dans le cadre des études pharmacocinétiques (voir 7.1.4 Personnes âgées, 10.3 Pharmacocinétique).
Insuffisance hépatique
Aucun ajustement posologique ne s’impose en cas d’insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh). La concentration plasmatique du rimégépant était significativement plus élevée en cas d’insuffisance hépatique sévère (classe C de Child-Pugh). Par conséquent, il faut éviter d’utiliser NURTEC ODT en cas d’insuffisance hépatique sévère (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique, 10.3 Pharmacocinétique).
Insuffisance rénale
Aucun ajustement posologique ne s’impose en cas d’insuffisance rénale légère, modérée ou sévère. L’emploi de NURTEC ODT n’a pas été évalué, et doit donc être évité, chez les patients atteints de néphropathie terminale (ClCr < 15 mL/min) ou sous dialyse (voir 7 Mises en garde et précautions, Fonction rénale, 10.3 Pharmacocinétique).
4.4 Administration
Veuillez fournir les directives d’administration suivantes au patient :
- Veillez à avoir les mains sèches pour ouvrir la plaquette alvéolée.
- Décollez le revers en aluminium d’une plaquette et retirez délicatement le comprimé à dissolution orale (CDO). Ne le poussez pas à travers le revers en aluminium.
- Dès que vous aurez ouvert la plaquette et pris le CDO, placez-le sur votre langue (ou bien sous celle-ci).
Le CDO sera dissous par la salive; par conséquent, inutile de boire quoi que ce soit pour l’avaler.
NURTEC ODT peut être pris avec ou sans aliments.
- Prenez le CDO immédiatement après avoir ouvert la plaquette alvéolée. Ne le conservez pas en dehors de celle-ci en vue d’une utilisation ultérieure.
5 Surdose
L’expérience clinique en matière de surdosage de NURTEC ODT est limitée. Il n’existe pas d’antidote particulier pour le traitement d’une surdose de rimégépant.
Aucun symptôme de surdosage n’a été rapporté.
Le traitement d’une surdose de NURTEC ODT consiste à prendre des mesures de soutien générales (notamment surveillance des signes vitaux et observation de l’état clinique du patient). Il est peu probable qu’une fraction importante du rimégépant puisse être éliminée par dialyse, étant donné le fort taux de liaison de cet agent aux protéines sériques.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes pharmaceutiques, teneurs et composition
Description
NURTEC ODT se présente sous la forme de comprimés circulaires blancs ou blanc cassé sur lesquels le symbole est gravé d’un côté.
NURTEC ODT est fourni dans une boîte. Il existe 3 formats d’emballage :
- 1 plaquette alvéolée de 2 CDO fournie dans une boîte;
- 1 plaquette alvéolée de 8 CDO fournie dans une boîte;
- 2 plaquettes alvéolées de 8 CDO (soit 16 CDO en tout) fournies dans une boîte.
7 Mises en garde et précautions
Veuillez consulter la section 3 Encadré sur les mises en garde et précautions importantes.
Cancérogenèse et génotoxicité
Aucun signe de pouvoir génotoxique ou cancérogène n’a été décelé au cours des études de toxicologie non clinique. Pour les données recueillies chez les animaux, voir 16 Toxicologie non clinique.
Fonctions hépatique, biliaire et pancréatique
La concentration plasmatique du rimégépant était significativement plus élevée en cas d’insuffisance hépatique sévère (classe C de Child-Pugh; voir 4.2 Posologie recommandée et ajustement posologique et 10.3 Pharmacocinétique). Par conséquent, il faut éviter d’utiliser NURTEC ODT en cas d’insuffisance hépatique sévère.
| Voie | Forme pharmaceutique/teneur/ | Ingrédients non médicinaux | ||||
| d’administration | composition | |||||
| Orale | Comprimé à dissolution orale (CDO ou « lyophilisat oral ») / 75 mg Rimégépant (sous forme de sulfate de rimégépant) | Alcool benzylique, eucalyptol, gélatine, limonène, maltodextrine de maïs, mannitol, menthol, menthone, acétate de menthyle, sucralose et vanilline | ||||
Fonction rénale
L’emploi du rimégépant n’a pas été évalué, et doit donc être évité, chez les patients atteints de néphropathie terminale (ClCr < 15 mL/min) ou sous dialyse (voir 4.2 Posologie recommandée et ajustement posologique et 10.3 Pharmacocinétique).
Santé reproductive
Voir 7.1.1. Grossesse et 16 Toxicologie non clinique.
7.1 Populations particulières
7.1.1 Grossesse
On ne dispose pas de données adéquates recueillies chez l’humain sur les risques pour le développement embryo-fœtal associés à l’utilisation du rimégépant pendant la grossesse. Les études menées chez les animaux démontrent que l’exposition de ceux-ci à des concentrations de rimégépant d’importance clinique n’a pas entraîné de mortalité embryo-fœtale ni de malformations fœtales. Aucun effet sur le développement n’a été observé chez des rats qui ont reçu des doses de rimégépant pouvant atteindre 60 mg/kg/jour (exposition 46 fois plus élevée que l’aire sous la courbe [ASC] observée chez l’humain à la dose maximale recommandée chez l’humain [DMRH], soit 75 mg/jour) ni chez des lapins qui ont reçu des doses pouvant atteindre 50 mg/kg/jour, soit la dose maximale à l’étude (exposition 10 fois plus élevée que celle associée à la DMRH [75 mg/jour]). Veuillez consulter la section 16 Toxicologie non clinique. NURTEC ODT ne doit être administré durant la grossesse que si les bienfaits attendus pour la mère l’emportent sur les risques pour le fœtus.
7.1.2 Allaitement
Une étude sur la lactation a été menée auprès de 12 femmes adultes (de 26 à 37 ans) en bonne santé qui allaitaient et qui ont reçu une dose unique de 75 mg de rimégépant par voie orale de 2 semaines à 6 mois après leur accouchement. Selon les résultats de cette étude, le rapport lait:plasma était de 0,20 en moyenne et la dose relative à laquelle les nourrissons étaient exposés était inférieure à 1 % de la dose maternelle corrigée en fonction du poids. On ne dispose d’aucune donnée sur les effets du rimégépant sur les nourrissons allaités ou sur la production de lait.
Il convient de peser les avantages de l’allaitement pour le développement et pour la santé en regard de la nécessité clinique d’administrer le rimégépant à la mère et des effets indésirables que pourrait subir le nourrisson, qu’ils soient imputables au rimégépant ou à l’affection sous-jacente de la mère.
7.1.3 Enfants et adolescents
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : En raison du nombre insuffisant de patients âgés de 65 ans ou plus ayant participé aux études cliniques sur le rimégépant, il est impossible de déterminer s’ils répondent à ce traitement différemment des patients plus jeunes (n = 131 patients traités par le rimégépant). Aucune différence d’importance clinique n’a été observée entre les patients âgés et les patients plus jeunes quant aux paramètres pharmacocinétiques du rimégépant dans le cadre des études pharmacocinétiques (voir 4.2 Posologie recommandée et ajustement posologique).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Au total, 1771 patients atteints de migraine ont reçu NURTEC ODT ou une présentation orale bioéquivalente dans le cadre des études comparatives avec placebo visant l’homologation de cet agent pour le traitement ponctuel de la migraine. Dans l’ensemble de ces études, plus de 954 patients ont été traités pendant au moins 12 mois. La plupart des effets indésirables signalés étaient d’intensité légère ou modérée.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Traitement ponctuel de la migraine
L’innocuité de NURTEC ODT pour le traitement ponctuel de la migraine chez l’adulte a été évaluée dans le cadre de 3 essais comparatifs avec placebo, à double insu et à répartition aléatoire, menés auprès de 1771 patients atteints de migraine qui ont reçu une dose de 75 mg de NURTEC ODT ou d’une présentation orale bioéquivalente (voir 14.1 Études cliniques par indication, Traitement ponctuel de la migraine). Les nausées ont été l’effet indésirable le plus fréquent lors de cet essai. Des réactions d’hypersensibilité (dyspnée et éruption cutanée sévère notamment) ont été observées chez moins de 1 % des patients qui ont reçu NURTEC ODT.
Les effets indésirables observés chez au moins 1 % des patients sous rimégépant et à une fréquence plus élevée qu’avec le placebo sont répertoriés dans le tableau 2 suivant la classification par organe, système ou appareil du MedDRA.
Tableau 2 – Liste des effets indésirables associés au traitement ponctuel qui ont été signalés chez au moins 1 % des patients sous rimégépant et à une fréquence plus élevée qu’avec le placebo
NURTEC ODT n = 682 (%) | CDO placebo n = 693 (%) | Comprimé de | Comprimé | |||||
| rimégépant* | placebo* | |||||||
| n = 1089 | n = 1089 | |||||||
| (%) | (%) | |||||||
| Affections gastro-intestinales : nausées | 11/682 (1,6 %) | 3/693 (0,4 %) | 15/1089 (1,4 %) | 11/1089 (1,0 %) | ||||
* Données groupées des études 2 et 3.
CDO : comprimé à dissolution orale
Innocuité à long terme
L’innocuité à long terme du rimégépant a été évaluée dans le cadre d’une étude de 1 an menée sans insu où 1197 patients ont reçu en moyenne 6,5 comprimés de rimégépant par période de 4 semaines pendant au moins 6 mois, et 954 patients ont reçu en moyenne 6,6 comprimés de rimégépant par période de 4 semaines pendant au moins 12 mois. Environ 2,6 % des patients ont subi un effet indésirable grave, et 2,7 % des patients ont cessé le traitement par NURTEC ODT à cause d’une réaction indésirable, le plus souvent en raison d’étourdissements. Dans l’ensemble, la marge d’innocuité
observée durant cette étude de longue durée sans insu rejoignait celle observée lors des études comparatives avec placebo (études 1, 2 et 3).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Réactions d’hypersensibilité
Des réactions d’hypersensibilité (réaction anaphylactique, dyspnée et éruption cutanée sévère notamment) ont été observées chez moins de 1 % des patients qui ont été traités lors des études cliniques. De telles réactions peuvent se produire au fil des jours qui suivent l’administration, et des cas graves sont survenus tardivement.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Aucun signal évocateur d’effets néfastes préoccupants sur les résultats des épreuves de laboratoire n’a été décelé dans le cadre du programme de développement clinique de NURTEC ODT.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables ci-dessous ont été relevés dans le cadre de l’expérience acquise à l’échelle internationale depuis la commercialisation de NURTEC ODT, et lors des essais cliniques de phase IV, qui sont toujours en cours.
Troubles du système immunitaire : réaction anaphylactique (voir 2 Contre-indications et 3 Encadré sur les mises en garde et précautions importantes).
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Études in vitro
- Enzymes
Le rimégépant est un substrat de la CYP3A4 et de la CYP2C9 (voir 9.4 Interactions médicament-médicament). Il n’inhibe pas la CYP1A2, la CYP2B6, la CYP2C9, la CYP2C19, la CYP2D6 ou l’UGT1A1 à des concentrations d’importance clinique. Cela dit, c’est un inhibiteur faible de la CYP3A4 dont les effets dépendent du temps. Le rimégépant n’est pas un inducteur de la CYP1A2, de la CYP2B6 ni de la CYP3A4 à des concentrations d’importance clinique.
- Transporteurs
In vitro, le rimégépant est un substrat de BCRP et de la P-gp, qui sont tous deux des transporteurs d’efflux. Les inhibiteurs de ces transporteurs d’efflux font augmenter la concentration plasmatique du rimégépant. Le rimégépant peut être administré en concomitance avec les inhibiteurs de BCRP et avec les inhibiteurs faibles ou modérés de la P-gp seulement. Il peut aussi être administré en même temps que les inhibiteurs puissants de la P-gp, pourvu que ce soit 1 fois toutes les 48 heures tout au plus, selon une étude des interactions cliniques portant sur l’utilisation concomitante avec un inhibiteur puissant de la P-gp et de BCRP (cyclosporine) et avec un inhibiteur sélectif de la P-gp (quinidine) (voir 9.4 Interactions médicament-médicament).
Le rimégépant n’est pas un substrat d’OATP1B1 ni d’OATP1B3. Étant donné sa faible clairance rénale, aucune étude visant à évaluer s’il s’agit d’un substrat d’OAT1, d’OAT3, d’OCT2, de MATE1 ou de MATE2-K n’a été réalisée.
Le rimégépant n’inhibe pas la P-gp, BCRP, OAT1 ou MATE2-K à des concentrations d’importance clinique. Par contre, c’est un inhibiteur faible d’OATP1B1 et d’OAT3.
Le rimégépant est un inhibiteur d’OATP1B3, d’OCT2 et de MATE1. En principe, il ne devrait pas y avoir d’interactions médicamenteuses entre les substrats de ces transporteurs et NURTEC ODT, lorsque le rimégépant atteint une concentration d’importance clinique (voir 9.4 Interactions médicament-médicament).
9.3 Interactions médicament-comportement
L’interaction du rimégépant avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (celles qui ont été identifiées comme étant contre-indiquées).
Tableau 3 – Interactions médicament-médicament établies ou potentielles
| Dénomination commune | Source | Effet | Commentaire clinique | ||
| des | |||||
| données | |||||
Inhibiteurs de la CYP3A4 (p. ex., clarithromycine, itraconazole, ritonavir, diltiazem, érythromycine, fluconazole, jus de pamplemousse) | Étude in vivo | L’administration concomitante d’itraconazole, un inhibiteur puissant de la CYP3A4, et de 75 mg de rimégépant (dose unique) a entraîné une augmentation de l’exposition au rimégépant (ASC 4 fois plus élevée et Cmax ~ 1,5 fois plus élevée) à l’état d’équilibre. L’administration concomitante du rimégépant et d’un inhibiteur modéré de la CYP3A4 (p. ex., fluconazole), à l’état d’équilibre, a fait augmenter l’exposition (ASC) au rimégépant par un facteur de 1,8. Aucune étude consacrée aux interactions médicamenteuses n’a été menée en vue d’évaluer les effets de l’administration concomitante d’un inhibiteur faible de la CYP3A4 et du rimégépant sur les paramètres pharmacocinétiques du rimégépant. En principe, l’administration concomitante d’un inhibiteur faible de la CYP3A4 et du rimégépant ne devrait pas avoir d’effets d’importance clinique sur l’exposition au rimégépant. | L’administration concomitante de NURTEC ODT et d’inhibiteurs puissants de la CYP3A4 (p. ex., clarithromycine, itraconazole, ritonavir) doit être évitée. La prudence s’impose lors de l’administration concomitante d’inhibiteurs modérés de la CYP3A4 (p. ex., diltiazem, érythromycine, fluconazole). En cas d’administration concomitante d’un inhibiteur modéré de la CYP3A4 (p. ex., fluconazole) et de NURTEC ODT, il faut éviter la prise d’une autre dose de ce médicament dans les 48 heures qui suivent. | ||
Tableau 3 – Interactions médicament-médicament établies ou potentielles
Inducteurs de la CYP3A4 (p. ex., phénobarbital, rifampicine, millepertuis [Hypericum perforatum], bosentan, éfavirenz, modafinil) | Étude in vivo | L’administration concomitante de rifampicine, un inducteur puissant de la CYP3A4, et de 75 mg de rimégépant (dose unique) a entraîné une diminution de l’exposition au rimégépant (diminution de 80 % de l’ASC et de 64 % de la Cmax) à l’état d’équilibre, qui peut se traduire par une perte d’efficacité. On ignore les effets des inducteurs faibles ou modérés de la CYP3A4 sur les paramètres pharmacocinétiques du rimégépant. Cependant, comme le rimégépant est un substrat de la CYP3A4, les médicaments qui sont des inducteurs modérés de la CYP3A4 peuvent également entraîner une réduction significative de l’exposition à cet agent qui aboutit à une perte d’efficacité lorsqu’ils sont administrés en même temps que lui. En principe, il ne devrait pas y avoir d’interactions médicamenteuses significatives entre les inducteurs faibles de la CYP3A4 et le rimégépant en cas d’administration concomitante. | L’administration concomitante de NURTEC ODT et d’inducteurs puissants de la CYP3A4 (p. ex., phénobarbital, rifampicine, millepertuis [Hypericum perforatum]) ou d’inducteurs modérés de cette isoenzyme (p. ex., bosentan, éfavirenz, modafinil) est déconseillée. Les effets de l’induction de la CYP3A4 peuvent persister jusqu’à 2 semaines après l’arrêt de l’administration d’un inducteur puissant ou modéré de cette isoenzyme. |
Tableau 3 – Interactions médicament-médicament établies ou potentielles
Inhibiteurs de BCRP et de la P-gp ou de la P-gp seulement (p. ex., cyclosporine, vérapamil, quinidine) | Étude in vivo | L’administration concomitante de 200 mg de cyclosporine (dose unique), un inhibiteur puissant de la P-gp et de BCRP (deux transporteurs), et de 75 mg de rimégépant (dose unique) a fait augmenter l’ASC et la Cmax du rimégépant par un facteur de 1,6 et de 1,4. L’administration concomitante de 600 mg de quinidine (dose unique), un inhibiteur puissant de la P-gp seulement, et de 75 mg de rimégépant (dose unique)a fait augmenter l’ASC et la Cmax du rimégépant par un facteur d’environ 1,6 et 1,7. D’après l’ensemble des résultats obtenus, l’inhibition de BCRP ne devrait pas influer de manière significative sur l’exposition au rimégépant. | Il faut éviter la prise d’une seconde dose de NURTEC ODT dans les 48 heures qui suivent l’administration d’une première dose avec un inhibiteur puissant de la P-gp (p. ex., cyclosporine, vérapamil, quinidine). |
Autres médicaments
Inhibiteurs de la CYP2C9
Le rimégépant est métabolisé principalement par la CYP3A4 et dans une moindre mesure par la CYP2C9. En cas d’administration concomitante de fluconazole et de rimégépant, l’augmentation de l’exposition à ce dernier est attribuable aux inhibitions combinées de la CYP2C9 et de la CYP3A4. Au cours d’une étude sur les interactions médicamenteuses menée auprès d’adultes en bonne santé, l’administration concomitante d’une dose unique de 75 mg de rimégépant et de fluconazole à l'état d’équilibre (400 mg 1 fois par jour) a fait augmenter l’ASC du rimégépant par un facteur d’environ 1,8, sans toutefois modifier la Cmax de manière notable.
Substrats de MATE1
Dans le cadre d’une étude consacrée à l’évaluation des interactions médicamenteuses chez des adultes non diabétiques en bonne santé, l’administration concomitante, une fois l’état d’équilibre atteint, de 75 mg de rimégépant et de 500 mg de metformine, un substrat du transporteur MATE1, n’a pas eu d’effets d’importance clinique sur les paramètres pharmacocinétiques de la metformine ou l’utilisation du glucose.
Substrats de la CYP3A4 et interactions pharmacodynamiques
Lors d’études consacrées à l’évaluation des interactions médicamenteuses menées auprès d’adultes en bonne santé, le rimégépant n’a pas eu d’effets d’importance clinique sur la pharmacocinétique des contraceptifs oraux (norelgestromine, éthinylestradiol) ou du midazolam (un substrat sensible de la CYP3A4; voir 10.2 Pharmacodynamie).
Dans le cadre d’une autre étude sur les interactions médicamenteuses réalisée auprès d’adultes en bonne santé, l’administration orale de rimégépant à 75 mg (à l'état d’équilibre) n’a pas altéré la pharmacocinétique du sumatriptan, un substrat de l’OCT1 (2 doses de 6 mg administrées par voie sous-cutanée en l’espace de 1 heure). De même, l’administration d’une dose unique de sumatriptan n’a pas eu d’effet notable sur la pharmacocinétique du rimégépant.
Autres antagonistes des récepteurs du peptide lié au gène de la calcitonine (CGRP) :
Lors d’une étude clinique évaluant l’administration concomitante de deux autres antagonistes des récepteurs du CGRP, on a signalé une hausse marquée des cas de constipation. L’emploi concomitant du rimégépant avec d’autres antagonistes des récepteurs du CGRP est donc déconseillé.
9.5 Interactions médicament-aliment
L’administration de NURTEC ODT suivant la prise d’aliments a prolongé le Tmax d’environ 1 à 1,5 heure. La prise de NURTEC ODT 30 minutes après un repas riche en matières grasses a fait baisser l’ASCT du rimégépant de 32 % et de 38 % et sa Cmax de 41 % et de 53 %, respectivement, selon que le produit était placé sous ou sur la langue. De même, l’administration de NURTEC ODT sous la langue 30 minutes après un repas faible en gras a réduit l’ASCT et la Cmax du rimégépant d’environ 28 % et 36 %, respectivement, comparativement à son administration à jeun.
NURTEC ODT a été administré sans égard aux repas lors des études ayant porté sur son efficacité et son innocuité cliniques. On ignore si la diminution de l’exposition au rimégépant attribuable à l’administration du médicament avec des aliments influe sur son efficacité.
9.6 Interactions médicament-plante médicinale
Voir 9.4 Interactions médicament-médicament concernant l’utilisation concomitante de rimégépant et de millepertuis (un inducteur de la CYP3A4).
9.7 Interactions médicament-examens de laboratoire
Les interactions entre NURTEC ODT et les épreuves de laboratoire n’ont pas été étudiées.
10 Pharmacologie clinique
10.1 Mode d’action
Le rimégépant est un antagoniste des récepteurs du peptide lié au gène de la calcitonine (CGRP, de l’anglais calcitonin gene-related peptide). Il se lie de manière sélective et avec une grande affinité aux récepteurs du CGRP et inhibe ainsi l’activité de ces récepteurs.
La relation entre l’activité pharmacodynamique du rimégépant et le ou les mécanismes suivant lesquels ce médicament exerce ses effets cliniques n’a pas été établie.
10.2 Pharmacodynamie
Aucune différence d’importance clinique n’a été relevée entre les effets de l’administration concomitante de rimégépant et de sumatriptan (12 mg fractionnés en 2 doses de 6 mg administrées par voie sous-cutanée à 1 heure d’intervalle) sur la tension artérielle au repos et ceux de l’administration de sumatriptan seulement chez des volontaires en bonne santé.
Le risque d’emploi abusif n’a pas été étudié chez l’humain ni chez l’animal.
Électrophysiologie cardiaque
Lors d’une étude comparative croisée, à répartition aléatoire et à double insu, avec placebo et témoin actif, ayant évalué le tracé électrocardiographique de 38 sujets en bonne santé, l’administration de rimégépant à des doses de 75 et de 300 mg n’a pas eu d’effet pharmacodynamique sur l’intervalle QT.
10.3 Pharmacocinétique
Polymorphisme de la CYP2C9
Les Cmax et les ASC0-∞ du rimégépant observées chez des métaboliseurs intermédiaires des substrats de la CYP2C9 (génotypes *1/*2, *2/*2, *1/*3; n = 43) et des métaboliseurs normaux de ces substrats (génotype *1/*1; n = 72) étaient similaires. On ne dispose pas de données pharmacocinétiques adéquates sur les métaboliseurs lents des substrats de la CYP2C9 (génotype *2/*3; n = 2). Étant donné que le rôle joué par la CYP2C9 dans le métabolisme du rimégépant serait mineur, le polymorphisme de la CYP2C9 ne devrait pas influer de manière significative sur l’exposition à ce médicament.
Absorption
Après l’administration orale de NURTEC ODT, le rimégépant est absorbé de telle sorte qu’il atteint sa concentration maximale en l’espace de 1,5 à 2 heures. La biodisponibilité orale absolue du rimégépant est d’environ 64 %.
Distribution
À l’état d’équilibre, le volume de distribution du rimégépant est de 120 L. Le taux de liaison du rimégépant aux protéines plasmatiques est d’environ 96 %.
Métabolisme
Le rimégépant est métabolisé principalement par la CYP3A4 et dans une moindre mesure par la CYP2C9, surtout sous forme inchangée (≈ 77 %). Aucun métabolite majeur (> 10 %) n’a été décelé dans le plasma.
Élimination
La demi-vie d’élimination du rimégépant est d’environ 11 heures chez les sujets en bonne santé. Après l’administration orale de rimégépant marqué au 14C à des hommes en bonne santé, 78 % de la substance radioactive totale ont été retrouvés dans les fèces et 24 % ont été récupérés dans l’urine. Le rimégépant sous forme inchangée est le principal composé excrété dans les fèces (42 %) et dans l’urine (51 %).
Populations et états pathologiques particuliers
- Personnes âgées : Au cours d’études sur les paramètres pharmacocinétiques du rimégépant, ceux-ci n’ont pas différé de manière importante sur le plan clinique chez les sujets âgés (≥ 65 ans) et plus jeunes (18 à 45 ans).
- Sexe : Aucune variation d’importance clinique des paramètres pharmacocinétiques du rimégépant en fonction du sexe n’a été observée.
- Polymorphisme génétique : Aucune variation d’importance clinique des paramètres pharmacocinétiques du rimégépant en fonction du génotype de la CYP2C9 n’a été observée.
- Origine ethnique : Aucune variation d’importance clinique des paramètres pharmacocinétiques du rimégépant n’a été observée lors d’études menées auprès de participants blancs, noirs et japonais.
- Insuffisance hépatique : Dans le cadre d’une étude clinique consacrée à la comparaison des paramètres pharmacocinétiques du rimégépant mesurés chez des sujets atteints d’une insuffisance hépatique légère, modérée ou sévère et de ceux mesurés chez des sujets ayant une fonction hépatique normale (témoins en bonne santé qui leur avaient été appariés), l’exposition totale au rimégépant (Cmax et ASC) après l’administration d’une dose unique de 75 mg de ce médicament était à peu près 2 fois plus élevée chez les sujets atteints d’une insuffisance hépatique sévère (classe C de Child-Pugh) que chez ceux qui avaient une fonction hépatique normale. Il n’y avait pas de différence d’importance clinique entre les sujets atteints d’une insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh) et les sujets qui avaient une fonction hépatique normale en ce qui a trait à l’exposition au rimégépant (voir 4.2 Posologie recommandée et ajustement posologique, Insuffisance hépatique).
- Insuffisance rénale : Dans le cadre d’une étude clinique consacrée à la comparaison des paramètres pharmacocinétiques du rimégépant mesurés chez des sujets atteints d’une insuffisance rénale légère (ClCr estimée = 60-89 mL/min), modérée (ClCr = 30-59 mL/min) ou sévère (ClCr = 15-29 mL/min) et de ceux mesurés chez des sujets ayant une fonction rénale normale (témoins en bonne santé qui leur avaient été appariés), l’exposition totale au rimégépant a augmenté de 6 %, de 40 % et de 4 %, respectivement après l’administration d’une dose unique de 75 mg. NURTEC ODT n’a pas été évalué chez les patients atteints de néphropathie terminale (ClCr < 15 mL/min) ou sous dialyse (voir 4.2 Posologie recommandée et ajustement posologique, Insuffisance rénale).
- Obésité : Aucune variation d’importance clinique des paramètres pharmacocinétiques du rimégépant en fonction du poids corporel n’a été observée.
11 Conservation, stabilité et mise au rebut
Conserver NURTEC ODT à la température ambiante (entre 15 et 30 °C).
12 Instructions particulières de manipulation du produit
Voici les directives de manipulation du médicament avant l’administration :
- Veillez à avoir les mains sèches pour ouvrir la plaquette alvéolée.
Décollez le revers en aluminium d’une plaquette et retirez délicatement le CDO. Ne le poussez pas
à travers le revers en aluminium.
- Prenez le CDO immédiatement après avoir ouvert la plaquette alvéolée. Ne le conservez pas en dehors de celle-ci en vue d’une utilisation ultérieure.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : rimégépant (sous forme de sulfate de rimégépant)
Nom chimique : 4-(2-oxo-2,3-dihydro-1H-imidazo[4,5-b]pyridin-1-yl)-1-pipéridine-1-carboxylate de (5S,6S,9R)-5-amino-6-(2,3-difluorophényl)-6,7,8,9-tétrahydro-5H-cyclohepta[b]pyridin-9-yle, hémisulfate, sesquihydraté
Formule moléculaire : C28H28F2N6O3 • 0,5 H2SO4 • 1,5 H2O
C28H28F2N6O3 (base libre)
Masse moléculaire :
- Hémisulfate, sesquihydraté : 610,63 daltons
- Base libre : 534,57 daltons
Formule développée :
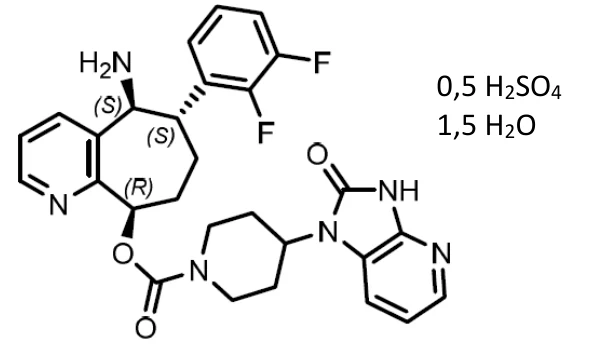
Propriétés physicochimiques : L’hémisulfate de rimégépant sesquihydraté est une poudre blanche ou blanc cassé, hautement soluble à un pH inférieur à 5,6 et légèrement hygroscopique.
14 Études cliniques
14.1 Études cliniques par indication
Traitement ponctuel de la migraine avec ou sans aura
L’efficacité du rimégépant dans le traitement ponctuel de la migraine avec ou sans aura chez l’adulte a été évaluée dans le cadre de 3 essais comparatifs avec placebo, à double insu et à répartition aléatoire, portant sur le traitement d’une seule crise migraineuse. L’étude 1 a évalué NURTEC ODT, tandis que les études 2 et 3 ont évalué un comprimé à libération immédiate bioéquivalent. Ces études regroupaient des patients ayant des antécédents de migraine avec ou sans aura répondant aux critères diagnostiques de l’ICHD-3 bêta (3e édition de l’International Classification of Headache Disorders), soit 2 à 8 crises migraineuses par mois s’accompagnant de céphalées modérées ou sévères.
0,5 H2SO4 1,5 H2O
Tableau 5 – Résumé des données démographiques dans les études cliniques sur le traitement ponctuel de la migraine (population en intention de traiter modifiée [ITTm^])
No d’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
Étude 1 (NCT0346 1757) | Essai comparatif avec placebo, à double insu et à répartition aléatoire | Rimégépant, 75 mg, voie orale (CDO), dose unique | Rimégépant : n = 669; placebo : n = 682 | 40,2 ans (18,1- 75,7 ans) | Hommes : 15,1 % Femmes : 84,9 % | ||
Étude 2 (NCT0323 5479) | Essai comparatif avec placebo, à double insu et à répartition aléatoire | Rimégépant, 75 mg, voie orale (comprimé), dose unique | Rimégépant : n = 543; placebo : n = 541 | 41,6 ans (18,6- 73,3 ans) | Hommes : 14,5 % Femmes : 85,5 % | ||
Étude 3 (NCT0323 7845) | Essai comparatif avec placebo, à double insu et à répartition aléatoire | Rimégépant, 75 mg, voie orale (comprimé), dose unique | Rimégépant : n = 537; placebo : n = 535 | 40,6 ans (18,1- 83,6 ans) | Hommes : 11,3 % Femmes : 88,7 % | ||
^ La population en ITTm se composait des participants soumis à une seule répartition aléatoire qui présentaient une migraine modérée ou sévère au départ, qui ont pris le médicament à l’étude et qui ont fourni au moins une mesure de l’efficacité du traitement après le début de l’étude.
CDO : comprimé à dissolution orale
Dans l’ensemble de ces 3 essais déterminants comparant le rimégépant à un placebo, environ 76,0 % des patients étaient blancs, 19,6 %, noirs, et 4,4 %, d’autres origines ethniques (Asiatiques, Autochtones d’Amérique ou de l’Alaska, natifs d’Hawaï ou d’une autre île du Pacifique ou d’origine mixte). Lors des 3 études, les patients ont reçu au hasard NURTEC ODT à 75 mg, un comprimé de rimégépant ou un placebo apparié. Ils avaient pour consigne de traiter une migraine d’intensité modérée à sévère dès l’apparition de celle-ci. Ils avaient la permission de prendre un médicament de secours (anti-inflammatoire non stéroïdien [AINS], acétaminophène et/ou antiémétique) 2 heures après l’administration du traitement initial. L’utilisation d’autres classes de médicaments de secours, tels que les triptans, était interdite au cours des 48 heures qui suivaient l’administration du traitement initial.
À peu près 15,4 % des patients prenaient des médicaments pour la prévention de la migraine au départ. Au cours des 3 essais, les agents les plus utilisés en prévention étaient le topiramate, l’amitriptyline, le propranolol et la nortriptyline. Aucun des patients ne prenait en concomitance un médicament pour la prévention de la migraine qui agit sur la voie du CGRP (antagonistes des récepteurs du peptide lié au gène de la calcitonine).
Les coparamètres d’évaluation principaux étaient le pourcentage de patients signalant :
- l’absence de douleur 2 heures après la prise du médicament;
- l’absence du symptôme le plus incommodant (SPI) 2 heures après la prise du médicament.
Les patients avaient comme consigne de choisir le symptôme qui les incommodait le plus (SPI) à part les céphalées (photophobie, phonophobie ou nausées) dès l’apparition de la migraine, avant la prise du
médicament à l’étude. Dans l’ensemble des 3 études, 55,0 % des patients ont désigné la photophobie, 29,9 %, les nausées et 15,1 %, la phonophobie.
Tableau 6 – Paramètres d’évaluation de l’efficacité du traitement ponctuel contre la migraine (ITTm)
| Étude 1 | Étude 2 | Étude 3 | ||||
NURTEC ODT à 75 mg | Placebo | Rimégépant à 75 mg | Placebo | Rimégépant à 75 mg | Placebo | |
| Disparition de la douleur après 2 heures | ||||||
| n/N* | 142/669 | 74/682 | 105/537 | 64/535 | 104/543 | 77/541 |
| Taux de réponse, % | 21,2 | 10,9 | 19,6 | 12,0 | 19,2 | 14,2 |
| Différence par rapport au placebo, % | 10,3 | 7,6 | 4,9 | |||
| Valeur p | < 0,0001a | 0,0006a | 0,0298a | |||
| Disparition du SPI après 2 heures | ||||||
| n/N* | 235/669 | 183/682 | 202/537 | 135/535 | 199/543 | 150/541 |
| Taux de réponse, % | 35,1 | 26,8 | 37,6 | 25,2 | 36,6 | 27,7 |
| Différence par rapport au placebo, % | 8,3 | 12,4 | 8,9 | |||
| Valeur p | 0,0009a | < 0,0001a | 0,0016a | |||
| Soulagement de la douleur après 2 heures | ||||||
| n/N* | 397/669 | 295/682 | 312/537 | 229/535 | 304/543 | 247/541 |
| Taux de réponse, % | 59,3 | 43,3 | 58,1 | 42,8 | 56,0 | 45,7 |
| Différence par rapport au placebo, % | 16,1 | 15,3 | 10,3 | |||
| Valeur p | < 0,0001a | < 0,0001a | 0,0006a | |||
| Disparition durable de la douleur de 2 à 48 heures après l’administration | ||||||
| n/N* | 90/669 | 37/682 | 53/537 | 32/535 | 63/543 | 39/541 |
| Taux de réponse, % | 13,5 | 5,4 | 9,9 | 6,0 | 11,6 | 7,2 |
| Différence par rapport au placebo, % | 8,0 | 3,9 | 4,4 | |||
| Valeur p | < 0,0001a | 0,0181b | 0,0130b | |||
* n = nombre de patients ayant répondu au traitement / N = nombre de patients du groupe en question a Valeur p significative (méthode d’analyse hiérarchique) b Valeur p nominale (méthode d’analyse hiérarchique) SPI : symptôme le plus incommodant | ||||||
Dans l’ensemble des trois études, les résultats obtenus quant à certains paramètres d’efficacité d’intérêt, tels que l’utilisation d’un médicament de secours dans les 24 heures suivant l’administration, appuient les résultats observés à l’égard des paramètres principaux (tableau 6). Par exemple, lors de l’étude 1, 34,9 % des patients traités par le rimégépant ont signalé la disparition de la photophobie après 2 heures, comparativement à 24,8 % de ceux sous placebo.
14.2 Études de biodisponibilité comparatives
On a mené une étude sans insu, croisée et à répartition aléatoire portant sur deux traitements administrés selon deux séquences et étalée sur deux périodes afin de comparer la biodisponibilité orale d’une dose unique de NURTEC ODT (75 mg de rimégépant, sous forme de sulfate de rimégépant, en comprimé à dissolution orale) administrée à jeun sous ou sur la langue chez 24 hommes et femmes en bonne santé. La comparaison des données de biodisponibilité recueillies pour l’ensemble des 24 sujets lors de l’analyse statistique est présentée dans le tableau suivant :
Tableau 7 – Comparaison sommaire des données de biodisponibilité
Rimégépant (1 × 75 mg) Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
| Paramètre | Substance à l’essai1 | Substance de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng·h/mL) | 4896,85 5033,40 (23,48) | 4748,71 4914,43 (25,23) | 103,0 | 96,0 – 111,0 |
ASCinf (ng·h/mL) | 4910,09 5046,02 (23,40) | 4762,64 4927,57 (25,15) | 103,0 | 96,0 – 111,0 |
Cmax (ng/mL) | 902,21 958,83 (36,75) | 823,75 861,29 (31,21) | 110,0 | 94,0 – 127,0 |
Tmax3 (h) | 1,50 (0,83 – 2,54) | 1,99 (0,50 – 2,50) | ||
T1/24 (h) | 8,12 (21,30) | 8,18 (19,90) | ||
1 NURTECMD ODT (rimégépant, sous forme de sulfate de rimégépant) en comprimé à dissolution orale à 75 mg administré sous la langue
2 NURTECMD ODT (rimégépant, sous forme de sulfate de rimégépant) en comprimé à dissolution orale à 75 mg administré sur la langue
3 Exprimé sous forme de médiane (min.-max.) seulement
4 Exprimée sous forme de moyenne arithmétique seulement (CV en %)
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale : Les données non cliniques tirées des études classiques (pharmacologie de l’innocuité, toxicité de doses multiples, génotoxicité, phototoxicité, toxicité pour la reproduction ou le
développement, cancérogénicité) n’ont pas mis en évidence de risque particulier pour l’humain associé au rimégépant.
Génotoxicité et mutagenèse : Le rimégépant ne s’est révélé ni génotoxique ni mutagène dans des études in vitro et in vivo.
Cancérogénicité : L’administration orale du rimégépant à des souris Tg.rasH2 sensibles à des agents cancérogènes génotoxiques et non génotoxiques pour l’humain pendant 26 semaines et à des rats pendant 91 à 100 semaines n’a été associée à aucun signe de tumeur iatrogène chez l’une ou l’autre de ces espèces. Lors de ces études menées chez l’animal, l’exposition plasmatique (ASC) associée à la plus forte dose à l’étude était environ 350 fois (souris) et 30 fois (rat) plus élevée que celle observée chez l’humain à la DMRH (75 mg/jour).
Toxicologie pour la reproduction et le développement : Les études menées chez l’animal n’ont mis en évidence aucun effet d’importance clinique sur la fertilité des mâles ou des femelles. L’administration orale de rimégépant à des rats des deux sexes avant et pendant l’accouplement, et jusqu’au 7e jour de la gestation chez les femelles, a entraîné une diminution de la fertilité à la plus forte dose à l’étude (150 mg/kg/jour).
La dose n’ayant aucun effet sur la fertilité et les premiers stades du développement embryonnaire, qui était de 60 mg/kg/jour chez le rat, était associée à une exposition plasmatique (ASC) au rimégépant environ 30 fois plus élevée que celle associée à la DMRH (75 mg/jour).