


Monographie de produit - Pomalidomide
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Sans objet.
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 5
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 6
4.1 Considérations posologiques............................................................................. 6
4.2 Dose recommandée et modification posologique ............................................ 6
4.3 Administration ................................................................................................... 8
4.5 Dose oubliée ...................................................................................................... 9
5 SURDOSAGE .............................................................................................................. 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT .................................................................................................. 9
7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 10
7.1 Populations particulières ................................................................................. 14
7.1.1 Femmes enceintes ........................................................................................... 14
7.1.2 Allaitement ....................................................................................................... 16
7.1.3 Enfants ............................................................................................................. 17
7.1.4 Personnes âgées .............................................................................................. 17
7.1.5 Patients souffrant d’insuffisance hépatique .................................................... 17
7.1.6 Patients souffrant d’insuffisance rénale .......................................................... 18
8 EFFETS INDÉSIRABLES .............................................................................................. 18
8.1 Aperçu des effets indésirables ........................................................................ 18 8.2 Effets indésirables observés lors des essais cliniques ..................................... 19
8.3 Effets indésirables peu courants (non fréquents) observés lors des essais cliniques ........................................................................................................... 22
8.4 Résultats de laboratoire anormaux : analyses hématologiques, chimie clinique et autres données quantitatives ....................................................... 23
8.6 Réactions indésirables au médicament déterminées à la suite de la surveillance après commercialisation ............................................................ 24
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 25
9.2 Aperçu des interactions médicamenteuses .................................................... 25
9.3 Interactions médicament-comportement....................................................... 25
9.4 Interactions médicament-médicament ........................................................... 25
9.5 Interactions médicament-aliment ................................................................... 27
9.6 Interactions médicament-plante médicinale .................................................. 27
9.7 Interactions médicament-tests de laboratoire ............................................... 27
10 PHARMACOLOGIE CLINIQUE .................................................................................... 27
10.1 Mode d’action ................................................................................................. 27
10.2 Pharmacodynamique....................................................................................... 28
10.3 Pharmacocinétique .......................................................................................... 29
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 32
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 32
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES...................................................................... 33
13 INFORMATION PHARMACEUTIQUES ........................................................................ 33
14 ESSAIS CLINIQUES .................................................................................................... 33
14.1 Conception de l’essai et aspects démographiques de l’étude ........................ 34
14.2 Résultats de l’étude ......................................................................................... 36
14.3 Études de biodisponibilité comparatives ........................................................ 39
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 40
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................. 45
RENSEIGNEMENTS POUR LE PATIENT SUR LE MÉDICAMENT ................................................ 46
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
POMALIDOMIDE (pomalidomide) est indiqué :
- en association avec la dexaméthasone (dex) et le bortézomib pour le traitement des patients adultes atteints de myélome multiple (MM) ayant déjà reçu au moins un traitement antérieur comprenant de la lénalidomide.
Distribution restreinte
POMALIDOMIDE n’est offert que par l’entremise d’un programme de distribution contrôlée appelé NATLenAid. En vertu de ce programme, seuls les prescripteurs et pharmaciens inscrits au programme peuvent prescrire et servir le produit. De plus, POMALIDOMIDE ne peut être servi qu’aux patients inscrits au programme NATLenAid et qui répondent à tous ses critères d’admissibilité. Veuillez composer le 1-833-390-0344 ou vous rendre à l’adresse www.natlenaid.ca.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose pas de données; par conséquent, Santé Canada n’a pas autorisé l’utilisation pédiatrique.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : L’administration concomitante de la dexaméthasone peut accroître le risque d’infection, particulièrement de pneumonie, chez les patients de > 65 ans traités par pomalidomide (voir POSOLOGIE ET ADMINISTRATION, Considérations posologiques).
On dispose de données limitées sur l’innocuité de pomalidomide en association avec la dexaméthasone chez les patients de > 75 ans (voir ESSAIS CLINIQUES et POSOLOGIE ET ADMINISTRATION, Considérations posologiques).
2 CONTRE-INDICATIONS
POMALIDOMIDE (pomalidomide) est contre-indiqué chez les patients qui manifestent une hypersensibilité à ce produit, à la thalidomide, à la lénalidomide ou à n’importe lequel des ingrédients de la préparation ou des composants de son contenant. Pour une liste complète, voir FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
POMALIDOMIDE est contre-indiqué chez les femmes enceintes ou qui pourraient le devenir (voir
MISES EN GARDE ET PRÉCAUTIONS, Populations particulières). La pomalidomide est structuralement apparentée à la thalidomide, un agent avéré tératogène pour l’être humain et qui provoque des anomalies congénitales graves, voire potentiellement fatales. Chez les rats et les lapins, la pomalidomide a induit des malformations semblables à celles décrites avec la thalidomide. Si POMALIDOMIDE est pris durant la grossesse, il peut provoquer de graves anomalies congénitales ou la mort du fœtus (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières). Les femmes fertiles peuvent être traitées au moyen de POMALIDOMIDE à la condition d’adopter une contraception appropriée, en utilisant simultanément deux méthodes de contraception efficaces pour prévenir toute exposition fœtale au médicament. Le choix des deux méthodes contraceptives efficaces simultanées reposera sur une discussion concernant les risques et les avantages entre la patiente et un médecin qualifié, qui connaît l’utilisation des méthodes contraceptives (voir ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »).
- Femmes qui allaitent.
- Patients de sexe masculin qui sont incapables de suivre ou de respecter les mesures contraceptives requises (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières – Patients de sexe masculin).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
POMALIDOMIDE (pomalidomide) doit être administré sous la supervision d’un médecin qualifié, qui connaît bien l’utilisation des agents antinéoplasiques.
- Risque d’anomalies congénitales, de mortinatalité et d’avortement spontané chez l’être humain (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières : Femmes fertiles et Patients de sexe masculin).
Neutropénie et thrombocytopénie (voir MISES EN GARDE ET PRÉCAUTIONS, Hématologie et
EFFETS INDÉSIRABLES
et POSOLOGIE ET ADMINISTRATION, Dose recommandée et modification posologique).
- Infections, y compris des cas fatals (voir MISES EN GARDE ET PRÉCAUTIONS, Infection).
- Thrombose veineuse profonde (TVP) et embolie pulmonaire (EP) (voir MISES EN GARDE ET
PRÉCAUTIONS
, Appareil cardiovasculaire).
Hépatotoxicité, y compris des cas fatals (voir MISES EN GARDE ET PRÉCAUTIONS,
Hépatologie).
- Anaphylaxie (voir MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
- Des cas de réactivation de l’hépatite B, dont certains fatals, ont été signalés rarement chez des patients traités par pomalidomide en association avec la dexaméthasone qui avaient déjà été infectés par le virus de l’hépatite B (VHB) (voir MISES EN GARDE ET PRÉCAUTIONS, Infection).
- Réactions dermatologiques graves, incluant le syndrome de Stevens-Johnson et le syndrome de Lyell, ainsi que le syndrome d’hypersensibilité médicamenteuse (ou DRESS pour drug reaction with eosinophilia and systemic symptoms), y compris des cas fatals (voir MISES EN GARDE ET PRÉCAUTIONS, Peau).
Syndrome de lyse tumorale (SLT), y compris des cas fatals (voir MISES EN GARDE ET
PRÉCAUTIONS, Troubles du métabolisme et de la nutrition).
- Offert uniquement en vertu d’un programme de distribution contrôlée appelé NATLenAid.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Il n’est pas nécessaire d’ajuster la posologie de POMALIDOMIDE (pomalidomide) en fonction de l’âge.
- Il faut réduire de moitié la dose de départ recommandée de dexaméthasone chez les patients > 75 ans.
- Il peut être nécessaire de réduire ou d’interrompre l’administration de la dexaméthasone chez les patients > 65 ans en cas d’infection.
- La prise d’antithrombotiques prophylactiques est à recommander.
Avant de commencer un traitement par POMALIDOMIDE, la numération des neutrophiles doit être
≥ 1 000/μL et la numération plaquettaire ≥ 50 000/μL.
- La posologie est maintenue ou modifiée en fonction des résultats des épreuves cliniques et des analyses de laboratoire.
4.2 Dose recommandée et modification posologique
Dose recommandée:
La dose de départ recommandée de POMALIDOMIDE est de 4 mg, par voie orale, une fois par jour. Le schéma posologique de départ de POMALIDOMIDE en association avec la dexaméthasone et/ou le bortézomib est résumé dans le Tableau 1.
Tableau 1 : Schéma posologique pour les patients traités par POMALIDOMIDE en raison d’un myélome multiple
| Médicament | Dose | Schéma |
| POMALIDOMIDE en association avec le bortézomib et la dexaméthasone | ||
| POMALIDOMIDE | 4 mg par voie orale une fois par jour | Jours 1-14 de chaque cycle de 21 jours jusqu’à la progression de la maladie |
| dexaméthasone | 20 mg par voie orale une fois par jour (chez les patients âgés de > 75 ans, réduire la dose à 10 mg) | Cycles 1-8 : Jours 1, 2, 4, 5, 8, 9, 11 et 12 d’un cycle de 21 jours À partir du cycle 9 : Jours 1, 2, 8 et 9 d’un cycle de 21 jours jusqu’à la progression de la maladie |
| bortézomib | 1,3 mg/m2 par voie intraveineuse ou sous- cutanée (consulter la monographie de produit du bortézomib avant son utilisation) | Cycles 1-8 : Jours 1, 4, 8 et 11 d’un cycle de 21 jours À partir du cycle 9 : Jours 1 et 8 d’un cycle de 21 jours jusqu’à la progression de la maladie |
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (voir PHARMACOLOGIE CLINIQUE, Populations et maladies particulières).
Ajustements posologiques recommandés:
Ajustement de la dose de départ recommandée de POMALIDOMIDE en raison d’interactions médicamenteuses
L’utilisation concomitante de POMALIDOMIDE avec de puissants inhibiteurs du CYP1A2 est à éviter. Si, pour des raisons médicales, il est impossible d’éviter l’administration concomitante de puissants inhibiteurs du CYP1A2 (p. ex., fluvoxamine, ciprofloxacine) avec pomalidomide et qu’ils sont coadministrés avec POMALIDOMIDE, il faut réduire la dose de POMALIDOMIDE de 50 % et exercer une surveillance étroite sur le plan des effets secondaires. Voir INTERACTIONS MÉDICAMENTEUSES.
Ajustement de la dose de départ recommandée de POMALIDOMIDE en cas d’insuffisance rénale :
Pour les patients qui ont une insuffisance rénale grave (ClCr < 30 mL/min) nécessitant une dialyse, la dose de départ recommandée de POMALIDOMIDE est de 3 mg par jour (réduction de dose de 25 %). Les jours d’hémodialyse, les patients doivent prendre POMALIDOMIDE après la dialyse. Voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, SURDOSAGE et PHARMACOLOGIE CLINIQUE, Populations et maladies particulières.
Ajustement de la dose de départ recommandée de POMALIDOMIDE en cas d’insuffisance hépatique :
Pour les patients qui ont une insuffisance hépatique légère ou modérée (classes A ou B de Child-Pugh), la dose de départ recommandée de POMALIDOMIDE est de 3 mg par jour (réduction de dose de 25 %). Pour les patients qui ont une insuffisance hépatique grave (classe C de Child-Pugh), la dose recommandée de POMALIDOMIDE est de 2 mg (réduction de dose de 50 %) (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières et PHARMACOLOGIE CLINIQUE, Populations et maladies particulières).
Modification ou interruption de dose :
Les instructions pour les interruptions ou réductions de dose de POMALIDOMIDE en lien avec des réactions indésirables hématologiques sont résumées dans le tableau ci-dessous :
Tableau 2 : Instructions pour la modification des doses en cas de toxicité hématologique
| Toxicité | Modification de dose |
Neutropénie
| Suspendre le traitement par POMALIDOMIDE, vérifier la FSC** toutes les semaines. Envisager un traitement par G-CSF*** selon l’indication clinique. Lorsque la NAN revient à ≥ 1 000/μL, reprendre le traitement par POMALIDOMIDE à 3 mg par jour. |
| Suspendre le traitement par POMALIDOMIDE. Lorsque la NAN revient à ≥ 1 000/μL, reprendre le traitement par POMALIDOMIDE à 1 mg de moins que la dose précédente. |
Thrombocytopénie
| Suspendre le traitement par POMALIDOMIDE, vérifier la FSC** toutes les semaines. Lorsque la numération plaquettaire revient à ≥ 50 000/μL, reprendre le traitement par POMALIDOMIDE à raison de 3 mg par jour. |
| Suspendre le traitement par POMALIDOMIDE. Lorsque la numération plaquettaire revient à ≥ 50 000/μL, reprendre le traitement par POMALIDOMIDE à 1 mg de moins que la dose précédente. |
*NAN – numération absolue des neutrophiles; **FSC – formule sanguine complète; ***G-CSF – facteur stimulant les colonies de granulocytes
Pour amorcer un nouveau cycle de POMALIDOMIDE, la numération des neutrophiles doit être ≥ 1 000/μL et la numération plaquettaire ≥ 50 000/μL.
Pour les autres réactions indésirables de grade 3 ou 4 jugées en lien avec POMALIDOMIDE, suspendre le traitement. Le traitement peut être repris à 1 mg de moins que la dose précédente lorsque ces réactions indésirables ont été ramenées à un grade ≤ 2, à la discrétion du médecin. Si des réactions indésirables de grade 3 ou 4 surviennent après les réductions de dose jusqu’à 1 mg, il faut cesser le médicament.
La suspension ou l’arrêt de la pomalidomide est à envisager en présence d’un érythème cutané de grade 2-3; le traitement ne doit être repris que si les bienfaits escomptés ne l’emportent sur les risques potentiels. La pomalidomide doit être cessée définitivement en présence d’œdème angioneurotique, d’anaphylaxie et d’érythème cutané de grade 4. Si l’érythème cutané prend une forme exfoliative, purpurique ou bulleuse ou si on soupçonne un syndrome de Stevens- Johnson, un syndrome de Lyell ou un syndrome d’hypersensibilité médicamenteuse, il faut cesser définitivement POMALIDOMIDE (voir MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
Il faut interrompre l’administration de POMALIDOMIDE pendant la vérification des signes et symptômes de maladie pulmonaire interstitielle (MPI). L’administration de POMALIDOMIDE ne doit être reprise qu’après une évaluation approfondie des bienfaits et des risques (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil respiratoire).
Pour les modifications posologiques en raison d’une toxicité observée avec le bortézomib, consulter la monographie de produit du bortézomib.
4.3 Administration
- Il faut prendre les capsules de POMALIDOMIDE par voie orale en une seule dose, à peu près à la même heure chaque jour.
- Il ne faut ni ouvrir, ni briser ni mâcher les capsules.
- Il faut avaler les capsules de POMALIDOMIDE entières, préférablement avec de l’eau, avec ou sans aliments.
- Il faut informer les patients de ne pas manipuler les capsules plus que nécessaire.
- Il faut conserver les capsules dans leur emballage thermoformé jusqu’au moment de les prendre, à moins que le pharmacien n’indique que cela n’est pas sécuritaire.
4.5 Dose oubliée
Si moins de 12 heures se sont écoulées depuis la dose omise, le patient peut prendre la dose. Si plus de 12 heures se sont écoulées depuis la dose omise à l’heure prévue, le patient ne doit pas prendre la dose, mais plutôt prendre la dose suivante à l’heure normale, le lendemain. Les patients ne doivent pas prendre deux doses à la fois.
5 SURDOSAGE
On dispose de peu de renseignements sur le surdosage de pomalidomide. Aucun cas de surdosage n’a été signalé lors des études cliniques. Des doses de pomalidomide allant jusqu’à 50 mg en prises simples chez des volontaires en bonne santé et 10 mg en prises multiples uniquotidiennes chez des patients atteints de myélome multiple ont fait l’objet d’études sans que l’on signale d’événements indésirables graves en lien avec un surdosage. Il n’existe aucun renseignement propre au traitement du surdosage de pomalidomide. La pomalidomide a été éliminée par l’hémodialyse.
Pour traiter un surdosage présumé, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT
Tableau 3: Formes posologiques, concentrations, composition, et conditionnement
| Forme posologique/ | ||
| Voie | concentration (dosage, | Ingrédients non-médicinaux |
| d’administration | teneur)/ composition | |
| orale | Capsule de 1 mg de pomalidomide | amidon prégélatinisé, croscarmellose sodique, dioxyde de titane, FD&C bleu n˚2, fumarate de stéaryle sodique, gélatine, mannitol, oxyde de fer jaune, encre d’impression blanche et noir . |
| orale | Capsule de 2 mg de pomalidomide | amidon prégélatinisé, croscarmellose sodique, dioxyde de titane, FD&C bleu n˚2, FD&C rouge n˚3, fumarate de stéaryle sodique, gélatine, mannitol, oxyde de fer jaune, encre d’impression blanche. |
| orale | Capsule de 3 mg de pomalidomide | amidon prégélatinisé, croscarmellose sodique, dioxyde de titane, FD&C bleu n˚2, fumarate de stéaryle sodique, gélatine, mannitol, oxyde de fer jaune, encre d’impression blanche. |
| orale | Capsule de 4 mg de pomalidomide | amidon prégélatinisé, croscarmellose sodique, dioxyde de titane, FD&C bleu n˚2, fumarate de stéaryle sodique, gélatine, mannitol, encre d’impression blanche. |
Les capsules de POMALIDOMIDE (pomalidomide) sont présentées dans des emballages thermoformés à pellicule d’aluminium enfonçable de 21 capsules.
Les capsules de 1 mg sont bleu foncé et jaune, et portent l’inscription « NAT 1 mg » à l’encre blanche et noire.
Les capsules de 2 mg sont bleu foncé et orange, et portent l’inscription « NAT 2 mg » à l’encre blanche.
Les capsules de 3 mg sont bleu foncé et vert, et portent l’inscription « NAT 3 mg » à l’encre blanche.
Les capsules de 4 mg sont bleu foncé et bleu, et portent l’inscription « NAT 4 mg » à l’encre blanche.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter l’encadré Mises en garde et précautions importantes au début de la Partie I : Renseignements pour le professionnel de la santé.
Généralités
Il faut informer les patients de s’abstenir de donner du sang lorsqu’ils prennent POMALIDOMIDE (pomalidomide) et pendant au moins quatre semaines après l’arrêt de POMALIDOMIDE. Si une femme enceinte recevait leur sang, son bébé pourrait être exposé à pomalidomide et naître avec des anomalies congénitales.
Il faut informer les patients de ne partager ce médicament avec personne d’autre et de retourner toutes les capsules inutilisées au programme NATLenAid à la fin du traitement.
Il faut consulter la monographie de produit du bortézomib lorsque celui-ci est administré en association avec POMALIDOMIDE et la dexaméthasone avant d’instaurer le traitement.
Un taux de mortalité plus élevé a été observé lors des essais cliniques chez les patients atteints de myélome multiple lorsque du pembrolizumab a été ajouté à un traitement par dexaméthasone et un analogue de la thalidomide
Cancérogenèse et mutagenèse
Aucune étude sur le potentiel cancérigène de la pomalidomide n’a été réalisée chez les souris et les rats. Un singe sur douze ayant reçu 1 mg/kg de pomalidomide (une exposition représentant environ 15 fois l’exposition chez les patients à la dose recommandée de 4 mg/jour) a présenté une leucémie myéloïde aiguë lors d’une étude de toxicologie sur l’administration de doses répétées d’une durée de neuf mois.
La pomalidomide ne s’est pas révélée mutagène ni clastogène lors d’une batterie de tests, y compris le test de mutation inverse bactérien (test d’Ames), une analyse cytogénétique in vitro sur des lymphocytes de sang périphérique humain et le test du micronoyau chez des rats traités au moyen de doses allant jusqu’à 2 000 mg/kg/jour par voie orale (voir TOXICOLOGIE NON CLINIQUE).
Seconds cancers primitifs : On a signalé des cas de seconds cancers primitifs (SCP), y compris de cancers de la peau non mélaniques, chez des patients traités par pomalidomide. La portée clinique de ces observations reste à définir. Les médecins doivent évaluer avec soin les patients avant et durant le traitement en appliquant les tests de dépistage du cancer standard pour surveiller l’apparition de SCP et instaurer le traitement indiqué.
Appareil cardiovasculaire
Les patients qui présentaient une dysfonction cardiaque significative (insuffisance cardiaque congestive [Classe III ou IV de la NY Heart Association], infarctus du myocarde dans les 12 mois précédant le début de l’étude, angine de poitrine instable ou mal maîtrisée) ont été exclus des études cliniques sur pomalidomide. Il faut faire montre d’une prudence appropriée lorsque l’on envisage un traitement par POMALIDOMIDE chez ces patients.
Des cas de fibrillation auriculaire ont été signalés, principalement chez des patients atteints d’une maladie cardiaque préexistante ou présentant des facteurs de risque cardiaques.
Événements thromboemboliques : L’utilisation de POMALIDOMIDE en association avec la dexaméthasone ± le bortézomib pour le traitement du MM s’accompagne d’un accroissement du risque d’événements thromboemboliques veineux (ÉTV), comme la thrombose veineuse profonde (TVP) et l’embolie pulmonaire (EP) (voir RÉACTIONS INDÉSIRABLES, Effets indésirables observés lors des essais cliniques).
Les antécédents d’événements thromboemboliques ou la prise concomitante d’agents érythropoïétiques ou d’autres agents, comme l’hormonothérapie substitutive, peuvent aussi accroître le risque thrombotique. Par conséquent, il faut utiliser ces agents avec prudence chez les patients atteints de MM traités au moyen de POMALIDOMIDE en association avec la dexaméthasone ± le bortézomib. L’utilisation des contraceptifs hormonaux est associée à un accroissement du risque de troubles thromboemboliques. Les contraceptifs hormonaux ne sont pas recommandés (voir Populations particulières, Femmes fertiles).
Les médicaments antithrombotiques prophylactiques, comme l’aspirine à faible dose, les héparines de bas poids moléculaire ou la warfarine, sont à recommander.
Conduite de véhicules et utilisation de machines
On a signalé des cas de confusion, de fatigue, d’altération du niveau de conscience et d’étourdissements avec l’utilisation de pomalidomide. Il faut informer les patients d’un affaiblissement possible de leurs facultés mentales et/ou physiques lors de tâches délicates, comme la conduite automobile ou le maniement d’une machinerie complexe ou dangereuse.
Hématologie
On a signalé des baisses des numérations sanguines, y compris des cas de neutropénie, d’anémie ou de thrombocytopénie, y compris de grade 3 ou 4, en lien avec l’utilisation clinique de pomalidomide en association avec la dexaméthasone ± le bortézomib.
On surveillera l’apparition de toxicités hématologiques chez les patients, surtout la neutropénie et la thrombocytopénie. Il faut informer les patients de signaler rapidement tout épisode fébrile. Il faut procéder à des formules sanguines complètes toutes les semaines pendant les huit premières semaines et tous les mois par la suite (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire). Les patients peuvent avoir besoin d’une interruption et/ou d’une modification de leur dose. Les patients peuvent aussi avoir besoin de traitements de soutien au moyen de produits sanguins et/ou de facteurs de croissance (voir POSOLOGIE ET ADMINISTRATION). On conseille aux patients et aux médecins de rester à l’affût de tout signe et symptôme de saignement, y compris d’épistaxis, surtout s’il y a prise concomitante de médicaments susceptibles de provoquer des saignements.
Fonction hépatique/biliaire/pancréatique
Des cas d’insuffisance hépatique, y compris des cas graves et fatals et des taux nettement élevés d’alanine aminotransférase et de bilirubine (grade ≥ 3) ont été observés chez des patients des essais cliniques traités par pomalidomide (voir RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament déterminées à la suite de la surveillance après commercialisation). Des cas d’hépatite ayant entraîné l’arrêt de la pomalidomide ont aussi été signalés. Il est recommandé de surveiller régulièrement la fonction hépatique de tous les patients (voir ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », et Surveillance et analyses de laboratoire et INTERACTIONS MÉDICAMENTEUSES).
Système immunitaire
L’innocuité de pomalidomide chez des patients qui ont besoin d’autres traitements immunosuppresseurs (par exemple, pour la polyarthrite rhumatoïde, la sclérose en plaques et le lupus) n’a pas été établie. On n’a pas non plus établi s’il est sécuritaire d’amorcer un traitement par pomalidomide chez les patients qui souffrent d’hépatite A, B ou C évolutive. Pour réduire le risque d’infection grave, il faut éviter de traiter ces patients au moyen de POMALIDOMDIE, si possible.
Des réactions d’hypersensibilité (p. ex., angiœdème, anaphylaxie, urticaire) ont été signalées (voir RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament déterminées à la suite de la surveillance après commercialisation). Certains cas se sont révélés graves et sérieux, ont nécessité une intervention médicale immédiate et ont entraîné l’arrêt définitif de pomalidomide. Les patients qui avaient des antécédents de réactions allergiques à la thalidomide ou à la lénalidomide ont été exclus des études cliniques sur la pomalidomide et pourraient être plus sujets à des réactions d’hypersensibilité; POMALIDOMIDE est contre-indiqué chez ces patients (voir CONTRE-INDICATIONS). La suspension ou l’arrêt de la pomalidomide est à envisager en présence d’une éruption cutanée de grade 2-3; et le traitement ne doit être repris que si les bienfaits escomptés ne surclassent les risques potentiels. La pomalidomide doit être cessée définitivement en présence d’angiœdème, d’anaphylaxie et d’érythème cutané de grade 4 (voir POSOLOGIE ET ADMINISTRATION, Modification ou interruption de dose).
Infection
Des cas d’infection ont été fatals (grade 5) chez 11 (4,0 %) sujets dans le groupe sous pomalidomide, dexaméthasone et bortézomib ainsi que chez 3 (1,1 %) sujets du groupe sous dexaméthasone et bortézomib (la durée globale médiane du traitement a différé entre les groupes de traitement, ce qu’il faut prendre en compte).
Des cas de réactivation de l’hépatite B, dont certains fatals, ont été signalés rarement chez des patients traités par pomalidomide en association avec la dexaméthasone qui avaient déjà été infectés par le virus de l’hépatite B (VHB). Certains de ces cas ont progressé jusqu’à une insuffisance hépatique aiguë, ce qui a entraîné l’arrêt de pomalidomide. La prudence s’impose lorsque POMALIDOMIDE en association avec la dexaméthasone est utilisé chez des patients ayant déjà été infectés par le VHB. Chez ces patients, il faut surveiller étroitement l’apparition de signes ou symptômes d’hépatite B active tout au long du traitement. Voir RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament déterminées à la suite de la surveillance après commercialisation.
Leucoencéphalopathie multifocale progressive
Des cas de leucoencéphalopathie multifocale progressive (LMP), y compris des cas mortels, ont été signalés avec l’utilisation de pomalidomide. Les médecins doivent tenir compte de la LMP dans leur diagnostic différentiel chez les patients qui présentent des signes ou une aggravation des symptômes neurologiques, cognitifs ou comportementaux. L’utilisation des mesures diagnostiques appropriées pour la LMP est recommandée. Si l’on soupçonne une LMP, on doit suspendre l’administration de POMALIDOMIDE jusqu’à ce que tout soupçon de LMP soit exclue. En cas de LMP confirmée, le traitement par POMALIDOMIDE doit être interrompu de façon permanente.
Troubles du métabolisme et de la nutrition
Syndrome de lyse tumorale
Le syndrome de lyse tumorale (SLT) peut survenir chez les patients traités par pomalidomide. Certains cas de SLT ont été fatals. Les patients à risque à l’égard du SLT sont ceux qui avaient un lourd fardeau tumoral avant le traitement. Ces patients doivent faire l’objet d’une surveillance étroite et les précautions appropriées s’imposent.
Surveillance et analyses de laboratoire
On surveillera l’apparition de toxicités hématologiques chez les patients, surtout la neutropénie et la thrombocytopénie. On procédera à une vérification hebdomadaire de la formule sanguine complète pendant les huit premières semaines et tous les mois par la suite. Chez les patients qui présentent des toxicités hématologiques, on peut devoir recourir à une interruption et/ou une modification de la dose et/ou à des produits sanguins et/ou des facteurs de croissance (voir POSOLOGIE ET ADMINISTRATION).
Il faut procéder à des tests de fonction hépatique, incluant la biochimie sanguine, dont l’aspartate aminotransférase (AST), l’alanine aminotransférase (ALT), la bilirubine directe et le temps de prothrombine (RIN), et vérifier la fonction rénale, c’est-à-dire, la créatinine et la clairance de la créatinine, au départ et au début de chaque cycle de traitement.
Il faut procéder à une évaluation soigneuse des patients affectés par le déclenchement soudain ou une aggravation inexpliquée de symptômes pulmonaires afin d’exclure la MPI. Voir MISES EN GARDE ET PRÉCAUTIONS, Appareil respiratoire et POSOLOGIE ET ADMINISTRATION.
Système nerveux
Les patients qui souffrent d’une neuropathie périphérique de grade ≥ 2 permanente ont été exclus des études cliniques sur pomalidomide. Il faut faire montre d’une prudence appropriée lorsque l’on envisage un traitement par POMALIDOMIDE chez ces patients.
Appareil respiratoire
Maladie pulmonaire interstitielle (MPI)
Des cas de maladie pulmonaire interstitielle (MPI) et d’événements connexes, y compris des cas de pneumonite, ont été observés chez des patients des essais cliniques traités par pomalidomide. Il faut procéder à une évaluation soigneuse des patients affectés par le déclenchement soudain ou une aggravation inexpliquée de symptômes pulmonaires afin d’exclure la MPI. La pomalidomide doit être suspendue pendant la vérification de ces symptômes et, si la MPI est confirmée, il faut instaurer le traitement approprié. On ne reprendra le traitement par pomalidomide qu’après une évaluation approfondie des bienfaits et des risques (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire, RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament déterminées à la suite de la surveillance après commercialisation et POSOLOGIE ET ADMINISTRATION, Modification ou interruption de dose).
Peau
De graves réactions dermatologiques, incluant le syndrome de Stevens-Johnson et le syndrome de Lyell, ainsi que le syndrome d’hypersensibilité médicamenteuse (ou DRESS pour drug reaction with eosinophilia and systemic symptoms) incluant des cas fatals, ont été signalées. Le syndrome DRESS peut se manifester par une réaction cutanée (comme un érythème ou une dermatite exfoliative), de l’éosinophilie, de la fièvre et/ou une lymphadénopathie avec des complications systémiques, telles que l’hépatite, la néphrite, la pneumonite, la myocardite et/ou la péricardite.
Si l’érythème cutané prend une forme exfoliative, purpurique ou bulleuse, ou si on soupçonne un syndrome de Stevens-Johnson, un syndrome de Lyell ou un syndrome DRESS, il faut cesser définitivement POMALIDOMIDE (voir POSOLOGIE ET ADMINISTRATION, Modification ou interruption de dose).
7.1 Populations particulières
7.1.1 Femmes enceintes
- POMALIDOMIDE est contre-indiqué chez les femmes qui sont enceintes ou qui peuvent le devenir.
- POMALIDOMIDE est contre-indiqué chez les femmes fertiles qui n’utilisent pas simultanément les deux méthodes contraceptives efficaces obligatoires ou qui ne s’abstiennent pas de tout rapport hétérosexuel.
- En cas de grossesse durant le traitement, le médicament doit être immédiatement cessé. Dans ces conditions, la patiente doit être adressée à un obstétricien-gynécologue qui connaît bien les problèmes de toxicité reproductive pour une évaluation et une guidance plus approfondies.
- Toute exposition embryofœtale possible à POMALIDOMIDE doit être signalée immédiatement par téléphone à Natco Pharma (Canada) Inc., au numéro 1-833-390-0344.
7.1.1.1 Femmes fertiles
Sont considérées fertiles toutes les femmes qui ont leurs règles, qui ont été rendues aménorrhéiques par des traitements antérieurs et/ou qui sont périménopausées.
La pomalidomide est un analogue de la thalidomide, un agent avéré tératogène chez l’être humain, qui cause des anomalies congénitales graves et à potentiel fatal. Des études sur le développement embryofœtal chez des rats et des lapins indiquent que la pomalidomide a entraîné, chez les rejetons de rates et de lapines à qui le médicament avait été administré pendant la gestation, des malformations semblables aux anomalies congénitales observées chez l’être humain après une exposition à la thalidomide durant la grossesse. L’effet tératogène de la pomalidomide chez l’être humain ne peut être écarté.
POMALIDOMIDE peut causer du tort au bébé à naître lorsqu’il est administré à une femme enceinte.
Chez les femmes fertiles, POMALIDOMIDE est contre-indiqué à moins que TOUTES les conditions suivantes ne soient réunies :
- La patiente est capable de comprendre et de respecter à la lettre les instructions. (Dans certains cas, il faudra recourir à un aidant apte pour veiller au respect des consignes du programme NATLenAid).
- La patiente accepte d’utiliser simultanément les deux méthodes contraceptives efficaces obligatoires et est apte à le faire, ou elle s’engage à s’abstenir de tout rapport hétérosexuel.
- La patiente consulte un professionnel de la santé qui connaît bien la contraception pour discuter des deux meilleures méthodes contraceptives les plus efficaces à utiliser simultanément.
- La patiente comprend les risques cumulatifs de thrombose veineuse profonde associée, entre autres, mais sans s’y limiter, à POMALIDOMIDE, à la dexaméthasone, au cancer et à la contraception hormonale.
- La patiente connaît le risque d’échec de la contraception.
- La patiente accepte de se conformer aux exigences en matière de tests de grossesse décrites en détail ci-dessous et est apte à le faire. Cela inclut deux tests de grossesse négatifs avant la première remise du médicament et d’autres tests de grossesse pendant toute la durée du traitement.
- La patiente est informée de la nécessité potentielle d’une contraception d’urgence.
- La patiente est informée du risque de tératogénicité en cas de grossesse.
- La patiente connaît et comprend la nécessité de consulter immédiatement son médecin s’il y a un risque de grossesse.
- La patiente reconnaît l’importance de se conformer à toutes les conditions d’utilisation.
Méthodes contraceptives :
Toutes les femmes fertiles (y compris celles qui normalement n’utilisent pas de contraception parce qu’elles ont des antécédents d’infertilité ou qu’elles sont aménorrhéiques) doivent utiliser simultanément les deux méthodes de contraception efficaces :
- pendant au moins quatre semaines avant le début du traitement par POMALIDOMIDE;
- pendant les interruptions de traitement;
- pendant le traitement par POMALIDOMIDE;
- et pendant au moins quatre semaines après l’arrêt du traitement par POMALIDOMIDE.
- La patiente qui choisit de s’abstenir de tout rapport hétérosexuel comme mesure contraceptive doit s’engager à utiliser simultanément deux méthodes de contraception si l’abstinence est levée.
- L’utilisation des contraceptifs hormonaux est associée à un accroissement du risque de troubles thromboemboliques. Les contraceptifs hormonaux ne sont pas recommandés (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
- Toute méthode contraceptive peut échouer. Par conséquent, les femmes fertiles doivent donc impérativement utiliser simultanément deux méthodes de contraception efficaces.
- En cas de grossesse durant le traitement, le médicament doit être immédiatement cessé. Dans ces conditions, la patiente doit être adressée à un obstétricien-gynécologue qui connaît bien les problèmes de toxicité reproductive, pour une évaluation et une guidance plus approfondies.
- Toute exposition embryofœtale possible à POMALIDOMIDE doit être signalée immédiatement par téléphone à Natco Pharma (Canada) Inc., au numéro 1-833-390-0344.
- Les patientes qui ont déjà subi une hystérectomie ou une ovariectomie bilatérale sont exemptées de l’obligation d’utiliser la contraception durant le traitement par POMALIDOMIDE.
Tests de grossesse :
- Les patientes fertiles ne doivent pas recevoir POMALIDOMIDES tant que toute grossesse n’a pas été exclue. Elles doivent avoir des résultats négatifs à deux tests de grossesse avant d’amorcer un traitement par POMALIDOMIDE et aux tests subséquents tout au long du traitement.
- Le premier test de grossesse doit être réalisé de sept à 14 jours avant le début du traitement.
- Le deuxième test de grossesse doit être réalisé 24 heures avant de servir le médicament et de débuter le traitement.
- Un test de grossesse doit être réalisé toutes les semaines durant le premier mois de traitement, puis une fois par mois durant le traitement (ou toutes les deux semaines si les menstruations sont irrégulières) et quatre semaines après l’arrêt du traitement.
- Il s’agit de tests de grossesse sanguins qui doivent être effectués par un laboratoire autorisé. Les dates et les résultats des tests de grossesse doivent être consignés au dossier.
- Les tests de grossesse doivent avoir une sensibilité à détecter une concentration d’hCG sérique d’au moins 25 mUI/mL.
- Un test de grossesse et une consultation en obstétrique-gynécologie s’imposent si une patiente n’a pas ses règles ou si elle manifeste des saignements menstruels anormaux.
7.1.1.2 Patients de sexe masculin
La pomalidomide est présente dans le sperme des patients qui reçoivent POMALIDOMIDE (voir PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Distribution). Il existe un risque potentiel d’anomalies congénitales, de mortinatalité et d’avortement spontané si le fœtus est exposé à la pomalidomide présente dans le sperme d’un patient de sexe masculin (voir MISES EN GARDE ET PRÉCAUTIONS, Femmes fertiles). Par conséquent, tout homme prenant POMALIDOMIDE doit utiliser un condom pendant tout rapport sexuel avec une femme fertile, même s’il a subi avec succès une vasectomie. L’homme doit utiliser le condom :
- pendant son traitement par POMALIDOMIDE;
- pendant toute interruption de traitement; et
- pendant au moins quatre semaines après l’arrêt de POMALIDOMIDE.
Les patients ne doivent pas faire de dons de sperme pendant qu’ils prennent POMALIDOMIDE et pendant au moins quatre semaines après l’arrêt de POMALIDOMIDE.
Les patients de sexe masculin doivent informer leurs partenaires sexuelles fertiles de ce qui suit :
- ils prennent POMALIDOMIDE;
il y a un risque potentiel d’anomalies congénitales, de mortinatalité et
d’avortement spontané si un fœtus est exposé au sperme du patient;
un condom doit être porté lors de tout rapport sexuel.
Si une grossesse survenait chez la partenaire d’un patient de sexe masculin traité par pomalidomide, il faut adresser la partenaire à un médecin qui est spécialiste ou qui connaît bien la tératologie pour évaluation et guidance.
7.1.2 Allaitement
POMALIDOMIDE ne doit pas être utilisé durant l’allaitement (voir CONTRE-INDICATIONS). L’innocuité de pomalidomide durant l’allaitement n’a pas été établie. On ignore si ce médicament est excrété dans le lait maternel chez l’humain. Puisque de nombreux autres médicaments le sont, la prudence est de mise.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour une utilisation chez les enfants.
L’innocuité et l’efficacité n’ont pas été établies chez les jeunes patients de moins de 18 ans (voir PHARMACOLOGIE CLINIQUE, Populations et maladies particulières).
Chez TOUTES les femmes fertiles sexuellement actives, l’utilisation simultanée de deux méthodes contraceptives efficaces est obligatoire.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Il n’est pas nécessaire d’ajuster la posologie de POMALIDOMIDE en fonction de l’âge.
Pour les patients qui ont plus de 75 ans, il faut réduire de moitié la dose de départ de dexaméthasone (voir POSOLOGIE ET ADMINISTRATION).
L’administration concomitante de la dexaméthasone peut accroître le risque d’infection, particulièrement de pneumonie, chez les patients de > 65 ans traités par POMALIDOMIDE. Il peut être nécessaire de réduire ou d’interrompre l’administration de la dexaméthasone chez ces patients en cas d’infection.
Dans l’étude de phase III évaluant l’association de pomalidomide, de dexaméthasone et de bortézomib, 56,2 % des patients étaient âgés de > 65 ans et 16,4 % étaient âgés de > 75 ans dans le groupe recevant l’association de pomalidomide, de dexaméthasone et de bortézomib (n = 281).
7.1.5 Patients souffrant d’insuffisance hépatique
La pomalidomide est principalement métabolisée par le foie. Il faut éviter d’administrer POMALIDOMIDE aux patients qui présentent un taux de bilirubine sérique supérieur à 1,5 fois la limite supérieure de la normale (LSN) et des taux d’AST/ALT supérieurs à 3 fois la LSN. Après l’administration d’une simple dose, l’ASC de la pomalidomide a augmenté de 51 %, 58 % et 72 % chez les sujets présentant une légère insuffisance hépatique (classe A de Child-Pugh), modérée (classe B de Child-Pugh) et grave (classe C de Child-Pugh), comparativement aux sujets dont la fonction hépatique était normale. Un ajustement de la dose est recommandé chez les patients qui présentent une insuffisance hépatique (voir POSOLOGIE ET ADMINISTRATION et PHARMACOLOGIE CLINIQUE, Populations et maladies particulières).
7.1.6 Patients souffrant d’insuffisance rénale
La pomalidomide est largement métabolisée avant d’être excrétée. La pomalidomide et ses métabolites sont excrétés par les reins. Chez les patients qui souffrent d’insuffisance rénale grave nécessitant une dialyse, l’ASC de la pomalidomide a augmenté de 35,8 % et le taux d’EIG a augmenté par rapport aux patients qui avaient une fonction rénale normale; par conséquent, un ajustement de la dose de départ est recommandé chez ces patients. Pour les patients qui ont une insuffisance rénale grave nécessitant une dialyse, POMALIDOMIDE doit être administré après l’hémodialyse les jours de dialyse parce que l’exposition à la pomalidomide pourrait être significativement réduite durant la dialyse (voir POSOLOGIE ET ADMINISTRATION, SURDOSAGE et PHARMACOLOGIE CLINIQUE, Populations et maladies particulières).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Pomalidomide en association avec la dexaméthasone et bortézomib
Lors de l’étude de phase III multicentrique, randomisée et ouverte, 548 patients souffrant de myélome multiple qui avaient reçu au moins un traitement antérieur, y compris la lénalidomide, ont été inclus dans la population servant à étudier l’innocuité : 278 dans le groupe sous pomalidomide, dexaméthasone et bortézomib et 270 dans le groupe sous dexaméthasone et bortézomib. La durée globale médiane du traitement a différé entre les groupes de traitement, et il faut prendre cela en compte pour comparer les fréquences des réactions indésirables ainsi que les taux de mortalité au cours de la période de traitement entre les groupes de traitement. La durée médiane de traitement a été de 38,3 semaines (1,1 – 187,3 semaines) dans le groupe recevant pomalidomide, la dexaméthasone et le bortézomib comparativement à 21,4 semaines (0,4 – 164,4 semaines) dans le groupe témoin.
Dans le groupe sous pomalidomide, dexaméthasone et bortézomib, les réactions indésirables les plus fréquentes entraînant l’interruption de l’administration de pomalidomide ont été la neutropénie (23 %), la thrombocytopénie (14 %) et la pneumonie (14 %); dans l’ensemble, la durée médiane avant la première interruption de l’administration de pomalidomide a été de 32 jours. Les réactions indésirables les plus fréquentes entraînant une réduction de la dose de pomalidomide ont été la neutropénie (10 %), suivie de la thrombocytopénie (9 %); dans l’ensemble, la durée médiane avant la première réduction de la dose de pomalidomide a été de 64,5 semaines. Les réactions indésirables les plus fréquentes entraînant l’interruption du traitement par pomalidomide ont été la fatigue (1 %), la neuropathie sensorielle périphérique et l’embolie pulmonaire (1 % dans chaque cas). Les réactions indésirables ont entraîné un abandon du traitement de l’étude chez 10,7 % des sujets du groupe sous pomalidomide, dexaméthasone et bortézomib ainsi que chez 17,6 % des sujets du groupe sous dexaméthasone et bortézomib.
Les réactions indésirables les plus fréquemment signalées dans le groupe sous pomalidomide, dexaméthasone et bortézomib (≥ 20 %, avec une fréquence supérieure de ≥ 2 % [n = 6] à celle dans le groupe recevant le traitement de comparaison) ont été la neuropathie sensorielle périphérique, la neutropénie, la fatigue, la constipation, l’œdème périphérique, la diarrhée, l’infection des voies respiratoires supérieures, la toux et la dyspnée. Les réactions indésirables les plus fréquemment signalées de grade 3 ou 4 dans le groupe sous pomalidomide, dexaméthasone et bortézomib (≥ 5 %, avec une fréquence supérieure de ≥ 1 % [n = 3] à celle dans le groupe recevant le traitement de comparaison) ont été la neutropénie, la thrombocytopénie, la pneumonie, l’hyperglycémie, la fatigue, la neuropathie sensorielle périphérique, la diarrhée et l’hypokaliémie. Les réactions indésirables graves les plus fréquemment signalées dans le groupe sous pomalidomide, dexaméthasone et bortézomib
(≥ 1 %, avec une fréquence supérieure de ≥ 1 % à celle dans le groupe recevant le traitement de comparaison) ont été la pneumonie (9 %), la pyrexie (4 %), l’influenza, l’infection des voies respiratoires inférieures, la fibrillation auriculaire (3 % dans chaque cas), le choc septique, l’infection des voies respiratoires, le sepsis (2 % dans chaque cas), la dyspnée et la mort (1 % dans chaque cas).
8.2 Effets indésirables observés lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Pomalidomide en association avec la dexaméthasone et bortézomib
Les réactions indésirables apparues sous traitement observées dans le groupe sous pomalidomide, dexaméthasone et bortézomib sont présentées dans le Tableau 4. Toutes les réactions indésirables observées chez ≥ 5 % des patients ainsi que toutes les réactions indésirables de grade 3 ou 4 observées chez ≥ 1 % des patients ont été incluses (des fréquences supérieures de ≥ 2 % et de ≥ 1 % à celles dans le groupe recevant le traitement de comparaison pour les réactions indésirables de tout grade et pour les réactions indésirables de grade 3 ou 4, respectivement, ont été appliquées).
Tableau 4: Réactions indésirables à l’association de pomalidomide, de dexaméthasone et de bortézomib (population pour évaluation de l’innocuité) signalées lors de l’essai de phase III
Classe de systèmes et d’organes/ Terme préféré | Pomalidomide + dex + bortézomib (n = 278) | dex + bortézomib (n = 270) | ||
Tous grades n (%) | Grade 3−4 n (%) | Tous grades n (%) | Grade 3-4 n (%) | |
| Troubles des systèmes sanguin et lymphatique | 187 (67) | 154 (55) | 143 (53) | 112 (42) |
| Neutropénie | 130 (47) | 116 (42) | 29 (11) | 23 (9) |
| Thrombocytopéniea | 102 (37) | 76 (27) | 103 (38) | 79 (29) |
| Anémiea | 79 (28) | 39 (14) | 73 (27) | 38 (14) |
| Leucopénie | 32 (12) | 15 (5) | 9 (3) | 5 (2) |
| Lymphopénie | 12 (4) | 12 (4) | 9 (3) | 8 (3) |
| Neutropénie fébrile | 9 (3) | 9 (3) | 0 | 0 |
| Troubles cardiaques | 63 (23) | 22 (8) | 37 (14) | 12 (4) |
| Fibrillation auriculaire | 26 (9) | 9 (3) | 5 (2) | 2 (0,7) |
| Troubles oculaires | 59 (21) | 8 (3) | 46 (17) | 1 (0,4) |
| Cataracte | 10 (4) | 3 (1) | 0 | 0 |
| Troubles gastro-intestinaux | 195 (70) | 36 (13) | 168 (62) | 19 (7) |
| Constipation | 102 (37) | 7 (3) | 65 (24) | 1 (0,4) |
| Diarrhée | 94 (34) | 20 (7) | 81 (30) | 9 (3) |
| Nauséesa | 49 (18) | 1 (0,4) | 54 (20) | 1 (0,4) |
| Vomissementsa | 32 (12) | 3 (1) | 27 (10) | 1 (0,4) |
| Douleurs abdominales | 27 (10) | 4 (1) | 18 (7) | 4 (2) |
| Douleur abdominale haute | 22 (8) | 1 (0,4) | 15 (6) | 0 |
| Stomatite | 17 (6) | 1 (0,4) | 1 (0,4) | 0 |
| Sécheresse de la bouche | 16 (6) | 0 | 10 (4) | 0 |
| Distension abdominale | 15 (5) | 1 (0,4) | 6 (2) | 0 |
| Troubles généraux et problèmes au point d’administration | 213 (77) | 50 (18) | 172 (64) | 31 (12) |
| Fatigue | 103 (37) | 23 (8) | 71 (26) | 10 (4) |
| Œdème périphérique | 94 (34) | 5 (2) | 54 (20) | 2 (0,7) |
| Pyrexie | 64 (23) | 6 (2,2) | 32 (12) | 2 (0,7) |
| Douleur thoracique non cardiaque | 14 (5) | 4 (1) | 13 (5) | 1 (0,4) |
| Œdème | 10 (4) | 4 (1) | 1 (0,4) | 0 |
| Lésions, intoxications et complications liées aux interventions | 85 (31) | 8 (3) | 56 (21) | 5 (2) |
| Surdosage accidentel | 23 (8) | 7 (3) | 5 (2) | 3 (1) |
| Chute | 17 (6) | 1 (0,4) | 10 (4) | 0 |
| Infections et infestations | 223 (80) | 86 (31) | 175 (65) | 48 (18) |
Infection des voies respiratoires supérieures | 58 (21) | 3 (1) | 48 (18) | 3 (1) |
| Pneumonie | 53 (19) | 32 (12) | 37 (14) | 17 (6) |
| Bronchite | 39 (14) | 4 (1) | 19 (7) | 3 (1) |
| Infection virale des voies respiratoires supérieures | 31 (11) | 0 | 14 (5) | 0 |
| Grippe | 27 (10) | 7 (3) | 15 (6) | 4 (2) |
| Infection urinaire | 27 (10) | 4 (1) | 25 (10) | 1 (0,4) |
| Infection des voies respiratoires | 23 (8) | 4 (1) | 12 (4) | 0 |
| Infection des voies respiratoires inférieures | 22 (8) | 4 (1) | 7 (3) | 2 (0,7) |
| Septicémie | 6 (2) | 6 (2) | 1 (0,4) | 1 (0,4) |
| Choc septique | 6 (2) | 4 (1) | 0 | 0 |
| Colite à Clostridium difficile | 4 (1) | 3 (1) | 1 (0,4) | 0 |
| Infection pulmonaire | 4 (1) | 3 (1) | 3 (1) | 0 |
| Bronchiolite | 4 (1) | 3 (1) | 0 | 0 |
| Analyses de laboratoire | 70 (25) | 20 (7) | 67 (25) | 17 (6) |
| Diminution du poids | 16 (6) | 3 (1) | 17 (6) | 0 |
| Troubles du métabolisme et de la nutrition | 144 (52) | 71 (26) | 113 (42) | 49 (18) |
| Hypokaliémie | 43 (16) | 17 (6) | 30 (11) | 11 (4) |
| Hyperglycémie | 40 (14) | 25 (9) | 30 (11) | 14 (5) |
| Hypomagnésémie | 19 (7) | 5 (2) | 7 (3) | 2 (0,7) |
| Hypocalcémie | 18 (7) | 5 (2) | 9 (3) | 1 (0,4) |
| Hypophosphatémie | 16 (6) | 11 (4) | 8 (3) | 5 (2) |
| Hyperkaliémie | 11 (4) | 7 (3) | 6 (2) | 2 (0,7) |
| Hypercalcémie | 11 (4) | 4 (1) | 4 (2) | 1 (0,4) |
Troubles musculosquelettiques et des tissus conjonctifs | 171 (62) | 17 (6) | 119 (44) | 14 (5) |
| Douleur dorsale | 52 (19) | 3 (1) | 36 (13) | 4 (2) |
| Faiblesse musculaire | 38 (14) | 3 (1) | 13 (5) | 1 (0,4) |
| Spasmes musculaires | 26 (9) | 0 | 14 (5) | 0 |
| Douleurs osseuses | 22 (8) | 1 (0,4) | 15 (6) | 3 (1,1) |
| Troubles du système nerveux | 205 (74) | 57 (21) | 163 (60) | 32 (12) |
| Neuropathie sensorielle périphérique | 133 (48) | 23 (8) | 100 (37) | 12 (4) |
| Étourdissements | 48 (17) | 1 (0,4) | 28 (10) | 1 (0,4) |
| Tremblements | 30 (11) | 1 (0,4) | 8 (3) | 0 |
| Dysgueusie | 18 (7) | 0 | 8 (3) | 0 |
| Syncope | 17 (6) | 14 (5) | 11 (4) | 6 (2) |
| Neuropathie sensorimotrice périphérique | 16 (6) | 5 (2) | 12 (4) | 1 (0,4) |
| Paresthésie | 16 (6) | 0 | 5 (2) | 0 |
| Troubles psychiatriques | 95 (34) | 13 (5) | 86 (32) | 5 (2) |
| Insomnie | 45 (16) | 5 (2) | 53 (20) | 2 (0,7) |
| Dépression | 15 (5) | 3 (1) | 7 (3) | 0 |
| Troubles rénaux et urinaires | 52 (19) | 19 (7) | 28 (10) | 6 (2) |
| Lésion rénale aiguë | 15 (5) | 9 (3) | 10 (4) | 4 (2) |
| Néphropathie chronique | 6 (2) | 3 (1) | 0 | 0 |
| Rétention urinaire | 4 (1) | 3 (1) | 0 | 0 |
Troubles respiratoires, thoraciques et médiastinaux | 141 (51) | 24 (9) | 107 (40) | 13 (5) |
| Toux | 57 (21) | 0 | 40 (15) | 0 |
| Dyspnée | 56 (20) | 8 (3) | 33 (12) | 3 (1) |
| Embolie pulmonaire | 11 (4) | 11 (4) | 1 (0,4) | 1 (0,4) |
| Troubles de la peau et des tissus sous-cutanés | 91 (33) | 9 (4) | 59 (22) | 0 |
| Éruptions cutanées | 26 (9) | 6 (2) | 8 (3) | 0 |
| Troubles vasculaires | 79 (28) | 17 (6) | 52 (19) | 8 (3) |
| Hypotension | 24 (9) | 5 (2) | 14 (5) | 1 (0,4) |
| Hypertension | 18 (7) | 8 (3) | 17 (6) | 4 (2) |
| Thrombose veineuse profonde | 14 (5) | 2 (0,7) | 5 (2) | 1 (0,4) |
a Réactions indésirables supplémentaires qui ne remplissaient pas les critères d’inclusion, mais qui ont été incluses en fonction de leur fréquence, de leur pertinence clinique et de leur observation comme réactions indésirables dans d’autres études sur pomalidomide et/ou dans le cadre de la surveillance après commercialisation.
Date limite de la collecte des données : 26 octobre 2017
8.3 Effets indésirables peu courants (non fréquents) observés lors des essais cliniques
Pomalidomide en association avec la dexaméthasone et bortézomib
Les réactions indésirables apparues sous traitement signalées chez ≥ 1 % à < 5 % des patients dans le groupe sous pomalidomide, dexaméthasone et bortézomib, avec une fréquence supérieure de ≥ 1 % à celle dans le groupe recevant le traitement de comparaison, et qui n’ont pas été décrites ailleurs sont les suivantes :
Troubles de l’oreille et du labyrinthe : acouphène, surdité
Troubles oculaires : hyperémie oculaire
Troubles cardiaques : insuffisance cardiaque, bradycardie
Troubles gastro-intestinaux : gêne abdominale, flatulences, gastrite
Troubles généraux et problèmes au point d’administration : syndrome pseudogrippal, dysphagie, maux de dents, gastrite
Infections et infestations : candidose orale, pharyngite, zona, sinusite, rhinite, infection oculaire, infection à virus respiratoire syncytial
Lésions, intoxications et complications liées aux interventions : fracture costale, plaie, réaction liée à la perfusion
Analyses de laboratoire : augmentation du poids, augmentation de l’alanine aminotransférase, augmentation de l’aspartate aminotransférase, augmentation du cholestérol sanguin, augmentation de la créatinine phosphokinase sanguine
Troubles du métabolisme et de la nutrition : baisse de l’appétit, diabète sucré, hyperphosphatémie, hyponatrémie, déshydratation
Troubles musculosquelettiques et des tissus conjonctifs : myalgie, douleur rachidienne, douleur thoracique musculosquelettique, ostéonécrose de la mâchoire, inconfort dans les membres, fracture pathologique
Néoplasies bénignes, malignes et non spécifiées (incluant kystes et polypes) : carcinome basocellulaire (inclus puisque probablement lié à pomalidomide)
Troubles du système nerveux : neuropathie périphérique, agueusie, trouble de l’équilibre, inconfort à la tête
Troubles psychiatriques : altération de l’humeur, anxiété, agitation, délire
Troubles rénaux et urinaires : hématurie, dysurie, pollakiurie, anurie
Troubles de l’appareil reproducteur et des seins : douleur pelvienne
Troubles respiratoires, thoraciques et médiastinaux : rhinorrhée, hoquet
Troubles de la peau et des tissus sous-cutanés : hyperhidrose, enflure du visage, diaphorèse nocturne, ampoule, éruption cutanée maculeuse
Troubles vasculaires : embolie veineuse
8.4 Résultats de laboratoire anormaux : analyses hématologiques, chimie clinique et autres données quantitatives
Pomalidomide en association avec la dexaméthasone et bortézomib
Le Tableau 5 présente un sommaire de la proportion de patients ayant présenté des changements par rapport à leurs valeurs de départ en cours d’étude pour les paramètres hématologiques et biochimiques, soit une aggravation vers une anomalie de grade 3 ou 4, selon les critères CTCAE. Une différence de fréquence de > 1 % (n = 3) entre les deux groupes est appliquée.
Tableau 5 : Détérioration des anomalies, à un grade 3 ou 4, par rapport aux valeurs de départ en cours d’étude selon les critères CTCAE
| Paramètre de laboratoire | Pomalidomide + dex + bortézomib | dex + bortézomib |
Grade 3 ou 4 n (%) | Grade 3 ou 4 na(%) | |
Anomalie hématologique | n = 267 | n = 267 |
| Lymphocytes | 142 (51,4) | 97 (36,5)a |
| Neutrophiles | 120 (43,5) | 22 (8,3)a |
| Leucocytes | 91 (33) | 22 (8,2) |
| Plaquettes | 72 (26,1) | 80 (30) |
| Hémoglobine | 36 (13) | 29 (11) |
| Anomalie biochimique clinique | n = 267 | n = 266 |
| Phosphate | 60 (21,7) | 46 (17,3) |
| Glucose | 45 (16,2) | 38 (14,3) |
| Potassium | 32 (11,6) | 22 (8,3) |
| Calcium | 15 (5,4) | 4 (1,5) |
| Calcium corrigé | 14 (5,1) | 4 (1,5) |
| Créatinine | 10 (3,6) | 5 (1,9) |
a N = 266
Date limite de la collecte des données : 26 octobre 2017
8.6 Réactions indésirables au médicament déterminées à la suite de la surveillance après commercialisation
Les réactions indésirables au médicament suivantes ont été recensées à partir de l’expérience mondiale accumulée avec pomalidomide après sa mise en marché et ne sont pas énumérées à la section Réactions indésirables au médicament lors des essais cliniques. Comme le signalement de ces réactions se fait sur une base volontaire à partir d’une population d’une taille incertaine, il n’est pas toujours possible d’estimer de façon fiable leur fréquence ou d’établir un lien de cause à effet avec l’exposition au médicament.
Troubles des systèmes sanguin et lymphatique : pancytopénie
Troubles endocriniens : hypothyroïdie
Troubles gastro-intestinaux : hémorragie gastro-intestinale
Troubles hépatobiliaires : insuffisance hépatique, hépatite, hépatite cytolytique, lésion hépatique aiguë, stéatose hépatique
Troubles du système immunitaire : hypersensibilité, p. ex., œdème angioneurotique, anaphylaxie, urticaire
Infections et infestations : réactivation du virus de l’hépatite B, leucoencéphalopathie multifocale progressive (LMP)
Analyses de laboratoire : augmentation des valeurs lors des tests de fonction hépatique, temps de prothrombine (PT) prolongé
Trouble du métabolisme et de la nutrition : syndrome de lyse tumorale
Néoplasies bénignes, malignes et non spécifiées (incluant kystes et polypes) : carcinome basocellulaire, carcinome épidermoïde
Troubles respiratoires, thoraciques et médiastinaux : pneumonite, maladie pulmonaire interstitielle, fibrose pulmonaire
Troubles de la peau et des tissus sous-cutanés : Syndrome de Stevens-Johnson, Syndrome de Lyell, syndrome d’hypersensibilité médicamenteuse (DRESS)
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
La pomalidomide est un substrat de la glycoprotéine P (gp-P) et il est partiellement métabolisé par le CYP1A2 et le CYP3A4. L’utilisation concomitante de POMALIDOMIDE avec de puissants inhibiteurs du CYP1A2 est à éviter. Si, pour des raisons médicales, il est impossible d’éviter l’administration concomitante de puissants inhibiteurs du CYP1A2 avec POMALIDOMIDE et qu’ils sont coadministrés avec POMALIDOMIDE, il faut réduire la dose de POMALIDOMIDE de 50 %. On ne dispose pas de données d’innocuité et d’efficacité cliniques sur les patients atteints de myélome multiple à l’appui de l’utilisation concomitante de pomalidomide et de puissants inhibiteurs du CYP1A2. La coadministration de pomalidomide et d’un puissant inhibiteur du CYP3A4, le kétoconazole, n’a pas exercé d’effet cliniquement pertinent sur l’exposition à pomalidomide. Voir POSOLOGIE ET ADMINISTRATION. Le risque d’événements thromboemboliques peut augmenter lors de l’utilisation concomitante de POMALIDOMIDE et d’agents érythropoïétiques, d’hormonothérapie substitutive ou de contraceptifs hormonaux. Le tabagisme peut réduire l’efficacité de POMALIDOMIDE.
Les interactions avec d’autres médicaments n’ont pas été établies. Pomalidomide peut nuire aux facultés mentales et/ou physiques requises pour l’accomplissement de tâches exigeant de la vigilance, comme la conduite automobile ou le maniement d’une machinerie complexe ou dangereuse.
9.3 Interactions médicament-comportement
Tabagisme : Chez 14 sujets de sexe masculin en bonne santé ayant fumé 25 cigarettes par jour pendant 10 jours en tout, après une dose orale simple de 4 mg de pomalidomide, la Cmax de la pomalidomide a augmenté de 14,4 %, tandis que l’ASC de la pomalidomide a diminué de 32,3 %, comparativement à 13 volontaires de sexe masculin en bonne santé qui étaient non- fumeurs. Il faut informer les patients que le tabagisme pourrait réduire l’efficacité de POMALIDOMIDE en raison de l’induction du CYP1A2.
9.4 Interactions médicament-médicament
Possibilité que pomalidomide ait un effet sur l’action d’autres médicaments :
In vitro, la pomalidomide n’exerce pas d’inhibition sur les enzymes CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 ou CYP3A4/5. En outre, in vitro, la pomalidomide n’induit pas les enzymes CYP1A2, CYP2B6, CYP2C9, CYP2C19 ou CYP3A4/5.
La pomalidomide n’est pas un inhibiteur de la glycoprotéine P et exerce un effet inhibiteur faible, voire nul, sur la protéine de résistance du cancer du sein (BCRP), les protéines de transport d’anions organiques (OATP)1B1 et OATP1B3, les transporteurs d’anions organiques OAT1 et OAT3 et le transporteur de cations organiques OCT2, selon des études in vitro.
On ne s’attend pas à ce que la pomalidomide provoque des interactions médicamenteuses pharmacocinétiques cliniquement significatives en raison de l’inhibition ou de l’induction d’enzymes ou de l’inhibition de molécules de transport lors de sa coadministration avec des substrats de ces enzymes ou transporteurs. Le risque de survenue de telles interactions médicamenteuses, y compris l’impact potentiel de la pomalidomide sur l’exposition aux contraceptifs oraux n’a pas fait l’objet d’une évaluation clinique.
Effet d’autres produits médicinaux sur pomalidomide :
La pomalidomide est partiellement métabolisée par les enzymes CYP1A2 et CYP3A4 (voir Tableau 6). Il est également un substrat de la glycoprotéine P. La coadministration de la pomalidomide avec le puissant inhibiteur du CYP3A4/5 et de la glycoprotéine P kétoconazole ou le puissant inducteur du CYP3A4/5 carbamazépine, n’a eu aucun effet cliniquement pertinent sur l’exposition au pomalidomide. La coadministration de la pomalidomide avec le puissant inhibiteur du CYP1A2 fluvoxamine a fait augmenter l’exposition à la pomalidomide. Il faut réduire la dose de POMALIDOMIDE de 50 % si elle est coadministrée avec un puissant inhibiteur du CYP1A2.
La coadministration de doses multiples allant jusqu’à 4 mg de pomalidomide avec 20 à 40 mg de dexaméthasone (un inducteur faible à modéré de plusieurs enzymes du CYP y compris le CYP3A) à des patients atteints de myélome multiple n’a exercé aucun effet sur la pharmacocinétique de la pomalidomide comparativement à ce dernier administré seul.
Tableau 6 - Interactions médicament-médicament avérées ou potentielles
| Nom propre | Réf. | Effet | Commentaire clinique |
| Inhibiteurs du CYP1A2 | EC | La coadministration du puissant inhibiteur du CYP1A2 fluvoxamine avec la pomalidomide en présence de kétoconazole a augmenté de 107 % l’exposition moyenne (ASC-inf) à la pomalidomide, avec un intervalle de confiance à 90 % (91 % à 124 %) comparativement à la pomalidomide plus kétoconazole. Dans une seconde étude visant à évaluer la contribution d’un inhibiteur du CYP1A2 seul aux changements du métabolisme, la coadministration de fluvoxamine seule avec la pomalidomide a fait augmenter l’exposition moyenne (ASC- inf) à la pomalidomide de 125 %, avec un intervalle de confiance à 90 % [98 % à 157 %] comparativement à la pomalidomide seule. | L’utilisation concomitante de POMALIDOMIDE avec de puissants inhibiteurs du CYP1A2 est à éviter. Si, pour des raisons médicales, il est impossible d’éviter l’administration concomitante de puissants inhibiteurs du CYP1A2 avec POMALIDOMIDE et qu’ils sont coadministrés avec POMALIDOMIDE, il faut réduire la dose de POMALIDOMIDE de 50 %. Voir POSOLOGIE ET ADMINISTRATION. |
| Inhibiteurs du CYP3A4 | EC | La coadministration de l’inhibiteur du CYP3A4 kétoconazole avec la pomalidomide a fait augmenter l’exposition moyenne (ASC-inf) à la pomalidomide de 19 %, avec un intervalle de confiance à 90 % [10 % à 28 %] | La coadministration de Pomalidomide et d’un puissant inhibiteur du CYP3A4, le kétoconazole, n’a pas exercé d’effet cliniquement pertinent sur l’exposition à Pomalidomide. |
EC = essai clinique
Le risque de TVP et d’EP peut potentiellement augmenter avec l’utilisation simultanée d’agents érythropoïétiques ou d’hormonothérapie substitutive durant la ménopause. Les contraceptifs hormonaux ne sont pas recommandés en raison du risque accru de maladie thromboembolique veineuse.
9.5 Interactions médicament-aliment
POMALIDOMIDE peut être administré sans égard à la prise d’aliments.
9.6 Interactions médicament-plante médicinale
Aucune étude en bonne et due forme sur les interactions médicament-plante médicinale n’a été effectuée.
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec les analyses de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La pomalidomide, un analogue de la thalidomide, est un agent immunomodulateur doté de propriétés antinéoplasiques. Lors de tests cellulaires in vitro, la pomalidomide a inhibé la prolifération et induit l’apoptose des cellules tumorales hématopoïétiques. De plus, la pomalidomide a inhibé la prolifération de lignées cellulaires myélomateuses résistantes à la lénalidomide et a agi en synergie avec la dexaméthasone dans des lignées cellulaires sensibles et résistantes à la lénalidomide, de manière à induire l’apoptose des cellules tumorales. La pomalidomide a rehaussé l’immunité médiée par les lymphocytes T et les cellules tueuses naturelles (NK) et inhibé la production de cytokines pro-inflammatoires (p. ex., facteur de nécrose tumorale alpha [TNF-α] et interleukine-6 [IL-6]) par les monocytes. La pomalidomide a exercé une activité antiangiogénique dans un modèle tumoral murin et dans un modèle de cordon ombilical in vitro.
La pomalidomide se lie directement à la protéine céréblon (CRBN), une composante d’un complexe ligase E3 comprenant les protéines DDB1 (DNA [deoxyribonucleic acid] damage- binding protein 1), CUL4 (cullin 4) et Roc1, et peut inhiber l’auto-ubiquitinylation de la protéine CRBN à l’intérieur du complexe. Les ubiquitines ligases E3 sont à l’origine de la poly- ubiquitinylation d’une variété de protéines substrats, et peuvent partiellement expliquer les effets cellulaires pléiotropiques observés avec le traitement par pomalidomide.
En présence de pomalidomide in vitro, les protéines substrats Aiolos et Ikaros sont la cible d’une ubiquitinylation et d’une dégradation subséquente entraînant des effets cytotoxiques et immunomodulateurs directs. In vivo, le traitement par pomalidomide a entraîné une réduction du taux de protéine Ikaros chez les patients atteints de myélome multiple récidivant réfractaire à la lénalidomide.
Pharmacologie Détaillée
La pomalidomide agit de plusieurs façons en exerçant notamment des effets tumoricides, immunomodulateurs et anti-inflammatoires. L’activité tumoricide de la pomalidomide a été testée dans des lignées de cellules myélomateuses et témoigne d’une vaste gamme d’effets. La pomalidomide a agi en inhibant la prolifération de lignées cellulaires myélomateuses sélectionnées pour leur résistance à la dexaméthasone, au melphalan, à la doxorubicine ou à la mitoxantrone.
Dans une série d’analyses in vitro, la pomalidomide a exercé une puissante inhibition sur l’activité du facteur de nécrose tumorale alpha (TNF-α) et d’autres cytokines et chimiokines pro- inflammatoires dans des cellules mononucléaires de sang périphérique humain stimulées par des lipopolysaccharides. Certaines observations établissent un lien entre la fonction du TNF-α dans le micro-environnement médullaire et la promotion du MM. Le TNF-α déclenche la survie, la prolifération et l’activation des voies MAPK et NF-kB, de même que l’expression de l’anticorps BCL3 et de la molécule d’adhésion et la migration des cellules myélomateuses. Les cellules myélomateuses produisent du TNF-α in vivo et les taux de TNF-α sont élevés dans la moelle osseuse et le sérum des patients atteints de MM. Les polymorphismes du gène du TNF- α sont significativement associés à un risque accru de MM. Les cellules stromales médullaires et les cellules progénitrices du mésenchyme provenant de patients atteints de MM produisent significativement plus de TNF-α que les cellules prélevées chez des témoins normaux. Le TNF- α contribue à la formation d’ostéoclastes et les taux de TNF-α dans la moelle osseuse sont significativement plus élevés chez les patients atteints de MM qui souffrent de lésions ostéolytiques que chez ceux qui en sont indemnes. L’activité anti-TNF-α de la pomalidomide observée in vitro serait potentiellement liée à son mode d’action in vivo, par l’entremise d’une modulation de la libération des cytokines à partir des cellules pro-tumorigènes du micro- environnement.
Utilisé seul in vivo, la pomalidomide a inhibé la croissance de tumeurs MM1S et l’ajout de bortézomib, de dexaméthasone ou des deux ensemble a accentué davantage l’inhibition de la croissance tumorale. Dans des lymphocytes CD4 T costimulés par des anticorps monoclonaux anti-CD3, la pomalidomide a rehaussé la prolifération et accru la production d’interféron-gamma (IFN-γ) et d’interleukine-2 (IL-2). La pomalidomide a aussi stimulé l’activité des cellules tueuses naturelles (NK) et amélioré la cytotoxicité à médiation cellulaire dépendante des anticorps dans des cellules tumorales ciblées, en association avec des anticorps thérapeutiques dirigés contre les antigènes de surface spécifiques à la tumeur, et il s’est révélé apte à stimuler l’expansion des lymphocytes T NK chez des patients atteints de MM. Ces analyses effectuées sur des cellules de l’immunité provenant de volontaires humains en bonne santé ont été confirmées à l’aide de cellules mononucléaires provenant du sang périphérique et de la moelle osseuse de patients atteints de MM. La pomalidomide s’est aussi révélée apte à inhiber l’angiogenèse dans des modèles tumoraux in vitro et in vivo. D’autres études démontrent aussi que la pomalidomide est cytotoxique dans des lignées cellulaires rendues résistantes à la lénalidomide. L’association pomalidomide + dexaméthasone exerce un effet synergique dans l’inhibition de la prolifération cellulaire et l’induction de l’apoptose dans des lignées cellulaires sensibles et résistantes au lénalidomide.
La synergie entre la pomalidomide et la dexaméthasone a aussi été notée in vivo dans un modèle de xénogreffe de myélome à plasmocytes humains H929 réfractaire à la lénalidomide.
10.2 Pharmacodynamique
Électrophysiologie cardiaque
Une étude approfondie de l’intervalle QT/QTc a été menée pour évaluer les effets de la pomalidomide sur l’intervalle QT à des doses uniques de 4 mg et de 20 mg. Une dose unique de pomalidomide allant jusqu’à 20 mg n’a pas été associée à une prolongation de l’intervalle QT chez des sujets masculins en santé. On ne s’attend pas à ce que la pomalidomide entraîne chez les patients une prolongation de l’intervalle QT significative sur le plan clinique aux doses thérapeutiques approuvées. 10.3 Pharmacocinétique
Tableau 7 - Résumé des paramètres pharmacocinétiques de pomalidomide chez des patients atteints de myélome multiple après une dose de 4 mg
| Cmax (ng/mL) | t½ (h) | ASC0-8 (ng∙h/mL) | Clairance (L/h) | Volume de distribution (L) | |
| Dose unique moyenne | 78,8 | 7,5† | 411 | 8,31* | 73,78* |
† La demi-vie d’élimination terminale apparente moyenne chez les patients atteints de MM a été similaire avec tous les niveaux de dose et pour chaque journée d’administration, 1 mg die, 2 mg die, 10 mg die et 5 mg q2j *Chez des sujets de sexe masculin en bonne santé
ASC0-8 = aire sous la courbe concentration plasmatique-temps à partir du temps zéro jusqu’à la dernière concentration quantifiable, soit huit heures post-dose; Cmax = concentration maximale pour la première dose; t1/2 = demi-vie d’élimination.
Absorption : La pomalidomide est absorbé avec une Cmax d’au moins 73 %, qui s’obtient deux à trois heures après l’administration orale d’une dose simple. L’exposition systémique (ASC) à la pomalidomide augmente de façon linéaire et à peu près proportionnelle à la dose.
L’accumulation est minime, voire imperceptible. Ces données se fondent sur les résultats observés chez des sujets en bonne santé. L’exposition chez des patients atteints de myélome multiple est similaire à ce qui s’observe chez des sujets de sexe masculin en bonne santé. On observe une accumulation minimale après de multiples doses chez des patients atteints de MM (27-33 %). On note une variabilité modérée (% du CV) allant de 11 % à 55 % entre les sujets pour l’ASC et la Cmax chez les patients atteints de MM.
La pomalidomide est un substrat de la glycoprotéine P in vitro, mais cela n’a pas semblé limiter son absorption chez l’humain, où au moins 73 % du médicament ont été absorbés. La coadministration de la pomalidomide avec l’inhibiteur de la glycoprotéine P kétoconazole n’a exercé aucun effet cliniquement pertinent sur l’exposition à la pomalidomide. Par conséquent, on ne prévoit aucune interaction médicamenteuse cliniquement significative lorsque la pomalidomide est coadministrée avec des inhibiteurs de la glycoprotéine P.
Sa coadministration avec des repas hypercaloriques et à forte teneur en lipides ralentit son taux d’absorption et réduit la Cmax plasmatique d’environ 25 %, mais exerce un effet minime sur l’absorption globale, avec une baisse de 8 % de l’ASC. Par conséquent, la pomalidomide peut être administrée sans égard à la prise d’aliments.
Distribution : La pomalidomide a un volume de distribution (Vd) apparent moyen qui se situe entre 62 et 138 L à l’état d’équilibre. La pomalidomide est présente dans le sperme des sujets en bonne santé à une concentration d’environ 67 % de la concentration plasmatique quatre heures après la dose (~ Tmax) après quatre jours d’administration quotidienne à raison de 4 mg. In vitro, la fixation des énantiomères de la pomalidomide aux protéines du plasma humain varie de 12 % à 44 % et ne dépend pas de la concentration. On ignore si la pomalidomide ou ses métabolites sont présents dans le lait maternel. La pomalidomide a été décelée dans le lait de rates allaitantes après son administration aux mères. En raison du risque potentiel de réactions indésirables à la pomalidomide chez les nourrissons, il faut décider soit de cesser l’allaitement, soit de cesser le médicament en tenant compte de l’importance du médicament pour la mère.
Métabolisme : La pomalidomide est le principal élément circulant (environ 70 % de la radioactivité plasmatique) in vivo chez des sujets en bonne santé qui ont reçu une dose orale simple de pomalidomide marquée au 14C (2 mg). Aucun métabolite n’était présent à une concentration > 10 % par rapport à la molécule mère ou à la radioactivité totale dans le plasma.
La pomalidomide est fortement métabolisée avant son excrétion chez l’être humain par de multiples voies, y compris le métabolisme médié par le CYP et l’hydrolyse non dépendante du CYP. Les voies métaboliques principales de la radioactivité excrétée sont l’hydroxylation, avec la glucuronidation ou l’hydrolyse qui s’ensuivent. In vitro, on a reconnu le CYP1A2 et le CYP3A4 comme les principales enzymes en jeu dans l’hydroxylation de la pomalidomide médiée par le CYP, avec une contribution additionnelle mineure de la part du CYP2C19 et du CYP2D6.
L’administration de pomalidomide à des fumeurs, le tabagisme étant connu pour induire l’isoforme CYP1A2, a augmenté l’exposition à la pomalidomide comparativement à l’exposition à la pomalidomide observée chez les non-fumeurs. Chez 14 sujets de sexe masculin en bonne santé ayant fumé 25 cigarettes par jour pendant 10 jours en tout, après une dose orale simple de 4 mg de pomalidomide, la Cmax de la pomalidomide a augmenté de 14,4 %, tandis que l’ASC de la pomalidomide a diminué de 32,3 %, comparativement à 13 volontaires de sexe masculin en bonne santé qui étaient non-fumeurs.
La coadministration de la pomalidomide avec le puissant inhibiteur du CYP3A4/5 kétoconazole ou le puissant inducteur du CYP3A4/5 carbamazépine n’a exercé aucun effet cliniquement pertinent sur l’exposition à la pomalidomide. La coadministration du puissant inhibiteur du CYP1A2 fluvoxamine avec la pomalidomide en présence de kétoconazole a fait augmenter de 107 % l’exposition moyenne (ASC-inf) à la pomalidomide, avec un intervalle de confiance de 90 % (91% - 124 %), comparativement à la pomalidomide plus kétoconazole. Dans une seconde étude visant à évaluer la contribution d’un inhibiteur du CYP1A2 seul aux changements du métabolisme de la pomalidomide, une dose simple de pomalidomide a été administrée au Jour 5 de l’administration de fluvoxamine (état d’équilibre). La coadministration de fluvoxamine seule avec la pomalidomide a fait augmenter l’exposition moyenne (ASC- inf) à la pomalidomide de 125 %, avec un intervalle de confiance à 90 % [98 % à 157 %] comparativement à la pomalidomide seule et a fait augmenter la demi-vie de la pomalidomide de 5,97 heures (pomalidomide seule) à 13,09 heures (pomalidomide plus fluvoxamine).
L’utilisation concomitante de POMALIDOMIDE avec de puissants inhibiteurs du CYP1A2 est à éviter. Si, pour des raisons médicales, il est impossible d’éviter l’administration concomitante de puissants inhibiteurs du CYP1A2 (p. ex., fluvoxamine, ciprofloxacine) avec pomalidomide et qu’ils sont coadministrés avec POMALIDOMIDE, il faut réduire la dose de POMALIDOMIDE de 50 %. Voir INTERACTIONS MÉDICAMENTEUSES et POSOLOGIE ET ADMINISTRATION.
Élimination : La pomalidomide est éliminé à raison d’une demi-vie plasmatique médiane d’environ 9,5 heures chez des sujets en bonne santé et d’environ 7,5 heures chez des sujets atteints de myélome multiple. La pomalidomide a une clairance corporelle totale moyenne de 7- 10 L/h.
Après l’administration d’une dose simple de pomalidomide marquée au 14C (2 mg) à des sujets en bonne santé, environ 73 % et 15 % de la dose radioactive ont été éliminés dans l’urine et les selles, respectivement, avec environ 2 % et 8 % de la dose de carbone radiomarqué étant éliminée sous forme de pomalidomide dans l’urine et les selles. Les trois principaux métabolites dans l’urine (formés par hydrolyse ou hydroxylation avec glucuronidation subséquente) ont représenté environ 23 %, 17 % et 12 %, respectivement de la dose dans l’urine.
Les métabolites dépendants du CYP ont représenté environ 43 % de la radioactivité totale excrétée, tandis que les métabolites hydrolytiques non dépendants du CYP ont représenté 25 % et que l’excrétion de la pomalidomide inchangée a représenté 10 %.
Populations et maladies particulières
Enfants : On ne dispose d’aucune donnée pharmacocinétique sur les patients de moins de 18 ans. Pomalidomide a été évalué lors d’une étude ouverte de détermination de la posologie de phase 1 menée auprès de 26 jeunes patients (intervalle : de 5 à 17 ans) atteints de tumeurs récurrentes, progressives ou réfractaires du système nerveux central (SNC). La majorité des patients ont présenté une progression de la maladie au cours des deux mois suivant la prise de la première dose. L’innocuité et l’efficacité de pomalidomide n’ont pas été établies chez ces jeunes patients.
Personnes âgées : Aucune étude pharmacocinétique n’a porté sur la population gériatrique.
Sexe : Les effets du sexe sur la pharmacocinétique de la pomalidomide n’ont fait l’objet d’aucune étude.
Race : Les différences pharmacocinétiques associées à la race n’ont fait l’objet d’aucune étude.
Insuffisance hépatique : Les patients qui ont une bilirubine totale sérique > 2,0 mg/dL ont été exclus des études cliniques. Il faut éviter d’administrer POMALIDOMIDE aux patients qui présentent une bilirubine sérique supérieure à 1,5 fois la LSN et une AST/ALT supérieure à 3 fois la LSN. Dans une étude à ce sujet, les paramètres pharmacocinétiques ont été modifiés chez les patients atteints d’insuffisance hépatique (définie selon les critères de Child-Pugh, n = 8 par groupe), comparativement aux sujets sains. L’exposition moyenne à la pomalidomide a augmenté de 51 % (IC à 90 %, 9 % - 110 %), en présence de légère insuffisance hépatique (Child-Pugh A), comparativement aux sujets sains. L’exposition moyenne à la pomalidomide a augmenté de 58 % (IC à 90 %, 13 % - 119 %), en présence d’insuffisance hépatique modérée (Child-Pugh B), comparativement aux sujets sains. L’exposition moyenne à la pomalidomide a augmenté de 72 % (IC à 90 %, 24 % - 138 %) chez les grands insuffisants hépatiques (Child- Pugh C), comparativement aux sujets sains. Un ajustement de la dose est recommandé chez les patients souffrant d’insuffisance hépatique (voir POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale : Les analyses pharmacocinétiques dans la population ont montré que les paramètres pharmacocinétiques de la pomalidomide n’étaient pas significativement affectés chez les patients atteints d’insuffisance rénale modérée ou grave (définie par la clairance de la créatinine ou le taux de filtration glomérulaire estimé [TFGe]) comparativement aux patients dont la fonction rénale était normale (ClCr ≥ 60 mL/minute). L’exposition à la pomalidomide selon la moyenne normalisée de l’ASC a été de 98,2 % (IC à 90 %, 77,4 % - 120,6 %) chez les patients qui avaient une insuffisance rénale modérée (TFGe ≥ 30 à ≤ 45 mL/minute/1,73 m2) comparativement aux patients dont la fonction rénale était normale. L’exposition à la pomalidomide selon la moyenne normalisée de l’ASC a été de 100,2% (IC à 90 %, 79,7 % - 127,0 %) chez les patients atteints d’insuffisance rénale grave ne nécessitant pas de dialyse (ClCr < 30 ou TFGe < 30 mL/minute/1,73 m2) comparativement aux patients dont la fonction rénale était normale.
L’exposition à la pomalidomide selon la moyenne normalisée de l’ASC a augmenté de 35,8 % (IC à 90 %, 7,5 % - 70,0 %) chez les patients qui avaient une insuffisance rénale grave nécessitant une dialyse (ClCr < 30 mL/minute nécessitant une dialyse) comparativement aux patients dont la fonction rénale était normale. Chez les patients ayant une insuffisance rénale grave nécessitant une dialyse, la clairance estimée imputable à la dialyse est d’environ 12 L/h, ce qui est plus élevé que la clairance totale de la pomalidomide, indiquant que l’hémodialyse éliminera la pomalidomide de la circulation sanguine.
Un ajustement de la posologie est recommandé chez les patients qui ont une insuffisance rénale grave nécessitant une dialyse (voir POSOLOGIE ET ADMINISTRATION).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver entre 15 °C et 30 °C. Garder hors de la portée des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
À l’heure actuelle, on ne dispose d’aucune donnée publiée sur l’absorption cutanée de la pomalidomide. La plupart des établissements de santé recommandent le port de gants de latex pendant la manipulation des agents de chimiothérapie. Les professionnels de la santé peuvent envisager le port de gants lorsqu’ils manipulent directement les capsules de POMALIDOMIDE (pomalidomide), avec le lavage standard des mains. Les femmes fertiles ou qui prévoient devenir enceintes peuvent manipuler les capsules de POMALIDOMIDE à la condition de porter des gants de latex.
Il faut informer les patients de ne pas manipuler les capsules plus que nécessaire, de ne pas les ouvrir et de conserver les capsules dans leur emballage thermoformé autant que possible jusqu’au moment de les prendre. En cas de contact avec des capsules de POMALIDOMIDE non intactes ou la poudre qu’elles contiennent, la zone exposée doit être lavée à l’eau et au savon.
Le remballage de POMALIDOMIDE ne doit se faire que dans des circonstances exceptionnelles et cette tâche revient exclusivement aux pharmaciens.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Pomalidomide
Nom chimique : (RS)-4-Amino-2-(2,6-dioxo-piperidin-3-yl)-isoindoline-1,3-dione
IUPAC Nom: 4-amino-2-(2,6-dioxo-3-piperidinyl)-isoindoline-1,3-dione
Formule moléculaire et masse moléculaire : C13H11N3O4, 273,25 g/mol
Formule de structure :
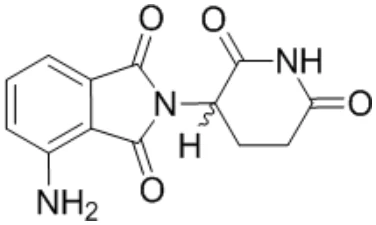
Propriétés physicochimiques : Le pomalidomide est une poudre de couleur jaune clair à jaune. Il est très légèrement soluble dans les solvants organiques et pratiquement insoluble dans l'eau. Le pomalidomide est non hygroscopique et a un début de fusion entre 316,09 °C et 317,28 ˚C. Le pH du pomalidomide à environ 37 ± 0,5 ˚C en solution aqueuse est de 6,0 à une concentration de 0,10 mg/mL. Il possède un centre chiral et est produit sous forme d'un mélange racémique des énantiomères R et S.
14 ESSAIS CLINIQUES
L’efficacité et l’innocuité de Pomalidomide pour le traitement des patients atteints de myélome multiple ont été évaluées dans le cadre d’études de phase 3 ouvertes et contrôlées contre traitement actif, décrites dans le Tableau 8.
Tableau 8: Résumé des essais cliniques pivots chez les patients atteints de myélome multiple
| Étude et plan de l’essai | Posologie, voie d’administration et durée | Patients de l’étude |
CC-4047-MM-007 (OPTIMISMM) Étude de phase III multicentrique, randomisée et ouverte comparant le traitement par pomalidomide en association avec la | Les patients ont été randomisés dans un rapport de 1:1 dans l’un des 2 groupes de traitement et traités jusqu’à la progression ou l’apparition de réactions indésirables intolérables. Pomalidomide à 4 mg les jours 1 à 14 de chaque cycle de 21 jours. | n = 559 Pomalidomide, dexaméthasone et bortézomib = 281 Pomalidomide, dexaméthasone et |
dexaméthasone et le bortézomib au traitement par dexaméthasone et bortézomib chez des patients adultes précédemment traités atteints de myélome multiple récidivant ou réfractaire, qui avaient reçu au moins un traitement antérieur, y compris la lénalidomide. | Bortézomib à 1,3 mg/m2 dans les deux groupes de l’étude les jours 1, 4, 8 et 11 d’un cycle de 21 jours pour les cycles 1 à 8; et les jours 1 et 8 d’un cycle de 21 jours à partir du cycle 9 inclusivement. Dexaméthasone à 20 mg/jour (âge ≤ 75 ans) ou à 10 mg/jour (âge > 75 ans) dans les deux groupes de l’étude les jours 1, 2, 4, 5, 8, 9, 11 et 12 d’un cycle de 14 jours pour les cycles 1 à 8; et les jours 1, 2, 8 et 9 de chaque cycle de 21 jours subséquent à partir du cycle 9 inclusivement. | bortézomib = 278 |
14.1 Conception de l’essai et aspects démographiques de l’étude
Pomalidomide en association avec la dexaméthasone et le bortézomib chez les patients atteints de myélome multiple ayant déjà été traités
Conception de l’essai et aspects démographiques de l’étude CC-4047-MM-007 :
L’efficacité et l’innocuité de pomalidomide en association avec le bortézomib et la dexaméthasone ont été comparées à celles du bortézomib et de la dexaméthasone dans l’étude CC-4047-MM-007. Les critères d’admissibilité clés comprenaient : patients atteints de myélome multiple ayant déjà reçu de 1 à 3 traitements antimyélomateux et dont la maladie avait progressé lors du traitement le plus récent ou après celui-ci. Les patients devaient aussi avoir déjà été traités à l’aide d’un schéma thérapeutique incluant la lénalidomide. Les patients qui avaient reçu un précédent traitement antimyélome contenant du bortézomib étaient admissibles, pourvu qu’ils n’aient pas présenté une progression pendant le traitement ou dans les 60 jours suivant la dernière dose du traitement contenant du bortézomib selon le schéma posologique à raison d’une dose de 1,3 mg/m2 deux fois par semaine. Environ 70 % des patients étaient réfractaires à la lénalidomide (71,2 % dans le groupe sous pomalidomide, dexaméthasone et bortézomib, et 68,7 % dans le groupe sous dexaméthasone et bortézomib). Le caractère réfractaire est défini par la non-réponse (au minimum, réponse minimale non atteinte ou progression dans les 60 jours suivant la dernière dose) aux médicaments la dernière fois qu’ils ont été administrés au patient. Environ 40 % des patients étaient dans leur 1re récidive, et environ 73 % des patients avaient reçu du bortézomib comme traitement précédent. À la randomisation, les patients ont été stratifiés en fonction de l’âge (≤ 75 ans comparativement à > 75 ans), du nombre de traitements antimyélome précédents (1 comparativement à > 1), et du taux de β2m à la sélection (< 3,5 mg/L comparativement à ≥ 3,5 mg/L - ≤ 5,5 mg/L comparativement à > 5,5 mg/L).
Parmi les patients, les caractéristiques initiales liées au patient et à la maladie étaient généralement comparables entre les 2 groupes (voir le Tableau 9).
Le critère d’efficacité principal était la survie sans progression (SSP), définie comme le temps écoulé entre la randomisation et la progression de la maladie ou la mort, selon la première éventualité. La réponse était évaluée par un comité d’adjudication indépendant chargé d’évaluer la réponse selon les critères de l’IMWG en utilisant la population en intention de traiter (IdT) pour l’analyse principale. Les autres critères d’efficacité importants étaient le taux de réponse objective (TRO), la durée de la réponse (DR) et la survie globale (SG).
Tableau 9: Résumé des données démographiques des patients de l’étude CC-4047-MM- 007 et des caractéristiques de la maladie au départ
| Pomalidomide+ dex + bortézomib (N = 281) | dex + bortézomib (n = 278) | |
| Âge (ans) | ||
| Médian (min, max) | 67 (29, 87) | 68 (27, 89) |
| Distribution selon l’âge, n (%) | ||
| ≤ 65 ans | 123 (43,8) | 120 (43,2) |
| > 65 ans | 158 (56,2) | 158 (56,8) |
| > 75 ans | 46 (16,4) | 47 (16,9) |
| Sexe, n (%) | ||
| Hommes | 155 (55,2) | 147 (52,9) |
| Femmes | 126 (44,8) | 131 (47,1) |
| Stade de l’ISS à l’admission à l’étude, n (%)a | ||
| I | 149 (53,0) | 138 (49,6) |
| II | 85 (30,2) | 90 (32,4) |
| III | 47 (16,7) | 50 (18) |
| Anomalie cytogénétique, n (%) | ||
| À risque élevéb | 61 (21,7) | 49 (17,6) |
| Non à risque élevé | 137 (48,8) | 132 (47,5) |
| Distribution des précédentes lignes de traitement antimyélomec, n (%) | ||
| 1 | 111 (39,5) | 117 (41,4) |
| ≥ 2 | 170 (60,5) | 163 (58,6) |
| Exposition à des traitements antérieurs contre le myélome, n (%) | ||
Agents immunomodulateurs | 281 (100) | 278 (100) |
| Lénalidomide | 281 (100) | 278 (100) |
| Inhibiteurs du protéasome | 212 (75,4) | 213 (76,6) |
| Bortézomib | 201 (71,5) | 203 (73) |
| Réfractaire à de précédents traitements antimyélome courants, n (%) | ||
Agents immunomodulateurs | 202 (71,9) | 193 (69,4) |
| Lénalidomide | 200 (71,2) | 191 (68,7) |
| Inhibiteurs du protéasome | 37 (13,2) | 37 (13,3) |
| Bortézomibd | 24 (8,5) | 32 (11,5) |
Réfractaire au dernier traitement contre le myélome, n (%) | 196 (69,8) | 184 (66,2) |
| Score fonctionnel ECOG, n (%) | ||
| 0 | 149 (53,0) | 137 (49,3) |
| 1 | 121 (43,1) | 119 (42,8) |
| 2 | 11 (3,9) | 22 (7,9) |
| ClCr au diagnostic, n (%) | ||
| < 30 mL/min | 11 (3,9) | 10 (3,6) |
| 30 - < 45 mL/min | 26 (9,3) | 28 (10,1) |
| 45 - < 60 mL/min | 54 (19,2) | 38 (13,7) |
| 60 - < 80 mL/min | 71 (25,3) | 80 (28,8) |
| ≥ 80 mL/min | 119 (42,3) | 122 (43,9) |
a Le stade selon le système de stadification international ISS (International Staging System) est calculé en utilisant les valeurs initiales de l’albumine et de la bêta-2-microglobuline.
b Le statut à risque élevé est défini par la présence d’au moins une anomalie cytogénétique parmi les suivantes : Del(17p), t(4;14), t(14;16).
c Une ligne thérapeutique est définie par le statut de progression du sujet. Seul un traitement administré après une progression de la maladie est compté comme une nouvelle ligne.
d Les sujets réfractaires au bortézomib étaient admissibles pourvu qu’ils n’aient pas eu une MP pendant le traitement ou dans les 60 jours suivant la dernière dose du traitement contenant du bortézomib selon le schéma posologique à raison d’une dose de 1,3 mg/m2 deux fois par semaine.
Date limite de la collecte des données : 26 octobre 2017
14.2 Résultats de l’étude
Pomalidomide en association avec la dexaméthasone et le bortézomib chez les patients atteints de myélome multiple ayant déjà été traités
Résultats de l’étude CC-4047-MM-007 :
La durée médiane du traitement était de 8,8 mois (12 cycles de traitement) dans le groupe sous pomalidomide, dexaméthasone et bortézomib et de 4,9 mois (7 cycles de traitement) dans le groupe sous dexaméthasone et bortézomib.
Les résultats sur l’efficacité sont résumés dans le Tableau 10 ci-dessous. L’analyse finale de la SSP, le critère d’évaluation principal avec une date limite de la collecte des données le 26 octobre 2017, a été menée sur 316 événements (57 % de la population en IdT). La SSP a été significativement plus longue dans le groupe sous pomalidomide, dexaméthasone et bortézomib que dans le groupe sous dexaméthasone et bortézomib : risque relatif (RR) de 0,61 (IC à 95 % : 0,49, 0,77), valeur p < 0,0001. La courbe de Kaplan-Meier pour la SSP dans la population en IdT est illustrée à la Figure 1.
Selon l’analyse intermédiaire prédéfinie pour la SG (date limite de la collecte des données le 26 octobre 2017), après une période de suivi médiane de 15,9 mois, la différence de SG entre les groupes de traitement (RR = 0,98, IC à 95 %: 0,73, 1,32; p = 0,894) n’a pas dépassé le seuil de supériorité préspécifié. Le taux d’événements global étant de 31,5 %, les données sur la SG ne sont pas considérées comme matures.
Tableau 10: Résumé des données sur l’efficacité globale (population en IdT)
Pomalidomide+ dex + bortézomib (n = 281) | dex + bortézomib (n = 278) | |
| SSP selon le comité d’adjudication (mois) | ||
| Temps médiana (IC à 95 %) b | 11,20 (9,66, 13,73) | 7,10 (5,88, 8,48) |
| RR c (IC à 95 %), valeur pd | 0,61 (0,49, 0,77), < 0,0001 | |
| Données censurées, n (%) | 127 (45,2) | 116 (41,7) |
| Progression/décès, n (%) | 154 (54,8) | 162 (58,3) |
| TRG selon le comité d’adjudication, n (%) | 82,2 % | 50,0 % |
| RCs | 9 (3,2) | 2 (0,7) |
| CR | 35 (12,5) | 9 (3,2) |
| TBRP | 104 (37,0) | 40 (14,4) |
| PR | 83 (29,5) | 88 (31,7) |
| MS | 32 (11,4) | 106 (38,1) |
| MP | 11 (3,9) | 16 (5,8) |
| OR (IC à 95 %)e, valeur pf | 5,02 (3,35, 7,52), < 0,001 | |
| DR selon le comité d’adjudication (mois) | ||
| Temps médiana (IC à 95 %) b | 13,7 (10,94, 18,10) | 10,94 (8,11, 14,78) |
| RRc (IC à 95 %) | 0,76 (0,56, 1,02) | |
| SG (mois) | ||
| Temps médiana (IC à 95 %) b | NÉ (28,48; NÉ) | 31,24 (27,01; NÉ) |
| RRc (IC à 95 %) | 0,98 (0,73; 1,32) | |
| Décédé | 87 (31,0) | 89 (32,0) |
IC = intervalle de confiance; RC = réponse complète; DR = durée de la réponse; RR = risque relatif; OR = rapport de cotes; TRG = taux de réponse global; SG = survie globale; MP = maladie progressive; SSP = survie sans progression; RP = réponse partielle; RCs = réponse complète stricte; MS = maladie stable; NÉ = non évaluable; TBRP = très bonne réponse partielle.
a Le temps médian est établi à partir des estimations de Kaplan-Meier.
b IC à 95 % pour le temps médian.
c Selon le modèle à risques proportionnels de Cox.
d La valeur p se base sur un test log-rank stratifié.
e Le rapport de cotes est pour pomalidomide + dexaméthasone + bortézomib: dexaméthasone + bortézomib f La valeur p est basée sur un test de CMH, stratifié en fonction de l’âge (<= 75 ans comparativement à > 75 ans), du nombre de traitements précédents contre le myélome (1 vs > 1) et du taux de bêta-2 microglobuline à la sélection (< 3,5 mg/L comparativement à ≥ 3,5 mg/L, ≤ 5,5 mg/L comparativement à > 5,5 mg/L).
Date limite de la collecte des données : 26 octobre 2017
Figure 1: Survie sans progression d’après l’analyse de la réponse du comité d’adjudication indépendant chargé d’évaluer la réponse selon les critères de l’IMWG (test log-rank stratifié) (population en IdT)
Date limite de la collecte des données : 26 octobre 2017
Les analyses de sous-groupes basées sur le risque relatif pour la SSP ont été généralement comparables entre les sous-groupes préspécifiés. 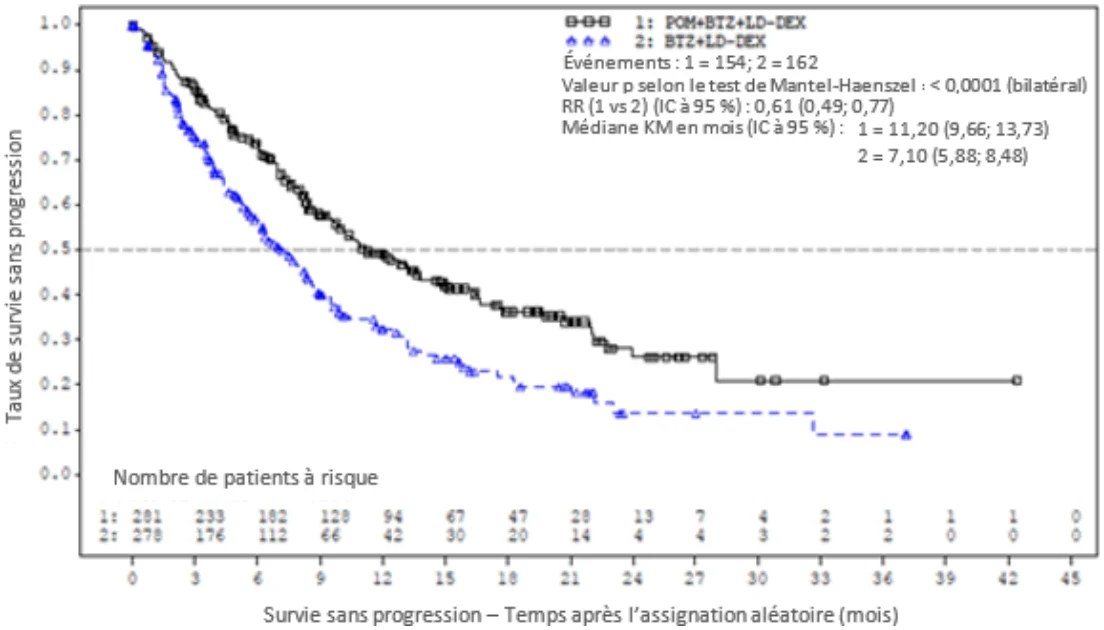
Figure 2: Graphique en forêt de la SSP (test log-rank stratifié) (population en IdT)
Chez les sujets qui avaient reçu une seule ligne de traitement précédente, la SSP médiane a été de 20,73 mois (IC à 95 % : 15,11, 27,99) dans le groupe sous pomalidomide, dexaméthasone et bortézomib et de 11,63 mois (IC à 95 %: 7,52, 15,74) dans le groupe sous dexaméthasone et bortézomib.
14.3 Études de biodisponibilité comparatives
Étude de biodisponibilité comparative à double insu, randomisée, à dose unique (1 x 4 mg), à deux traitements, à deux séquences et à deux périodes, comparant des gélules POMALIDOMIDE de 4 mg (Natco Pharma (Canada) Inc.) à des gélules POMALYST® de 4 mg (Celgene Inc. Canada) a été menée sur 24 sains, adultes, sujets mâles dans des conditions de jeûne. Les données comparatives sur la 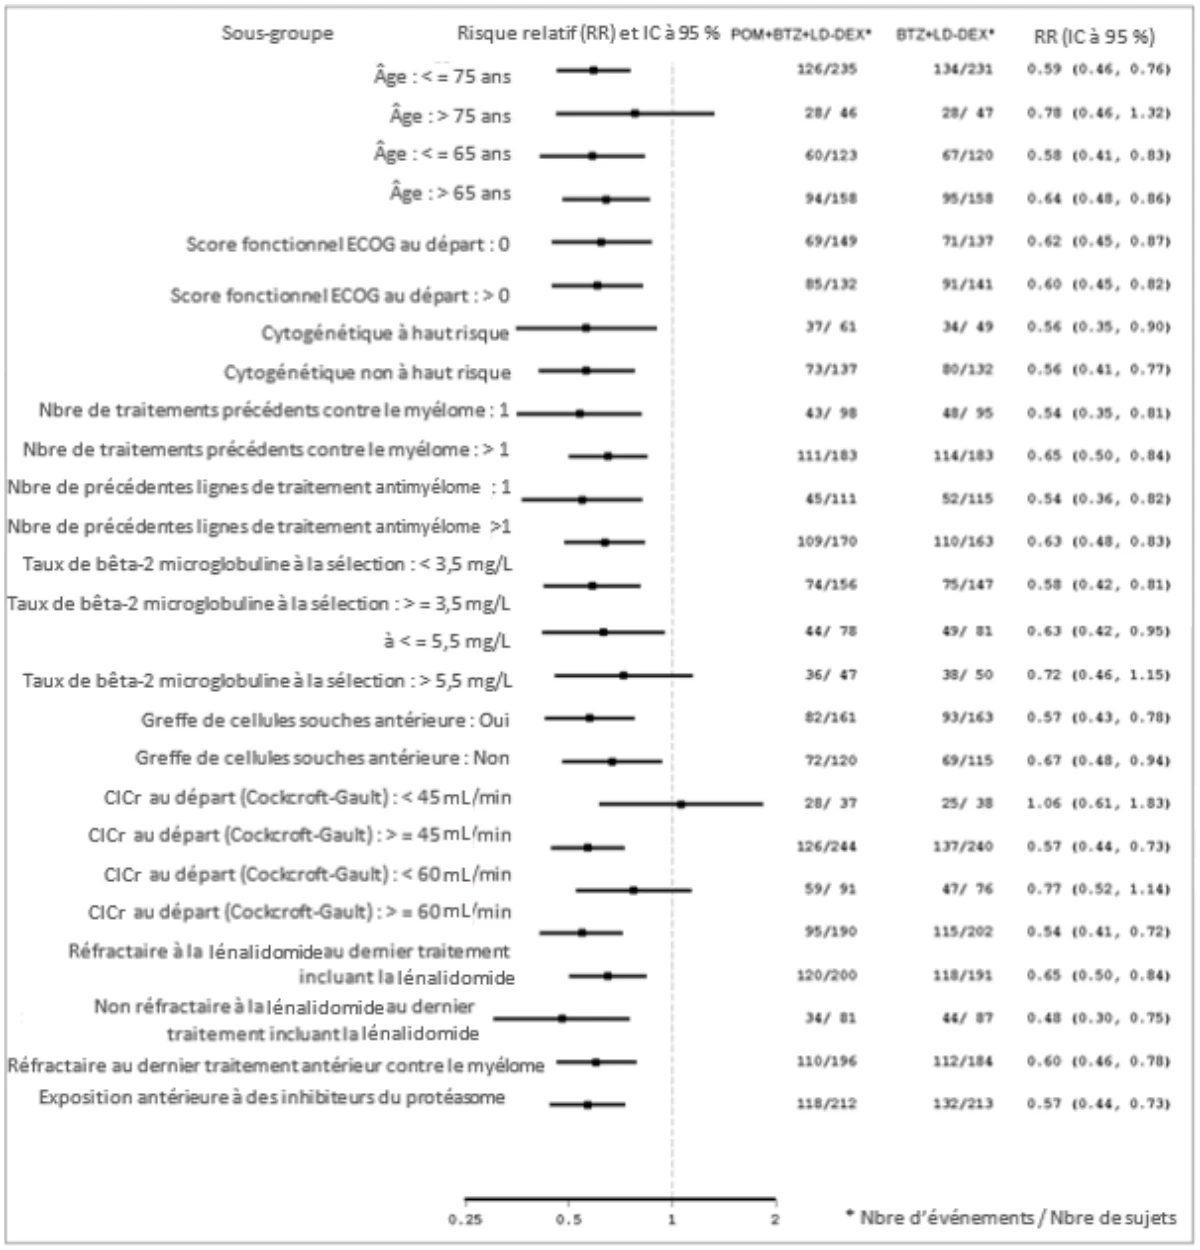 biodisponibilité de 23 sujets qui ont été incluses dans l'analyse statistique sont présentées dans le tableau suivant.
Tableau 11 : Tableau récapitulatif des données Comparatives de Biodisponibilité
| Pomalidomide | ||||||||
| (1 x 4 mg) | ||||||||
| À partir des données mesurées | ||||||||
| Moyenne géométrique | ||||||||
| Moyenne arithmétique (% de CV) | ||||||||
| Paramètre | Test1 | Référence2 | Rapport de | Intervalle de confiance | ||||
| moyenne | ||||||||
| géométriques (%) | ||||||||
ASCT (ng·hr/mL) | 567.21 588.51 (28.1) | 583.37 603.84 (26.44) | 97.0 | 92.5 - 101.8 | ||||
ASCI (ng·hr/mL) | 575.82 596.62 (27.51) | 593.18 612.89 (25.81) | 96.9 | 92.4 - 101.6 | ||||
| Cmax (ng/mL) | 75.36 76.79 (19.92) | 67.92 69.22 (19.71) | 111.2 | 103.7 - 119.2 | ||||
| Tmax3 (hr) | 1.75 (0.67 – 5.00) | 2.50 (1.00 - 6.00) | Sans objet | Sans objet | ||||
| T½4 (hr) | 5.85 (20.34) | 5.99 (18.65) | Sans objet | Sans objet | ||||
1 POMALIDOMIDE (pomalidomide) gélules 4 mg (Natco Pharma (Canada) Inc.) 2 PrPOMALYST® (pomalidomide) gélules de 4 mg (Celgene Inc. Canada) achetées au Canada. 3 Exprimée sous forme de médiane (intervalle) seulement.
4 Exprimée sous forme de moyenne arithmétique (CV %) seulement
16 TOXICOLOGIE NON CLINIQUE
| Titre de l’étude | Observations |
Toxicologie générale Étude de toxicité de six mois sur la pomalidomide administrée par gavage oral à des rats, avec période de récupération d’un mois | Chez les rats, l’administration prolongée de pomalidomide à des doses de 50, 250 et 1 000 mg/kg/jour pendant six mois a été bien tolérée. On n’a noté aucune réaction indésirable avec une dose allant jusqu’à 1 000 mg/kg/jour (175 fois l’exposition par rapport à une dose clinique de 4 mg). |
Toxicologie générale
Étude de toxicité orale de neuf mois sur la
pomalidomide administrée par gavage nasogastrique à des singes macaques, avec période de récupération de huit semaines
Chez les singes, la pomalidomide a fait l’objet d’études sur l’administration de doses répétées pendant une durée allant jusqu’à neuf mois. Lors de ces études, les singes ont manifesté une plus grande sensibilité aux effets de la pomalidomide comparativement aux rats. Les principales toxicités observées chez les singes ont été associées aux systèmes
hématopoïétique/lymphoréticulaire. Dans l’étude de neuf mois chez les singes sur des doses de 0,05, 0,1 et 1 mg/kg/jour, la morbidité et l’euthanasie précoce ont été notées chez six animaux à la dose de 1 mg/kg/jour et ont été attribuées à des effets immunosuppresseurs (infection staphylococcique, baisse des lymphocytes du sang périphérique, inflammation chronique du côlon, déplétion lymphoïde des tissus lymphoïdes et hypocellularité lymphoïde de la moelle osseuse) lors de fortes expositions à la pomalidomide (exposition 15 fois supérieure par rapport à une dose clinique de 4 mg). Ces effets
immunosuppresseurs ont entraîné l’euthanasie précoce de quatre singes en raison d’un piètre état de santé (selles liquides, inappétence, réduction de l’apport alimentaire et perte de poids); à l’examen histopathologique, ces animaux se sont révélés porteurs d’une inflammation chronique du côlon et d’une atrophie villeuse du grêle. On a observé une infection staphylococcique chez quatre singes; trois de ces animaux ont répondu à l’antibiothérapie et un est décédé sans traitement. En outre, des observations concordant avec une leucémie myélogène aiguë ont entraîné l’euthanasie d’un singe. Les observations cliniques et les signes anatomopathologiques cliniques et/ou les altérations médullaires observées chez cet animal concordaient avec l’immunosuppression. Une prolifération minime ou légère de l’épithélium du cholédoque, accompagnée d’augmentations de la phosphatase alcaline et de la gamma-glutamine-transférase, a aussi été observée avec la dose de 1 mg/kg/jour. L’examen des animaux après la période de récupération a indiqué que tous les signes associés au traitement étaient réversibles huit semaines après son arrêt, sauf en ce qui a trait à la prolifération de l’épithélium du cholédoque intrahépatique observée chez un animal du groupe soumis à 1 mg/kg/jour. La dose sans effet toxique (DSET) était de 0,1 mg/kg/jour (0,5 fois l’exposition par rapport à une dose
| clinique de 4 mg). En général, on a constaté des observations similaires lors d’études de durée plus brève chez des singes, qui portaient sur des niveaux de dose/d’exposition plus élevés et qui ont aussi entraîné une baisse des numérations de neutrophiles du sang périphérique et parfois une baisse des paramètres érythroïdes. | |
Toxicologie reproductive Étude de fertilité et de développement embryonnaire précoce chez des rats traités par pomalidomide par voie orale | Dans une étude sur la fertilité et le début du développement embryonnaire chez des rats, la pomalidomide a été administrée à des rats mâles et femelles à raison de 25, 250 et 1 000 mg/kg/jour avant, durant et après la saillie entre animaux qui recevaient la même dose. L’examen de l’utérus au Jour 13 de la gestation a révélé une baisse du nombre d’embryons viables et une augmentation des pertes post-implantation à tous les niveaux de dose. Par conséquent, la dose sans effet toxique (DSET) pour ces effets a été < 25 mg/kg/jour (l’ASC de 24 h était de 39 960 ng•h/mL) à cette dose inférieure testée et l’exposition était 99 fois plus élevée qu’une dose clinique de 4 mg). Dans cette étude, lorsque les mâles traités se sont accouplés avec des femelles non traitées, tous les paramètres utérins étaient comparables à ceux des témoins. Ces résultats indiquent que les effets observés ont été attribués au traitement administré aux femelles. |
Toxicologie développementale Étude de développement embryofœtal chez des rats traités par pomalidomide par voie orale | La pomalidomide s’est révélée tératogène chez les rats à qui on l’a administrée pendant la principale période d’organogenèse. Dans l’étude de toxicité du développement embryofœtal chez des rats, on a observé les malformations suivantes à tous les niveaux de dose (25, 250 et 1 000 mg/kg/jour) : malformations ou absence de vessie, absence de glande thyroïde et fusion ou désalignement des éléments vertébraux lombaires et thoraciques (arcs centraux et/ou neuraux) parfois associés à des côtes discontinues ou déformées. On n’a observé aucune toxicité maternelle au cours de cette étude. Par conséquent, la DSET maternelle a été de 1 000 mg/kg/jour et la DSET pour la toxicité développementale a été < 25 mg/kg/jour (l’ASC de 24 h a été de 34 340 ng•h/mL au Jour 17 de la gestation à cette dose inférieure testée et l’exposition équivalait à 85 fois la dose clinique de 4 mg). |
Toxicologie
développementale
Étude de toxicologie
développementale par voie
orale (tube gastrique) sur la
pomalidomide chez des lapins
La pomalidomide s’est révélée tératogène chez des lapins à qui on l’a administrée pendant la principale période
d’organogenèse. Chez les lapins, la pomalidomide à des doses allant de 10 à 250 mg/kg a donné lieu à des malformations et des variations du développement embryofœtal. On a observé des anomalies cardiaques (communication interventriculaire) et des malformations du squelette (vertèbres caudales) plus nombreuses à tous les niveaux de dose. Avec les doses de 100 et de 250 mg/kg/jour, on a noté de légères augmentations des pertes post-implantation et de légères diminutions du poids corporel fœtal. Avec les doses de 100 et/ou de 250 mg/kg/jour, les malformations fœtales ont également inclus des anomalies des membres (fléchissement et/ou rotation des pattes de devant et/ou de derrière, doigts non fixés ou absents) et des malformations du squelette (métacarpes non ossifiés, phalanges et métacarpes non alignés, phalanges non ossifiées et tibias courts non ossifiés ou courbés), dilatation modérée du ventricule latéral cérébral, positionnement anormal de la sous-clavière droite, absence du lobe intermédiaire des poumons, rein bas, altération de la morphologie du foie, ossification incomplète ou absence de l’os du bassin, augmentation du nombre moyen de côtes thoraciques surnuméraires et réduction de l’ossification moyenne des tarses. On a observé une légère réduction du gain pondéral maternel, une réduction significative des triglycérides et une baisse significative du poids absolu et relatif des rates avec les doses de 100 et de 250 mg/kg/jour. La DSET maternelle a été de 10 mg/kg/jour et la DSET développementale a été < 10 mg/kg/jour. L’ASC de 24 h a été de 418 ng•h/mL au Jour 19 de la gestation à cette dose, la plus basse testée, ce qui s’est révélé similaire à ce qui s’observe avec la dose clinique de 4 mg. La thalidomide a servi de substance témoin positive dans le cadre de l’étude et a donné lieu à bon nombre d’observations similaires par rapport à la pomalidomide.
Cancérogénicité Un singe sur douze ayant reçu 1 mg/kg de pomalidomide (une exposition correspondant à environ 15 fois l’exposition chez les patients à la dose recommandée de 4 mg/jour) a présenté une leucémie myéloïde aiguë lors d’une étude de toxicologie de neuf mois sur des doses répétées.
Mutagénicité/génotoxicité Évaluation de la pomalidomide lors de tests de mutation inverse bactérienne avec test de confirmation Évaluation de la pomalidomide lors de tests d’aberrations chromosomiques sur des lymphocytes de sang périphérique humain mis en culture Évaluation de la pomalidomide dans le test du micronoyau sur des cellules de la moelle osseuse de rats in vivo | La pomalidomide ne s’est pas révélée mutagène lors de tests d’Ames de mutation bactérienne et mammalienne et elle n’a pas induit d’aberrations chromosomiques dans les lymphocytes du sang périphérique humain in vitro, ni la formation de micronoyaux dans des érythrocytes polychromatiques de moelle osseuse de rats à qui l’on avait administré des doses allant jusqu’à 2 000 mg/kg/jour. |
Immunotoxicité Étude d’immunotoxicité de 28 jours sur pomalidomide administrée par gavage nasogastrique à des singes macaques, suivie d’une période de récupération de 30 jours | L’administration orale de pomalidomide à 2 mg/kg/jour pendant 28 jours a nui aux réponses immunitaires humorales primaires et secondaires (atténuation de la production d’anticorps IgM et IgG anti-KLH) et a entraîné des baisses légères à modérées des lymphocytes périphériques circulants (lymphocytes B CD20+, lymphocytes T CD3+, lymphocytes T auxiliaires CD3+/CD4+, lymphocytes T cytotoxiques CD3+/CD8+, cellules NK CD3-/CD16+ et monocytes CD3-/CD14+), en corrélation avec une hypocellularité légère à modérée des lymphocytes médullaires, de même qu’une déplétion lymphoïde marquée du thymus, de la rate (incluant lympholyse et/ou cellularité accrue de la pulpe rouge) et des ganglions lymphatiques mandibulaires et mésentériques. On n’a noté aucun effet sur le fonctionnement des granulocytes, des monocytes et des cellules NK. Un mâle a été euthanasié en raison d’un piètre état clinique. Les signes cliniques et anatomopathologiques observés se sont révélés réversibles. |
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. POMALYST® (Capsules de pomalidomide 1 mg, 2 mg, 3 mg, et 4 mg), Numéro de contrôle de la présentation : 243491, Monographie de produit, Celgene Inc., (février 2, 2021)
- 2.
Velcade, bortézomib pour injection (3,5 mg de bortézomib par flacon), numéro de contrôle 221531,
Monographie de produit, Janssen Inc. (12 décembre 2018)
- 3. Monographie de produit de la dexaméthasone.