


Monographie de produit - Ravicti
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 1 INDICATIONS, 1.1 Enfants | 11/2022 |
| 2 CONTRE-INDICATIONS | 11/2022 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique | 11/2022 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration | 11/2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.3 Enfants | 11/2022 |
TABLE DE MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DE MATIÈRES .............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ .......................... 5
1 INDICATIONS .............................................................................................................. 5
1.1 Enfants ...................................................................................................................... 5
1.2 Personnes âgées ....................................................................................................... 5
2 CONTRE-INDICATIONS ................................................................................................ 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques .................................................................................... 5
4.2 Dose recommandée et modification posologique ................................................... 6
4.4 Administration .......................................................................................................... 7
4.5 Dose oubliée ............................................................................................................. 8
5 SURDOSAGE ............................................................................................................... 8
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ............ 8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 9
7.1 Populations particulières ........................................................................................ 10
7.1.1 Femmes enceintes ............................................................................................ 10
7.1.2 Allaitement ........................................................................................................ 10
7.1.3 Enfants .............................................................................................................. 10
7.1.4 Personnes âgées ............................................................................................... 10
8 EFFETS INDÉSIRABLES ............................................................................................... 11
8.1 Aperçu des effets indésirables ................................................................................ 11
8.2 Effets indésirables observés au cours des essais cliniques ..................................... 11
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants............... 13
8.3 Effets indésirables peu courants observés au cours des essais cliniques .............. 14
8.3.1 Effets indésirables peu courants observés au cours des essais cliniques – enfants ........................................................................................................................... 14
8.4 Résultats anormaux aux analyses de laboratoire : données hématologiques, biologiques et autres données quantitatives ................................................................... 16
8.5 Effets indésirables observés après la mise en marché ........................................... 16
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 16
9.2 Aperçu des interactions médicamenteuses............................................................ 16
9.3 Interactions médicament-comportement .............................................................. 17
9.4 Interactions médicament-médicament .................................................................. 17
9.5 Interactions médicament-aliment .......................................................................... 17
9.6 Interactions médicament-plante médicinale ......................................................... 17
9.7 Interactions médicament-tests de laboratoire ....................................................... 17
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 17
10.1 Mode d’action ................................................................................................... 17
10.2 Pharmacodynamique ........................................................................................ 18
10.3 Pharmacocinétique ........................................................................................... 19
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 21
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 22
PARTIE II : INFORMATIONS SCIENTIFIQUES .......................................................................... 23
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 23
14 ESSAIS CLINIQUES ..................................................................................................... 24
14.1 Conception de l’essai et aspects démographiques de l’étude ......................... 24
14.2 Résultats de l’étude .......................................................................................... 27
14.2.1 Études cliniques sur des patients adultes atteints d’un TCU ............................ 27
14.2.2 Études cliniques portant sur des patients pédiatriques atteints d’un TCU
âgés d’entre 2 ans et 17 ans ............................................................................. 29
14.2.3 Études cliniques portant sur des enfants atteints d’un TCU âgés de moins de 2 ans ............................................................................................................. 31 15 MICROBIOLOGIE ....................................................................................................... 34
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 34
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 37
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
RAVICTI (phénylbutyrate de glycérol) est indiqué pour :
À titre d’agent de liaison de l’azote dans la prise en charge de longue durée des patients atteints d’un trouble du cycle de l’urée (TCU) ne pouvant être maîtrisé uniquement au moyen d’un régime alimentaire pauvre en protéines et/ou de suppléments d’acides aminés. RAVICTI doit être utilisé en association avec un régime alimentaire pauvre en protéines et, dans certains cas, des suppléments nutritionnels (p. ex., acides aminés essentiels, arginine, citrulline et suppléments caloriques exempts de protéines).
Restrictions d’emploi :
RAVICTI n’est pas indiqué pour le traitement de l’hyperammoniémie aiguë chez les patients atteints d’un TCU étant donné que le recours à des interventions à action plus rapide est essentiel pour réduire le taux d’ammoniac dans le plasma.
L’innocuité et l’efficacité du traitement chez les patients atteints d’un déficit en N-acétylglutamate synthase (NAGS) n’ont pas été établies.
1.1 Enfants
Enfants (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de RAVICTI dans la population pédiatrique ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique (voir 1 INDICATIONS).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les études cliniques sur RAVICTI ne comprenaient pas un nombre suffisant de sujets âgés de 65 ans ou plus pour déterminer si ces patients répondaient différemment des sujets plus jeunes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
2 CONTRE-INDICATIONS
RAVICTI est contre-indiqué chez les patients qui :
- présentent une hypersensibilité à RAVICTI, à ses métabolites (acide phénylbutyrique [APB], acide phénylacétique [APA] et phénylacétylglutamine [PAGN]) ou à tout ingrédient ou composant utilisé pour sa formulation ou pour son emballage. Pour une liste complète de ces composés, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE);
- allaitent.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
RAVICTI doit être prescrit par un médecin expérimenté dans le traitement des TCU.
RAVICTI doit être utilisé en association avec un régime alimentaire pauvre en protéines et, dans certains cas, des suppléments nutritionnels (acides aminés essentiels, supplément de carnitine, arginine, citrulline et suppléments caloriques exempts de protéines).
La dose quotidienne doit être ajustée sur une base individuelle en fonction de la capacité estimée du patient à synthétiser l’urée, le cas échéant, de sa tolérance aux protéines et de l’apport alimentaire quotidien en protéines nécessaire pour favoriser sa croissance et son développement. La dose initiale estimée de RAVICTI pour une période de 24 heures est de 0,6 mL de RAVICTI par gramme de protéines alimentaires ingérées par période de 24 heures, en supposant que tous les déchets azotés sont fixés par RAVICTI et excrétés sous forme de PAGN.
4.2 Dose recommandée et modification posologique
Dose recommandée
La dose quotidienne totale recommandée de RAVICTI, en fonction de la surface corporelle, est de 4,5 mL/m2/jour à 11,2 mL/m2/jour (5,0 g/m2/jour à 12,4 g/m2/jour) et doit tenir compte des éléments suivants :
- Patients âgés de 2 ans et plus : La dose quotidienne totale doit être répartie en 3 parts égales, chacune administrée au cours de chaque boire ou repas et arrondie au 0,5 mL supérieur le plus proche.
- Patients âgés de moins de 2 ans : La dose quotidienne totale doit être répartie en 3 parts égales ou plus, chacune arrondie au 0,1 mL supérieur le plus proche.
Pour les patients qui présentent une activité enzymatique résiduelle et dont l’état n’est pas adéquatement maîtrisé par un régime pauvre en protéines, la dose initiale recommandée est de 4,5 mL/m2/jour.
La dose initiale recommandée chez les patients passant du phénylbutyrate de sodium à RAVICTI pourrait être différente de celle des patients n’ayant jamais reçu d’APB. La dose quotidienne totale ne doit pas dépasser 17,5 mL.
Les patients passant du phénylbutyrate de sodium à RAVICTI doivent recevoir la dose de RAVICTI renfermant la même quantité d’APB. La conversion est comme suit :
Dose quotidienne totale de RAVICTI (mL) = dose quotidienne totale des comprimés de phénylbutyrate de sodium (g) x 0,86
Dose quotidienne totale de RAVICTI (mL) = dose quotidienne totale de la poudre de phénylbutyrate de sodium (g) x 0,81
Modification posologique
Ajustement en fonction de la concentration plasmatique d’ammoniac : Ajuster la posologie de RAVICTI afin d’obtenir une concentration plasmatique d’ammoniac à jeun équivalant à moins de la moitié de la limite supérieure de la normale (LSN) chez les patients âgés de 6 ans ou plus. Dans le cas des nourrissons et des jeunes enfants (généralement âgés de moins de 6 ans), chez qui il est difficile d’obtenir une concentration d’ammoniac à jeun en raison des boires fréquents, la première concentration d’ammoniac du matin doit être utilisée. Si le rapport de l’APA sur la PAGN dans le même échantillon de plasma a été mesuré, il peut fournir des renseignements supplémentaires pour aider à la prise de décisions sur l’ajustement posologique.
Ajustement en fonction de la concentration urinaire de phénylacétylglutamine (PAGN-U) : La mesure de la phénylacétylglutamine urinaire (PAGN-U) peut être utilisée pour orienter l’ajustement de la dose de RAVICTI. Chaque gramme de PAGN-U excrété sur une période de 24 heures correspond aux déchets azotés générés par la prise de 1,4 gramme de protéines alimentaires. Si l’excrétion de PAGN-U est insuffisante pour couvrir l’apport quotidien en protéines alimentaires et que la concentration plasmatique d’ammoniac à jeun est supérieure à la moitié de la LSN recommandée, la dose de RAVICTI doit être augmentée. Lors de l’ajustement posologique, on doit tenir compte de la quantité de protéines alimentaires qui ne sont pas couvertes, indiquée par la concentration de PAGN-U sur 24 heures, et de la dose estimée de RAVICTI nécessaire par gramme de protéines alimentaires ingérées.
Tenir compte de la prise concomitante d’autres médicaments comme le probénécide par le patient dans la prise de décisions sur l’ajustement posologique en fonction de la PAGN-U. Le probénécide peut entraîner une diminution de l’excrétion urinaire de la PAGN (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Ajustement en fonction de la concentration plasmatique de l’APA et de la PAGN : En présence de symptômes tels que vomissements, nausées, maux de tête, somnolence, confusion ou assoupissement, et en l’absence d’une concentration élevée d’ammoniac ou d’une maladie intercurrente, il peut être utile de mesurer la concentration plasmatique de l’APA pour orienter l’ajustement posologique (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Le rapport entre la concentration plasmatique de l’APA et celle de la PAGN, toutes deux mesurées en μg/mL, peut fournir des renseignements supplémentaires pour aider à la prise de décisions sur l’ajustement posologique. Il s’est avéré que le rapport APA/PAGN est généralement inférieur à 1 chez les patients ne présentant aucune accumulation d’APA. Chez les patients présentant un rapport APA/PAGN supérieur à 2,5, une augmentation additionnelle de la dose de RAVICTI pourrait ne pas accroître la formation de PAGN, même s’il y a augmentation de la concentration plasmatique de l’APA, en raison de la saturation de la réaction de conjugaison. Dans de tels cas, la réduction de la dose ou l’augmentation de la fréquence d’administration peuvent conduire à des valeurs plus faibles du niveau d’APA plasmatique et du rapport APA/PAGN. Les niveaux d’ammoniaque doivent être surveillés de près lors de tout changement dans la dose de phénylbutyrate de glycérol.
Ajustements posologiques chez les patients atteints d’insuffisance hépatique
Chez les patients atteints d’insuffisance hépatique modérée à grave, la dose initiale recommandée doit se rapprocher de la limite inférieure de la plage posologique (4,5 mL/m2/jour) et être gardée au taux le plus faible permettant de maîtriser la concentration plasmatique d’ammoniac du patient.
4.4 Administration
Pour administration orale.
RAVICTI doit être pris avec des aliments ou de la préparation pour nourrissons et administré directement dans la bouche au moyen d’une seringue orale.
Chez les nourrissons allaités, RAVICTI doit être administré juste avant l’allaitement.
Préparation pour l’administration par sonde nasogastrique ou de gastrostomie
Des études menées in vitro évaluant le pourcentage de récupération de la dose totale administrée par sonde nasogastrique ou de gastrostomie ont montré que le pourcentage de dose récupéré était de plus de 99 % pour les doses supérieures à 1 mL et de 70 % pour une dose de 0,5 mL.
Il est recommandé que tous les patients qui peuvent avaler prennent RAVICTI par voie orale, même ceux ayant une sonde gastrique et/ou nasogastrique. Toutefois, pour les patients qui ne peuvent pas avaler, une sonde nasogastrique ou de gastrostomie peut être utilisée pour administrer RAVICTI de la manière suivante :
- Utiliser une nouvelle seringue orale sèche pour prélever la dose prescrite de RAVICTI du flacon; jeter la seringue orale après chaque dose.
- Insérer la pointe de la seringue dans l’extrémité de la sonde nasogastrique ou de gastrostomie;
- À l’aide du piston de la seringue, administrer RAVICTI dans la sonde;
- Utiliser une autre seringue pour rincer la sonde nasogastrique ou de gastrostomie. Rincer avec au moins 10 mL d’eau ou de préparation pour nourrissons, et laisser le liquide de rinçage s’évacuer.
- Au besoin, rincer une seconde fois avec un volume additionnel de 10 mL d’eau ou de préparation pour nourrissons pour nettoyer la sonde.
Pour les patients nécessitant l’administration par sonde nasogastrique ou de gastrostomie d’un volume par dose inférieur à 1 mL, la dose administrée peut être inférieure à celle prévue en raison de l’adhérence de RAVICTI à la tubulure de plastique. Il faut donc surveiller de près le taux d’ammoniac de ces patients après l’instauration d’un traitement par RAVICTI ou un ajustement posologique.
Voir 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION.
4.5 Dose oubliée
En cas d’oubli d’une dose, celle-ci doit être prise dès que le patient s’en aperçoit. Toutefois, s’il est presque temps de prendre la dose suivante, le patient doit sauter la dose oubliée et poursuivre avec la dose suivante prévue. Le patient ne doit pas prendre une double dose pour compenser une dose oubliée.
5 SURDOSAGE
Bien qu’aucun cas de surdosage n’ait été signalé dans les essais cliniques chez l’humain, l’APA, un métabolite toxique de RAVICTI, peut s’accumuler chez les patients ayant reçu une surdose (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 : Formes posologiques, concentrations, composition et emballage
RAVICTI est un liquide incolore à jaune pâle à prise orale.
RAVICTI est fourni en flacons en verre de 25 mL à usage multiple. Les flacons sont offerts dans les configurations suivantes :
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Orale | 1,1 g/mL de phénylbutyrate de glycérol (libérant 1,02 g/mL d’APB) | Ne contient aucun ingrédient non médicinal | ||
- Emballage renfermant un flacon unique de 25 mL.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Une encéphalopathie hyperammoniémique aiguë peut survenir chez un certain nombre de patients malgré le traitement par RAVICTI.
RAVICTI n’est pas recommandé pour la prise en charge de l’hyperammoniémie aiguë, qui constitue une urgence médicale.
Cardiovasculaire
RAVICTI est associé à une augmentation de la fréquence cardiaque (voir 10.2 Pharmacodynamique). La prudence s’impose chez les patients qui souffrent d’une affection pouvant s’aggraver par suite d’une augmentation de la fréquence cardiaque, par exemple une tachyarythmie ou une cardiopathie ischémique.
Hépatique/biliaire/pancréatique
RAVICTI étant métabolisé et excrété par le foie, il doit être utilisé avec vigilance chez les patients atteints d’insuffisance hépatique (voir 10.3 Pharmacocinétique).
Les lipases pancréatiques peuvent s’avérer nécessaires pour l’hydrolyse intestinale de RAVICTI, permettant ainsi la libération d’APB et la formation subséquente d’APA, la fraction active. On ignore si les lipases pancréatiques et extrapancréatiques sont suffisantes pour hydrolyser RAVICTI. Si l’hydrolyse intestinale de RAVICTI est insuffisante, une malabsorption de l’APB et une hyperammoniémie pourraient s’ensuivre.
Surveillance et tests de laboratoire
L’ajustement peut se fonder sur la surveillance de la concentration plasmatique de l’ammoniac ou de la glutamine, de la concentration de la PAGN-U et/ou de la concentration plasmatique de l’APA et de la PAGN ainsi que du rapport APA/PAGN (voir 4.2 Dose recommandée et modification posologique).
Neurologique
L’APA, qui est le principal métabolite de RAVICTI, est associé à des signes et symptômes de neurotoxicité, y compris somnolence, fatigue, vertiges, maux de tête, dysgueusie, hypoacousie, désorientation, altération de la mémoire et exacerbation d’une neuropathie préexistante, lesquels ont été observés à des concentrations plasmatiques d’APA ≥ 500 μg/mL dans une étude menée sur des patients atteints de cancer ayant reçu de l’APA par voie intraveineuse (i.v.). Les effets indésirables étaient réversibles dans cette étude.
Dans le cadre d’essais cliniques contrôlés menés sur des patients atteints d’un TCU ayant reçu du phénylbutyrate de sodium avant l’administration de RAVICTI, la concentration maximale moyenne (écart type ou É-T) de l’APA après l’administration de RAVICTI était de 38,5 (102,6) μg/mL chez les adultes et de 87,3 (11,5) μg/mL chez les enfants (N = 26). Aucune corrélation entre la concentration de l’APA et les symptômes de neurotoxicité n’a été relevée chez les patients atteints d’un TCU.
Si des symptômes tels que vomissements, nausées, maux de tête, somnolence, confusion ou assoupissement sont observés et que le patient ne présente pas un taux élevé d’ammoniac ou d’autres maladies intercurrentes, il faut mesurer la concentration plasmatique de l’APA ainsi que le rapport des concentrations plasmatiques de l’APA et de la PAGN et envisager une réduction de la dose de RAVICTI si la concentration de l’APA est supérieure à 500 μg/mL ou si le rapport APA/PAGN est supérieur à 2,5.
Rénal
RAVICTI n’a pas été évalué chez les patients atteints d’insuffisance rénale. Comme RAVICTI est excrété par les reins, il doit être utilisé avec vigilance chez les patients atteints d’insuffisance rénale, y compris ceux présentant une insuffisance rénale terminale (IRT) ou sous hémodialyse.
7.1 Populations particulières
7.1.1 Femmes enceintes
Femmes enceintes : Aucune étude adéquate et bien contrôlée n’a été menée sur l’utilisation de RAVICTI chez les femmes enceintes. Des études effectuées sur des rats ont montré une toxicité pour la fonction reproductive (voir 16 TOXICOLOGIE NON CLINIQUE). RAVICTI ne doit être utilisé pendant la grossesse que si les bienfaits potentiels justifient le risque possible pour le fœtus.
7.1.2 Allaitement
On ignore si RAVICTI est excrété dans le lait humain. Comme la possibilité que RAVICTI ou ses métabolites soient sécrétés dans le lait maternel n’a pas été déterminée, l’usage de RAVICTI est contre-indiqué durant l’allaitement (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants
Les essais cliniques menés chez des enfants ont démontré que la concentration d’APA est élevée chez les enfants par rapport aux adultes, et inversement proportionnelle à l’âge. La concentration la plus élevée a été observée chez des enfants âgés de moins de 2 mois (voir Tableau 5). Le rapport APA/PAGN inférieur à 1 indique que l’APA ne s’accumule pas. Si ce rapport dépasse 2,5, une autre augmentation de la dose de RAVICTI peut ne pas augmenter la formation de PAGN, du fait de la saturation de la réaction de conjugaison (voir 4.2 Dose recommandée et ajustement de la dose).
En l’absence de taux élevés d’ammoniaque ou de maladie intercurrente, si des symptômes de vomissements, de nausées, de maux de tête, de somnolence, de confusion ou d’endormissement sont observés, la mesure des niveaux d’APA plasmatique et du rapport APA/PAGN peut s’avérer utile pour orienter le dosage (voir 7 AVERTISSEMENTS ET PRÉCAUTIONS, Surveillance et analyses de laboratoire, Test neurologiques). Dans de tels cas, la réduction de la dose ou l’augmentation de la fréquence d’administration peuvent conduire à des valeurs plus faibles du niveau d’APA plasmatique et du rapport APA/PAGN. Les niveaux d’ammoniaque doivent être surveillés de près lors de tout changement dans la dose de phénylbutyrate de glycérol.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Les études cliniques sur RAVICTI ne comprenaient pas un nombre suffisant de sujets âgés de 65 ans ou plus pour déterminer si ces patients répondaient différemment des sujets plus jeunes. En général, il faut faire preuve de prudence lorsqu’on détermine la dose à prescrire aux personnes âgées ayant récemment reçu un diagnostic de TCU, et commencer par la plus faible dose de la plage posologique recommandée, pour tenir compte de la présence accrue de maladies concomitantes, y compris une altération de la fonction hépatique, rénale ou cardiaque, ou d’un traitement pharmacologique concomitant.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Des effets indésirables graves dans les essais cliniques de longue durée sur RAVICTI ont été signalés à une fréquence de 26 % et comprenaient principalement l’hyperammoniémie (18 %).
Les effets indésirables les plus courants dans l’ensemble des patients recevant RAVICTI dans les essais cliniques comprenaient les suivants : diarrhée, flatulences, maux de tête, diminution de l’appétit, vomissements, nausées, fatigue et odeurs cutanées.
Les effets indésirables du médicament s’étant traduits par une intervention clinique chez les patients atteints d’un TCU ayant participé aux études cliniques étaient pour la plupart de nature gastro-intestinale (flatulences, nausées, vomissements et distension abdominale) ou neurologique (dysgueusie, léthargie, trouble de la parole, paresthésie et tremblements).
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables des médicaments provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
L’évaluation des effets indésirables au médicament était fondée sur l’exposition chez 114 patients présentant un TCU (65 adultes et 49 enfants âgés d’entre 2 mois et 17 ans) dans quatre études à comparateur actif de courte durée et trois études cliniques non contrôlées de longue durée (12 mois). Le Tableau 2 montre les effets indésirables signalés chez au moins 2 % des patients recevant RAVICTI.
Tableau 2 : Effets indésirables signalés chez au moins 2 % des patients présentant un TCU dans les études cliniques
| Classe par système et organe Terme privilégié | Nombre (%) de patients dans les études regroupées | |
Études contrôlées de courte durée (n = 80) | Études ouvertes de longue durée (n = 100) | |
| Troubles gastro-intestinaux | ||
| Distension abdominale | 2 (2,5) | 2 (2,0) |
| Douleur abdominale | 3 (3,8) | 2 (2,0) |
| Douleur dans la partie supérieure de l’abdomen | 2 (2,5) | 4 (4,0) |
| Constipation | 1 (1,3) | 2 (2,0) |
| Diarrhée | 7 (8,8) | 4 (4,0) |
| Dyspepsie | 2 (2,5) | 3 (3,0) |
| Flatulences | 7 (8,8) | 3 (3,0) |
| Classe par système et organe Terme privilégié | Nombre (%) de patients dans les études regroupées | |
Études contrôlées de courte durée (n = 80) | Études ouvertes de longue durée (n = 100) | |
| Nausées | 1 (1,3) | 5 (5,0) |
| Malaise buccal | 0 | 2 (2,0) |
| Haut-le-cœur | 0 | 2 (2,0) |
| Vomissements | 1 (1,3) | 7 (7,0) |
| Troubles généraux et anomalies au site d’administration | ||
| Fatigue | 3 (3,8) | 4 (4,0) |
| Investigations | ||
| Augmentation du trou anionique | 0 | 2 (2,0) |
| Diminution du taux de vitamine D | 0 | 2 (2,0) |
| Classe par système et organe Terme privilégié | Nombre (%) de patients dans les études regroupées | |
Études contrôlées de courte durée (n = 80) | Études ouvertes de longue durée (n = 100) | |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | 1 (1,3) | 7 (7,0) |
| Augmentation de l’appétit | 3 (3,8) | 2 (2,0) |
| Troubles du système nerveux | ||
| Étourdissements | 0 | 3 (3,0) |
| Céphalées | 7 (8,8) | 3 (3,0) |
| Tremblements | 0 | 2 (2,0) |
| Troubles psychiatriques | ||
| Aversion alimentaire | 0 | 2 (2,0) |
| Affections des organes de reproduction et du sein | ||
| Métrorragie | 0 | 2 (2,0) |
| Troubles de la peau et du tissu sous-cutané | ||
| Acné | 0 | 2 (2,0) |
| Odeur cutanée anormale | 0 | 6 (6,0) |
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
Les effets indésirables signalés chez au moins 10 % des enfants âgés d’entre 2 et 17 ans étaient les suivants : douleur dans la partie supérieure de l’abdomen, éruption cutanée, nausées, vomissements, diarrhée, baisse de l’appétit et maux de tête.
RAVICTI a été évalué chez 17 patients atteints d’un TCU âgés de 2 mois à moins de 2 ans dans le cadre de 3 études ouvertes. La durée d’exposition médiane était de 6 mois (plage : de 0,2 à 20 mois). Les effets indésirables signalés chez au moins 10 % des patients pédiatriques âgés de 2 mois à moins de 2 ans étaient les suivants : neutropénie, vomissements, constipation, diarrhée, pyrexie, infection des voies respiratoires supérieures, gastroentérite, otite moyenne, infection des voies urinaires, infection virale, hyperammoniémie, hypophagie, toux, congestion nasale, rhinorrhée, éruption cutanée et papule.
RAVICTI a été évalué chez 16 patients atteints d’un TCU âgés de moins de 2 mois (plage d’âge : 0,1 à 2 mois; âge médian : 0,5 mois) dans le cadre d’une seule étude ouverte. La durée d’exposition médiane était de 10 mois (plage : de 2 à 20 mois). Les effets indésirables signalés chez au moins 10 % des enfants âgés de moins de 2 mois étaient les suivants : vomissements, dermatite due aux couches, éruption cutanée, reflux gastro-œsophagien, hausse du taux d’enzymes hépatiques, trouble de l’alimentation (baisse d’appétit, hypophagie), anémie, toux, hyperammoniémie, déshydratation, acidose métabolique, thrombocytose, thrombocytopénie, neutropénie, lymphocytose, diarrhée, flatulences, constipation, pyrexie, léthargie irritabilité/agitation, infection des voies respiratoires supérieures, infection des voies urinaires, infection de l’oreille, rhinopharyngite, candidose orale, douleur oropharyngée, congestion nasale et infection par le virus respiratoire syncytial.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Parmi les effets indésirables survenus chez moins de 2 % des patients présentant un TCU (65 adultes et 49 enfants âgés de 2 mois à 17 ans) dans quatre études à comparateur actif de courte durée et trois études cliniques non contrôlées de longue durée (12 mois), les effets suivants ont été rapportés :
Affections gastro-intestinales : malaise abdominal, selles anormales, défécation impérieuse, sécheresse de la bouche, éructations, douleur gastro-intestinale, défécation douloureuse, stéatorrhée, stomatite Troubles musculosquelettiques et du tissu conjonctif : spasmes musculaires
Affections du système nerveux : dysgueusie, léthargie, paresthésie, somnolence Affections psychiatriques : état de confusion
Affections des organes de reproduction et du sein : aménorrhée, menstruations irrégulières Affections respiratoires, thoraciques et médiastinales : dysphonie, douleur buccopharyngée, irritation de la gorge
Affections vasculaires : bouffées de chaleur
8.3.1 Effets indésirables peu courants observés au cours des essais cliniques – enfants
Parmi les effets indésirables survenant moins fréquemment (< 10 % des patients) dans le cadre de ces études cliniques chez les enfants âgés de 2 mois à moins de 2 ans (n = 17) et présentant un TCU, les effets suivants ont été rapportés :
Troubles du sang et du système lymphatique : anémie
Troubles gastrointestinaux : chéilite, flatulence, maladie du reflux gastroœsophagien, poussée dentaire
Troubles généraux et affections du site d’administration : activité réduite, extravasation au site de perfusion, pneumatose
Infections et infestations : conjonctivite, diphtérie laryngienne, infection de l’oreille, gastroentérite virale, maladie pieds-mains-bouche, rhynopharyngite, candidose orale, cellulite périorbitale, pneumonie, infection à rhinovirus
Lésions, empoisonnement et complications procédurales : brûlure chimique de la peau, réaction au site de la stomie, brûlure thermique, fracture du tibia
Analyses : augmentation de l’aspartate aminotransférase, diminution du bicarbonate sanguin, bruits respiratoires anormaux, augmentation du rapport normalisé international, prolongation du temps de prothrombine
Troubles du métabolisme et de la nutrition : appétit réduit, troubles de l’alimentation, hypokalémie, acidose métabolique
Troubles du système nerveux : ataxie, œdème du cerveau, retard moteur général, hyporéflexie, hypotonie, léthargie, convulsion, somnolence
Troubles rénaux et urinaires : reflux vésico-urétéral
Troubles respiratoires, thoraciques et médiastinaux : rhinorrhée, attaque d’apnée, dyspnée, érythème pharyngien, respiration sifflante
Affections de la peau et du tissu sous-cutané : dermatite, striation des ongles, éruption papulaire
Troubles vasculaires : thrombose veineuse profonde
Parmi les effets indésirables survenant moins fréquemment (< 10 % des patients) dans le cadre de cette étude clinique chez les enfants âgés de moins de 2 mois (n = 16) et présentant un TCU, les effets suivants ont été rapportés :
Troubles du système sanguin et lymphatique : leucocytose, lymphocytose, anémie microcytaire Troubles cardiaques : tachycardie
Troubles gastro-intestinaux : dysphagie, vomissements post-tussifs
Troubles généraux et affections du site d’administration : éruption cutanée au site du cathéter, occlusion du dispositif, syndrome de sevrage de médicaments, hémorragie au site du dispositif médical
Affections hépatobiliaires : calcification hépatique
Infections et infestations : chéilite angulaire, bactériémie, candidose, cellulite, diphtérie laryngienne, infection liée au dispositif, gastroentérite, infection gastro-intestinale virale, infection des voies respiratoires inférieures, infection au site du dispositif médical, méningite bactérienne, otite moyenne, otite moyenne aiguë, infection à rhinovirus, sinusite, trachéite, infection virale Lésions, empoisonnements et complications procédurales : morsure d’arthropodes, réaction au site de la stomie
Analyses : augmentation de l’alanine aminotransférase, diminution ou augmentation des niveaux en acides aminés, augmentation de l’ammoniaque, augmentation de l’écart anionique, augmentation de l’aspartate aminotransférase, diminution du bicarbonate sanguin, diminution de l’urée sanguine, taille du corps inférieure à la normale, diminution du dioxyde de carbone, augmentation de la gamma-glutamyltransférase, augmentation du nombre de plaquettes, augmentation des transaminases, perte de poids
Troubles du métabolisme et de la nutrition : carence en protéines
Troubles musculosquelettiques et des tissus conjonctifs : torticolis
Troubles du système nerveux : tremblements
Troubles rénaux et urinaires : néphrolithiase
Troubles respiratoires, thoraciques et médiastinaux : atélectasie, pneumothorax, tachypnée, utilisation de muscles respiratoires accessoires
Troubles de la peau et des tissus sous-cutanés : eczéma, syndrome de l’homme rouge, dermatite séborrhéique
8.4 Résultats anormaux aux analyses de laboratoire : données hématologiques, biologiques et autres données quantitatives
Résultats de l’étude clinique
Tableau 3 : Résultats anormaux aux analyses hématologiques et biologiques
| Analyse de laboratoire (unité) | Patients présentant des résultats anormaux d’importance clinique N (%) | Nombre total de résultats anormaux d’importance clinique | Valeur moyenne (É-T) du résultat de laboratoire | Écart moyen (É-T) par rapport à la limite inférieure de la normale | Écart moyen (É-T) par rapport à la limite supérieure de la normale |
| Alanine | 4 (4,0) | 16 | 170,8 (50,92) | 111,7 (48,15) | |
| aminotransférase (UI/L) | |||||
| Aspartate | 4 (4,0) | 15 | 98,5 (40,51) | 56,9 (38,57) | |
| aminotransférase (UI/L) | |||||
| Bicarbonate (mmol/L) | 3 (3,0) | 3 | 12,7 (1,53) | -9,3 (1,53) | |
| Glucose (mmol/L) | 2 (2,6) | 5 | 8,1 (2,13) | 2,6 (2,13) | |
| Potassium (mmol/L) | 2 (2,0) | 4 | 4,3 (1,48) | -0,7 (0,21) | 0,3 (0,00) |
| Albumine (g/L) | 2 (2,0) | 2 | 32,4 (8,98) | -8,0 (n. d.) | |
| Lymphocytes (10^9/L) | 2 (2,0) | 2 | 1,3 (0,21) | -0,3 (0,21) |
É-T = écart-type
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables graves suivants ont été rapportés : acidose métabolique et œdème pulmonaire. Les autres effets indésirables rapportés comprennent : odeur corporelle anormale provenant entre autres de l’haleine, de la peau, des poils ou de l’urine, vomiturition et haut-le-cœur, ainsi que dysgueusie ou sensation de brûlure dans la bouche.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
En conditions in vitro, l’APB a inhibé les isoenzymes CYP2C9, CYP2D6 et CYP3A4/5, bien que cette dernière ait présenté une inhibition sélective par l’APB, entraînant l’inhibition du métabolisme de la testostérone, mais pas de celui du midazolam. L’APA a inhibé toutes les isoenzymes du CYP évaluées, soit CYP1A2, CYP2C8, CYP2C9, CYP2C19, CYP2D6 et les deux activités de CYP3A4/5.
Des tests in vivo ont montré que RAVICTI et/ou ses métabolites, soit l’APA et l’APB, sont de faibles inducteurs de l’enzyme CYP3A4.
9.3 Interactions médicament-comportement
Les interactions avec des facteurs de risque comportementaux n’ont pas été déterminées.
9.4 Interactions médicament-médicament
Tableau 4 : Interactions médicament-médicaments établies ou potentielles
| Nom propre | Réf. | Effet | Commentaire clinique |
| Midazolam | EC | Accélération du métabolisme, baisse de ~32 % de l’ASC du midazolam | RAVICTI est un inducteur faible du CYP3A4. |
| Probénécide | T | Pourrait accroître le taux plasmatique d’APA et de PAGN | Pourrait inhiber l’excrétion rénale des métabolites de RAVICTI, y compris la PAGN. |
| Corticostéroïdes | T | L’utilisation de corticostéroïdes pourrait entraîner la dégradation des protéines de l’organisme et l’augmentation du taux plasmatique d’ammoniac. | Surveiller étroitement le taux d’ammoniac lorsque des corticostéroïdes et RAVICTI sont utilisés en concomitance. |
Acide valproïque | T | Pourrait provoquer une hyperammoniémie | Surveiller étroitement le taux d’ammoniac lorsque l’utilisation d’acide valproïque est nécessaire chez un patient présentant un TCU. |
| Halopéridol | T | Pourrait provoquer une hyperammoniémie | Surveiller étroitement le taux d’ammoniac lorsque l’utilisation d’halopéridol est nécessaire chez un patient présentant un TCU. |
Légende : APA = acide phénylacétique/phénylacétate; ASC = aire sous la courbe; EC = essai clinique; PAGN = phénylacétylglutamine; T = théorique; TCU = trouble du cycle de l’urée
9.5 Interactions médicament-aliment
Les interactions avec des aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plantes n’ont pas été établies.
9.7 Interactions médicament-tests de laboratoire
Les interactions avec des tests de laboratoire n’ont pas été établies.
10
PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Les TCU sont des troubles héréditaires de déficit d’enzymes ou de transporteurs nécessaires à la synthèse de l’urée à partir de l’ammoniac (NH3, NH4+). L’absence de ces enzymes ou de ces transporteurs se traduit par l’accumulation d’ammoniac en concentration toxique dans le sang et le cerveau des patients touchés par la maladie. RAVICTI est un triglycéride contenant trois molécules d’APB. L’APA, le principal métabolite de l’APB, est la fraction active de RAVICTI. L’APA se conjugue à la glutamine (qui contient deux molécules d’azote) par acétylation dans le foie et les reins, pour ensuite former la PAGN, qui est excrétée par les reins (Figure 1). Sur le plan molaire, la PAGN, comme l’urée, contient 2 moles d’azote et constitue une autre voie d’élimination des déchets azotés.
Figure 1 : Mode d’action de RAVICTI
10.2 Pharmacodynamique
Effets pharmacologiques : L’ammoniac sanguin était le marqueur de substitution de l’efficacité pharmacodynamique du traitement dans chacune des études de courte durée. Dans l’analyse combinée regroupée de ces études de courte durée, la concentration quotidienne moyenne de l’ammoniac chez 80 adultes et enfants atteints d’un TCU était de 31 μmol/L pendant le traitement par RAVICTI.
Électrophysiologie cardiaque Une étude croisée, contrôlée par placebo et traitement actif, à quatre groupes, à répartition aléatoire et à double insu, a évalué des électrocardiogrammes (ECG) effectués chez des sujets en bonne santé (N = 57). Chaque sujet a reçu, selon une séquence attribuée au hasard, les quatre traitements suivants : RAVICTI à 4,4 g trois fois par jour (3 f.p.j.), RAVICTI à 6,6 g 3 f.p.j., placebo et témoin positif, chacun pendant trois jours. Les doses de 4,4 g et de 6,6 g administrées trois fois par jour correspondaient à des doses moyennes de 6,55 g/m2/jour et de 9,62 g/m2/jour, respectivement, lesquelles se situent dans la plage des doses thérapeutiques. Les données des ECG effectués en série ont été recueillies au jour 3 du traitement, entre 0,5 et 23 heures après l’administration de la première des trois doses.
RAVICTI a entraîné une augmentation de la fréquence cardiaque proportionnelle à la concentration et à la dose. À la dose de 4,4 g 3 f.p.j., une différence moyenne positive statistiquement significative (p < 0,05) par rapport au placebo a été observée à 4 points d’évaluation sur 12 le jour 3, la différence moyenne maximale par rapport au placebo s’établissant à 4,6 bpm (intervalle de confiance [IC] à 90 % : 3,0, 6,3) au point d’évaluation de 12 heures. À la dose de 6,6 g 3 f.p.j., une différence moyenne positive statistiquement significative par rapport au placebo a été observée à 9 points d’évaluation sur 12 le jour 3, la différence moyenne maximale par rapport au placebo s’établissant à 10,6 bpm (IC à 90 % : 8,3, 12,8) au point d’évaluation de 16 heures.
RAVICTI a également été associé à un raccourcissement de l’intervalle QTcF (QTcF = QT/RR0,33). À la dose de 4,4 g 3 f.p.j., une différence moyenne négative statistiquement significative par rapport au 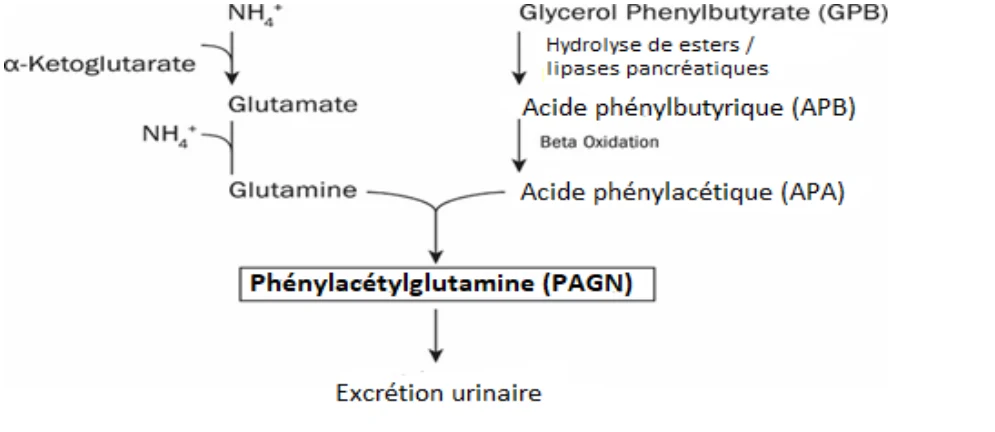 placebo a été observée à 9 points d’évaluation sur 12 le jour 3, la différence moyenne maximale par rapport au placebo s’établissant à -7,2 ms (IC à 90 % : -10,1, -4,3) au point d’évaluation de 16 heures. À la dose de 6,6 g 3 f.p.j., une différence moyenne négative statistiquement significative par rapport au placebo a été observée à 11 points d’évaluation sur 12 le jour 3, la différence moyenne maximale par rapport au placebo s’établissant à -6,9 ms (IC à 90 % : -9,4, -4,4) au point d’évaluation de 16 heures.
10.3 Pharmacocinétique
Pharmacologie clinique :
Dans les études chez l’humain, l’APB, l’APA et la PAGN étaient les principaux métabolites plasmatiques, tandis que la PAGN était le principal métabolite urinaire. En moyenne, de 60 à 70 % de l’APB provenant du phénylbutyrate de glycérol était excrété dans l’urine sous forme de PAGN, ce qui correspond à une biodisponibilité de 60 à 70 %. La modélisation pharmacocinétique populationnelle a également indiqué que l’APB pénètre lentement dans la circulation lorsqu’il est administré par voie orale sous forme de phénylbutyrate de glycérol et que le taux de conversion de l’APA en PAGN dépend directement de la surface corporelle, faisant en sorte que l’exposition à l’APA est plus élevée chez les jeunes enfants par rapport aux adultes à des doses équivalentes.
Absorption
RAVICTI est un promédicament de l’APB. Après ingestion orale, l’APB est libéré de la structure de glycérol dans le tube digestif grâce aux lipases. L’APB dérivé de RAVICTI est ensuite converti par β-oxydation en APA.
Chez les patients adultes atteints d’un TCU recevant plusieurs doses de RAVICTI, le délai pour atteindre la concentration plasmatique maximale à l’état d’équilibre (Tmax-éé) de l’APB, de l’APA et de la PAGN était de 8, 12 et 10 heures, respectivement, après la première dose de la journée. Chez les patients pédiatriques atteints d’un TCU recevant plusieurs doses de RAVICTI, le Tmax-éé était de 8 heures après la première dose de la journée pour tous les métabolites. L’ASC0-24 de l’APB était de 433 μg∙h/mL chez les patients adultes atteints d’un TCU et de 420 μg∙h/mL chez les patients pédiatriques. L’ASC0-24 de l’APA était de 447 μg∙h/mL chez les patients adultes atteints d’un TCU et de 1 038 μg∙h/mL chez les patients pédiatriques. L’ASC0-24 de la PAGN était de 1 127 μg∙h/mL chez les patients adultes atteints d’un TCU et de 1 239 μg∙h/mL chez les patients pédiatriques. Chez les patients adultes atteints d’un TCU recevant plusieurs doses de RAVICTI, la concentration maximale (Cmax) moyenne de l’APB, de l’APA et de la PAGN était de 51,9 μg/mL, 38,5 μg/mL et 78,6 μg/mL, respectivement. Chez les patients pédiatriques atteints d’un TCU recevant plusieurs doses de RAVICTI, la Cmax moyenne de l’APB, de l’APA et de la PAGN était de 62,7 μg/mL, 87,3 μg/mL et 93,9 μg/mL, respectivement. L’excrétion urinaire totale de la PAGN sur 24 heures chez les adultes et les enfants atteints d’un TCU était de 12,9 g et 12,5 g, respectivement. Les valeurs de concentration maximale de l’APA chez les patients adultes atteints d’un TCU et chez les patients des groupes d’âge pédiatrique (moins de 2 mois, de 2 mois à moins de 2 ans, de 2 ans à 17 ans) sont résumées dans le Tableau 5.
Tableau 5 : Concentration maximale de l’APA chez les patients atteints d’un TCU traités par
RAVICTI dans le cadre des études cliniques
| Tranche d’âge | Dose de RAVICTI | Concentration maximale moyenne (É-T) de l’APA (µg/mL) | Concentration maximale médiane (plage) de l’APA (µg/mL) |
| Moins de 2 mois (n = 16) | 3,1 à 12,7 mL/m2/jour (3,4 à 14 g/m2/jour) | 257 (162) | 205 (96 à 707) |
| De 2 mois à moins de 2 ans (n = 17) | 3,3 à 12,3 mL/m2/jour (3,7 à 13,5 g/m2/jour) | 142 (299) | 35 (1 à 1215) |
| De 2 ans à 17 ans (n = 53) | 1,4 à 13,7 mL/m2/jour (1,5 à 15,1 g/m2/jour) | 70 (79) | 50 (1 à 410) |
| Adultes (n = 43) | 0,6 à 14 mL/m2/jour (0,7 à 15,4 g/m2/jour) | 39 (40) | 25 (1,6 à 178) |
APA = acide phénylacétique; É-T = écart-type; TCU = trouble du cycle de l’urée
Distribution
En conditions in vitro, le pourcentage de liaison des métabolites marqués au 14C aux protéines plasmatiques fluctuait de 80,6 à 98,0 % pour l’APB (à des concentrations variant de 1 à 250 μg/mL), et de 37,1 à 65,6 % pour l’APA (à des concentrations variant de 5 à 500 μg/mL). La liaison de la PAGN à ces mêmes protéines fluctuait de 7 à 12 %, et aucun effet de la concentration n’a été observé.
Métabolisme
Après administration par voie orale, les lipases pancréatiques hydrolysent RAVICTI (c.-à-d. le phénylbutyrate de glycérol) et libèrent de l’APB. L’APB est métabolisé par β-oxydation en APA, qui est ensuite conjugué à la glutamine dans le foie et les reins par l’enzyme phénylacétyl-CoA: L-glutamine-N-acétyltransférase pour former la PAGN. Celle-ci est subséquemment éliminée dans l’urine.
On a évoqué la possibilité d’une saturation de la conjugaison de l’APA et de la glutamine pour former la PAGN en raison de l’augmentation du rapport APA/PAGN proportionnelle à l’augmentation de la dose et de la gravité de l’insuffisance hépatique.
Dans le cadre d’études in vitro, les lipases suivantes agissant sur le phénylbutyrate de glycérol, par ordre décroissant d’importance de l’activité spécifique, ont été relevées : triglycéride lipase pancréatique, carboxyl ester lipase et lipase pancréatique apparentée de type 2. En outre, le phénylbutyrate de glycérol est hydrolysé in vitro par les estérases dans le plasma humain. Dans ces études in vitro, une disparition complète du phénylbutyrate de glycérol n’a pas produit d’équivalent molaire d’APB, ce qui laisse supposer la formation de métabolites mono-estérifiés ou di-estérifiés. Toutefois, la formation de mono-esters ou de di-esters n’a pas été étudiée chez l’humain.
Élimination
Le pourcentage moyen (É-T) de la dose administrée d’APB excrété sous forme de PAGN variait d’environ 60 à 70 %, pour une moyenne à l’état d’équilibre de 68,9 % (17,2) chez les adultes et de 66,4 % (23,9) chez les enfants atteints d’un TCU. L’APA et l’APB constituaient des métabolites urinaires mineurs, chacun comptant pour moins de 1 % de la dose administrée d’APB.
Populations et états pathologiques particuliers
Enfants : La modélisation pharmacocinétique populationnelle et les simulations posologiques semblent indiquer que la surface corporelle s’avère la covariable la plus importante pour expliquer la variabilité de la clairance de l’APA. La clairance de l’APA était de 10,9 L/h, 16,4 L/h et 24,4 L/h chez les patients atteints d’un TCU âgés d’entre 3 et 5 ans, d’entre 6 et 11 ans et d’entre 12 et 17 ans, respectivement.
Chez les enfants atteints d’un TCU (n = 14) âgés de 2 mois à moins de 2 ans, la clairance de l’APA était de 6,8 L/h.
Chez les enfants atteints d’un TCU (n = 16) âgés de moins de 2 mois, la clairance de l’APA était de 3,8 L/h. Le rapport APA/PAGN maximal moyen chez les patients atteints d’un TCU âgés de moins de 2 mois était supérieur (moyenne : 1,6; plage : 0,1 à 7,1) à celui des patients atteints d’un TCU âgés de 2 mois à moins de 2 ans (moyenne : 0,5; plage : 0,1 à 1,2).
- Sexe : Chez des volontaires adultes en bonne santé, il s’est avéré que le sexe avait un effet sur tous les métabolites, les femmes présentant généralement une concentration plasmatique plus élevée de tous les métabolites que les hommes, peu importe la dose administrée. Chez les volontaires de sexe féminin en bonne santé, la Cmax de l’APA était 51 % et 120 % plus élevée que celle observée chez les volontaires de sexe masculin après l’administration d’une dose de 4 mL et de 6 mL, respectivement, trois fois par jour pendant trois jours. L’ASC0-23 h moyenne de l’APA normalisée en fonction de la dose était 108 % plus élevée chez les femmes que celle observée chez les hommes.
- Insuffisance hépatique : Aucune étude n’a été réalisée chez des patients atteints d’un TCU et d’une insuffisance hépatique, bien que le phénylbutyrate de glycérol ait été administré à plus de 100 patients souffrant de cirrhose. Comme la conversion de l’APA en PAGN se produit dans le foie, elle pourrait être réduite chez les patients qui présentent une insuffisance hépatique grave, ce qui se traduirait par une augmentation de la concentration plasmatique de l’APA et du rapport APA/PAGN. Par conséquent, la dose initiale administrée aux patients atteints d’insuffisance hépatique modérée à grave doit se rapprocher de la limite inférieure de la plage posologique recommandée et doit être maintenue au taux le plus faible permettant de maîtriser la concentration d’ammoniac du patient. Un rapport APA/PAGN supérieur à 2,5 pourrait indiquer une saturation de la capacité de conversion de l’APA en PAGN et la nécessité d’une réduction de la dose.
- Insuffisance rénale : La pharmacocinétique de RAVICTI chez les patients atteints d’insuffisance rénale, y compris ceux présentant une insuffisance rénale terminale (IRT) ou sous hémodialyse, n’a pas fait l’objet d’études.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver entre 15 et 30 °C.
Conservez le produit dans son emballage d’origine pour le protéger de la lumière.
Utilisez le contenu du flacon dans les 90 jours suivant son ouverture.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
RAVICTI doit être prescrit par un médecin expérimenté dans le traitement des troubles du cycle de l’urée.
Aviser les patients d’utiliser le flacon de RAVICTI et la seringue orale de la manière suivante :
- Utilisez un nouvel adaptateur de bouchon de flacon refermable pour chaque nouveau flacon que vous ouvrez.
- Ouvrez le flacon de RAVICTI et installez le nouvel adaptateur de bouchon de flacon refermable en le tournant.
- Utilisez une seringue orale neuve et sèche pour prélever chaque dose prescrite de RAVICTI.
- Jetez la seringue orale après chaque dose.
- Fermez hermétiquement la languette fixée à l'adaptateur de bouchon de flacon refermable après chaque utilisation.
- Ne rincez pas l’adaptateur de bouchon de flacon refermable.
- Si de l’eau ou de l’humidité pénètre dans le flacon de RAVICTI, le contenu deviendra trouble en apparence. À tout moment, si le contenu du flacon semble trouble, n’utilisez pas le RAVICTI restant dans le flacon et retournez-le à la pharmacie ou au programme pour les patients afin qu’il soit jeté.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : phénylbutyrate de glycérol
Nom chimique : ester de 1’,1’’–(1,2,3-propanetriyle) d’acide benzènebutanoïque
Formule moléculaire et masse moléculaire : C33H38O6, 530,67
Formule de structure :
Propriétés physicochimiques : RAVICTI (phénylbutyrate de glycérol) est un liquide transparent, incolore à jaune pâle, qui doit être pris par voie orale. Il est insoluble dans l’eau et dans la plupart des solvants organiques, mais il est soluble dans le diméthylsulfoxyde (DMSO) et soluble à plus de 65 % dans l’acétonitrile.
Le phénylbutyrate de glycérol est un agent de liaison de l’azote. Il s’agit d’un triglycéride contenant trois molécules d’APB liées à une structure de glycérol. Son pH ne peut pas être déterminé avec précision en raison de l’absence de groupes ionisables fonctionnels dans la structure moléculaire. 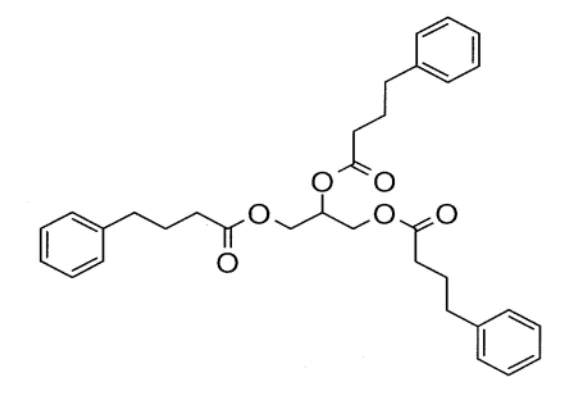 14 ESSAIS CLINIQUES
14.1 Conception de l’essai et aspects démographiques de l’étude
Tableau 6 : Résumé des données démographiques dans les études cliniques auxquelles participaient des patients atteints d’un trouble du cycle de l’urée
Nº d’étude | Conception de l’étude | Posologie (plage), voie d’administration et durée | Sujets de l’étude, sous-type du TCU (n = nombre) | Âge moyen (tranche) Années | Sexe |
| s.o. | Population de longue durée, regroupée | 11 (1-34) g/jour | n = 100 ARG : 2 ASL : 13 ASS : 12 CPS : 1 HHH : 3 OTC : 69 | 29 (0,2-60) | 67 % F |
| 003 | Ouverte, croisée et à séquence fixe | 13 (7-19) g/jour par voie orale 1 semaine | n = 14 ASS : 1 HHH : 1 OTC : 8 | 36 (21-73) | 60 % F |
| 006 | Croisée, à répartition aléatoire et à double insu | 13 (2-34) g/jour par voie orale 2 semaines | n = 45 ASS : 3 CPS : 2 OTC : 40 | 33 (18-75) | 69 % F |
| 005 | Ouverte, croisée et à séquence fixe, avec phase de prolongation de 12 mois d’évaluation de l’innocuité | CR : 12 (8-19) g/jour par voie orale 1 semaine PI : 11 (2-19) g/jour par voie orale 12 mois | CR : n = 11 ASL : 1 ASS : 1 OTC : 9 PI : n = 17 ASL : 1 ASS : 2 OTC : 14 | CR : 10 (6-11) PI : 10 (6-11) | CR : 91 % F PI : 82 % F |
| 007 | Ouverte | 13 (2-34) g/jour par voie orale 12 mois | N = 60 ARG : 1 ASL : 2 ASS : 4 CPS : 1 HHH : 3 OTC : 49 | 29 (6-60) | 68 % F |
Nº d’étude | Conception de l’étude | Posologie (plage), voie d’administration et durée | Sujets de l’étude, sous-type du TCU (n = nombre) | Âge moyen (tranche) Années | Sexe |
| 012 | Ouverte, croisée et à séquence fixe, avec phase de prolongation de 12 mois d’évaluation de l’innocuité | CR : 5 (1-9) g/jour par voie orale, 1 semaine PI : 5 (1-9) g/jour par voie orale, 12 mois | CR : 15 ARG : 1 ASL : 8 ASS : 3 OTC : 3 PI : 23 ARG : 1 ASL : 10 ASS : 6 OTC : 6 | CR : 3 (0,2-5) PI : 3 (0,2-5) | CR : 53 % F PI : 52 % F |
| 011 | Phase de prolongation ouverte d’évaluation de l’innocuité | Adulte : 11 (2-23) g/jour par voie orale, 643 jours Enfants : 7 (2-18) g/jour par voie orale, 467 jours | Adulte : 43 ARG : 1 ASL : 2 ASS : 2 HHH : 3 OTC : 35 Enfants : 45 ARG : 1 ASL : 11 ASS : 7 OTC : 26 | Adulte : 33 (19-61) Enfants : 7 (1-17) | Adulte : 61 % F Enfants : 71 % F |
| 009 | Ouverte | Âge = 2 mois à moins de 2 ans : 4 (2-6) g/jour par voie orale, 9 mois Âge = naissance à moins de 2 mois 2 (1-4) g/jour par voie orale, 10 mois | 2 mois à moins de 2 ans : 10 ARG : 1 ASL : 3 ASS : 2 CPS : 2 OTC : 2 Naissance à moins de 2 mois : 16 ASL : 1 ASS : 7 OTC : 8 | 2 mois à moins de 2 ans : 9,87 (4,3-20,8) mois Naissance à moins de 2 mois : 0,83 (0,1-2) mois | 2 mois à moins de 2 ans : 50 % F Naissance à moins de 2 mois : 44 % F |
Légende : ARG = arginase; ASL = argininosuccinate lyase; ASS = argininosuccinate synthétase; CPS = carbamyl phosphate synthétase; CR = étude croisée; F = femmes; HHH = déficit en ornithine translocase; OTC = ornithine transcarbamylase; PI = phase de prolongation d’évaluation de l’innocuité; s.o. = sans objet.
L’efficacité de RAVICTI à maîtriser le taux d’ammoniac chez les patients atteints de TCU a été évaluée chez 114 patients atteints d’un TCU dans quatre études croisées et contrôlées de courte durée (1 à 2 semaines) et trois études de longue durée (12 mois). Les études de courte durée ont été réalisées chez 85 patients atteints d’un TCU (59 adultes et 26 enfants), tandis que les études de longue durée ont été réalisées chez 126 patients atteints d’un TCU (51 adultes et 75 enfants). La plupart des patients des études de courte durée ont également participé aux études de longue durée. Les caractéristiques démographiques de ces populations de patients sont présentées dans le Tableau .
L’étude HPN-100-003 (étude 003), une étude croisée, ouverte et à séquence fixe, visait à comparer RAVICTI et le phénylbutyrate de sodium pour la maîtrise du taux sanguin d’ammoniac chez 10 adultes atteints d’un TCU (voir le Tableau ) ayant reçu du phénylbutyrate de sodium pour traiter leur affection. Une fois admis à l’étude, les patients ont reçu le phénylbutyrate de sodium pendant une semaine, puis RAVICTI pendant une autre semaine. Les patients devaient prendre le phénylbutyrate de sodium et RAVICTI trois fois par jour aux repas. La dose de RAVICTI a été calculée pour procurer la même quantité d’APB que la dose de phénylbutyrate de sodium. Après une semaine de traitement par chaque produit, la concentration d’ammoniac ainsi que le profil pharmacocinétique de chaque produit dans le sang et dans l’urine ont été mesurés pendant 24 heures chez tous les patients. L’apport alimentaire en protéines était contrôlé tout au long de l’étude.
L’étude HPN-100-006 (étude 006), une étude croisée à double insu, à répartition aléatoire, à double placebo et à comparateur actif, visait à évaluer la non-infériorité de RAVICTI par rapport au phénylbutyrate de sodium par le biais de l’analyse du taux sanguin d’ammoniac chez 45 adultes atteints d’un TCU (voir le Tableau ) qui recevaient un traitement au phénylbutyrate de sodium pour maîtriser leur affection. Les patients ont été répartis aléatoirement selon un rapport de 1:1 dans l’un des deux groupes de traitement pour recevoir soit le schéma phénylbutyrate de sodium/placebo de RAVICTI → placebo de phénylbutyrate de sodium/RAVICTI, soit le schéma RAVICTI/placebo de phénylbutyrate de sodium → placebo de RAVICTI/phénylbutyrate de sodium pendant quatre semaines (traitement actif par le phénylbutyrate de sodium ou RAVICTI d’une durée de deux semaines chacun). Les patients devaient prendre le phénylbutyrate de sodium et RAVICTI trois fois par jour aux repas. La dose de RAVICTI était calculée pour procurer la même quantité d’APB que la dose de phénylbutyrate de sodium. Après deux semaines de traitement au bout desquelles les patients avaient atteint l’état d’équilibre avec l’un ou l’autre produit, le taux d’ammoniac était mesuré pendant 24 heures chez tous les patients. L’apport alimentaire en protéines était contrôlé tout au long de l’étude. À la fin de l’étude 006, les patients pouvaient s’inscrire à l’étude distincte HPN-100-007 (étude 007), de longue durée (12 mois) et réalisée en mode ouvert.
Les études HPN-100-005 (étude 005) et HPN-100-012 (étude 012) étaient des études ouvertes, croisées et à séquence fixe visant à comparer RAVICTI et le phénylbutyrate de sodium pour la maîtrise du taux sanguin d’ammoniac chez 11 et 15 enfants atteints d’un TCU, respectivement (voir Tableau ). Dans les deux études, une fois admis, les patients traités par le phénylbutyrate de sodium pour maîtriser leur TCU ont reçu le phénylbutyrate de sodium pendant une semaine, puis RAVICTI pendant une autre semaine. Les patients devaient prendre le phénylbutyrate de sodium et RAVICTI trois fois par jour aux repas. La dose de RAVICTI a été calculée pour procurer la même quantité d’APB que la dose de phénylbutyrate de sodium. La prise de RAVICTI trois ou quatre fois par jour au moment des repas était recommandée, mais une certaine flexibilité était allouée en fonction du schéma posologique antérieur du phénylbutyrate de sodium et/ou des habitudes alimentaires du sujet. Après une semaine de traitement par chaque produit, la concentration d’ammoniac ainsi que le profil pharmacocinétique de chaque produit dans le sang et dans l’urine ont été mesurés pendant 24 heures chez tous les patients. L’apport alimentaire en protéines était contrôlé tout au long de l’étude. Une fois les permutations de traitement terminées dans chaque étude, les participants, ainsi que de nouveaux patients additionnels, pouvaient être intégrés à une phase de prolongation ouverte d’évaluation de l’innocuité du produit, au cours de laquelle les patients pouvaient continuer ou commencer à recevoir RAVICTI pendant une période de 12 mois.
L’étude HPN-100-011 (étude 011) était une étude ouverte de longue durée visant à évaluer la maîtrise du taux d’ammoniac chez des adultes et des enfants atteints d’un TCU. Les patients atteints d’un TCU ayant pris intégralement part aux études 007, 005 et 012 ont pu s’inscrire à cette étude. La concentration veineuse d’ammoniac était mesurée au moins tous les 6 mois.
L’étude HPN-100-009 (étude 009) était une étude ouverte non contrôlée portant sur des patients pédiatriques âgés de moins de 2 ans. Le paramètre d’évaluation principal de l’efficacité était la transition réussie vers RAVICTI à l’intérieur d’une période de 4 jours suivie de 3 jours d’observation pour un délai total de 7 jours, la transition réussie étant définie comme étant l’absence de signes et de symptômes d’hyperammoniémie et une concentration veineuse d’ammoniac inférieure à 100 μmol/L. La concentration d’ammoniac a été mesurée pendant une période allant jusqu’à 4 jours pendant la transition ainsi qu’au jour 7.
14.2 Résultats de l’étude
14.2.1 Études cliniques sur des patients adultes atteints d’un TCU
Efficacité à court terme chez les patients adultes atteints d’un TCU
L’analyse regroupée des études de courte durée menées chez les adultes (Figure 2) a montré que la concentration quotidienne moyenne d’ammoniac était de 34 μmol/L pendant le traitement par RAVICTI par rapport à 40 μmol/L sous traitement par phénylbutyrate de sodium (p = 0,136, test t pour échantillons appariés), tandis que la concentration de glutamine était de 760 μmol/L sous RAVICTI par rapport à 807 μmol/L sous phénylbutyrate de sodium (n = 54). Les concentrations maximales de l’APA et de la PAGN obtenues pendant le traitement par RAVICTI étaient de 38,5 μg/mL et 78,6 μg/mL, respectivement, par rapport à 91,5 μg/mL et 86,3 μg/mL, respectivement, pendant le traitement par phénylbutyrate de sodium.
Figure 2 : Réponse ammoniémique veineuse chez les patients adultes atteints d’un TCU recevant un traitement de courte durée
Efficacité à long terme chez les patients adultes atteints d’un TCU
Une étude ouverte, non contrôlée et de longue durée (12 mois) (étude 007) a été réalisée afin d’évaluer sur une base mensuelle la maîtrise du taux d’ammoniac ainsi que les crises d’hyperammoniémie sur une période de 12 mois. Au total, 51 adultes ont participé à l’étude, et tous, à l’exception de 6 participants, étaient passés à RAVICTI après avoir pris le phénylbutyrate de sodium. Les concentrations veineuses d’ammoniac étaient mesurées tous les mois. La concentration veineuse moyenne d’ammoniac à jeun chez les adultes se situait à l’intérieur des limites de la normale pendant le traitement de longue durée par RAVICTI (plage : 6-30 μmol/L).
Dans les études de longue durée, les concentrations médianes (25 au 75 centiles) de l’APB, de l’APA et de la PAGN obtenues à partir de 195 échantillons provenant de 51 patients adultes étaient de 0,5 (0,5-2,78) μg/mL, de 1,12 (0,5-4,17) μg/mL et de 14,28 (4,64-28,15) μg/mL, respectivement. Parmi les 51 patients adultes participant à l’étude ouverte d’une durée de 12 mois sur le traitement par RAVICTI, 7 patients (14 %) ayant reçu RAVICTI ont signalé avoir subi un nombre total de 10 crises d’hyperammoniémie, par rapport à un nombre total de 15 crises survenues au cours des 12 mois précédant l’admission à l’étude chez 9 patients (18 %) ayant reçu le phénylbutyrate de sodium. Les concentrations veineuses d’ammoniac à jeun mesurées durant l’étude 007 sont présentées à la Figure 3. Le taux d’ammoniac mesuré dans différents laboratoires a été normalisé pour obtenir une plage normale commune se situant entre 9 et 35 μmol/L. 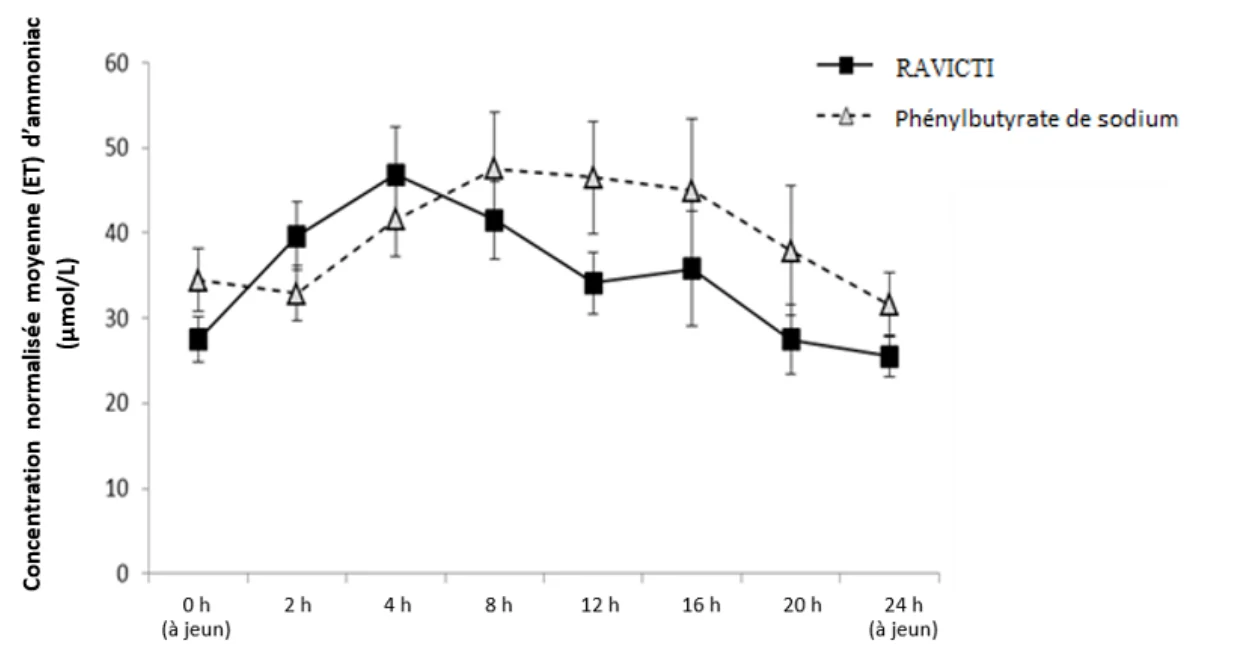
Figure 3 : Réponse ammoniémique veineuse chez les patients adultes atteints d’un TCU recevant un traitement de longue durée
14.2.2 Études cliniques portant sur des enfants atteints d’un TCU âgés de 2 ans à 17 ans
Efficacité à court terme chez les enfants (âgés de 2 à 17 ans) atteints d’un TCU
L’analyse regroupée des études de courte durée (005 et 012) menées chez les enfants (Figure 4) a montré que la concentration quotidienne moyenne d’ammoniac était de 24 μmol/L pendant le traitement par RAVICTI par rapport à 35 μmol/L sous traitement par phénylbutyrate de sodium (p = 0,007; test t pour échantillons appariés), tandis que la concentration de glutamine était de 661 μmol/L sous RAVICTI par rapport à 710 μmol/L sous phénylbutyrate de sodium (N = 26). Quatre patients âgés de moins de 2 ans ont été exclus de cette analyse en raison d’une quantité insuffisante de données. Les concentrations maximales de l’APA et de la PAGN obtenues pendant le traitement par RAVICTI étaient de 87,3 μg/mL et 93,9 μg/mL, respectivement, par rapport à 50,2 μg/mL et 74,6 μg/mL, respectivement, pendant le traitement par phénylbutyrate de sodium.
La fonction neuropsychologique a été évaluée à titre de critère d’évaluation exploratoire au départ et à la fin du traitement de longue durée, au moyen des outils suivants : inventaire d’évaluation des comportements selon la fonction exécutive (BRIEF, Behavior Rating Inventory of Executive Function), inventaire des comportements de l’enfant (CBCL, Child Behavior Checklist) et échelle d’intelligence abrégée de Wechsler (WASI, Wechsler Abbreviated Scale of Intelligence). Les scores des échelles CBCL et WASI sont demeurés stables, tandis que le score T moyen (É-T) de la composante exécutive globale de l’inventaire BRIEF s’est significativement amélioré, passant de 66,2 (14,02) au début de l’étude à 56,5 (9,71) à la fin de l’étude. 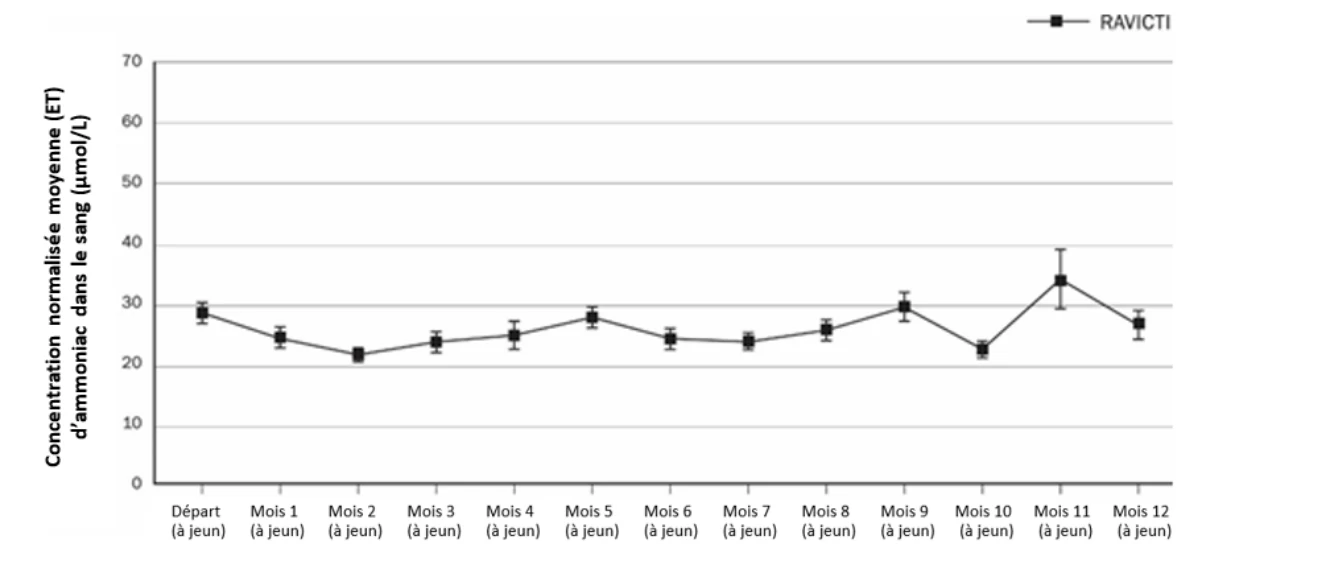
Figure 4 : Réponse de l’ammoniaque veineuse veineux chez les enfants (âgés de 2 à 17 ans)
atteints d’un TCU et recevant un traitement de courte durée
Efficacité à long terme chez les enfants (âgés de 2 à 17 ans) atteints d’un TCU
Trois études ouvertes et non contrôlées de longue durée (12 mois) ont été réalisées afin d’évaluer sur une base mensuelle la maîtrise du taux d’ammoniac ainsi que les crises d’hyperammoniémie sur une période de 12 mois (étude 007 comprenant également des adultes, phase de prolongation de l’étude 005 et phase de prolongation de l’étude 012). Au total, 49 enfants âgés d’entre 2 mois et 17 ans ont été inscrits, et tous, à l’exception d’un participant, étaient passés à RAVICTI après avoir pris le phénylbutyrate de sodium. Les concentrations veineuses d’ammoniac à jeun mesurées au cours de ces études de longue durée chez les patients âgés d’entre 2 ans et 17 ans sont présentées à la Figure 5 (plage : 17 à 25 μmol/L). Le taux d’ammoniac mesuré dans différents laboratoires a été normalisé pour obtenir une plage normale commune se situant entre 9 et 35 μmol/L.
Dans les études de longue durée, les concentrations médianes (25e au 75e centiles) de l’APB, de l’APA et de la PAGN obtenues à partir de 250 échantillons provenant de 49 patients pédiatriques étaient de 2,07 (0,5-8,7) μg/mL, de 2,95 (0,5-31,19) μg/mL et de 21,18 (7,14-52,56) μg/mL, respectivement. Parmi les 49 patients pédiatriques traites par RAVICTI pendant une période allant jusqu’à 12 mois, 12 patients (24,5 %) ayant reçu RAVICTI ont signalé avoir subi un nombre total de 17 crises d’hyperammoniémie, par rapport à un nombre total de 38 crises survenues au cours des 12 mois précédant l’admission à l’étude chez 21 patients (42,9 %) ayant reçu le phénylbutyrate de sodium. 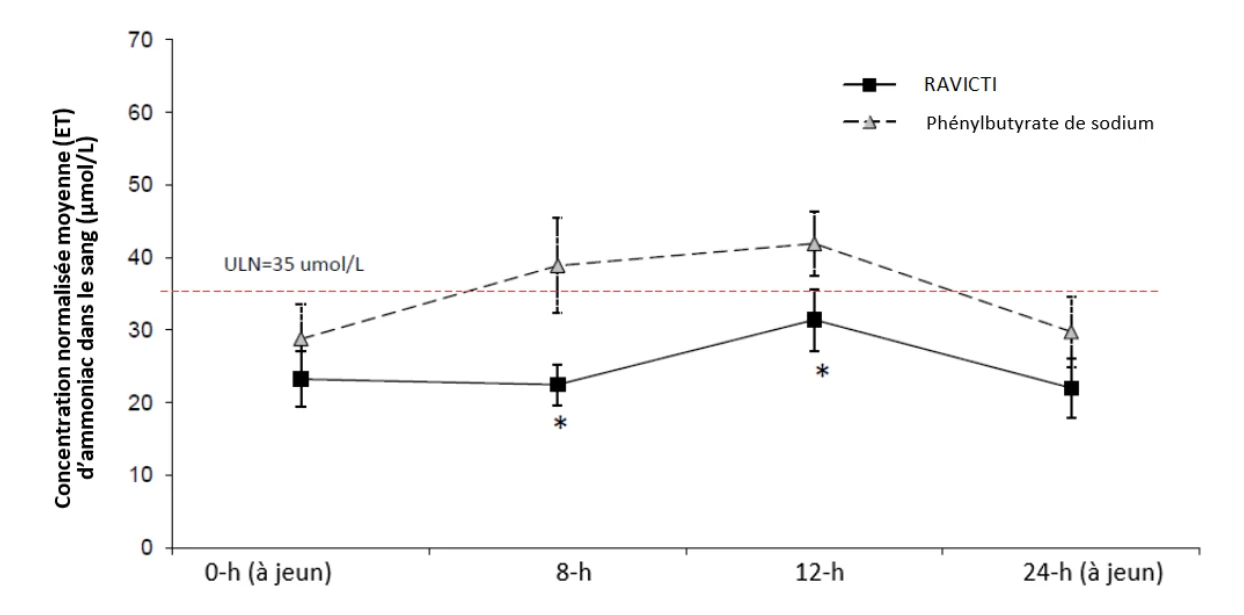
Figure 5 : Réponse de l’ammoniaque veineuse chez les enfants (âgés de 2 à 17 ans) atteints d’un TCU et recevant un traitement de longue durée
14.2.3 Études cliniques portant sur des enfants atteints d’un TCU âgés de moins de 2 ans
L’efficacité de RAVICTI chez des enfants atteints d’un TCU âgés de moins de 2 ans a été évaluée dans le cadre d’études ouvertes non contrôlées (études 009, 011 et 012). Au total, 17 enfants atteints d’un TCU âgés de 2 mois à moins de 2 ans ont participé à ces trois études. L’étude 009 comprenait 16 enfants âgés de moins de 2 mois.
Enfants âgés de moins de 2 mois
Au total, 16 enfants atteints d’un TCU âgés de moins de 2 mois ont participé à l’étude 009. De ces 16 patients, 10 sont passés du phénylbutyrate de sodium à RAVICTI dans un délai de 3 jours après le début du traitement; la posologie initiale a été calculée pour procurer la même quantité de phénylbutyrate que celle fournie par la posologie de phénylbutyrate de sodium administrée avant l’administration de RAVICTI. Trois des 16 patients n’avaient jamais reçu de traitement auparavant et ont commencé à recevoir RAVICTI à une dose de 9,0, de 9,4 et de 9,6 mL/m2/jour. Les 3 derniers patients sont passés du benzoate de sodium et phénylacétate de sodium par voie intraveineuse à RAVICTI dans un délai de 3 jours après le début du traitement, à une dose initiale de RAVICTI de 10,4, de 10,9 et de 10,9 mL/m2/jour.
Parmi les 16 patients, 16, 14, 12, 6 et 3 patients ont reçu le traitement pendant respectivement 1, 3, 6, 12 et 18 mois.
Après la période de transition initiale de 7 jours, les patients ont reçu une dose moyenne de RAVICTI de 8 mL/m2/jour (8,8 g/m2/jour), sur un intervalle de 3,1 à 12,7 mL/m2/jour (3,4 à 14 g/m2/jour). La fréquence d’administration des doses a varié tout au long de l’étude. La plupart des patients (n = 12) 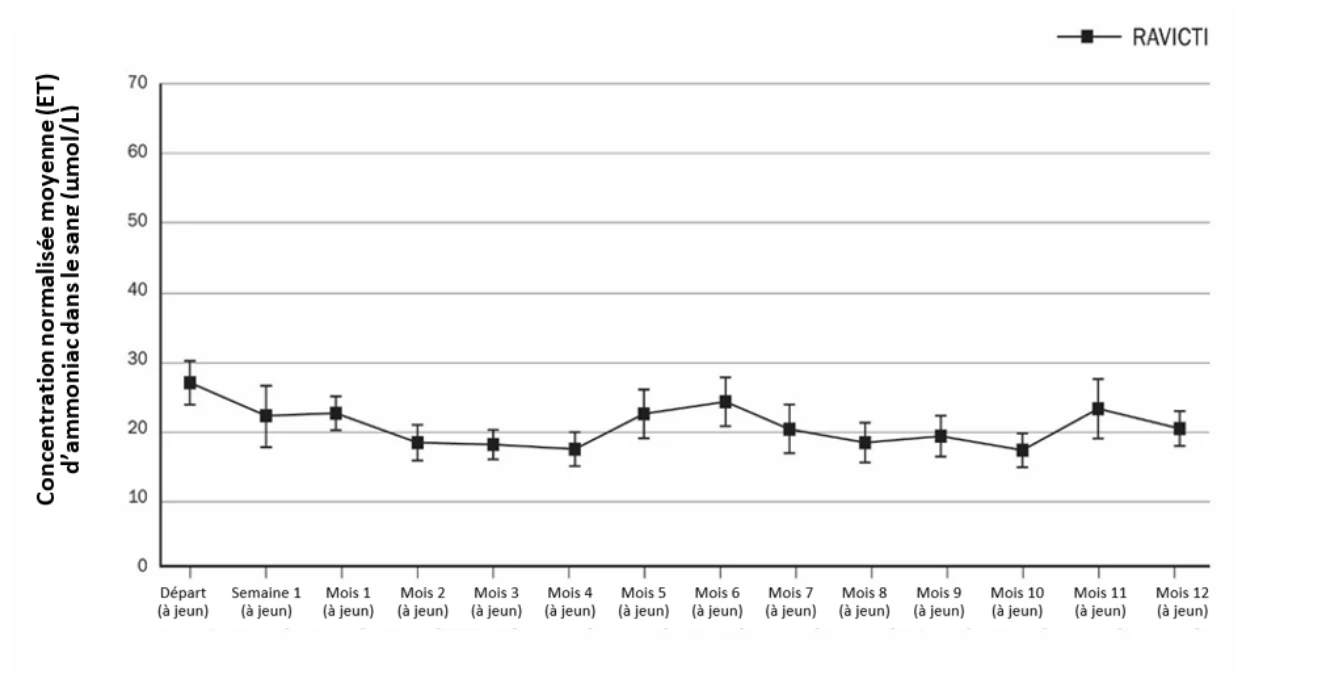 ont reçu 3 doses par jour lors des boires. Aucun patient n’a abandonné au cours de la phase de transition de 7 jours. Le taux d’ammoniac mesuré dans différents laboratoires a été normalisé (transformé) pour obtenir une plage pédiatrique normale commune se situant entre 28 et 57 μmol/L pour permettre les comparaisons.
Pendant la phase de prolongation pour l’évaluation de l’innocuité (mois 1-24), la concentration veineuse d’ammoniac a été mesurée sur une base mensuelle lors des 6 premiers mois de traitement, puis tous les 3 mois par la suite jusqu’à ce que les patients arrêtent ou finissent leur participation à l’étude. Au cours de cette phase, 1 patient a abandonné l’étude en raison d’un événement indésirable (hausse du taux d’enzymes hépatiques), 2 patients ont été retirés de l’étude par leur parent/tuteur légal et 4 patients ont été retirés prématurément de l’étude pour subir une greffe du foie (critère d’abandon défini dans le protocole). Les concentrations normalisées d’ammoniac chez les enfants de moins de 2 mois pour lesquels des données avaient été recueillies (la collecte de données variant selon le mois de traitement) dans l’étude 009 sont présentées dans le Tableau . Cinq patients (tous âgés de moins d’un mois) ont connu un total de 7 crises hyperammoniémiques définies comme dans les études 011 et 012. Les crises hyperammoniémiques ont été précipitées par une infection des voies respiratoires supérieures (2 événements), un changement de régime alimentaire (1 événement), ou n’ont pas eu d’événement précipitant identifié (4 événements).
Tableau 7 : Concentration d’ammoniaquea chez les enfants atteints d’un TCU âgés de moins de 2 mois pendant la phase de prolongation ouverte d’évaluation de l’innocuité de l’étude 009
| Mois | N (patients pour lesquels des données ont été recueillies) | Concentration normalisée d’ammoniac (μmol/L)b | |
| Moyenne (É-T) | Médiane (min., max.) | ||
| 1 | 15 | 71 (52) | 60 (18, 227) |
| 2 | 11 | 58 (40) | 50 (16, 168) |
| 3 | 14 | 53 (34) | 46 (11, 122) |
| 4 | 11 | 94 (106) | 64 (35, 407) |
| 5 | 10 | 52 (18) | 57 (27, 86) |
| 6 | 9 | 49 (24) | 42 (22, 91) |
| 9 | 8 | 56 (34) | 45 (22, 122) |
| 12 | 6 | 35 (17) | 36 (11, 60) |
| 15 | 4 | 52 (12) | 52 (39, 67) |
| 18 | 3 | 64 (14) | 63 (50, 78) |
| 24 | 9 | 63 (29) | 72 (23, 106) |
É-T = écart-type; LSN = limite supérieure de la normale a Concentration normalisée d’ammoniac (μmol/L) = mesure du taux d’ammoniac en μmol/L x (35/LSN de la plage de référence de laboratoire établie pour chaque dosage)
b Plage normale : 28 à 57 μmol/L
Enfants de 2 mois à moins de 2 ans
Les analyses intégrées pour les patients atteints de TCU âgés de 2 mois à moins de 2 ans comprenaient 17 patients issus des études 009, 011 et 012. 7 patients ont été inscrits à l’étude 012 [4 patients qui sont passés de la phase de basculement (« switchover ») à la phase de prolongation pour l’évaluation de l’innocuité (« safety extension ») de l’étude 012, et 3 nouveaux patients inscrits à la phase de prolongation]. Au total, 6 patients ont terminé l’étude (un sujet a interrompu le traitement en raison d’un effet indésirable grave) et ont participé à l’étude 011. Ces patients ont ensuite été intégrés à un total de 10 patients inscrits à l’étude 009.
Le principal paramètre d’efficacité de l’étude 009 a été la transition réussie vers RAVICTI tout en gardant le contrôle sur l’ammoniaque (aucun symptôme clinique et ammoniaque < 100 μmol/L). Les enfants admissibles présentant un TCU sont entrés dans l’étude 009 soit en tant que patients nouvellement diagnostiqués présentant ou non une crise hyperammoniémique (CHA), soit en tant que patients déjà diagnostiqués et stabilisés au phénylbutyrate de sodium (NaPBA). Un des 10 patients âgés de 2 mois à < 2 ans est entré dans l’étude en CHA, tandis que les 9 autres patients étaient auparavant stabilisés au NaPBA et ont réussi à passer à RAVICTI. La transition vers RAVICTI devait se faire dans les 7 jours suivant l’inscription. Sept patients âgés de 2 mois à < 2 ans sont entrés dans l’étude 012 (SO ou SE) avec une dose stable de NaPBA puis ont été transférés (transition) vers une dose de RAVICTI équivalente à la dose de PBA.
La dose médiane de RAVICTI était de 3,5 mL/jour sur un intervalle de 1,50 à 7,15 mL/jour. La dose médiane de RAVICTI corrigée pour la surface corporelle (BSA) était de 7,86 mL/m2/jour (8,64 g/m2/jour) sur un intervalle de 3,34 à 12,30 mL/m2/jour (3,68 à 13,53 g/m2/jour). Les doses étaient semblables dans la prolongation à long terme de l’étude 009 (la dose médiane de RAVICTI était de 3,95 mL sur un intervalle de 2,7 à 5,7 mL; la dose médiane de RAVICTI corrigée pour la BSA était de 9,57 mL/m2/jour [10,53 g/m2/jour] sur un intervalle de 6,3 à 11,3 mL/m2/jour [6,9 à 12,4 g/m2/jour]). La durée du traitement RAVICTI dans l’analyse intégrée du groupe d’âge de 2 mois à < 2 ans était en moyenne de 8,85 mois sur un intervalle de 6 jours à 18,4 mois. La durée médiane du traitement était de 6 mois. Dans la prolongation à long terme de l’étude 009, la durée médiane du traitement pour les 10 patients de cette cohorte d’âge était de 9,33 mois.
La totalité des 17 patients (100,0 %) ont réussi la transition vers le médicament à l’étude (RAVICTI) à la fin de la période de transition avec contrôle de l’ammoniaque (c.-à-d. aucun symptôme clinique et ammoniaque < 100 µmol/L). Le jour 1, l’ammoniaque plasmatique normalisé moyen était de 58,29 µmol/L, avec un changement moyen par rapport à la référence de -43,34 µmol/L. À la fin de la période de transition, l’ammoniaque plasmatique normalisée était de 60,80 µmol/L, avec un changement moyen par rapport à la référence de -28,36 µmol/L.
Les niveaux normalisés d’ammoniaque chez les enfants âgés de 2 mois à moins de 2 ans, avec les valeurs disponibles (qui variaient selon le mois du traitement) sont indiqués dans le Tableau 8. La concentration maximale moyenne d’ammoniaque à l’exclusion des CHA chez tous les patients de 2 mois à < 2 ans recevant RAVICTI était de 141,7 µmol/L (intervalle de 46,7 à 513,0 µmol/L). Tableau 8 : Concentrations d’ammoniaquea chez les enfants âgés de 2 mois à moins de 2 ans atteints de troubles du cycle uréique (étude 009, étude 011 et étude 012)
| Mois | N (patients avec niveaux d’ammoniaque disponibles) | Concentration d’ammoniaque normalisée (micromol/L)b | |
| Moyenne (É-T) | Min, Max | ||
| Valeur de référencec | 17 | 89 (63) | 26, 287 |
| 1 | 16 | 63 (49) | 14, 208 |
| 2 | 11 | 44 (24) | 15, 78 |
| 3 | 13 | 62 (70) | 11, 259 |
| 4 | 6 | 99 (42) | 59, 163 |
| 5 | 3 | 56 (36) | 18,89 |
| 6 | 8 | 40 (23) | 14, 80 |
| 9 | 6 | 65 (56) | 19, 170 |
| 12 | 6 | 31 (24) | 10, 66 |
| Fin de l’étude | 6 | 36 (16) | 15, 61 |
É-T = écart-type ; LSN = limite supérieure de la normale
a Concentration d’ammoniaque normalisée (micromol/L) = lecture de l’ammoniaque en micromol/L x (35/LSN d’une plage de référence de laboratoire spécifiée pour chaque dosage) b Plage normale : 28 à 57 micromol/L.
c L’ammoniaque de référence est défini comme la moyenne des valeurs d’ammoniaquedans les sept jours précédant l’administration du jour 1. Si plusieurs valeurs d’ammoniaque existent en une journée, la valeur moyenne d’ammoniaque est utilisée.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë : Après l’administration d’une seule dose par voie orale, la dose létale minimale de phénylbutyrate de glycérol a été établie à 1 200 mg/kg chez les rats et à plus de 6 500 mg/kg chez les singes.
Toxicité de doses multiples : Des études sur la toxicité de doses orales multiples ont été menées sur des souris, des rats et des singes pendant des périodes allant jusqu’à 13, 26 et 52 semaines, respectivement. Des signes cliniques d’effets sur le système nerveux central (p. ex., hypoactivité, trouble d’équilibre ou trouble de coordination des muscles) ont été observés dans toutes les espèces étudiées. Dans une étude de 13 semaines évaluant l’administration de doses multiples à des singes juvéniles, des signes cliniques comme une diminution de l’appétit, des tremblements, une hypoactivité, un trouble d’équilibre, des soubresauts musculaires, de la pâleur et une respiration laborieuse ont été observés à des doses égales ou supérieures à 1 250 mg/kg/jour (au moins 2 fois la dose clinique de 8,195 g/m2/jour chez les patients pédiatriques, selon les ASC combinées de l’APB et de l’APA). Des modifications histopathologiques dans le foie (hypertrophie hépatocellulaire centrolobulaire) et la rate (hémosidérose et déplétion lymphoïde) ont été observées chez les rats et les singes après l’administration prolongée de phénylbutyrate de glycérol. La dose sans effet nocif observé (DSENO) chez les rats dans l’étude de 26 semaines et chez les singes dans l’étude de 52 semaines était respectivement inférieure à 650 mg/kg/jour et à 750 mg/kg/jour (moins de 3,2 fois et moins de 2 fois, respectivement, la dose de 7,557 g/m2/jour chez les patients adultes, selon les ASC combinées de l’APB et de l’APA). La DSENO chez les singes juvéniles dans l’étude de 13 semaines était inférieure à 750 mg/kg/jour (moins de 1,2 fois la dose de 8,195 g/m2/jour chez les patients pédiatriques, selon les ASC combinées de l’APB et de l’APA).
Carcinogénicité
Dans une étude de carcinogénicité d’une durée de deux ans réalisée sur des rats, le phénylbutyrate de glycérol a causé une augmentation statistiquement significative de l’incidence des adénomes, des carcinomes et des adénomes ou des carcinomes combinés des cellules acineuses du pancréas à une dose de 650 mg/kg/jour chez les mâles (3,4 fois la dose de 7,557 g/m2/jour chez les patients adultes, selon les ASC combinées de l’APB et de l’APA) et de 900 mg/kg/jour chez les femelles (8,4 fois la dose de 7,557 g/m2/jour chez les patients adultes, selon les ASC combinées de l’APB et de l’APA). L’incidence des tumeurs suivantes était également accrue chez les rates à une dose de 900 mg/kg/jour : adénome, carcinome et carcinome ou adénome combinés des cellules folliculaires de la thyroïde; adénome ou carcinome combiné du cortex surrénalien; polype stromal et polype ou sarcome combiné de l’endomètre utérin. La dose de 650 mg/kg/jour chez les rats mâles correspond à 2,1 fois la dose de 8,195 g/m2/jour chez les patients pédiatriques, selon les ASC combinées de l’APB et de l’APA. La dose de 900 mg/kg/jour chez les rates correspond à 5,1 fois la dose de 8,195 g/m2/jour chez les patients pédiatriques, selon les ASC combinées de l’APB et de l’APA. Dans une étude de 26 semaines menée chez des souris transgéniques (Tg.rasH2), le phénylbutyrate de glycérol n’était pas tumorigène à des doses allant jusqu’à 1 000 mg/kg/jour.
Génotoxicité
Le phénylbutyrate de glycérol ne s’est pas révélé génotoxique au test d’Ames, au test in vitro des aberrations chromosomiques dans les lymphocytes du sang périphérique humain ou au test in vivo du micronoyau chez le rat. Les métabolites APB, APA, PAGN, de même que la phénylacétylglycine, ne se sont pas révélés génotoxiques au test d’Ames ni au test in vitro des aberrations chromosomiques.
Toxicologie pour la reproduction et le développement
Le phénylbutyrate de glycérol, administré par voie orale avant la cohabitation et pendant la période d’accouplement et d’implantation, n’a eu aucun effet sur la fertilité ni sur la fonction reproductive des rats mâles et femelles à des doses orales allant jusqu’à 900 mg/kg/jour (environ 5,9 fois la dose de 7,557 g/m2/jour chez les patients adultes, selon les ASC combinées de l’APB et de l’APA). Une dose plus élevée de 1 200 mg/kg/jour administrée aux mâles a été associée à une viabilité fœtale plus faible chez les femelles traitées ou non traitées. Une réduction significative du nombre de spermatozoïdes dans l’épididyme caudal des rats mâles s’est également produite à la dose de 1 200 mg/kg/jour (environ 6,4 fois la dose de 7,557 g/m2/jour chez les patients adultes, selon les ASC combinées de l’APB et de l’APA).
Dans le cadre d’études sur le développement embryonnaire et fœtal, le phénylbutyrate de glycérol a été administré par voie orale à des rates et à des lapines gravides pendant la période d’organogenèse. Chez les rats, une réduction du poids corporel fœtal, une incidence accrue de malformations (queue absente, courte ou filiforme) et de variations squelettiques (côtes surnuméraires ou épaissies) ainsi qu’un retard d’ossification ont été observés à des doses égales ou supérieures à 650 mg/kg/jour (au moins 5,7 fois la dose de 7,557 g/m2/jour chez les patients adultes, selon les ASC combinées de l’APB et de l’APA) avec présence de toxicité maternelle. Aucune toxicité pour la mère ou pour le développement n’a été observée chez les lapines jusqu’à la dose maximale de 350 mg/kg/jour. La DSENO sur le développement était respectivement de 300 et 350 mg/kg/jour chez les rates et les lapines, ou environ 1,9 et 2,7 fois la dose de 7,557 g/m2/jour chez les patients adultes (selon les ASC combinées de l’APB et de l’APA).
Dans une étude sur le développement prénatal et postnatal, des rates gravides ont reçu des doses orales de 300, 600 et 900 mg/kg/jour de phénylbutyrate de glycérol à partir du jour 7 de la gestation jusqu’au jour 20 de l’allaitement (sevrage). La toxicité maternelle (réduction du poids corporel et de la consommation alimentaire) était évidente aux doses de 600 et 900 mg/kg/jour. Une légère augmentation de la durée de la gestation a été notée chez les mères recevant la dose de 900 mg/kg/jour (environ 7,4 fois la dose de 7,557 g/m2/jour chez les patients adultes, selon les ASC combinées de l’APB et de l’APA). Outre le poids corporel réduit des ratons observé pendant toute la période précédant le sevrage dans le groupe recevant la dose de 900 mg/kg/jour, aucun effet indésirable touchant la maturation sexuelle, l’apprentissage, la mémoire et la capacité reproductive de la génération F1 n’a été observé. La DSENO sur la fonction reproductive des mères et la croissance des ratons F1 était de 600 mg/kg/jour (environ 5,7 fois la dose de 8,195 g/m2/jour chez les patients adultes, selon les ASC combinées de l’APB et de l’APA).
Toxicité juvénile
Dans une étude sur la toxicité chez des rats juvéniles, le phénylbutyrate de glycérol a été administré à des rats mâles et femelles à partir du jour 2 post-partum jusqu’aux périodes d’accouplement et de gestation, à des doses orales de 650, de 900 et de 1 200 mg/kg/jour. Une baisse significative de plus de 10 % du poids corporel final des rats, tant chez les mâles que chez les femelles, a été observée aux doses de 900 et 1 200 mg/kg/jour. Les résultats relatifs aux critères d’évaluation de l’apprentissage, de la mémoire et de l’activité motrice n’ont pas varié. Cependant, une diminution allant jusqu’à 27 % de la fertilité (nombre de rates gravides) a été observée aux doses égales ou supérieures à 650 mg/kg/jour. Une toxicité embryo-fœtale (augmentation des pertes post-implantation et diminution du poids corporel fœtal) a été observée à des doses égales ou supérieures à 650 mg/kg/jour, tandis qu’une tératogénicité (queue absente ou filiforme et hernie ombilicale) a été observée à des doses égales ou supérieures à 900 mg/jour (au moins 3 fois la dose de 7,557 g/m2/jour chez les patients adultes, selon les ASC combinées de l’APB et de l’APA). La DSENO sur la toxicité générale chez les rats nouveau-nés/juvéniles était de 650 mg/kg/jour (environ 1,6 fois la dose de 8,195 g/m2/jour chez les patients pédiatriques, selon les ASC combinées de l’APB et de l’APA). La DSENO sur la fertilité et le développement embryo-fœtal était inférieure à 650 mg/kg/jour (moins de 2,6 fois la dose de 7,557 g/m2/jour chez les patients adultes, selon les ASC combinées de l’APB et de l’APA).