


Monographie de produit - Pheburane
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
...........................................................17
RENSEIGNEMENTS PHARMACEUTIQUES ...............................................................17 ESSAIS CLINIQUES ........................................................................................................17 PHARMACOLOGIE DÉTAILLÉE ..................................................................................18 TOXICOLOGIE ................................................................................................................20 RÉFÉRENCES ..................................................................................................................21
PARTIE III : RENSEIGNEMENTS POUR LE CONSOMMATEUR ..................................23
PrPHEBURANE®
(phénylbutyrate de sodium)
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation et teneur | Ingrédients non médicinaux d’importance clinique |
| Orale | Granules enrobés / 483 mg phénylbutyrate de sodium /g | Sucrose Pour obtenir la liste complète, consulter la section PRÉSENTATIONS, COMPOSITION ET CONDITIONNEMENT. |
INDICATIONS ET USAGE CLINIQUE
Pheburane® (phénylbutyrate de sodium) est indiqué comme traitement adjuvant dans la prise en charge à long terme des troubles du cycle de l’urée, impliquant un déficit en carbamyl-phosphate synthétase, en ornithine transcarbamylase ou en argininosuccinate synthétase. Pheburane doit être administré conjointement avec un régime alimentaire restrictif en protéines et, dans certains cas, des suppléments nutritionnels (p. ex., acides aminés essentiels, arginine, citrulline et suppléments caloriques exempts de protéines).
Pheburane est indiqué dans les formes à révélation néonatale (déficits enzymatiques complets, apparaissant dans les 28 jours suivant la naissance). Il est également indiqué dans les formes à révélation tardive (déficits enzymatiques partiels, survenant après le premier mois de vie) chez les patients qui présentent des antécédents d’encéphalopathie hyperammoniémique.
Personnes âgées (> 65 ans)
Pheburane n’a pas fait l’objet d’études chez les personnes âgées.
CONTRE-INDICATIONS
- Hypersensibilité au phénylbutyrate de sodium ou à l’un des ingrédients du produit (pour obtenir la liste complète, consulter la section PRÉSENTATIONS, COMPOSITION ET CONDITIONNEMENT);
- Grossesse;
- Allaitement.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Des épisodes d’encéphalopathie hyperammoniémique aiguë peuvent survenir chez les patients malgré le traitement par Pheburane.
Pheburane n’est pas recommandé pour la prise en charge de l’hyperammoniémie aiguë (une urgence médicale potentiellement fatale qui exige une approche à action plus rapide pour abaisser les concentrations plasmatiques d’ammoniac).
Teneur en sodium
Pheburane contient 124 mg (5,4 mmol) de sodium par gramme de phénylbutyrate de sodium, soit 2,5 g (108 mmol) de sodium par 20 g de phénylbutyrate de sodium (dose quotidienne maximale). Pheburane doit être utilisé avec une extrême vigilance, et uniquement si nécessaire, chez les patients atteints d’insuffisance cardiaque congestive ou d’insuffisance rénale grave, et avec précaution chez les patients dont l’apport alimentaire en sodium est contrôlé ou qui présentent un état clinique associé à une rétention sodique causant de l’œdème.
Concentrations sériques de potassium
Les concentrations sériques de potassium doivent être surveillées pendant le traitement, puisque l’excrétion rénale de phénylacétylglutamine peut entraîner une perte urinaire de potassium.
Teneur en sucrose
Pheburane contient 768 mg de sucrose par gramme de phénylbutyrate de sodium, ce qui correspond à 15,4 g de sucrose pour la dose quotidienne maximale de 20 g de phénylbutyrate de sodium. Il faut en tenir compte chez les patients atteints de diabète. Pheburane ne doit pas être administré aux patients qui présentent un trouble héréditaire rare d’intolérance au fructose, de malabsorption du glucose-galactose ou de déficit en sucrase-isomaltase.
Troubles hépatiques
Le phénylbutyrate de sodium étant métabolisé par le foie et les reins, Pheburane doit être utilisé avec vigilance chez les patients atteints d’insuffisance hépatique (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Troubles rénaux
Le phénylbutyrate de sodium est métabolisé par le foie et les reins en phénylacétylglutamine, laquelle est principalement excrétée par les reins. Pheburane doit donc être administré avec vigilance aux patients atteints d’insuffisance rénale (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Troubles neurologiques
Le phénylacétate, qui est le principal métabolite du phénylbutyrate de sodium, est associé à une neurotoxicité. Dans une étude regroupant des patients atteints du cancer à qui du phénylacétate a été administré par voie intraveineuse, des signes et des symptômes de neurotoxicité ont été observés à des concentrations plasmatiques ≥ 3,5 mmol/L, dont somnolence, fatigue, sensation ébrieuse, céphalées, dysgueusie, hypoacousie, désorientation, altération de la mémoire, et exacerbation d’une neuropathie préexistante. Les effets indésirables étaient réversibles à l’arrêt du traitement.
Si des symptômes tels que vomissements, nausées, céphalées, somnolence, confusion ou fatigue sont observés, et que le patient ne présente pas une concentration élevée d’ammoniac ni d’autres maladies intercurrentes, il convient d’envisager une réduction de la dose de Pheburane; de plus, le dosage de la concentration plasmatique de phénylacétate pourrait être utile (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Fonction sexuelle/reproduction
L’effet du phénylbutyrate de sodium sur la fertilité chez l’humain n’est pas connu. L’aménorrhée ou des troubles menstruels ont été observés fréquemment chez les femmes en âge d’avoir leurs règles et ayant reçu du phénylbutyrate de sodium (voir EFFETS INDÉSIRABLES).
Populations particulières
Femmes enceintes : L’innocuité de ce médicament durant la grossesse n’a pas été établie chez l’humain. Les études chez l’animal ont montré des effets indésirables pour le fœtus (voir TOXICOLOGIE, Reproduction). Comme la portée de ces résultats pour la femme enceinte n’est pas connue, l’usage de Pheburane est contre-indiqué durant la grossesse (voir CONTRE-INDICATIONS). Les femmes en âge de procréer doivent utiliser une méthode de contraception efficace.
Femmes qui allaitent : Comme il n’a pas été établi si le phénylacétate est sécrété dans le lait humain, l’usage de Pheburane est contre-indiqué durant l’allaitement (voir CONTRE-INDICATIONS).
Personnes âgées (> 65 ans) : Pheburane n’a pas fait l’objet d’études chez les personnes âgées.
Surveillance et épreuves de laboratoire
Les concentrations plasmatiques d’ammoniac, d’arginine, d’acides aminés essentiels (particulièrement des acides aminés à chaîne ramifiée), de carnitine et de protéines sériques doivent être maintenues dans les valeurs normales. Une concentration plasmatique à jeun d’ammoniac inférieure à la moitié de la limite supérieure de la normale (LSN) ajustée en fonction de l’âge, a été utilisée comme valeur thérapeutique cible et la concentration plasmatique de glutamine doit être maintenue à des valeurs inférieures à 1000 μmol/L. Des analyses d’urine ainsi que des examens d’hématologie et de chimie sanguine doivent être effectués régulièrement.
Les concentrations sériques de phénylbutyrate et de ses métabolites (le phénylacétate et la phénylglutamine) doivent être surveillées périodiquement. Les concentrations plasmatiques de phénylacétate peuvent être particulièrement utiles pour ajuster la posologie si des symptômes tels que vomissements, nausées, céphalées, somnolence, confusion ou fatigue sont présents, dans la mesure où le patient ne présente pas une concentration élevée d’ammoniac ou de maladie intercurrente.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables au médicament
Les troubles menstruels (cycles menstruels irréguliers) et l’aménorrhée ont été les effets indésirables cliniques rapportés le plus couramment, soit par 23 % des femmes en âge d’avoir des règles. Une diminution de l’appétit a été observée chez 4 % des patients. Des odeurs corporelles (probablement causées par le métabolite phénylacétate) ainsi qu’un goût désagréable ou une aversion du goût ont été rapportés par 3 % des patients.
Effets indésirables au médicament signalés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Les événements indésirables cliniques ont été évalués chez 183 patients présentant un trouble du cycle de l’urée et traités par le phénylbutyrate de sodium dans une étude clinique de phase III de longue durée. Les événements indésirables (cliniques et de laboratoire) n’ont pas été consignés systématiquement, mais ont été tirés des rapports de visites des patients rédigés par les co-investigateurs. L’évaluation de la cause des événements indésirables s’est avérée difficile chez cette population de patients, puisque ces événements pouvaient être le résultat de la maladie sous-jacente, des restrictions alimentaires observées par le patient, d’une maladie intercurrente, ou du phénylbutyrate de sodium. En outre, les taux rapportés pourraient être inférieurs à la réalité, puisque ce sont principalement les parents ou les tuteurs qui les ont signalés, et non les patients.
Tous les effets indésirables sont répertoriés dans le tableau 1, par classe de systèmes d’organes et par fréquence. La fréquence est définie comme : très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1000 à < 1/100), rare (≥ 1/10 000 à < 1/1000), très rare (< 1/10 000), ou indéterminé (ne pouvant être évaluée à partir des données obtenues). Les effets indésirables sont présentés en ordre décroissant de gravité dans chaque catégorie.
Tableau 1 – Résumé des effets indésirables signalés dans les essais cliniques sur le phénylbutyrate de sodium
| Classe de systèmes d’organes | Fréquence | Effet indésirable |
| Affections hématologiques et du système lymphatique | Fréquent | Anémie, thrombocytopénie, leucopénie, leucocytose, thrombocytose |
| Peu fréquent | Anémie aplastique, ecchymose | |
| Troubles du métabolisme et de la nutrition | Fréquent | Acidose métabolique, alcalose, appétit diminué |
| Affections psychiatriques | Fréquent | Dépression, irritabilité |
| Affections du système nerveux | Fréquent | Syncope, céphalée |
| Affections cardiaques | Fréquent | Œdème |
| Peu fréquent | Arythmie |
| Classe de systèmes d’organes | Fréquence | Effet indésirable |
| Affections gastro-intestinales | Fréquent | Douleur abdominale, vomissement, nausée, constipation, dysgueusie |
| Peu fréquent | Pancréatite, ulcère peptique, hémorragie rectale, gastrite | |
| Affections de la peau et du tissu sous-cutané | Fréquent | Rash, odeur anormale de la peau |
| Affections du rein et des voies urinaires | Fréquent | Acidose tubulaire rénale |
| Affections des organes de reproduction et du sein | Très fréquent | Aménorrhée, règles irrégulières |
| Investigations | Fréquent | Diminution des concentrations sanguines de potassium, d’albumine, de protéine totale et de phosphate. Augmentation des concentrations sanguines de phosphatase alcaline, de transaminases, de bilirubine, d’acide urique, de chlorure, de phosphate et de sodium. Poids augmenté. |
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Aucune étude clinique formelle sur les interactions médicamenteuses n’a été menée avec Pheburane. Les interactions pharmacologiques potentielles susceptibles d’influer sur les concentrations plasmatiques d’ammoniac ont été utilisées pour dresser la liste des médicaments énumérés au tableau 2.
Tableau 2 - Interactions médicament-médicament possibles
| Dénomination commune | Référence | Commentaire clinique |
| Probénécide | Théorique | Pourrait inhiber l’excrétion rénale du phénylbutyrate de sodium et de la phénylacétylglutamine |
| Halopéridol | Étude de cas | Pourrait provoquer une hyperammoniémie |
Valproate (ou) carbamazépine (ou) phénobarbital (ou) topiramate | Étude de cas | Pourraient provoquer une hyperammoniémie |
| Corticostéroïdes | Théorique | Pourraient causer la dégradation des protéines de l’organisme et ainsi augmenter les concentrations plasmatiques d’ammoniac |
Un dosage plus fréquent des concentrations plasmatiques d’ammoniac est de mise si les médicaments mentionnés ci-dessus doivent être administrés.
Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
Interactions médicament-herbe médicinale
Les interactions avec les produits à base d’herbes médicinales n’ont pas été établies.
Interactions médicament-épreuves de laboratoire
Les effets du médicament sur les résultats des épreuves de laboratoire n’ont pas été établis.
Interactions médicament-mode de vie
Effets sur la capacité à conduire un véhicule ou à utiliser des machines Les effets de Pheburane sur la capacité à conduire un véhicule ou à utiliser de la machinerie n’ont pas été étudiés.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Pheburane doit être supervisé par un professionnel de la santé expérimenté dans le traitement des troubles du cycle de l’urée.
La dose quotidienne doit être ajustée sur une base individuelle en fonction de la tolérance aux protéines et de l’apport alimentaire quotidien en protéines nécessaire pour favoriser la croissance et le développement de chaque patient.
Posologie recommandée et ajustement posologique
Chaque gramme de granules de Pheburane contient 483 mg de phénylbutyrate de sodium.
La dose quotidienne totale habituelle de phénylbutyrate de sodium est de :
450 à 600 mg/kg/jour chez les nouveau-nés, les nourrissons et les enfants de moins de
20 kg;
- 9,9 à 13,0 g/m2/jour chez les enfants de plus de 20 kg, les adolescents et les adultes.
L’efficacité et l’innocuité de doses de plus de 20 g de phénylbutyrate de sodium par jour n’ont pas été établies.
Les tableaux 3 et 4 présentent les doses recommandées pour l’administration par voie orale des granules de Pheburane. La quantité requise de granules de Pheburane se traduit directement en phénylbutyrate de sodium lorsque la dose est mesurée à l’aide de la cuillère à mesurer calibrée.
Tableau 3 - Doses recommandées de granules de Pheburane, exprimées en mg de phénylbutyrate de sodium, pour l’administration par voie orale chez les nouveau-nés, les nourrissons et les enfants de moins de 20 kg
| Poids (kg) | Écart de doses recommandées | |
Dose minimale (mg phénylbutyrate de sodium) par jour | Dose maximale (mg phénylbutyrate de sodium) par jour | |
| 3 | 1350 | 1800 |
| 4 | 1800 | 2400 |
| 5 | 2250 | 3000 |
| 7,5 | 3375 | 4500 |
| 10 | 4500 | 6000 |
| 15 | 6750 | 9000 |
| 20 | 9000 | 12 000 |
Tableau 4 - Doses recommandées de granules de Pheburane, exprimées en grammes de phénylbutyrate de sodium, pour l’administration par voie orale chez les enfants de plus de 20 kg, les adolescents et les adultes
| Surface corporelle (m²) | Écart de doses recommandées | |
Dose minimale (g phénylbutyrate de sodium) par jour | Dose maximale (g phénylbutyrate de sodium) par jour | |
| 0,8 | 7,9 | 10,4 |
| 1,05 | 10,4 | 13,7 |
| 1,27 | 12,6 | 16,5 |
| 1,48 | 14,7 | 19,2 |
| 1,66 | 16,4 | 20,0* |
| 1,84 | 18,2 | 20,0* |
| 1,97 | 19,5 | 20,0* |
* L’efficacité et l’innocuité de doses de plus de 20 g de phénylbutyrate de sodium par jour n’ont pas été établies.
Les tableaux 5 et 6 présentent les doses recommandées pour l’administration de la solution de Pheburane par sonde nasogastrique ou de gastrostomie.
Tableau 5 - Doses recommandées de la solution de Pheburane (50 mg/mL de phénylbutyrate de sodium) pour l’administration par sonde nasogastrique ou de gastrostomie chez les nouveau-nés, les nourrissons et les enfants de moins de 20 kg
| Poids (kg) | Écart de doses recommandées | |
| Dose minimale (mL) par jour | Dose maximale (mL) par jour | |
| 3 | 27,0 | 36,0 |
| 4 | 36,0 | 48,0 |
| 5 | 45,0 | 60,0 |
| 7,5 | 67,5 | 90,0 |
| 10 | 90,0 | 120,0 |
| 15 | 135,0 | 180,0 |
| 20 | 180,0 | 240,0 |
Tableau 6 - Doses recommandées de la solution de Pheburane (50 mg/mL de phénylbutyrate de sodium) pour l’administration par sonde nasogastrique ou de gastrostomie chez les enfants de plus de 20 kg, les adolescents et les adultes
| Surface corporelle (m²) | Écart de doses recommandées | |
| Dose minimale (mL) par jour | Dose maximale (mL) par jour | |
| 0,8 | 158,4 | 208,0 |
| 1,05 | 207,9 | 273,0 |
| 1,27 | 251,5 | 330,2 |
| 1,48 | 293,0 | 384,8 |
| 1,66 | 328,7 | 400,0* |
| 1,84 | 364,3 | 400,0* |
| 1,97 | 390,1 | 400,0* |
* L’efficacité et l’innocuité de doses de plus de 20 g de phénylbutyrate de sodium par jour n’ont pas été établies.
Surveillance thérapeutique
La dose de Pheburane doit être ajustée en fonction des résultats de l’évaluation des concentrations plasmatiques d’ammoniac, de glutamine, de protéines sériques et d’acides aminés, et, lorsqu’indiqué, en fonction des concentrations de phénylbutyrate et de ses métabolites (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Prise en charge nutritionnelle
Pheburane doit être administré conjointement avec un régime hypoprotidique et, dans certains cas, des suppléments d’acides aminés essentiels et de carnitine.
Des suppléments de citrulline ou d’arginine doivent être administrés aux patients qui présentent une forme à révélation néonatale de déficit en carbamyl-phosphate synthétase ou en ornithine transcarbamylase, à une dose de 0,17 g/kg/jour ou de 3,8 g/m2/jour.
Des suppléments d’arginine doivent être administrés aux patients qui présentent un déficit en argininosuccinate synthétase, à une dose de 0,4 à 0,7 g/kg/jour ou de 8,8 à 15,4 g/m2/jour.
Si un supplément calorique est indiqué, il est recommandé d’utiliser un produit exempt de protéines.
Dose oubliée
En cas d’oubli d’une dose, celle-ci doit être prise dès que possible, avec le prochain repas. Les doses doivent être espacées d’au moins 3 heures. Il ne faut pas prendre une double dose pour compenser une dose oubliée.
Administration
Pheburane devrait être pris par voie orale. Une solution de Pheburane peut être administrée par sonde nasogastrique ou de gastrostomie chez les patients qui ne sont pas en mesure de prendre le médicament par voie orale (voir Administration par sonde nasogastrique ou de gastrostomie).
 Administration par voie orale
La dose quotidienne totale de Pheburane doit être divisée en prises égales, qui seront administrées avec chaque boire ou repas (p. ex., 4 à 6 fois par jour chez les jeunes enfants). Les granules peuvent être avalés directement avec un liquide (eau, jus de fruits, préparations pour nourrissons sans protéines) ou saupoudrés sur une cuillerée d’aliments solides (pommes de terre en purée ou compote de pommes); dans un tel cas, il est important que Pheburane et l’aliment soient pris immédiatement pour que le goût de Pheburane demeure bien masqué.
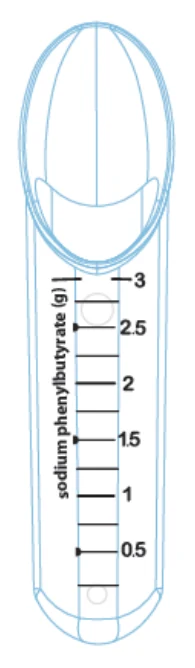
Une cuillère à mesurer calibrée mesurant directement les granules de Pheburane en phénylbutyrate de sodium est fournie. La cuillère permet de mesurer une dose de phénylbutyrate de sodium allant jusqu’à 3 g, par incréments de 0.25 g. Seule la cuillère à mesurer fournie doit être utilisée pour mesurer la dose. Voir le tableau 7 et l’image ci-dessous pour des exemples sur comment utiliser la cuillère à mesurer calibrée.
Tableau 7- Comment utiliser la cuillère à mesurer calibrée*
* Si plus de 3 grammes sont nécessaires en une seule fois, répétez ces instructions jusqu’à l’obtention de la dose prescrite de phénylbutyrate de sodium.
| Quantité prescrite de phenylbutyrate de sodium par dose (g) | Comment utiliser la cuillère à mesurer calibrée |
| 0.25 g | Verser les granules directement dans la cuillère jusqu'à la première (1ère) ligne noire, du bas de l’échelle, représentant 0,25 g de phénylbutyrate de sodium |
| 0.5 g | Verser les granules directement dans la cuillère jusqu'à la deuxième (2ième) ligne noire, représentant 0,5 g de phénylbutyrate de sodium |
| 1 g | Verser les granules directement dans la cuillère jusqu'à la quatrième (4ième) ligne noire, représentant 1 g de phénylbutyrate de sodium |
| 1.5 g | Verser les granules directement dans la cuillère jusqu'à la sixième (6ième) ligne noire, représentant 1.5 g de phénylbutyrate de sodium |
| 2 g | Verser les granules directement dans la cuillère jusqu'à la huitième (8ième) ligne noire, représentant 2 g de phénylbutyrate de sodium |
| 3 g | Verser les granules directement dans la cuillère jusqu'à la douzième (12ième) ligne noire, représentant 3 g de phénylbutyrate de sodium |
Administration par sonde nasogastrique ou de gastrostomie
Les granules de Pheburane ne doivent pas être administrés directement par la sonde. La solution de Pheburane (50 mg/mL de phénylbutyrate de sodium) doit être préparée par le personnel de l’hôpital ou de la pharmacie en vue d’une administration par sonde nasogastrique ou de gastrostomie, conformément aux directives suivantes :
- Peser 51,75 g de Pheburane;
- Verser environ 400 mL d’eau purifiée dans une fiole jaugée de 500 mL; utiliser un barreau magnétique et mélanger au moyen d’un agitateur magnétique;
- Verser lentement Pheburane dans la fiole jaugée au moyen d’un entonnoir;
- Agiter de façon vigoureuse et (à environ 350 rpm) constante pendant 60 minutes;
- Retirer le barreau magnétique et ajouter de l’eau purifiée jusqu’à la marque de 500 mL sur la fiole jaugée;
- Boucher la fiole et la retourner une fois pour mélanger;
- Filtrer la solution au moyen d’un tamis en acier inoxydable (250 µm). Après la filtration, des composantes insolubles seront présentes dans le tamis et peuvent être jetées. La solution obtenue sera trouble et de couleur blanchâtre.
- Conserver la solution dans un contenant de verre fermé hermétiquement. Protéger de la lumière au moyen d’un papier d’aluminium. Conserver au réfrigérateur à une température entre 2 °C et 8 °C;
- Retirer le contenant de verre du réfrigérateur au moins une (1) heure avant l’utilisation et secouer vigoureusement avant l’administration.
Le volume adéquat de solution doit être mesuré et administré à l’aide d’une seringue directement par la sonde nasogastrique ou de gastrostomie. La sonde doit ensuite être rincée avec de l’eau.
La solution de Pheburane doit être utilisée dans les 7 jours suivant sa préparation lorsque conservée à une température entre 2 °C et 8 °C, à l’abri de la lumière.
SURDOSAGE
Pour traiter une surdose médicamenteuse soupçonnée, communiquez avec le centre antipoison de votre région.
En cas de surdosage, le traitement par Pheburane doit être interrompu et des mesures de soutien doivent être mises en place. L’hémodialyse ou la dialyse péritonéale peuvent être bénéfiques.
Un cas de surdosage concernant un nourrisson de 5 mois a été signalé après l’administration accidentelle d’une dose unique de 10 g (1370 mg/kg). Le patient a présenté une diarrhée, de l’irritabilité et une acidose métabolique accompagnée d’hypokaliémie. Le patient s’est rétabli dans les 48 heures suivant le début du traitement des symptômes.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le phénylbutyrate de sodium est un promédicament rapidement métabolisé en phénylacétate. Le phénylacétate est un composé métaboliquement actif qui se conjugue par acétylation à la glutamine pour former la phénylacétylglutamine, qui est alors excrétée par les reins. Du point de vue molaire, la phénylacétylglutamine est comparable à l’urée (chacune contenant deux moles d’azote) et fournit en conséquence une voie alternative d’élimination de l’azote.
Pharmacodynamie
D’après des études sur l’excrétion de la phénylacétylglutamine chez des patients atteints de troubles du cycle de l’urée, il est estimé que pour chaque gramme de phénylbutyrate de sodium administré, de 0,12 à 0,15 g d’azote est éliminé sous la forme de phénylacétylglutamine. Le phénylbutyrate de sodium permet ainsi de réduire les concentrations plasmatiques élevées d’ammoniac et de glutamine chez les patients qui ont des troubles du cycle de l’urée.
L’évolution des troubles du cycle de l’urée à révélation néonatale était autrefois presque toujours fatale au cours de la première année de vie. Toutefois, grâce à l’utilisation des voies alternatives d’élimination de l’azote (phénylbutyrate de sodium, benzoate de sodium et phénylacétate de sodium), à l’hémodialyse, à un régime hypoprotidique, et à la prise de suppléments en acides aminés essentiels (lorsque requis), le taux de survie des nouveau-nés chez qui le diagnostic est posé au cours du premier mois de vie a augmenté jusqu’à près de 80 %, la plupart des décès survenant à l’occasion d’un épisode d’hyperammoniémie aiguë. L’incidence des retards mentaux reste élevée dans les formes à révélation néonatale.
Dans les cas où le diagnostic est posé in utero et où le traitement est instauré avant tout épisode d’encéphalopathie hyperammoniémique, la survie est de 100 %, mais de nombreux patients ont présenté néanmoins par la suite des altérations cognitives ou d’autres déficits neurologiques.
Chez les patients atteints d’un trouble du cycle de l’urée à révélation tardive qui à la suite d’un épisode d’encéphalopathie hyperammoniémique ont été traités à long terme par un régime hypoprotidique associé au phénylbutyrate de sodium, le taux de survie est de 98 %. La majorité des patients testés présentaient un quotient intellectuel se situant entre la moyenne et la moyenne faible/limite du retard mental. Leurs fonctions cognitives demeurent toutefois relativement stables au cours du traitement. La régression de troubles neurologiques préexistants grâce au traitement par le phénylbutyrate est peu vraisemblable et la détérioration neurologique peut même progresser dans certains cas.
Le traitement par Pheburane pourrait être nécessaire à vie, à moins d’une transplantation hépatique orthotopique.
Pharmacocinétique
Après l’administration par voie orale, le phénylbutyrate de sodium est métabolisé en phénylacétate par β-oxydation dans le foie. Le phénylacétate est rapidement converti en phénylacétyl coenzyme A, un ester de la coenzyme A. Ce dernier se conjugue à la glutamine pour former la phénylacétylglutamine dans le foie et les reins. Le phénylacétate est également hydrolysé par des estérases dans le foie et le sang.
Les concentrations plasmatiques et urinaires de phénylbutyrate et de ses métabolites ont été déterminées chez des adultes en bonne santé et à jeun ayant reçu une dose unique de 5 g de phénylbutyrate de sodium et chez des patients atteints d’un trouble du cycle de l’urée, d’hémoglobinopathie ou de cirrhose après des doses uniques ou répétées allant jusqu’à 20 g/jour (études non contrôlées). La pharmacocinétique du phénylbutyrate et de ses métabolites a également été étudiée chez des patients atteints de cancer à la suite de l’administration intraveineuse de phénylbutyrate de sodium (jusqu’à 2 g/m²) ou de phénylacétate.
Tableau 8 - Résumé des paramètres pharmacocinétiques de Pheburane chez des volontaires en bonne santé
Concentration maximale observée (Cmax) (μg/mL) | Demi-vie (t1/2) (h) | Aire sous la courbe (ASC0-inf) (μg·h/mL) | Volume de distribution (Vd) (L/kg) | |
| Dose unique (5 g), moyenne | 212,5 | 0,39 | 448,2 | 0,34 |
Absorption : Le phénylbutyrate est rapidement absorbé à jeun. Des concentrations quantifiables de phénylbutyrate ont été détectées dans le plasma 15 minutes après l’administration d’une dose orale unique de 5 g de phénylbutyrate de sodium sous forme de granules. Le délai moyen avant l’obtention de la concentration maximale était de 1 heure et celle-ci était en moyenne de 195 µg/mL. La demi-vie d’élimination a été estimée à 0,8 heure.
L’effet de la prise de nourriture sur l’absorption du médicament est inconnu.
Distribution : Le volume de distribution du phénylbutyrate est de 0,2 L/kg.
Métabolisme : Des concentrations quantifiables de phénylacétate et de phénylacétylglutamine ont été détectées dans le plasma 30 et 60 minutes, respectivement, après l’administration d’une dose unique de 5 g de phénylbutyrate de sodium sous forme de granules. Le délai moyen d’obtention des concentrations maximales de ces métabolites était de 3,55 et 3,23 heures, respectivement, et leur concentration maximale moyenne était de 45,3 et de 62,8 µg/mL, respectivement. La demi-vie d’élimination a été estimée à 1,3 et 2,4 heures, respectivement.
Des études portant sur des doses élevées de phénylacétate administrées par voie intraveineuse ont montré une pharmacocinétique non linéaire caractérisée par une métabolisation en phénylacétylglutamine saturable. L’administration répétée de phénylacétate a révélé une induction de la clairance de la molécule.
Chez la majorité des patients atteints de troubles du cycle de l’urée ou d’hémoglobinopathies qui ont reçu diverses doses de phénylbutyrate (de 300-650 mg/kg/jour à 20 g/jour), le phénylacétate n’a pas pu être détecté dans le plasma après un jeûne d’une nuit. Chez les patients dont la fonction hépatique est compromise, la transformation du phénylacétate en phénylacétylglutamine peut être relativement plus lente.
Excrétion : Environ 80 à 100 % du produit sont excrétés par les reins dans les 24 heures, sous la forme du produit conjugué, la phénylacétylglutamine.
Populations particulières et états pathologiques
Personnes âgées (≥ 65 ans) : Pheburane n’a pas fait l’objet d’études chez les personnes âgées.
Sexe : Chez des volontaires en bonne santé, des différences ont été observées en fonction du sexe pour les paramètres pharmacocinétiques du phénylbutyrate et du phénylacétate (ASC et Cmax plus élevées d’environ 30 à 50 % chez les femmes), mais pas pour ceux de la phénylacétylglutamine. Ceci peut être dû à la lipophilie du phénylbutyrate de sodium et en conséquence, à des différences dans le volume de distribution.
Insuffisance hépatique : Trois patients cirrhotiques (sur 6) qui ont reçu des doses orales répétées de phénylbutyrate de sodium (20 g/jour en trois prises) présentaient au troisième jour de traitement des concentrations plasmatiques de phénylacétate cinq fois plus élevées que celles obtenues après la première prise. Pheburane doit être utilisé avec vigilance chez les patients atteints d’insuffisance hépatique (voir MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance rénale : Pheburane doit être utilisé avec vigilance chez les patients atteints d’insuffisance rénale (voir MISES EN GARDE ET PRÉCAUTIONS).
Race et polymorphisme génétique : L’effet de la race et d’un polymorphisme génétique sur la pharmacocinétique de Pheburane n’a pas été étudié.
CONSERVATION ET STABILITÉ
Granules de Pheburane :
Conserver à la température ambiante (15 à 30 °C).
Pheburane doit être utilisé dans les 45 jours suivant la première ouverture du flacon.
Solution de Pheburane pour administration par sonde nasogastrique ou de gastrostomie :
Conserver entre 2 °C et 8 °C.
Protéger de la lumière.
La solution de Pheburane (50 mg/mL de phénylbutyrate de sodium) doit être utilisée dans les 7 jours suivant sa préparation.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il n’y a aucune instruction particulière concernant la manipulation.
PRÉSENTATIONS, COMPOSITION ET CONDITIONNEMENT
Pheburane est offert sous forme de granules enrobés sans saveur, blancs à blanc cassé, dans un flacon de polyéthylène de haute densité muni d’un bouchon à l’épreuve des enfants et contenant un dessicant.
Chaque flacon contient 174 g de granules, chaque gramme de granules renfermant 483 mg de phénylbutyrate de sodium, pour un total de 84 g de phénylbutyrate de sodium par flacon.
Les ingrédients non médicinaux comprennent : amidon de maïs, éthylcellulose, hydroxypropylméthylcellulose, macrogol, povidone et sucrose.
Une cuillère à mesurer calibrée est fournie dans l’emballage.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Phénylbutyrate de sodium
Nom chimique : 4-phénylbutanoate de sodium
Formule moléculaire : C10H11NaO2
Masse moléculaire : 186,2
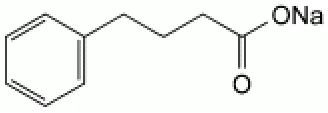
Formule développée :
Propriétés physicochimiques : Apparence : poudre blanche à blanc jaunâtre. Solubilité : facilement soluble dans l’eau et le méthanol, pratiquement insoluble dans le chlorure de méthylène.
ESSAIS CLINIQUES
L’efficacité du phénylbutyrate de sodium dans le traitement des troubles du cycle de l’urée a été évaluée dans une étude multicentrique ouverte de phase III à volet unique regroupant des patients présentant un déficit en carbamyl-phosphate synthétase, en ornithine transcarbamylase ou en argininosuccinate synthétase. Les résultats quant à l’efficacité ont pu être évalués chez 183 patients admis à l’étude aux États-Unis et au Canada, sur une période de plus de 10 ans. Les critères d’évaluation de l’efficacité comprenaient la survie, l’incidence des épisodes d’hyperammoniémie, le développement cognitif, la croissance, ainsi que les concentrations plasmatiques d’ammoniac et de glutamine.
L’évolution des troubles du cycle de l’urée à révélation néonatale était autrefois presque toujours fatale au cours de la première année de vie, même lorsque le traitement comportait une dialyse péritonéale et la prise d’un supplément en acides aminés essentiels ou d’analogues dépourvus d’azote. Toutefois, grâce à l’utilisation des voies alternatives d’élimination de l’azote (phénylbutyrate de sodium, benzoate de sodium et phénylacétate de sodium), à l’hémodialyse, à un régime hypoprotidique, et dans certains cas, à la prise de suppléments en acides aminés essentiels, le taux de survie des nouveau-nés chez qui le diagnostic est posé au cours du premier mois de vie a augmenté jusqu’à près de 80 %, la plupart des décès survenant à l’occasion d’un épisode d’encéphalopathie hyperammoniémique aiguë. L’incidence des retards mentaux reste élevée chez les patients atteints de troubles à révélation néonatale de la maladie. Les patients ayant subi des tests de quotient intellectuel ont présenté les incidences de retard mental suivantes : déficit en ornithine transcarbamylase, 100 % (14 des 14 patients testés); déficit en argininosuccinate synthétase, 88 % (15 des 17 patients testés); déficit en carbamyl-phosphate synthétase, 57 % (4 des 7 patients testés). Le retard mental était important chez la majorité des patients touchés.
Dans les cas où le diagnostic est posé in utero et où le traitement a été instauré avant tout épisode d’encéphalopathie hyperammoniémique, le taux de survie était de 100 %, mais même chez ces patients, la plupart ont présenté par la suite des altérations cognitives ou d’autres déficits neurologiques.
Chez les patients atteints d’un trouble du cycle de l’urée à révélation tardive (y compris les femmes hétérozygotes pour le déficit en ornithine transcarbamylase) qui à la suite d’un épisode d’encéphalopathie hyperammoniémique ont été traités à long terme par un régime hypoprotidique associé au phénylbutyrate de sodium, le taux de survie était de 98 %. Les deux décès dans ce groupe de patients sont survenus lors d’un épisode d’encéphalopathie hyperammoniémique. L’observance du traitement prescrit n’ayant pas été bien documentée, il n’est pas possible d’évaluer la capacité du traitement par le phénylbutyrate de sodium et d’une restriction de protéines alimentaires à prévenir la dégradation de l’état mental et la récidive de l’encéphalopathie hyperammoniémique grâce à une observance optimale. La majorité des patients évalués (30/46 ou 65 %) présentaient un quotient intellectuel se situant entre la moyenne et la moyenne faible/limite du retard mental. La régression de troubles neurologiques préexistants grâce au traitement par le phénylbutyrate est peu vraisemblable et la détérioration neurologique peut même progresser dans certains cas, bien que les fonctions cognitives soient demeurées relativement stables au cours du traitement par le phénylbutyrate.
Même sous traitement, des épisodes d’encéphalopathie hyperammoniémique aiguë se sont répétés chez la majorité des patients chez qui ce traitement était indiqué.
PHARMACOLOGIE DÉTAILLÉE
Pharmacodynamie
Le phénylbutyrate de sodium est un promédicament rapidement métabolisé en phénylacétate. Le phénylacétate est un composé métaboliquement actif qui se conjugue par acétylation à la glutamine pour former la phénylacétylglutamine, qui est alors excrétée par les reins. Du point de vue molaire, la phénylacétylglutamine est comparable à l’urée (chacune contenant deux moles d’azote) et fournit en conséquence une voie alternative d’élimination de l’azote.
Selon des études sur l’excrétion de la phénylacétylglutamine chez des patients atteints de troubles du cycle de l’urée, il est possible d’estimer que pour chaque gramme de phénylbutyrate de sodium administré, de 0,12 à 0,15 g d’azote est éliminé sous la forme de phénylacétylglutamine. Le phénylbutyrate de sodium permet ainsi de réduire les concentrations plasmatiques élevées d’ammoniac et de glutamine chez les patients qui ont des troubles du cycle de l’urée.
Pharmacocinétique
Les propriétés pharmacocinétiques du phénylbutyrate ont été étudiées chez des volontaires en bonne santé ainsi que chez des patients atteints d’un trouble du cycle de l’urée, d’hémoglobinopathie, d’un cancer, de fibrose kystique ou de cirrhose.
Volontaires en bonne santé
L’administration par voie orale de doses allant de 2,5 g à 5 g de phénylbutyrate s’est traduite par des concentrations plasmatiques maximales de phénylbutyrate après 1 heure variant de 1000 à 1300 µmol/L, des concentrations plus élevées étant observées chez les femmes que chez les hommes (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Sexe). La demi-vie d’élimination était d’environ 0,8 heure, et les métabolites du phénylbutyrate (soit le phénylacétate et la phénylacétylglutamine) sont apparus après 3 à 4 heures. D’autres métabolites ont été identifiés.
Patients atteints d’un trouble du cycle de l’urée
Chez 10 patients (2 présentant un déficit en carbamyl-phosphate synthétase, 6, un déficit en ornithine transcarbamylase et 2, un déficit en argininosuccinate synthétase; 7 de sexe masculin, 3 de sexe féminin; 1-13 ans) ayant reçu de 306 à 650 mg/kg/jour de phénylbutyrate de sodium en doses répétées espacées de 4 à 5 heures, une succession régulière de creux et de pics a été observée (absence de concentration décelable de phénylbutyrate, et concentrations soutenues de phénylacétate et de phénylacétylglutamine). Après un jeûne d’une nuit, les concentrations plasmatiques de phénylacétate et de phénylbutyrate étaient inférieures au seuil de détection, et celle de phénylacétylglutamine était inférieure à 500 µmol/L.
Une étude a été réalisée auprès de 10 patients adultes (8 présentant un déficit en ornithine transcarbamylase, 1, un déficit en argininosuccinate synthétase et 1, un syndrome HHH [hyperammoniémie, hyperornithinémie, homocitrullinurie]; 4 hommes, 6 femmes; âge moyen de 37 ans, plage d’âge allant de 21 à 73 ans) recevant un traitement d’entretien par le phénylbutyrate de sodium. Le médicament était prescrit en moyenne (écart type) depuis 9 (8) ans, à la dose de 191 (44,6) mg/kg/jour, équivalent à 7,54 (1,65) g/m2 (plage : 4,47-9,10 g/m2, deux sujets prenaient 20 g/jour). À l’état d’équilibre, après 7 jours de traitement à raison de 3 doses par jour, l’exposition systémique (ASC0-24) était de 739, 596 et 1133 μg•h/mL pour le phénylbutyrate, le phénylacétate et la phénylacétylglutamine, respectivement. La phénylacétylglutamine urinaire correspondait à environ 54 % de la dose de phénylbutyrate administrée, et les autres métabolites, à moins de 1 %.
TOXICOLOGIE
Toxicité d’une dose unique
Aucune étude n’a été effectuée afin d’évaluer la toxicité d’une dose unique de phénylbutyrate de sodium. Toutefois, dans une étude de génotoxicité (test du micronoyau), des rats ont reçu une dose orale unique de phénylbutyrate de sodium (878, 1568 ou 2800 mg/kg), et des décès ont été observés avec les deux doses les plus élevées : 7/10 avec la dose de 2800 mg/kg et 2/10 avec la dose de 1568 mg/kg.
Toxicité de doses multiples
Aucune étude n’a été réalisée afin d’évaluer la toxicité de doses multiples de phénylbutyrate de sodium.
L’administration parentérale de phénylacétate à de jeunes rats a été associée à des effets nocifs sur le développement du cerveau. En effet, lorsque des doses élevées de phénylacétate (190 à 474 mg/kg), le métabolite actif du phénylbutyrate, ont été administrées à de jeunes rats par voie sous-cutanée, une diminution de la prolifération et une augmentation de la perte de neurones ont été observées, ainsi qu’une diminution de la myéline du système nerveux central. La maturation des synapses cérébrales a été retardée et le nombre de terminaisons nerveuses fonctionnelles dans le cerveau a été diminué, ce qui a entraîné une altération de la croissance cérébrale.
Carcinogénicité
Le potentiel carcinogène du phénylbutyrate de sodium n’a fait l’objet d’aucune étude.
Mutagenèse
Deux tests de mutagenèse se sont révélés négatifs pour le phénylbutyrate de sodium, soit le test d’Ames et le test du micronoyau. Les résultats indiquent que le phénylbutyrate de sodium n’entraîne pas d’effet mutagène dans le test d’Ames pratiqué avec et sans activation métabolique. Les résultats du test du micronoyau montrent que le phénylbutyrate de sodium ne produit pas d’effet clastogène chez des rats traités à doses toxiques ou non toxiques (l’examen ayant été pratiqué 24 et 48 heures après l’administration orale d’une dose unique allant de 878 à 2800 mg/kg).
Reproduction
Aucune étude portant spécifiquement sur la fertilité n’a été menée avec le phénylbutyrate de sodium. Les études menées chez l’animal ont toutefois montré les effets toxiques du phénylbutyrate de sodium sur la reproduction, notamment des effets sur le développement de l’embryon ou du fœtus. L’exposition prénatale au phénylacétate (le métabolite actif du phénylbutyrate) a provoqué chez le jeune rat des lésions des cellules pyramidales du cortex : leurs prolongements dendritiques étaient plus longs et plus fins que la normale et en nombre réduit.
RÉFÉRENCES
- 1. Loo Y.H., Rabe E., Potempska A., Wang P., Fersko R. et Wisniewki H.M. : Experimental maternal phenylketonuria: an examination of two animal models. Dev. Neurosci., 1983, 6:227-34.
- 2.
The American Society of Health-System Pharmacists: AHFS Drug Information 2011, Ed.
ASHP, 2011; 2758-9.
- 3. Collins AF, Pearson HA, Giardina P et al. : Oral sodium phenylbutyrate therapy in homozygous beta thalassemia: a clinical trial. Blood 1995; 85(1) : 43-9.
- 4.
EMEA 2005– Scientific Discussion – Ammonaps :
http://www.ema.europa.eu/docs/en_GB/document_library/EPAR_Scientific_Discussion/hu
- 5. Fulton T.R., Triano T., Rabe A., Loo Y.H. : Phenylacetate and the enduring behavioral deficit in experimental phenylketonuria. Life Sci., 1980, 27:1271-81.
- 6. Robain O., Wen G.Y., Wisniewki H.M., Shek J., Loo Y.H. : Purkinje cell dendritic development in experimental phenylketonuria : a quantitative analysis. Acta Neuropath., 1981, 53:107-12.
- 7. Robain O., Wisniewki H.M., Loo Y.H., Wen G.Y. : Experimental phenylketonuria: effect of phenylacetate intoxication on number of synapses in the cerebellar cortex of the rat. Acta Neuropath., 1983, 61:313-5.
- 8. Oorschot D.E., Jones D.J. : a quantitative ultrastructural study of the effects of phenylacetate on synaptic organization in the developing rat cerebral cortex. Dev. Neurosci., 1984,6:45-57.
- 9. Maestri NE: Prospective treatment of urea cycle disorders. J Pediatr 1991(119); 6 : 923.
- 10.
Maestri NE, Clissold DB, Brusilow SW: Long-term survival of patients with
argininosuccinate synthetase deficiency. J Pediatr 1995 127 (6); 929-35.
- 11. Maestri NE, Brusilow SW, Clissold DB et al.; Long-term treatment of girls with ornithine transcarbamylase deficiency; N Engl J Med; 1996; 335; 12; 855-9.
- 12. Häberle J et al. : Suggested guidelines for the diagnosis and management of urea cycle disorders. Orphanet Journal of Rare Diseases 2012; 7(32):1-30.
- 13. Ammonaps 940 mg/g granules Summary of Product Characteristics, publié sur le site Web de l’Agence européenne des médicaments, dernière révision le 7 décembre 2011.
- 14. Batshaw ML, Macarthur RB, Tuchman M : Alternative pathway therapy for urea cycle disorders: Twenty years later; J Pediatr 2001 (138); 1 Pt 2 : S46-S55.
- 15. Brusilow SW: Phenylacetylglutamine may replace urea as a vehicle for waste nitrogen excretion Pediatr Res 1991; 29 (2) 147-50.
- 16.
Shih VE: Hereditary urea-cycle disorders. Dans : “Griseolia A, Baguena R, Mayor F, eds.
The urea cycle”. New York : John Wiley, 1976 : 367-414.
- 17. Piscitelli SC, Thibault A, Figg WD et al.: Disposition of phenylbutyrate and its metabolites, phenylacetate and phenylacetylglutamine. J Clin Pharmacol 1995; 35(4) : 368-73.
- 18. Carducci MA, Gilbert J, Bowling MK et al. : A Phase I clinical and pharmacological evaluation of sodium phenylbutyrate on an 120-h infusion schedule. Clin Cancer Res 2001; 7(10) : 3047-55.
- 19. Gore SD, Baylin S, Sugar E, Carraway H et al. : Combined DNA methyltransferase and histone deacetylase inhibition in the treatment of myeloid neoplasms. Cancer Res. 2006; 66(12) : 6361-9.
- 20. Lin J, Gilbert J, Rudek MA, Zwiebel JA et al. : A phase I dose-finding study of 5-azacytidine in combination with sodium phenylbutyrate in patients with refractory solid tumors. Clin Cancer Res 2009; 15(19) : 6241-9.
- 21. Dover GJ, Brusilow S, Charache S: Induction of Fetal Hemoglobin Production in Subjects with Sickle Cell Anemia by Oral Sodium Phenylbutyrate. Blood 1994; 84 (1) : 339-43.
- 22.
McGuire BM, Zupanets IA, Lowe ME, Xiao X et al.: Pharmacology and safety of glycerol phenylbutyrate in healthy adults and adults with cirrhosis. Hepatology 2010; 51(6) : 2077-
85.
- 23. Kasumov T, Brunengraber LL, Comte B et al.: New secondary metabolites of phenylbutyrate in humans and rats. Drug Metab Dispos 2004; 32(1) : 10-9.
- 24.
Brusilow SW, Maestri NE: Urea cycle disorders: diagnosis, pathophysiology, and therapy.
Adv Pediatr 1996; 43 : 127-70.
- 25.
Feillet F, Leonard JV: Alternative pathway therapy for urea cycle disorders; J Inherit Metab
Dis 1998; 21 (Suppl 1) : 101-11.
- 26. Lee B, Rhead W, Diaz GA, Scharschmidt BF et al. : Phase 2 comparison of a novel ammonia scavenging agent with sodium phenylbutyrate in patients with urea cycle disorders: safety, pharmacokinetics and ammonia control. Mol Genet Metab 2010; 100(3) : 221-8.
- 27.
Gilbert J, Baker SD, Bowling MK, Grochow L, Figg WD, Zabelina Y, Donehower RC,
Carducci MA. A phase I dose escalation and bioavailability study of oral sodium phenylbutyrate in patients with refractory solid tumor malignancies. Clin Cancer Res. 2001 Aug;7(8):2292-300.
- 28.
Ram Z., Samid D., Wallbridge S., Oshiro E.M., Viola J.J., TaoCheng J.H., Shack S.,
Thibault A., Myers C.E., Oldfield E.H. : Growth inhibition, tumor maturation, and extended survival in experimental brain tumours in rats treated with phenylacetate. Cancer Research, 1994, 54:2923-7.
- 29. Gore SD, Samid D, Weng LJ. Impact of the putative differentiating agents sodium phenylbutyrate and sodium phenylacetate on proliferation, differentiation, and apoptosis of primary neoplastic myeloid cells. Clin Cancer Res. 1997 Oct;3(10):1755-62.
- 30.
Iannitti T., Palmieri B.:Clinical and experimental applications of sodium phenylbutyrate.
Drugs R.D. 2011; 11(3):227-49.
- 31. Kennedy C, Byth K, Clarke CL, deFazio A. Cell proliferation in the normal mouse mammary gland and inhibition by phenylbutyrate. Mol Cancer Ther. 2002 Oct;1(12):1025-33.