


Monographie de produit - Galafold
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
4 Posologie et Administration, 4.4 Administration 11/2024
TABLEAU DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLEAU DES MATIÈRES ........................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS .............................................................................................................. 4
1.1 Enfants et adolescents ............................................................................................ 4
1.2 Personnes âgées ..................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................ 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 4
4.1 Considérations posologiques .................................................................................. 4
4.2 Dose recommandée et modification posologique ................................................. 5
4.4 Administration ........................................................................................................ 5
4.5 Dose oubliée ........................................................................................................... 6
5 SURDOSAGE ............................................................................................................... 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ............ 6
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 7
7.1 Populations particulières ........................................................................................ 8
7.1.1 Femmes enceintes .............................................................................................. 8
7.1.2 Allaitement ......................................................................................................... 8
7.1.3 Enfants et adolescents ....................................................................................... 8
7.1.4 Personnes âgées ................................................................................................. 8
8 EFFETS INDÉSIRABLES ................................................................................................. 9
8.1 Aperçu des effets indésirables ................................................................................ 9
8.2 Effets indésirables identifiés lors des essais cliniques ............................................ 9
8.2.1 Effets indésirables identifiés lors des essais cliniques – Enfants et adolescents 13
8.3 Effets indésirables peu courants identifiés lors des essais cliniques .................... 14
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives ...................................................................................................... 14
8.5 Effets indésirables post-commercialisation .......................................................... 14
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 15
9.2 Aperçu des interactions médicamenteuses.......................................................... 15
9.3 Interactions du médicament sur le comportement ............................................. 15
9.4 Interactions médicament-médicament ................................................................ 15
9.5 Interactions médicament-aliment ........................................................................ 15
9.6 Interactions médicament-plante médicinale ....................................................... 16
9.7 Interactions médicament-épreuves de laboratoire.............................................. 16
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 16
10.1 Mode d’action ....................................................................................................... 16
10.2 Pharmacodynamie ................................................................................................ 48
10.3 Pharmacocinétique ............................................................................................... 50
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 52
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 53
PARTIE II : INFORMATIONS SCIENTIFIQUES .......................................................................... 53
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 53
14 ESSAIS CLINIQUES ..................................................................................................... 54
14.1 Conception de l’essai et aspects démographiques de l’étude ............................. 54
14.2 Résultats de l’étude .............................................................................................. 56
15 MICROBIOLOGIE ....................................................................................................... 59
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 60
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 61
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
GALAFOLD (capsules de migalastat) est indiqué dans :
- le traitement à long terme des adultes et adolescents de 12 ans ou plus qui ont reçu un diagnostic confirmé de maladie de Fabry (déficit en α-galactosidase [α-Gal A]) et qui sont porteurs d'une mutation de α-Gal A dont la sensibilité a été établie par une épreuve in vitro (voir 10.1 Mode d’action – Tableau 5).
1.1 Enfants et adolescents
De 12 à moins de 18 ans : D'après les données envoyées et examinées par Santé Canada, l'innocuité et l'efficacité de GALAFOLD ont été démontrées dans la population pédiatrique âgés d’entre 12 ans et moins de 18 ans et pesant au moins 45 kg. Par conséquent, Santé Canada a autorisé une indication d’utilisation chez les adolescents (voir 4.2 Dose recommandée et modification posologique, 7.1.3 MISES EN GARDE ET PRÉCAUTIONS, Enfants et adolescents et 14.2 Résultats de l’étude, Population pédiatrique).
Moins de 12 ans : L’utilisation de GALAFOLD n’a pas été autorisée chez les enfants de moins de 12 ans.
1.2 Personnes âgées
> 65 ans: Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique n’entraîne pas de différences en matière d’innocuité ou d’efficacité.
2 CONTRE-INDICATIONS
Migalastat est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non-médicinaux, ou à un composant du contenant. Pour connaître la liste complète des ingrédients, voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE de la monographie.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le traitement par GALAFOLD doit être instauré et supervisé par des médecins spécialistes expérimentés dans le diagnostic et le traitement de la maladie de Fabry. Le traitement par GALAFOLD est indiqué uniquement pour les adultes et les adolescents de 12 ans ou plus atteints de la maladie de Fabry et porteurs d’une mutation de GLA sensible qui a été jugée, selon l’interprétation du médecin spécialiste, comme étant la cause de la maladie de Fabry (pathogène, probablement pathogène) dans le contexte clinique du patient. La consultation d’un spécialiste en génétique clinique est fortement recommandée dans le cas où l’importance clinique de la mutation ou du variant sensible du gène GLA est incertaine (VII, variant d’importance incertaine), ou si cette mutation pourrait être bénigne (ne cause pas la maladie de Fabry) (voir 10.1 Mode d’action).
- GALAFOLD n’est pas indiqué et ne doit pas être utilisé chez les patients qui sont porteurs d’une mutation non sensible (voir 10.1 Mode d’action). Son efficacité n’a pas été démontrée chez ces patients. GALAFOLD peut entraîner une perte nette d’activité de α-Gal A chez les patients porteurs d’une mutation non sensible, ce qui pourrait potentiellement aggraver l’état pathologique.
- Il existe peu de données cliniques à l’appui de l’efficacité de GALAFOLD dans le traitement des patients atteints de la maladie de Fabry et porteurs d’une mutation sensible (voir 14 ESSAIS CLINIQUES). Les essais cliniques ont révélé une importante variation dans la réponse individuelle au traitement par GALAFOLD des patients porteurs d’une mutation sensible. Les patients doivent faire l’objet d’une évaluation pour vérifier la réponse au traitement ou l’échec thérapeutique lors de l’instauration du traitement par GALAFOLD ainsi que d’une surveillance périodique par la suite (tous les 6 mois ou plus fréquemment) pendant toute la durée du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Surveillance et épreuves de laboratoire).
GALAFOLD ne doit pas être utilisé en même temps qu’une enzymothérapie de substitution (voir
7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
4.2 Dose recommandée et modification posologique
Le schéma posologique de GALAFOLD recommandé chez les patients âgés de 12 ans ou plus et pesant au moins 45 kg est de 123 mg de migalastat (1 capsule) pris aux deux jours à heure fixe. Une dose plus élevée ou un intervalle posologique plus court pourrait entraîner une perte d’efficacité, ce qui pourrait potentiellement aggraver l’état pathologique (voir 10.2 Pharmacodynamie – Études cliniques).
Personnes âgées (> 65 ans)
Aucun ajustement posologique n’est à prévoir dans cette population (voir 10.3 Populations particulières et états pathologiques – Personnes âgées).
Patients souffrant d’insuffisance rénale
GALAFOLD ne doit pas être utilisé chez les patients souffrant d’insuffisance rénale grave définie par un DFGe inférieur à 30 mL/min/1,73 m2 (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Rénal et 10.3 Pharmacocinétique – Populations et états pathologiques particuliers – Insuffisance_Renale).
Patients souffrant d’insuffisance hépatique
Aucun ajustement de la posologie de GALAFOLD n’est à prévoir chez ces patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Hépatique/biliaire/pancréatique et 10.3 Pharmacocinétique – Populations et états pathologiques particuliers – Insuffisance hépatique).
Enfants et adolescents
Adolescents âgés de 12 ans ou plus et pesant au moins 45 kg
123 mg de migalastat (1 capsule) pris une fois tous les deux jours à heure fixe (voir 10.3 Pharmacocinétique).
Enfants de moins de 12 ans ou adolescents pesant moins de 45 kg
L’innocuité et l’efficacité de GALAFOLD chez les enfants de moins de 12 ans ou les adolescents pesant moins de 45 kg n’ont pas encore été établies. Il n’existe aucune donnée à ce sujet pour ce groupe d’âge.
4.4 Administration
Pour usage par voie orale.
L'exposition au GALAFOLD diminue d'environ 40 % lorsqu’il est pris en mangeant et d’environ 60 % lorsqu’il est pris avec de la caféine (voir 9.5 Interactions médicament-aliment et 10.3 Pharmacocinétique
- Absorption), et en conséquence, il doit être pris l’estomac vide. Aucun aliment ni caféine ne doivent être consommés pendant au moins 2 heures avant et 2 heures après la prise de GALAFOLD pour assurer une période minimale de jeûne de 4 heures.
De l’eau (nature, aromatisée, sucrée), des jus de fruits sans pulpe et des boissons gazeuses sans caféine peuvent être consommés pendant la période de jeûne de 4 heures.
GALAFOLD doit être pris un jour sur deux au même moment de la journée afin de garantir des bienfaits optimaux pour le patient.
Les capsules doivent être avalées entières. Elles ne doivent pas être coupées, écrasées ou mâchées.
4.5 Dose oubliée
GALAFOLD ne doit pas être pris 2 jours de suite. En cas d'omission de la dose complète d’une journée, le patient ne doit prendre la dose de GALAFOLD omise que si moins de 12 heures se sont écoulées depuis l'heure habituelle de prise de la dose. Si plus de 12 heures se sont écoulées, le patient doit recommencer à prendre GALAFOLD au jour et à l'heure initialement prévus pour la dose suivante, en suivant le schéma posologique d'une prise tous les deux jours.
5 SURDOSAGE
En cas de surdosage, une prise en charge médicale générale est recommandée. Les maux de tête et les étourdissements sont les effets indésirables les plus fréquemment rapportés aux doses de GALAFOLD pouvant atteindre 1 250 mg et 2 000 mg, respectivement.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 Formes posologiques, concentrations, composition et emballage
GALAFOLD se présente sous forme de capsule dure à libération immédiate, à prendre par voie orale; la capsule est de taille 2 avec coiffe bleu opaque et corps blanc opaque portant le code d'identification « A1001 » en noir.
GALAFOLD® est fourni en paquet de 14 capsules conditionnées dans une bande alvéolée composée de polychlorure de vinyle (PVC)/polychlorotrifluoroéthylène (PCTFE) et d’une pellicule d’aluminium scellée à la chaleur par un enduit d’acrylique de vinyle. Les bandes alvéolées sont encastrées dans un emballage
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Orale | Capsule dure à libération immédiate et contenant 123 mg de migalastat (équivalant à 150 mg de chlorhydrate de migalastat) | Encre d’imprimerie noire, gélatine, carmin d’indigo (bleu FD&C n° 2), stéarate de magnésium, amidon (de maïs) prégélatinisé et dioxyde de titane. | ||
secondaire de carton pour former une plaquette alvéolée.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
GALAFOLD n’est pas indiqué et ne doit pas être utilisé chez les patients qui sont porteurs d’une mutation non sensible (voir 10.1 Mode d’action). GALAFOLD peut entraîner une perte nette d’activité de α-Gal A chez les patients porteurs d’une mutation non sensible, ce qui pourrait potentiellement aggraver l’état pathologique.
Le patient doit être informé de respecter rigoureusement le schéma posologique recommandé pour GALAFOLD (une capsule de 123 mg de migalastat tous les deux jours). Une dose plus élevée ou un intervalle posologique plus court pourrait entraîner une perte d’efficacité, ce qui pourrait potentiellement aggraver l’état pathologique (voir 4 POSOLOGIE ET ADMINISTRATION).
GALAFOLD ne doit pas être utilisé en même temps qu’une enzymothérapie de substitution (voir 9.4 Interactions médicament-médicament). Une quantité limitée de données indiquent que l’administration concomitante d’une dose unique de GALAFOLD et d’une enzymothérapie de substitution normale par perfusion multiplie jusqu’à 5 fois l’exposition à l’agalsidase (voir 9.4 Interactions médicament-médicament ).
Hépatique/biliaire/pancréatique
L’innocuité et l’efficacité de GALAFOLD n’ont pas été analysées chez les sujets souffrant d’insuffisance hépatique. Aucun ajustement posologique de GALAFOLD n’est à prévoir dans cette population (voir 4.2 Dose recommandée et modification posologique – Patients souffrant d’insuffisance hépatique et 10.3 Pharmacocinétique – Populations et états pathologiques particuliers – Insuffisance hépatique).
Surveillance et analyses de laboratoire
L’évaluation de la fonction rénale est recommandée avant l’instauration du traitement par GALAFOLD. GALAFOLD ne doit pas être utilisé chez les patients souffrant d’insuffisance rénale grave définie par un DFGe inférieur à 30 mL/min/1,73 m2.
Les essais cliniques ont révélé une importante variation dans la réponse individuelle à GALAFOLD des patients porteurs d’une mutation sensible. Par conséquent, il est recommandé de surveiller la fonction rénale, les paramètres échocardiographiques et les marqueurs biochimiques (lyso-Gb3 plasmatique ou GL-3 urinaire) avant l’instauration d’un traitement par GALAFOLD et périodiquement par la suite (tous les 6 mois ou plus fréquemment). Une augmentation du lyso-Gb3 plasmatique ou du GL-3 urinaire pendant le traitement par GALAFOLD peut constituer un signe d’échec du traitement. En cas de dégradation significative de l’état clinique, le traitement par GALAFOLD doit être interrompu, une évaluation clinique approfondie doit être mise en œuvre et d’autres options de traitement doivent être envisagées.
Rénal
GALAFOLD ne doit pas être utilisé chez les patients souffrant d’insuffisance rénale grave, définie par un débit de filtration glomérulaire estimé (DFGe) inférieur à 30 mL/min/1,73 m2, en raison d’une augmentation importante de l’exposition au migalastat et de la demi-vie de celui-ci. Cela peut entraîner une perte nette d’activité de α-Gal A, ce qui pourrait potentiellement aggraver l’état pathologique (voir 4.2 Dose recommandée et modification posologique – Patients souffrant d’insuffisance rénale et 10.3 Pharmacocinétique – Populations et états pathologiques particuliers – Insuffisance rénale).
Dans les études cliniques, aucune baisse de la protéinurie n’a été observée chez les patients traités par GALAFOLD.
Santé reproductive : potentiel des femmes et des hommes
Fertilité
Les effets de GALAFOLD sur la fertilité humaine n'ont pas été étudiés. Une infertilité chez les rats mâles associée au traitement par migalastat a été observée à un taux d’exposition inférieur au taux d’exposition pertinent sur le plan clinique. Une réversibilité complète a été observée après une période de récupération de 4 semaines sans traitement (voir 16 TOXICOLOGIE NON CLINIQUE). GALAFOLD n’a pas eu d’effet sur la fertilité des rates femelles.
7.1 Populations particulières
7.1.1 Femmes enceintes
GALAFOLD ne doit pas être utilisé chez les femmes enceintes et n'est pas recommandé chez les femmes en âge de procréer n'utilisant pas de contraception.
Des études non cliniques menées sur des rates gestantes ont montré que le migalastat pouvait traverser la barrière placentaire.
Chez les lapines gestantes, une toxicité développementale a été observée à des doses toxiques pour la mère et s’est manifestée par une hausse liée à la dose de la mortalité embryofœtale, une baisse du poids fœtal moyen, un retard d’ossification et une légère hausse de la fréquence d’autres anomalies squelettiques mineures (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
GALAFOLD ne doit pas être utilisé chez les femmes qui allaitent. On ignore si GALAFOLD est excrété dans le lait humain. La prudence est de rigueur étant donné que de nombreux médicaments peuvent être excrétés dans le lait humain.
Des études non cliniques ont montré que le migalastat était excrété dans le lait de rates en lactation. De ce fait, le risque d’exposition du nourrisson allaité au migalastat ne peut être écarté.
7.1.3 Enfants et adolescents
Santé Canada ne dispose d’aucune donnée pour les enfants de 0 à 11 ans ou pour les patients âgés de 12 ans ou plus pesant moins de 45 kg; par conséquent, l’indication d’utilisation chez les enfants de moins de 12 ans ou les adolescents pesant moins de 45 kg n’est pas autorisée par Santé Canada. Voir 1 INDICATIONS et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers – Enfants et adolescents.
7.1.4 Personnes âgées
Les études cliniques portant sur GALAFOLD comprenaient un petit nombre de patients âgés de 65 ans ou plus.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’effet indésirable le plus fréquent signalé dans le cadre des essais cliniques sur le migalastat était les maux de tête, ressentis par ≥ 10 % des patients ayant reçu GALAFOLD.
8.2 Effets indésirables identifiés lors des essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Le profil d’innocuité de GALAFOLD a été évalué dans le cadre de deux essais cliniques de phase 3 :
- Une étude à répartition aléatoire, à double insu et contrôlée par placebo portant sur des patients atteints de la maladie de Fabry supposés porteurs d’une mutation du gène GLA sensible au migalastat (selon une analyse préliminaire in vitro) et n'ayant jamais reçu d’enzymothérapie de substitution (essai chez les patients naïfs d’ETS) (Tableau 2);
- Une étude ouverte à répartition aléatoire portant sur des patients atteints de la maladie de Fabry qu’on prédisait porteurs d’une mutation du gène GLA sensible au migalastat et qui avaient préalablement reçu une enzymothérapie de substitution (essai chez les patients déjà traités par ETS) (Tableau 3).
Tableau 2 Fréquence des réactions indésirables au médicament rapportées par ≥ 1 % des patients traités par GALAFOLD comparativement au placebo sur une période allant jusqu’à 6 mois dans le cadre d’une étude à double insu (essai sans enzymothérapie de substitution)
Classe de système organique/terme privilégié | GALAFOLD | Placebo† N = 33 n (%)‡ | ||
| 123 mg tous les deux jours † | ||||
| N = 34 | ||||
| n (%)‡ | ||||
| Affections de l’oreille et du labyrinthe | ||||
| Vertiges | 1 (2,9 %) | 1 (3,0 %) | ||
| Troubles gastro-intestinaux | ||||
| Diarrhée | 2 (5,9 %) | 0 | ||
| Sécheresse de la bouche | 2 (5,9 %) | 1 (3,0 %) | ||
| Nausées | 2 (5,9 %) | 0 | ||
| Constipation | 1 (2,9 %) | 1 (3,0 %) | ||
| Défécation impérieuse | 1 (2,9 %) | 0 | ||
Classe de système organique/terme privilégié | GALAFOLD | Placebo† N = 33 n (%)‡ | ||
| 123 mg tous les deux jours † | ||||
| N = 34 | ||||
| n (%)‡ | ||||
| Troubles généraux et anomalies au site d’administration | ||||
| Inflammation | 1 (2,9 %) | 0 | ||
| Infections et infestations | ||||
| Rhinopharyngite | 6 (18 %) | 2 (6,0 %) | ||
| Lésions, intoxications et complications liées aux interventions | ||||
| Surdosage | 1 (2,9 %) | 0 | ||
| Investigations | ||||
| Prise de poids | 2 (5,9 %) | 0 | ||
| Hausse de la tension artérielle | 1 (2,9 %) | 0 | ||
Troubles musculo- squelettiques et du tissu conjonctif | ||||
| Torticolis | 2 (5,9 %) | 0 | ||
| Spasmes musculaires | 1 (2,9 %) | 1 (3,0 %) | ||
| Myalgie | 1 (2,9 %) | 0 | ||
| Troubles du système nerveux | ||||
| Paresthésie | 2 (5,9 %) | 0 | ||
| Étourdissements | 1 (2,9 %) | 0 | ||
| Céphalées | 1 (2,9 %) | 3 (9,1 %) | ||
| Hyperesthésie | 1 (2,9 %) | 0 | ||
| Hypoesthésie | 1 (2,9 %) | 0 | ||
| Troubles psychiatriques | ||||
| Dépression | 1 (2,9 %) | 0 | ||
| Insomnie | 1 (2,9 %) | 1 (3,0 %) | ||
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Épistaxis | 2 (5,9 %) | 1 (3,0 %) | ||
| Toux | 3 (9 %) | 0 | ||
| Affections de la peau et du tissu sous-cutané | ||||
Classe de système organique/terme privilégié | GALAFOLD | Placebo† N = 33 n (%)‡ | ||
| 123 mg tous les deux jours † | ||||
| N = 34 | ||||
| n (%)‡ | ||||
| Éruptions cutanées | 1 (2,9 %) | 0 | ||
†Une fois tous les deux jours
‡ Les pourcentages sont calculés en fonction du nombre total de patients traités à l’aide de la même dose et du même schéma posologique.
Tableau 3 Fréquence des réactions indésirables au médicament rapportées par ≥ 1 % des patients traités par GALAFOLD comparativement à l’enzymothérapie de substitution (ETS) sur une période allant jusqu’à 18 mois dans le cadre d’une étude ouverte (essai avec enzymothérapie de substitution)
| Classe par système et organe/terme privilégié | GALAFOLD | Enzymothérapie de | ||||
| 123 mg tous les deux jours † | substitution | |||||
| N = 36 | N = 21 | |||||
| n (%)‡ | n (%)‡ | |||||
| Troubles cardiaques | ||||||
| Palpitations | 1 (2,8 %) | 0 | ||||
| Affections oculaires | ||||||
| Prurit oculaire | 1 (2,8 %) | 0 | ||||
| Troubles gastro-intestinaux | ||||||
| Diarrhée | 3 (8,3 %) | 0 | ||||
| Douleur abdominale | 2 (5,6 %) | 0 | ||||
| Dyspepsie | 2 (5,6 %) | 0 | ||||
| Nausées | 2 (5,6 %) | 0 | ||||
| Modification des habitudes intestinales | 1 (2,8 %) | 0 | ||||
| Sécheresse de la bouche | 1 (2,8 %) | 1 (4,8 %) | ||||
| Syndrome du côlon irritable | 1 (2,8 %) | 0 | ||||
| Troubles généraux et anomalies au site d’administration | ||||||
| Fatigue | 1 (2,8 %) | 1 (4,8 %) | ||||
| Syndrome pseudo-grippal | 1 (2,8 %) | 0 | ||||
| Gonflement localisé | 1 (2,8 %) | 0 | ||||
| Œdème périphérique | 1 (2,8 %) | 0 | ||||
| Pyrexie | 1 (2,8 %) | 0 | ||||
| Classe par système et organe/terme privilégié | GALAFOLD | Enzymothérapie de | ||||
| 123 mg tous les deux jours † | substitution | |||||
| N = 36 | N = 21 | |||||
| n (%)‡ | n (%)‡ | |||||
| Investigations | ||||||
| Hausse de la créatine phosphokinase sanguine | 2 (5,6 %) | 0 | ||||
| Hausse de la bilirubine sanguine | 1 (2,8 %) | 0 | ||||
| Hausse de la température corporelle | 1 (2,8 %) | 0 | ||||
| Résultats anormaux aux tests de la fonction hépatique | 1 (2,8 %) | 0 | ||||
| Perte de poids | 1 (2,8 %) | 0 | ||||
| Prise de poids | 1 (2,8 %) | 0 | ||||
| Baisse du nombre de globules blancs | 1 (2,8 %) | 0 | ||||
| Troubles du métabolisme et de la nutrition | ||||||
| Hypoglycémie | 1 (2,8 %) | 0 | ||||
Troubles musculo- squelettiques et du tissu conjonctif | ||||||
| Douleur sur le flanc | 1 (2,8 %) | 0 | ||||
| Douleur musculosquelettique dans la poitrine | 1 (2,8 %) | 0 | ||||
| Myalgie | 1 (2,8 %) | 0 | ||||
| Douleur aux extrémités | 1 (2,8 %) | 0 | ||||
| Troubles du système nerveux | ||||||
| Céphalées | 6 (16,7 %) | 0 | ||||
| Étourdissements | 2 (5,6 %) | 0 | ||||
| Ataxie | 1 (2,8 %) | 0 | ||||
| Paresthésie | 1 (2,8 %) | 0 | ||||
| Troubles psychiatriques | ||||||
| Troubles du sommeil | 1 (2,8 %) | 0 | ||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Dyspnée | 1 (2,8 %) | 0 | ||||
| Rhinorrhée | 1 (2,8 %) | 0 | ||||
| Classe par système et organe/terme privilégié | GALAFOLD | Enzymothérapie de | ||||
| 123 mg tous les deux jours † | substitution | |||||
| N = 36 | N = 21 | |||||
| n (%)‡ | n (%)‡ | |||||
| Troubles de la peau et du tissu sous-cutané | ||||||
| Hyperhidrose | 1 (2,8 %) | 0 | ||||
| Sueurs nocturnes | 1 (2,8 %) | 0 | ||||
| Prurit | 1 (2,8 %) | 0 | ||||
| Psoriasis | 1 (2,8 %) | 0 | ||||
| Éruptions cutanées | 1 (2,8 %) | 0 | ||||
†Une fois tous les deux jours
‡Les pourcentages sont calculés en fonction du nombre total de patients traités à l’aide de la même dose et du même schéma posologique.
Les patients ayant terminé la période de traitement de 18 mois dans l’essai chez les patients déjà traités par ETS étaient admissibles à recevoir le traitement par GALAFOLD dans le cadre d’une période de prolongation ouverte facultative de 12 mois. Il y a eu 11 nouvelles déclarations de réactions indésirables au médicament entre les mois 18 et 30 de l’étude parmi les 51 patients qui ont continué de recevoir GALAFOLD ou qui sont passés de l’ETS à GALAFOLD durant la période de prolongation ouverte de 12 mois : douleur, faim, malaise abdominal, migraine, névralgie, protéinurie, sensation de chaleur, spasmes musculaires, tremblements, vertiges et vomissements. Ces réactions ont chacune été rapportées chez un seul patient (2 %) sauf les spasmes musculaires qui ont été signalés chez deux patients (4 %). En général, il n’y a eu aucun changement significatif dans la nature ou la fréquence des réactions indésirables observées entre les mois 18 et 30.
Les réactions indésirables au médicament signalées durant le traitement de longue durée par GALAFOLD (durée moyenne de traitement d’environ 43 mois, n = 85) étaient généralement compatibles avec celles signalées pendant le traitement de courte durée. En plus des réactions indésirables au médicament énumérées dans le Tableau 2 et le Tableau 3 et de celles signalées lors de la prolongation ouverte de 12- mois de l’essai chez les patients déjà traités par ETS, les réactions indésirables au médicament suivantes ont aussi été rapportées : agressivité, alopécie, arthralgie, baisse du débit de filtration glomérulaire, bouffées de chaleur, calculs biliaires, carence en vitamine D, dilatation biliaire, dorsalgie, douleur à la poitrine, douleur dans la partie supérieure de l’abdomen, éternuements, faiblesse musculaire, fibrillation auriculaire, goitre, hématochézie, impatience, infection urinaire, ischémie myocardique, malaise à la poitrine, sécheresse des muqueuses, trouble du mouvement, vitiligo. Ces réactions ont chacune été rapportées chez un seul patient (1 % pour chacune) sauf la baisse du débit de filtration glomérulaire, la carence en vitamine D et l’infection urinaire qui ont chacune été signalées chez deux patients (2 % pour chacune).
8.2.1 Effets indésirables identifiés lors des essais cliniques – Enfants et adolescents
L’évaluation de l’innocuité chez 21 adolescents (âgés de 12 à moins de 18 ans et pesant au moins 45 kg) est fondée sur des données d’innocuité recueillies sur une période de 1 an dans le cadre de l’étude
ouverte AT1001-020, au cours de laquelle les patients ont reçu le même schéma posologique que les adultes (voir 14.2 Résultats de l’étude). Les effets indésirables survenus chez les patients adolescents étaient comparables à ceux observés dans les études menées chez les patients adultes.
8.3 Effets indésirables peu courants identifiés lors des essais cliniques
Les réactions indésirables au médicament qui ont été rapportées dans les essais cliniques chez moins de 1 % des patients dans le cadre d’une analyse combinée des patients traités par GALAFOLD dans les deux essais cliniques de phase 3 (l’essai chez les patients naïfs d’ETS et l’essai chez les patients déjà traités par ETS) sur une période allant jusqu'à 24 mois et qui n’apparaissent ni dans le Tableau 2 ni dans le Tableau 3 étaient les suivantes :
Affections oculaires : baisse d’acuité visuelle, prurit oculaire
Affections gastro-intestinales : douleur dans la partie supérieure de l’abdomen, incontinence fécale, malaise abdominal, vomissements
Troubles généraux et anomalies au site d’administration : douleur, faim, sensation de chaleur
Affections hépatobiliaires : lésion hépatocellulaire
Investigations : baisse du calcium sanguin, hausse du cholestérol sanguin
Troubles métaboliques et nutritionnels : diminution de l’appétit
Affections musculosquelettiques et du tissu conjonctif : contractions musculaires
Affections du système nerveux : migraine, névralgie, somnolence, tremblements, trouble de la mémoire, trouble de l’équilibre
Affections du rein et des voies urinaires : pollakiurie
Affections de la peau et du tissu sous-cutané : érythème
Affections vasculaires : hypertension systolique
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives
Résultats de l’étude clinique
Hausse de la créatine phosphokinase sanguine, Résultats anormaux aux tests de la fonction hépatique, Hausse de la bilirubine sanguine, Hausse du cholestérol sanguin, Baisse du calcium sanguin, Baisse de la numération leucocytaire; toutes ces réactions sont survenues à une fréquence ≥ 1 %.
8.5 Effets indésirables post-commercialisation
L’effet indésirable suivant a été identifié au cours de l’utilisation post-commercialisation. Étant donné que cet effet est signalé volontairement par une population de taille indéterminée, il n’est pas toujours possible d’estimer de manière fiable sa fréquence ou d’établir une relation de cause à effet avec l’exposition au médicament.
Affections de la peau et du tissu sous-cutané : œdème de Quincke
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
GALAFOLD n’est pas destiné à être utilisé en association avec une enzymothérapie de substitution.
GALAFOLD multiplie jusqu’à 5 fois l’exposition à l’agalsidase.
9.3 Interactions du médicament sur le comportement
L’effet de GALAFOLD sur la capacité à conduire un véhicule ou à utiliser de la machinerie n’a pas été établi.
Aucune étude n’a évalué les effets du tabagisme, des habitudes alimentaires ou de l’alcool sur les paramètres pharmacocinétiques de GALAFOLD.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans Tableau 4 sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 4 Interactions médicament-médicament établies ou potentielles
| Nom propre/ Nom | Source de | Effet | Commentaire clinique | ||||
| usuel | preuve | ||||||
| agalsidase | EC | Une dose unique de GALAFOLD multiplie jusqu’à 5 fois l’exposition à l’agalsidase. L’agalsidase n’a aucun effet sur les paramètres pharmacocinétiques du migalastat. | GALAFOLD n’est pas destiné à être utilisé en association avec une enzymothérapie de substitution. | ||||
EC = ESSAIS CLINIQUES
D’après les données in vitro, le migalastat n’est pas un inducteur du CYP1A2, du CYP2B6 ou du CYP3A4. En outre, le migalastat n’est pas un inhibiteur ni un substrat du CYP1A2, du CYP2A6, du CYP2B6, du CYP2C8, du CYP2C9, du CYP2C19, du CYP2D6, du CYP2E1 ou du CYP3A4/5. Le migalastat n’est pas un substrat de MDR1 ou de BCRP, et il n’est pas un inhibiteur des transporteurs d’efflux humains BCRP, MDR1 ou BSEP. Le migalastat n’est pas non plus un substrat de MATE1, de MATE2-K, d’OAT1, d’OAT3 ou d’OCT2, ni un inhibiteur des transporteurs d’influx humains OATP1B1, OATP1B3, OAT1, OAT3, OCT2, MATE1 ou MATE2-K.
9.5 Interactions médicament-aliment
La consommation d’aliments influence les paramètres pharmacocinétiques du migalastat. L’exposition à
GALAFOLD est réduite d’environ 40 % lorsqu’il est pris en mangeant (voir 10.3 Pharmacocinétique – Absorption – Effet des aliments).
L’administration conjointe de GALAFOLD et de caféine diminue l'exposition systémique au migalastat (ASC et Cmax), ce qui peut réduire leefficacité de GALAFOLD (voir 10.3 Pharmacocinétique - Absorption - Effet des boissons). Il faut éviter de prendre GALAFOLD en même temps que de la caféine au moins 2 heures avant et 2 heures après la prise de GALAFOLD (voir 4.4 Administration).
9.6 Interactions médicament-plante médicinale
Aucune étude n’a évalué les effets de produits à base de plantes sur les paramètres pharmacocinétiques du migalastat.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec des tests de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La maladie de Fabry est un trouble de stockage lysosomal lié au chromosome X causé par la mutation du gène codant pour l’hydrolase lysosomale appelée α-galactosidase A (α-Gal A). Plus de 800 mutations différentes du gène α-Gal A ont été rapportées chez les patients atteints de la maladie de Fabry. Plus de 60 % de ces mutations sont de type faux-sens et entraînent la substitution d’un seul acide aminé. Bon nombre des protéines mutées ont une activité catalytique complète ou partielle mais sont instables sur le plan structural, ce qui réduit leur quantité dans les lysosomes pour permettre la dégradation du GL-3 et d’autres substrats lipidiques. L’instabilité protéique varie énormément entre les différentes formes mutantes de la protéine α-Gal A.
Le migalastat est un analogue du galactose terminal de GL-3 qui agit comme inhibiteur spécifique compétitif puissant et réversible de la α-Gal A humaine. Il est également un stabilisateur structural spécifique de la forme sauvage et de nombreuses formes mutantes de la α-Gal A. Les effets biochimiques et cliniques nets du migalastat chez les patients atteints de la maladie de Fabry se manifestent initialement par l’accumulation intracellulaire de l’enzyme α-Gal A stabilisée et inhibée par le migalastat, suivie par le rétablissement de l’activité de la α-Gal A accumulée après la baisse de la concentration de migalastat à un taux sub-inhibiteur en raison de son élimination pharmacocinétique. L’efficacité du migalastat dépend d’une hausse nette de l’activité de la α-Gal A découlant d’une accumulation suffisamment élevée de l’enzyme inhibée par le migalastat et d’une période adéquate de rétablissement de l’activité enzymatique pendant l’intervalle posologique.
Le génotype de α-Gal A détermine la nature et l’ampleur de la réponse clinique à GALAFOLD chez les patients atteints de la maladie de Fabry. Dans le cas des génotypes sensibles, le degré d’accumulation de la protéine α-Gal A induite par le migalastat peut varier considérablement. Par conséquent, la réponse à GALAFOLD peut différer selon la mutation sensible en cause. Dans le cas des génotypes non sensibles, GALAFOLD peut entraîner une perte nette d’activité de α-Gal A, ce qui pourrait potentiellement aggraver l’état pathologique.
GALAFOLD est indiqué uniquement chez les patients atteints de la maladie de Fabry et porteurs d’une des mutations sensibles énumérées dans le Tableau 5. La détermination qu’une mutation est sensible se fait à l’aide d’une épreuve in vitro validée selon les bonnes pratiques de laboratoire (BPL) (voir
10.2 Pharmacodynamie – Variants sensibles à GALAFOLD).
La prévisibilité de l’ampleur des résultats cliniques basés sur l’épreuve dans des cellules HEK-293 validée selon les BPL est limitée. L’inclusion des mutations du gène GLA dans le Tableau 5 ne reflète pas l'interprétation de leur pertinence clinique dans la maladie de Fabry. Le fait qu’une mutation sensible donnée du gène GLA chez un patient atteint de la maladie de Fabry soit responsable de la maladie ou non doit être déterminé avant l’instauration du traitement par un spécialiste en génétique clinique qui a de l’expérience dans le diagnostic et le traitement de la maladie de Fabry. La consultation d’un spécialiste en génétique clinique est fortement recommandée dans le cas où la pertinence clinique de la mutation ou du variant GLA sensible est incertaine (VPI, variant de pertinence incertaine) ou que cette mutation serait bénigne (ne cause pas la maladie de Fabry) (voir 4.1 Considérations posologiques).
Des études cliniques de phase 3 ont été menées sur des patients atteints de la maladie de Fabry qui étaient dans l’ensemble porteurs de 43 des mutations sensibles énumérées dans le Tableau 5.
Si une double mutation est présente sur le même chromosome (hommes et femmes), ce patient est sensible si la double mutation est présente dans une seule entrée du Tableau 5 (p. ex., D55V/Q57L). Si une double mutation est présente sur des chromosomes différents (seulement chez les femmes), cette patiente est sensible si l’une ou l’autre des mutations individuelles est présente dans le Tableau 5.
Tableau 5 Variants du gène GLA sensibles à GALAFOLD selon le test in vitro
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.7C>G | c.C7G | p.(L3V) | ||
| c.8T>C | c.T8C | p.(L3P) | ||
| c.[11G>T; 620A>C] | c.G11T/A620C | p.(R4M/Y207S) | ||
| c.13A>G | c.A13G | p.(N5D) | ||
| c.15C>G | c.C15G | p.(N5K) | ||
| c.16C>A | c.C16A | p.(P6T) | ||
| c.16C>T | c.C16T | p.(P6S) | ||
| c.17C>A | c.C17A | p.(P6Q) | ||
| c.17C>G | c.C17G | p.(P6R) | ||
| c.17C>T | c.C17T | p.(P6L) | ||
| c.19G>A | c.G19A | p.(E7K) | ||
| c.20A>T | c.A20T | p.(E7V) | ||
| c.21A>T | c.A21T | p.(E7D) | ||
| c.22C>A | c.C22A | p.(L8I) | ||
| c.23T>A | c.T23A | p.(L8Q) | ||
| c.23T>C | c.T23C | p.(L8P) | ||
| c.25C>T | c.C25T | p.(H9Y) | ||
| c.26A>G | c.A26G | p.(H9R) | ||
| c.26A>T | c.A26T | p.(H9L) | ||
| c.27T>A | c.T27A | p.(H9Q) | ||
| c.28C>A | c.C28A | p.(L10M) | ||
| c.28C>G | c.C28G | p.(L10V) | ||
| c.29T>A | c.T29A | p.(L10Q) | ||
| c.29T>C | c.T29C | p.(L10P) | ||
| c.29T>G | c.T29G | p.(L10R) | ||
| c.31G>A | c.G31A | p.(G11S) | ||
| c.31G>C | c.G31C | p.(G11R) | ||
| c.31G>T | c.G31T | p.(G11C) | ||
| c.32G>A | c.G32A | p.(G11D) | ||
| c.32G>T | c.G32T | p.(G11V) | ||
| c.34T>A | c.T34A | p.(C12S) | ||
| c.34T>C | c.T34C | p.(C12R) | ||
| c.34T>G | c.T34G | p.(C12G) | ||
| c.35G>A | c.G35A | p.(C12Y) | ||
| c.37G>A | c.G37A | p.(A13T) | ||
| c.37G>C | c.G37C | p.(A13P) | ||
| c.38C>A | c.C38A | p.(A13E) | ||
| c.38C>G | c.C38G | p.(A13G) | ||
| c.40C>G | c.C40G | p.(L14V) | ||
| c.40C>T | c.C40T | p.(L14F) | ||
| c.41T>A | c.T41A | p.(L14H) | ||
| c.43G>A | c.G43A | p.(A15T) | ||
| c.44C>G | c.C44G | p.(A15G) | ||
| c.49C>A | c.C49A | p.(R17S) | ||
| c.49C>G | c.C49G | p.(R17G) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.49C>T | c.C49T | p.(R17C) | ||
| c.50G>A | c.G50A | p.(R17H) | ||
| c.50G>C | c.G50C | p.(R17P) | ||
| c.52T>A | c.T52A | p.(F18I) | ||
| c.53T>G | c.T53G | p.(F18C) | ||
| c.54C>G | c.C54G | p.(F18L) | ||
| c.58G>C | c.G58C | p.(A20P) | ||
| c.59C>A | c.C59A | p.(A20D) | ||
| c.59C>G | c.C59G | p.(A20G) | ||
| c.62T>A | c.T62A | p.(L21H) | ||
| c.64G>A | c.G64A | p.(V22I) | ||
| c.64G>C | c.G64C | p.(V22L) | ||
| c.64G>T | c.G64T | p.(V22F) | ||
| c.65T>C | c.T65C | p.(V22A) | ||
| c.65T>G | c.T65G | p.(V22G) | ||
| c.67T>A | c.T67A | p.(S23T) | ||
| c.67T>C | c.T67C | p.(S23P) | ||
| c.70T>C ou c.70T>A | c.T70C ou c.T70A | p.(W24R) | ||
| c.[70T>A; 1255A>G] | c.T70A/A1255G | p.(W24R/N419D) | ||
| c.70T>G | c.T70G | p.(W24G) | ||
| c.71G>C | c.G71C | p.(W24S) | ||
| c.72G>C ou c.72G>T | c.G72C ou c.G72T | p.(W24C) | ||
| c.73G>C | c.G73C | p.(D25H) | ||
| c.77T>A | c.T77A | p.(I26N) | ||
| c.79C>A | c.C79A | p.(P27T) | ||
| c.79C>G | c.C79G | p.(P27A) | ||
| c.79C>T | c.C79T | p.(P27S) | ||
| c.80C>T | c.C80T | p.(P27L) | ||
| c.82G>C | c.G82C | p.(G28R) | ||
| c.82G>T | c.G82T | p.(G28W) | ||
| c.83G>A | c.G83A | p.(G28E) | ||
| c.85G>C | c.G85C | p.(A29P) | ||
| c.86C>A | c.C86A | p.(A29D) | ||
| c.86C>G | c.C86G | p.(A29G) | ||
| c.86C>T | c.C86T | p.(A29V) | ||
| c.88A>G | c.A88G | p.(R30G) | ||
| c.94C>A | c.C94A | p.(L32M) | ||
| c.94C>G | c.C94G | p.(L32V) | ||
| c.95T>A | c.T95A | p.(L32Q) | ||
| c.95T>C | c.T95C | p.(L32P) | ||
| c.95T>G | c.T95G | p.(L32R) | ||
| c.97G>C | c.G97C | p.(D33H) | ||
| c.97G>T | c.G97T | p.(D33Y) | ||
| c.98A>C | c.A98C | p.(D33A) | ||
| c.98A>G | c.A98G | p.(D33G) | ||
| c.98A>T | c.A98T | p.(D33V) | ||
| c.99C>G | c.C99G | p.(D33E) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.100A>C | c.A100C | p.(N34H) | ||
| c.100A>G | c.A100G | p.(N34D) | ||
| c.101A>C | c.A101C | p.(N34T) | ||
| c.101A>G | c.A101G | p.(N34S) | ||
| c.102T>G ou c.102T>A | c.T102G ou c.T102A | p.(N34K) | ||
| c.103G>C ou c.103G>A | c.G103C ou c.G103A | p.(G35R) | ||
| c.104G>A | c.G104A | p.(G35E) | ||
| c.104G>C | c.G104C | p.(G35A) | ||
| c.104G>T | c.G104T | p.(G35V) | ||
| c.106T>A | c.T106A | p.(L36M) | ||
| c.106T>G | c.T106G | p.(L36V) | ||
| c.107T>C | c.T107C | p.(L36S) | ||
| c.107T>G | c.T107G | p.(L36W) | ||
| c.108G>C ou c.108G>T | c.G108C ou c.G108T | p.(L36F) | ||
| c.109G>A | c.G109A | p.(A37T) | ||
| c.109G>T | c.G109T | p.(A37S) | ||
| c.110C>A | c.C110A | p.(A37E) | ||
| c.110C>G | c.C110G | p.(A37G) | ||
| c.110C>T | c.C110T | p.(A37V) | ||
| c.112A>G | c.A112G | p.(R38G) | ||
| c.112A>T | c.A112T | p.(R38W) | ||
| c.113G>T | c.G113T | p.(R38M) | ||
| c.114G>C | c.G114C | p.(R38S) | ||
| c.115A>G | c.A115G | p.(T39A) | ||
| c.115A>T | c.A115T | p.(T39S) | ||
| c.116C>A | c.C116A | p.(T39K) | ||
| c.116C>G | c.C116G | p.(T39R) | ||
| c.116C>T | c.C116T | p.(T39M) | ||
| c.121A>G | c.A121G | p.(T41A) | ||
| c.122C>A | c.C122A | p.(T41N) | ||
| c.122C>G | c.C122G | p.(T41S) | ||
| c.122C>T | c.C122T | p.(T41I) | ||
| c.124A>C ou c.124A>T | c.A124C ou c.A124T | p.(M42L) | ||
| c.124A>G | c.A124G | p.(M42V) | ||
| c.125T>A | c.T125A | p.(M42K) | ||
| c.125T>C | c.T125C | p.(M42T) | ||
| c.125T>G | c.T125G | p.(M42R) | ||
| c.126G>A ou c.126G>C ou c.126G>T | c.G126A ou c.G126C ou c.G126T | p.(M42I) | ||
| c.128G>C | c.G128C | p.(G43A) | ||
| c.133C>A | c.C133A | p.(L45M) | ||
| c.133C>G | c.C133G | p.(L45V) | ||
| c.136C>A | c.C136A | p.(H46N) | ||
| c.136C>G | c.C136G | p.(H46D) | ||
| c.137A>C | c.A137C | p.(H46P) | ||
| c.138C>G | c.C138G | p.(H46Q) | ||
| c.142G>C | c.G142C | p.(E48Q) | ||
| c.143A>C | c.A143C | p.(E48A) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.149T>A | c.T149A | p.(F50Y) | ||
| c.151A>G | c.A151G | p.(M51V) | ||
| c.152T>A | c.T152A | p.(M51K) | ||
| c.152T>C | c.T152C | p.(M51T) | ||
| c.152T>G | c.T152G | p.(M51R) | ||
| c.153G>A ou c.153G>T ou c.153G>C | c.G153A ou c.G153T ou c.G153C | p.(M51I) | ||
| c.157A>C | c.A157C | p.(N53H) | ||
| c.[157A>C; 158A>T] | c.A157C/A158T | p.(N53L) | ||
| c.157A>G | c.A157G | p.(N53D) | ||
| c.157A>T | c.A157T | p.(N53Y) | ||
| c.158A>C | c.A158C | p.(N53T) | ||
| c.158A>G | c.A158G | p.(N53S) | ||
| c.158A>T | c.A158T | p.(N53I) | ||
| c.159C>G ou c.159C>A | c.C159G ou c.C159A | p.(N53K) | ||
| c.160C>G | c.C160G | p.(L54V) | ||
| c.[160C>G; 937G>T] | c.C160G/G937T | p.(L54V/D313Y†) | ||
| c.160C>T | c.C160T | p.(L54F) | ||
| c.161T>A | c.T161A | p.(L54H) | ||
| c.161T>C | c.T161C | p.(L54P) | ||
| c.161T>G | c.T161G | p.(L54R) | ||
| c.163G>C | c.G163C | p.(D55H) | ||
| c.163G>T | c.G163T | p.(D55Y) | ||
| c.164A>C | c.A164C | p.(D55A) | ||
| c.164A>G | c.A164G | p.(D55G) | ||
| c.164A>T | c.A164T | p.(D55V) | ||
| c.[164A>T; 170A>T] | c.A164T/A170T | p.(D55V/Q57L) | ||
| c.165C>G | c.C165G | p.(D55E) | ||
| c.167G>A | c.G167A | p.(C56Y) | ||
| c.167G>T | c.G167T | p.(C56F) | ||
| c.168C>G | c.C168G | p.(C56W) | ||
| c.170A>G | c.A170G | p.(Q57R) | ||
| c.170A>T | c.A170T | p.(Q57L) | ||
| c.172G>A | c.G172A | p.(E58K) | ||
| c.175G>A | c.G175A | p.(E59K) | ||
| c.175G>C | c.G175C | p.(E59Q) | ||
| c.176A>C | c.A176C | p.(E59A) | ||
| c.176A>G | c.A176G | p.(E59G) | ||
| c.176A>T | c.A176T | p.(E59V) | ||
| c.177G>C | c.G177C | p.(E59D) | ||
| c.178C>A | c.C178A | p.(P60T) | ||
| c.178C>G | c.C178G | p.(P60A) | ||
| c.178C>T | c.C178T | p.(P60S) | ||
| c.179C>A | c.C179A | p.(P60Q) | ||
| c.179C>G | c.C179G | p.(P60R) | ||
| c.179C>T | c.C179T | p.(P60L) | ||
| c.182A>T | c.A182T | p.(D61V) | ||
| c.183T>A | c.T183A | p.(D61E) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.184_185insTAG | c.184_185insTAG | p.(S62delinsLA) | ||
| c.184T>C | c.T184C | p.(S62P) | ||
| c.184T>G | c.T184G | p.(S62A) | ||
| c.185C>A | c.C185A | p.(S62Y) | ||
| c.185C>G | c.C185G | p.(S62C) | ||
| c.185C>T | c.C185T | p.(S62F) | ||
| c.190A>C | c.A190C | p.(I64L) | ||
| c.190A>G | c.A190G | p.(I64V) | ||
| c.193A>G | c.A193G | p.(S65G) | ||
| c.193A>T | c.A193T | p.(S65C) | ||
| c.195T>A | c.T195A | p.(S65R) | ||
| c.196G>A | c.G196A | p.(E66K) | ||
| c.197A>G | c.A197G | p.(E66G) | ||
| c.197A>T | c.A197T | p.(E66V) | ||
| c.198G>C | c.G198C | p.(E66D) | ||
| c.199A>C | c.A199C | p.(K67Q) | ||
| c.199A>G | c.A199G | p.(K67E) | ||
| c.200A>C | c.A200C | p.(K67T) | ||
| c.200A>T | c.A200T | p.(K67M) | ||
| c.201G>C | c.G201C | p.(K67N) | ||
| c.202C>A | c.C202A | p.(L68I) | ||
| c.205T>A | c.T205A | p.(F69I) | ||
| c.206T>A | c.T206A | p.(F69Y) | ||
| c.207C>A ou c.207C>G | c.C207A ou c.C207G | p.(F69L) | ||
| c.208A>T | c.A208T | p.(M70L) | ||
| c.209T>A | c.T209A | p.(M70K) | ||
| c.209T>G | c.T209G | p.(M70R) | ||
| c.210G>C | c.G210C | p.(M70I) | ||
| c.211G>C | c.G211C | p.(E71Q) | ||
| c.212A>C | c.A212C | p.(E71A) | ||
| c.212A>G | c.A212G | p.(E71G) | ||
| c.212A>T | c.A212T | p.(E71V) | ||
| c.213G>C | c.G213C | p.(E71D) | ||
| c.214A>G | c.A214G | p.(M72V) | ||
| c.214A>T | c.A214T | p.(M72L) | ||
| c.215T>C | c.T215C | p.(M72T) | ||
| c.216G>A ou c.216G>T ou c.216G>C | c.G216A ou c.G216T ou c.G216C | p.(M72I) | ||
| c.217G>A | c.G217A | p.(A73T) | ||
| c.217G>T | c.G217T | p.(A73S) | ||
| c.218C>T | c.C218T | p.(A73V) | ||
| c.[218C>T; 525C>G] | c.C218T/C525G | p.(A73V/D175E) | ||
| c.220G>A | c.G220A | p.(E74K) | ||
| c.221A>G | c.A221G | p.(E74G) | ||
| c.221A>T | c.A221T | p.(E74V) | ||
| c.222G>C | c.G222C | p.(E74D) | ||
| c.223C>T | c.C223T | p.(L75F) | ||
| c.224T>C | c.T224C | p.(L75P) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.226A>G | c.A226G | p.(M76V) | ||
| c.227T>C | c.T227C | p.(M76T) | ||
| c.229G>A | c.G229A | p.(V77I) | ||
| c.229G>C | c.G229C | p.(V77L) | ||
| c.232T>C | c.T232C | p.(S78P) | ||
| c.233C>T | c.C233T | p.(S78L) | ||
| c.235G>A | c.G235A | p.(E79K) | ||
| c.235G>C | c.G235C | p.(E79Q) | ||
| c.236A>C | c.A236C | p.(E79A) | ||
| c.236A>G | c.A236G | p.(E79G) | ||
| c.236A>T | c.A236T | p.(E79V) | ||
| c.237A>T | c.A237T | p.(E79D) | ||
| c.238G>A | c.G238A | p.(G80S) | ||
| c.238G>T | c.G238T | p.(G80C) | ||
| c.239G>A | c.G239A | p.(G80D) | ||
| c.239G>C | c.G239C | p.(G80A) | ||
| c.239G>T | c.G239T | p.(G80V) | ||
| c.242G>T | c.G242T | p.(W81L) | ||
| c.244A>G | c.A244G | p.(K82E) | ||
| c.245A>C | c.A245C | p.(K82T) | ||
| c.245A>G | c.A245G | p.(K82R) | ||
| c.245A>T | c.A245T | p.(K82M) | ||
| c.246G>C | c.G246C | p.(K82N) | ||
| c.247G>A | c.G247A | p.(D83N) | ||
| c.248A>C | c.A248C | p.(D83A) | ||
| c.248A>G | c.A248G | p.(D83G) | ||
| c.248A>T | c.A248T | p.(D83V) | ||
| c.249T>A | c.T249A | p.(D83E) | ||
| c.250G>A | c.G250A | p.(A84T) | ||
| c.250G>C | c.G250C | p.(A84P) | ||
| c.250G>T | c.G250T | p.(A84S) | ||
| c.251C>A | c.C251A | p.(A84E) | ||
| c.251C>G | c.C251G | p.(A84G) | ||
| c.251C>T | c.C251T | p.(A84V) | ||
| c.253G>A | c.G253A | p.(G85S) | ||
| c.[253G>A; 254G>A] | c.G253A/G254A | p.(G85N) | ||
| c.[253G>A; 254G>T; 255T>G] | c.G253A/G254T/T255G | p.(G85M) | ||
| c.253G>C | c.G253C | p.(G85R) | ||
| c.253G>T | c.G253T | p.(G85C) | ||
| c.254G>A | c.G254A | p.(G85D) | ||
| c.254G>C | c.G254C | p.(G85A) | ||
| c.257A>T | c.A257T | p.(Y86F) | ||
| c.260A>G | c.A260G | p.(E87G) | ||
| c.261G>C ou c.261G>T | c.G261C ou c.G261T | p.(E87D) | ||
| c.262T>A | c.T262A | p.(Y88N) | ||
| c.262T>C | c.T262C | p.(Y88H) | ||
| c.263A>C | c.A263C | p.(Y88S) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.263A>G | c.A263G | p.(Y88C) | ||
| c.265C>G | c.C265G | p.(L89V) | ||
| c.265C>T | c.C265T | p.(L89F) | ||
| c.271A>C | c.A271C | p.(I91L) | ||
| c.271A>T | c.A271T | p.(I91F) | ||
| c.272T>C | c.T272C | p.(I91T) | ||
| c.272T>G | c.T272G | p.(I91S) | ||
| c.273T>G | c.T273G | p.(I91M) | ||
| c.286A>G | c.A286G | p.(M96V) | ||
| c.286A>T | c.A286T | p.(M96L) | ||
| c.287T>C | c.T287C | p.(M96T) | ||
| c.288G>A ou c.288G>T ou c.288G>C | c.G288A ou c.G288T ou c.G288C | p.(M96I) | ||
| c.289G>A | c.G289A | p.(A97T) | ||
| c.289G>C | c.G289C | p.(A97P) | ||
| c.289G>T | c.G289T | p.(A97S) | ||
| c.290C>A | c.C290A | p.(A97D) | ||
| c.290C>T | c.C290T | p.(A97V) | ||
| c.293C>A | c.C293A | p.(P98H) | ||
| c.293C>G | c.C293G | p.(P98R) | ||
| c.293C>T | c.C293T | p.(P98L) | ||
| c.295C>G | c.C295G | p.(Q99E) | ||
| c.296A>C | c.A296C | p.(Q99P) | ||
| c.296A>G | c.A296G | p.(Q99R) | ||
| c.296A>T | c.A296T | p.(Q99L) | ||
| c.301G>C | c.G301C | p.(D101H) | ||
| c.302A>C | c.A302C | p.(D101A) | ||
| c.302A>G | c.A302G | p.(D101G) | ||
| c.302A>T | c.A302T | p.(D101V) | ||
| c.303T>A | c.T303A | p.(D101E) | ||
| c.304T>A | c.T304A | p.(S102T) | ||
| c.304T>C | c.T304C | p.(S102P) | ||
| c.304T>G | c.T304G | p.(S102A) | ||
| c.305C>T | c.C305T | p.(S102L) | ||
| c.310G>A | c.G310A | p.(G104S) | ||
| c.311G>A | c.G311A | p.(G104D) | ||
| c.311G>C | c.G311C | p.(G104A) | ||
| c.311G>T | c.G311T | p.(G104V) | ||
| c.313A>G | c.A313G | p.(R105G) | ||
| c.314G>A | c.G314A | p.(R105K) | ||
| c.314G>C | c.G314C | p.(R105T) | ||
| c.314G>T | c.G314T | p.(R105I) | ||
| c.316C>A | c.C316A | p.(L106I) | ||
| c.316C>G | c.C316G | p.(L106V) | ||
| c.316C>T | c.C316T | p.(L106F) | ||
| c.317T>A | c.T317A | p.(L106H) | ||
| c.317T>C | c.T317C | p.(L106P) | ||
| c.319C>A | c.C319A | p.(Q107K) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.319C>G | c.C319G | p.(Q107E) | ||
| c.320A>G | c.A320G | p.(Q107R) | ||
| c.321G>C | c.G321C | p.(Q107H) | ||
| c.322G>A | c.G322A | p.(A108T) | ||
| c.323C>A | c.C323A | p.(A108E) | ||
| c.323C>T | c.C323T | p.(A108V) | ||
| c.325G>A | c.G325A | p.(D109N) | ||
| c.325G>C | c.G325C | p.(D109H) | ||
| c.325G>T | c.G325T | p.(D109Y) | ||
| c.326A>C | c.A326C | p.(D109A) | ||
| c.326A>G | c.A326G | p.(D109G) | ||
| c.327C>G | c.C327G | p.(D109E) | ||
| c.328C>A | c.C328A | p.(P110T) | ||
| c.334C>G | c.C334G | p.(R112G) | ||
| c.335G>A | c.G335A | p.(R112H) | ||
| c.335G>T | c.G335T | p.(R112L) | ||
| c.337T>A | c.T337A | p.(F113I) | ||
| c.337T>C ou c.339T>A ou c.339T>G | c.T337C ou c.T339A ou c.T339G | p.(F113L) | ||
| c.337T>G | c.T337G | p.(F113V) | ||
| c.338T>A | c.T338A | p.(F113Y) | ||
| c.341C>T | c.C341T | p.(P114L) | ||
| c.343C>A | c.C343A | p.(H115N) | ||
| c.343C>G | c.C343G | p.(H115D) | ||
| c.346G>C | c.G346C | p.(G116R) | ||
| c.350T>C | c.T350C | p.(I117T) | ||
| c.351T>G | c.T351G | p.(I117M) | ||
| c.352C>T | c.C352T | p.(R118C) | ||
| c.361G>A | c.G361A | p.(A121T) | ||
| c.362C>T | c.C362T | p.(A121V) | ||
| c.367T>A | c.T367A | p.(Y123N) | ||
| c.367T>G | c.T367G | p.(Y123D) | ||
| c.368A>C | c.A368C | p.(Y123S) | ||
| c.368A>G | c.A368G | p.(Y123C) | ||
| c.368A>T | c.A368T | p.(Y123F) | ||
| c.370G>A | c.G370A | p.(V124I) | ||
| c.371T>G | c.T371G | p.(V124G) | ||
| c.373C>A | c.C373A | p.(H125N) | ||
| c.373C>G | c.C373G | p.(H125D) | ||
| c.373C>T | c.C373T | p.(H125Y) | ||
| c.374A>G | c.A374G | p.(H125R) | ||
| c.374A>T | c.A374T | p.(H125L) | ||
| c.376A>G | c.A376G | p.(S126G) | ||
| c.376A>T | c.A376T | p.(S126C) | ||
| c.377G>T | c.G377T | p.(S126I) | ||
| c.379A>G | c.A379G | p.(K127E) | ||
| c.383G>A | c.G383A | p.(G128E) | ||
| c.383G>C | c.G383C | p.(G128A) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.385C>G | c.C385G | p.(L129V) | ||
| c.388A>C | c.A388C | p.(K130Q) | ||
| c.389A>T | c.A389T | p.(K130M) | ||
| c.390G>C | c.G390C | p.(K130N) | ||
| c.391C>G | c.C391G | p.(L131V) | ||
| c.397A>C | c.A397C | p.(I133L) | ||
| c.397A>G | c.A397G | p.(I133V) | ||
| c.397A>T | c.A397T | p.(I133F) | ||
| c.398T>C | c.T398C | p.(I133T) | ||
| c.399T>G | c.T399G | p.(I133M) | ||
| c.[399T>G; 434T>C] | c.T399G/T434C | p.(I133M/F145S) | ||
| c.403G>A | c.G403A | p.(A135T) | ||
| c.403G>T | c.G403T | p.(A135S) | ||
| c.404C>A | c.C404A | p.(A135E) | ||
| c.404C>G | c.C404G | p.(A135G) | ||
| c.404C>T | c.C404T | p.(A135V) | ||
| c.406G>A | c.G406A | p.(D136N) | ||
| c.407A>C | c.A407C | p.(D136A) | ||
| c.407A>T | c.A407T | p.(D136V) | ||
| c.408T>A ou c.408T>G | c.T408A ou c.T408G | p.(D136E) | ||
| c.409G>A | c.G409A | p.(V137I) | ||
| c.409G>C | c.G409C | p.(V137L) | ||
| c.410T>A | c.T410A | p.(V137D) | ||
| c.410T>C | c.T410C | p.(V137A) | ||
| c.410T>G | c.T410G | p.(V137G) | ||
| c.413G>C | c.G413C | p.(G138A) | ||
| c.415A>C | c.A415C | p.(N139H) | ||
| c.415A>T | c.A415T | p.(N139Y) | ||
| c.416A>G | c.A416G | p.(N139S) | ||
| c.416A>T | c.A416T | p.(N139I) | ||
| c.417T>A | c.T417A | p.(N139K) | ||
| c.418A>C | c.A418C | p.(K140Q) | ||
| c.418A>G | c.A418G | p.(K140E) | ||
| c.419A>C | c.A419C | p.(K140T) | ||
| c.419A>G | c.A419G | p.(K140R) | ||
| c.419A>T | c.A419T | p.(K140I) | ||
| c.420A>T | c.A420T | p.(K140N) | ||
| c.421A>T | c.A421T | p.(T141S) | ||
| c.427G>A | c.G427A | p.(A143T) | ||
| c.428C>A | c.C428A | p.(A143E) | ||
| c.428C>G | c.C428G | p.(A143G) | ||
| c.428C>T | c.C428T | p.(A143V) | ||
| c.430G>A | c.G430A | p.(G144S) | ||
| c.430G>C | c.G430C | p.(G144R) | ||
| c.430G>T | c.G430T | p.(G144C) | ||
| c.431G>A | c.G431A | p.(G144D) | ||
| c.431G>C | c.G431C | p.(G144A) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.431G>T | c.G431T | p.(G144V) | ||
| c.433T>G | c.T433G | p.(F145V) | ||
| c.434T>A | c.T434A | p.(F145Y) | ||
| c.434T>C | c.T434C | p.(F145S) | ||
| c.434T>G | c.T434G | p.(F145C) | ||
| c.435C>G | c.C435G | p.(F145L) | ||
| c.436C>A | c.C436A | p.(P146T) | ||
| c.436C>G | c.C436G | p.(P146A) | ||
| c.436C>T | c.C436T | p.(P146S) | ||
| c.437C>A | c.C437A | p.(P146H) | ||
| c.437C>G | c.C437G | p.(P146R) | ||
| c.437C>T | c.C437T | p.(P146L) | ||
| c.440G>C | c.G440C | p.(G147A) | ||
| c.442A>G | c.A442G | p.(S148G) | ||
| c.442A>T | c.A442T | p.(S148C) | ||
| c.443G>C | c.G443C | p.(S148T) | ||
| c.446T>G | c.T446G | p.(F149C) | ||
| c.449G>A | c.G449A | p.(G150E) | ||
| c.449G>T | c.G449T | p.(G150V) | ||
| c.451T>G | c.T451G | p.(Y151D) | ||
| c.452A>C | c.A452C | p.(Y151S) | ||
| c.452A>G | c.A452G | p.(Y151C) | ||
| c.454T>A | c.T454A | p.(Y152N) | ||
| c.454T>C | c.T454C | p.(Y152H) | ||
| c.454T>G | c.T454G | p.(Y152D) | ||
| c.455A>C | c.A455C | p.(Y152S) | ||
| c.455A>G | c.A455G | p.(Y152C) | ||
| c.455A>T | c.A455T | p.(Y152F) | ||
| c.457G>A | c.G457A | p.(D153N) | ||
| c.457G>C | c.G457C | p.(D153H) | ||
| c.457G>T | c.G457T | p.(D153Y) | ||
| c.458A>C | c.A458C | p.(D153A) | ||
| c.458A>T | c.A458T | p.(D153V) | ||
| c.465T>A ou c.465T>G | c.T465A ou c.T465G | p.(D155E) | ||
| c.466G>A | c.G466A | p.(A156T) | ||
| c.466G>T | c.G466T | p.(A156S) | ||
| c.467C>G | c.C467G | p.(A156G) | ||
| c.467C>T | c.C467T | p.(A156V) | ||
| c.469C>A | c.C469A | p.(Q157K) | ||
| c.469C>G | c.C469G | p.(Q157E) | ||
| c.470A>C | c.A470C | p.(Q157P) | ||
| c.470A>T | c.A470T | p.(Q157L) | ||
| c.471G>C ou c.471G>T | c.G471C ou c.G471T | p.(Q157H) | ||
| c.472A>G | c.A472G | p.(T158A) | ||
| c.472A>T | c.A472T | p.(T158S) | ||
| c.473C>A | c.C473A | p.(T158N) | ||
| c.473C>T | c.C473T | p.(T158I) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.475T>A | c.T475A | p.(F159I) | ||
| c.475T>G | c.T475G | p.(F159V) | ||
| c.476T>A | c.T476A | p.(F159Y) | ||
| c.476T>G | c.T476G | p.(F159C) | ||
| c.477T>A | c.T477A | p.(F159L) | ||
| c.478G>A | c.G478A | p.(A160T) | ||
| c.478G>T | c.G478T | p.(A160S) | ||
| c.479C>A | c.C479A | p.(A160D) | ||
| c.479C>G | c.C479G | p.(A160G) | ||
| c.479C>T | c.C479T | p.(A160V) | ||
| c.481G>A | c.G481A | p.(D161N) | ||
| c.481G>C | c.G481C | p.(D161H) | ||
| c.481G>T | c.G481T | p.(D161Y) | ||
| c.482A>T | c.A482T | p.(D161V) | ||
| c.484T>G | c.T484G | p.(W162G) | ||
| c.485G>C | c.G485C | p.(W162S) | ||
| c.490G>A | c.G490A | p.(V164I) | ||
| c.490G>T | c.G490T | p.(V164L) | ||
| c.491T>C | c.T491C | p.(V164A) | ||
| c.493G>A | c.G493A | p.(D165N) | ||
| c.493G>C | c.G493C | p.(D165H) | ||
| c.494A>C | c.A494C | p.(D165A) | ||
| c.494A>G | c.A494G | p.(D165G) | ||
| c.495T>A | c.T495A | p.(D165E) | ||
| c.496_497delinsTC | c.496_497delinsTC | p.(L166S) | ||
| c.496C>A | c.C496A | p.(L166M) | ||
| c.496C>G | c.C496G | p.(L166V) | ||
| c.[496C>G; 497T>G] | c.C496G/T497G | p.(L166G) | ||
| c.497T>A | c.T497A | p.(L166Q) | ||
| c.499C>A | c.C499A | p.(L167I) | ||
| c.499C>G | c.C499G | p.(L167V) | ||
| c.505T>A | c.T505A | p.(F169I) | ||
| c.505T>G | c.T505G | p.(F169V) | ||
| c.506T>A | c.T506A | p.(F169Y) | ||
| c.506T>C | c.T506C | p.(F169S) | ||
| c.506T>G | c.T506G | p.(F169C) | ||
| c.507T>A | c.T507A | p.(F169L) | ||
| c.511G>A | c.G511A | p.(G171S) | ||
| c.512G>C | c.G512C | p.(G171A) | ||
| c.512G>T | c.G512T | p.(G171V) | ||
| c.517T>C | c.T517C | p.(Y173H) | ||
| c.518A>C | c.A518C | p.(Y173S) | ||
| c.518A>G | c.A518G | p.(Y173C) | ||
| c.518A>T | c.A518T | p.(Y173F) | ||
| c.520T>C | c.T520C | p.(C174R) | ||
| c.520T>G | c.T520G | p.(C174G) | ||
| c.523G>C | c.G523C | p.(D175H) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.523G>T | c.G523T | p.(D175Y) | ||
| c.524A>G | c.A524G | p.(D175G) | ||
| c.524A>T | c.A524T | p.(D175V) | ||
| c.525C>G ou c.525C>A | c.C525G ou c.C525A | p.(D175E) | ||
| c.526A>T | c.A526T | p.(S176C) | ||
| c.528T>A | c.T528A | p.(S176R) | ||
| c.529T>A | c.T529A | p.(L177M) | ||
| c.529T>G | c.T529G | p.(L177V) | ||
| c.530T>C | c.T530C | p.(L177S) | ||
| c.530T>G | c.T530G | p.(L177W) | ||
| c.531G>C | c.G531C | p.(L177F) | ||
| c.532G>A | c.G532A | p.(E178K) | ||
| c.532G>C | c.G532C | p.(E178Q) | ||
| c.533A>C | c.A533C | p.(E178A) | ||
| c.533A>G | c.A533G | p.(E178G) | ||
| c.538T>A | c.T538A | p.(L180M) | ||
| c.538T>G | c.T538G | p.(L180V) | ||
| c.539T>C | c.T539C | p.(L180S) | ||
| c.539T>G | c.T539G | p.(L180W) | ||
| c.540G>C ou c.540G>T | c.G540C ou c.G540T | p.(L180F) | ||
| c.541G>A | c.G541A | p.(A181T) | ||
| c.541G>C | c.G541C | p.(A181P) | ||
| c.542C>T | c.C542T | p.(A181V) | ||
| c.544G>T | c.G544T | p.(D182Y) | ||
| c.545A>C | c.A545C | p.(D182A) | ||
| c.545A>G | c.A545G | p.(D182G) | ||
| c.545A>T | c.A545T | p.(D182V) | ||
| c.546T>A | c.T546A | p.(D182E) | ||
| c.548G>A | c.G548A | p.(G183D) | ||
| c.548G>C | c.G548C | p.(G183A) | ||
| c.550T>A | c.T550A | p.(Y184N) | ||
| c.550T>C | c.T550C | p.(Y184H) | ||
| c.551A>C | c.A551C | p.(Y184S) | ||
| c.551A>G | c.A551G | p.(Y184C) | ||
| c.551A>T | c.A551T | p.(Y184F) | ||
| c.553A>C | c.A553C | p.(K185Q) | ||
| c.553A>G | c.A553G | p.(K185E) | ||
| c.554A>C | c.A554C | p.(K185T) | ||
| c.554A>T | c.A554T | p.(K185M) | ||
| c.555G>C | c.G555C | p.(K185N) | ||
| c.556C>A | c.C556A | p.(H186N) | ||
| c.556C>G | c.C556G | p.(H186D) | ||
| c.556C>T | c.C556T | p.(H186Y) | ||
| c.557A>T | c.A557T | p.(H186L) | ||
| c.558C>G | c.C558G | p.(H186Q) | ||
| c.559_564dup | c.559_564dup | p.(M187_S188dup) | ||
| c.559A>G | c.A559G | p.(M187V) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.559A>T | c.A559T | p.(M187L) | ||
| c.560T>C | c.T560C | p.(M187T) | ||
| c.561G>T ou c.561G>A ou c.561G>C | c.G561T ou c.G561A ou c.G561C | p.(M187I) | ||
| c.562T>A | c.T562A | p.(S188T) | ||
| c.562T>C | c.T562C | p.(S188P) | ||
| c.562T>G | c.T562G | p.(S188A) | ||
| c.563C>A | c.C563A | p.(S188Y) | ||
| c.563C>G | c.C563G | p.(S188C) | ||
| c.563C>T | c.C563T | p.(S188F) | ||
| c.565T>G | c.T565G | p.(L189V) | ||
| c.566T>C | c.T566C | p.(L189S) | ||
| c.567G>C ou c.567G>T | c.G567C ou c.G567T | p.(L189F) | ||
| c.568G>A | c.G568A | p.(A190T) | ||
| c.568G>T | c.G568T | p.(A190S) | ||
| c.569C>A | c.C569A | p.(A190D) | ||
| c.569C>G | c.C569G | p.(A190G) | ||
| c.569C>T | c.C569T | p.(A190V) | ||
| c.571C>A | c.C571A | p.(L191M) | ||
| c.571C>G | c.C571G | p.(L191V) | ||
| c.572T>A | c.T572A | p.(L191Q) | ||
| c.574A>C | c.A574C | p.(N192H) | ||
| c.574A>G | c.A574G | p.(N192D) | ||
| c.575A>C | c.A575C | p.(N192T) | ||
| c.575A>G | c.A575G | p.(N192S) | ||
| c.576T>A | c.T576A | p.(N192K) | ||
| c.577A>G | c.A577G | p.(R193G) | ||
| c.577A>T | c.A577T | p.(R193W) | ||
| c.578G>C | c.G578C | p.(R193T) | ||
| c.578G>T | c.G578T | p.(R193M) | ||
| c.[578G>T; 936G>C] | c.G578T/G936C | p.(R193M/Q312H) | ||
| c.580A>C | c.A580C | p.(T194P) | ||
| c.580A>G | c.A580G | p.(T194A) | ||
| c.580A>T or c.581C>G | c.A580T or c.C581G | p.(T194S) | ||
| c.581C>A | c.C581A | p.(T194N) | ||
| c.581C>T | c.C581T | p.(T194I) | ||
| c.583G>A | c.G583A | p.(G195S) | ||
| c.583G>C | c.G583C | p.(G195R) | ||
| c.583G>T | c.G583T | p.(G195C) | ||
| c.584G>T | c.G584T | p.(G195V) | ||
| c.586A>G | c.A586G | p.(R196G) | ||
| c.587G>A | c.G587A | p.(R196K) | ||
| c.587G>C | c.G587C | p.(R196T) | ||
| c.587G>T | c.G587T | p.(R196I) | ||
| c.589A>G | c.A589G | p.(S197G) | ||
| c.589A>T | c.A589T | p.(S197C) | ||
| c.590G>A | c.G590A | p.(S197N) | ||
| c.590G>C | c.G590C | p.(S197T) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.590G>T | c.G590T | p.(S197I) | ||
| c.593T>C | c.T593C | p.(I198T) | ||
| c.593T>G | c.T593G | p.(I198S) | ||
| c.594T>G | c.T594G | p.(I198M) | ||
| c.595G>A | c.G595A | p.(V199M) | ||
| c.595G>C | c.G595C | p.(V199L) | ||
| c.596T>A | c.T596A | p.(V199E) | ||
| c.596T>C | c.T596C | p.(V199A) | ||
| c.596T>G | c.T596G | p.(V199G) | ||
| c.598T>A | c.T598A | p.(Y200N) | ||
| c.599A>C | c.A599C | p.(Y200S) | ||
| c.599A>G | c.A599G | p.(Y200C) | ||
| c.601T>A | c.T601A | p.(S201T) | ||
| c.601T>G | c.T601G | p.(S201A) | ||
| c.602C>A | c.C602A | p.(S201Y) | ||
| c.602C>G | c.C602G | p.(S201C) | ||
| c.602C>T | c.C602T | p.(S201F) | ||
| c.[602C>T; 937G>T] | c.C602T/G937T | p.(S201F/D313Y†) | ||
| c.607G>C | c.G607C | p.(E203Q) | ||
| c.608A>C | c.A608C | p.(E203A) | ||
| c.608A>G | c.A608G | p.(E203G) | ||
| c.608A>T | c.A608T | p.(E203V) | ||
| c.609G>C ou c.609G>T | c.G609C ou c.G609T | p.(E203D) | ||
| c.610T>G | c.T610G | p.(W204G) | ||
| c.611G>C | c.G611C | p.(W204S) | ||
| c.611G>T | c.G611T | p.(W204L) | ||
| c.613C>A | c.C613A | p.(P205T) | ||
| c.613C>T | c.C613T | p.(P205S) | ||
| c.614C>T | c.C614T | p.(P205L) | ||
| c.616C>A | c.C616A | p.(L206I) | ||
| c.616C>G | c.C616G | p.(L206V) | ||
| c.616C>T | c.C616T | p.(L206F) | ||
| c.617T>A | c.T617A | p.(L206H) | ||
| c.617T>G | c.T617G | p.(L206R) | ||
| c.619T>C | c.T619C | p.(Y207H) | ||
| c.620A>C | c.A620C | p.(Y207S) | ||
| c.620A>T | c.A620T | p.(Y207F) | ||
| c.623T>A | c.T623A | p.(M208K) | ||
| c.623T>G | c.T623G | p.(M208R) | ||
| c.625T>A | c.T625A | p.(W209R) | ||
| c.625T>G | c.T625G | p.(W209G) | ||
| c.627G>C | c.G627C | p.(W209C) | ||
| c.628C>A | c.C628A | p.(P210T) | ||
| c.628C>T | c.C628T | p.(P210S) | ||
| c.629C>A | c.C629A | p.(P210H) | ||
| c.629C>T | c.C629T | p.(P210L) | ||
| c.631T>C | c.T631C | p.(F211L) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.631T>G | c.T631G | p.(F211V) | ||
| c.632T>A | c.T632A | p.(F211Y) | ||
| c.632T>C | c.T632C | p.(F211S) | ||
| c.632T>G | c.T632G | p.(F211C) | ||
| c.635A>C | c.A635C | p.(Q212P) | ||
| c.636A>T | c.A636T | p.(Q212H) | ||
| c.637A>C | c.A637C | p.(K213Q) | ||
| c.637A>G | c.A637G | p.(K213E) | ||
| c.638A>G | c.A638G | p.(K213R) | ||
| c.638A>T | c.A638T | p.(K213M) | ||
| c.640C>A | c.C640A | p.(P214T) | ||
| c.640C>G | c.C640G | p.(P214A) | ||
| c.640C>T | c.C640T | p.(P214S) | ||
| c.641C>A | c.C641A | p.(P214H) | ||
| c.641C>G | c.C641G | p.(P214R) | ||
| c.641C>T | c.C641T | p.(P214L) | ||
| c.643A>C | c.A643C | p.(N215H) | ||
| c.643A>G | c.A643G | p.(N215D) | ||
| c.643A>T | c.A643T | p.(N215Y) | ||
| c.644A>C | c.A644C | p.(N215T) | ||
| c.644A>G | c.A644G | p.(N215S) | ||
| c.[644A>G; 937G>T] | c.A644G/G937T | p.(N215S/D313Y†) | ||
| c.644A>T | c.A644T | p.(N215I) | ||
| c.645T>A | c.T645A | p.(N215K) | ||
| c.646T>A | c.T646A | p.(Y216N) | ||
| c.646T>C | c.T646C | p.(Y216H) | ||
| c.646T>G | c.T646G | p.(Y216D) | ||
| c.647A>C | c.A647C | p.(Y216S) | ||
| c.647A>G | c.A647G | p.(Y216C) | ||
| c.647A>T | c.A647T | p.(Y216F) | ||
| c.649A>C | c.A649C | p.(T217P) | ||
| c.649A>G | c.A649G | p.(T217A) | ||
| c.649A>T | c.A649T | p.(T217S) | ||
| c.650C>A | c.C650A | p.(T217K) | ||
| c.650C>G | c.C650G | p.(T217R) | ||
| c.650C>T | c.C650T | p.(T217I) | ||
| c.652G>A | c.G652A | p.(E218K) | ||
| c.652G>C | c.G652C | p.(E218Q) | ||
| c.653A>C | c.A653C | p.(E218A) | ||
| c.653A>G | c.A653G | p.(E218G) | ||
| c.653A>T | c.A653T | p.(E218V) | ||
| c.654A>T | c.A654T | p.(E218D) | ||
| c.655A>C | c.A655C | p.(I219L) | ||
| c.655A>T | c.A655T | p.(I219F) | ||
| c.656T>A | c.T656A | p.(I219N) | ||
| c.656T>C | c.T656C | p.(I219T) | ||
| c.656T>G | c.T656G | p.(I219S) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.657C>G | c.C657G | p.(I219M) | ||
| c.659G>A | c.G659A | p.(R220Q) | ||
| c.659G>C | c.G659C | p.(R220P) | ||
| c.659G>T | c.G659T | p.(R220L) | ||
| c.661C>A | c.C661A | p.(Q221K) | ||
| c.661C>G | c.C661G | p.(Q221E) | ||
| c.662A>C | c.A662C | p.(Q221P) | ||
| c.662A>G | c.A662G | p.(Q221R) | ||
| c.662A>T | c.A662T | p.(Q221L) | ||
| c.663G>C | c.G663C | p.(Q221H) | ||
| c.664T>A | c.T664A | p.(Y222N) | ||
| c.664T>C | c.T664C | p.(Y222H) | ||
| c.664T>G | c.T664G | p.(Y222D) | ||
| c.665A>C | c.A665C | p.(Y222S) | ||
| c.665A>G | c.A665G | p.(Y222C) | ||
| c.670A>C | c.A670C | p.(N224H) | ||
| c.671A>C | c.A671C | p.(N224T) | ||
| c.671A>G | c.A671G | p.(N224S) | ||
| c.673C>G | c.C673G | p.(H225D) | ||
| c.679C>G | c.C679G | p.(R227G) | ||
| c.682A>C | c.A682C | p.(N228H) | ||
| c.682A>G | c.A682G | p.(N228D) | ||
| c.683A>C | c.A683C | p.(N228T) | ||
| c.683A>G | c.A683G | p.(N228S) | ||
| c.683A>T | c.A683T | p.(N228I) | ||
| c.685T>A | c.T685A | p.(F229I) | ||
| c.686T>A | c.T686A | p.(F229Y) | ||
| c.686T>C | c.T686C | p.(F229S) | ||
| c.687T>A ou c.687T>G | c.T687A ou c.T687G | p.(F229L) | ||
| c.688G>C | c.G688C | p.(A230P) | ||
| c.689C>A | c.C689A | p.(A230D) | ||
| c.689C>G | c.C689G | p.(A230G) | ||
| c.689C>T | c.C689T | p.(A230V) | ||
| c.694A>C | c.A694C | p.(I232L) | ||
| c.694A>G | c.A694G | p.(I232V) | ||
| c.695T>C | c.T695C | p.(I232T) | ||
| c.696T>G | c.T696G | p.(I232M) | ||
| c.698A>C | c.A698C | p.(D233A) | ||
| c.698A>G | c.A698G | p.(D233G) | ||
| c.698A>T | c.A698T | p.(D233V) | ||
| c.699T>A | c.T699A | p.(D233E) | ||
| c.703T>A | c.T703A | p.(S235T) | ||
| c.703T>G | c.T703G | p.(S235A) | ||
| c.710A>T | c.A710T | p.(K237I) | ||
| c.712A>T | c.A712T | p.(S238C) | ||
| c.712A>G | c.A712G | p.(S238G) | ||
| c.713G>A | c.G713A | p.(S238N) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.713G>C | c.G713C | p.(S238T) | ||
| c.713G>T | c.G713T | p.(S238I) | ||
| c.715A>T | c.A715T | p.(I239L) | ||
| c.716T>C | c.T716C | p.(I239T) | ||
| c.717A>G | c.A717G | p.(I239M) | ||
| c.718A>G | c.A718G | p.(K240E) | ||
| c.719A>G | c.A719G | p.(K240R) | ||
| c.719A>T | c.A719T | p.(K240M) | ||
| c.720G>C ou c.720G>T | c.G720C ou c.G720T | p.(K240N) | ||
| c.721A>T | c.A721T | p.(S241C) | ||
| c.722G>C | c.G722C | p.(S241T) | ||
| c.722G>T | c.G722T | p.(S241I) | ||
| c.724A>C | c.A724C | p.(I242L) | ||
| c.724A>G | c.A724G | p.(I242V) | ||
| c.724A>T | c.A724T | p.(I242F) | ||
| c.725T>A | c.T725A | p.(I242N) | ||
| c.725T>C | c.T725C | p.(I242T) | ||
| c.725T>G | c.T725G | p.(I242S) | ||
| c.726C>G | c.C726G | p.(I242M) | ||
| c.727T>A | c.T727A | p.(L243M) | ||
| c.727T>G | c.T727G | p.(L243V) | ||
| c.728T>C | c.T728C | p.(L243S) | ||
| c.728T>G | c.T728G | p.(L243W) | ||
| c.729G>C ou c.729G>T | c.G729C ou c.G729T | p.(L243F) | ||
| c.730G>A | c.G730A | p.(D244N) | ||
| c.730G>C | c.G730C | p.(D244H) | ||
| c.730G>T | c.G730T | p.(D244Y) | ||
| c.731A>C | c.A731C | p.(D244A) | ||
| c.731A>G | c.A731G | p.(D244G) | ||
| c.731A>T | c.A731T | p.(D244V) | ||
| c.732C>G | c.C732G | p.(D244E) | ||
| c.733T>G | c.T733G | p.(W245G) | ||
| c.735G>C | c.G735C | p.(W245C) | ||
| c.736A>G | c.A736G | p.(T246A) | ||
| c.737C>A | c.C737A | p.(T246K) | ||
| c.737C>G | c.C737G | p.(T246R) | ||
| c.737C>T | c.C737T | p.(T246I) | ||
| c.739T>A | c.T739A | p.(S247T) | ||
| c.739T>G | c.T739G | p.(S247A) | ||
| c.740C>A | c.C740A | p.(S247Y) | ||
| c.740C>G | c.C740G | p.(S247C) | ||
| c.740C>T | c.C740T | p.(S247F) | ||
| c.742T>G | c.T742G | p.(F248V) | ||
| c.743T>A | c.T743A | p.(F248Y) | ||
| c.743T>G | c.T743G | p.(F248C) | ||
| c.744T>A | c.T744A | p.(F248L) | ||
| c.745A>C | c.A745C | p.(N249H) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.745A>G | c.A745G | p.(N249D) | ||
| c.745A>T | c.A745T | p.(N249Y) | ||
| c.746A>C | c.A746C | p.(N249T) | ||
| c.746A>G | c.A746G | p.(N249S) | ||
| c.746A>T | c.A746T | p.(N249I) | ||
| c.747C>G ou c.747C>A | c.C747G ou c.C747A | p.(N249K) | ||
| c.748C>A | c.C748A | p.(Q250K) | ||
| c.748C>G | c.C748G | p.(Q250E) | ||
| c.749A>C | c.A749C | p.(Q250P) | ||
| c.749A>G | c.A749G | p.(Q250R) | ||
| c.749A>T | c.A749T | p.(Q250L) | ||
| c.750G>C | c.G750C | p.(Q250H) | ||
| c.751G>A | c.G751A | p.(E251K) | ||
| c.751G>C | c.G751C | p.(E251Q) | ||
| c.752A>G | c.A752G | p.(E251G) | ||
| c.752A>T | c.A752T | p.(E251V) | ||
| c.754A>G | c.A754G | p.(R252G) | ||
| c.757A>G | c.A757G | p.(I253V) | ||
| c.757A>T | c.A757T | p.(I253F) | ||
| c.758T>A | c.T758A | p.(I253N) | ||
| c.758T>C | c.T758C | p.(I253T) | ||
| c.758T>G | c.T758G | p.(I253S) | ||
| c.760-762delGTT ou c.761-763del | c.760_762delGTT ou c.761_763del | p.(V254del) | ||
| c.760G>T | c.G760T | p.(V254F) | ||
| c.761T>A | c.T761A | p.(V254D) | ||
| c.761T>C | c.T761C | p.(V254A) | ||
| c.761T>G | c.T761G | p.(V254G) | ||
| c.763G>A | c.G763A | p.(D255N) | ||
| c.763G>C | c.G763C | p.(D255H) | ||
| c.763G>T | c.G763T | p.(D255Y) | ||
| c.764A>C | c.A764C | p.(D255A) | ||
| c.764A>T | c.A764T | p.(D255V) | ||
| c.765T>A | c.T765A | p.(D255E) | ||
| c.766G>C | c.G766C | p.(V256L) | ||
| c.767T>A | c.T767A | p.(V256D) | ||
| c.767T>G | c.T767G | p.(V256G) | ||
| c.769G>A | c.G769A | p.(A257T) | ||
| c.769G>C | c.G769C | p.(A257P) | ||
| c.769G>T | c.G769T | p.(A257S) | ||
| c.770C>G | c.C770G | p.(A257G) | ||
| c.770C>T | c.C770T | p.(A257V) | ||
| c.772G>C ou c.772G>A | c.G772C ou c.G772A | p.(G258R) | ||
| c.773G>A | c.G773A | p.(G258E) | ||
| c.773G>T | c.G773T | p.(G258V) | ||
| c.775C>A | c.C775A | p.(P259T) | ||
| c.775C>G | c.C775G | p.(P259A) | ||
| c.775C>T | c.C775T | p.(P259S) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.776C>A | c.C776A | p.(P259Q) | ||
| c.776C>G | c.C776G | p.(P259R) | ||
| c.776C>T | c.C776T | p.(P259L) | ||
| c.778G>T | c.G778T | p.(G260W) | ||
| c.779G>A | c.G779A | p.(G260E) | ||
| c.779G>C | c.G779C | p.(G260A) | ||
| c.781G>A | c.G781A | p.(G261S) | ||
| c.781G>C | c.G781C | p.(G261R) | ||
| c.781G>T | c.G781T | p.(G261C) | ||
| c.782G>C | c.G782C | p.(G261A) | ||
| c.787A>C | c.A787C | p.(N263H) | ||
| c.788A>C | c.A788C | p.(N263T) | ||
| c.788A>G | c.A788G | p.(N263S) | ||
| c.790G>A | c.G790A | p.(D264N) | ||
| c.790G>C | c.G790C | p.(D264H) | ||
| c.790G>T | c.G790T | p.(D264Y) | ||
| c.793C>G | c.C793G | p.(P265A) | ||
| c.794C>A | c.C794A | p.(P265Q) | ||
| c.794C>T | c.C794T | p.(P265L) | ||
| c.799A>G | c.A799G | p.(M267V) | ||
| c.799A>T | c.A799T | p.(M267L) | ||
| c.800T>C | c.T800C | p.(M267T) | ||
| c.802T>A | c.T802A | p.(L268I) | ||
| c.804A>T | c.A804T | p.(L268F) | ||
| c.805G>A | c.G805A | p.(V269M) | ||
| c.805G>C | c.G805C | p.(V269L) | ||
| c.806T>C | c.T806C | p.(V269A) | ||
| c.808A>C | c.A808C | p.(I270L) | ||
| c.808A>G | c.A808G | p.(I270V) | ||
| c.809T>C | c.T809C | p.(I270T) | ||
| c.809T>G | c.T809G | p.(I270S) | ||
| c.810T>G | c.T810G | p.(I270M) | ||
| c.811G>A | c.G811A | p.(G271S) | ||
| c.[811G>A; 937G>T] | c.G811A/G937T | p.(G271S/D313Y†) | ||
| c.812G>A | c.G812A | p.(G271D) | ||
| c.812G>C | c.G812C | p.(G271A) | ||
| c.814A>G | c.A814G | p.(N272D) | ||
| c.818T>A | c.T818A | p.(F273Y) | ||
| c.823C>A | c.C823A | p.(L275I) | ||
| c.823C>G | c.C823G | p.(L275V) | ||
| c.827G>A | c.G827A | p.(S276N) | ||
| c.827G>C | c.G827C | p.(S276T) | ||
| c.829T>G | c.T829G | p.(W277G) | ||
| c.830G>T | c.G830T | p.(W277L) | ||
| c.831G>T ou c.831G>C | c.G831T ou c.G831C | p.(W277C) | ||
| c.832A>T | c.A832T | p.(N278Y) | ||
| c.833A>T | c.A833T | p.(N278I) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.835C>G | c.C835G | p.(Q279E) | ||
| c.838C>A | c.C838A | p.(Q280K) | ||
| c.839A>G | c.A839G | p.(Q280R) | ||
| c.839A>T | c.A839T | p.(Q280L) | ||
| c.840A>T ou c.840A>C | c.A840T ou c.A840C | p.(Q280H) | ||
| c.841G>C | c.G841C | p.(V281L) | ||
| c.842T>A | c.T842A | p.(V281E) | ||
| c.842T>C | c.T842C | p.(V281A) | ||
| c.842T>G | c.T842G | p.(V281G) | ||
| c.844A>G | c.A844G | p.(T282A) | ||
| c.844A>T | c.A844T | p.(T282S) | ||
| c.845C>T | c.C845T | p.(T282I) | ||
| c.847C>G | c.C847G | p.(Q283E) | ||
| c.848A>T | c.A848T | p.(Q283L) | ||
| c.849G>C | c.G849C | p.(Q283H) | ||
| c.850A>G | c.A850G | p.(M284V) | ||
| c.850A>T | c.A850T | p.(M284L) | ||
| c.851T>C | c.T851C | p.(M284T) | ||
| c.852G>C | c.G852C | p.(M284I) | ||
| c.853G>A | c.G853A | p.(A285T) | ||
| c.854C>G | c.C854G | p.(A285G) | ||
| c.854C>T | c.C854T | p.(A285V) | ||
| c.856C>G | c.C856G | p.(L286V) | ||
| c.856C>T | c.C856T | p.(L286F) | ||
| c.857T>A | c.T857A | p.(L286H) | ||
| c.860G>T | c.G860T | p.(W287L) | ||
| c.862G>C | c.G862C | p.(A288P) | ||
| c.862G>T | c.G862T | p.(A288S) | ||
| c.863C>G | c.C863G | p.(A288G) | ||
| c.863C>T | c.C863T | p.(A288V) | ||
| c.865A>C | c.A865C | p.(I289L) | ||
| c.865A>G | c.A865G | p.(I289V) | ||
| c.866T>C | c.T866C | p.(I289T) | ||
| c.866T>G | c.T866G | p.(I289S) | ||
| c.868A>C ou c.868A>T | c.A868C ou c.A868T | p.(M290L) | ||
| c.868A>G | c.A868G | p.(M290V) | ||
| c.869T>C | c.T869C | p.(M290T) | ||
| c.870G>A ou c.870G>C ou c.870G>T | c.G870A ou c.G870C ou c.G870T | p.(M290I) | ||
| c.871G>A | c.G871A | p.(A291T) | ||
| c.871G>T | c.G871T | p.(A291S) | ||
| c.872C>G | c.C872G | p.(A291G) | ||
| c.874G>T | c.G874T | p.(A292S) | ||
| c.875C>G | c.C875G | p.(A292G) | ||
| c.877C>A | c.C877A | p.(P293T) | ||
| c.880T>A | c.T880A | p.(L294I) | ||
| c.880T>G | c.T880G | p.(L294V) | ||
| c.881T>C | c.T881C | p.(L294S) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.882A>T | c.A882T | p.(L294F) | ||
| c.883T>A | c.T883A | p.(F295I) | ||
| c.883T>G | c.T883G | p.(F295V) | ||
| c.884T>A | c.T884A | p.(F295Y) | ||
| c.884T>C | c.T884C | p.(F295S) | ||
| c.884T>G | c.T884G | p.(F295C) | ||
| c.886A>G | c.A886G | p.(M296V) | ||
| c.886A>T ou c.886A>C | c.A886T ou c.A886C | p.(M296L) | ||
| c.887T>C | c.T887C | p.(M296T) | ||
| c.888G>A ou c.888G>T ou c.888G>C | c.G888A ou c.G888T ou c.G888C | p.(M296I) | ||
| c.889T>A | c.T889A | p.(S297T) | ||
| c.892A>G | c.A892G | p.(N298D) | ||
| c.893A>C | c.A893C | p.(N298T) | ||
| c.893A>G | c.A893G | p.(N298S) | ||
| c.893A>T | c.A893T | p.(N298I) | ||
| c.895G>A | c.G895A | p.(D299N) | ||
| c.895G>C | c.G895C | p.(D299H) | ||
| c.897C>G ou c.897C>A | c.C897G ou c.C897A | p.(D299E) | ||
| c.898C>A | c.C898A | p.(L300I) | ||
| c.898C>G | c.C898G | p.(L300V) | ||
| c.898C>T | c.C898T | p.(L300F) | ||
| c.899T>C | c.T899C | p.(L300P) | ||
| c.901C>G | c.C901G | p.(R301G) | ||
| c.902G>A | c.G902A | p.(R301Q) | ||
| c.902G>C | c.G902C | p.(R301P) | ||
| c.902G>T | c.G902T | p.(R301L) | ||
| c.904C>A | c.C904A | p.(H302N) | ||
| c.904C>G | c.C904G | p.(H302D) | ||
| c.904C>T | c.C904T | p.(H302Y) | ||
| c.905A>T | c.A905T | p.(H302L) | ||
| c.907A>G | c.A907G | p.(I303V) | ||
| c.907A>T | c.A907T | p.(I303F) | ||
| c.908T>A | c.T908A | p.(I303N) | ||
| c.908T>C | c.T908C | p.(I303T) | ||
| c.908T>G | c.T908G | p.(I303S) | ||
| c.911G>A | c.G911A | p.(S304N) | ||
| c.911G>C | c.G911C | p.(S304T) | ||
| c.911G>T | c.G911T | p.(S304I) | ||
| c.916C>G | c.C916G | p.(Q306E) | ||
| c.917A>C | c.A917C | p.(Q306P) | ||
| c.917A>T | c.A917T | p.(Q306L) | ||
| c.919G>A | c.G919A | p.(A307T) | ||
| c.919G>C | c.G919C | p.(A307P) | ||
| c.919G>T | c.G919T | p.(A307S) | ||
| c.920C>A | c.C920A | p.(A307D) | ||
| c.920C>G | c.C920G | p.(A307G) | ||
| c.920C>T | c.C920T | p.(A307V) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.922A>C | c.A922C | p.(K308Q) | ||
| c.922A>G | c.A922G | p.(K308E) | ||
| c.923A>G | c.A923G | p.(K308R) | ||
| c.923A>T | c.A923T | p.(K308I) | ||
| c.924A>T ou c.924A>C | c.A924T ou c.A924C | p.(K308N) | ||
| c.925G>A | c.G925A | p.(A309T) | ||
| c.925G>C | c.G925C | p.(A309P) | ||
| c.926C>A | c.C926A | p.(A309D) | ||
| c.926C>T | c.C926T | p.(A309V) | ||
| c.928C>A | c.C928A | p.(L310I) | ||
| c.928C>G | c.C928G | p.(L310V) | ||
| c.928C>T | c.C928T | p.(L310F) | ||
| c.931C>A | c.C931A | p.(L311I) | ||
| c.931C>G | c.C931G | p.(L311V) | ||
| c.934C>A | c.C934A | p.(Q312K) | ||
| c.934C>G | c.C934G | p.(Q312E) | ||
| c.935A>G | c.A935G | p.(Q312R) | ||
| c.935A>T | c.A935T | p.(Q312L) | ||
| c.936G>T ou c.936G>C | c.G936T ou c.G936C | p.(Q312H) | ||
| c.937G>T† | c.G937T† | p.(D313Y†) | ||
| c.[937G>T†; 1232G>A] | c.G937T†/G1232A | p.(D313Y†/G411D) | ||
| c.938A>G | c.A938G | p.(D313G) | ||
| c.938A>T | c.A938T | p.(D313V) | ||
| c.939T>A | c.T939A | p.(D313E) | ||
| c.940A>G | c.A940G | p.(K314E) | ||
| c.941A>C | c.A941C | p.(K314T) | ||
| c.941A>T | c.A941T | p.(K314M) | ||
| c.942G>C | c.G942C | p.(K314N) | ||
| c.943G>A | c.G943A | p.(D315N) | ||
| c.943G>C | c.G943C | p.(D315H) | ||
| c.943G>T | c.G943T | p.(D315Y) | ||
| c.944A>C | c.A944C | p.(D315A) | ||
| c.944A>G | c.A944G | p.(D315G) | ||
| c.944A>T | c.A944T | p.(D315V) | ||
| c.946G>A | c.G946A | p.(V316I) | ||
| c.946G>C | c.G946C | p.(V316L) | ||
| c.947T>C | c.T947C | p.(V316A) | ||
| c.947T>G | c.T947G | p.(V316G) | ||
| c.949A>C | c.A949C | p.(I317L) | ||
| c.949A>G | c.A949G | p.(I317V) | ||
| c.950T>C | c.T950C | p.(I317T) | ||
| c.951T>G | c.T951G | p.(I317M) | ||
| c.952G>A | c.G952A | p.(A318T) | ||
| c.952G>C | c.G952C | p.(A318P) | ||
| c.953C>A | c.C953A | p.(A318D) | ||
| c.953C>T | c.C953T | p.(A318V) | ||
| c.955A>T | c.A955T | p.(I319F) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.956T>C | c.T956C | p.(I319T) | ||
| c.957C>G | c.C957G | p.(I319M) | ||
| c.958A>C | c.A958C | p.(N320H) | ||
| c.959A>C | c.A959C | p.(N320T) | ||
| c.959A>G | c.A959G | p.(N320S) | ||
| c.959A>T | c.A959T | p.(N320I) | ||
| c.961C>A | c.C961A | p.(Q321K) | ||
| c.962A>G | c.A962G | p.(Q321R) | ||
| c.962A>T | c.A962T | p.(Q321L) | ||
| c.963G>C ou c.963G>T | c.G963C ou c.G963T | p.(Q321H) | ||
| c.964G>A | c.G964A | p.(D322N) | ||
| c.964G>C | c.G964C | p.(D322H) | ||
| c.965A>C | c.A965C | p.(D322A) | ||
| c.965A>T | c.A965T | p.(D322V) | ||
| c.966C>A ou c.966C>G | c.C966A ou c.C966G | p.(D322E) | ||
| c.967C>A | c.C967A | p.(P323T) | ||
| c.968C>G | c.C968G | p.(P323R) | ||
| c.970T>G | c.T970G | p.(L324V) | ||
| c.971T>G | c.T971G | p.(L324W) | ||
| c.973G>A | c.G973A | p.(G325S) | ||
| c.973G>C | c.G973C | p.(G325R) | ||
| c.973G>T | c.G973T | p.(G325C) | ||
| c.974G>C | c.G974C | p.(G325A) | ||
| c.974G>T | c.G974T | p.(G325V) | ||
| c.976A>C | c.A976C | p.(K326Q) | ||
| c.976A>G | c.A976G | p.(K326E) | ||
| c.977A>C | c.A977C | p.(K326T) | ||
| c.977A>G | c.A977G | p.(K326R) | ||
| c.977A>T | c.A977T | p.(K326M) | ||
| c.978G>C ou c.978G>T | c.G978C ou c.G978T | p.(K326N) | ||
| c.979C>G | c.C979G | p.(Q327E) | ||
| c.980A>C | c.A980C | p.(Q327P) | ||
| c.980A>T | c.A980T | p.(Q327L) | ||
| c.981A>T ou c.981A>C | c.A981T ou c.A981C | p.(Q327H) | ||
| c.983G>C | c.G983C | p.(G328A) | ||
| c.985T>A | c.T985A | p.(Y329N) | ||
| c.985T>C | c.T985C | p.(Y329H) | ||
| c.985T>G | c.T985G | p.(Y329D) | ||
| c.986A>G | c.A986G | p.(Y329C) | ||
| c.986A>T | c.A986T | p.(Y329F) | ||
| c.988C>A | c.C988A | p.(Q330K) | ||
| c.988C>G | c.C988G | p.(Q330E) | ||
| c.989A>C | c.A989C | p.(Q330P) | ||
| c.989A>G | c.A989G | p.(Q330R) | ||
| c.990G>C | c.G990C | p.(Q330H) | ||
| c.991C>G | c.C991G | p.(L331V) | ||
| c.992T>A | c.T992A | p.(L331H) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.992T>C | c.T992C | p.(L331P) | ||
| c.992T>G | c.T992G | p.(L331R) | ||
| c.994A>G | c.A994G | p.(R332G) | ||
| c.995G>C | c.G995C | p.(R332T) | ||
| c.995G>T | c.G995T | p.(R332I) | ||
| c.996A>T | c.A996T | p.(R332S) | ||
| c.997C>G | c.C997G | p.(Q333E) | ||
| c.998A>C | c.A998C | p.(Q333P) | ||
| c.998A>T | c.A998T | p.(Q333L) | ||
| c.1000G>C | c.G1000C | p.(G334R) | ||
| c.1001G>A | c.G1001A | p.(G334E) | ||
| c.1001G>T | c.G1001T | p.(G334V) | ||
| c.1003G>T | c.G1003T | p.(D335Y) | ||
| c.1004A>C | c.A1004C | p.(D335A) | ||
| c.1004A>G | c.A1004G | p.(D335G) | ||
| c.1004A>T | c.A1004T | p.(D335V) | ||
| c.1005C>G | c.C1005G | p.(D335E) | ||
| c.1006A>G | c.A1006G | p.(N336D) | ||
| c.1006A>T | c.A1006T | p.(N336Y) | ||
| c.1007A>C | c.A1007C | p.(N336T) | ||
| c.1007A>G | c.A1007G | p.(N336S) | ||
| c.1007A>T | c.A1007T | p.(N336I) | ||
| c.1009T>G | c.T1009G | p.(F337V) | ||
| c.1010T>A | c.T1010A | p.(F337Y) | ||
| c.1010T>C | c.T1010C | p.(F337S) | ||
| c.1010T>G | c.T1010G | p.(F337C) | ||
| c.1011T>A | c.T1011A | p.(F337L) | ||
| c.1012G>A | c.G1012A | p.(E338K) | ||
| c.1013A>C | c.A1013C | p.(E338A) | ||
| c.1013A>G | c.A1013G | p.(E338G) | ||
| c.1013A>T | c.A1013T | p.(E338V) | ||
| c.1014A>T | c.A1014T | p.(E338D) | ||
| c.1015G>A | c.G1015A | p.(V339M) | ||
| c.1016T>A | c.T1016A | p.(V339E) | ||
| c.1016T>C | c.T1016C | p.(V339A) | ||
| c.1021G>C | c.G1021C | p.(E341Q) | ||
| c.1022A>C | c.A1022C | p.(E341A) | ||
| c.1027C>A | c.C1027A | p.(P343T) | ||
| c.1027C>G | c.C1027G | p.(P343A) | ||
| c.1027C>T | c.C1027T | p.(P343S) | ||
| c.1028C>T | c.C1028T | p.(P343L) | ||
| c.1030C>G | c.C1030G | p.(L344V) | ||
| c.1030C>T | c.C1030T | p.(L344F) | ||
| c.1031T>G | c.T1031G | p.(L344R) | ||
| c.1033T>C | c.T1033C | p.(S345P) | ||
| c.1036G>T | c.G1036T | p.(G346C) | ||
| c.1037G>A | c.G1037A | p.(G346D) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.1037G>C | c.G1037C | p.(G346A) | ||
| c.1037G>T | c.G1037T | p.(G346V) | ||
| c.1039T>A | c.T1039A | p.(L347I) | ||
| c.1043C>A | c.C1043A | p.(A348D) | ||
| c.1046G>C | c.G1046C | p.(W349S) | ||
| c.1046G>T | c.G1046T | p.(W349L) | ||
| c.1047G>C | c.G1047C | p.(W349C) | ||
| c.1048G>A | c.G1048A | p.(A350T) | ||
| c.1048G>T | c.G1048T | p.(A350S) | ||
| c.1049C>G | c.C1049G | p.(A350G) | ||
| c.1049C>T | c.C1049T | p.(A350V) | ||
| c.1052T>A | c.T1052A | p.(V351E) | ||
| c.1052T>C | c.T1052C | p.(V351A) | ||
| c.1054G>A | c.G1054A | p.(A352T) | ||
| c.1054G>T | c.G1054T | p.(A352S) | ||
| c.1055C>G | c.C1055G | p.(A352G) | ||
| c.1055C>T | c.C1055T | p.(A352V) | ||
| c.1057A>T | c.A1057T | p.(M353L) | ||
| c.1058T>A | c.T1058A | p.(M353K) | ||
| c.1058T>C | c.T1058C | p.(M353T) | ||
| c.1061T>A | c.T1061A | p.(I354K) | ||
| c.1061T>G | c.T1061G | p.(I354R) | ||
| c.1063A>C | c.A1063C | p.(N355H) | ||
| c.1063A>G | c.A1063G | p.(N355D) | ||
| c.1063A>T | c.A1063T | p.(N355Y) | ||
| c.1064A>G | c.A1064G | p.(N355S) | ||
| c.1066C>G | c.C1066G | p.(R356G) | ||
| c.1066C>T | c.C1066T | p.(R356W) | ||
| c.1067G>A | c.G1067A | p.(R356Q) | ||
| c.1067G>C | c.G1067C | p.(R356P) | ||
| c.1067G>T | c.G1067T | p.(R356L) | ||
| c.1069C>G | c.C1069G | p.(Q357E) | ||
| c.1072G>C | c.G1072C | p.(E358Q) | ||
| c.1073A>C | c.A1073C | p.(E358A) | ||
| c.1073A>G | c.A1073G | p.(E358G) | ||
| c.1074G>T ou c.1074G>C | c.G1074T ou c.G1074C | p.(E358D) | ||
| c.1075A>C | c.A1075C | p.(I359L) | ||
| c.1075A>G | c.A1075G | p.(I359V) | ||
| c.1075A>T | c.A1075T | p.(I359F) | ||
| c.1076T>A | c.T1076A | p.(I359N) | ||
| c.1076T>C | c.T1076C | p.(I359T) | ||
| c.1076T>G | c.T1076G | p.(I359S) | ||
| c.1078G>A | c.G1078A | p.(G360S) | ||
| c.1078G>C | c.G1078C | p.(G360R) | ||
| c.1078G>T | c.G1078T | p.(G360C) | ||
| c.1079G>A | c.G1079A | p.(G360D) | ||
| c.1079G>C | c.G1079C | p.(G360A) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.1082G>A | c.G1082A | p.(G361E) | ||
| c.1082G>C | c.G1082C | p.(G361A) | ||
| c.1084C>A | c.C1084A | p.(P362T) | ||
| c.1084C>G | c.C1084G | p.(P362A) | ||
| c.1084C>T | c.C1084T | p.(P362S) | ||
| c.1085C>A | c.C1085A | p.(P362H) | ||
| c.1085C>G | c.C1085G | p.(P362R) | ||
| c.1085C>T | c.C1085T | p.(P362L) | ||
| c.1087C>A | c.C1087A | p.(R363S) | ||
| c.1087C>G | c.C1087G | p.(R363G) | ||
| c.1087C>T | c.C1087T | p.(R363C) | ||
| c.1088G>A | c.G1088A | p.(R363H) | ||
| c.1088G>T | c.G1088T | p.(R363L) | ||
| c.1090T>C | c.T1090C | p.(S364P) | ||
| c.1091C>G | c.C1091G | p.(S364C) | ||
| c.1093T>A | c.T1093A | p.(Y365N) | ||
| c.1093T>G | c.T1093G | p.(Y365D) | ||
| c.1094A>C | c.A1094C | p.(Y365S) | ||
| c.1094A>T | c.A1094T | p.(Y365F) | ||
| c.1096A>C | c.A1096C | p.(T366P) | ||
| c.1096A>T | c.A1096T | p.(T366S) | ||
| c.1097C>A | c.C1097A | p.(T366N) | ||
| c.1097C>T | c.C1097T | p.(T366I) | ||
| c.1099A>C | c.A1099C | p.(I367L) | ||
| c.1099A>T | c.A1099T | p.(I367F) | ||
| c.1101C>G | c.C1101G | p.(I367M) | ||
| c.1102G>A | c.G1102A | p.(A368T) | ||
| c.1102G>C | c.G1102C | p.(A368P) | ||
| c.1103C>G | c.C1103G | p.(A368G) | ||
| c.1105G>A | c.G1105A | p.(V369I) | ||
| c.1105G>C | c.G1105C | p.(V369L) | ||
| c.1105G>T | c.G1105T | p.(V369F) | ||
| c.1106T>C | c.T1106C | p.(V369A) | ||
| c.1106T>G | c.T1106G | p.(V369G) | ||
| c.1108G>A | c.G1108A | p.(A370T) | ||
| c.1108G>C | c.G1108C | p.(A370P) | ||
| c.1109C>A | c.C1109A | p.(A370D) | ||
| c.1109C>G | c.C1109G | p.(A370G) | ||
| c.1109C>T | c.C1109T | p.(A370V) | ||
| c.1111T>A | c.T1111A | p.(S371T) | ||
| c.1112C>G | c.C1112G | p.(S371C) | ||
| c.1117G>A | c.G1117A | p.(G373S) | ||
| c.1117G>T | c.G1117T | p.(G373C) | ||
| c.1118G>C | c.G1118C | p.(G373A) | ||
| c.1120A>G | c.A1120G | p.(K374E) | ||
| c.1121A>C | c.A1121C | p.(K374T) | ||
| c.1121A>G | c.A1121G | p.(K374R) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.1121A>T | c.A1121T | p.(K374I) | ||
| c.1123G>C | c.G1123C | p.(G375R) | ||
| c.1124G>A | c.G1124A | p.(G375E) | ||
| c.1124G>C | c.G1124C | p.(G375A) | ||
| c.1126G>A | c.G1126A | p.(V376M) | ||
| c.1126G>C | c.G1126C | p.(V376L) | ||
| c.1127T>A | c.T1127A | p.(V376E) | ||
| c.1127T>G | c.T1127G | p.(V376G) | ||
| c.1129G>A | c.G1129A | p.(A377T) | ||
| c.1129G>C | c.G1129C | p.(A377P) | ||
| c.1129G>T | c.G1129T | p.(A377S) | ||
| c.1130C>G | c.C1130G | p.(A377G) | ||
| c.1135A>G | c.A1135G | p.(N379D) | ||
| c.1136A>C | c.A1136C | p.(N379T) | ||
| c.1136A>T | c.A1136T | p.(N379I) | ||
| c.1137T>A | c.T1137A | p.(N379K) | ||
| c.1138C>A | c.C1138A | p.(P380T) | ||
| c.1138C>G | c.C1138G | p.(P380A) | ||
| c.1139C>A | c.C1139A | p.(P380H) | ||
| c.1139C>G | c.C1139G | p.(P380R) | ||
| c.1139C>T | c.C1139T | p.(P380L) | ||
| c.1142C>A | c.C1142A | p.(A381D) | ||
| c.1147T>A | c.T1147A | p.(F383I) | ||
| c.1148T>A | c.T1148A | p.(F383Y) | ||
| c.1148T>G | c.T1148G | p.(F383C) | ||
| c.1150A>T | c.A1150T | p.(I384F) | ||
| c.1151T>C | c.T1151C | p.(I384T) | ||
| c.1152C>G | c.C1152G | p.(I384M) | ||
| c.1153A>G | c.A1153G | p.(T385A) | ||
| c.1154C>T | c.C1154T | p.(T385I) | ||
| c.1156C>A | c.C1156A | p.(Q386K) | ||
| c.1157A>T | c.A1157T | p.(Q386L) | ||
| c.1158G>C | c.G1158C | p.(Q386H) | ||
| c.1159C>A | c.C1159A | p.(L387I) | ||
| c.1159C>T | c.C1159T | p.(L387F) | ||
| c.1160T>A | c.T1160A | p.(L387H) | ||
| c.1160T>G | c.T1160G | p.(L387R) | ||
| c.1162C>A | c.C1162A | p.(L388I) | ||
| c.1162C>T | c.C1162T | p.(L388F) | ||
| c.1162C>G | c.C1162G | p.(L388V) | ||
| c.1163T>A | c.T1163A | p.(L388H) | ||
| c.1163T>G | c.T1163G | p.(L388R) | ||
| c.1168G>A | c.G1168A | p.(V390M) | ||
| c.1171A>C | c.A1171C | p.(K391Q) | ||
| c.1171A>G | c.A1171G | p.(K391E) | ||
| c.1172A>C | c.A1172C | p.(K391T) | ||
| c.1172A>G | c.A1172G | p.(K391R) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.1172A>T | c.A1172T | p.(K391I) | ||
| c.1173A>T | c.A1173T | p.(K391N) | ||
| c.1174A>G | c.A1174G | p.(R392G) | ||
| c.1174A>T | c.A1174T | p.(R392W) | ||
| c.1175G>A | c.G1175A | p.(R392K) | ||
| c.1175G>C | c.G1175C | p.(R392T) | ||
| c.1175G>T | c.G1175T | p.(R392M) | ||
| c.1177A>C | c.A1177C | p.(K393Q) | ||
| c.1177A>G | c.A1177G | p.(K393E) | ||
| c.1178A>C | c.A1178C | p.(K393T) | ||
| c.1179G>C | c.G1179C | p.(K393N) | ||
| c.1180C>A | c.C1180A | p.(L394I) | ||
| c.1181T>A | c.T1181A | p.(L394Q) | ||
| c.1181T>C | c.T1181C | p.(L394P) | ||
| c.1181T>G | c.T1181G | p.(L394R) | ||
| c.1183G>C | c.G1183C | p.(G395R) | ||
| c.1184G>A | c.G1184A | p.(G395E) | ||
| c.1184G>C | c.G1184C | p.(G395A) | ||
| c.1186T>A | c.T1186A | p.(F396I) | ||
| c.1186T>G | c.T1186G | p.(F396V) | ||
| c.1187T>G | c.T1187G | p.(F396C) | ||
| c.1188C>G | c.C1188G | p.(F396L) | ||
| c.1189T>A | c.T1189A | p.(Y397N) | ||
| c.1189T>C | c.T1189C | p.(Y397H) | ||
| c.1190A>C | c.A1190C | p.(Y397S) | ||
| c.1190A>G | c.A1190G | p.(Y397C) | ||
| c.1190A>T | c.A1190T | p.(Y397F) | ||
| c.1192G>A | c.G1192A | p.(E398K) | ||
| c.1192G>C | c.G1192C | p.(E398Q) | ||
| c.1193A>G | c.A1193G | p.(E398G) | ||
| c.1195T>A | c.T1195A | p.(W399R) | ||
| c.1195T>G | c.T1195G | p.(W399G) | ||
| c.1198A>C | c.A1198C | p.(T400P) | ||
| c.1198A>G | c.A1198G | p.(T400A) | ||
| c.1198A>T | c.A1198T | p.(T400S) | ||
| c.1199C>A | c.C1199A | p.(T400N) | ||
| c.1199C>T | c.C1199T | p.(T400I) | ||
| c.1201T>A | c.T1201A | p.(S401T) | ||
| c.1201T>G | c.T1201G | p.(S401A) | ||
| c.1202_1203insGACTTC | c.1202_1203insGACTTC | p.(T400_S401dup) | ||
| c.1202C>T | c.C1202T | p.(S401L) | ||
| c.1204A>G | c.A1204G | p.(R402G) | ||
| c.1204A>T | c.A1204T | p.(R402W) | ||
| c.1205G>C | c.G1205C | p.(R402T) | ||
| c.1205G>T | c.G1205T | p.(R402M) | ||
| c.1206G>C | c.G1206C | p.(R402S) | ||
| c.1207T>G | c.T1207G | p.(L403V) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.1208T>C | c.T1208C | p.(L403S) | ||
| c.1209A>T | c.A1209T | p.(L403F) | ||
| c.1210A>G | c.A1210G | p.(R404G) | ||
| c.1211G>A | c.G1211A | p.(R404K) | ||
| c.1211G>C | c.G1211C | p.(R404T) | ||
| c.1211G>T | c.G1211T | p.(R404I) | ||
| c.1212A>T | c.A1212T | p.(R404S) | ||
| c.1213A>G | c.A1213G | p.(S405G) | ||
| c.1216C>G | c.C1216G | p.(H406D) | ||
| c.1217A>T | c.A1217T | p.(H406L) | ||
| c.1218C>G | c.C1218G | p.(H406Q) | ||
| c.1219A>T | c.A1219T | p.(I407L) | ||
| c.1220T>C | c.T1220C | p.(I407T) | ||
| c.1221A>G | c.A1221G | p.(I407M) | ||
| c.1222A>C | c.A1222C | p.(N408H) | ||
| c.1222A>G | c.A1222G | p.(N408D) | ||
| c.1222A>T | c.A1222T | p.(N408Y) | ||
| c.1223A>C | c.A1223C | p.(N408T) | ||
| c.1225C>A | c.C1225A | p.(P409T) | ||
| c.1225C>G | c.C1225G | p.(P409A) | ||
| c.1225C>T | c.C1225T | p.(P409S) | ||
| c.1226C>T | c.C1226T | p.(P409L) | ||
| c.1228A>G | c.A1228G | p.(T410A) | ||
| c.1228A>T | c.A1228T | p.(T410S) | ||
| c.1229C>T | c.C1229T | p.(T410I) | ||
| c.1231G>A | c.G1231A | p.(G411S) | ||
| c.1231G>T | c.G1231T | p.(G411C) | ||
| c.1232G>A | c.G1232A | p.(G411D) | ||
| c.1232G>C | c.G1232C | p.(G411A) | ||
| c.1232G>T | c.G1232T | p.(G411V) | ||
| c.1234A>C | c.A1234C | p.(T412P) | ||
| c.1234A>G | c.A1234G | p.(T412A) | ||
| c.1234A>T | c.A1234T | p.(T412S) | ||
| c.1235C>A | c.C1235A | p.(T412N) | ||
| c.1235C>T | c.C1235T | p.(T412I) | ||
| c.1237G>A | c.G1237A | p.(V413I) | ||
| c.1237G>T | c.G1237T | p.(V413F) | ||
| c.1238T>G | c.T1238G | p.(V413G) | ||
| c.1240T>G | c.T1240G | p.(L414V) | ||
| c.1242G>C | c.G1242C | p.(L414F) | ||
| c.1243C>A | c.C1243A | p.(L415I) | ||
| c.1244T>A | c.T1244A | p.(L415H) | ||
| c.1246C>G | c.C1246G | p.(Q416E) | ||
| c.1247A>T | c.A1247T | p.(Q416L) | ||
| c.1248G>C | c.G1248C | p.(Q416H) | ||
| c.1249C>A | c.C1249A | p.(L417I) | ||
| c.1252G>A | c.G1252A | p.(E418K) | ||
Modification nucléotidique (longue) | Modification nucléotidique (courte) | Modification de la séquence | ||
| protéique | ||||
| (code à une lettre) | ||||
| c.1252G>C | c.G1252C | p.(E418Q) | ||
| c.1253A>C | c.A1253C | p.(E418A) | ||
| c.1253A>G | c.A1253G | p.(E418G) | ||
| c.1254A>T | c.A1254T | p.(E418D) | ||
| c.1255A>G | c.A1255G | p.(N419D) | ||
| c.1255A>T | c.A1255T | p.(N419Y) | ||
| c.1256A>C | c.A1256C | p.(N419T) | ||
| c.1256A>G | c.A1256G | p.(N419S) | ||
| c.1256A>T | c.A1256T | p.(N419I) | ||
| c.1258A>C | c.A1258C | p.(T420P) | ||
| c.1258A>T | c.A1258T | p.(T420S) | ||
| c.1259C>A | c.C1259A | p.(T420K) | ||
| c.1259C>G | c.C1259G | p.(T420R) | ||
| c.1261A>G | c.A1261G | p.(M421V) | ||
| c.1261A>T | c.A1261T | p.(M421L) | ||
| c.1262T>A | c.T1262A | p.(M421K) | ||
| c.1262T>C | c.T1262C | p.(M421T) | ||
| c.1262T>G | c.T1262G | p.(M421R) | ||
| c.1263G>C | c.G1263C | p.(M421I) | ||
| c.1265A>C | c.A1265C | p.(Q422P) | ||
| c.1267A>T | c.A1267T | p.(M423L) | ||
| c.1268T>A | c.T1268A | p.(M423K) | ||
| c.1268T>C | c.T1268C | p.(M423T) | ||
| c.1269G>C | c.G1269C | p.(M423I) | ||
| c.1271C>T | c.C1271T | p.(S424L) | ||
| c.1275A>C | c.A1275C | p.(L425F) | ||
| c.1279G>A | c.G1279A | p.(D427N) | ||
| c.1286T>G | c.T1286G | p.(L429R) | ||
† D’après les données publiées existantes, la mutation c.937G>T [p.(D313Y)] du gène GLA est considérée bénigne (ne cause pas la maladie de Fabry). La consultation d’un spécialiste en génétique clinique est fortement recommandée pour les patients atteints de la maladie de Fabry et porteurs de ce variant du gène GLA, puisque des évaluations supplémentaires pourraient être indiquées.
Les variants apparaissant dans le Tableau 5 n’ont pas tous fait l’objet d’un test de sensibilité à l’aide de l’épreuve in vitro dans les cellules HEK (voir 10.2 Pharmacodynamie – Variants sensibles à GALAFOLD).
Tableau 6 Variants du gène GLA non sensibles à GALAFOLD selon le test in vitro
Les variants du gène GLA qui ne peuvent pas être évalués à l’aide de l’épreuve in vitro en raison du mode d’action de GALAFOLD (p. ex., épissage, non-sens ou délétion/insertion de déphasage) sont considérés non sensibles. La liste des variants du gène GLA qui ne sont pas sensibles au traitement par GALAFOLD, appelée Tableau 6, ne peut être consultée que par les professionnels de la santé à l’adresse www.galafoldamenabilitytable.com (voir le tableau des « Mutations GLA non sensibles »).
Les variants apparaissant sur le site Web (voir le tableau des « Mutations GLA non sensibles ») n’ont pas tous fait l’objet d’un test de sensibilité à l’aide de l’épreuve in vitro dans les cellules HEK (voir 10.2 Pharmacodynamie – Variants sensibles à GALAFOLD).
10.2 Pharmacodynamie
Aperçu : Le migalastat est un puissant inhibiteur compétitif spécifique et réversible de la α-Gal A humaine ainsi qu’un stabilisateur structural spécifique de la forme sauvage et de nombreuses formes mutées de α-Gal A. L’incubation de cellules dérivées de patients atteints de la maladie de Fabry porteurs d’une mutation sensible ou de cellules exprimant de façon transitoire une mutation sensible entraîne l’accumulation de protéine α-Gal A inhibée par le migalastat dans les lysosomes. Lorsque la concentration de migalastat baisse à un taux sub-inhibiteur, la α-Gal A accumulée recouvre sa fonction enzymatique, ce qui augmente l’activité enzymatique au-delà de celle observée sans traitement par le migalastat. Dans le cas des mutations non sensibles, le traitement par le migalastat a entraîné une hausse restreinte ou nulle de l’activité enzymatique cellulaire réduite de la α-Gal A.
Dans les essais de pharmacodynamique de phase 2 portant sur des patients atteints de la maladie de Fabry porteurs d’une mutation sensible, le traitement par voie orale au chlorhydrate (HCl) de migalastat à diverses doses et à divers intervalles posologiques, y compris 150 mg tous les deux jours, a entraîné une hausse apparente de l’activité de α-Gal A dans les cellules mononucléées du sang périphérique (PBMC), la peau et les reins, lorsque le produit a été évalué dans un système où la concentration de migalastat était considérablement diluée. Le migalastat HCl à une dose de 25 mg à 250 mg deux fois par jour a entraîné une hausse significative et liée à la dose du GL-3 urinaire chez la plupart des patients. Par contre, le migalastat HCl à 150 mg tous les deux jours a provoqué une baisse du GL-3 chez la plupart des patients. La hausse de l’activité de α-Gal A dans les PBMC et la baisse du GL-3 observées à la suite de l’administration de 150 mg de migalastat HCl tous les deux jours n’ont pas été exacerbées lorsque les patients sont passés à une dose plus élevée et moins fréquente (250 et 500 mg, 3 jours de traitement/4 jours sans traitement).
Dans les essais cliniques de phase 2 et de phase 3 menées chez des patients non sensibles, GALAFOLD
(150 mg de migalastat HCl, tous les deux jours) a entraîné une hausse significative, par rapport à la valeur de départ, du taux plasmatique de lyso-Gb3 et du taux urinaire de GL-3 chez tous les sujets masculins et chez 80 % des sujets féminins.
In vitro : Le migalastat est un puissant inhibiteur compétitif spécifique et réversible de la α-Gal A humaine dont le Ki est de l’ordre du nanomolaire. De plus, il accroît spécifiquement la stabilité physique de la α-Gal A humaine recombinante (α-Gal A-hr) in vitro à un pH de 7,4 ou au pH lysosomal (environ 5,2).
Dans le cas de cellules dérivées de patients atteints de la maladie de Fabry et porteurs d’une mutation sensible, ou de cellules transfectées de façon transitoire à l’aide d’un gène GLA chimérique portant une mutation sensible, l’incubation dans le migalastat augmente l’activité cellulaire de la α-Gal A, qui est détectée seulement après lavage rigoureux des cellules pour éliminer le migalastat. La hausse de l’activité de la α-Gal A est associée à une hausse de la concentration cellulaire de la protéine α-Gal A. La sensibilité et l’ampleur maximale de la réponse au migalastat varient considérablement selon les différentes mutations.
Dans le cas des mutations non sensibles, le migalastat entraîne une hausse restreinte ou nulle de l’activité cellulaire de la α-Gal A. La réponse de la α-Gal A normale (de type sauvage) au migalastat est semblable à celle de la α-Gal A contenant une mutation non sensible. Par conséquent, la réponse de la α-Gal A à GALAFOLD chez les femmes hétérozygotes atteintes de la maladie de Fabry et porteuses de la même mutation sensible peut varier. En outre, la réponse pourrait être plus faible chez les femmes que chez les hommes atteints de la maladie de Fabry porteurs de la même mutation en raison de la suppression de l’activité de la protéine α-Gal A de type sauvage chez les femmes hétérozygotes.
L’induction de l’activité de la α-Gal A par le migalastat ne peut se produire qu’après la baisse de la concentration intracellulaire de migalastat en dessous du seuil d'inhibition. Par exemple, les fibroblastes provenant d’hommes atteints de la maladie de Fabry accumulent une quantité importante de GL-3. Une incubation de 7 jours dans le migalastat suivie d’une incubation de 3 jours sans migalastat a entraîné une baisse significative du taux cellulaire de GL-3. Par contre, une incubation de 10 jours dans le migalastat sans période hors traitement n’a pas altéré la concentration cellulaire de GL-3.
Électrophysiologie cardiaque : Dans le cadre d’une étude d’évaluation par ECG à répartition aléatoire, à double insu, à double placebo, contrôlée par placebo et par produit actif, et à quadruple permutation menée sur des sujets en bonne santé (N = 52), l’administration d’une dose unique de 150 mg ou de 1 250 mg de migalastat HCl n’a pas révélé d’effet d’importance clinique sur l’intervalle QTc, la durée du complexe QRS, l’intervalle PR ou la fréquence cardiaque.
Variants sensibles à GALAFOLD : Pour trouver des mutations associées à la maladie de Fabry susceptibles de présenter une réponse d’importance clinique à GALAFOLD, plus de 1 000 mutations ont été analysées à l’aide d’une épreuve in vitro dans des cellules HEK-293. Des lignées de cellules embryonnaires rénales humaines (HEK-293) ont été transfectées de façon transitoire à l’aide de variants (mutations) spécifiques du gène GLA pour produire des protéines α-Gal A mutantes. Dans les cellules transfectées, la sensibilité des mutations du gène GLA a été évaluée après une incubation de 5 jours dans 10 μmol/L de migalastat. Une mutation du gène GLA a été classée sensible au migalastat si l’activité de la α-Gal A mutante qui en découle (mesurée dans les lysats cellulaires) répondait à deux critères : 1) hausse absolue de l’activité de α-Gal A correspondant à ≥ 3,0 % de l’activité de la α-Gal A de type sauvage et 2) hausse relative de l’activité de α-Gal A correspondant à ≥ 1,20 fois l’activité de départ après traitement des cellules dans 10 μM de migalastat pendant 5 jours. La concentration de 10 µM de migalastat utilisée dans l’épreuve est proche de la Cmax plasmatique moyenne du migalastat à la suite de l’administration par voie orale d’une dose unique de 123 mg de migalastat chez des personnes en bonne santé (voir 10.3 Pharmacocinétique – Tableau 7). Les mutations entraînant une réponse in vitro au migalastat mais ne répondant pas aux critères de sensibilité sont classées comme étant non sensibles.
La prévisibilité de l’ampleur des résultats cliniques basés sur l’épreuve dans des cellules HEK-293 validée selon les BPL est limitée. L’épreuve in vitro dans des cellules HEK-293 n’a pas évalué le transport des protéines α-Gal A mutantes vers le lysosome ni la dissociation du migalastat des protéines α-Gal A mutantes à l’intérieur du lysosome. De plus, le fait qu’une mutation du gène GLA cause la maladie de Fabry ou non n’a pas été évalué dans l’épreuve in vitro.
L’ampleur de la réponse in vitro à 10 µM de migalastat varie d’une mutation sensible à l’autre. Parmi toutes les mutations sensibles énumérées dans le Tableau 5, la hausse absolue d’activité de α-Gal A varie de 3,0 % à 75,9 % de l’activité du type sauvage, la hausse relative d’activité de α-Gal A varie de 1,2 à 37,34 fois l’activité de départ; l’activité de base moyenne varie entre la valeur SLD (sous la limite de détection) et 124,5 % de l’activité du type sauvage.
Des études cliniques de phase 3 ont été menées sur des patients atteints de la maladie de Fabry qui étaient dans l’ensemble porteurs de 43 des mutations sensibles énumérées dans le Tableau 5.
Études cliniques :
Une étude de phase 2 a été menée sur des patients atteints de la maladie de Fabry porteurs d’une mutation sensible. Le traitement par le migalastat chez chaque patient comprenait une augmentation de la dose de 25 à 100, puis à 250 mg de migalastat HCl deux fois par jour, chaque niveau de dose étant donné pendant deux semaines, suivie de 25 mg de migalastat HCl deux fois par jour pendant 6 semaines et enfin 50 mg de migalastat HCl une fois par jour pendant 6 semaines. La concentration urinaire de GL-3 a augmenté significativement par rapport à la valeur de départ en
fonction de la dose chez la plupart des patients aux doses de 25, de 100 et de 250 mg deux fois par jour. Environ la moitié des patients recevant la dose de 50 mg une fois par jour ont présenté une hausse modérée de la concentration urinaire de GL-3.
Une baisse de la concentration de GL-3 a été observée chez la plupart des patients masculins et féminins porteurs d’une mutation sensible traités par 150 mg de migalastat HCl tous les deux jours. Cette baisse n’a pas été exacerbée lorsque les patients sont passés à une dose plus élevée et moins fréquente (250 et 500 mg, 3 jours de traitement/4 jours sans traitement).
Les essais cliniques comprenaient 9 sujets masculins porteurs de 5 mutations non sensibles différentes et 10 sujets féminins porteurs de 7 mutations non sensibles différentes. GALAFOLD à 123 mg tous les deux jours a entraîné une hausse significative, par rapport à la valeur de départ, du taux plasmatique de lyso-Gb3 et du taux urinaire de GL-3 chez tous les sujets masculins et chez 80 % des sujets féminins.
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques obtenus dans le cadre des études sur une dose unique ou sur des doses multiples de GALAFOLD sont présentés dans le Tableau 7.
Tableau 7 Résumé des paramètres pharmacocinétiques plasmatiques du migalastat chez des sujets en bonne santé
| Cmaxa | tmaxb (h) | t½c (h) | ASC0-∞a | CL/Fc (L/h) | Vz/Fc (L) | |||
| (ng∙h/mL) | ||||||||
Dose unique de 150 mg de migalastat HCl par voie orale | 1 500 à 1 600 ng/mL ou environ 10 µM | 3 | 4 | 10 000 à 13 000 | 4 à 6 | 77 à 133 | ||
a Plage approximative des moyennes dans l'ensemble des études de phase 1 à la suite d’une dose unique de 150 mg de migalastat HCl
b Médiane approximative dans l'ensemble des études de phase 1
c Plage approximative des moyennes dans l'ensemble des études de phase 1
Absorption :
La biodisponibilité absolue (ASC) pour une dose unique de 150 mg de migalastat HCl par voie orale est d’environ 75 %. À la suite d’une dose unique de 150 mg de migalastat HCl par voie orale, la concentration plasmatique maximale est atteinte après environ 3 heures. L’administration par voie orale de migalastat HCl à des doses variant entre 50 mg et 1 250 mg a entraîné une hausse liée à la dose de l’exposition plasmatique au migalastat (ASC0-∞) et de la Cmax du migalastat.
Effet des aliments
L’administration de migalastat HCl en même temps qu’un repas riche en gras ou 1 heure avant un repas léger ou riche en gras ou 1 heure après un repas léger a entraîné une baisse significative, variant entre 37 % et 42 %, de l’exposition totale moyenne au migalastat (ASC0-∞) et une baisse variant entre 15 % et 40 % de l’exposition maximale moyenne au migalastat (Cmax) comparativement à la prise à jeun. L'exposition au GALAFOLD diminue d'environ 40 % lorsqu’il est pris avec des aliments; il ne doit donc pas
être pris dans les 2 heures précédant et les 2 heures suivant un repas. GALAFOLD doit être pris un jour sur deux au même moment de la journée afin de garantir des bienfaits optimaux pour le patient.
Effet des boissons
L’administration conjointe d’une dose unique de migalastat et de 280 mL de café contenant 190 mg de caféine a entraîné une baisse moyenne de 55 % de l’ASC0-∞ et de 60 % de la Cmax par rapport à l’administration du migalastat avec de l’eau. Le temps nécessaire pour atteindre la concentration plasmatique maximale (tmax) du migalastat n’a pas été modifié par l’administration de caféine par rapport à l’eau. Aucune modification pharmacocinétique cliniquement significative n’a été observée pour le migalastat lors de l’administration conjointe d’édulcorants naturels (saccharose) et artificiels (aspartame ou acésulfame potassique) (voir 4.4 Administration et 9.5 Interactions médicament-aliment).
Distribution :
Chez des volontaires en bonne santé, le volume de distribution (Vz/F) du migalastat à la suite de l’administration par voie orale de doses uniques croissantes (25-675 mg de migalastat HCl) varie de 77 à 133 L, indiquant que le produit est bien distribué dans les tissus. Aucune liaison appréciable du [14C]-migalastat HCl aux protéines plasmatiques n’a été observée in vitro dans la plage de concentrations variant de 1 à 100 μM (de 200 à 19 900 ng/mL).
Des études non cliniques sur la distribution tissulaire, effectuées sur des souris et des rats, ont montré que le migalastat traverse la barrière hématoencéphalique.
Métabolisme :
D’après les données in vivo, le migalastat est un substrat de l’UGT, qui constitue une voie d’élimination mineure. Une étude pharmacocinétique menée sur des volontaires masculins en bonne santé, à qui on a administré 150 mg de [14C]-migalastat HCl, a révélé que 99 % de la dose radiomarquée récupérée dans le plasma est constituée de la forme inchangée du migalastat (77 %) et de 3 métabolites O-glucuronoconjugués déshydrogénés, soit M1 à M3 (13 %). Environ 9 % de la radioactivité totale n’était pas attribuée à une substance précise.
Élimination :
Une étude pharmacocinétique menée sur des volontaires masculins en bonne santé, à qui on a administré 150 mg de [14C]-migalastat HCl, a révélé qu’environ 77 % de la dose radiomarquée est récupérée dans l’urine, et que 55 % de cette fraction sont excrétés sous la forme inchangée du migalastat et 5 % sous la forme des métabolites M1, M2 et M3 combinés. Environ 3 % de la dose radiomarquée totale n’était pas attribuée à des substances précises. Environ 20 % de la dose radiomarquée totale est excrétée dans les selles, la seule substance mesurée étant la forme inchangée du migalastat.
Aucune tendance en matière de clairance (CL/F) n’a été décelée à la suite de l’administration par voie orale de doses uniques croissantes (25-675 mg de migalastat HCl). À la dose de 150 mg, la CL/F est d’environ 11 à 14 l/h. À la suite de l’administration des mêmes doses, la demi-vie d’élimination moyenne (t1/2) varie d’environ 3 à 5 heures.
Populations et états pathologiques particuliers :
Enfants et adolescents : Les paramètres pharmacocinétiques du migalastat ont été caractérisés chez 20 sujets adolescents (âgés de 12 à moins de 18 ans et pesant au moins 45 kg) souffrant de la maladie de Fabry et ayant reçu le même schéma posologique que les adultes (une capsule de 123 mg de migalastat tous les deux jours), dans le cadre d’une étude ouverte de phase 3b (AT1001-020).
Une évaluation de l’exposition a été simulée chez les sujets adolescents (âgés de 12 à moins de 18 ans et pesant au moins 45 kg) recevant 123 mg de migalastat une fois tous les deux jours et a été comparée à celle des adultes recevant le même schéma posologique. L’ASCtau dérivée de la modélisation chez les sujets adolescents (âgés d’entre 12 ans et moins de 18 ans) était semblable à celle relatant l’exposition chez les adultes.
Aucun ajustement posologique n’est requis chez les adolescents âgés de 12 à moins de 18 ans et pesant au moins 45 kg. Voir la section 4 POSOLOGIE ET ADMINISTRATION .
- Personnes âgées : Les études cliniques portant sur GALAFOLD comprenaient un petit nombre de patients âgés de 65 ans ou plus. L’effet de l’âge a été évalué dans une analyse pharmacocinétique de la clairance du migalastat plasmatique dans la population des sujets d’étude n’ayant jamais reçu d’ETS. La différence de clairance entre les patients atteints de la maladie de Fabry âgés de 65 ans ou plus et ceux âgés de moins de 65 ans était de 20 %, ce qui n’a pas été considéré comme étant d’importance clinique.
- Sexe : Les caractéristiques pharmacocinétiques du migalastat n’étaient pas significativement différentes entre les femmes et les hommes ni chez les volontaires en bonne santé, ni chez les patients atteints de la maladie de Fabry.
- Origine ethnique : Des données tirées d’une étude sur des sujets d’origine japonaise indiquent qu’il n’y a aucune différence liée à la race dans le profil pharmacocinétique du migalastat.
- Insuffisance hépatique : Aucune étude n’a été menée sur des sujets atteints d’insuffisance hépatique. En tenant compte des voies de métabolisme et d’excrétion, on ne s’attend pas à ce qu’une baisse de la fonction hépatique influence les paramètres pharmacocinétiques du migalastat.
Insuffisance rénale : GALAFOLD n’a pas été étudié chez des patients atteints de la maladie de
Fabry dont le DFGe est inférieur à 30 mL/min/1,73 m2. Dans une étude sur l’administration d’une dose unique de GALAFOLD à des sujets ne souffrant pas de la maladie de Fabry mais présentant une insuffisance rénale à divers degrés, l’exposition (ASC) était accrue de 4,3 fois chez les sujets souffrant d’insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2). La t1/2 plasmatique moyenne chez ces patients était d’environ 32 heures.
L’exposition (ASC) était accrue de 1,8 fois chez les sujets souffrant d’insuffisance rénale modérée (DFGe entre 60 mL/min/1,73 m2 et 30 mL/min/1,73 m2). La t1/2 plasmatique moyenne chez ces patients était d’environ 22 heures.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à température ambiante (entre 15 et 30 °C) dans l’emballage d’origine pour protéger le produit de l’humidité.
Conserver dans un endroit sûr, hors de portée des enfants.
Tout produit médicamenteux inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Pour connaître les directives de mise au rebut, voir 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : chlorhydrate de migalastat (USAN); migalastat (INN)
Nom chimique : Chlorhydrate (1:1) de 2-(hydroxyméthyl)-, 3,4,5-pipéridinetriol, (2R,3S,4R,5S)
Formule moléculaire et masse moléculaire : C6H13NO4●HCl, 199,63 g/mol (sel de chlorhydrate), 163,17 g/mol (base libre)
Formule de structure :
Propriétés physicochimiques : Le migalastat est un solide de couleur blanche ou presque blanche. Il est entièrement soluble en milieu aqueux à un pH compris entre 1,2 et 7,5. Son pH est de 4,7 (solution aqueuse à 1 % à température ambiante) et son pKa est de 7,47 ± 0,01.
| Solvant | pH de la solution | Solubilité | Température (°C) | ||
| (mg/mL) | |||||
| Acide chlorhydrique | 1,2 | > 500 | 15 à 25 | ||
| Tampon phtalate | 4,6 | > 500 | 15 à 25 | ||
| Tampon phosphate | 6,8 | > 500 | 15 à 25 | ||
| Tampon phosphate | 7,5 | > 500 | 15 à 25 | ||
| Méthanol | s.o. | 6 | 20 | ||
| Éthanol | s.o. | < 1 | 20 | ||
| Acétonitrile | s.o. | < 1 | 20 | ||
14 ESSAIS CLINIQUES
L’efficacité clinique et l’innocuité de GALAFOLD ont été évaluées dans le cadre de deux études pivots de phase 3 terminées et de deux études de prolongation en mode ouvert (PMO). Tous les patients ont reçu la dose recommandée de 123 mg de GALAFOLD aux deux jours. Les études cliniques de phase 3 ont été menées sur des patients atteints de la maladie de Fabry qui étaient dans l’ensemble porteurs de 43 des mutations sensibles énumérées dans le Tableau 5.
14.1 Conception de l’essai et aspects démographiques de l’étude
Tableau 8 Résumé des données démographiques des patients dans les études cliniques sur la maladie de Fabry
| Nº de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n)1 | Âge moyen (tranche) | Sexe |
AT1001-012 (sujets recevant une enzymothérapie de substitution) | Phase 3, à répartition aléatoire, en mode ouvert, à comparateur actif | 123 mg de GALAFOLD tous les deux jours par voie orale ou enzymothérapie de substitution (agalsidase alpha ou agalsidase bêta) par perfusion i.v. tous les 14 jours (conformément aux renseignements posologiques approuvés) 18 mois (suivi d’une période de 12 mois en mode ouvert) | 57 | 48,9 ans (de 18 à 72 ans) | 25/32 |
| Nº de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n)1 | Âge moyen (tranche) | Sexe |
| AT1001-011 (sujets n’ayant jamais reçu d’enzymothérapie de substitution) | Essai de phase 3, à répartition aléatoire, à double insu, contrôlé par placebo | 123 mg de GALAFOLD ou placebo tous les deux jours voie orale 6 mois (suivi d’une période de 18 mois en mode ouvert) | 67 | 42,2 ans (de 16 à 68 ans) | 24/43 |
1 Nombre de patients atteints de la maladie de Fabry répartis aléatoirement pour qui on a prédit une réponse au migalastat
Le premier essai de phase 3 (sur des sujets recevant une ETS), à répartition aléatoire, en mode ouvert et à comparateur actif d’une durée de 18 mois, visait à évaluer l’efficacité et l’innocuité de GALAFOLD par rapport à celles de l’enzymothérapie de substitution (ETS; agalsidase bêta ou agalsidase alpha) chez des sujets masculins ou féminins (de race blanche à 84 %) atteints de la maladie de Fabry qui recevaient une ETS avant leur inscription à l’étude et qui étaient porteurs d’une mutation sensible (déterminée par une épreuve in vitro validée selon les BPL, n = 52). Au départ, 53 % des patients présentaient un trouble neurologique, 72 % un trouble cardiaque et 75 % un trouble rénal. Les patients ont été répartis aléatoirement, dans un rapport de 1,5:1, pour passer à GALAFOLD (150 mg de migalastat HCl, tous les deux jours) ou poursuivre l’ETS. Après 18 mois de traitement, les patients du groupe de traitement par ETS sont passés à GALAFOLD (150 mg de migalastat HCl, tous les deux jours), alors que les patients du groupe de traitement par GALAFOLD ont poursuivi le même traitement pendant une période de prolongation de 12 mois.
Le second essai de phase 3 (sur des sujets n’ayant jamais reçu d’ETS), à répartition aléatoire, à double insu et contrôlé par placebo d’une durée de 6 mois (jusqu’au mois 6) comprenant une phase en mode ouvert de 18 mois, visait à évaluer l’efficacité et l’innocuité de GALAFOLD chez des sujets masculins et féminins (de race blanche à 97 %) atteints de la maladie de Fabry n’ayant jamais reçu d’ETS ou ayant déjà pris une ETS et l'ayant cessée depuis au moins 6 mois avant leur inscription à l’étude et qui étaient porteurs d’une mutation sensible (déterminée par une épreuve in vitro validée selon les BPL, n = 50; 32 femmes, 18 hommes). Les patients ont été répartis aléatoirement, dans un rapport de 1:1, pour recevoir soit GALAFOLD (150 mg de migalastat HCl, tous les deux jours) ou le placebo pendant 6 mois (étape 1), après quoi, à l'étape 2, les patients du groupe recevant GALAFOLD ont continué à le recevoir (150 mg de migalastat HCl, tous les deux jours) et les patients du groupe recevant le placebo sont passés à GALAFOLD (150 mg de migalastat HCl, tous les deux jours) pendant 6 mois, pour finir par une phase de prolongation ouverte où tous les patients de l'étape 2 ont continué à recevoir le traitement par GALAFOLD pendant 12 mois.
La première étude de PMO (étude AT1001-041), comprenant des patients des études de phase 2 et de phase 3, est terminée. L’étude AT1001-041 visait à évaluer l’innocuité (n = 85) et l’efficacité à long terme
(n = 68; patients porteurs d’une mutation sensible) du traitement par GALAFOLD (150 mg de migalastat HCl, tous les deux jours). Au total, 62 patients porteurs d’une mutation sensible ont participé à cette étude au complet. La durée moyenne d’exposition à GALAFOLD chez les patients porteurs d’une mutation sensible dans l’étude AT1001-041 était de 22 mois.
La seconde étude de PMO (étude AT1001-042) comprenait soit des patients qui arrivaient de l’étude de PMO AT1001-041 ou des patients qui ont poursuivi leur participation en passant directement de l’étude de phase 3 sur les sujets recevant une ETS (étude AT1001-012) à l’étude de PMO AT1001-042. La durée d’exposition moyenne à la dose commercialisée de GALAFOLD, soit 123 mg tous les deux jours, chez les patients de l’étude était de 32,3 (± 12,3) mois (n = 82). La durée d’exposition maximale était de 51,9 mois.
14.2 Résultats de l’étude
Fonction rénale
Dans l’essai chez les patients déjà traités par ETS, la fonction rénale est demeurée stable pendant jusqu’à 18 mois de traitement par GALAFOLD. La variation annualisée moyenne du DFGeCKD-EPI chez les patients porteurs d’une mutation sensible était de -0,40 mL/min/1,73 m2 (IC à 95 % : -2,272, 1,478; n = 34) dans le groupe recevant GALAFOLD comparativement à -1,03 mL/min/1,73 m2 (IC à 95 % : -3,636, 1,575; n = 18) dans le groupe recevant l’ETS. La variation annualisée moyenne du DFGeCKD-EPI par rapport à la valeur de départ chez les patients porteurs d’une mutation sensible traités pendant 30 mois par GALAFOLD était de -1,7 mL/min/1,73 m2 (IC à 95 % : -2,7, -0,8; n = 31).
Dans l’essai chez les patients naïfs d’ETS, aucune différence d’importance clinique n’a été observée dans la fonction rénale pendant la période initiale de contrôle par placebo de 6 mois. Dans la période en mode ouvert, la fonction rénale est demeurée stable pendant 18-24 mois de traitement par GALAFOLD (18 mois pour les patients ayant reçu le placebo à l'étape 1 et 24 mois pour les patients ayant reçu GALAFOLD à l'étape 1). Après 18 ou 24 mois de traitement par GALAFOLD, la variation annualisée moyenne du DFGeCKD-EPI chez les patients porteurs d’une mutation sensible était de -0,30 mL/min/1,73 m2 (IC à 95 % : -1,65, 1,04; n = 41).
Chez les patients n'ayant pas reçu d’ETS et passant de l’étude AT1001-011 à l’étude AT1001-041 de prolongation, la variation annualisée du DFGeCKD-EPI chez les patients sous migalastat à 150 mg tous les deux jours est demeurée stable sur une période moyenne de 3,5 ans (minimum de 1,5 ans, maximum de 4,9 ans). La variation annualisée moyenne pendant cette période chez les patients porteurs d’une mutation sensible était de -0,75 mL/min/1,73 m2/an (IC à 95 % : -1,89, 0,40; n = 41).
Chez les patients continuant le traitement dans l’étude AT1001-042, les résultats ont montré qu’après une durée moyenne de 5,2 ans, les patients n’ayant pas reçu d’ETS ont présenté une variation annualisée moyenne par rapport à la valeur au début de l'étude de -1,71 mL/min/1,73 m2 (IC à 95 % : -2,83, -0,60; n = 47). Après un délai moyen de 4,3 ans, les patients recevant une ETS présentaient un taux annualisé de variation par rapport au départ de -1,78 mL/min/1,73 m2 (IC à 95 % : -3,76, 0,20; n = 49).
Indice de masse ventriculaire gauche (iMVG)
Une baisse statistiquement significative de l’iMVG (p < 0,05) après 18 mois de traitement par GALAFOLD a été observée dans l’essai chez les patients déjà traités par ETS. La variation de l’iMVG (g/m2), entre la valeur de départ et le mois 18, chez les patients présentant une hypertrophie ventriculaire gauche (femmes ayant au départ un iMVG > 95 g/m2 et hommes ayant au départ un iMVG > 115 g/m2) était 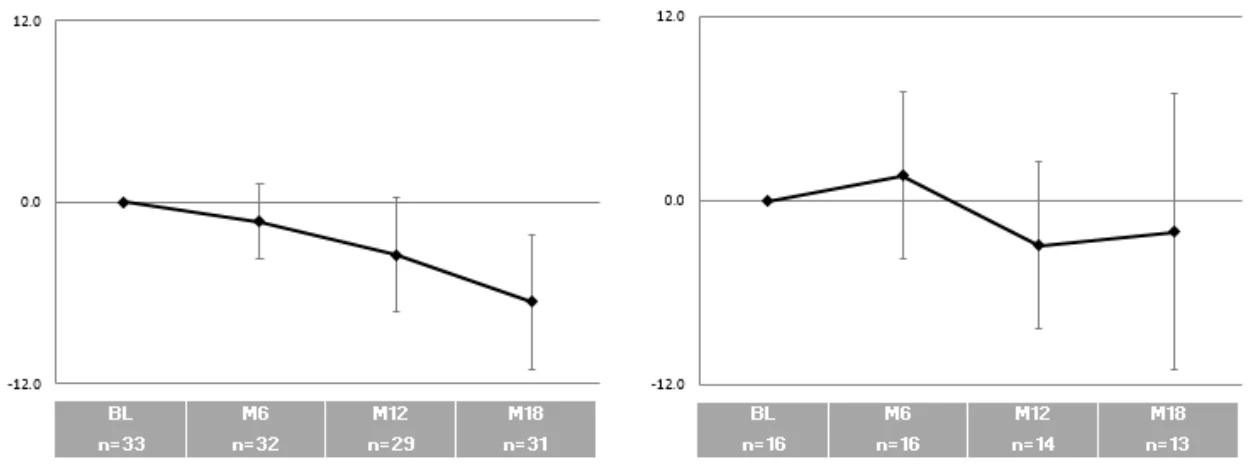
de -8,4 g/m2 (IC à 95 % : -15,7, 2,6; n = 13) pour le migalastat et de 4,5 g/m2 (IC à 95 % : -10,7, 18,4; n = 5) pour l’ETS. Chez les patients porteurs d’une mutation sensible, après 30 mois de traitement par GALAFOLD, la variation moyenne de l’iMVG par rapport à la valeur de départ était de -3,8 (IC à 95 % : -8,9, 1,3; n = 28) alors que la variation moyenne de l’iMVG par rapport à la valeur de départ chez les patients présentant une hypertrophie ventriculaire gauche au départ était de -10,0 (IC à 95 % : -16,6, -3,3; n = 10).
Figure 1 Essai chez les patients déjà traités par ETS : variation de l’iMVG (moyenne et IC à 95 %)
sur 18 mois sous migalastat ou sous enzymothérapie de substitution (ETS)
Migalastat Enzymothérapie de substitution
Les ordonnées présentent la variation de l’iMVG; les unités sont en g/m2
BL = valeur de départ; ERT = enzymothérapie de substitution; iMVG = indice de masse ventriculaire gauche; M = mois
Dans l’essai chez les patients naïfs d’ETS, aucune différence d’importance clinique n’a été observée dans l’iMVG pendant la période initiale de contrôle par placebo de 6 mois. La variation moyenne de l’iMVG, entre la valeur de départ et le mois 24, chez tous les patients porteurs d’une mutation sensible était de -9,1 g/m2 (IC à 95 % : -16,90, -1,21; n = 29 Après le suivi dans le cadre de l’étude de PMO AT1001-041, la variation moyenne de l’iMVG, entre la valeur de départ et le mois 36, chez les patients porteurs d’une mutation sensible était de -8,3 g/m2 (IC à 95 % : -17,06, 0,45; n = 25). La variation moyenne de l’iMVG, entre la valeur de départ et le mois 24, chez les patients porteurs d’une mutation sensible présentant une hypertrophie ventriculaire gauche au départ (femmes ayant au départ un iMVG > 95 g/m2 ou hommes ayant au départ un iMVG > 115 g/m2) était de -22,5 g/m2 (IC à 95 % : -41,64, -3,36; n = 9). Après le suivi dans le cadre de l’étude de PMO AT1001-041, la variation moyenne de l’iMVG, par rapport à la valeur de départ, chez les patients porteurs d’une mutation sensible présentant une hypertrophie ventriculaire gauche au départ était de -30,0 g/m2 (IC à 95 % : 57,9, -2,2; n = 4) au mois 36 et de -33,1 (IC à 95 % : -60,9, -5,4; n = 4) au mois 48.
Chez les patients ayant déjà reçu une ETS et les patients n’ayant pas reçu d’ETS, après le suivi dans l’étude clinique de PMO AT1001-042, la variation moyenne de l’iMVG par rapport à la valeur au début de l'étude AT1001-042 était de 1,2 g/m2 (IC à 95 % : -5,3, 7,7; n = 15) et de -5,6 g/m2 (IC à 95 % : -28,5, 17,2; n = 4) respectivement, pour les patients traités par GALAFOLD pour une durée moyenne de 2,4 et de 2,9 ans (jusqu’à 4,0 et 4,3 ans, respectivement).
Substrat de la maladie
Dans l’essai chez les patients naïfs d’ETS, GALAFOLD a entraîné une réduction statistiquement significative de la concentration plasmatique de lyso-Gb3 et des inclusions de GL-3 dans les capillaires interstitiels rénaux chez les patients porteurs d’une mutation sensible. Les patients porteurs d’une mutation sensible assignés aléatoirement au traitement par GALAFOLD à l'étape 1 ont présenté une réduction (± ÉT) plus importante et statistiquement significative du nombre moyen d’inclusions de GL-3 dans les capillaires interstitiels (-0,25 ± 0,10; -39 %, n = 25) au mois 6 comparativement au groupe ayant reçu le placebo (+0,07 ± 0,13; +14 %, n = 20) (p = 0,008). Les patients porteurs d’une mutation sensible qui ont reçu aléatoirement le placebo à l'étape 1 et qui sont passés à GALAFOLD au mois 6 (étape 2) ont également présenté une réduction statistiquement significative du nombre d’inclusions de GL-3 dans les capillaires interstitiels au mois 12 (-0,33 ± 0,15; -58 %, n = 17) (p = 0,014). Une baisse qualitative du taux de GL-3 a été observée, au cours des 12 mois de traitement par GALAFOLD, dans plusieurs types de cellules rénales : podocytes, cellules mésangiales et cellules endothéliales glomérulaires, respectivement.
Dans l’essai chez les patients naïfs d’ETS, la variation médiane du taux plasmatique de lyso-Gb3 (nmol/L) entre la valeur de départ et le mois 6 (étape 1) était de -2,37 (plage : de -69,7 à 1,8) chez les patients porteurs d’une mutation sensible recevant GALAFOLD (n = 18) et de 0,53 (plage : de -21,5 à 16,3) chez les patients porteurs d’une mutation sensible recevant le placebo (n = 13) au mois 6. Les 13 patients porteurs d’une mutation sensible qui ont initialement reçu le placebo pendant 6 mois et qui sont passés à GALAFOLD pendant une autre période de 6 mois (étape 2) ont présenté une variation médiane du taux plasmatique de lyso-Gb3 (nmol/L) de -2,72 (plage : de -61,1 à -0,3). Les 18 patients porteurs d’une mutation sensible qui ont reçu GALAFOLD pendant 6 mois et qui ont poursuivi le traitement par GALAFOLD pendant une autre période de 6 mois ne présentaient aucune autre variation du taux plasmatique de lyso-Gb3 au mois 12.
Dans l’essai chez les patients déjà traités par ETS, le taux plasmatique de lyso-Gb3 a augmenté mais est demeuré faible chez les patients porteurs d’une mutation sensible traités par GALAFOLD pendant la période de 30 mois de l’étude. Le taux plasmatique de lyso-Gb3 est également demeuré faible chez les patients sous ETS pendant jusqu’à 18 mois. La variation médiane du taux plasmatique de lyso-Gb3 (nmol/L) entre la valeur de départ et le mois 18 était de 0,54 (plage : de -2,27 à 28,3) chez les patients porteurs d’une mutation sensible recevant GALAFOLD (n = 30) et de -0,03 (plage : de -11,9 à 2,57) chez les patients porteurs d’une mutation sensible sous ETS (n = 14). La variation médiane du taux plasmatique de lyso-Gb3 (nmol/L) entre la valeur de départ et le mois 30 était de 0,81 (plage : de -2,33 à 71,60) chez les patients porteurs d’une mutation sensible ayant reçu GALAFOLD pendant 30 mois (n = 29) et de 1,46 (plage : de -0,40 à 25,07) chez les patients porteurs d’une mutation sensible qui sont passés de l’ETS à GALAFOLD au mois 18 (n = 9).
Critères d’évaluation cliniques composés
Dans l’essai chez les patients déjà traités par ETS, l’analyse d’un critère d’évaluation clinique composé, regroupant les événements rénaux, cardiaques et cérébrovasculaires ou les décès, a montré que la fréquence des événements observés dans le groupe de traitement par GALAFOLD était de 29 % comparativement à 44 % dans le groupe sous ETS sur une période de 18 mois.
Tableau 9 Nombre (%) de patients dans la population à traiter modifiée qui ont présenté un événement du critère d’évaluation clinique composé
| Événement | GALAFOLD (n = 34) | Enzymothérapie de substitution (n = 18) |
| Système rénal | 8 (24 %) | 6 (33 %) |
| Cardiaque | 2 (6 %) | 3 (17 %) |
| Cérébrovasculaire | 0 (0 %) | 1 (6 %) |
| Décès | 0 (0 %) | 0 (0 %) |
| Tous types confondus | 10 (29 %) | 8* (44 %) |
* Deux patients recevant une ETS ont chacun subi 1 événement cardiaque et 1 événement rénal. Les événements rénaux comprenaient une hausse de la protéinurie et une baisse du DFG (groupes de traitement par GALAFOLD et par ETS); les événements cardiaques comprenaient l’arythmie (groupes de traitement par GALAFOLD et par ETS) et l’insuffisance cardiaque (groupe de traitement par ETS seulement); l’événement cérébrovasculaire était un accident ischémique transitoire.
La fréquence des événements signalés pour le critère d’évaluation clinique composé chez les patients porteurs d’une mutation sensible traités par GALAFOLD pendant 30 mois (32 %; n = 10) était supérieure à celle observée pendant la période de traitement de 18 mois (23 %; n = 7).
Population pédiatrique
Dans l’étude multicentrique, ouverte et non contrôlée de phase 3b AT1001-020 d’une durée de 1 an, l’innocuité, les paramètres pharmacocinétiques (PK) et pharmacodynamiques (PD) et l’efficacité du traitement par migalastat (123 mg pris une fois tous les deux jours) ont été évalués chez 21 sujets adolescents (âgés d’entre 12 ans et moins de 18 ans et pesant au moins 45 kg) atteints de la maladie de Fabry et porteurs d’une mutation sensible du gène codant la α-galactosidase A (GLA). Soit les sujets n’avaient jamais reçu d’enzymothérapie de substitution (ETS), soit ils avaient cessé l’ETS au moins 14 jours avant la sélection. Le délai moyen depuis le diagnostic de la maladie de Fabry était de 9,6 (± 4,25) ans.
À un an, des résultats cohérents en matière de paramètres rénaux, cardiaques et pharmacodynamiques ont été observés par rapport aux valeurs au début de l'étude, ainsi que des réponses cohérentes selon les résultats rapportés par les patients. La variation moyenne globale (É-T) du DFGe par rapport à la valeur de départ était de -1,6 (15,4) mL/min/1,73 m2 (n = 19). La variation moyenne globale (É-T) de l’iMVG par rapport à la valeur de départ était de -3,9 (13,5) g/m2 (n = 18). L’iMVG a baissé chez 10 sujets et augmenté chez 8 sujets, mais il est resté à l’intérieur des limites normales chez tous les sujets à 12 mois. La concentration plasmatique de lyso-Gb3 au départ était de 12,00 ng/mL; la variation moyenne globale (É-T) par rapport à la concentration plasmatique de lyso-Gb3 au départ était de -0,06 (32,9) (n = 19). Une baisse de la concentration plasmatique de lyso-Gb3 par rapport à la valeur de départ a été observée chez les sujets n’ayant jamais reçu d’ETS (médiane de -2,23 ng/mL, n = 9), alors que la concentration est demeurée généralement stable chez les sujets ayant déjà reçu une ETS (médiane de 0,54 ng/mL, n = 10). Il n’y a eu aucune variation notable des paramètres rapportés par le patient.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Des études de toxicité à doses répétées ont été menées pendant une période allant jusqu’à 6 mois sur des rats, jusqu’à 14 jours sur des chiens et jusqu’à 9 mois sur des singes. Chez les rats, les chiens et les singes, le migalastat a été généralement bien toléré, aucun signe de toxicité systémique n’ayant été observé.
Dans les études prolongées sur les rats et les singes, les doses les plus élevées à l’étude étaient définies comme étant les doses sans effet nocif observé (de l’anglais NOAEL, No-Observed-Adverse-Effect-Level). L’exposition systémique au migalastat à la NOAEL à la fin de l’étude dépassait largement l’exposition chez les humains recevant une dose pertinente sur le plan clinique de 150 mg de migalastat HCl une fois tous les deux jours (≥ 55 fois d’après l’ASC dans les études de toxicité chronique).
Cancérogénicité :
Dans une étude de cancérogénicité de 104 semaines menée sur des rats, une augmentation de l’incidence d’adénomes des cellules des îlots pancréatiques a été observée chez les rats mâles à une dose 19 fois supérieure à l’exposition (ASC) à la dose efficace sur le plan clinique. Il s’agit d’une tumeur spontanée courante chez les rats mâles nourris à volonté. Étant donné l’absence de résultats semblables chez les femelles, l’absence d’effet dans la batterie de tests de génotoxicité ou dans l’étude de cancérogénicité chez des souris Tg.rasH2 et l’absence de lésions pancréatiques pré-néoplasiques chez les rongeurs ou les singes, cette observation chez les rats mâles n’est pas considérée comme étant liée au traitement, et sa pertinence pour les humains est inconnue.
Génotoxicité :
Le migalastat s’est révélé non mutagène dans une étude in vitro de mutagénicité sur 5 souches bactériennes de même que dans l’épreuve de mutation du gène Tk dans les cellules L5178Y de lymphome de souris en présence et en l’absence d’activation métabolique. In vivo, l’administration d’une dose de migalastat de 2 000 mg/kg/jour pendant 2 jours n’a pas induit la formation de micronoyaux dans des érythrocytes de moelle osseuse.
Toxicologie sur la reproduction et le développement :
Chez les rats mâles, le traitement au migalastat a réduit la fertilité à un taux d’exposition systémique inférieur à celui atteint chez les humains à la dose pertinente sur le plan clinique (< 0,2 fois, d’après l’ASC). Les effets sur la fertilité des mâles étaient réversibles après une période de récupération de 4 semaines sans traitement. Aux doses qui ont altéré la fertilité des mâles, aucun changement macroscopique ou histologique du système reproducteur mâle ni aucun changement des paramètres des spermatozoïdes pouvant expliquer la baisse de fertilité n’a été observé.
Dans l’étude de toxicité embryofœtale menée sur des lapins, une mortalité embryofœtale, une baisse du poids fœtal moyen, un retard d’ossification et une légère hausse de la fréquence des anomalies squelettiques mineures ont été observés à des doses associées à une toxicité maternelle (≥ 300 mg/kg/jour; ≥ 240 fois, d’après l’ASC).