


Monographie de produit - Givlaari
Modifications importantes apportées récemment à la monographie
Aucune au moment de la dernière autorisation.
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ...................................... 2
Table des matières ................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ......................................... 4
1 Indications .................................................................................................................... 4
1.1 Pédiatrie ........................................................................................................................................ 4 1.2 Gériatrie ........................................................................................................................................ 4 2 Contre-indications ........................................................................................................ 4
4 Posologie et administration .......................................................................................... 4
4.1 Considérations posologiques ........................................................................................................ 4 4.2 Posologie recommandée et ajustement posologique .................................................................. 4 4.4 Administration .............................................................................................................................. 5 4.5 Dose oubliée ................................................................................................................................. 6 5 Surdose ........................................................................................................................ 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement ............................ 7
7 Mises en garde et précautions....................................................................................... 7
Généralités .......................................................................................................................................... 7 Fonction rénale ................................................................................................................................... 7 Fonctions hépatique, biliaire et pancréatique .................................................................................... 8 Santé reproductive.............................................................................................................................. 8 Système immunitaire .......................................................................................................................... 9 7.1 Populations particulières .............................................................................................................. 9
7.1.1 Grossesse .......................................................................................................... 9
7.1.2 Allaitement ....................................................................................................... 9
7.1.3 Enfants et adolescents ..................................................................................... 9
7.1.4 Personnes âgées ............................................................................................... 9
8 Effets indésirables ....................................................................................................... 10
8.1 Aperçu des effets indésirables .................................................................................................... 10 8.2 Effets indésirables observés au cours des études cliniques ........................................................ 10
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ................................ 11 8.5 Effets indésirables observés après la commercialisation ............................................................ 12 9 Interactions médicamenteuses .................................................................................... 12
9.2 Aperçu des interactions médicamenteuses ................................................................................ 12 9.4 Interactions médicament-médicament ...................................................................................... 12 9.5 Interactions médicament-aliment .............................................................................................. 13 9.6 Interactions médicament-plante médicinale .............................................................................. 13 9.7 Interactions médicament-examens de laboratoire ..................................................................... 13 10 Pharmacologie clinique ............................................................................................... 14
10.1 Mode d’action ........................................................................................................................... 14 10.2 Pharmacodynamie .................................................................................................................... 14 10.3 Pharmacocinétique ................................................................................................................... 15 11 Conservation, stabilité et mise au rebut ...................................................................... 17
Partie 2 : Renseignements scientifiques ............................................................................... 18
13 Renseignements pharmaceutiques .............................................................................. 18
14 Études cliniques .......................................................................................................... 19
14.1 Études cliniques par indication ................................................................................................. 19 Indication : traitement de la porphyrie hépatique aiguë (PHA) chez les adultes ............................. 19 15 Microbiologie ............................................................................................................. 23
16 Toxicologie non clinique .............................................................................................. 23
Renseignements destinés aux patient·e·s ............................................................................. 24
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
GIVLAARI (givosiran) est indiqué pour :
- le traitement de la porphyrie hépatique aiguë (PHA) chez les adultes.
1.1 Pédiatrie
Enfants (< 18 ans) : Selon les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité de GIVLAARI chez les patients pédiatriques n’ont pas été établies; par conséquent, Santé Canada n’a pas autorisé une indication d’utilisation chez les enfants (voir les sections 7 Mises en garde et précautions, 7.1 Populations particulières, 4 Posologie et administration, et 10 Pharmacologie clinique, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Les études cliniques sur GIVLAARI n’ont pas inclus un nombre suffisant de patients pour déterminer si l’utilisation du produit chez les patients âgés est associée à des différences dans l’innocuité ou l’efficacité (voir les sections 7 Mises en garde et précautions, 7.1 Populations particulières, 4 Posologie et administration, et 10 Pharmacologie clinique, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
2 Contre-indications
GIVLAARI (givosiran) est contre-indiqué chez les patients présentant une hypersensibilité sévère connue
(p. ex., une anaphylaxie) au givosiran ou à l’un des ingrédients de sa formulation, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir la liste complète, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
- GIVLAARI (givosiran) doit être administré par un professionnel de la santé.
- Il est contenu dans un flacon à usage unique comme solution prête à utiliser qui ne nécessite pas davantage de reconstitution ou de dilution avant son administration.
- Il est recommandé de mesurer les taux sanguins d’homocystéine et de vitamines avant d’amorcer le traitement et de surveiller les changements sanguins d’homocystéine pendant le traitement par GIVLAARI (voir la section 7 Mises en gardes et précautions, Hyperhomocystéinémie).
4.2 Posologie recommandée et ajustement posologique
- La dose recommandée de GIVLAARI est de 2,5 mg/kg une fois par mois.
- Pour administration par injection sous-cutanée seulement. La dose est basée sur le poids corporel.
Modification de la dose en cas d’effet indésirable
Chez les patients présentant des élévations cliniquement significatives ou sévères des transaminases et dont l’état s’est amélioré après une interruption du traitement, envisager de reprendre le traitement à la dose de1,25 ou 2,5 mg/kg une fois par mois au début, selon ce qui est indiqué cliniquement (voir la section 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique). Chez les patients qui reprennent le traitement à une posologie de 1,25 mg/kg une fois par mois sans récurrence d’élévation cliniquement significative ou sévère des transaminases, la dose peut être augmentée à la dose recommandée de 2,5 mg/kg une fois par mois. Il existe des données limitées sur l’efficacité et l’innocuité de la dose inférieure, en particulier chez les patients ayant déjà présenté des élévations des transaminases. Il n’existe aucune donnée sur l’augmentation séquentielle de la dose de 1,25 mg/kg vers la dose de 2,5 mg/kg après une interruption du traitement en raison d’une élévation des transaminases.
Chez les patients dont l’hyperhomocystéinémie persiste ou s’aggrave pendant une vitaminothérapie complémentaire (voir la section 7 Mises en garde et précautions, Hyperhomocystéinémie), d’autres options de traitement d’appoint ou la suspension du traitement devraient être considérées.
Populations particulières
Insuffisance hépatique : Aucune modification posologique n’est nécessaire pour les patients atteints d’insuffisance hépatique légère (taux de bilirubine ≤ 1 × la limite supérieure de la normale [LSN] et d’aspartate aminotransférase [ASAT] > 1 × LSN ou taux de bilirubine > 1 x LSN à 1,5 × LSN) (voir les sections 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique, et 10 Pharmacologie clinique, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers). GIVLAARI n’a pas été étudié chez les patients atteints d’insuffisance hépatique modérée ou sévère.
Insuffisance rénale : Aucune modification posologique n’est nécessaire pour les patients atteints d’insuffisance rénale légère, modérée ou sévère ([DFGe] ≥ 15 à < 90 mL/min/1,73 m2). Des données limitées sont disponibles chez les patients atteints d’insuffisance rénale sévère ([DFGe] ≥ 15 à < 30 mL/min/1,73 m2); il est donc recommandé de faire preuve de prudence lors de l’utilisation de GIVLAARI chez ces patients. GIVLAARI n’a pas été étudié chez les patients atteints d’insuffisance rénale terminale (DFGe < 15 mL/min/1,73 m2), ou chez les patients en dialyse (voir les sections 7 Mises en garde et précautions, Fonction rénale, et 10 Pharmacologie clinique, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
Enfants (< 18 ans) : Selon les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité de GIVLAARI chez les patients pédiatriques n’ont pas été établies; par conséquent, Santé Canada n’a pas autorisé une indication d’utilisation chez les enfants (voir les sections 7 Mises en garde et précautions, 7.1 Populations particulières, et 10 Pharmacologie clinique, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
Personnes âgées (≥ 65 ans) : Les études cliniques sur GIVLAARI n’ont pas inclus un nombre suffisant de patients pour déterminer si l’utilisation du produit chez les patients âgés est associée à des différences dans l’innocuité ou l’efficacité (voir les sections 7 Mises en garde et précautions, 7.1 Populations particulières, et 10 Pharmacologie clinique, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
4.4 Administration
Pour administration sous-cutanée par un professionnel de la santé seulement.
Assurez-vous qu’un soutien médical est accessible pour prendre en charge les réactions anaphylactiques de façon appropriée lors de l’administration de GIVLAARI (voir la section 7 Mises en garde et précautions).
Utiliser une technique aseptique.
Ce produit médicinal est fourni dans un flacon à usage unique comme solution prête à utiliser (189 mg/mL). Une fois le flacon ouvert, l’utiliser immédiatement.
- Calculer le volume de GIVLAARI nécessaire d’après la dose basée sur le poids recommandée (voir la section 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique).
- La solution doit être inspectée visuellement pour vérifier sa clarté et l’absence de particule, de précipitation, de coloration anormale et fuite avant l’administration. Ne pas utiliser le produit si la solution est trouble ou présente une coloration anormale, si elle contient des particules, ou s’il y a une fuite.
Prélever le volume de GIVLAARI à injecter indiqué à l’aide d’une aiguille de calibre 21 ou plus.
Fractionner les doses nécessitant des volumes supérieurs à 1,5 mL en quantités égales dans plusieurs seringues.
- Remplacer l’aiguille de calibre 21 ou plus par une aiguille de calibre 25 ou 27 et de 1/2 po ou 5/8 po.
- Éviter de pousser la solution de GIVLAARI jusqu’à la pointe de l’aiguille avant que celle-ci pénètre dans l’espace sous-cutané.
Faire l’injection dans l’abdomen, l’arrière ou le côté du haut du bras ou dans une cuisse. Alterner les sites d’injection.
- Si l’injection est faite dans l’abdomen, ne pas injecter à une distance de moins de 5 cm du nombril.
- S’il faut faire plus qu’une injection pour une seule dose de GIVLAARI, les sites d’injection doivent être éloignés les uns des autres d’au moins 2 cm.
Il ne faut jamais administrer une injection dans du tissu cicatriciel ou des zones érythémateuses
(rouges), enflammées ou indurées.
- Jeter le médicament inutilisé.
- Jeter la seringue, le flacon, l’aiguille et toute aiguille inutilisée dans un récipient pour objets tranchants approuvé (voir la section 11 Conservation, stabilité et mise au rebut).
4.5 Dose oubliée
Si une dose est manquée, il faut administrer GIVLAARI dès que possible. Recommencer l’administration à des intervalles mensuels après avoir administré la dose oubliée.
5 Surdose
Aucun cas de surdose avec GIVLAARI n’a été signalé dans les essais cliniques. En cas de surdosage, il est recommandé de surveiller le patient afin de détecter tout signe ou symptôme d’effets indésirables et de lui administrer le traitement approprié.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
Description
GIVLAARI contient du givosiran, un petit acide ribonucléique interférent (pARNi) double brin qui cible spécifiquement l’ARN messager (ARNm) de la 5’-aminolévulinate synthase 1 (ALAS1) et qui est lié par liaison covalente à un ligand comprenant trois résidus de N-acétylgalactosamine (GalNAc) pour permettre l’acheminement du pARNi jusqu’aux hépatocytes.
Chaque flacon de GIVLAARI contient 200 mg de givosiran sodique équivalant à 189 mg/mL de givosiran sous forme d’acide libre.
GIVLAARI est une solution stérile pour injection sous-cutanée sans agent de conservation, limpide et dont la couleur est située entre l’incolore et le jaune. GIVLAARI est fourni en solution de 1 mL dans un flacon en verre de type 1 de 2 mL à usage unique muni d’un bouchon de caoutchouc enduit de polymère fluoré et d’un capuchon amovible en aluminium.
GIVLAARI est vendu dans des boîtes contenant un flacon à usage unique.
7 Mises en garde et précautions
Généralités
Sous-types de porphyrie hépatique aiguë (PHA) autres que la porphyrie intermittente aiguë (PIA)
Les données d’efficacité et d’innocuité chez les patients présentant un sous-type de PHA autre que la PIA (ce qui comprend la coproporphyrie héréditaire [CPH], la porphyrie variegata [PV] et la porphyrie par déficit en ALA déshydratase [PDA]) sont limitées. Cela doit être pris en considération lors de l’évaluation du rapport risque/bénéfice du traitement pour ces sous-types rares de PHA.
Fonction rénale
Des augmentations des taux de créatinine sérique et des diminutions du débit de filtration glomérulaire estimé (DFGe) ont été signalées pendant le traitement par GIVLAARI (voir la section 8 Effets indésirables, 8.2 Effets indésirables observés au cours des études cliniques). Au cours de l’étude contrôlée par placebo, ces changements étaient généralement faibles (augmentation médiane du taux de créatinine de 0,07 mg/dL au mois 3) et s’étaient résorbés ou stabilisés au mois 6 avec un traitement mensuel continu de 2,5 mg/kg de GIVLAARI. Des patients atteints d’insuffisance rénale modérée ou sévère (DFGe < 60 mL/min/1,73 m2) ont présenté une hyperhomocystéinémie sévère avec un traitement par givosiran (voir la section 7 Mises en garde et précautions, Hyperhomocystéinémie). Surveiller la fonction rénale comme cliniquement indiqué pendant le traitement par GIVLAARI.
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/com | ||||
| position | ||||
| Injection sous-cutanée | Solution, 189 mg de givosiran/mL | Acide phosphorique et/ou hydroxyde de sodium (pour l’ajustement du pH), eau pour injection | ||
Une progression de l’insuffisance rénale a été observée chez certains patients atteints d’une maladie rénale préexistante. Une surveillance étroite de la fonction rénale pendant le traitement est nécessaire dans de tels cas. La prudence est recommandée chez les patients atteints d’insuffisance rénale sévère. GIVLAARI n’a pas été étudié chez les patients atteints d’insuffisance rénale terminale (DFGe < 15 mL/min/1,73 m2) ou chez les patients en dialyse (voir la section 4 Posologie et administration).
Hyperhomocystéinémie
Une hyperhomocystéinémie (plus de 15 µmol/L d’homocystéine dans le sang) peut être observée chez les patients atteints de PHA, de carences en vitamines (vitamine B6, acide folique, vitamine B12), de maladie rénale chronique, de mutation du gène MTHFRC677T ou d’augmentation des taux plasmatiques de méthionine.
Une aggravation de l’hyperhomocystéinémie [de modérée (de 15 à 30 µmol/L) à intermédiaire (de 30 à 100 µmol/L) ou sévère (> 100 µmol/L)] a été observée lors du traitement par GIVLAARI (voir la section 8 Effets indésirables, 8.2 Effets indésirables observés au cours des études cliniques).
Il est recommandé de mesurer les taux sanguins d’homocystéine avant d’amorcer le traitement et de surveiller les changements pendant le traitement par GIVLAARI. Chez les patients présentant des taux élevés d’homocystéine, envisager un traitement avec un supplément contenant de la vitamine B6 en monothérapie ou une préparation multivitaminée.
Fonctions hépatique, biliaire et pancréatique
Des élévations des aminotransférases ont été observées chez les patients traités par GIVLAARI (voir la section 8 Effets indésirables, 8.2 Effets indésirables observés au cours des études cliniques). Au cours de l’étude contrôlée par placebo, une augmentation de plus de 3 fois la LSN des taux d’alanine aminotransférase (ALAT) s’est produite chez 7 (14,6 %) patients traités par GIVLAARI et un (2,2 %) patient traité par placebo. L’élévation des aminotransférases s’est principalement produite entre 3 et 5 mois après l’instauration du traitement. Chez 5 patients traités par GIVLAARI, les élévations des transaminases se sont résolues avec la poursuite du traitement. Conformément au protocole, le traitement a été arrêté chez un patient ayant un taux d’ALAT plus de huit fois supérieur à la LSN et chez un patient ayant un taux d’ALAT plus de cinq fois supérieur à la LSN; chez ce dernier, le traitement a été réinstauré à 1,25 mg/kg. Les élévations de l’ALAT se sont résorbées chez ces deux patients.
Effectuer un bilan hépatique avant d’instaurer le traitement par GIVLAARI, répéter tous les mois pendant les six premiers mois de traitement et selon l’indication clinique par la suite. Envisager l’interruption ou l’arrêt du traitement en cas d’élévation sévère ou cliniquement significative des taux d’aminotransférases. Pour reprendre le traitement après son interruption, voir la section 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique.
Santé reproductive
Fertilité
Il n’existe aucune donnée sur les effets de GIVLAARI sur la fertilité humaine. Lors des études réalisées chez des animaux, aucun effet sur la fertilité des mâles ou des femelles n’a été observé (voir la section 16 Toxicologie non clinique).
Système immunitaire
Réaction anaphylactique
Une anaphylaxie s’est produite chez un patient avec des antécédents d’atopie et d’asthme allergique au cours d’un essai clinique (voir la section 8 Effets indésirables, 8.3 Effets indésirables peu fréquents observés au cours des études cliniques). Effectuer une surveillance pour détecter les signes et les symptômes d’anaphylaxie. En cas d’anaphylaxie, cesser immédiatement l’administration de GIVLAARI et instaurer le traitement médical approprié.
7.1 Populations particulières
7.1.1 Grossesse
Les données sur l’utilisation de GIVLAARI chez les femmes enceintes sont insuffisantes pour évaluer le risque d’anomalies congénitales majeures, de fausse couche ou d’issues maternelles ou fœtales défavorables associé au médicament.
La nécessité clinique d’un traitement par GIVLAARI pendant la grossesse doit être envisagée en prenant en compte les bienfaits de santé prévus pour la mère et les effets indésirables potentiels pour le fœtus que provoquerait GIVLAARI ou la maladie sous-jacente de la mère.
Les études chez les animaux ont montré une toxicité pour la reproduction en cas de toxicité maternelle (voir la section 16 Toxicologie non clinique).
7.1.2 Allaitement
Aucune donnée concernant la présence de GIVLAARI dans le lait maternel et ses effets sur l’enfant allaité ou sur la lactation n’est disponible. Un risque pour les nouveau-nés/nourrissons ne peut être exclu et des précautions s’imposent car de nombreux médicaments peuvent être excrétés dans le lait maternel.
Il faut prendre en compte les bienfaits pour le développement et la santé que procure l’allaitement, le besoin clinique de la mère pour le traitement par GIVLAARI et les effets indésirables potentiels que GIVLAARI ou la maladie maternelle sous-jacente pourraient avoir sur l’enfant allaité.
Les données de pharmacodynamique et de toxicologie disponibles concernant les animaux montrent que le givosiran est excrété dans le lait.
7.1.3 Enfants et adolescents
Enfants (< 18 ans) : L’innocuité et l’efficacité de GIVLAARI n’ont pas été étudiées chez les enfants (voir les sections 4 Posologie et administration, et 10 Pharmacologie clinique, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers). Santé Canada ne dispose d’aucune donnée clinique; par conséquent, l’indication dans la population pédiatrique < 18 ans n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Les études cliniques sur GIVLAARI n’ont pas inclus un nombre suffisant de patients pour déterminer si l’utilisation du produit chez les patients âgés est associée à des différences dans l’innocuité ou l’efficacité (voir les sections 4 Posologie et administration, et 10 Pharmacologie clinique, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Au cours d’études cliniques ouvertes et contrôlées par placebo, un total de 111 patients atteints de PHA ont reçu GIVLAARI pendant jusqu’à 35 mois (médiane de 11,7 mois). De ces 111 patients, 51 ont reçu le traitement pendant au moins 12 mois et 12 l’ont reçu pendant au moins 24 mois.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Étude contrôlée par placebo
Au cours de l’étude pivot contrôlée par placebo en double aveugle (ENVISION), 48 patients ont reçu 2,5 mg/kg de GIVLAARI et 46 patients ont reçu le placebo, administré une fois par mois par injection sous-cutanée pendant une durée allant jusqu’à 6 mois. La dose maximale de GIVLAARI administrée dans l’étude était de 328,25 mg. Les effets indésirables les plus fréquents (au moins 20 %) signalés chez les patients traités par GIVLAARI étaient la nausée (27 %) et les réactions au site d’injection (25 %). Le seul effet indésirable ayant mené à l’arrêt du traitement par GIVLAARI est un taux de transaminases élevé (un patient, 2,1 %).
Les effets indésirables de GIVLAARI sont définis comme les événements indésirables survenus dans une proportion d’au moins 5 % de plus chez les patients traités par GIVLAARI que chez ceux recevant le placebo. Les effets indésirables sont désignés selon les termes préférentiels du dictionnaire MedDRA (version 23.1) et sont présentés par classe de systèmes d’organes (Tableau 2).
Tableau 2 – Effets indésirables qui sont survenus dans une proportion d’au moins 5 % de plus chez les patients traités par GIVLAARI que chez ceux recevant le placebo dans l’étude ENVISION
| Classification par système et organe / Terme privilégié | GIVLAARI | Placebo | ||||
| n = 48 | n = 46 | |||||
| n (%) | n (%) | |||||
| Affections gastro-intestinales | ||||||
| Nausées | 13 (27) | 5 (11) | ||||
| Troubles généraux et anomalies au site d’administration | ||||||
| Réactions au site d’injection | 12 (25) | 0 | ||||
| Fatigue | 5 (10) | 2 (4) | ||||
| Affections hépatobiliaires | ||||||
| Augmentation des transaminases | 6 (13) | 1 (2) | ||||
| Affections du rein et des voies urinaires | ||||||
| Classification par système et organe / Terme privilégié | GIVLAARI | Placebo | ||||
| n = 48 | n = 46 | |||||
| n (%) | n (%) | |||||
| Augmentation de la créatininémiea | 7 (15) | 2 (4) | ||||
| Affections de la peau et du tissu sous-cutané | ||||||
| Éruptions cutanéesb | 8 (17) | 2 (4) | ||||
a Inclut augmentation de la créatinine sanguine, diminution du taux de filtration glomérulaire, maladie rénale chronique (diminution du DFGe)
b Inclut prurit, eczéma, érythème, éruptions cutanées, éruptions cutanées prurigineuses et urticariennes
Description de certains effets indésirables
Réactions au site d’injection
Au cours des études cliniques ouvertes et contrôlées par placebo, des réactions au site d’injection ont été signalées chez 36 % des patients. Elles étaient généralement de sévérité légère ou modérée, temporaires pour la plupart et se sont résorbées sans traitement. Les symptômes les plus souvent signalés étaient l’érythème, la douleur et le prurit. Des réactions au site d’injection se sont produites lors de 7,8 % des injections et n’ont pas mené à l’arrêt du traitement. Trois patients (2,7 %) ont eu chacun une réaction d’érythème récurrente et temporaire à un site d’injection antérieur lors d’une nouvelle administration de la dose.
Hyperhomocystéinémie
Des cas de taux élevés d’homocystéine, y compris une augmentation du taux sanguin d’homocystéine, une anomalie de l’homocystéine et une hyperhomocystéinémie, ont été signalés avec l’utilisation du givosiran pendant les études cliniques (8 patients, 7,2 %). Deux de ceux-ci ont été signalés comme des événements indésirables graves d’hyperhomocystéinémie et ont entraîné le retrait du patient de l’étude (voir la section 7 Mises en garde et précautions, Hyperhomocystéinémie).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Affections du système immunitaire
Les effets indésirables observés moins souvent au cours des études cliniques ouvertes et contrôlées par placebo comprennent l’hypersensibilité (un patient, 0,9 %) et les réactions anaphylactiques (un patient, 0,9 %).
Immunogénicité
Au cours des études cliniques ouvertes et contrôlées par placebo, 1 patient atteint de PHA sur 111 (0,9 %) a produit des anticorps anti-médicaments (AAM) apparus sous traitement pendant le traitement par GIVLAARI. Les titres d’AAM étaient faibles, temporaires et sans signe d’effet sur les profils d’efficacité, d’innocuité pharmacocinétiques et pharmacodynamiques cliniques de GIVLAARI.
La détection de la formation d’anticorps est étroitement dépendante de la sensibilité et de la spécificité de la méthode de dosage. De plus, l’incidence observée des résultats positifs à un dosage d’anticorps (dont
des anticorps neutralisants) peut être influencée par plusieurs facteurs, dont la méthodologie de dosage, la manipulation des échantillons, le moment du prélèvement des échantillons, la prise concomitante de médicaments et la présence d’une maladie sous-jacente. Pour ces raisons, une comparaison de l’incidence de la formation d’anticorps anti-GIVLAARI dans les études décrites plus haut et de l’incidence de la formation d’anticorps dans d’autres études ou dirigés contre d’autres produits peut être trompeuse.
8.5 Effets indésirables observés après la commercialisation
Troubles gastro-intestinaux : Pancréatite aiguë.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Des études in vitro indiquent que le givosiran n’inhibe ni n’induit directement les enzymes du CYP450. Cependant, en raison de ses effets pharmacologiques sur la biosynthèse de l’hème hépatique, le givosiran peut réduire l’activité des enzymes du CYP450 dans le foie.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des études sur les interactions médicamenteuses réalisées avec GIVLAARI.
Tableau 3 – Interactions médicament-médicament établies ou potentielles avec GIVLAARI
| Nom usuel | Source de | Effet | Commentaire clinique | ||
| preuve | |||||
Substrats du CYP1A2 Les exemples représentatifs comprennent la théophylline, la tizanidine et la duloxétine | EC | L’utilisation concomitante d’une dose sous-cutanée unique de givosiran (2,5 mg/kg) a fait augmenter l’ASC de la caféine (deux comprimés de 100 mg, dose unique, substrat de CYP1A2 sensible) d’un facteur de 3,1 et la Cmax par un facteur de 1,3 dans une étude clinique sur les interactions médicamenteuses. | Éviter l’utilisation concomitante de GIVLAARI avec des substrats de CYP1A2 ou de CYP2D6, pour lesquels des changements minimes dans les concentrations | ||
| Nom usuel | Source de | Effet | Commentaire clinique | ||
| preuve | |||||
Substrats de CYP2D6 Les exemples représentatifs comprennent la perphénazine, la venlafaxine, la toltérodine, le métoprolol et le tramadol | EC | L’utilisation concomitante d’une dose sous-cutanée unique de givosiran (2,5 mg/kg) a fait augmenter l’ASC du dextrométhorphane (30 mg, dose unique, substrat de CYP2D6 sensible) par un facteur de 2,4 et la Cmax par un facteur de 2,0 dans une étude clinique sur les interactions médicamenteuses. | peuvent mener à de des toxicités graves ou engageant le pronostic vital. Si l’utilisation concomitante ne peut être évitée, réduire la posologie des substrats de CYP1A2 ou de CYP2D6 conformément aux renseignements thérapeutiques approuvés. | ||
Substrats de CYP450 (substrats de CYP2C9, de CYP2C19 et de CYP3A4) | EC | L’utilisation concomitante d’une dose sous-cutanée unique de givosiran (2,5 mg/kg) a fait augmenter l’ASC du losartan (50 mg, dose unique, substrat de CYP2C9) par un facteur de 1,1 sans modifier la Cmax; fait augmenter l’ASC de l’oméprazole (40 mg, dose unique, substrat de CYP2C19 sensible) par un facteur de 1,6 et la Cmax par un facteur de 1,1; et fait augmenter l’ASC du midazolam (5 mg, dose unique, substrat de CYP3A4 sensible) par un facteur de 1,5 et la Cmax par un facteur de 1,2 dans une étude clinique sur les interactions médicamenteuses. | Ces changements dans l’exposition et les concentrations maximales n’ont pas été considérés comme cliniquement importants. | ||
EC = essai clinique
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le givosiran est un petit ARN interférent à double brin qui provoque la dégradation de l’ARNm de l’aminolévulinate synthase 1 (ALAS1) dans les hépatocytes par interférence avec l’ARN, réduisant les taux élevés d’ARNm de l’ALAS1 dans le foie. Cela entraîne une réduction des taux sanguins de deux intermédiaires neurotoxiques, l’acide aminolévulinique (AAL) et le porphobilinogène (PBG), des facteurs associés aux crises et autres manifestations pathologiques de la PHA.
10.2 Pharmacodynamie
Les effets pharmacodynamiques de GIVLAARI ont été évalués chez des sujets excréteurs élevés chroniques traités par une dose unique de 0,035 à 2,5 mg/kg et chez des patients atteints de PHA traités par une dose de 2,5 à 5 mg/kg une fois par mois et une injection sous-cutanée de 2,5 à 5 mg/kg une fois par trimestre. Une réduction liée à la dose des taux urinaires d’ARNm d’ALAS1, d’AAL et de PBG a été observée dans l’intervalle posologique de 0,035 à 5 mg/kg.
Dans l’étude contrôlée par placebo chez des patients atteints de PHA recevant GIVLAARI à 2,5 mg/kg une fois par mois (ENVISION), les diminutions médianes par rapport au départ des concentrations urinaires d’AAL et de PBG observées 14 jours après la première dose étaient de 83,7 % et 75,1 % respectivement. Les réductions maximales des taux d’AAL et de PBG ont été atteintes environ au mois 3 (état d’équilibre), pour des réductions médianes par rapport au départ de 93,8 % pour l’AAL et de 94,5 % pour le PBG, et se sont maintenues avec l’administration répétée d’une dose mensuelle (Figure 1).
Figure 1 – Concentrations urinaires normalisées médianes d’AAL et de PBG sur la quantité de créatinine (mmol/mol) chez des patients atteints de PHA pendant la période de six mois à double insu d’ENVISION
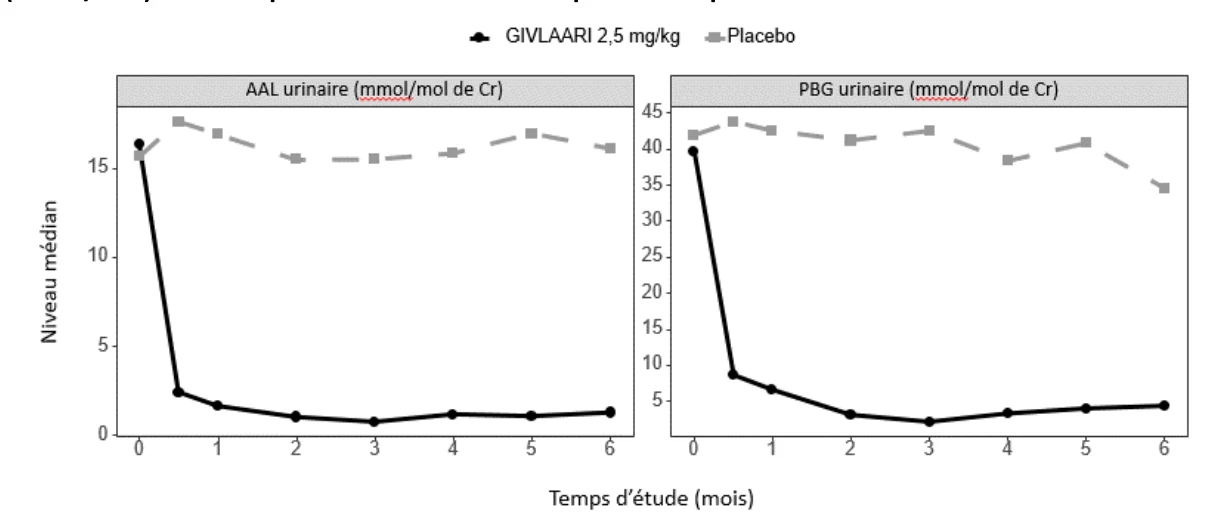
La modélisation et les données observées ont montré que l’administration une fois par mois de 2,5 mg/kg de GIVLAARI entraîne une plus grande réduction et une plus faible fluctuation des taux d’AAL par rapport à une dose trimestrielle unique.
Électrophysiologie cardiaque
L’effet de GIVLAARI sur l’intervalle QTc a été évalué au cours d’une étude contrôlée par placebo à double insu et de la prolongation ouverte chez 94 patients. Aucune augmentation moyenne importante de l’intervalle QTc (c.-à-d. > 20 ms) n’a été détectée à la dose mensuelle unique de 2,5 mg/kg. GIVLAARI n’a pas fait l’objet d’une étude exhaustive axée sur l’intervalle QT.
10.3 Pharmacocinétique
La pharmacocinétique du givosiran et de son métabolite actif, l’AS(N-1)3’ givosiran, a été évaluée à la suite d’une administration unique et répétée chez des sujets excréteurs élevés chroniques et des patients atteints de PHA (Tableau 4). Le givosiran et son métabolite actif présentaient une pharmacocinétique plasmatique linéaire dans l’intervalle posologique de 0,35 à 2,5 mg/kg. Aux doses supérieures à 2,5 mg/kg, l’exposition plasmatique et les concentrations maximales du givosiran et de son métabolite actif ont augmenté un peu plus que ce qui aurait été proportionnel à la dose. Le givosiran présentait une pharmacocinétique indépendante du temps au schéma posologique recommandé de 2,5 mg/kg une fois par mois avec des doses chroniques. Aucune accumulation de givosiran ou de métabolite actif dans le plasma n’a été observée après administration répétée d’une dose mensuelle.
Tableau 4 – Paramètres pharmacocinétiques du givosiran et de son métabolite actif à l’état d’équilibre suivant l’administration de la dose mensuelle de 2,5 mg/kg du givosiran
Cmax (ng/mL) [Moyenne (CV)] | ASC24 (ng·h/mL) [Moyenne (CV)] | Tmax (h) [Médiane (intervalle)] | Volume de | Demi-vie (h) [Moyenne (CV)] | Clairance apparente (L/h) [Moyenne (CV)]a | |||
| distribution | ||||||||
| central | ||||||||
| apparent | ||||||||
| (Vz/F) (L) | ||||||||
| [Moyenne | ||||||||
| (ETR)]a | ||||||||
| Givosiran | 321 (51%) | 4130 (43%) | 3 (0.5-8) | 10.4 (2.3%) | 6 (46%) | 35.1 (18%) | ||
| AS(N 1)3′ Givosiran | 123 (64%) | 1930 (63%) | 7 (1.5-12) | 6 (41%) | 64.7 (33%) | |||
aSelon l’estimation du modèle PK de population.
Absorption
Après son administration sous-cutanée, le givosiran est rapidement absorbé et le temps pour atteindre la concentration plasmatique maximale (tmax) est de 0,5 à 8 heures. À la dose mensuelle de 2,5 mg/kg, les concentrations plasmatiques maximales à l’état d’équilibre du givosiran (Cmax) et l’aire sous la courbe entre l’administration et 24 heures plus tard (ASC24) étaient de 321 ± 163 ng/mL et 4,130 ± 1,780 ng·h/mL respectivement et les valeurs correspondantes du métabolite actif étaient de 123 ± 79,0 ng/mL et de 1,930 ± 1,210 ng·h/mL respectivement.
Distribution
Le givosiran est lié aux protéines plasmatiques à plus de 90 % dans l’intervalle de concentration observé chez les humains à la dose mensuelle de 2,5 mg/kg. Le volume de distribution central (Vd/F) apparent central du givosiran et de son métabolite actif estimé selon le modèle PK de population était de 10,4 L. Le givosiran et son métabolite actif sont principalement distribués dans le foie après l’administration sous-cutanée.
Métabolisme
Des nucléases métabolisent le givosiran en oligonucléotides plus petits. Le métabolite actif AS(N 1)3′ givosiran (de ayant une activité équivalente à celle du givosiran) était un métabolite majeur dans le plasma avec une exposition de 45 % (ASC0 24) par rapport au givosiran à la dose mensuelle unique de 2,5 mg/kg. Les études in vitro indiquent que le givosiran n’est pas métabolisé par les enzymes du CYP450.
Élimination
Le givosiran et son métabolite actif sont éliminés du plasma principalement par métabolisme pour une demi-vie terminale estimée à environ 6 heures Selon l’estimation du modèle PK de population, la clairance plasmatique apparente était de 36,6 L/h pour le givosiran et de 23,4 L/h pour AS(N 1)3′ givosiran. Après l’administration sous-cutanée, jusqu’à 14 % et 13 % de la dose de givosiran administrée ont été récupérés dans l’urine sous forme de givosiran et de son métabolite actif respectivement. La clairance rénale allait de 1,22 à 9,19 L/h pour le givosiran et de 1,40 à 12,34 L/h pour le métabolite actif.
Relation pharmacocinétique/pharmacodynamique
Les concentrations plasmatiques du givosiran ne reflètent pas l’ampleur ou la durée de l’activité pharmacodynamique. Comme le givosiran est un traitement ciblé qui agit sur le foie, les concentrations plasmatiques diminuent rapidement en raison de sa capture dans le foie. Dans le foie, le givosiran présente une longue demi-vie qui prolonge l’effet pharmacodynamique et le maintien durant tout l’intervalle posologique mensuel.
Populations et états pathologiques particuliers
- Enfants et adolescents : GIVLAARI n’a pas été étudié chez les enfants et les adolescents de moins de 18 ans. Des simulations pharmacocinétiques et pharmacodynamiques prédictives ont été effectuées en supposant un poids corporel de 40 kg, qui est le poids corporel médian des garçons et filles âgés de 12 ans calculé par les Centers for Disease Control d’après les courbes de croissance et par rapport aux adultes (66 kg) pour le givosiran à 2,5 mg/kg une fois par mois. Les concentrations maximales prédites du givosiran chez les patients adolescents (40 kg, ≥ 12 à < 18 ans) ont été 18 % plus élevées, tandis que les expositions ont été inférieures de 22 % par rapport aux adultes (66 kg, > 18 ans) selon l’analyse pharmacocinétique de population. La pharmacodynamique des taux urinaires de l’AAL et les réductions de ceux-ci par rapport au départ à la suite de l’administration de doses mensuelles de 2,5 mg/kg du givosiran ont été prédites comme étant comparables entre les patients adultes (> 18 ans) et adolescents (≥ 12 à < 18 ans) atteints de PHA, en présence de taux médians de créatinine de 1,18 mmol/mol et de 1,25 mmol/mol, respectivement (voir les sections 7 Mises en garde et précautions, 7.1 Populations particulières, et 4 Posologie et administration).
- Personnes âgées : Les études cliniques de GIVLAARI n’ont pas inclus un nombre suffisant de patients pour déterminer si l’utilisation du produit chez les patients âgés est associée à des différences dans l’innocuité ou l’efficacité. L’âge n’était pas une covariable significative dans l’analyse pharmacocinétique de population, l’analyse pharmacocinétique/pharmacodynamique ou l’analyse des poussées d’AAL, indiquant qu’il n’y avait pas de différence dans la pharmacocinétique, la pharmacodynamique ou l’efficacité du givosiran selon l’âge dans les études cliniques sur le givosiran (voir les sections 7 Mises en garde et précautions, 7.1 Populations particulières, et 4 Posologie et administration).
- Sexe : Il n’a pas été observé de différences de la pharmacocinétique ou de la pharmacodynamique du givosiran en fonction du sexe dans les études cliniques.
- Origine ethnique : L’exposition et les concentrations maximales du givosiran chez les patients d’Asie de l’Est étaient plus élevées de 34 % et 22 %, respectivement, selon l’analyse pharmacocinétique de population; ces différences ne sont pas considérées comme cliniquement pertinentes. La race n’a pas été jugée comme une covariable statistiquement significative dans l’analyse pharmacocinétique/pharmacodynamique, indiquant que l’effet pharmacodynamique du givosiran est comparable entre les patients d’Asie de l’Est et ceux des autres régions du monde, et n’est pas influencé par la différence dans les expositions plasmatiques.
Insuffisance hépatique : Les patients adultes atteints d’insuffisance hépatique légère (bilirubine ≤ 1
× LSN et ASAT > 1 × LSN ou bilirubine > 1,0 à 1,5 × LSN) avaient des expositions plasmatiques comparables au givosiran et à son métabolite actif ainsi qu’une pharmacodynamique semblable (pourcentage de réduction de l’AAL et du PBG urinaires) à celle des patients avec un fonctionnement hépatique normal. GIVLAARI n’a pas été étudié chez les patients atteints d’insuffisance hépatique modérée ou sévère (voir les sections 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique, et 4 Posologie et administration).
- Insuffisance rénale : Les patients adultes atteints d’insuffisance rénale légère, modérée et sévère présentaient une exposition plasmatique comparable au givosiran et à son métabolite actif et une pharmacodynamie du givosiran semblable. Les concentrations maximales du givosiran et l’exposition à ce dernier chez les adultes atteints d’insuffisance rénale légère, modérée et sévère ont augmenté de < 15 % par rapport aux sujets présentant une fonction rénale normale selon l’analyse pharmacocinétique de population. Des données limitées sont disponibles chez les patients atteints d’insuffisance rénale sévère et GIVLAARI n’a pas été étudié chez les patients atteints d’insuffisance rénale terminale (DFGe < 15 mL/min/1,73 m2) ou les patients en dialyse (voir les sections 7 Mises en garde et précautions, Fonction rénale, et 4 Posologie et administration).
- Obésité : Il n’a pas été observé de différences de la pharmacodynamique du givosiran en fonction du poids dans les études cliniques. Les différences dans les concentrations plasmatiques maximales du givosiran et les expositions à ce dernier chez les patients pesant 40 kg et pesant 130 kg, par rapport au patient typique pesant 66 kg, ne dépassaient pas 22 %, selon l’analyse pharmacocinétique de population.
11 Conservation, stabilité et mise au rebut
Température
Entreposer à une température comprise entre 2 °C et 25 °C.
Conserver le flacon de GIVLAARI dans l’emballage d’origine à l’abri de la lumière jusqu’à son utilisation.
Mise au rebut
Jeter la seringue, le flacon, l’aiguille et les aiguilles non utilisées dans un récipient pour objets tranchants approuvé. Tout produit non utilisé doit être jeté conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Nom propre de la substance médicamenteuse : givosiran sodique
Formule moléculaire et masse moléculaire du givosiran : La formule moléculaire du givosiran (acide libre) est C524 H694 F16 N173 O316 P43 S6 et son poids moléculaire est de 16 300,34 Da.
Formule moléculaire et masse moléculaire du givosiran sodique : La formule moléculaire du givosiran sodique est C524 H651 F16 N173 Na43 O316 P43 S6 et son poids moléculaire est de 17 245,56 Da.
Formule développée du givosiran sodique :
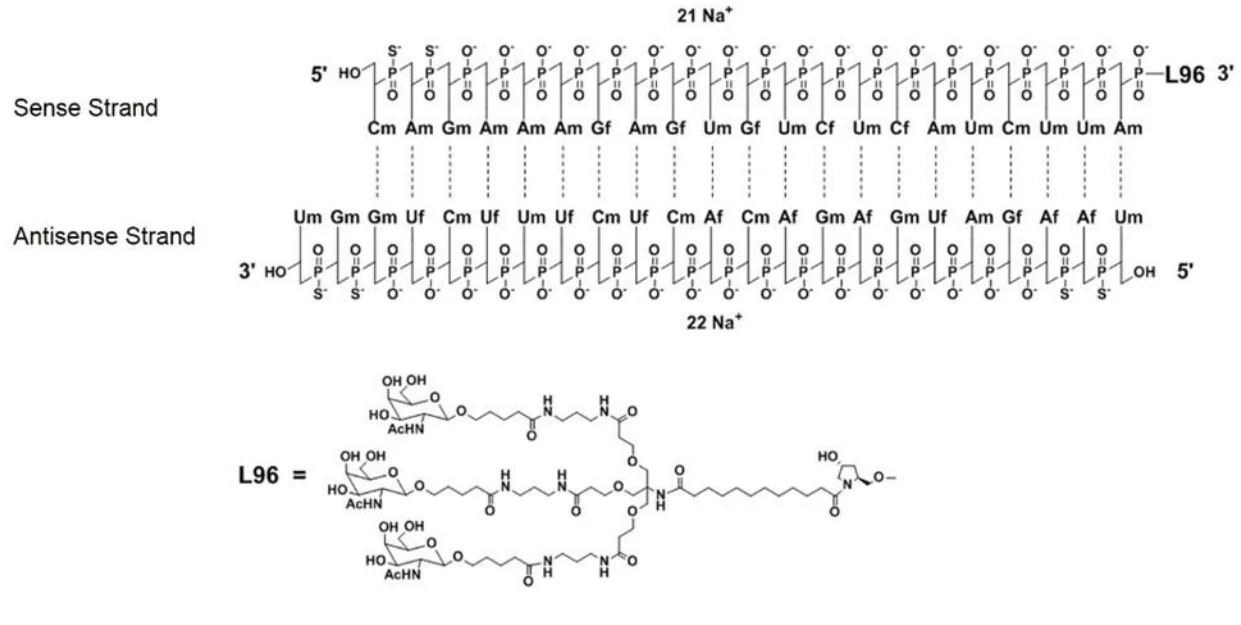
O- indique une liaison phosphodiester.
S- indique une liaison thiophosphorique.
Les lignes pointillées indiquent des paires de bases Watson-Crick
Abréviations : Af = ribonucléoside adénine 2’-F; Cf = ribonucléoside cytosine 2’-F; Uf = ribonucléoside uracile 2’-F; Am = ribonucléoside adénine 2’-OMe; Cm = ribonucléoside cytosine 2’-OMe; Gf = ribonucléoside guanine 2’-F; Gm = ribonucléoside guanine 2’-OMe; Um = ribonucléoside uracile 2’-OMe; L96 = GalNAc triantennaire (N-acétylgalactosamine).
Propriétés physicochimiques :
- La solubilité de la substance pharmacologique (givosiran sodique) dans l’eau a été déterminée comme d’au moins 357 mg/mL
- La substance pharmacologique (givosiran sodique) est une poudre blanche à jaune pâle
- pH d’une solution à 1 % dans 50 mM de KCl : 4,4 à 7,3
14 Études cliniques
14.1 Études cliniques par indication
Indication : traitement de la porphyrie hépatique aiguë (PHA) chez les adultes
L’efficacité de GIVLAARI (givosiran) a été évaluée au cours d’une étude multinationale contrôlée par placebo à répartition aléatoire et à double insu (ENVISION) et d’une étude de confirmation ouverte ALN-AS1-002 (étude 2).
Tableau 5 – Résumé des caractéristiques démographiques des patients dans l’essai ENVISION et l’étude 2
| Nº de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge | Sexe | ||||
| d’administration | médian | ||||||||
| et durée | (tranche) | ||||||||
| ENVISION | Période d’étude multicentrique, randomisée (1:1), de six mois, à double insu et contrôlée par placebo | 2,5 mg/kg par injection sous-cutanée une fois par mois pendant six mois | givosiran : 48 placebo : 46 | 37,5 (19, 65) | Hommes (11 %) Femmes (89 %) | ||||
| ALN-AS1-002 (Étude 2) | Étude justificative ouverte | 2,5 mg/kg par injection sous-cutanée une fois par mois pendant 12 mois ou plus, en cours | givosiran/ givosiran : 12 placebo/ givosiran : 4 | 39,5 (21, 60) | Hommes (12,5 %) Femmes (87,5 %) | ||||
ENVISION
Un total de 94 patients atteints de PHA (89 patients atteints de porphyrie intermittente aiguë [PIA], 2 patients atteints de porphyrie variegata [PV], un patient atteint de coproporphyrie héréditaire [CPH] et 2 patients sans mutation identifiée) a été réparti aléatoirement à un ratio de 1:1 pour recevoir des injections sous-cutanées mensuelles de GIVLAARI à 2,5 mg/kg ou de placebo pendant la période à double insu de six mois. Les patients répartis de façon aléatoire pour recevoir GIVLAARI comprenaient 46 patients atteints de PIA, un patient atteint de VP et un patient atteint de CPH. . Au cours de cette étude, les critères d’inclusion comprenaient un minimum de deux crises de porphyrie ayant entraîné une hospitalisation, une consultation médicale en urgence ou l’administration intraveineuse (IV) d’hémine à domicile dans les six mois avant la participation à l’étude. L’utilisation d’hémine pendant l’étude était autorisée pour le traitement des crises de porphyrie aiguë.
L’âge médian des patients d’ENVISION était de 37,5 ans (intervalle de 19 à 65 ans), 89,4 % étaient des femmes et 77,7 % étaient blancs. Les groupes prenant GIVLAARI et le placebo étaient équilibrés en fonction des antécédents du taux de crise de porphyrie, de la prophylaxie avec de l’hémine avant le début de l’étude, de l’utilisation de médicaments opioïdes et des indicateurs signalés par le patient des symptômes
chroniques entre les crises.
Le critère d’évaluation principal de l’efficacité était le taux annualisé de crises (TAC) pour les crises de porphyrie composites pendant la période à double insu de six mois et comprenait trois parties : les crises nécessitant une hospitalisation, les visites médicales d’urgence ou l’administration d’hémine IV à domicile. L’indicateur d’efficacité composite a été évalué comme principal paramètre d’évaluation chez les patients atteints de PIA et comme paramètre d’évaluation secondaire dans la population générale des patients atteints de PHA.
Le traitement par GIVLAARI a entraîné une réduction significative du principal paramètre d’évaluation composite des crises de porphyrie par rapport au placebo chez 74 % des patients atteints de PIA et une réduction de 73 % chez les patients atteints de PHA par rapport au placebo (Tableau 6). Des résultats cohérents ont été observés pour chacune des trois composantes du paramètre d’évaluation composite des crises de porphyrie.
Les résultats observés pendant six mois dans l’étude ENVISION se sont maintenus jusqu’au mois 12 avec un TAC médian (Q1, Q3) de 0,0 (0,0; 3,5) observé chez les patients qui ont continué le traitement par GIVLAARI pendant la période de prolongation ouverte.
Tableau 6 – Taux annualisé de crises de porphyriea chez les patients atteints de PIA et les patients atteints de PHA pendant la période à double insu de 6 mois de l’étude ENVISION
| Patients atteints de PIA | Patients atteints de PHA | |||||||||||
| GIVLAARI | Placebo | GIVLAARI | Placebo | |||||||||
| (N = 46) | (N = 43) | (N = 48) | (N = 46) | |||||||||
TAC moyenb (IC à 95 %) | 3,22 (2,25; 4,59) | 12,52 (9,35; 16,76) | 3,35 (2,37; 4,74) | 12,26 (9,22; 16,29) | ||||||||
| Ratio de taux (IC à 95 %) (GIVLAARI/ placebo) | 0,26 (0,16; 0,41) | 0,27 (0,17; 0,43) | ||||||||||
| Valeur p | < 0,001 | < 0,001 | ||||||||||
TAC médian (Q1, Q3) Intervalle | 1,04 (0,00; 6,23) 0,00-23,8 | 10,68 (2,24; 26,09) 0,00-51,6 | 1,04 (0,00; 6,35) 0,00-23,8 | 10,65 (2,24; 25,93) 0,00-51,6 | ||||||||
| Nombre de patients sans crises (%) | 23 (50,0) | 7 (16,3) | 24 (50,0) | 8 (17,4) | ||||||||
TAC, taux annualisé de crises; PIA, porphyrie intermittente aiguë, PHA, porphyrie hépatique aiguë; IC, intervalle de confiance; Q1, quartile 1; Q3, quartile 3.
a Le critère composite comprend trois éléments : les crises nécessitant une hospitalisation, les visites médicales en urgence ou l’administration d’hémine IV à domicile.
b Le TCA moyen, les ratios de taux et les IC à 95 % correspondants proviennent du modèle de régression binomial négatif. Un ratio de taux de < 1 correspond à un résultat favorable pour GIVLAARI.
Les patients atteints de PHA recevant GIVLAARI avaient une réduction des crises de porphyrie semblable à celle des patients atteints de PHA recevant le placebo dans tous les sous-groupes préspécifiés, dont l’âge, le sexe, la race, la région, l’indice de masse corporelle (IMC) initial, l’utilisation antérieure de prophylaxie par
hémine, les antécédents de taux de crises, l’utilisation antérieure d’opioïdes chroniques en l’absence de crises et la présence de symptômes antérieurs chroniques en l’absence de crises.
Les paramètres d’efficacité clinique secondaires ont été étudiés chez les patients atteints de PIA et sont résumés au Tableau 7.
Tableau 7 – Critères d’évaluation secondaires de l’efficacité clinique chez les patients atteints de PIA pendant la période à double insu de six mois de l’étude ENVISION
| Paramètre d’évaluation | GIVLAARI (N = 46) | Placebo (N = 43) | Différence entre les traitements (IC à 95 %) | Valeur p | ||
| Jours annualisés d’utilisation d’hémine (moyenne, IC à 95 %)a | 6,77 (4,20; 10,92) | 29,71 (18,41; 47,94) | 0,23 (0,11; 0,45) | < 0,001 | ||
| Taux urinaire de AAL au mois 6, mmol/mol de Cr [médiane (Q1, Q3)]b | 1,29 (0,89; 4,56) | 16,15 (7,97; 22,97) | -12,80 (-16,10; -7,81) | < 0,001 | ||
| Taux urinaire de PBG au mois 6, mmol/mol de Cr [médiane (Q1, Q3)]b | 4,42 (1,55; 15,27) | 35,10 (25,57; 50,00) | -27,48 (-34,04; -20,99) | < 0,001 | ||
| Pire score de douleur | -11,51 (-29,18; 3,04) | 5,29 (-23,05; 11,15) | -10,07 (-22,83; 0,94) | |||
| quotidien : ASC du | ||||||
| changement par | ||||||
| < 0,05 | ||||||
| rapport à l’inclusion | ||||||
| pendant six mois | ||||||
| [médiane (Q1,Q3)]b, c | ||||||
| RÉP du SF-12, | 5,37 (3,05; 7,69) | 1,43 (-1,00; 3,86) | 3,94 (0,59; 7,29) | |||
| changement par | ||||||
| rapport au départ au | < 0,05 | |||||
| mois 6 (moyenne des | ||||||
| MC, IC à 95 %)d | ||||||
PIA, porphyrie intermittente aiguë; ALL, acide aminolévulinique; ASC, aire sous la courbe; IC, intervalle de confiance; MC, moindres carrés; MEMMR, méthode du modèle à effets mixtes à mesures répétées.
a Avec un modèle de régression binomial négatif. Un ratio de taux de < 1 correspond à un résultat favorable pour GIVLAARI. b La médiane de la différence entre les traitements et de l’IC a été estimée à l’aide de la méthode Hodges-Lehmann; la valeur p était basée sur le test de la somme des rangs de Wilcoxon.
c Les patients évaluaient eux-mêmes quotidiennement leur pire douleur sur une échelle d’évaluation numérique (ÉÉN) de 0 à 10. Un score faible indiquait un nombre moindre de symptômes.
d Analysé avec la MEMMR. Un score plus élevé indique une meilleure qualité de vie liée à la santé.
GIVLAARI a entraîné une réduction de l’AAL urinaire, du PBG urinaire, de la douleur et de l’utilisation d’hémine. Les patients traités par GIVLAARI ont utilisé pendant moins de jours des analgésiques opioïdes et non opioïdes que ceux prenant le placebo.
L’état de santé général a été évalué avec le Questionnaire abrégé sur lala santé (Short Form Health Survey, SF-12). Au mois 6, les patients traités par GIVLAARI montraient une plus grande amélioration par rapport au départ dans le score composite physique (SCP) du SF-12 par rapport aux patients traités par placebo. Au mois 6, les données probantes montraient de façon constante que l’effet de GIVLAARI était avantageux dans les domaines de la douleur physique, de la limitation physique et des relations sociales, mais pas pour les domaines de la santé générale, de la fonction physique, des limitations émotionnelles, de la vitalité et des domaines de santé mentale (Figure 2).
Figure 2 – Changement entre le départ et le mois 6 des scores dans les domaines du questionnaire SF-12 chez les patients atteints de PIA
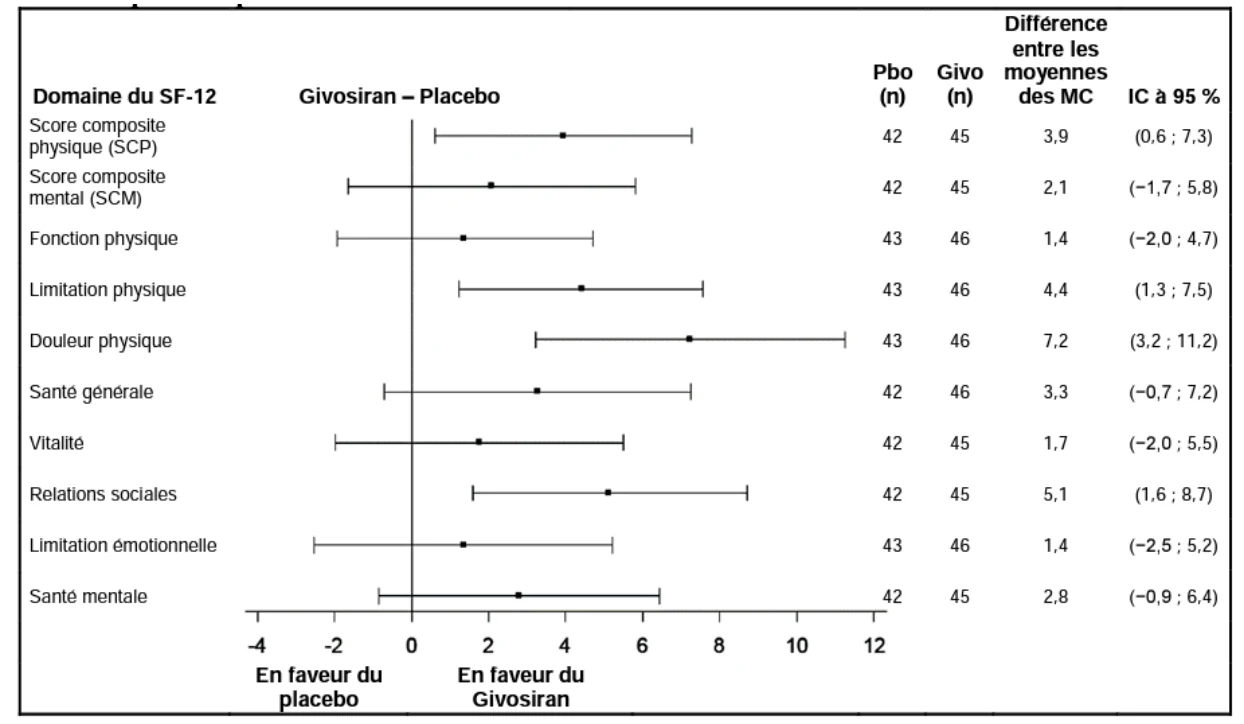
PIA, porphyrie intermittente aiguë; IC, intervalle de confiance; moyenne des MC, moyenne des moindres carrés; SCM, score composite mental; SCP, score composite physique; SF-12, version 2 du Questionnaire abrégé sur la santé en 12 éléments.
Au cours d’une évaluation générale des patients (Impression générale de changement du patient ou Patient Global Impression of Change, PGIC), une plus grande proportion de patients atteints de PIA et traités par GIVLAARI (61,1 %) qu’avec le placebo (20 %) ont noté que leur état général s’était « énormément amélioré » ou « beaucoup amélioré » depuis le début de l’étude.
ALN-AS1-002 (étude 2)
Au cours de l’étude justificative ouverte en cours, 16 patients atteints de PIA ont reçu un traitement à long terme avec 2,5 mg/kg de GIVLAARI une fois par mois (médiane de 15,59 mois; intervalle de 2,1 à 23,1 mois)
et 15 patients ont reçu le traitement pendant 12 mois ou plus. Le traitement par GIVLAARI a montré des réductions de l’AAL et du PBG comparables à celles vues au cours d’ENVISION. Une réduction de 96,7 % du taux composite moyen annualisé de crises de porphyrie et une réduction de 96,6 % du taux moyen annualisé d’utilisation d’hémine par rapport aux taux avant le traitement ont été
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Génotoxicité
Le givosiran n’a pas été génotoxique dans les essais in vitro (essai de mutation réverse sur bactéries [test d’Ames], et l’essai d’aberration chromosomique sur les lymphocytes du sang périphérique humain) et in vivo (essai des micronoyaux chez le rat).
Cancérogénicité
Dans une étude de cancérogénicité de deux ans effectuée chez le rat, des rats Sprague Dawley mâles et femelles ont reçu des injections sous cutanées de givosiran à la dose de 25, 50 ou 100 mg/kg une fois par mois pendant une durée allant jusqu’à 85 semaines (femelles) ou 89 semaines (mâles). L’administration de givosiran a entraîné une augmentation de l’incidence des adénomes hépatocellulaires chez les mâles à la dose de 100 mg/kg par mois (représentant 42 fois la dose maximale recommandée chez l’humain [DMRH] sur la base des ASC). La pertinence de l’observation de lésions néoplasiques chez le rat pour la population de patients prévue est incertaine.
L’évaluation du givosiran dans une étude de cancérogénicité de 26 semaines effectuée chez des souris Tg-rasH2 n’a pas mis en évidence d’effet cancérogène à des doses allant jusqu’à 1 500 mg/kg par mois.
Toxicité pour la reproduction et le développement
Des études sur le développement embryofœtal ont été menées chez des rates et des lapines pendant l’organogénèse. Chez les lapines gravides, l’administration sous-cutanée du givosiran (0,5, 1,5 et 5 mg/kg/jour ou 20 mg/kg en une seule administration le jour 7 de la gestation) a montré une toxicité maternelle marquée (y compris une perte de poids corporelle moyenne chez la mère) et a entraîné une augmentation des pertes post-implantation due à une augmentation des résorptions précoces (à partir de la dose de 1,5 mg/kg/jour). L’administration de la dose de 20 mg/kg du givosiran a également montré une augmentation de l’incidence des variations squelettiques des sternèbres par rapport au groupe témoin. La dose de 1,5 mg/kg/jour chez les lapins est 5 fois la DMRH de 2,5 mg/kg/mois normalisée pour prendre en compte le schéma d’administration une fois par jour.
Dans une étude de développement prénatal et postnatal, le givosiran administré par voie sous-cutanée à des rates gravides les jours 7, 13 et 19 de gestation et les jours postnataux 6, 12 et 18, à des doses allant jusqu’à 30 mg/kg, n’a entraîné aucun effet sur la survie embryofœtale ou le poids corporel des fœtus.
Dans les études sur la fertilité et le développement embryonnaire précoce, l’administration du givosiran à des doses hebdomadaires sous-cutanées de 0, 3, 10 et 30 mg/kg chez les rats mâles et femelles avant et pendant l’accouplement ainsi que par la suite chez les femelles pendant l’organogénèse n’a provoqué aucun effet indésirable en ce qui concerne les paramètres de fertilité évalués chez le mâle et la femelle.