


Monographie de produit - Xermelo
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 4 Posologie et administration, 4.2 Dose recommandée et modification posologique | 01/2022 |
| 7 Mises en garde et précautions | 01/2022 |
TABLE DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................. 2
TABLE DES MATIÈRES ................................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ............................... 4
1 INDICATIONS ..................................................................................................................... 4
1.1 Enfants ..................................................................................................................... 4 1.2 Personnes âgées ...................................................................................................... 4
2 CONTRE-INDICATIONS ..................................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .................................................................................. 4
4.1 Considérations posologiques .................................................................................... 4 4.2 Dose recommandée et modification posologique ...................................................... 4 4.4 Administration ........................................................................................................... 5 4.5 Dose oubliée ............................................................................................................. 5
5 SURDOSAGE ...................................................................................................................... 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE .... 5
7 MISES EN GARDE ET PRÉCAUTIONS .............................................................................. 6
7.1 Populations particulières ........................................................................................... 7 7.1.1 Femmes enceintes ................................................................................................ 7 7.1.2 Allaitement ............................................................................................................ 7 7.1.3 Enfants .................................................................................................................. 7 7.1.4 Personnes âgées .................................................................................................. 7
8 EFFETS INDÉSIRABLES .................................................................................................... 7
8.1 Aperçu des effets indésirables .................................................................................. 7 8.2 Effets indésirables observés dans les essais cliniques.............................................. 8 8.3 Effets indésirables peu courants observés au cours des essais cliniques (< 2 %) (non mentionnés ci-dessus) ............................................................................................... 10 8.5 Effets indésirables observés après la mise en marché ............................................ 10
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................... 10
9.2 Aperçu des interactions médicamenteuses ............................................................. 10 9.4 Interactions médicament-médicament ..................................................................... 11 9.5 Interactions médicament-aliment ............................................................................ 12 9.6 Interactions médicament-plante médicinale ............................................................ 12 9.7 Interactions médicament-tests de laboratoire .......................................................... 12
10 PHARMACOLOGIE CLINIQUE ......................................................................................... 13
10.1 Mode d’action ......................................................................................................... 13 10.2 Pharmacodynamie .................................................................................................. 13 10.3 Pharmacocinétique ................................................................................................. 13
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 17
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 17 PARTIE II : INFORMATIONS SCIENTIFIQUES .............................................................................. 18
13 INFORMATIONS PHARMACEUTIQUES .......................................................................... 18
14 ESSAIS CLINIQUES ......................................................................................................... 19
14.1 Conception de l’essai et caractéristiques démographiques de l’étude ..................... 19 14.2 Résultats des études .............................................................................................. 20
16 TOXICOLOGIE NON CLINIQUE ....................................................................................... 24
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ............................................... 26
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
XERMELO (télotristat éthyl) est indiqué pour le traitement de la diarrhée réfractaire associée au syndrome carcinoïde, en association avec un analogue de la somatostatine, chez les patients qui n’obtiennent pas une maîtrise adéquate avec un analogue de la somatostatine utilisé seul.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée sur l’utilisation de XERMELO chez les enfants et n’a donc pas autorisé d’indication pour cette population.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les résultats d’études cliniques semblent indiquer que l’innocuité et l’efficacité du médicament ne sont pas différentes chez les personnes âgées, mais une sensibilité accrue chez certains patients plus âgés ne peut être exclue.
2 CONTRE-INDICATIONS
XERMELO est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit (y compris les ingrédients non médicinaux) ou du contenant. Pour obtenir une liste complète, voir FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Les données semblent indiquer que la réponse clinique se manifeste généralement au cours des 12 premières semaines du traitement. Après 12 semaines de traitement par XERMELO, il faut réévaluer les patients pour déterminer s’il convient de poursuivre le traitement par XERMELO.
Emploi concomitant avec l’octréotide à courte durée d’action
Lorsque l’octréotide à courte durée d’action est utilisé en association avec XERMELO, administrer l’octréotide à courte durée d’action au moins 30 minutes après la prise de XERMELO (voir INTERACTIONS MÉDICAMENTEUSES).
4.2 Dose recommandée et modification posologique
La dose recommandée de XERMELO est de 250 mg, 3 fois par jour, par voie orale.
Insuffisance rénale
Aucun ajustement posologique n’est requis en cas d’insuffisance rénale légère, modérée ou grave ne nécessitant pas de dialyse (voir PHARMACOLOGIE CLINIQUE). Par mesure de précaution, il est recommandé de surveiller l’apparition de signes de changement de tolérabilité chez les patients atteints d’insuffisance rénale grave.
Il est déconseillé d’utiliser XERMELO chez les patients atteints de néphropathie terminale nécessitant une dialyse (débit de filtration glomérulaire estimé [DFGe] < 15 mL/min).
Insuffisance hépatique
Chez les patients atteints d’insuffisance hépatique légère (score de Child-Pugh A), la dose recommandée de XERMELO est de 250 mg 2 fois par jour, selon la tolérabilité. Chez les patients atteints d’insuffisance hépatique modérée (score de Child Pugh B), la dose recommandée de XERMELO est de 250 mg 1 fois par jour, selon la tolérabilité.
Il est déconseillé d’utiliser XERMELO chez les patients atteints d’insuffisance hépatique grave (score de Child-Pugh C) (voir PHARMACOLOGIE CLINIQUE).
Personnes âgées (65 ans et plus)
Il n’est pas nécessaire de modifier la dose chez les personnes âgées, mais une sensibilité accrue chez certains patients plus âgés ne peut être exclue (voir PHARMACOLOGIE CLINIQUE).
Enfants
Santé Canada n’a pas autorisé d’indication chez les enfants.
4.4 Administration
Prendre XERMELO avec de la nourriture (voir PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Effet de la nourriture).
4.5 Dose oubliée
En cas d’oubli d’une dose, prendre la dose suivante à l’heure habituelle. Ne pas prendre deux doses à la fois pour compenser une dose oubliée.
5 SURDOSAGE
Symptômes
L’expérience clinique de la surdose de XERMELO chez l’humain est limitée. Des troubles gastro-intestinaux comme des nausées, de la diarrhée, de la douleur abdominale et des vomissements ont été signalés dans une étude de phase I chez des volontaires sains ayant pris une dose unique de 1500 mg de télotristat éthyl.
Prise en charge d’une surdose
Le traitement d’une surdose doit comprendre une prise en charge générale des symptômes.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
Les comprimés pelliculés XERMELO (télotristat éthyl) à 250 mg sont conditionnés dans des plaquettes alvéolées de 90 comprimés chacune emballées dans une boîte de carton.
Les comprimés XERMELO sont blancs à blanc cassé, pelliculés, de forme ovale et portent l’inscription « T-E » gravée d’un côté et « 250 » de l’autre.
7 MISES EN GARDE ET PRÉCAUTIONS
Conduite de véhicules et utilisation de machines
La prudence est requise lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse. La prise de XERMELO peut engendrer une fatigue.
Gastro-intestinal
Constipation et obstruction intestinale
XERMELO diminue la fréquence des selles. Une constipation, sévère dans certains cas, a été signalée chez des patients qui prenaient une dose plus élevée, c.-à-d., télotristat éthyl à 500 mg 3 fois par jour (voir EFFETS INDÉSIRABLES, Affections gastro-intestinales). Une surveillance des signes et des symptômes de constipation doit être mise en place. En cas de constipation, il faut reconsidérer l’emploi de XERMELO et de tout autre médicament pris concomitamment qui influe sur la motilité intestinale.
Des cas d’obstruction intestinale ont été signalés après l’homologation de XERMELO (voir EFFETS INDÉSIRABLES, Effets indésirables observés après la mise en marché). Dans la majorité des cas où le temps écoulé avant la survenue du symptôme a été signalé, l’obstruction intestinale s’est produite dans les 3 mois. Les patients ayant une obstruction gastro-intestinale connue ou soupçonnée (p. ex. constipation, obstruction intestinale, sténose) ou toute maladie/affection qui modifie le transit intestinal (p. ex. tout type d’iléus) peuvent également présenter un risque accru d’obstruction intestinale. En cas d’obstruction intestinale, il faut envisager de réduire la dose, ou d’interrompre ou de cesser la prise de XERMELO.
Hépatique/biliaire/pancréatique
Enzymes hépatiques augmentées
Une élévation des taux d’enzymes hépatiques a été constatée dans les essais cliniques (voir EFFETS INDÉSIRABLES, Enzymes hépatiques augmentées). Il est recommandé de surveiller les taux d’enzymes hépatiques au moyen d’épreuves de laboratoire avant et pendant le traitement par XERMELO, selon la pertinence clinique. Chez les patients atteints d’insuffisance hépatique, il est recommandé d’effectuer une surveillance continue des effets indésirables liés à la détérioration de la fonction hépatique.
Il faut mesurer les taux d’enzymes hépatiques chez les patients qui développent des symptômes évoquant une dysfonction hépatique, et le traitement par XERMELO doit être abandonné en cas de soupçon d’atteinte hépatique. Le traitement par XERMELO ne doit pas être repris à moins que l’atteinte hépatique puisse s’expliquer par une autre cause.
| Orale | Comprimé de 250 mg | Noyau du comprimé : croscarmellose sodique, hydroxypropylcellulose, lactose anhydre, stéarate de magnésium, silice, colloïdale anhydre Pellicule : macrogol 3350, alcool polyvinylique partiellement hydrolysé, talc, dioxyde de titane |
Psychiatrique
Troubles dépressifs
Une dépression, une humeur dépressive et une perte d’intérêt ont été signalées dans les études cliniques et après la commercialisation chez certains patients traités par XERMELO, surtout aux plus fortes doses, c.-à-d., télotristat éthyl à 500 mg 3 fois par jour (voir EFFETS INDÉSIRABLES, Dépression). Il faut conseiller aux patients de signaler à leur médecin tout symptôme de dépression, d’humeur dépressive ou de perte d’intérêt.
Santé reproductive
Fertilité
L’effet de XERMELO sur la fertilité chez l’humain n’a pas été étudié.
7.1 Populations particulières
7.1.1 Femmes enceintes
Femmes en âge de procréer
Il faut conseiller aux femmes en âge de procréer d’utiliser une méthode contraceptive adéquate durant leur traitement par XERMELO.
Grossesse
XERMELO est déconseillé aux femmes enceintes et aux femmes en âge de procréer qui n’utilisent pas de méthode contraceptive. Des études chez les animaux ont mis en évidence une toxicité pour le développement (voir TOXICOLOGIE NON CLINIQUE). Il n’existe pas de données sur l’emploi de XERMELO chez les femmes enceintes.
7.1.2 Allaitement
Les patientes ne doivent pas allaiter durant un traitement par XERMELO, car on ignore si le télotristat éthyl et son métabolite sont excrétés dans le lait maternel chez l’humain. On ne peut exclure l’existence d’un risque pour le nouveau-né ou le nourrisson.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée sur l’utilisation de XERMELO chez les enfants et n’a donc pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Il n’est pas nécessaire de modifier la dose chez les personnes âgées, mais une sensibilité accrue chez certains patients plus âgés ne peut être exclue (voir PHARMACOLOGIE CLINIQUE).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité globale de XERMELO a été évaluée auprès de 239 patients. En tout, 131 patients ont été exposés à XERMELO pendant au moins 48 semaines (durée moyenne du traitement : 67 semaines) et 83 % d’entre eux l’ont été pendant au moins 72 semaines (durée moyenne du traitement : 107 semaines). La plupart de ces patients ont été exposés à une dose de XERMELO plus élevée que celle qui est actuellement recommandée, c.-à-d., télotristat éthyl à 500 mg 3 fois par jour.
L’ensemble de données d’innocuité contrôlées par placebo provenait de deux études contrôlées par placebo et à double insu de 12 semaines, soit l’étude d’homologation pivot LX-301 et l’étude clinique complémentaire LX-303. L’innocuité a été évaluée à partir de la fréquence d’effets indésirables signalés en cours de traitement pendant les deux études. Cet ensemble de données comprend 211 patients atteints du syndrome carcinoïde, parmi lesquels 70 patients ont été traités par XERMELO à 250 mg 3 fois par jour, 70 patients par le télotristat éthyl à 500 mg 3 fois par jour et 71 par le placebo.
Les effets indésirables les plus fréquents dans l’ensemble de données contrôlées par placebo ont été les affections gastro-intestinales, y compris les nausées et la douleur abdominale.
Dans l’ensemble des données d’innocuité contrôlées par placebo, 16 (22,9 %) des patients du groupe XERMELO à 250 mg 3 fois par jour, 9 (12,9 %) des patients du groupe télotristat éthyl à 500 mg 3 fois par jour et 12 (16,9 %) des patients du groupe placebo ont abandonné le traitement à l’étude à cause d’effets indésirables. Les effets indésirables ayant mené à l’abandon ont pour la plupart été liés à des affections gastro-intestinales ou hépatiques chez les patients traités par XERMELO. Les troubles gastro-intestinaux ont été les motifs d’abandon chez 10,0 % des patients traités par XERMELO à 250 mg 3 fois par jour pendant 12 semaines, 7,1 % des patients du groupe télotristat éthyl à 500 mg 3 fois par jour et 7,0 % des patients du groupe placebo, la cause étant une douleur abdominale dans 5,7 %, 2,9 % et 2,8 % des cas, respectivement. Les élévations des taux de gamma-glutamyltransférase (GGT) ont été à l’origine de 2,9 %, de 1,4 % et de 0 % des abandons, respectivement.
Des effets indésirables graves ont été signalés chez 8 (11,4 %) patients traités par XERMELO à 250 mg 3 fois par jour, 11 (15,7 %) patients traités par le télotristat éthyl à 500 mg 3 fois par jour et 12 (16,9 %) patients recevant le placebo.
8.2 Effets indésirables observés dans les essais cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés à ceux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables qui sont tirés d’études cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux.
Effets indésirables signalés dans 2 études contrôlées de 12 semaines
Dans 2 études contrôlées par placebo et à double insu de 12 semaines, 70 patients atteints du syndrome carcinoïde ont pris XERMELO à 250 mg 3 fois par jour en association avec un analogue de la somatostatine. Environ 25 % de ces patients ont déclaré avoir pris concomitamment un ou plusieurs médicaments pour le traitement de la dépression, de l’anxiété et/ou de l’insomnie. Les autres médicaments concomitants fréquemment signalés par les patients étaient des antidiarrhéiques et des analgésiques. L’âge moyen des patients était de 63 ans, 57 % des patients avaient plus de 65 ans, 50 % étaient des hommes et 94 % étaient de race blanche. L’indice de masse corporelle moyen était de 24,87 kg/m2.
Le tableau 2 présente, selon la classe par système et organe (System Organ Class [SOC]), les effets indésirables survenus chez ≥ 5 % des patients du groupe XERMELO à 250 mg 3 fois par jour et à une fréquence plus élevée que chez les patients du groupe placebo pendant les études contrôlées par placebo de 12 semaines.
Tableau 2 – Effets indésirables survenus chez ≥ 5 % des patients traités par XERMELO et à une fréquence plus élevée que chez les patients recevant le placebo
XERMELO 250 mg 3 f.p.j. N = 70 n (%) | Placebo N = 71 n (%) | |
Affections gastro-intestinales Nausées Douleur abdominale Douleur abdominale haute Constipation Distension abdominale Flatulence | 9 (12,9) 13 (18,6) 4 (5,7) 4 (5,7) 5 (7,1) 4 (5,7) | 9 (12,7) 12 (16,9) 3 (4,2) 3 (4,2) 3 (4,2) 1 (1,4) |
Troubles généraux et anomalies au point d’administration Fatigue Fièvre Œdème périphérique | 7 (10,0) 6 (8,6) 5 (7,1) | 6 (8,5) 2 (2,8) 1 (1,4) |
Affections du système nerveux Céphalée | 5 (7,1) | 3 (4,2) |
Investigations Gamma-glutamyltransférase augmentée | 5 (7,1) | 0 |
Affections vasculaires Rougeurs cutanées | 6 (8,6) | 4 (5,6) |
Affections rénales et urinaires Infection des voies urinaires | 5 (7,1) | 2 (2,8) |
Description de certains effets indésirables
Enzymes hépatiques augmentées : Une hausse du taux d’alanine aminotransférase (ALT) de plus de 3 fois la limite supérieure de la normale (LSN) ou du taux de phosphatase alcaline (ALP) de plus de 2 fois la LSN ont été signalées chez des patients traités par XERMELO; la plupart des cas ont été enregistrés à une dose de XERMELO plus forte que celle recommandée pour le traitement, c.-à-d., télotristat éthyl à 500 mg 3 fois par jour (voir MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique). Ces hausses ne s’accompagnaient généralement pas d’une élévation concomitante du taux sérique de bilirubine totale. Les hausses étaient pour la plupart réversibles avec l’arrêt du traitement ou la diminution de la dose; dans certains cas, les taux se sont rétablis malgré la poursuite du traitement à la même dose.
Dans l’ensemble des données d’innocuité contrôlées par placebo chez les patients atteints du syndrome carcinoïde, des hausses du taux d’ALT ont été signalées en tant qu’effets indésirables chez 2,9 % des patients traités par XERMELO à 250 mg 3 fois par jour, 4,3 % des patients traités par le télotristat éthyl à 500 mg 3 fois par jour et 0 % des patients traités par le placebo. Des hausses du taux d’aspartate aminotransférase (AST) ont été signalées chez 1,4 %, 2,9 % et 0 % des patients dans les groupes XERMELO à 250 mg 3 fois par jour, télotristat éthyl à 500 mg 3 fois par jour et placebo, respectivement. Des hausses du taux de GGT sont survenues en tant qu’effets indésirables chez 7,1 %, 7,1 % et 0 % des patients dans les mêmes groupes, respectivement. Des hausses du taux d’ALP ont été signalées seulement dans le groupe télotristat éthyl à 500 mg 3 fois par jour chez 4,3 % des patients, et n’ont pas été notées dans les groupes XERMELO à 250 mg 3 fois par jour ou placebo.
Affections gastro-intestinales : Une constipation a été signalée chez 5,7 % (4 patients sur 70) des patients du groupe XERMELO à 250 mg, chez 7,1 % (5 patients sur 70) des patients du groupe télotristat éthyl à 500 mg 3 fois par jour et chez 4,2 % (3 patients sur 71) des patients du groupe placebo. Une constipation en tant qu’effet indésirable grave a été observée chez 3 patients des 239 patients traités par une dose plus forte que celle qui est actuellement recommandée, c.-à-d., le télotristat éthyl à 500 mg 3 fois par jour, dans la population globale de l’analyse de l’innocuité (voir MISES EN GARDE ET PRÉCAUTIONS, Gastro-intestinal).
Dépression : Dans l’ensemble des données d’innocuité issues d’études contrôlées par placebo, la dépression a été signalée en tant qu’effet indésirable chez 2,9 % des patients traités par XERMELO à 250 mg 3 fois par jour, 11,4 % des patients traités par le télotristat éthyl à 500 mg 3 fois par jour et chez 4,2 % des patients traités par le placebo (voir MISES EN GARDE ET PRÉCAUTIONS, Psychiatrique).
8.3 Effets indésirables peu courants observés au cours des essais cliniques (< 2 %) (non mentionnés ci-dessus)
Affections cardiaques : palpitations
Affections gastro-intestinales : bouche sèche, saignement gingival, obstruction intestinale Troubles généraux et anomalies
au point d’administration : inflammation muqueuse, œdèmes périphériques Investigations : exploration fonctionnelle hépatique anormale, cholestérol sanguin augmenté, enzymes hépatiques augmentées Troubles du métabolisme
et de la nutrition : appétit diminué, hyperglycémie
Affections du système nerveux : tremblement
Affections respiratoires,
thoraciques et médiastinales : douleur oropharyngée
Affections de la peau et du
tissu sous-cutané : alopécie, sueurs nocturnes, éruption maculopapulaire
8.5 Effets indésirables observés après la mise en marché
Affections gastro-intestinales : Des cas d’obstruction intestinale ont été signalés après la mise en marché de XERMELO. En cas d’obstruction intestinale, il faut envisager de réduire la dose, ou d’interrompre ou de cesser la prise de XERMELO.
Troubles neurologiques : Des étourdissements ont été signalés après la mise en marché de XERMELO.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Évaluation in vitro des interactions médicamenteuses
Des données in vitro semblent indiquer que le télotristat éthyl et le télotristat ne sont pas des substrats pour les enzymes du CYP.
Substrats et inducteurs du CYP3A4 : Dans les essais in vitro, le télotristat éthyl a inhibé le CYP3A4, ce qui laisse supposer une interaction possible avec les substrats du CYP3A4. Dans les essais in vitro, le télotristat éthyl et le télotristat ne se sont pas révélés être des inducteurs du CYP3A4. Le télotristat éthyl en tant qu’inducteur potentiel du CYP3A4 n’a pas été évalué aux concentrations attendues dans l’intestin, en raison de sa faible solubilité in vitro.
Substrats du CYP2B6 : Dans les essais in vitro, le traitement par le télotristat éthyl a entraîné une hausse dépendante de la concentration des taux d’ARNm du CYP2B6, ce qui laisse croire à une possible induction du CYP2B6. La prise concomitante de XERMELO peut diminuer l’efficacité des médicaments qui sont des substrats du CYP2B6 (p. ex., acide valproïque, bupropion et sertraline) en réduisant l’exposition générale. Il est recommandé de surveiller l’efficacité pour s’assurer qu’elle n’est pas sous-optimale.
Transporteurs glycoprotéine P (P-gp) et protéine 2 associée à la résistance polymédicamenteuse (MRP2) : Le télotristat éthyl et le télotristat ne sont pas des substrats des transporteurs P-gp et MRP2. In vitro, la P-gp et la BCRP (protéine de résistance du cancer du sein [Breast Cancer Resistance Protein], ont été inhibées par le télotristat éthyl, mais pas par le télotristat, aux concentrations cliniquement importantes. Le potentiel d’interactions médicamenteuses in vivo dues à l’inhibition de la BCRP est faible d’après les études in vitro et les observations in vivo. À la lumière des études in vitro, le potentiel d’interactions médicamenteuses in vivo dues à l’inhibition des transporteurs de cations organiques 1 et 2 (OCT1 et OCT2), des transporteurs d’anions organiques 1 et 3 (OAT1 et OAT3), des polypeptides 1B1 et 1B3 transporteurs d’anions organiques (OATP1B1 et OATP1B3) ou de la pompe d’efflux de sels biliaires (Bile Salt Export Pump [BSEP]) par le télotristat éthyl et le télotristat est faible à la dose recommandée. Le télotristat éthyl a inhibé le transport à médiation par la MRP2 (inhibition de 98 %).
9.4 Interactions médicament-médicament
Substrats du CYP3A4
La prise concomitante de XERMELO peut diminuer l’efficacité des médicaments qui sont des substrats du CYP3A4 (p. ex., midazolam, évérolimus, sunitinib, simvastatine, éthinylœstradiol, amlodipine, cyclosporine) en réduisant l’exposition générale. Surveiller si l’efficacité est sous- optimale et, au besoin, envisager d’accroître la dose des substrats du CYP3A4 pris en concomitance.
Après l’administration de multiples doses de télotristat éthyl, l’exposition générale au midazolam pris concomitamment a significativement diminué. Lorsqu’une dose de 3 mg de midazolam a été administrée concomitamment par voie orale après un traitement de 5 jours par le télotristat éthyl à 500 mg 3 fois par jour (2 fois la dose recommandée), la concentration maximale (Cmax) moyenne et l’aire sous la courbe (ASC) pour l’intervalle allant de 0 à l’infini (ASC0-inf) du midazolam ont diminué de 25 % et de 48 %, respectivement, en comparaison du midazolam administré seul. La Cmax moyenne et l’ASC0-inf du métabolite actif, le 1-hydroxy midazolam, ont également diminué de 34 % et de 48 %, respectivement.
Octréotide à courte durée d’action
Une étude ayant examiné les effets de l’octréotide à courte durée d’action (3 doses de 200 microgrammes administrées par voie sous-cutanée à 8 heures d’intervalle) sur la pharmacocinétique d’une dose unique de télotristat éthyl à 500 mg chez des volontaires en santé a révélé une diminution de 86 % et de 81 % de la moyenne géométrique de la Cmax et de l’ASC0-tlast (tlast désigne le moment du prélèvement du dernier échantillon) du télotristat éthyl. Les moyennes géométriques de la Cmax et de l’ASC0-tlast du télotristat ont été 79 % et 68 % plus faibles, respectivement. Si un traitement d’association par l’octréotide à courte durée d’action et XERMELO est requis, administrer l’octréotide à courte durée d’action au moins 30 minutes après la prise de XERMELO (voir POSOLOGIE ET ADMINISTRATION).
Aucune diminution de l’exposition au télotristat éthyl et au télotristat n’a été observée dans des études cliniques multicentriques contrôlées par placebo, à répartition aléatoire et à double insu de 12 semaines menées auprès d’adultes atteints du syndrome carcinoïde et prenant un analogue de la somatostatine à longue durée d’action qui ont reçu des doses uniques de XERMELO ou des doses multiples de télotristat éthyl à 500 mg 3 fois par jour.
Fexofénadine (substrat sensible de la P-gp et de la MRP-2)
La Cmax et l’ASC de la fexofénadine (un substrat de la P-gp et de la MRP-2) ont augmenté de 16 % lorsqu’une seule dose de 180 mg de fexofénadine a été administrée par voie orale en concomitance avec de multiples doses de télotristat éthyl à 500 mg 3 fois par jour (deux fois la dose recommandée) pendant 5 jours. Ces variations de l’exposition et des concentrations maximales ne sont pas considérées comme étant importantes sur le plan clinique. Des interactions cliniquement importantes avec les substrats de la P-gp et de la MRP-2 sont peu probables.
Réducteurs d’acide gastrique
Les données montrent que, lorsque le télotristat étiprate est employé en concomitance avec un réducteur d’acide gastrique (oméprazole et famotidine), l’ASC du télotristat éthyl est de 2 à 3 fois plus importante, tandis que l’ASC du métabolite actif (télotristat) ne change pas. Comme le télotristat éthyl est rapidement transformé en son métabolite actif et que l’activité de ce dernier est plus de 25 fois plus élevée que celle du télotristat éthyl, il n’est pas nécessaire d’ajuster la dose de XERMELO lorsqu’il est administré en concomitance avec un réducteur d’acide.
Carboxylestérase 2 (CES2)
In vitro, le télotristat éthyl a inhibé la CES2 à une CI50 d’environ 0,56 µM. Au cours des essais cliniques de phase III, le télotristat a fréquemment été administré en association avec le lopéramide sans signe de problèmes d’innocuité. L’administration de XERMELO en concomitance avec un produit médicinal substrat de la CES2 (p. ex., prasugrel, irinotécan, capécitabine ou flutamide) pourrait modifier l’exposition à ce dernier. S’il n’est pas possible d’éviter d’administrer les deux médicaments en concomitance, il faut surveiller le patient afin de déceler toute diminution de l’efficacité du traitement ou tout problème d’innocuité.
9.5 Interactions médicament-aliment
Il est recommandé que XERMELO soit administré avec de la nourriture (voir PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Effet de la nourriture).
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-tests de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le promédicament (télotristat éthyl) et son métabolite actif (télotristat) sont tous deux des inhibiteurs des L-tryptophane hydroxylases (TPH1 et TPH2, qui régissent les étapes limitantes de la biosynthèse de la sérotonine). In vitro, le pouvoir inhibiteur du télotristat envers la tryptophane hydroxylase est environ 29 fois plus élevé que celui du télotristat éthyl. La sérotonine joue un rôle essentiel dans la régulation de plusieurs processus physiologiques majeurs, notamment la sécrétion, la motilité, l’inflammation et les sensations dans le tractus gastro-intestinal. Elle est sécrétée en excès chez les patients atteints du syndrome carcinoïde. La sérotonine est convertie en acide 5-hydroxy-indole- acétique (5-HIAA), lequel est excrété dans l’urine. Par l’entremise d’une inhibition de la TPH1 périphérique, XERMELO réduit la production de sérotonine, ce qui peut être mesuré par l’excrétion urinaire de 5-HIAA.
10.2 Pharmacodynamie
Chez des sujets sains, le télotristat éthyl à 500 mg 3 fois par jour (deux fois la dose recommandée) administré pendant 14 jours a entraîné une réduction du taux de sérotonine dans le sang entier et le taux de 5-HIAAu sur 24 heures par rapport aux valeurs initiales. Une baisse de l’excrétion urinaire de 5-HIAA sur 24 heures a été observée après seulement 5 jours de traitement.
Au cours de deux études cliniques menées chez des patients atteints d’une tumeur neuroendocrine métastatique bien différenciée et du syndrome carcinoïde, l’excrétion urinaire de 5-HIAA sur 24 heures a diminué par rapport aux valeurs initiales après 6 et 12 semaines de traitement par XERMELO à 250 mg 3 fois par jour.
Électrophysiologie cardiaque
L’intervalle QT a fait l’objet d’une évaluation approfondie au cours d’une étude croisée à répartition aléatoire et à double insu contrôlée par placebo et par témoin positif visant à déterminer les effets d’une dose unique de 1500 mg (sous forme de base libre) de télotristat étiprate sur les intervalles de l’ECG chez des sujets en santé (N = 47). Aucun effet cliniquement important sur l’intervalle QTcF, la durée du complexe QRS, l’intervalle P-R ou la fréquence cardiaque n’a été observé.
10.3 Pharmacocinétique
Après son administration par voie orale, le télotristat étiprate est rapidement hydrolysé en télotristat éthyl et en acide hippurique. Le télotristat éthyl est ensuite biotransformé par des carboxylestérases en son métabolite actif et majeur, le télotristat, avant de rejoindre la circulation générale.
La pharmacocinétique du télotristat éthyl et du télotristat a été déterminée auprès de volontaires sains et de patients atteints du syndrome carcinoïde.
Absorption : Après l’administration d’une dose unique d’un comprimé de XERMELO à 250 mg par voie orale à des volontaires sains, le télotristat éthyl a été rapidement absorbé et biotransformé en son métabolite actif, le télotristat. La concentration plasmatique maximale de télotristat éthyl a été atteinte en l’espace de 0,50 à 2,00 heures et celle du télotristat, en l’espace de 1,00 à 4,00 heures; ces concentrations ont par la suite diminué de manière biphasique avec une phase terminale relativement rapide pour le télotristat éthyl (1,15 h) et une élimination terminale plus longue pour le télotristat (3,90 h). Après l’administration par voie orale de télotristat éthyl à 500 mg 3 fois par jour pendant 14 jours chez des volontaires sains, l’ASC0-6 et la Cmax plasmatiques moyennes à l’état d’équilibre ont été de 3255 ng.h/mL et de 1028 ng/mL, respectivement, pour le télotristat tandis que l’ASC0-6 et la Cmax ont été de 15,06 ng.h/mL et de 4,89 ng/mL, respectivement, pour le télotristat éthyl (tableau 3). Après l’administration à jeun d’une dose unique de télotristat éthyl allant de 100 à 1000 mg, la concentration plasmatique maximale et l’ASC du télotristat éthyl et du télotristat semblaient proportionnelles à la dose administrée.
L’ASC0-6, la Cmax et le temps d’atteinte de la Cmax (Tmax) du télotristat éthyl après l’administration d’une dose unique de 250 mg de télotristat éthyl (sous forme de télotristat étiprate) chez des patients atteints du syndrome carcinoïde sont de 15,3 ng.h/mL, de 3,97 ng/mL et de 1,07 h. L’ASC0-6, la Cmax et le Tmax du télotristat après l’administration d’une dose unique de 250 mg de télotristat éthyl chez des patients atteints du syndrome carcinoïde sont de 1423 ng.h/mL, de 523 ng/mL et de 2 h. Chez des patients ayant pris XERMELO à 250 mg 3 fois par jour, une légère accumulation de la concentration de télotristat a été observée, avec un rapport d’accumulation médian de 1,55 d’après l’ASC0-4h et une variabilité importante d’un sujet à l’autre.
Le tableau 3 ci-dessous présente la pharmacocinétique du télotristat éthyl et du télotristat après l’administration de multiples doses de télotristat éthyl à 500 mg 3 fois par jour (deux fois la dose clinique recommandée) avec un repas chez les patients atteints du syndrome carcinoïde traités par un analogue de la somatostatine à longue durée d’action.
Tableau 3 – Résumé des paramètres pharmacocinétiques moyens du télotristat éthyl et du télotristat à l’état d’équilibre, à une dose de télotristat éthyl à 500 mg 3 fois par jour (deux fois la dose clinique recommandée), chez des sujets en santé et chez des patients atteints du syndrome carcinoïde recevant un traitement de fond par un analogue de la somatostatine
| N | Cmax (é.t.), ng/mL | t½ (é.t.), h | ASC0-6 (é.t.), ng.h/mL | Cl/F (é.t.), L/h | Tmax (é.t.), h | ||
| Volontaires sainsa | |||||||
| Télotristat éthyl | 6 | 4,89 (1,43) | 2,97 (1,39) | 15,06 (4,03) | 2,67 (0,82) | 1,50 (0,75 à 4,00) | |
| Télotristat | 6 | 1028 (344) | 11,7 (1,74) | 3255 (1030) | 152 (45,7) | 4,00 (2,00 à 4,00) | |
| Patients atteints du syndrome carcinoïdeb | |||||||
| Télotristat éthyl | 26 | 7,25 (5,41) | - | 22,9 (12,5)c | 1,04 (0,00 à 2,08) | ||
| Télotristat | 26 | 924 (484) | - | 3006 (1785)d | 2,00 (0,717 à 4,00) | ||
ASC0-6 : aire sous la courbe dans l’intervalle 0 à 6 h; Cl/F : clairance apparente; Cmax : concentration plasmatique maximale; é.t. : écart type; t½ : demi-vie; Tmax : temps d’atteinte de la concentration plasmatique maximale a Données de l’étude LX102, conditions à l’état d’équilibre le 14e jour
b Données de l’étude LX301, conditions à l’état d’équilibre à la 24e semaine
c n = 13
d n = 22
Effet de la nourriture
Dans une étude de l’effet de la nourriture sur la concentration du médicament, l’administration d’une dose unique de 500 mg de télotristat éthyl (deux fois la dose recommandée) avec un repas riche en matières grasses a augmenté l’exposition au télotristat éthyl (Cmax, ASC0-tlast et ASC0-∞ 112 %, 272 % et 264 % plus élevées en comparaison de l’exposition à jeun) et au télotristat (Cmax, ASC0-tlast et ASC0-∞ 47 %, 32 % et 33 % plus élevées en comparaison de l’exposition à jeun). Il est recommandé que XERMELO soit pris avec de la nourriture (voir POSOLOGIE ET ADMINISTRATION).
Distribution : Le télotristat éthyl et le télotristat se lient tous deux à plus de 99 % aux protéines plasmatiques humaines. D’après la modélisation de la population, le volume total apparent de distribution du télotristat a été estimé à 348,7 L chez les patients atteints du syndrome carcinoïde, ce qui laisse supposer une distribution tissulaire.
Métabolisme : Après son administration par voie orale, le télotristat éthyl est hydrolysé en son métabolite actif et majeur, le télotristat, par des carboxylestérases. Le télotristat subit une autre biotransformation. Le seul métabolite du télotristat qui compte systématiquement pour plus de 10 % des dérivés du médicament dans le plasma total est son métabolite oxydatif désaminé et décarboxylé, le LP-951757. Dans l’étude du bilan de masse, l’exposition générale au LP-951757 représentait environ 35 % de l’exposition générale au télotristat. Le LP-951757 a été pharmacologiquement inactif en présence de la TPH1 in vitro. Élimination : Après l’administration par voie orale d’une dose unique de 500 mg de 14C-télotristat éthyl, environ 93,2 % de la dose a été retrouvée sur une période de 240 heures. La majorité de la dose a été éliminée dans les fèces (92,8 %).
Une faible proportion du télotristat éthyl et du télotristat est éliminée par les reins après leur administration par voie orale (moins de 1 % de la dose est retrouvée dans l’urine).
Chez des volontaires sains à qui on a administré une dose unique de 250 mg de télotristat éthyl par voie orale, les concentrations du produit dans l’urine étaient proches ou en dessous du seuil de quantification (< 0,1 ng/mL). La clairance rénale du télotristat s’établissait à 0,126 L/h.
Populations et états pathologiques particuliers
Enfants : Santé Canada ne dispose d’aucune donnée sur l’utilisation de XERMELO chez les enfants et n’a donc pas autorisé d’indication pour cette population.
Personnes âgées : L’analyse pharmacocinétique du médicament chez cette population a indiqué que l’âge (18 à 83 ans) n’a aucun effet significatif sur la pharmacocinétique du télotristat. L’ASC0-24,éq normalisée selon la dose médiane (à 250 mg 3 fois par jour) pour les patients de plus de 65 ans a été 10,56 % plus faible que chez les moins de 65 ans. Les données issues d’études cliniques semblent indiquer que l’emploi chez les personnes âgées n’est associé à aucune différence sur le plan de l’innocuité ou de l’efficacité.
Insuffisance hépatique : Dans l’analyse d’une dose unique de 500 mg de télotristat éthyl administrée notamment à des sujets atteints d’insuffisance hépatique, l’exposition au télotristat éthyl et au télotristat (d’après l’AUC0-last) était plus élevée chez les patients atteints d’insuffisance hépatique légère (2,3 et 2,4 fois plus élevée, respectivement) ou modérée (3,2 et 3,5 fois plus élevée, respectivement) que l’exposition observée chez les sujets sains. Un ajustement de la dose de télotristat éthyl est recommandé chez les patients atteints d’insuffisance hépatique légère ou modérée (score de Child Pugh A ou B, respectivement).
Dans le cadre d’une étude évaluant l’administration d’une dose unique de 250 mg du produit, l’exposition au télotristat éthyl était plus élevée de 317,0 % et de 529,5 % selon l’ASCt et la Cmax, respectivement, et l’exposition au télotristat était plus élevée de 497 %, de 500 % et de 217 % selon l’ASCt, l’ASCinf et la Cmax, respectivement, chez les sujets ayant une insuffisance hépatique grave que chez ceux dont la fonction hépatique était normale. En outre, la demi-vie du télotristat était plus longue dans le premier groupe (16,0 heures chez les sujets ayant une insuffisance hépatique grave, comparativement à 5,47 heures chez les sujets sains). Compte tenu de ces résultats, il est déconseillé d’utiliser XERMELO chez les patients atteints d’insuffisance hépatique grave (score de Child Pugh C) (voir POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale : Une étude a été menée pour évaluer l’effet de l’insuffisance rénale sur la pharmacocinétique d’une dose unique de télotristat éthyl à 250 mg. Huit (8) sujets atteints d’insuffisance rénale modérée ou grave ne nécessitant pas de dialyse (DFGe ≤ 33 mL/min au moment de la sélection et ≤ 40 mL/min le jour précédant l’administration de la dose) et 8 sujets en bonne santé ou atteints d’insuffisance rénale légère (DFGe ≥ 88 mL/min au moment de la sélection et ≥ 83 mL/min le jour précédant l’administration de la dose) ont été inclus dans l’étude.
Chez les sujets atteints d’insuffisance rénale modérée ou grave, on a observé une augmentation 1,3 fois plus élevée de l’exposition maximale (Cmax) au télotristat éthyl et une augmentation < 1,52 fois plus élevée de l’exposition plasmatique (ASC) et de l’exposition maximale (Cmax) au télotristat (métabolite actif) que chez les sujets en bonne santé ou atteints d’insuffisance rénale légère.
Les sujets atteints d’insuffisance rénale modérée ou grave ont bien toléré l’administration d’une dose unique de 250 mg.
Dans l’ensemble, l’insuffisance rénale modérée ou grave n’a pas entraîné de variation d’importance clinique du profil pharmacocinétique ni de l’innocuité du télotristat éthyl et de son métabolite, le télotristat. Un ajustement posologique ne semble donc pas s’imposer en cas d’insuffisance rénale légère, modérée ou grave ne nécessitant pas de dialyse. Étant donné la grande variabilité observée, il est toutefois recommandé de surveiller les signes d’un changement de tolérabilité chez les patients atteints d’insuffisance rénale grave, par mesure de précaution.
L’efficacité et l’innocuité du produit chez les patients atteints de néphropathie terminale nécessitant une dialyse (DFGe < 15 mL/min/1,73 m²) n’ont pas été établies (voir POSOLOGIE ET ADMINISTRATION).
Sexe : L’analyse de la pharmacocinétique de population a indiqué que le sexe ne modifie pas la pharmacocinétique du télotristat d’une façon cliniquement significative. À l’état d’équilibre, après l’administration de multiples doses de télotristat éthyl à 500 mg 3 fois par jour, les valeurs moyennes de la Cmax et de l’ASC0-6 à la 24e semaine ont été 15 % et 29 % plus élevées chez les sujets de sexe féminin respectivement, sans différente apparente pour ce qui est de la médiane correspondante.
Origine ethnique : L’analyse de la pharmacocinétique de population a montré qu’il n’y a eu aucune différence d’exposition entre les sujets blancs et afro-américains. L’ASC0-24,éq normalisée selon la dose médiane pour les sujets afro-américains en santé a été 3,13 % plus faible que chez les sujets de race blanche.
Obésité : L’analyse de la pharmacocinétique de population a indiqué que l’indice de masse corporelle (IMC) ne modifie pas la pharmacocinétique du télotristat d’une façon cliniquement significative. L’ASC0-24,éq normalisée selon la dose médiane pour les patients pesant de 40 à 62,5 kg a été 10,16 % plus faible que chez les patients ayant un poids corporel compris entre 71,2 et 78,7 kg. L’ASC0-24,éq normalisée selon la dose médiane pour les patients pesant de 87 à 114,7 kg a été 0,78 % plus faible par rapport à celle observée chez les patients ayant un poids corporel allant de 71,2 à 78,7 kg.
Polymorphisme génétique : L’effet du polymorphisme génétique sur la pharmacocinétique du télotristat éthyl et du télotristat n’a pas été évalué.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver XERMELO à la température ambiante (de 15 à 30 °C).
Garder le médicament hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : télotristat éthyl
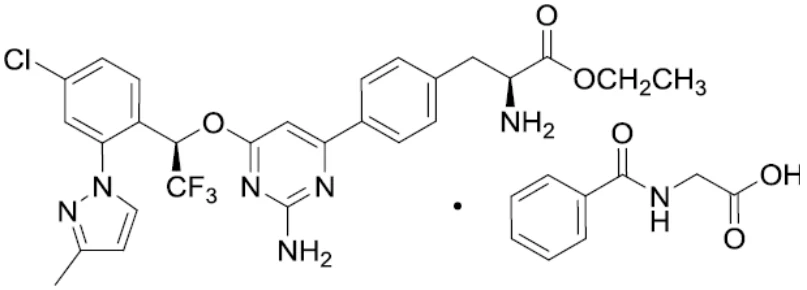
Nom chimique : Les comprimés XERMELO contiennent du télotristat éthyl sous forme de télotristat étiprate. Le télotristat étiprate est la forme saline de l’acide hippurique que contient le télotristat éthyl (la base libre).
Le nom chimique du télotristat étiprate est [(1S)-1-[[4-[2-amino-6-[(1R)-1-[4-chloro-2-(3-méthylpyrazole-1-yl)phényl]-2,2,2-trifluoro-éthoxy]pyrimidine-4-yl]phényl]méthyl]-2-éthoxy- 2-oxo-éthyl]ammonium; 2-benzamidoacétate (nom donné par l’IUPAC).
Formule moléculaire et masse moléculaire :
télotristat étiprate : C27H26ClF3N6O3•C9H9NO3 masse moléculaire : 754,2 g/mol télotristat éthyl : C27H26ClF3N6O3 masse moléculaire : 575,0 g/mol
Formule de structure :
Propriétés physicochimiques :
Aspect physique : Le télotristat étiprate est une poudre cristalline non hygroscopique blanche à blanc cassé.
Solubilité (25 °C) : < 1,1 mg/mL dans de l’eau
pH de 1 (HCl 0,1 N) : solubilité > 71 mg/mL
pH de 3 (tampon de phosphate) : solubilité de 0,30 mg/mL pH de 5 à 9 : solubilité négligeable
pH de 11 (NaOH 0,001 N) : la substance médicamenteuse s’hydrolyse
Forme polymorphe : Forme 1
pKa : pKa 1 = 3,4 (pyrimidine; mesurée)
pKa 2 = 6,7 (amine; mesurée)
Coefficient de partage : log P = 5,1
Point de fusion : Températures de déclenchement de 145,5 °C et 168,8 °C
(analyse calorimétrique différentielle [ACD])
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Le tableau 4 ci-dessous résume deux études cliniques effectuées dans le but d’évaluer les effets de XERMELO chez les patients atteints d’un syndrome carcinoïde associé à des tumeurs neuroendocrines métastatiques.
Tableau 4 – Résumé des essais cliniques sur XERMELO dans le traitement du syndrome carcinoïde
| Étude | Méthodologie | Posologie, voie d’administration, durée | Nombre de sujets (n) |
LX-301 (TELESTAR) | Étude multicentrique de phase III, contrôlée par placebo, à répartition aléatoire, à double insu et avec groupes parallèles menée auprès de patients atteints du syndrome carcinoïde dont l’état n’était pas suffisamment maîtrisé par un analogue de la somatostatine; traitement de 12 semaines à double insu, avec phase de prolongation ouverte de 36 semaines sur le télotristat éthyl à 500 mg 3 fois par jour. | XERMELO (250 mg) 3 fois par jour par voie orale Télotristat éthyl (500 mg) 3 fois par jour par voie orale Placebo trois fois par jour par voie orale Télotristat éthyl (500 mg) 3 fois par jour par voie orale (phase de prolongation ouverte) | n = 45 n = 46 n = 45 n = 115 |
LX-303 (TELECAST) | Étude multicentrique de phase III, contrôlée par placebo, à répartition aléatoire, à double insu et avec groupes parallèles menée auprès de patients atteints du syndrome carcinoïde dont l’état n’était pas suffisamment maîtrisé par un analogue de la somatostatine; traitement de 12 semaines à double insu, avec phase de prolongation ouverte de 36 semaines sur le télotristat éthyl à 500 mg 3 fois par jour | XERMELO (250 mg) 3 fois par jour par voie orale Télotristat éthyl (500 mg) 3 fois par jour par voie orale Placebo 3 fois par jour par voie orale Télotristat éthyl (500 mg) 3 fois par jour par voie orale (phase de prolongation ouverte) | n = 25 n = 25 n = 26 n = 67 |
L’efficacité et l’innocuité de XERMELO pour le traitement du syndrome carcinoïde chez les patients atteints d’une tumeur neuroendocrine métastatique et suivant un traitement par un analogue de la somatostatine ont été établies dans une étude multicentrique de phase III contrôlée par placebo, à répartition aléatoire et à double insu de 12 semaines menée auprès d’adultes (TELESTAR) et suivie d’une phase de prolongation de 36 semaines au cours de laquelle tous les patients ont été traités en mode ouvert par le télotristat éthyl à 500 mg 3 fois par jour.
Pour l’évaluation de l’efficacité, les 136 participants de l’étude TELESTAR (âge moyen : 63,5 ans [min.-max. : 37-88 ans], 52 % d’hommes et 90 % de race blanche) ont été répartis aléatoirement dans un rapport de 1:1:1 pour recevoir XERMELO à 250 mg, le télotristat éthyl à 500 mg ou un placebo 3 fois par jour. Tous les patients étaient atteints d’une tumeur neuroendocrine métastatique bien différenciée et du syndrome carcinoïde. Ils suivaient un traitement par un analogue de la somatostatine et avaient quatre selles ou plus par jour.
L’étude comprenait une période de traitement à double insu de 12 semaines au cours de laquelle les patients ont reçu un placebo (n = 45) ou XERMELO à 250 mg (n = 45) 3 fois par jour durant une semaine, ou une dose plus élevée (télotristat éthyl à 500 mg; n = 46). Durant l’étude, les patients étaient autorisés à prendre un médicament de secours, c.-à-d., un analogue de la somatostatine à courte durée d’action, et des antidiarrhéiques pour le soulagement de leurs symptômes, mais ils devaient prendre une dose stable de leur analogue de la somatostatine à longue durée d’action durant toute la période de traitement à double insu. Ils ont pris XERMELO au plus 15 minutes avant les repas ou dans l’heure qui suivait.
14.2 Résultats des études
Étude TELESTAR
Le critère d’évaluation principal était la variation du nombre moyen de selles par jour par rapport au nombre initial, la moyenne ayant été établie sur l’ensemble de la période de traitement à double insu de 12 semaines. Les critères d’évaluation secondaires comprenaient la variation de l’excrétion urinaire de 5-HIAA entre l’évaluation initiale et la 12e semaine du traitement, le nombre moyen d’épisodes de rougeurs cutanées par jour établi sur l’ensemble de la période de traitement à double insu de 12 semaines et la fréquence moyenne de la douleur abdominale établie sur l’ensemble de la période de traitement à double insu de 12 semaines.
L’efficacité de XERMELO a été démontrée par une réduction significativement plus marquée de la fréquence des selles, dont la moyenne a été établie sur l’ensemble de la période de traitement de 12 semaines, avec les deux doses de télotristat éthyl étudiées en comparaison du placebo (p < 0,001). La fréquence des selles a été comparable entre les groupes XERMELO à 250 mg 3 fois par jour et télotristat éthyl à 500 mg 3 fois par jour. Une différence statistiquement significative a également été observée avec XERMELO à 250 mg 3 fois par jour pour ce qui est de la réduction de la fréquence des selles à la 12e semaine du traitement, du pourcentage de patients ayant obtenu une réponse durable (tableau 5) et de la diminution de l’excrétion urinaire de 5-HIAA sur 24 heures à la 12e semaine, par rapport au placebo.
Tableau 5 – Réponse au traitement d’après la fréquence des selles (étude TELESTAR)
Paramètre XERMELO à 250 mg
3 fois par jour Placebo
Nbre de selles par
jour à l’évaluation
initiale
Nbre de patients 45 45
Moyenne initiale (é.t.) 6,1 (2,07) 5,2 (1,35)
Critère
principal :
variation du
nombre moyen
de selles par
jour sur
12 semaines,
par rapport à
l’évaluation
initiale
Nbre de patients 45 45
Variation moyenne sur 12 semaines
(é.t.)
˗1,4 (1,37) ˗0,6 (0,83)
Différence de la moyenne
arithmétique par rapport au placebo
(LC à 95 %)
˗0,8
(de ˗1,28 à ˗0,34) ---
Estimation de la différence d’effet
thérapeutique (LC à 97,5 %)a
˗0,8b
(de ˗1,26 à ˗0,29) ---
Variation du
nombre moyen de
selles par jour à
12 semaines, par
rapport à
l’évaluation initiale
Nbre de patients 36 35 Variation moyenne à 12 semaines
(é.t.)
˗1,7 (1,71) ˗0,9 (1,23)
Différence de la moyenne
arithmétique par rapport au placebo
(LC à 95,0 %)
˗0,8
(de ˗1,55 à ˗0,13) ---
Estimatation de la différence d’effet
thérapeutique (LC à 95,0 %)a
˗0,7c
(de ˗1,40 à ˗0,05) ---
Pourcentage de
patients
présentant une
réponse durable*
Nbre de patients 45 45
Répondeurs, n (%) 20 (44,4) 9 (20,0)
Rapport de cotesd
(LC à 95,0 %)
3,5e
(de 1,33 à 9,16) ---
LC = limite de confiance; é.t. = écart type.
a. Les tests statistiques ont été effectués à l’aide du test de la somme des rangs de Wilcoxon avec 2 échantillons bloqués
(test de van Elteren) et stratifiés en fonction de l’excrétion urinaire de 5-HIAA au moment de la répartition aléatoire. Les LC se fondent sur l’estimateur de Hodges-Lehmann de la différence appariée médiane. b. p < 0,001
c. p = 0,07
d. Les tests statistiques, les rapports de cotes et les LC se fondent sur un modèle de régression logistique dans lequel la variable dépendante était le répondeur; les effets fixes étaient le groupe de traitement et la stratification en fonction de l’excrétion urinaire de 5-HIAA au moment de la répartition aléatoire; et la covariable était le nombre initial moyen de selles par jour.
e. p = 0,011
* Les patients présentant une réponse durable étaient définis comme des répondeurs ayant obtenu une réduction d’au moins
30 % de leur nombre de selles par jour pendant au moins 50 % de la durée de la période de traitement à double insu de 12 semaines de l’étude.
Les diminutions de l’excrétion urinaire de 5-HIAA par rapport aux valeurs initiales ont été statistiquement significatives à la 12e semaine pour XERMELO à 250 mg 3 fois par jour par rapport au placebo. L’excrétion urinaire de 5-HIAA au départ était de 92,6 mg/24 h pour les patients traités par XERMELO à 250 mg 3 fois par jour et de 81,0 mg/24 h pour les patients traités par le placebo. Le pourcentage de variation de l’excrétion urinaire de 5-HIAA entre le début de l’étude et la 12e semaine a été une diminution de 42,3 % chez les patients traités par XERMELO à 250 mg 3 fois par jour et une augmentation de 14,4 % chez les patients traités par le placebo, pour une diminution liée au traitement significative de 56,7 % en faveur de XERMELO à 250 mg 3 fois par jour.
La figure 1 présente les résultats d’efficacité hebdomadaires d’après la fréquence des selles de XERMELO à 250 mg, en comparaison du placebo.
Figure 1 – Variation moyenne par rapport à l'inclusion de la fréquence des selles par semaine de traitement au cours de la période en double aveugle, population en intention de traiter
Semaine de l’étude
Remarque : cette figure représente la moyenne arithmétique et les intervalles de confiance (IC) (basés sur l’approximation normale) de la variation par rapport à l’inclusion du nombre quotidien de selles (nombre/jour) calculés en moyenne lors de chaque semaine.
Les proportions de patients ayant signalé une réduction de la fréquence quotidienne des selles par rapport à la valeur initiale, la moyenne ayant été établie sur l’ensemble de la période de traitement à double insu de 12 semaines, ont été les suivantes :
patients ayant eu une réduction moyenne d’au moins 1 selle par jour : XERMELO à
250 mg (66,7 %) et placebo (31,1 %);
patients ayant eu une réduction moyenne d’au moins 1,5 selle par jour : XERMELO à
250 mg (46,7 %) et placebo (20,0 %);
patients ayant eu une réduction moyenne d’au moins 2 selles par jour : XERMELO à
250 mg (33,3 %) et placebo (4,4 %).
Les valeurs moyennes pour le nombre initial d’épisodes de rougeurs cutanées étaient de 2,8 par jour dans le groupe XERMELO à 250 mg et de 1,8 par jour dans le groupe placebo, respectivement. Aucune différence significative n’a été notée entre les groupes de traitement pour ce qui est du critère des rougeurs cutanées.
Au terme de la période de traitement à double insu de 12 semaines, 115 patients (85,2 %) ont été admis à la phase de prolongation ouverte de 36 semaines. Lors de cette phase de prolongation, tous les patients ont reçu la dose plus élevée de télotristat éthyl, c.-à-d., 500 mg 3 fois par jour. Une réduction absolue moyenne d’environ deux selles par jour en comparaison 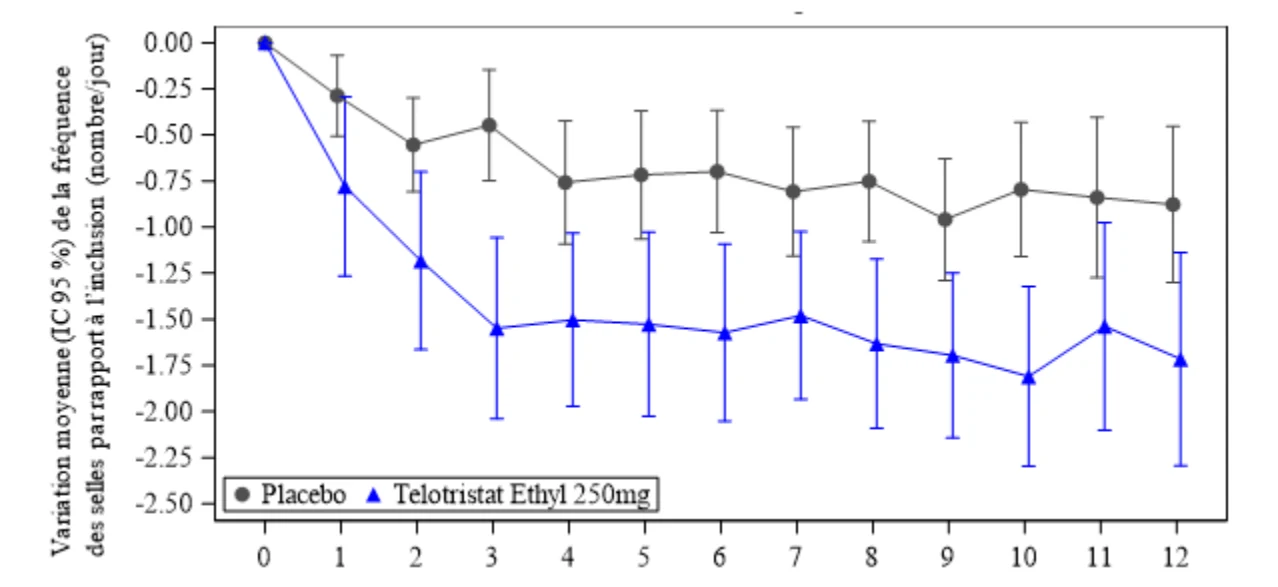 du nombre au moment de l’admission à l’étude de même qu’une diminution de l’excrétion urinaire et de la concentration plasmatique de 5-HIAA se sont maintenues tout au long de la phase de prolongation ouverte.
Étude TELECAST
Dans cette étude conçue selon une méthodologie semblable à celle de l’étude TELESTAR, 76 patients au total ont été évalués aux fins d’analyse de l’efficacité. L’âge moyen des sujets était de 63 ans (min.-max. : 35-84 ans), 55 % étaient de sexe masculin et 97 % étaient de race blanche. Tous les patients étaient atteints d’une tumeur neuroendocrine métastatique bien différenciée et du syndrome carcinoïde. La plupart des patients (92,1 %) avaient moins de 4 selles par jour, et seuls 9 patients ne suivaient pas de traitement par un analogue de la somatostatine. Durant l’étude, les patients étaient autorisés à prendre un médicament de secours, c.-à-d., un analogue de la somatostatine à courte durée d’action, et des antidiarrhéiques pour le soulagement de leurs symptômes.
Le critère d’évaluation principal était la variation de l’excrétion urinaire de 5-HIAA entre le début de l’étude et la 12e semaine. Au départ, l’excrétion urinaire moyenne de 5-HIAA était de 69,1 mg/24 h dans le groupe XERMELO à 250 mg (n = 17) et de 84,8 mg/24 h dans le groupe placebo (n = 22). Le pourcentage de variation de l’excrétion urinaire de 5-HIAA à la 12e semaine par rapport aux valeurs initiales a été de −33,2 % dans le groupe XERMELO à 250 mg, comparativement à +97,7 % dans le groupe placebo, et la différence estimative entre les traitements a été de −54,0 % (LC à 95 % : −85,0 à −25,1; p < 0,001).
À l’évaluation initiale, le nombre moyen de selles par jour était de 2,5 et de 2,2 dans les groupes XERMELO à 250 mg 3 fois par jour (n = 25) et placebo (n = 25), respectivement. La variation observée du nombre quotidien de selles par rapport aux valeurs initiales, la moyenne étant établie pour la période de 12 semaines, a été de −0,5 et de +0,1 dans les groupes XERMELO à 250 mg et placebo, respectivement. Il y a eu une réponse durable chez 10 (40 %) des 25 patients du groupe XERMELO à 250 mg, et chez aucun (0 %) des patients du groupe placebo (p = 0,001). Une réponse durable est définie dans le tableau 5 ci-dessus.
Étude TELEPATH
L’innocuité et la tolérabilité à long terme de XERMELO ont été évaluées dans le cadre d’une étude de prolongation multicentrique de phase III de longue durée, menée en mode ouvert et sans répartition aléatoire. Les patients qui avaient participé à l’une ou l’autre des études de phase II ou III sur l’emploi de XERMELO dans le traitement du syndrome carcinoïde étaient admissibles à cette étude, au cours de laquelle ils ont poursuivi pendant au moins 84 semaines le même traitement (dose et schéma d’administration) que celui qu’ils avaient reçu au cours de l’étude initiale. Aucun nouveau problème d’innocuité d’importance n’a été relevé.
16 TOXICOLOGIE NON CLINIQUE
Toxicité de doses répétées
Dans une étude de 26 semaines sur la toxicité de doses répétées menée auprès de rats, le télotristat étiprate a été administré à des doses de 50, 200 et 500 mg/kg par jour, 1 fois par jour. Aux doses de 200 et de 500 mg/kg par jour, une dégénérescence ou une nécrose des portions glandulaires et/ou non glandulaires de l’estomac et/ou une augmentation des gouttelettes protéiniques dans les portions glandulaires ont été observées. Après une période de rétablissement de quatre semaines, les altérations microscopiques observées dans le tractus gastro-intestinal n’étaient plus décelables. On ignore la pertinence de ces observations pour l’humain. La dose sans effet négatif observable a été considérée comme étant de 50 mg/kg par jour, ce qui est environ 0,4 fois l’exposition chez l’humain (d’après l’ASC0-24 des fractions liées et non liées) à la dose maximale recommandée chez l’humain de 750 mg par jour pour le métabolite actif LP-778902.
Dans une étude sur la toxicité de doses répétées de 39 semaines menée auprès de chiens, le télotristat étiprate a été administré à des doses de 75, 150 et 300 mg/kg par jour 1 fois par jour. Les signes cliniques se limitaient à une augmentation de la fréquence des selles liquides, avec toutes les doses. Cette observation n’a pas été jugée défavorable. La dose sans effet négatif observable a été considérée comme étant de 300 mg/kg par jour, ce qui représente environ 20 fois l’exposition chez l’humain (d’après l’ASC0-24 des fractions liées et non liées) à la dose maximale recommandée chez l’humain de 750 mg par jour pour le métabolite actif LP-778902.
Cancérogénicité
Dans une étude de 26 semaines menée auprès de souris transgéniques (Tg-rasH2), le télotristat étiprate a été administré à des doses de 30, 100 et 300 mg/kg par jour 1 fois par jour. Aucune incidence accrue de lésions néoplasiques n’a été notée. La dose sans effet observable pour les effets tumorigènes a été considérée comme étant de 300 mg/kg par jour, ce qui représente quelque 10 à 15 fois l’exposition chez l’humain (d’après l’ASC0-24 totale des fractions liées et non liées) à la dose maximale recommandée chez l’humain de 750 mg par jour pour le métabolite actif LP-778902.
Au cours d’une étude de 104 semaines menée chez le rat, le télotristat étiprate administré à des doses correspondant à environ 2 à 4,5 fois l’exposition au métabolite actif à la dose maximale recommandée chez l’humain n’a pas augmenté l’incidence des tumeurs.
Génotoxicité
Le télotristat étiprate s’est révélé négatif au test d’Ames in vitro, au test d’aberration chromosomique in vitro effectué sur des cellules ovariennes de hamster chinois et au test du micronoyau réalisé in vivo chez des rats. Le métabolite actif, le télotristat, a aussi été soumis au test d’Ames in vitro et au test d’aberration chromosomique in vitro effectué sur des cellules ovariennes de hamster chinois, et les résultats ont été négatifs.
Toxicologie pour la reproduction et le développement
Dans une étude sur la fertilité et le développement embryonnaire précoce menée chez des rats, le télotristat étiprate a été administré à des doses de 100, 200 et 500 mg/kg par jour 1 fois par jour. Aucun effet négatif n’a été observé sur la fertilité des rats et des rates, et la dose sans effet négatif observable a été considérée comme étant de 500 mg/kg par jour pour la toxicité parentale et la viabilité embryofœtale, ce qui représente quelque 2 à 3 fois l’exposition chez l’humain (d’après l’ASC0-24 des fractions liées et non liées) à la dose maximale recommandée chez l’humain de 750 mg par jour pour le métabolite actif LP-778902.
Dans une étude sur le développement embryofœtal menée chez des rats, le télotristat étiprate a été administré à des doses de 250, 500 et 750 mg/kg par jour, 1 fois par jour, du 7e au 17e jour de la gestation. Une toxicité maternelle (mortalité, réduction du gain de poids corporel et de la consommation de nourriture) a été notée à la dose de 750 mg/kg par jour. Aucun effet défavorable sur le développement embryofœtal, y compris une tératogénicité, n’a été noté. La dose sans effet négatif observable a été considérée comme étant de 500 mg/kg par jour pour la toxicité maternelle et de 750 mg/kg ou plus par jour pour le développement embryofœtal, ce qui représente respectivement environ 4 fois et 7 fois l’exposition chez l’humain (d’après l’ASC0-24 totale des fractions liées et non liées) à la dose maximale recommandée chez l’humain de 750 mg par jour pour le métabolite actif LP-778902.
Dans une étude sur le développement embryofœtal menée chez des lapins, le télotristat étiprate a été administré à des doses de 125, 250 et 500 mg/kg par jour, 1 fois par jour, du 7e au 19e jour de la gestation. Une toxicité maternelle (mortalité, réduction du gain de poids corporel et de la consommation de nourriture) a été notée aux doses de 250 et 500 mg/kg par jour. La toxicité maternelle a été associée à une perte post-implantatoire aux mêmes doses, et à une réduction du poids fœtal à la dose de 500 mg/kg par jour. Aucun effet tératogène n’a été décelé. La dose sans effet négatif observable pour la toxicité maternelle et le développement embryofœtal a été considérée comme étant de 125 mg/kg par jour, ce qui est environ 4 fois l’exposition chez l’humain (d’après l’ASC0-24 totale des fractions liées et non liées) à la dose maximale recommandée chez l’humain de 750 mg par jour pour le métabolite actif LP-778902.
Dans une étude sur le développement pré- et postnatal menée chez des rats, le télotristat étiprate a été administré à des doses de 100, 200 et 500 mg/kg par jour, 1 fois par jour, du 6e jour de la gestation au 20e jour de la lactation. Aucune toxicité maternelle n’a été observée. Chez les ratons nés des mères ayant reçu la dose de 500 mg/kg par jour, l’incidence de mortalité a été accrue dans les 4 premiers jours de la période postnatale. Chez les ratons survivants, aucune autre anomalie n’a été détectée en ce qui a trait à la croissance, au développement, à l’apprentissage et à la mémoire ou à la performance de reproduction. La dose sans effet négatif observable a été considérée comme étant de 500 mg/kg par jour pour la toxicité maternelle et de 200 mg/kg par jour pour les ratons survivants, ce qui représente respectivement environ 4 fois et 2 fois l’exposition chez l’humain (d’après l’ASC0-24 totale des fractions liées et non liées) à la dose maximale recommandée chez l’humain de 750 mg par jour pour le métabolite actif LP-778902.