


Monographie de produit - Ammivo
Modifications importantes apportées récemment à l’étiquette
Aucune au moment de la dernière autorisation
Table des matières
Certaines sections ou sous-sections qui ne s’appliquent pas au moment de la préparation de la dernière monographie de produit autorisée ne sont pas répertoriées.
Modifications importantes apportées récemment à l’étiquette .............................................. 2
Table des matières .................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
- 1.
Indications ....................................................................................................................... 4
1.1. Pédiatrie ................................................................................................................... 4
1.2. Gériatrie .................................................................................................................... 4
- 2. Contre-indications ........................................................................................................... 4
- 4.
Posologie et administration ............................................................................................. 4
4.1. Considérations posologiques .................................................................................... 4
4.2. Posologie recommandée et ajustement posologique ............................................... 5
Gériatrie, ou insuffisance rénale, hépatique ou cardiaque ................................................... 5
4.3. Reconstitution .......................................................................................................... 6
4.4. Administration .......................................................................................................... 6
- 5. Surdose ............................................................................................................................ 6
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement .............................. 7
- 7.
Mises en garde et précautions ......................................................................................... 7
Généralités ............................................................................................................................ 7
Appareil cardiovasculaire ...................................................................................................... 7
Système endocrinien et métabolisme ................................................................................... 8
Fonction hépatique, biliaire et pancréatique ........................................................................ 8
Surveillance et examens de laboratoire ................................................................................ 8
Système nerveux (Neurotoxicité) .......................................................................................... 9
Santé reproductive ................................................................................................................ 9
Appareil cutané ..................................................................................................................... 9
7.1. Populations particulières .......................................................................................... 9 7.1.1. Grossesse ................................................................................................................ 9
7.1.2. Allaitement ........................................................................................................... 10
7.1.3. Enfants et adolescents .......................................................................................... 10
7.1.4. Personnes âgées ................................................................................................... 10
- 8.
Effets indésirables .......................................................................................................... 10
8.1. Aperçu des effets indésirables ................................................................................ 10
8.2. Effets indésirables observés au cours des essais cliniques ...................................... 11
8.2.1. Effets indésirables observés au cours des études cliniques – Pédiatrie ................ 13
8.3. Effets indésirables peu fréquents observés au cours des études cliniques ............. 13
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives. .................................................... 14
8.5. Effets indésirables observés après la commercialisation ........................................ 15
- 9.
Interactions médicamenteuses ...................................................................................... 15
9.2. Aperçu des interactions médicamenteuses ............................................................ 15
9.3. Interactions médicament-comportement .............................................................. 15
9.4. Interactions médicament-médicament .................................................................. 16
9.5. Interactions médicament-aliment .......................................................................... 16
9.6. Interactions médicament-plante médicinale .......................................................... 16
9.7. Interactions médicaments-examens de laboratoire ............................................... 16
- 10.
Pharmacologie clinique .................................................................................................. 16
10.1. Mode d’action ........................................................................................................ 16
10.2. Pharmacodynamie .................................................................................................. 17
10.3. Pharmacocinétique ................................................................................................. 18
- 11. Conservation, stabilité et mise au rebut ......................................................................... 21
Partie 2 : Renseignements scientifiques ................................................................................ 22
- 13. Renseignements pharmaceutiques ................................................................................ 22
- 14.
Études cliniques ............................................................................................................. 23
14.1. Études cliniques par indication ............................................................................... 23
- 16. Toxicologie non clinique ................................................................................................. 26
Renseignements destinés aux patient·e·s ............................................................................. 30
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
AMMIVO (phénylacétate de sodium et benzoate de sodium pour injection) est indiqué dans les cas suivants :
- Le traitement d'appoint chez les patients pédiatriques et adultes pour le traitement de l'hyperammoniémie chez les patients présentant des déficits en enzymes du cycle de l'urée.
Pendant les épisodes d'hyperammoniémie aiguë, une supplémentation en arginine, une supplémentation calorique, une restriction protéique alimentaire et une hémodialyse doivent être envisagées.
1.1. Pédiatrie
Enfants et adolescents (< 18 ans) : Sur la base des données soumises et examinées par Santé Canada, la sécurité et l'efficacité d'AMMIVO chez les patients pédiatriques ont été établies. Par conséquent, Santé Canada a autorisé une indication pour l'usage pédiatrique. (4 Posologie et administration)
1.2. Gériatrie
Personnes âgées (≥ 65 ans) : aucune donnée n'est disponible chez les patients gériatriques permettant de déterminer si la sécurité d'emploi et l'efficacité d'AMMIVO chez cette population de patients diffèrent de celles observées dans la population étudiée. (4 Posologie et administration et 10.3 Pharmacocinétique/Populations particulières)
2. Contre-indications
AMMIVO est contre-indiqué
- chez les patients présentant une hypersensibilité à ce médicament ou à l'un des ingrédients de la formulation, y compris tout ingrédient non médicinal ou composant du contenant. Pour la liste complète, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4. Posologie et administration
4.1. Considérations posologiques
Une fois dilué (voir 4.3 Reconstitution), AMMIVO est administré par cathéter veineux central (voir 7 Mises en garde et précautions, Appareil cutané) sous forme de perfusion de dose de charge administrée sur une durée de 90 à 120 minutes, suivie d’une perfusion de dose d’entretien équivalente administrée en continu pendant 24 heures. AMMIVO ne doit pas être administré par une autre voie.
L’administration de médicaments oraux analogues doit être interrompue avant la perfusion d’AMMIVO. À l’exception du chlorhydrate d’arginine (HCl), aucune autre solution pour perfusion ni aucun autre médicament ne doit être administré en association avec AMMIVO.
L’administration concomitante de certains médicaments, tels que la pénicilline, le probénécide ou l’acide valproïque, peut affecter la pharmacocinétique ou l’efficacité d’AMMIVO (voir 9 Interactions médicamenteuses).
La perfusion d’AMMIVO doit être instaurée dès que le diagnostic d’hyperammoniémie est posé. L’hémodialyse doit être envisagée chez les patients présentant une hyperammoniémie sévère ou qui ne répondent pas au traitement par AMMIVO. Les taux élevés d’ammoniac peuvent être réduits rapidement lorsque l’AMMIVO est associé à l’hémodialyse, qui élimine l’ammoniac et ses conjugués.
Passage au traitement oral
Une fois que les taux élevés d'ammoniac se sont normalisés, il convient d'envisager une réévaluation du patient en vue d'un éventuel traitement par voie orale et de l'arrêt des perfusions d'entretien d'AMMIVO.
4.2. Posologie recommandée et ajustement posologique
AMMIVO doit être dilué avec une solution stérile de dextrose à 10 % avant administration (voir 4.3 Reconstitution). La dilution et la posologie d’AMMIVO sont déterminées en fonction du poids corporel pour les patients < 20 kg, et en fonction de la surface corporelle pour les patients > 20 kg (Tableau 1). Les perfusions d'entretien peuvent être poursuivies jusqu'à normalisation des concentrations plasmatiques élevées d’ammoniac.
Tableau 1 – Posologie d’AMMIVO pour le traitement de l'hyperammoniémie aiguë
| Population de patients Déficits en CPS, AS, ASL et OTC | Les composants de la | Posologie administrée | ||||||||
| solution pour perfusion | ||||||||||
| AMMIVO doivent être | ||||||||||
| dilués avec une solution | ||||||||||
| stérile de dextrose | ||||||||||
| injectable à 10 % à raison | ||||||||||
| de ≥ 25 mL/kg avant | ||||||||||
| administration | ||||||||||
| AMMIVO | Phénylacétate | Benzoate de | ||||||||
| de sodium | sodium | |||||||||
| Patients ≤ 20 kg | Posologie Charge : sur une durée de 90 à 120 minutes Entretien : en perfusion continue sur 24 heures | 2,5 mL/kg | 250 mg/kg | 250 mg/kg | ||||||
| Patients > 20 kg | Posologie Charge : sur une durée de 90 à 120 minutes Entretien en continu sur 24 heures | 55 mL/m2 | 5,5 g/m2 | 5,5 g/m2 | ||||||
AS = argininosuccinate synthétase ; ASL = argininosuccinate lyase ; CPS = carbamyl phosphate synthétase ; OTC = ornithine transcarbamylase
Gériatrie, ou insuffisance rénale, hépatique ou cardiaque
Un ajustement posologique peut s’avérer nécessaire chez les patients âgés ou présentant une insuffisance hépatique, rénale ou cardiaque (voir 7 Mises en garde et précautions, Appareil cardiovasculaire). Aucune recommandation spécifique concernant l’ajustement posologique n’a été établie.
Compte tenu des voies d’élimination du phénylacétate de sodium et du benzoate de sodium, une exposition accrue à AMMIVO peut survenir chez les patients présentant une insuffisance rénale ou hépatique (voir 10.3 Pharmacocinétique). Les patients présentant une insuffisance hépatique ou rénale doivent faire l’objet d’une surveillance étroite après l’administration d’AMMIVO afin de détecter tout signe de toxicité.
4.3. Reconstitution
L'administration intraveineuse d'AMMIVO doit se faire sous forme de perfusion, le produit devant être dilué à ≥ 25 ml/kg avant l'administration à l'aide du diluant compatible suivant :
- Solution injectable de dextrose à 10 %
Les solutions d’AMMIVO peuvent être préparées dans des récipients en verre ou en PVC. Aucune information de compatibilité n’est disponible concernant les solutions pour perfusion avec d’autres substances, à l’exception de la solution injectable d’arginine HCl (10 %), qui peut être mélangée dans le même récipient de perfusion qu’AMMIVO.
Pour plus d’informations, voir la section 11 « Conservation, stabilité et élimination ».
4.4. Administration
AMMIVO doit être administré seulement à l’aide d’un cathéter veineux central. L’administration par un cathéter intraveineux périphérique peut provoquer des brûlures ; par conséquent, AMMIVO ne doit être administré par aucune autre voie que celle d’un cathéter veineux central (voir 7 Mises en garde et précautions, Appareil cutané). AMMIVO est une solution concentrée qui doit être diluée avant toute administration intraveineuse.
AMMIVO doit être administrée en perfusion de charge sur 90 à 120 minutes, suivie d'une perfusion d'entretien à la même dose, administrée sur 24 heures. En raison des concentrations plasmatiques prolongées observées pour AMMIVO dans les études pharmacocinétiques, l’administration de doses de charge répétées est contre-indiquée. Les perfusions d'entretien peuvent être poursuivies jusqu'à normalisation des concentrations plasmatiques élevées d’ammoniac.
5. Surdose
Des cas de surdosage ont été signalés lors du traitement par AMMIVO chez des patients présentant un déficit du cycle de l'urée. Tous les patients inclus dans l'étude ouverte non contrôlée devaient recevoir la même dose de phénylacétate de sodium et de benzoate de sodium. Toutefois, certains ont reçu une dose supérieure à celle spécifiée dans le protocole. Un surdosage en phénylacétate de sodium et en benzoate de sodium a été signalé dans 13 des 49 décès survenus au cours de l'essai pivot, ouvert, longitudinal et interventionnel. Les signes d'intoxication peuvent inclure : une obnubilation (en l'absence d'hyperammoniémie), une hyperventilation, une acidose métabolique compensée sévère, éventuellement avec une composante respiratoire, un écart anionique important, une hypernatrémie et une hyperosmolarité, une encéphalopathie progressive, un collapsus cardiovasculaire et le décès.
Trois autres cas de surdosage ont été rapportés dans la littérature scientifique. L'un des patients est décédé à la suite du surdosage, après avoir présenté un œdème cérébral, une dépression respiratoire nécessitant une assistance ventilatoire, une coagulation intravasculaire disséminée et une hypotension. Les concentrations sanguines ont révélé des taux toxiques de benzoate, de phénylacétate et de leurs métabolites. Les autres signes et symptômes du surdosage comprenaient : irritabilité, somnolence, une obnubilation, absence de réponse aux stimuli douloureux, tachypnée et respiration de Kussmaul.
En cas de surdosage de phénylacétate de sodium et de benzoate de sodium, le traitement doit être interrompu et une surveillance médicale d'urgence ainsi que les procédures appropriées doivent être mises en place. Dans les cas graves, ces dernières peuvent inclure une hémodialyse (procédure de choix) ou une dialyse péritonéale (lorsque l'hémodialyse n'est pas disponible).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 – Formes pharmaceutiques, teneurs et composition
Description
AMMIVO (phénylacétate de sodium et benzoate de sodium pour injection) se présente sous forme de solution aqueuse stérile, concentrée, limpide et presque incolore de phénylacétate de sodium et benzoate de sodium. Il est offert en fioles en verre, à usage unique, de 20 mL et 50 mL.
7. Mises en garde et précautions
Généralités
L'administration doit se faire par cathéter veineux central (voir 4 Posologie et mode d'administration et 7 Mises en garde et précautions – Appareil cutané). La perfusion d'AMMIVO doit être instaurée dès que le diagnostic d'hyperammoniémie est posé. Une fois que les taux d'ammoniac élevés se sont normalisés, il convient de réévaluer l'état du patient afin d'envisager un éventuel traitement par voie orale.
Appareil cardiovasculaire
AMMIVO contient 30,5 mg de sodium par millilitre de produit non dilué. AMMIVO peut entraîner une rétention sodique et une surcharge liquidienne. Ce risque est accru en cas d’utilisation d’AMMIVO chez des patients souffrant d’insuffisance cardiaque congestive ou d’insuffisance rénale, ainsi que dans les situations cliniques caractérisées par une rétention sodique accompagnée d’œdèmes. Son administration doit être envisagée avec une extrême prudence, voire évitée, chez les patients souffrant d'insuffisance cardiaque congestive ou d'insuffisance rénale, ainsi que dans les états cliniques associés à une rétention sodique accompagnée d’œdème. En cas d'effet indésirable, interrompre immédiatement l'administration d’AMMIVO, procéder à une évaluation clinique du patient et instaurer les mesures thérapeutiques appropriées.
| Voie d’administration | Formes pharmaceutiques, | Ingrédients non médicinaux | ||
| teneurs, composition | ||||
| Intraveineuse | Solution stérile destinée à la perfusion intraveineuse 100 mg/mL de phénylacétate de sodium et 100 mg/mL de benzoate de sodium | Acide chlorhydrique, hydroxyde de sodium, et eau pour injection | ||
Système endocrinien et métabolisme
AMMIVO peut entraîner une baisse du taux de potassium. La perte de potassium urinaire étant accentuée par l'excrétion des anions non réabsorbables, notamment la phénylacétylglutamine et l'hippurate, les concentrations plasmatiques de potassium doivent être surveillées attentivement, et un traitement approprié instauré en cas de besoin. Les électrolytes sériques doivent être contrôlés et maintenues dans les limites physiologiques.
AMMIVO peut provoquer une hyperventilation et une acidose métabolique. En raison des similitudes structurelles entre le phénylacétate, le benzoate et le salicylate, AMMIVO peut entraîner des effets indésirables typiquement associés à un surdosage en salicylates, tels que l'hyperventilation, l'acidose métabolique ou l’exacerbation d'un ulcère gastro-duodénal. Il convient de surveiller les profils biochimiques sanguins, le pH sanguin et le CO2.
Fonction hépatique, biliaire et pancréatique
AMMIVO peut aggraver l’hyperbilirubinémie. À utiliser avec prudence chez les nouveau-nés présentant une hyperbilirubinémie, car AMMIVO peut accentuer l’ictère néonatal et entraîner un kernictère (dépôts de bilirubine non conjuguée dans le tissu cérébral). Il est recommandé de surveiller les taux de bilirubine directe et indirecte pendant le traitement par AMMIVO (voir 7 Mises en garde et précautions
- Surveillance et examens de laboratoire).
Surveillance et examens de laboratoire
La surveillance des paramètres biologiques suivants : ammoniac plasmatique, bicarbonate, potassium, chlorure et autres électrolytes, glutamine, glucose, tests de la fonction hépatique, tests de la fonction rénale, pCO2, pH sanguin et gazométrie artérielle et veineuse est associée à l’administration d’AMMIVO. De plus, la surveillance de la réponse clinique est importante pour évaluer l’efficacité du traitement et déterminer l’arrêt de celui-ci. Étant donné que la perte urinaire de potassium est accrue par l’excrétion d’anions non réabsorbables, à savoir la phénylacétylglutamine et l’hippurate, les taux plasmatiques de potassium doivent faire l’objet d’une surveillance attentive et un traitement approprié doit être instauré si nécessaire. Les taux sériques d’électrolytes doivent être surveillés et maintenus dans les limites de la normale (voir 7 Mises en garde et précautions – Système endocrinien et métabolismelinadd ).
Une surveillance continue des taux d’ammoniac est recommandée afin de déterminer à quel moment le traitement doit être remplacé par un traitement oral. Les effets indésirables potentiels peuvent être atténués si l’utilisation prolongée et inutile d’AMMIVO est évaluée en fonction de taux d’ammoniac normaux.
Les patients présentant une insuffisance hépatique ou rénale, ainsi que ceux exposés à un risque d’insuffisance hépatique, rénale ou cardiovasculaire, doivent faire l’objet d’une surveillance étroite après l’administration d’AMMIVO afin de détecter tout signe d’augmentation de l’exposition ou d’effets indésirables.
Une surveillance continue des taux plasmatiques d’ammoniac, de l’état neurologique, des analyses de laboratoire et de la réponse clinique chez les patients recevant du phénylacétate de sodium et du benzoate de sodium est essentielle pour évaluer la réponse du patient au traitement. Système nerveux (Neurotoxicité)
Le phénylacétate de sodium peut entraîner une neurotoxicité. En raison des concentrations plasmatiques prolongées obtenues avec le phénylacétate lors des études pharmacocinétiques, des doses de charge répétées d’AMMIVO ne doivent pas être administrées. De plus, une neurotoxicité a été observée chez des patients atteints de cancer recevant du phénylacétate par voie intraveineuse, à raison de 250 à 300 mg/kg/jour pendant 14 jours, renouvelée toutes les quatre semaines. Les manifestations étaient principalement la somnolence, la fatigue et les étourdissements, plus rarement des céphalées, une dysgueusie, une hypoacousie, une désorientation, des troubles mnésiques et une exacerbation d’une neuropathie préexistante. L’apparition rapide des symptômes dès l’instauration du traitement, ainsi que leur réversibilité à l’arrêt du phénylacétate, semblent indiquer un lien de causalité avec le phénylacétate (voir 16 Toxicologie non clinique, Toxicologie générale).
Santé reproductive
- Fertilité
Aucune étude sur la fertilité du phénylacétate de sodium n’a été menée. Le benzoate de sodium, quant à lui, a été largement évalué en tant que conservateur alimentaire. Les études de fertilité réalisées chez le rat mâle permettent de croire que le benzoate de sodium pourrait avoir des effets délétères sur la fertilité masculine, notamment une diminution du nombre de spermatozoïdes, une élévation des taux d’hormone folliculo-stimulante et d’hormone lutéinisante, ainsi que des altérations dégénératives des tissus testiculaires (voir 16 Toxicologie non clinique).
Appareil cutané
L'administration doit se faire exclusivement par cathéter veineux central. Le produit ne doit pas être administré non dilué. Le site de perfusion doit faire l'objet d'une surveillance étroite afin de détecter toute infiltration périveineuse éventuelle pendant l'administration du médicament, susceptible d'entraîner une nécrose cutanée ou d'autres réactions au point d'injection.
Les débits de perfusion en bolus sont relativement élevés, en particulier chez les nourrissons (voir 4 Posologie et administration). L'extravasation d’AMMIVO dans les tissus périveneux peut provoquer une nécrose cutanée. En cas de suspicion, interrompre immédiatement la perfusion et, en cas de besoin, la reprendre sur un autre site.
7.1. Populations particulières
7.1.1. Grossesse
Les données disponibles sur l’utilisation d’AMMIVO chez la femme enceinte sont insuffisantes pour établir un risque médicamenteux de malformations congénitales majeures, de fausses couches ou d’effets indésirables maternels ou fœtaux.
Dans le cadre d'études non cliniques, l'administration orale répétée de benzoate de sodium à des rates gravides, à des doses similaires ou inférieures à la dose recommandée en clinique, a entraîné des effets indésirables sur la santé maternelle, des troubles du développement fœtal (tératogénicité) et une augmentation de la mortalité périnatale. L'exposition prénatale au phénylacétate a été associée à des anomalies du développement neuronal chez les petits de rate (voir 16 Toxicologie non clinique).
Des résultats pharmacocinétiques sont disponibles pour deux femmes enceintes traitées par le phénylacétate de sodium et le benzoate de sodium à titre préventif, en présence d’un diagnostic prénatal de déficit en OTC chez des fœtus masculins (voir 10.3 Pharmacocinétique). Le traitement prénatal chez des mères porteuses d’un déficit sévère en OTC et enceintes de fœtus masculins atteints a permis d’atteindre des concentrations thérapeutiques de benzoate et de phénylacétate chez le nouveau-né à la naissance, et de prévenir une hyperammoniémie aiguë.
Par mesure de précaution, il est préférable d’éviter l’utilisation d’AMMIVO pendant la grossesse, sauf si l'état clinique de la mère ou l'état clinique prévu du nouveau-né ne nécessite un traitement contre l'hyperammoniémie.
7.1.2. Allaitement
On ignore si le phénylacétate de sodium et le benzoate de sodium sont excrétés dans le lait maternel ou les effets sur le nourrisson recevant le lait maternel. De l'acide benzoïque et son métabolite, l'acide hippurique, ont été détectés chez des ratons allaités après transfert lactationnel provenant de mères ayant reçu du benzoate à raison de 1 000 mg/kg de poids corporel par jour (0,6 fois la dose clinique) dans leur alimentation (voir 16 Toxicologie non clinique). La prudence est de mise, car de nombreux médicaments peuvent être excrétés dans le lait maternel.
7.1.3. Enfants et adolescents
Pédiatrie (< 18 ans) : Le phénylacétate de sodium et le benzoate de sodium ont été utilisés pour traiter l'hyperammoniémie aiguë chez les patients pédiatriques, y compris les patients en début de période néonatale (voir 4 Posologie et administration).
7.1.4. Personnes âgées
Gériatrie (≥ 65 ans) : aucune donnée n'est disponible chez les patients gériatriques. Par conséquent, on ignore si la sécurité d'emploi et l'efficacité d'AMMIVO chez cette population de patients diffèrent de celles observées chez la population étudiée.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Les effets indésirables suivants sont décrits plus en détail dans la section 7 Mises en garde et précautions : hypokaliémie, hyperventilation, acidose métabolique, effets neurologiques (notamment somnolence, fatigue, étourdissements, céphalées, dysgueusie, hypoacousie, désorientation, troubles mnésiques et exacerbation d’une neuropathie préexistante), réactions cutanées locales, notamment des réactions au point d'injection et des extravasations de liquide, ainsi qu'une surcharge liquidienne et un œdème.
Dans une étude interventionnelle longitudinale en ouvert, l’étude 1, un total de 299 patients distincts présentant des déficits confirmés en enzymes du cycle de l’urée ont reçu du phénylacétate de sodium et du benzoate de sodium pour le traitement d’un épisode d’hyperammoniémie (voir 14.1 Essais cliniques par indication). Les effets indésirables graves comprenaient un œdème cérébral (2 %), une coagulation intravasculaire disséminée (2 %), une hypotension (2 %), une acidose métabolique (2 %) et une diminution des fonctions mentales (2 %). L’effet indésirable le plus fréquent (EI) (≥ 10 % des patients) chez les nouveau-nés (N = 93) était l’hypotension (12 patients [13 %].) Les événements indésirables les plus fréquents (≥ 10 % des patients) rapportés chez les patients plus âgés (N = 239) comprenaient des réactions au point d’injection (30 [13 %] des patients), des vomissements (29 [12 %] des patients), une hypokaliémie (27 [11 %] des patients) et des convulsions (25 [10 %] des patients). Les effets indésirables les plus fréquents ayant conduit à l'arrêt du traitement comprenaient des troubles au niveau du site d'administration (réaction au site d'injection, extravasations et hémorragies), une hyperammoniémie, une hypoglycémie et une acidose métabolique.
Quarante-neuf décès ont été rapportés dans l’étude 1. Parmi les patients décédés, les convulsions, les infections et l’œdème cérébral constituaient les affections concomitantes les plus fréquentes.
Le profil des événements indésirables variait selon les groupes d’âge (voir 8.2.1. Effets indésirables, Effets indésirables au cours des études cliniques – Pédiatrie).
8.2. Effets indésirables observés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très spécifiques. Par conséquent, la fréquence des effets indésirables observés dans ce contexte peut ne pas refléter celle rencontrée en pratique clinique, et ne doit pas être comparée aux fréquences rapportées dans les essais cliniques d’un autre médicament.
Le phénylacétate de sodium et le benzoate de sodium ont été évalués dans une étude ouverte, longitudinale, non contrôlée et interventionnelle, menée auprès de 299 patients pédiatriques et adultes présentant des déficits enzymatiques du cycle de l’urée et ayant présenté des épisodes d’hyperammoniémie aiguë.
Le tableau 3 répertorie les effets indésirables survenus chez les patients ayant reçu du phénylacétate de sodium et du benzoate de sodium.
Tableau 3 – Effets indésirables survenus chez > 2 % des patients pédiatriques et adultes recevant du phénylacétate de sodium et du benzoate de sodium dans le cadre d’une étude interventionnelle longitudinale, ouverte, non contrôlée, menée sur 25 ans.
Classification par système et organe Terme privilégié | Nouveau-nés (≤ 30 jours) | Patients plus âgés (> 30 jours) | ||||||||||
| Patients | Épisodes | Patients | Épisodes | |||||||||
| N=93 | N=94 | N=239 | N=1087 | |||||||||
| n (%) | n (%) | n (%) | n (%) | |||||||||
| Nombre de patients présentant un effet indésirablea | 50 (54) | 50 (53) | 125 (52) | 299 (28) | ||||||||
| Troubles sanguins et lymphatiques | 11 (12) | 11 (12) | 20 (8) | 21 (2) | ||||||||
| Anémie | 5 (5) | 5 (5) | 7 (3) | 8 (<1) | ||||||||
| Coagulation intravasculaire disséminée | 3 (3) | 3 (3) | 6 (3) | 6 (<1) | ||||||||
| Thrombocytopénie | 3 (3) | 3 (3) | 1 (<1) | 1 (<1) | ||||||||
| Troubles cardiaques | 9 (10) | 9 (10) | 17 (7) | 23 (2) | ||||||||
| Arrêt cardiaque | 3 (3) | 3 (3) | 2 (<1) | 2 (<1) | ||||||||
| Tachycardie | 2 (2) | 2 (2) | 8 (3) | 13 (1) | ||||||||
| Tachycardie supraventriculaire | 2 (2) | 2 (2) | 0 | 0 | ||||||||
| Troubles gastro-intestinaux | 5 (5) | 5 (5) | 42 (18) | 94 (9) | ||||||||
Classification par système et organe Terme privilégié | Nouveau-nés (≤ 30 jours) | Patients plus âgés (> 30 jours) | ||||||||||
| Patients | Épisodes | Patients | Épisodes | |||||||||
| N=93 | N=94 | N=239 | N=1087 | |||||||||
| n (%) | n (%) | n (%) | n (%) | |||||||||
| Diarrhée | 1 (1) | 1 (1) | 10 (4) | 10 (<1) | ||||||||
| Vomissements | 3 (3) | 3 (3) | 29 (12) | 70 (6) | ||||||||
| Affections générales et anomalies au site d’administration | 7 (8) | 7 (7) | 34 (14) | 72 (7) | ||||||||
| Réaction au site d'injection | 1 (1) | 1 (1) | 30 (13) | 43 (4) | ||||||||
| Pyrexie/Fièvre | 0 | 0 | 16 (7) | 25 (2) | ||||||||
| Troubles hépatobiliaires | 3 (3) | 3 (3) | 5 (2) | 5 (<1) | ||||||||
| Infections et infestations | 7 (8) | 7 (7) | 33 (14) | 44 (4) | ||||||||
| Infection des voies urinaires | 0 | 0 | 11 (5) | 11 (1) | ||||||||
| Otite moyenne | 0 | 0 | 5 (2) | 6 (<1) | ||||||||
| Troubles du métabolisme et de la nutrition | 20 (22) | 20 (21) | 56 (23) | 85 (8) | ||||||||
| Acidose | 4 (4) | 4 (4) | 18 (8) | 20 (2) | ||||||||
| Hyperammoniémie | 5 (5) | 5 (5) | 13 (5) | 22 (2) | ||||||||
| Hyperglycémie | 5 (5) | 5 (5) | 12 (5) | 14 (1) | ||||||||
| Hypokaliémie | 5 (5) | 5 (5) | 27 (11) | 35 (3) | ||||||||
| Troubles du système nerveux | 17 (18) | 17 (18) | 63 (26) | 90 (8) | ||||||||
| Œdème cérébral | 3 (3) | 3 (3) | 12 (5) | 13 (1) | ||||||||
| Diminution des capacités cognitives | 1 (1) | 1 (1) | 22 (9) | 27 (2) | ||||||||
| Crises convulsives | 8 (9) | 8 (9) | 25 (10) | 29 (3) | ||||||||
| Troubles psychiatriques | 1 (1) | 1 (1) | 20 (8) | 31 (3) | ||||||||
| Agitation | 0 | 0 | 10 (4) | 10 (< 1) | ||||||||
| Troubles rénaux et urinaires | 4 (4) | 4 (4) | 6 (3) | 6 (< 1) | ||||||||
| Troubles respiratoires, thoraciques et médiastinaux | 13 (14) | 13 (14) | 35 (15) | 56 (5) | ||||||||
| Détresse respiratoire (ou insuffisance respiratoire) | 7 (8) | 7 (7) | 13 (5) | 15 (1) | ||||||||
| Hyperventilation | 1 (1) | 1 (1) | 5 (2) | 8 (< 1) | ||||||||
Classification par système et organe Terme privilégié | Nouveau-nés (≤ 30 jours) | Patients plus âgés (> 30 jours) | ||||||||||
| Patients | Épisodes | Patients | Épisodes | |||||||||
| N=93 | N=94 | N=239 | N=1087 | |||||||||
| n (%) | n (%) | n (%) | n (%) | |||||||||
| Troubles de la peau et des tissus sous-cutanés | 3 (3) | 3 (3) | 17 (7) | 29 (3) | ||||||||
| Troubles vasculaires | 12 (13) | 12 (13) | 12 (5) | 12 (1) | ||||||||
| Hypotension | 12 (13) | 12 (13) | 4 (2) | 4 (< 1) | ||||||||
Remarque : Les effets indésirables signalés sont présentés en fonction de l'âge du patient, de la fréquence d'apparition et de la fréquence d'apparition pendant les épisodes d'hyperammoniémie. acertains patients ont présenté plus d'un événement indésirable.
8.2.1. Effets indésirables observés au cours des études cliniques – Pédiatrie
Les effets indésirables rapportés dans la section 8.2 Effets indésirables observés au cours des essais des études cliniques incluent des données concernant des patients pédiatriques et adultes. Les profils d’événements indésirables variaient selon le groupe d’âge. Les patients âgés de ≤ 30 jours présentaient davantage de troubles du système sanguin et lymphatique, ainsi que de troubles vasculaires (notamment une hypotension), tandis que les patients âgés de > 30 jours présentaient davantage de troubles gastro-intestinaux (notamment des vomissements et des diarrhées) (tableau 3).
8.3. Effets indésirables peu fréquents observés au cours des études cliniques
Effets indésirables moins fréquents (survenant chez < 3 % des patients) :
Troubles du système sanguin et lymphatique : coagulopathie, pancytopénie
Troubles cardiaques : rupture auriculaire, bradycardie, arrêt ou insuffisance cardiaque ou cardiopulmonaire, arrêt cardiorespiratoire, choc cardiogénique, cardiomyopathie, épanchement péricardique
Troubles oculaires : cécité/cécité corticale
Troubles gastro-intestinaux : distension abdominale, douleurs abdominales, hémorragie gastro-intestinale, selles molles
Troubles généraux et réactions au point d’administration : asthénie, mort cérébrale, douleur thoracique, œdème, œdème au site d’injection, douleur au site d’injection, léthargie, défaillance multiviscérale
Troubles hépatobiliaires : cholestase, sténose de l’artère hépatique, insuffisance hépatique/hépatotoxicité, ictère
Infections et infestations : septicémie/choc septique, infection staphylococcique
Traumatismes, intoxications et complications liées aux interventions : hernie cérébrale, hématome sous-dural, surdosage
Investigations : augmentation de l’aspartate aminotransférase, variations du dioxyde de carbone sanguin, hémoculture positive, variations de la glycémie, augmentation de la glycémie, augmentation du pH sanguin, diminution de l’urée sanguine, diminution du débit cardiaque, diminution de l’hématocrite, variations de la pCO2, augmentation de la fréquence respiratoire
Troubles du métabolisme et de la nutrition : alcalose, déshydratation, surcharge ou rétention hydrique, hyperchlorémie, hyperkaliémie, hypernatrémie, hypoglycémie, hyponatrémie, hypophosphatémie, tétanie
Néoplasmes bénins, malins et non précisés : hémangiome acquis
Troubles du système nerveux : aréflexie, ataxie, infarctus cérébral, hémorragie cérébrale, atrophie cérébrale, clonus, altération de l'état de conscience, encéphalopathie, céphalée, augmentation de la pression intracrânienne, paralysie nerveuse, hématome sous-dural, tremblements
Troubles psychiatriques : psychose aiguë, agressivité, état de confusion, hallucinations
Troubles rénaux et urinaires : anurie, insuffisance rénale, rétention urinaire
Troubles respiratoires, thoraciques et médiastinaux : syndrome de détresse respiratoire aiguë, toux, dyspnée, hypercapnie, respiration de Kussmaul, pneumonie par aspiration, pneumothorax, hémorragie pulmonaire, œdème pulmonaire, acidose ou alcalose respiratoire, tachypnée
Troubles cutanés et sous-cutanés : alopécie, cloques, dermatite des couches, prurit généralisé, éruption cutanée, urticaire
Troubles vasculaires : bouffées de chaleur, hémorragie, hypertension, phlébothrombose/thrombose
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives.
Résultats des essais cliniques
Les anomalies cliniquement significatives observées en laboratoire ont été consignées comme événements indésirables (tableau 4 et tableau 5).
Tableau 4 – Événements indésirables observés au laboratoire d'hématologie chez des patients pédiatriques et adultes recevant du phénylacétate de sodium et du benzoate de sodium dans le cadre d'une étude interventionnelle longitudinale ouverte, non contrôlée, menée sur 25 ans
| Terme privilégié | Nouveau-nés (âgés de 30 jours | Patients plus âgés (âgés de plus | ||||
| ou moins) | de 30 jours) | |||||
| N=93 | N=239 | |||||
| n (%) | n (%) | |||||
| Anémie | 5 (5) | 7 (3) | ||||
| Thrombocytopénie | 3 (3) | 1 (< 1) | ||||
Tableau 5 – Événements indésirables observés au laboratoire de chimie clinique chez des patients pédiatriques et adultes recevant du phénylacétate de sodium et du benzoate de sodium dans le cadre d'une étude interventionnelle longitudinale ouverte, non contrôlée, menée sur 25 ans
| Terme privilégié | Nouveau-nés (âgés de 30 jours ou moins) N=93 n (%) | Patients plus âgés (âgés de plus de 30 jours) N=239 n (%) |
| Acidose | 4 (4) | 18 (8) |
| Hyperammonémie | 5 (5) | 13 (5) |
| Hyperglycémie | 5 (5) | 12 (5) |
| Hypokaliémie | 5 (5) | 27 (11) |
8.5. Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été identifiés lors de l’utilisation du phénylacétate de sodium et du benzoate de sodium après leur autorisation de mise sur le marché. Étant donné que ces effets sont signalés spontanément par une population de taille indéterminée, il n’est pas toujours possible d’en estimer la fréquence de manière fiable ni d’établir un lien de causalité avec l’exposition au médicament.
Troubles hématologiques et lymphatiques : lymphohistiocytose hémophagocytaire
Troubles gastro-intestinaux : obstruction intestinale
Affections générales et anomalies au site d’administration – médicament inefficace, décès, syndrome de dysfonctionnement multiviscéral
Troubles hépatobiliaires – troubles hépatiques
Blessures, intoxications et complications liées aux procédures – exposition accidentelle au produit
Investigations – augmentation de l'ammoniac
Troubles du métabolisme et de la nutrition – acidose lactique
Troubles du système nerveux – œdème cérébral
Procédures chirurgicales et médicales – dialyse, hémodialyse
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
Les interactions médicamenteuses avec AMMIVO n’ont pas fait l’objet d’études formelles.
9.3. Interactions médicament-comportement
L'interaction d’AMMIVO avec les comportements à risque individuels (p. ex., tabagisme, consommation de cannabis et/ou d'alcool) n'a pas été étudiée.
9.4. Interactions médicament-médicament
L'arginine HCl injectable à 10 % peut être mélangée dans le même récipient qu’AMMIVO lorsqu'elle est diluée avec du dextrose à 10 % pour administration. (voir 4.2 Posologie recommandée et ajustement posologique).
Aucune interaction avec d'autres médicaments n'a été établie. Aucune information n'est disponible quant au potentiel du phénylacétate de sodium et du benzoate de sodium d'agir comme inhibiteur et/ou inducteur des enzymes du cytochrome P450 (CYP450). Aucune étude in vitro n'a été menée pour prédire d'éventuelles interactions médicamenteuses.
Le benzoate de sodium peut inhiber le métabolisme des salicylates en entrant en compétition avec la glycine, ce qui entraîne une augmentation de la concentration et de la persistance des salicylates.
Les antibiotiques, tels que la pénicilline, entrent en compétition avec la phénylacétylglutamine et l'hippurate pour la sécrétion active par les tubules rénaux. Le probénécide est connu pour inhiber le transport rénal de nombreux composés organiques, y compris l'acide aminohippurique, et peut affecter l'excrétion rénale de la phénylacétylglutamine et de l'hippurate. La prudence est de mise avec les médicaments qui modifient l'excrétion rénale, tels que la pénicilline et le probénécide ; toutefois, le potentiel d'interaction de ces médicaments n'a pas été évalué.
Il a été rapporté que l'acide valproïque peut induire une hyperammoniémie en inhibant la synthèse du N-acétylglutamate, un cofacteur de la carbamyl phosphate synthétase. Par conséquent, l'administration d'acide valproïque à des patients présentant des troubles du cycle de l'urée peut aggraver leur état et réduire l'efficacité d’AMMIVO.
L'utilisation de corticostéroïdes peut induire un état catabolique des protéines et, par conséquent, augmenter les taux plasmatiques d'ammoniac chez les patients dont la capacité à former de l'urée est altérée.
9.5. Interactions médicament-aliment
Aucune interaction avec les aliments n'a été établie.
9.6. Interactions médicament-plante médicinale
Aucune interaction avec les plantes médicinales n'a été établie.
9.7. Interactions médicaments-examens de laboratoire
Aucune interaction avec les examens de laboratoire n'a été établie.
10. Pharmacologie clinique
10.1. Mode d’action
Les troubles du cycle de l'urée peuvent résulter d'une diminution de l'activité de l'une des enzymes suivantes : N-acétylglutamate synthétase (NAGS), CPS, argininosuccinate synthétase (AS), OTC, argininosuccinate lyase (ASL) ou arginase (ARG).
Le phénylacétate de sodium et le benzoate de sodium sont des composés métaboliquement actifs qui peuvent remplacer l'urée pour l'élimination de l'azote résiduel. La figure 1 présente un schéma illustrant comment le phénylacétate de sodium et le benzoate de sodium offrent une voie alternative pour l'élimination de l'azote chez les patients dont le cycle de l'urée ne fonctionne pas correctement. Le phénylacétate se conjugue à la glutamine dans le foie et les reins pour former de la phénylacétylglutamine par acétylation. De même, après acylation, le benzoate se conjugue avec la glycine pour former l’acide hippurique. Ces deux métabolites, la phénylacétylglutamine et l’acide hippurique, sont excrétés par les reins par filtration glomérulaire et par sécrétion tubulaire. Deux moles d’azote sont éliminées par mole de phénylacétate lorsque celui-ci est conjugué à la glutamine et une mole d’azote est éliminée par mole de benzoate lorsque ce dernier est conjugué à la glycine.
Figure 1 – Mode d’action de phénylacétate de sodium et de benzoate de sodium
10.2. Pharmacodynamie
Chez les patients présentant une hyperammoniémie due à des déficits enzymatiques du cycle de l'urée, il a été démontré que le phénylacétate de sodium et le benzoate de sodium réduisaient les taux plasmatiques élevés d'ammoniac, vraisemblablement en diminuant la surcharge azotée grâce à la captation de la glutamine et de la glycine. Aucune étude d’exposition-réponse n’a été menée pour évaluer l’efficacité ou l’innocuité du produit. Les doses ont été établies sur la base de calculs empiriques estimant l’élimination de l’azote nécessaire à la réduction des concentrations élevées d’ammoniac et de 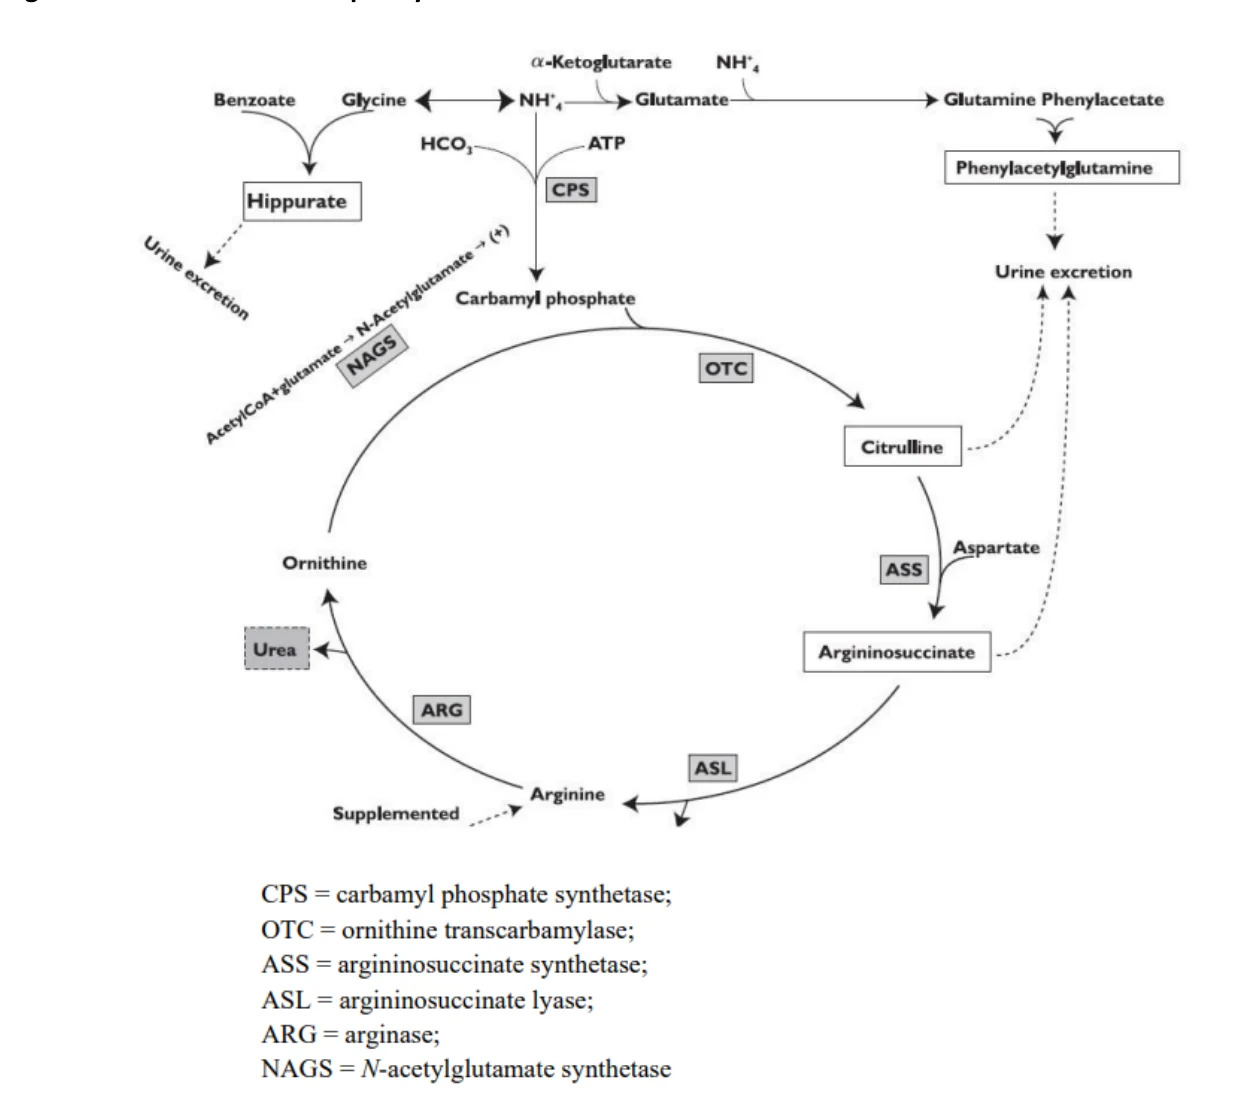 glutamine, selon l’équivalent molaire de remplacement de la phénylacétylglutamine et de l’hippurate, dérivés de perfusions sur 24 heures. Le délai requis pour ramener les taux d’ammoniac à des valeurs normales est d’environ 6 heures.
L'effet du phénylacétate de sodium et du benzoate de sodium sur l'intervalle QT n'a pas été déterminé.
10.3. Pharmacocinétique
La pharmacocinétique du phénylacétate de sodium, du benzoate de sodium et de leurs métabolites respectifs, administrés par voie intraveineuse, a été caractérisée chez des participants adultes en bonne santé ayant reçu des doses de 3,75 g/m2 et 5,5 g/m2 de phénylacétate de sodium et de benzoate de sodium (N = 20). Les paramètres pharmacocinétiques moyens du phénylacétate de sodium et de la phénylacétylglutamine sont résumés dans le tableau 6, et ceux du benzoate de sodium et de l'hippurate dans le tableau 7. Ces tableaux incluent également les données issues de 10 adultes japonais en bonne santé ayant reçu 3,75 g/m2 de phénylacétate de sodium et de benzoate de sodium.
Tableau 6 – Résumé des paramètres pharmacocinétiques du phénylacétate et du métabolite phénylacétylglutamine chez des participants en bonne santé
| Phénylacétate | Phenylacétylglutamine | |||||||||||||||||||
| Cmax | Tmax | ASC0-∞ | Cmax | Tmax | ASC0-∞ | |||||||||||||||
| (µg/mL) | (h) | (µg*h/mL) | (µg/mL) | (h) | (µg*h/mL) | |||||||||||||||
| Après la dose de charge | ||||||||||||||||||||
| 3,75 g/m2 | 302,9 (42,1) | 1,7 (0,3) | 2042,8 (332,9) | 74,3 (10,8) | 7,9 (0,9) | 541,0 (79,3) | ||||||||||||||
| 5,5 g/m2 | 411,4 (30,0) | 1,7 (0,3) | 3833,4 (516,1) | DNP | DNP | DNP | ||||||||||||||
| Après la dose de charge et la dose d’entretien | ||||||||||||||||||||
| 3,75 g/m2 | 307,8 (37,0) | 2,0 (1,1) | 3535,8 (686,3) | 88,0 (13,2) | 8,8 (1,7) | 1347,6 (226,8) | ||||||||||||||
3,75 g/m2 (adultes japonais) | 301 (15,7) | 1,5 (1,5-4,5) | 4020 (846) | 71,1 (15,3) | 10,5 (8,5-12,5) | 1150 (202) | ||||||||||||||
| 5,5 g/m2 | 465,9 (49,7) | 7,2 (5,0) | 8381,4 (1066,6) | 122,1 (15,3) | 19,5 (5,2) | 2434,8 (560,3) | ||||||||||||||
DNP = données non présentées (non incluses dans le rapport publié en raison d'une période d'échantillonnage limitée à 12 heures) ; Cmax = concentration maximale observée ; Tmax = temps d’atteinte de la concentration maximale (Cmax) ; ASC = aire sous la courbe
Tableau 7 – Résumé des paramètres pharmacocinétiques du benzoate et du métabolite hippurate chez des participants en bonne santé
| Benzoate | Hippurate | |||||||||||||||||||
| Cmax | Tmax | ASC0-∞ | Cmax | Tmax | ASC0-∞ | |||||||||||||||
| (µg/mL) | (h) | (µg*h/mL) | (µg/mL) | (h) | (µg*h/mL) | |||||||||||||||
| Après la dose de charge | ||||||||||||||||||||
| Benzoate | Hippurate | |||||||||||||||||||
| Cmax | Tmax | ASC0-∞ | Cmax | Tmax | ASC0-∞ | |||||||||||||||
| (µg/mL) | (h) | (µg*h/mL) | (µg/mL) | (h) | (µg*h/mL) | |||||||||||||||
| 3,75 g/m2 | 260,8 (39,0) | 1,5 (0) | 569,8 (104,9) | 62,9 (11,6) | 3,0 (0,5) | 238,3 (49,8) | ||||||||||||||
| 5,5 g/m2 | 420,6 (34,9) | 1,7 (0.3) | 1613,9 (467,4) | 77,9 (20,2) | 5,2 (0,6) | 521,7 (46,0) | ||||||||||||||
| Après la dose de charge et la dose d’entretien | ||||||||||||||||||||
| 3,75 g/m2 | 266,5 (36,4) | 1,5 (0) | 726,5 (140,4) | 57,9 (12,4) | 3,4 (1,0) | 477,7 (114,7) | ||||||||||||||
3,75 g/m2 (adultes japonais) | 234 (15,4) | 1,5 (1,5-1,5) | 762 (118) | 54,9 (9,83) | 4,5 (2,5-4,5) | 423 (101) | ||||||||||||||
| 5,5 g/m2 | 457,5 (72,4) | 1,5 (0) | 2495,0 (886,0) | 75,1 (21,5) | 5,8 (1,2) | 846,6 (230,1) | ||||||||||||||
Cmax = concentration maximale observée ; Tmax = temps d’atteinte de la concentration maximale (Cmax) ; ASC = aire sous la courbe
Le benzoate et le phénylacétate présentent tous deux une cinétique non linéaire et une clairance saturable. Cependant, la formation de métabolites a augmenté proportionnellement à la dose.
Absorption
Après la dose de charge uniquement, les concentrations plasmatiques de phénylacétate étaient supérieures à celles du benzoate à toutes les doses. L'augmentation de l'aire sous la courbe de concentration plasmatique en fonction du temps (ASC) et de la concentration maximale observée (Cmax) pour le phénylacétate et le benzoate était supérieure à la proportionnalité de la dose. De même, après les doses d'attaque et d'entretien, les concentrations plasmatiques maximales de phénylacétate étaient supérieures à celles du benzoate.
Distribution
Le phénylacétate de sodium et le benzoate de sodium ont tous deux une faible distribution tissulaire.
Une étude menée auprès de patients atteints de tumeurs à un stade avancé, dans le cadre de laquelle ceux-ci ont reçu un bolus intraveineux suivi d'une perfusion continue de phénylacétate de sodium pendant 14 jours, a montré que le phénylacétate et la phénylacétylglutamine sont tous deux capables de traverser la barrière hémato-encéphalique.
Métabolisme
Le phénylacétate et le benzoate présentent des vitesses de métabolisme différentes. Après l'administration de doses de charge et d'entretien chez des participants adultes en bonne santé, les taux plasmatiques d'hippurate ont atteint leur pic plus tôt que ceux de phénylacétylglutamine, ce qui indique que la formation d'hippurate à partir du benzoate se produit plus rapidement que celle de phénylacétylglutamine à partir du phénylacétate. Bien que les taux plasmatiques de phénylacétylglutamine aient été initialement inférieurs à ceux de l'hippurate, ils se sont maintenus plus longtemps.
Élimination
La clairance du phénylacétate est nettement plus lente que celle du benzoate. Elle peut atteindre un seuil de saturation aux doses utilisées pour dans le traitement de l'hyperammoniémie, en raison de sa conversion limitée en phénylacétylglutamine. Les taux d'excrétion urinaire de la phénylacétylglutamine et de l'hippurate à 48 heures étaient respectivement de 99,3 % et 104 %. La majeure partie du médicament a été excrétée dans l'urine sous forme de phénylacétylglutamine et d'hippurate, ce qui laisse entendre que la quasi-totalité du phénylacétate de sodium et du benzoate de sodium administrés ont été utilisés pour l'élimination de l'azote.
Populations particulières et pathologies spécifiques
- Pédiatrie (< 18 ans)
Les résultats obtenus chez 2 patients pédiatriques présentant une hyperammoniémie due à des troubles du cycle de l'urée et traités par du phénylacétate de sodium et du benzoate de sodium ont montré des résultats pharmacocinétiques similaires à ceux observés chez des volontaires adultes en bonne santé. Ces patients pédiatriques ont reçu à la fois une dose de charge et une perfusion d’entretien de phénylacétate de sodium et de benzoate de sodium (250 mg/kg de chaque substance sur une durée de 1 à 2 heures, suivies de 500 mg/kg/jour de chaque substance sur 24 heures [dose pouvant être réduite à 250 mg/kg/jour si les taux d’ammoniac diminuent]). Les deux patients pédiatriques ont présenté une élimination similaire à celle observée chez les participants adultes japonais en bonne santé, chez lesquels l’azote résiduel était principalement représenté par l’azote de la phénylacétylglutamine urinaire et l’azote de l’hippurate urinaire.
- Gériatrie (≥ 65 ans)
Aucune étude pharmacocinétique sur AMMIVO n’a été menée chez des patients gériatriques. Les patients gériatriques étant plus susceptibles de présenter une diminution de la fonction hépatique, rénale ou cardiaque et de prendre des médicaments concomitants, la prudence est de mise lors de l’administration d’AMMIVO à cette population.
- Sexe
Les données pharmacocinétiques obtenues auprès d’un nombre limité de participants en bonne santé montrent que la biodisponibilité du benzoate et du phénylacétate était légèrement plus élevée chez les femmes que chez les hommes. Toutefois, aucune conclusion définitive ne peut être tirée en raison du nombre limité de participants à cette étude.
- Grossesse et allaitement
Des résultats pharmacocinétiques étaient disponibles pour deux femmes enceintes traitées par du phénylacétate de sodium et du benzoate de sodium à titre préventif pour des fœtus de sexe masculin chez lesquels un déficit en OTC avait été diagnostiqué avant la naissance. Le traitement prénatal par le phénylacétate de sodium et le benzoate de sodium chez des mères portant des fœtus de sexe masculin atteints d’un déficit en OTC a permis d’obtenir des concentrations thérapeutiques de benzoate et de phénylacétate chez le nouveau-né à la naissance.
- Origine ethnique
Aucune différence n'a été observée au niveau des pharmacocinétique (Tmax, AUC et Cmax) entre participants japonais en bonne santé et celle menée auprès de participants en bonne santé aux États-Unis et au Canada pour le phénylacétate, le benzoate et leurs métabolites.
- Insuffisance hépatique
L'effet d'une insuffisance hépatique sur la pharmacocinétique du phénylacétate de sodium et du benzoate de sodium n'a pas été étudié. Cependant, étant donné que la conjugaison métabolique du phénylacétate de sodium et du benzoate de sodium a lieu, comme on le sait, dans le foie et les reins, la prudence est de mise lors de l'administration de phénylacétate de sodium et de benzoate de sodium à des patients présentant une insuffisance hépatique.
- Insuffisance rénale
L'effet d'une insuffisance rénale sur la pharmacocinétique du phénylacétate de sodium et du benzoate de sodium n'a pas été étudié. Toutefois, étant donné que l’on sait que la conjugaison métabolique du phénylacétate de sodium et du benzoate de sodium a lieu dans le foie et les reins, et que les métabolites de ces substances sont excrétés par les reins, il convient de faire preuve de prudence lors de l’administration de phénylacétate de sodium et de benzoate de sodium à des patients présentant une insuffisance rénale.
11. Conservation, stabilité et mise au rebut
Conserver AMMIVO entre 15 et 30 °C. Jeter toute portion non utilisée.
Les médicaments administrés par voie parentérale doivent être inspectés visuellement avant leur administration afin de détecter la présence éventuelle de particules, de décoloration ou de fuites, lorsque la solution et le contenant le permettent. Tout médicament non utilisé et tout déchet doivent être éliminés conformément aux exigences locales.
Entreposage des solutions pour perfusion
Les solutions pour perfusion d’AMMIVO sont physiquement et chimiquement stables pendant une période pouvant aller jusqu’à 24 heures à température ambiante et dans des conditions d’éclairage ambiant.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : Phénylacétate de sodium et benzoate de sodium
Nom chimique : 2-phénylacétate de sodium et benzoate de sodium
Formule moléculaire et masse moléculaire : C8H7O2Na [158,13 g/mol] et C7H5O2Na [144,10 g/mol]
Formule développée :
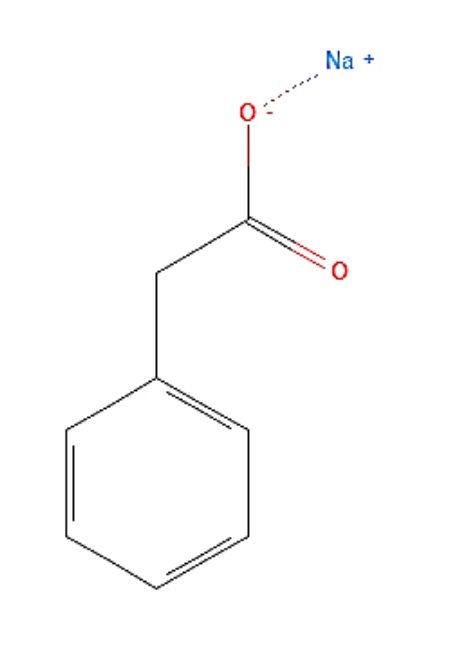
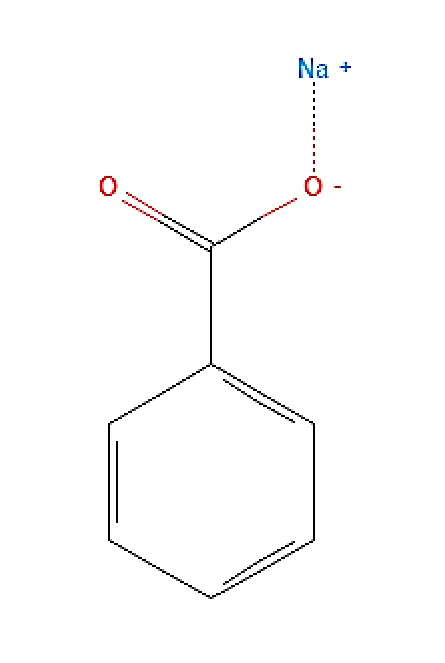
et
Propriétés physicochimiques : Le phénylacétate de sodium est une poudre cristalline, blanche à blanc cassé, dégageant une forte odeur désagréable. Il est soluble dans l'eau, le méthanol et l'éthanol. Il est pratiquement insoluble dans l'alcool isopropylique, l'acétone et l'acétate d'éthyle. Le benzoate de sodium est une poudre cristalline, blanche et inodore, facilement soluble dans l'eau, soluble dans l'alcool à 90 % et peu soluble dans l'alcool.
14. Études cliniques
14.1. Études cliniques par indication
Hyperammoniémie aiguë chez les patients présentant des déficits en enzymes du cycle de l'urée
Tableau 8 – Résumé des données démographiques des patients participant à des essais cliniques chez des patients pédiatriques et adultes atteints d'hyperammoniémie aiguë due à des déficits en enzymes du cycle de l'urée
| Numéro | Devis de l’étude | Posologie, voie | Sujets de l’étude | Âge | Sexe | ||||
| de | d’administration et | ||||||||
| l’étude | durée | ||||||||
| Étude no 1 | Étude longitudinale ouverte sur 25 ans | Nourrissons et enfants jusqu'à 20 kg (posologie en fonction du poids corporel) : dose de charge de 250 mg/kg de phénylacétate de sodium/benzoate de sodium par voie intraveineuse administrée pendant 90 à 120 minutes, suivie d'une perfusion d'entretien continue pendant 24 heures à la même dose. Enfants pesant plus de 20 kg et adultes (posologie basée sur la surface corporelle) : dose de charge de 5,5 g/m2 de phénylacétate de sodium/benzoate de sodium par voie intraveineuse administrée en 90 à 120 minutes, suivie d'une perfusion d'entretien continue de 24 heures à la même dose. | 299 patients (1181 épisodes) | Nouveau-nés (≤ 30 jours) N = 93 (94 épisodes) Patients âgés (> 30 jours) N=237 (1087 épisodes)
| Le sexe n'a été signalé que pour les patients présentant un déficit en OTCa. Hommes avec déficit en OTC : N = 86 Femmes avec déficit en OTC : N=78 | ||||
OTC = ornithine transcarbamylase
a Le sexe n'a été rapporté que pour les patients atteints d'un déficit en ornithine transcarbamylase (86 hommes, 78 femmes), car il s'agit d'une maladie liée au chromosome X dont le phénotype clinique est généralement plus grave chez les hommes.
b Trente et un des patients traités lorsqu'ils étaient nouveau-nés ont également été traités à un âge plus avancé.
L’étude no 1 était une étude ouverte, non contrôlée et multicentrique portait sur l’administration intraveineuse de phénylacétate de sodium et de benzoate de sodium comme traitement d’urgence de l’hyperammoniémie chez des patients atteints de troubles du cycle de l’urée. Elle a été menée dans 118 hôpitaux aux États-Unis et au Canada entre 1980 et 2005.
Le schéma posologique recommandé consistait en une dose de charge administrée sur 90 à 120 minutes, suivie d'une perfusion d'une dose équivalente sur une période de 24 heures, jusqu'à ce que le patient ne présente plus d'hyperammoniémie et puisse tolérer un traitement par voie orale. Les perfusions de charge et d'entretien contenaient également du chlorhydrate d'arginine. La dialyse a été recourue dans 12 % (136/1 181 épisodes) des épisodes d'hyperammoniémie et chez 35 % des patients (105/299 patients). Le schéma posologique suivant pour le phénylacétate de sodium et le benzoate de sodium devait être utilisé :
Nourrissons et enfants jusqu'à 20 kg (posologie basée sur le poids corporel) : dose de charge de
250 mg/kg de phénylacétate de sodium/benzoate de sodium par voie intraveineuse administrée pendant 90 à 120 minutes, suivie d'une perfusion d'entretien continue pendant 24 heures à la même dose.
Enfants plus âgés pesant plus de 20 kg et adultes (posologie basée sur la surface corporelle) :
dose de charge de 5,5 g/m2 de phénylacétate de sodium/benzoate de sodium par voie intraveineuse pendant 90 à 120 minutes, suivie d'une perfusion d'entretien continue pendant 24 heures à la même dose.
Au total, 299 patients distincts atteints de troubles du cycle de l'urée ont été inclus dans la cohorte d'analyse et ont été traités pour 1 181 épisodes d'hyperammoniémie. Le tableau 9 présente les épisodes d'hyperammoniémie par déficit du cycle de l'urée dans l'étude 1. Parmi les patients, on comptait 93 nouveau-nés (âgés de ≤ 30 jours) ayant présenté 94 épisodes d'hyperammoniémie et 237 patients âgés de plus de 30 jours ayant présenté 1 087 épisodes. Trente et un des patients traités en tant que nouveau-nés l'ont également été en tant que patients plus âgés et ont donc été inclus dans les deux groupes.
Tableau 2 – Épisodes d'hyperammoniémie traités dans l'étude n° 1 liés à un déficit du cycle de l'urée
| Déficit du cycle de l’urée | Nombre de patients (épisodes d’hyperammonémie) | ||
| N = 299 (1181) | |||
| Déficit en carbamyl-phosphate synthétase | 41 (203) | ||
| Déficit en ornithine transcarbamylase | 164 (654) Hommes : 86 (278) Femmes : 78 (376) | ||
| Déficit en argininosuccinate synthétase | 80 (305) | ||
| Déficit en argininosuccinate lyase | 11 (14) | ||
| Déficit en arginase | 3 (5) | ||
Le tableau 9 présente les résultats de l’Étude no 1. La survie a été observée chez 260/299 (87 %) de tous les patients pour le premier épisode connu d'hyperammoniémie et chez 250/299 (84 %) de tous les patients pour tous les épisodes connus d'hyperammoniémie.
Aucun contrôle hiérarchique n'a été signalé pour la multiplicité. Par conséquent, les analyses statistiques sont considérées comme nominales pour les analyses de sous-groupes décrites ci-dessous et dans le tableau 10.
Lorsqu'on évalue les données par catégorie d'âge, les patients âgés de plus de 30 jours présentaient une probabilité de survivre à un épisode significativement plus élevé que les nouveau-nés âgés de 30 jours ou moins (98 % contre 73 % ; p nominal < 0,001). Les patients âgés de plus de 12 ans sont également plus susceptibles de survivre à un épisode d'hyperammoniémie (taux de survie de 99 %), comparativement à tous les autres groupes d’âge (p nominal < 0,001 par rapport à l’ensemble des autres groupes d'âge), notamment les patients âgés de ≤ 30 jours (taux de survie de 73 %), de > 30 jours à 2 ans (98 %) et de >2 ans à 12 ans (97 %).
Le taux de survie après un épisode d’hyperammoniémie était significativement plus faible chez les patients de sexe masculin présentant un déficit en OTC (91 %) que chez les patientes de sexe féminin présentant un déficit en OTC (98 %) et parmi les patients présentant un déficit en CPS (97 %), en AS (98 %) et en ASL (93 %) (p nominal < 0,001). Le taux de survie des patients présentant un déficit en arginine (ARG) (5 épisodes signalés) était également plus faible (80 %) que celui des patients présentant des déficits d’autres UCD.
Le taux de survie s'est amélioré chez les patients ayant présenté des épisodes d'hyperammoniémie avec des pics de concentration plasmatique d'ammonium ≤ 500 µmol/L, par rapport aux patients dont les pics de concentration plasmatique d'ammonium étaient > 500 µmol/L (p nominal < 0,001). Les taux de survie étaient respectivement de 98 %, 99 %, 84 % et 47 % pour les épisodes présentant des taux plasmatiques maximaux d’ammoniac ≤ 200 µmol/L, > 200 à 500 µmol/L, > 500 à 1 000 µmol/L et > 1 000 µmol/L. De manière générale, les taux plasmatiques d’ammonium ont diminué de façon substantielle chez la majorité des patients après administration intraveineuse de phénylacétate de sodium et de benzoate de sodium. Pour l’ensemble des épisodes où les taux d’ammonium avant et après traitement étaient disponibles (582 épisodes), la concentration médiane est passée de 185 µmol/L à 36 µmol/L, soit une réduction de 79 % par rapport à la valeur initiale. Cette diminution a été observée tant chez les nouveau-nés que chez les patients plus âgés.
La survie a été considérablement améliorée après un traitement au phénylacétate de sodium et au benzoate de sodium par rapport aux données historiques de contrôle (N = 217) pour la prise en charge aiguë de l'hyperammoniémie, qui font état d'un taux de survie global de 16 % pour les patients présentant une apparition néonatale et de 72 % pour ceux présentant une apparition tardive de la maladie.
Tableau 10 – Résultats des critères d'évaluation principaux chez les patients atteints d'hyperammoniémie aiguë, traités par le phénylacétate de sodium et le benzoate de sodium
| Statut de survie du patient | Phénylacétate de sodium et | Comparaison des taux de | ||||||||
| benzoate de sodium | survie dans chaque sous- | |||||||||
| (N = 299) | groupe (valeurb nominalea p) | |||||||||
| n/N (%) | ||||||||||
| Critère d'évaluation principal | ||||||||||
| Survie des patients après le | 260/299 (87 %) | s.o. | ||||||||
| premier épisode | ||||||||||
| Survie des patients après | 250/299 (84%) | s.o. | ||||||||
| tous les épisodes connus | ||||||||||
| Analyses par sous-groupe | ||||||||||
| Survie chez les nouveau-nés | 69/94 (73 %) | < 0,001 | ||||||||
| Survie chez les patients âgés | 1063/1087 (98 %) | |||||||||
| > 30 jours à 2 ans | 168/171 (98 %) | 0,10 | ||||||||
| > 2 ans à 12 ans | 464/479 (97 %) | 0,18 | ||||||||
| > 12 ans | 431/437 (99 %) | < 0,001 | ||||||||
| Survie selon le diagnostic | ||||||||||
| Déficit en CPS | 197/203 (97 %) | 0,44 | ||||||||
| Déficit en OTC (patients | 253/278 (91 %) | 0,001 | ||||||||
| de sexe masculin) | ||||||||||
| Déficit en OTC | 367/376 (98 %) | 0,04 | ||||||||
| (patientes) | ||||||||||
| Déficit en AS | 298/305 (98 %) | < 0,07 | ||||||||
| Déficit en ALS | 13/14 (93 %) | 0,45 | ||||||||
| Survie selon le taux plasmatique maximal d’ammonium (résultats de 823 épisodes | ||||||||||
| d’hyperammoniémie, selon le taux maximal d’ammonium) | ||||||||||
| ≤ 200 µmol/L | 341/347 (98 %) | |||||||||
| > 200 à 500 µmol/L | 361/366 (99 %) | 0,77. | ||||||||
| > 500 à 1000 µmol/L | 56/67 (84 %) | < 0,001 | ||||||||
| > 1000 à µmol/L | 20/43 (47 %) | < 0,001 | ||||||||
a Aucun contrôle hiérarchique n'a été signalé pour la multiplicité. Par conséquent, les analyses statistiques sont considérées comme nominales.
b Les valeurs P ont été calculées à l'aide du test exact de Fisher pour comparer le statut de survie dans chaque sous-groupe d'âge et tous les autres sous-groupes d'âge, ainsi que les sous-groupes selon le diagnostic et tous les autres sous-groupes selon le diagnostic.
s.o. = sans objet;
CPS = carbamyl phosphate synthétase ; OTC = ornithine transcarbamylase; AS = argininosuccinate synthétase ; ALS = argininosuccinate lyase.
16. Toxicologie non clinique
Toxicologie générale
Chez le chien, une administration intraveineuse unique de 250 mg/kg de phénylacétate de sodium et de 250 mg/kg de benzoate de sodium a été bien tolérée. Les observations se sont limitées à des modifications des paramètres biochimiques cliniques, sans impact négatif sur la santé des animaux. À cette dose, l'exposition au phénylacétate de sodium et au benzoate de sodium était supérieure ou comparable (multipliée par 0,8 à 2 fois) à celle observée chez l'humain après l'administration intraveineuse d’AMMIVO, selon le schéma thérapeutique standard destiné aux patients de plus de 20 kg.
Lors d'études de 10 jours à doses répétées avec du benzoate de sodium, deux souris ayant reçu 4 286 mg/kg/jour (1,4 fois la dose clinique) et un rat ayant reçu 1 200 mg/kg/jour (0,8 fois la dose clinique) pendant une durée maximale de 10 jours ont présenté des convulsions, suivies dans la plupart des cas d'un décès. Des décès ont également été observés chez 4 des 10 rats ayant reçu la dose élevée de 6 290 mg/kg/jour (4,1 fois la dose clinique) dans le cadre d’une étude de toxicité orale à doses répétées de 90 jours ; toutefois, la cause du décès de ces animaux n’est pas connue. Dans l’ensemble des études de toxicité orale à doses répétées menées chez le rat, des doses élevées de benzoate de sodium ont également entraîné une perte de poids.
Des études de toxicité orale à doses répétées menées chez la souris et le rat ont identifié le foie, les reins et le cerveau comme cibles potentielles de la toxicité du benzoate de sodium. Chez la souris, l’administration de 4 286 mg/kg/jour (1,4 fois la dose clinique) de benzoate de sodium dans l’alimentation pendant 10 jours a entraîné une augmentation du poids du foie et des reins, ainsi qu’une hypertrophie, une vacuolisation et une nécrose des hépatocytes. Des augmentations similaires du poids du foie et des reins, ainsi que des lésions hépatiques correspondantes, ont été observées chez des rats ayant reçu 1 200 mg/kg/jour (0,8 fois la dose clinique) ou 6 290 mg/kg/jour (4,1 fois la dose clinique) de benzoate de sodium dans leur alimentation pendant respectivement 10 et 90 jours.
Les résultats d'études de toxicité orale à doses répétées avec du benzoate de sodium chez la souris et le rat indiquent que le foie, les reins et le cerveau pourraient être les cibles de la toxicité liée au benzoate de sodium. Au cours de l'étude de 10 jours menée chez la souris, une augmentation significative du poids du foie et des reins ainsi que des résultats histopathologiques indiquant une hypertrophie des hépatocytes, une vacuolisation et une nécrose ont été observés après l'administration de 4286 mg/kg/jour de benzoate de sodium dans l'alimentation. Au cours d'études menées pendant 10 et 90 jours chez le rat, des augmentations du poids du foie et des reins ont été observées à des doses de 1200 mg/kg/jour de benzoate de sodium dans l'alimentation et de 6290 mg/kg/jour de benzoate de sodium dans l'alimentation, avec des résultats pathologiques correspondants (c'est-à-dire hypertrophie des hépatocytes, vacuolisation et nécrose) observés dans le foie.
Une neurotoxicité a également été observée chez le rat à la suite d’une administration orale répétée de benzoate de sodium. Dans une étude de 30 jours, des doses ≥ 300 mg/kg/jour (0,2 fois la dose clinique) ont entraîné, de manière dose-dépendante, un œdème vasogénique, une gliose et une satellitose au niveau du cortex cérébral. Dans d’autres études à doses répétées, des doses ≥ 100 mg/kg/jour (0,06 fois la dose clinique) de benzoate de sodium ont entraîné une altération des performances locomotrices, exploratoires et mnésiques, ainsi qu’une réduction du nombre de cellules neuronales cortico-hippocampiques, une vacuolisation neuronale et/ou une prolifération gliale. Ces résultats s’accompagnaient fréquemment d’une augmentation des marqueurs du stress oxydatif, ce qui suggère un rôle potentiel du stress oxydatif dans le développement de la neurotoxicité. Le phénylacétate de sodium a également montré un potentiel neurotoxique chez les ratons (voir Toxicité juvénile).
Génotoxicité
L'ensemble des données disponibles ne permet pas de conclure à un risque génotoxique lié au benzoate de sodium ou au phénylacétate de sodium.
L'acide phénylacétique, le fragment actif du phénylacétate de sodium, s'est révélé non mutagène lors d'un test de mutation inverse chez les bactéries réalisé à des concentrations allant jusqu'à 10 000 µg/plaque et lors d'un test de mutation génétique sur des cellules de mammifères à des doses allant jusqu'à 1 000 µg/mL (avec activation) et 1 500 µg/mL (sans activation).
Des résultats contradictoires ont été rapportés pour le benzoate de sodium dans des essais in vitro. De plus, lors d’une étude in vivo menée chez des rates Wistar gestantes, des signes de lésions de l’ADN ont été observés dans les tissus hépatiques maternels et fœtaux à de faibles doses (comprises entre 1,5 et 7,5 mg/kg/jour) ; toutefois, ces résultats n’ont pas été quantifiés. Dans l’ensemble, l’ensemble des données issues des études in vitro menées avec le benzoate de sodium et l’acide benzoïque, ainsi que des études in vivo menées à des doses administrées par gavage oral allant jusqu’à 1 000 mg/kg/jour (test des comètes, 8 organes évalués) chez la souris et 5 000 mg/kg/jour (test d’aberration chromosomique ; dose unique ou 5 doses répétées) chez le rat, ne suggère pas de risque génotoxique.
Cancérogenicité
Aucune étude de cancérogénicité n’a été menée sur le phénylacétate de sodium. Le potentiel cancérogène du benzoate de sodium administré par voie orale a été évalué dans le cadre d’une étude portant sur toute la durée de vie de souris Albino Swiss et d’une étude de deux ans menée sur des rats Fisher 344. Des souris Albino Swiss (n = 50 par sexe et par groupe) ont reçu du benzoate de sodium à une concentration de 2 % dissous dans de l'eau pendant toute leur durée de vie, ce qui correspondait à une dose quotidienne d'environ 4 000 mg/kg/jour (1,3 fois la dose clinique).
Des rats Fisher 344 (n = 50 à 52 par sexe et par groupe) ont reçu par voie orale du benzoate de sodium à une concentration de 1 % ou 2 % dans leur alimentation (environ 500 et 1 000 mg/kg/jour ; respectivement 0,3 et 0,6 fois la dose clinique) pendant 18 à 24 mois. Ces études ne mettent pas en évidence de risque cancérigène significatif lié au benzoate de sodium.
Toxicité pour la reproduction et le développement
Fertilité
Les évaluations de la fertilité chez les rats mâles ont permis de croire que le benzoate de sodium avait des effets délétères sur la fertilité masculine (diminution du nombre de spermatozoïdes et de motilité, augmentation des taux d'hormone folliculo-stimulante et d'hormone lutéinisante, ainsi que des altérations dégénératives des testicules) lorsqu'il était administré par gavage oral à des doses ≥ 10 mg/kg/jour (soit 0,06 fois la dose clinique). Aucun effet du benzoate de sodium sur l'activité utéro-trophique n’a été observé chez la souris ou le rat après administration sous-cutanée à des doses allant jusqu'à 1 mg/kg/jour (respectivement 0,0003 et 0,0006 fois la dose clinique).
Développement / Tératogénicité
Des effets indésirables sur la santé maternelle et le développement fœtal ont été observés chez le rat à une dose orale de 1 875 mg/kg/jour de benzoate de sodium (1,2 fois la dose clinique), notamment une mortalité maternelle, des convulsions et une diminution de l’activité motrice, ainsi qu’une augmentation de la mortalité fœtale et de la réabsorption fœtale, et des anomalies pathologiques au niveau des yeux, du cerveau, des reins et du squelette des fœtus. La dose sans effet nocif observé (NOAEL) a été estimée à 1 310 mg/kg/jour (0,84 fois la dose clinique). Cependant, des augmentations significatives de la mortalité périnatale (jusqu’à 48 % de résorptions par portée contre 0 % pour le groupe témoin) ont été observées à des doses orales bien plus faibles, ≥ 5 mg/kg/jour (0,003 fois la dose clinique), dans une autre étude de toxicité menée chez le rat. Les études de développement embryo-fœtal par voie orale avec le benzoate de sodium n’ont mis en évidence aucun effet indésirable ni aucune malformation fœtale chez la souris, le hamster ou le lapin à des doses allant respectivement jusqu’à 175, 300 et 250 mg/kg/jour.
L’exposition prénatale au phénylacétate chez les petits de rates dont les mères avaient reçu du phénylacétate par voie sous-cutanée à raison de 3,5 µmol/g/jour (~1 mg/kg/jour ; 0,0006 fois la dose clinique) du 7e jour de gestation jusqu’à la mise bas a entraîné des lésions au niveau des cellules pyramidales corticales de la couche 5 ; les épines dendritiques étaient plus longues et plus fines que la normale et leur nombre était réduit.
Développement prénatal et postnatal
À des doses orales allant jusqu'à 1 000 mg/kg/jour d'acide benzoïque administrées dans l'alimentation, aucun effet toxicologique pertinent n'a été observé chez les animaux F0, F1 ou F2, quelle que soit la dose.
Chez les animaux de la génération F1, une exposition à l’acide benzoïque et à son métabolite, l’acide hippurique, a été observée par transfert lactational provenant de mères ayant reçu de l’acide benzoïque dans leur alimentation à des doses ≥ 750 mg/kg/jour (0,45 fois la dose clinique).
Toxicité juvénile
Chez les ratons, l'administration sous-cutanée de phénylacétate à des doses comprises entre 190 et 474 mg/kg (soit 0,1 à 0,3 fois la dose clinique) a entraîné une diminution de la prolifération et une augmentation de la perte de neurones, ainsi qu'une réduction de la myéline du système nerveux central. La maturation des synapses cérébrales a été retardée et le nombre de terminaisons nerveuses fonctionnelles dans le cerveau a diminué, ce qui a entraîné une altération de la croissance cérébrale.