


Monographie de produit - Renagel
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
4 Posologie et Administration, 4.4 Administration 04/2024
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 4
4.1 Considérations posologiques............................................................................. 4
4.2 Dose recommandée et modification posologique ............................................ 5
4.4 Administration ................................................................................................... 5
4.5 Dose oubliée ...................................................................................................... 5
5 SURDOSAGE .............................................................................................................. 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 6
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 6
7.1 Populations particulières ................................................................................... 7
7.1.1 Femmes enceintes ............................................................................................. 7
7.1.2 Allaitement ......................................................................................................... 8
7.1.3 Enfants ............................................................................................................... 8
7.1.4 Personnes âgées ................................................................................................ 8
8 EFFETS INDÉSIRABLES ................................................................................................ 8
8.1 Aperçu des effets indésirables .......................................................................... 8
8.2 Effets indésirables observées dans les essais cliniques .................................... 8
8.3 Effets indésirables peu courants observées au cours des essais cliniques ..... 10
8.5 Effets indésirables observées après la mise en marché .................................. 10
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 11
9.3 Interactions médicament-comportement....................................................... 11
9.4 Interactions médicament-médicament ........................................................... 11
9.5 Interactions médicament-aliment ................................................................... 11
9.6 Interactions médicament-plante médicinale .................................................. 11
9.7 Interactions médicament-tests de laboratoire ............................................... 12
10 PHARMACOLOGIE CLINIQUE .................................................................................... 12
10.1 Mode d’action ................................................................................................. 12
10.3 Pharmacocinétique .......................................................................................... 12
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 12
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 12
PARTIE II : INFORMATION SCIENTIFIQUES ........................................................................... 13
13 INFORMATION PHARMACEUTIQUES ........................................................................ 13
14 ESSAIS CLINIQUES .................................................................................................... 14
14.1 Essais cliniques par indication ......................................................................... 14
15 MICROBIOLOGIE ...................................................................................................... 20
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 20
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 22
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
RENAGEL (chlorhydrate de sevelamer) est indiqué pour :
- la maîtrise de l’hyperphosphorémie chez les patients dialysés souffrant d’insuffisance rénale terminale.
1.1 Enfants
Enfants (< 12 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans): Aucune recommandation particulière n'est nécessaire chez les patients âgés.
2 CONTRE-INDICATIONS
L’administration de RENAGEL (chlorhydrate de sevelamer) est contre indiquée dans les circonstances suivantes :
- chez les patients présentant une hypophosphorémie;
- chez les patients présentant une occlusion intestinale, ou une lésion évolutive connue de la muqueuse telle qu’une nécrose, une perforation, une colite ulcéreuse ou une hémorragie digestive (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS);
- chez les patients présentant une hypersensibilité au chlorhydrate de sevelamer ou à l’un des autres ingrédients entrant dans la composition du produit.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Des cas graves de dysphagie, d’obstruction et de perforation intestinale ont été associés à l’utilisation de RENAGEL, certaines ont nécessité l’hospitalisation et la chirurgie.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Lors de l'administration de tout autre médicament pour lequel une baisse de la biodisponibilité aurait des conséquences cliniquement significatives quant à l'innocuité ou à l'efficacité, le médecin doit envisager la surveillance des taux sanguins du médicament en question ou éviter d'administrer ce médicament en même temps que RENAGEL pour éviter la liaison GI (au moins 1 heure avant ou 3 heures après RENAGEL).
4.2 Dose recommandée et modification posologique
Voici les doses recommandées lors de l’établissement du traitement par RENAGEL chez des patients qui ne prennent aucun autre chélateur des phosphates :
| Dose initiale | |
| Phosphorémie initiale | Comprimés RENAGEL dosés à 800 mg |
| > 1,8 et < 2,4 mmol/L | 3 comprimés par jour (2,4 g) |
| ≥ 2,4 mmol/L | 6 comprimés par jour (4,8 g) |
Lorsque RENAGEL prend le relais d'un chélateur des phosphates à base de calcium, la dose de départ de RENAGEL doit être équivalente (en mg/poids corporel) à celle du chélateur des phosphates remplacé.
Si des ajustements posologiques s'imposent, il est recommandé d'augmenter la dose à intervalles de 1 à 3 semaines en ajoutant 1 comprimé par repas (3/jour) jusqu'à l'atteinte de la phosphorémie cible.
La dose totale quotidienne doit être divisée entre les repas de la journée
Dose d’entretien moyenne : La posologie doit être ajustée en fonction de la phosphorémie cible. La dose peut être augmentée ou diminuée d’un comprimé par repas toutes les deux semaines si nécessaire. Au cours d’un essai de phase III de 52 semaines qui visait à ramener la phosphorémie à au plus 1,6 mmol/L, la dose moyenne atteinte à la fin de la période de traitement prolongé était d’environ 7,1 g (soit l’équivalent d’à peu près 9 comprimés dosés à 800 mg par jour, ou 3 comprimés par repas). La dose quotidienne moyenne maximale de RENAGEL évaluée était de 13 g.
4.4 Administration
On ne doit pas croquer, mâcher, ni rompre les comprimés avant de les avaler. Avalez entier.
Prendre RENAGEL (chlorhydrate de sevelamer) juste avant ou pendant le repas, car il agit en liant les phosphates ingérés (voir la rubrique 10.1 Mode d’action).
4.5 Dose oubliée
Toute dose oubliée doit être omise. Il n’est pas conseillé de doubler la dose.
5 SURDOSAGE
Compte tenu du fait que RENAGEL (chlorhydrate de sevelamer) ne subit aucune absorption, le risque d'effets généraux est minime. RENAGEL a été administré à des volontaires en bonne santé à des doses pouvant atteindre 14 g par jour pendant 8 jours sans effet indésirable. La dose quotidienne moyenne maximale de RENAGEL administrée à des patients hémodialysés s’établit à 13 g.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1– Formes posologiques, concentrations, composition et emballage
Les comprimés RENAGEL (chlorhydrate de sevelamer) sont des comprimés compressés ovales contenant 800 mg de chlorhydrate de sevelamer. RENAGEL contient les excipients suivants: dioxyde de silice colloïdal et acide stéarique. L’enrobage des comprimés RENAGEL contient de l’hypromellose et des monoglycérides diacétylés.
Les comprimés RENAGEL dosés à 800 mg sont fournis sous forme ovales blancs à blanc cassé, gravés de « RG800 » sur un côté. Les comprimés RENAGEL dosés à 800 mg sont offerts en flacons de 180 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Les comprimés RENAGEL (chlorhydrate de sevelamer) doivent être avalés entiers et ne doivent pas être écrasés, mâchés ni cassés.
Les insuffisants rénaux sont exposés au risque d'hypocalcémie. Comme RENAGEL ne renferme pas de calcium, il convient de surveiller la calcémie et, au besoin, de donner des suppléments de calcium élémentaire. En présence d'une hypocalcémie, les patients doivent prendre un supplément calcique le soir. On recommande une dose d'environ 1,000 mg de calcium élémentaire.
De rares cas de grave difficulté à avaler le comprimé de RENAGEL ont été signalés. Plusieurs de ces cas touchaient des patients qui présentaient des comorbidités affectant la capacité d’avaler, y compris des troubles de la déglutition et des anomalies oro-œsophagienne. La prudence s’impose lorsqu’on utilise des comprimés de RENAGEL chez ce type de patients.
Les patients sous dialyse, selon leur apport alimentaire, peuvent présenter de faibles taux de vitamines A, D, E et K. Par conséquent, chez les patients qui ne prennent pas ces vitamines, on doit envisager la surveillance des taux de vitamines A, D et E et évaluer le taux de vitamine K par la mesure du temps de thromboplastine; au besoin, on doit administrer des suppléments de ces vitamines.
On doit s'assurer que la phosphorémie ne chute pas sous le taux de 0,8 mmol/L (2,5 mg/dL) (voir la rubrique 4.2 Dose recommandée et modification posologique).
On ignore l'innocuité et l'efficacité de RENAGEL chez les patients qui souffrent d'une insuffisance rénale mais qui ne sont pas dialysés.
Gastro-intestinal
Des cas de dysphagie et de rétention œsophagienne des comprimés ont été signalés en lien avec l’utilisation de la préparation de RENAGEL en comprimés; certains cas ont nécessité l’hospitalisation et
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Orale | Comprimés dosés à 800 mg | Acide stéarique, dioxyde de silice colloïdal, hypromellose, et monoglycérides diacétylés. | ||
une intervention.
Des cas d’obstruction intestinale (iléus, sous-iléus) et de perforation ont aussi été signalés avec l’utilisation de RENAGEL. La constipation pourrait en être un symptôme avant-coureur.
Les patients qui souffrent de dysphagie, de troubles de la déglutition, de troubles graves de la motilité gastro-intestinale (GI), y compris de constipation opiniâtre, ou qui ont subi une intervention majeure au niveau des voies digestives n’ont pas été inclus dans les études cliniques sur RENAGEL.
On n'a pas établi l'innocuité ni l'efficacité de RENAGEL en présence d'une dysphagie, de troubles de la déglutition, de troubles graves de la motilité GI y compris la constipation sévère ou chez un patient qui a subi une intervention chirurgicale majeure de l'appareil digestif. On doit faire preuve de prudence lors de l'administration de RENAGEL chez des patients présentant ces troubles gastros intestinaux. Il faut surveiller étroitement ces patients pendant leur traitement par RENAGEL. Le traitement par RENAGEL doit être réévalué chez les patients qui développent une constipation sévère ou d’autres symptômes GI graves (voir la rubrique 8 EFFETS INDÉSIRABLES).
Des cas de troubles inflammatoires graves de l’appareil gastro-intestinal associés à la présence de cristaux de sevelamer (accompagnés de complications telles que des hémorragies, des perforations, des ulcérations, de la nécrose, une colite et une masse dans le côlon ou le cæcum) ont été signalés (voir la section Effets indésirables au médicament déterminés à la suite de la surveillance après commercialisation). Il se peut que les troubles inflammatoires disparaissent à l’arrêt du traitement par RENAGEL. L’arrêt du traitement doit être envisagé en cas d’apparition de symptômes gastro-intestinaux graves (voir les sections 2 CONTRE-INDICATIONS et 8 EFFETS INDÉSIRABLES).
Surveillance et tests de laboratoire
La phosphorémie et la calcémie doivent être mesurées à des intervalles de 1 à 3 semaines jusqu'à l'atteinte de la phosphorémie cible. La dose de RENAGEL doit être ajustée en fonction de la phosphorémie jusqu'à l'atteinte de la phosphorémie cible (≤ 1,8 mmol/L).
RENAGEL ne renferme pas de suppléments de calcium ou d'alcali; il convient de surveiller le taux sérique de calcium, de bicarbonates et de chlorure.
Il convient de surveiller une réduction des taux de vitamine D, E, K et d'acide folique. Au cours d’études précliniques menées chez le rat et le chien, le chlorhydrate de sevelamer réduisait les taux de vitamine D, E, K et d’acide folique à des doses 6 à 10 fois inférieures aux doses recommandées chez l’humain. Au cours d’essais cliniques à court terme, aucune réduction des taux sériques des vitamines n’a été observée. En revanche, au cours d’un essai clinique mené sur un an, la 25-hydroxyvitamine D (valeurs normales 10 à 55 ng/ml) chutait de 39 ± 22 à 34 ± 22 ng/mL (p<0,01) avec un traitement par le chlorhydrate de sevelamer. La plupart des patients (approximativement 75 %) recrutés dans les essais cliniques portant sur le chlorhydrate de sevelamer ont reçu des suppléments de vitamines, une pratique typique chez les patients dialysés.
7.1 Populations particulières
7.1.1 Femmes enceintes
L’innocuité de RENAGEL n’a pas été établie chez les femmes enceintes. Lors des études précliniques, on n'a observé aucun signe d'effet embryocide, fœtotoxique ou tératogène imputable à RENAGEL aux doses étudiées (jusqu'à 1g/kg/jour chez le lapin; jusqu'à 4,5 g/kg/jour chez le rat, voir la rubrique 16 TOXICOLOGIE NON CLINIQUE). RENAGEL ne doit être administré à une femme enceinte que si les bienfaits l'emportent sur les risques.
7.1.2 Allaitement
Aucune étude comparative adéquate n’a été menée chez les femmes qui allaitent; en revanche, comme le sevelamer n’est pas absorbé, son excrétion dans le lait maternel est peu probable.
7.1.3 Enfants
L'innocuité et l'efficacité de RENAGEL n'ont pas été établies chez l'enfant de moins de 18 ans. L'utilisation de RENAGEL n'est donc pas recommandée chez l'enfant de moins de 18 ans
7.1.4 Personnes âgées
Aucune recommandation particulière n'est nécessaire chez les patients âgés.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’effet indésirable grave le plus fréquemment rencontré lors du traitement par RENAGEL était la péritonite à hauteur de 8,2 % contre 4,3 % avec le calcium. Les patients dialysés sont concernés par certains risques d’infection spécifiques au mode d’administration de la dialyse. La péritonite est une complication connue chez les patients bénéficiant de DP. Pour cette raison, les patients sous dialyse péritonéale doivent être étroitement surveillés afin de s’assurer de l’emploi d’une technique d’asepsie adéquate et de reconnaître et de prendre en charge sans délai tout signe ou symptôme associé à une péritonite.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Le Tableau 2 ci-dessous reprend les effets indésirables dont l’incidence ≥ 10 % d’après une base de données combinée relative à l’innocuité et comprenant 483 patients dialysés souffrant d’insuffisance rénale terminale. D’après cette même base de données, les effets indésirables rencontrés au cours d’une étude clinique randomisée, isolée et à long terme sur RENAGEL et le calcium sont également présentés de façon distincte. Les effets indésirables présentés dans le tableau qui suit ne sont pas nécessairement attribués au traitement par RENAGEL. L'incidence de ces effets n'était pas liée à la dose.
Tableau 2 : Effets indésirables chez des patients hémodialysés et souffrant d’insuffisance rénale terminale
Intégralité des EI signalés | Étude d’une durée de 52 semaines portant sur RENAGEL et le calcium (sous forme d’acétate et de carbonate) | |
| Organe ou appareil Effet | RENAGEL n = 483 % | RENAGEL n = 99 % Calcium n = 101 % |
Appareil digestif Vomissements Nausées Diarrhée Dyspepsie Constipation | 24,4 25,3 21,1 15,7 13,3 | 22,2 21,8 20,2 19,8 19,2 22,8 16,2 6,9 8,1 11,9 |
Organisme dans l’ensemble et point d’administration Complication mécanique de l’implant | 4,3 | 6,1 10,9 |
Appareil respiratoire (infections) Rhinopharyngite Bronchite Infection des voies respiratoires supérieures | 13,9 5,4 7,0 | 14,1 7,9 11,1 12,9 5,1 10,9 |
Appareil locomoteur, tissu conjonctif et squelette Douleur dans les membres Arthralgie Lombalgie | 13,7 11,4 6,0 | 13,1 14,9 12,1 17,8 4,0 17,8 |
| Système nerveux Céphalées Pyrexie | 18,4 8,7 | 9,1 5,1 15,8 10,9 |
Appareil respiratoire (troubles thoraciques et médiastinaux) Dyspnée Toux | 15,7 11,6 | 10,1 7,1 16,8 12,9 |
Peau Prurit | 10,4 | 13,1 9,9 |
| Appareil cardiovasculaire Hypertension | 9,3 | 10,1 5,9 |
Chez cent quarante-trois patients souffrant d’insuffisance rénale terminale, sous dialyse péritonéale (DP) et traités pendant 12 semaines, les effets indésirables signalés avec une incidence ≥ 10 % sont indiqués dans le Tableau 3 ci-dessous. Les effets indésirables présentés dans le tableau qui suit ne sont pas nécessairement attribués au traitement par RENAGEL. L’incidence de ces effets n’était pas liée à la dose.
Tableau 3 : Effets indésirables chez des patients souffrant d’insuffisance rénale terminale et bénéficiant de dialyses péritonéales
Organe ou appareil
Effet
RENAGEL (n = 97)
%
Calcium (n = 46)
%
Appareil digestif
Dyspepsie
17,5
8,7
Vomissements 11,3 4,3 Péritonite 11,3 4,3
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Les effets indésirables ci-après ont été observés lors du traitement par RENAGEL avec une incidence < 10 %, mais plus fréquemment qu’avec le calcium et sans qu’un lien de causalité ait été établi : distension abdominale, constipation, diarrhée, nausées, douleurs thoraciques, fatigue, pyrexie, infection au site d’implantation du cathéter, anorexie, céphalées, toux et prurit.
Quelques patients ont rencontré des effets indésirables liés à une hypercalcémie au sein du groupe traité par le calcium mais pas au sein du groupe traité par RENAGEL.
8.5 Effets indésirables observées après la mise en marché
Depuis la commercialisation de RENAGEL, les effets indésirables suivants ont été signalés: réactions allergiques, y compris œdème de Quincke, anaphylaxie (parfois fatale) et érythème, vascularites d’hypersensibilité, prurit, éruptions cutanées, douleur abdominale et, dans des cas peu fréquents, occlusion intestinale, iléus, sous-iléus et perforation intestinale. Des cas de diverticulite ont aussi été signalés.
Des cas de troubles inflammatoires graves du tube digestif (accompagnés de complications telles que des hémorragies, des perforations, des ulcérations, de la nécrose, une colite et une masse dans les intestins) associés à la présence de cristaux de sevelamer ont été signalés (voir les sections 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
Des cas de nécrose de la muqueuse gastro-intestinale, d’hémorragie digestive et de colite associés à la présence de cristaux de sevelamer ont été rapportés. Toutefois, aucun lien de causalité entre la présence des cristaux de sevelamer et l’apparition de tels troubles n’a été établi (voir les sections 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
9 INTERACTIONS MÉDICAMENTEUSES
9.3 Interactions médicament-comportement
Aucune étude comparative adéquate n’a été menée sur les interactions du médicament avec le style de vie.
9.4 Interactions médicament-médicament
L'administration de RENAGEL (chlorhydrate de sevelamer) conjointement à celle de la digoxine, de la warfarine, de l'énalapril, du métoprolol et du fer a été étudiée dans le cadre d'essais sur les interactions médicamenteuses chez l'humain. RENAGEL n'a eu aucun effet sur la biodisponibilité de ces médicaments. Par contre, au cours d’une étude menée auprès de 15 sujets en bonne santé, l’administration conjointe de 7 gélules RENAGEL (environ 2,8 g) en 1 seule dose et de ciprofloxacine a réduit la biodisponibilité de cette dernière d’environ 50 %. Par conséquent, RENAGEL ne doit pas être administré conjointement avec la ciprofloxacine.
Depuis le lancement du produit, des concentrations réduites de cyclosporine, de mycophénolate mofétil et de tacrolimus ont été signalées chez des patients greffés, en cas d’administration concomitante avec RENAGEL. La possibilité d’une interaction ne peut être exclue et une surveillance étroite des concentrations sanguines de cyclosporine, de mycophénolate mofétil et de tacrolimus, ou l’administration de ces médicaments séparément de RENAGEL afin d’empêcher la liaison gastro-intestinale (au moins une heure avant ou trois heures après RENAGEL) doit être considérée lors de l’utilisation d’un de ces agents en association avec RENAGEL et après son retrait.
Depuis la commercialisation, de très rares cas d’élévation des taux de TSH ont été observés chez des patients qui prenaient RENAGEL et de la lévothyroxine de manière concomitante. Il est par conséquent recommandé de surveiller plus étroitement les taux de TSH chez les patients qui reçoivent ces deux médicaments.
Après sa commercialisation, on a signalé des concentrations accrues de phosphate, dans de très rares cas, chez des patients prenant des inhibiteurs de la pompe à protons administrés en concomitance avec du chlorhydrate de sevelamer.
Par contre, lors de l'administration de tout autre médicament pour lequel une baisse de la biodisponibilité aurait des conséquences cliniquement significatives quant à l'innocuité ou à l'efficacité, le médecin doit envisager la surveillance des taux sanguins du médicament en question ou éviter d'administrer ce médicament en même temps que RENAGEL (au moins 1 heure avant ou 3 heures après RENAGEL). Les patients qui prenaient des antiarythmiques et des antiépileptiques ont été exclus des essais cliniques. On doit prendre des précautions particulières lorsque l'on prescrit RENAGEL à des patients qui prennent ces médicaments.
9.5 Interactions médicament-aliment
Aucune étude comparative adéquate n’a été menée quant aux effets d’une variété d’aliments sur la fixation intestinale de RENAGEL aux phosphates. Les patients devaient prendre le sevelamer pendant les repas dans tous les essais cliniques.
9.6 Interactions médicament-plante médicinale
Aucune étude comparative adéquate n’a été menée sur les interactions du médicament avec des herbes médicinales.
9.7 Interactions médicament-tests de laboratoire
Aucune étude comparative adéquate n’a été menée sur les interactions du médicament avec les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
Les patients atteints d’insuffisance rénale terminale n’éliminent pas le phosphore et peuvent, de ce fait, développer une hyperphosphorémie. Le risque de calcification ectopique augmente lorsque le produit phosphocalcique (Ca x P) dépasse 4,4 mmol/L. L’hyperphosphorémie contribue à l’apparition de l’hyperparathyroïdie secondaire chez l’insuffisant rénal. Une augmentation du taux de parathormone (PTH) caractérise d’ailleurs les patients souffrant d’insuffisance rénale chronique. Or, un taux élevé de PTH peut provoquer une affection osseuse connue sous le nom d’ostéite fibreuse. Une diminution de la phosphorémie peut entraîner une baisse du taux sérique de PTH.
10.1 Mode d’action
RENAGEL (chlorhydrate de sevelamer) est un chélateur des phosphates (polymère) qui ne subit aucune absorption. Lorsqu'il est pris avec les repas, RENAGEL inhibe l'absorption intestinale des phosphates ingérés.
Comme RENAGEL se fixe aux acides biliaires, il abaisse le taux sérique de cholestérol des lipoprotéines de basse densité (C LDL). RENAGEL ne contient ni aluminium ni autres métaux; il ne peut donc provoquer d’intoxication par l’aluminium ou les métaux.
10.3 Pharmacocinétique
Un bilan massique réalisé avec du chlorhydrate de sevelamer 14C-chez 16 volontaires hommes et femmes a montré que le chlorhydrate de sevelamer n’est pas absorbé au niveau systémique. Aucune étude d’absorption n’a été réalisée chez des patients souffrant d’insuffisance rénale.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à une température allant de 15 °C à 30 °C. Craint l’humidité.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : chlorhydrate de sevelamer (USAN)
Nom chimique :
- 1. chlorhydrate de poly(allylamine-co-N,N’-diallyl-1,3-diamino-2-hydroxypropane) (CAS)
- 2. chlorhydrate du polymère de (chlorométhyl)oxirane et de prop-2-én-1-amine (CAS)
- 3. chlorhydrate du polymère de prop-2-én-1-amine et de (chrlorométhyl)oxirane (CAS)
- 4. chlorhydrate du polymère d’allylamine et de 1-chloro-2,3-.époxypropane (UICPA)
Formule moléculaire et masse moléculaire
(C3H7N•nHCl)812z(C9H18N2O•nHCl)94z dans laquelle z est un grand nombre. Le poids moléculaire équivalent, correspondant à 1,0 unité d'allykamine, 0,094 unité hydroxypropylique et 0,40 HCl, est de 77,1 grammes/mole.
Formule développée
Dans laquelle : a et b représentent le nombre de groupes d'amines primaires, a + b = 9; c représente le nombre de liens de pontage, c = 1; n représente la fraction des amines protonnées, n = 0,4; m est un grand nombre indiquant un réseau polymère étendu.
Propriétés physicochimiques :
Description : Le chlorhydrate de sevelamer est un polymère réticulé de poly(chlorhydrate d'allylamine). L'agent de pontage est l'épichlorohydrine (1-chloro,2,3-époxypropane). L'amine est présente en partie sous forme de chlorhydrate; le polymère final est constitué de 40 % de chlorhydrate d'amine et de 60 % d'amine libre.
Apparence : Poudre blanche ou blanchâtre
Point de fusion : Point de fusion imprécis. La décomposition commence à > 180°C.
Solubilité : Insoluble dans tous les solvants aqueux et organiques mis à l’épreuve.
Cristallinité : Amorphe, aucune structure cristalline.
pH : Suspension à 1 % dans 0,01 KCl a un pH entre 7,5 et 8,5.
Hygroscopicité : Le chlorhydrate de sevelamer est hygroscopique.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Indication: la maîtrise de l’hyperphosphorémie chez les patients dialysés souffrant d’insuffisance rénale terminale.
Patients hémodialysés
Les effets de RENAGEL (chlorhydrate de sevelamer) ont été examinés dans le cadre de 3 essais cliniques de phase II d’une durée de 2 à 12 semaines et de 2 essais de phase III d’une durée de 8 semaines, auprès de patients (âge : 18 à 86 ans) souffrant d’une insuffisance rénale terminale (IRT) et hémodialysés depuis de 1 à 20 ans. De ces 5 essais, 4 étaient des études ouvertes d’adaptation posologique. Au total, quatre cent huit patients hémodialysés qui présentaient une hyperphosphatémie (phosphorémie > 1,76 mmol/l) après une période sans traitement par chélateur des phosphates ont reçu RENAGEL. Les patients ont cessé de prendre leur chélateur des phosphates à base de calcium habituel pendant 2 semaines (première période sans traitement) et ont ensuite amorcé une période de traitement par RENAGEL avant d’entreprendre une dernière période sans traitement d'une durée de 2 semaines. Quatre-vingts patients ont également reçu du calcium de manière croisée tandis que trente-six patients ont reçu RENAGEL associé à du calcium, deux ont reçu uniquement du calcium au cours de l’étude croisée et douze ont reçu un placebo.
Au cours de l'essai 203, RENAGEL a été comparé à l'administration conjointe de RENAGEL et de carbonate de calcium au coucher, tandis que dans l'essai 301, l'effet de RENAGEL a été comparé à celui de l'acétate de calcium. Les résultats de toutes les études sont constants : l'effet de fixation des phosphates engendré par RENAGEL donne lieu à une baisse de la phosphorémie.
Les modifications de la phosphorémie étaient statistiquement significatives (p>0,001) par rapport à la période avant traitement pour RENAGEL (de –0,23 mmol/l à –0,81 mmol/l). Les doses initiales étaient comprises entre 1320 mg et 2640 mg par jour et la dose quotidienne moyenne à la fin du traitement était comprise entre 4200 mg et 6400 mg (anhydrique).
Étude croisée à contrôle actif chez des patients hémodialysés
84 patients hémodialysés souffrant d’IRC qui présentaient une hyperphosphatémie (phosphorémie >1,9 mmol/L) après une période sans traitement par chélateur de phosphate, de deux semaines ont reçu du sevelamer et un contrôle actif pendant huit semaines de manière aléatoire. Les périodes de traitement étaient séparées par une période sans traitement par chélateur de phosphate de deux semaines. Les patients ont débuté le traitement à raison de trois fois par jours pendant les repas. Sur chaque période de traitement de huit semaines, à trois moments distincts, la dose de sevelamer pouvait être titrée jusqu’à 1 capsule ou comprimé par repas (3 par jour) en fonction de la phosphorémie de contrôle, la dose du contrôle actif pouvait également être altérée pour atteindre le 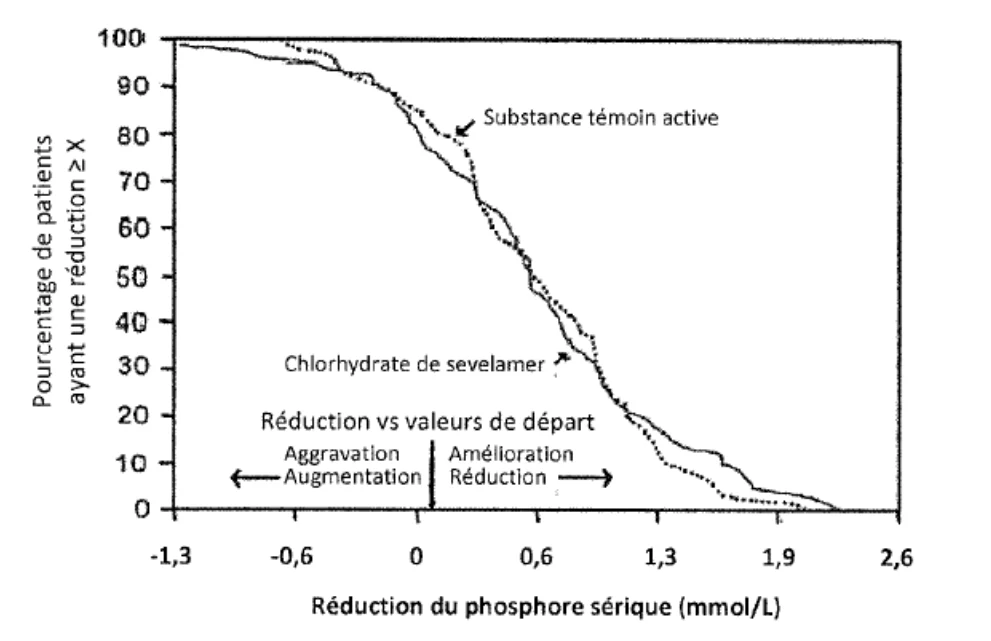
phosphate de contrôle. Les deux traitements réduisaient significativement la phosphorémie moyenne d'environ 0,6 mmol/l (Tableau 4).
Tableau 4 : Phosphorémie moyenne (mmol/L) en base de référence et au moment de l'évaluation
Chlorhydrate de sevelamer (N = 81) | Contrôle actif (N = 83) | |
| Base de référence à la fin de la période sans traitement | 2,7 | 2,6 |
| Étape | 2,1 | 1,9 |
| Modification entre la base de référence et le moment de l'évaluation (intervalle de confiance à 95 %) | -0,6* (-0,8, -0,5) | -0,7* (-0,8, -0,5) |
*p < 0,0001, comparaison intra-groupes
La distribution des réponses est illustrée à la Figure 1. Les distributions sont semblables pour le chlorhydrate de sevelamer et la substance témoin active. La réponse médiane est une réduction d’environ 0,6 mmol/L dans les deux groupes. Environ 50 % des sujets présentent des réductions allant de 0,3 à 1,0 mmol/L.
Figure 1 : Pourcentage des patients (axe Y) obtenant une réduction du phosphore par rapport aux valeurs de départ (mmol/L) au moins aussi élevée que la valeur de l’axe X.
La dose quotidienne moyenne de chlorhydrate de sevelamer à la fin du traitement était de 4,9 g (intervalle de 0,0 à 12,6 g).
Étude parallèle à contrôle actif chez des patients hémodialysés
Deux cents patients hémodialysés souffrant d’IRC qui présentaient une hyperphosphatémie (phosphorémie >1,8 mmol/L) après une période sans traitement par chélateur de phosphate de deux semaines ont été randomisés pour recevoir des comprimés de chlorhydrate de sevelamer 800 mg (N=99) ou un contrôle actif (N=101). Les deux traitements entraînaient des réductions similaires de la phosphorémie. À la semaine 52, à l’aide de la dernière observation reportée, le chlorhydrate de sevelamer et le contrôle actif réduisaient tous deux significativement la phosphorémie moyenne (Tableau 5).
Tableau 5 : Phosphorémie moyenne (mmol/L) et produit phosphocalcique à la base de référence et modification observée entre la base de référence et la fin du traitement
| HCl de sevelamer (N=94) | Contrôle actif (N=98) | |
| Phosphore à la base de référence | 2,4 | 2,4 |
| Modification entre la base de référence et le moment de l’évaluation | -0,7 | -0,6 |
| Produit des ions Ca x phosphore au départ | 5,7 | 5,5 |
| Changement à l’étape vs valeurs de départ | -1,6 | -1,1 |
61 % des patients sous chlorhydrate de sevelamer et 73 % des patients de contrôle ont mené l’étude jusqu’à son terme (52 semaines de traitement). La Figure 2, représentant un graphique de la modification du phosphore par rapport à la base de référence pour les patients ayant terminé l’étude, illustre la durabilité de la réponse chez les patients qui étaient capables de maintenir le traitement.
Figure 2 : Modification moyenne du phosphore par rapport à la base de référence chez les patients ayant terminé l’étude (52 semaines de traitement)




0 2 6 10 14 18 22 26 30 34 38 42 46 52
Semaine de l’étude
-1.6
-1.2
-0.9
-0.6
-0.3
0
0.3
0.6
Traitement :
Chlorhydrate de sevelamer
Contrôle actif
Mo
di
fi
cati
on
du
phosphore
par
rapport à
l
a base
de
référence
La dose de chlorhydrate de sevelamer quotidienne moyenne à la fin du traitement était de 6,5 g (intervalle de 0,8 à 13 g).
- a) Phosphorémie
On a observé une amélioration significative sur les plans statistique et clinique des paramètres principaux (phosphorémie et variations de la phosphorémie) lors du traitement par RENAGEL, comme l'illustre le Tableau 6.
Tableau 6 : Concentrations moyennes de phosphore sérique (mmol/L) à la fin des périodes des études
| -201 | -202 | -203 | -301 | -302 | ||||
| Placebo (n=12) | RENAGEL (n=24) | RENAGEL (n=48) | RENAGEL (n=36) | RENAGEL avec calcium (n=36) | RENAGEL (n=80) | Acétate de calcium (n=80) | RENAGEL (n=168) | |
Au départ à la fin de la période d’élimination | 2,16 | 2,00 | 2,62 | 2,87 | 2,62 | 2,71 | 2,58 | 2,94 |
| À l’étape | 2,26 | 1,78 | 2,20 | 2,07 | 1,87 | 2,10 | 1,91 | 2,13 |
Changement entre valeurs de départ et celles de l’étape | 0,10 | -0,23 | -0,45 | -0,77 | -0,74 | -0,65 | -0,68 | -0,81 |
RENAGEL s’est révélé aussi efficace que 2 autres chélateurs des phosphates, le carbonate de calcium et l’acétate de calcium. La baisse de la phosphorémie s’est maintenue chez les patients dont l’observance a été bonne pendant les 44 semaines de traitement.
- b) Calcium
RENAGEL n’a eu aucun effet sur la calcémie comme l’illustre le Tableau 7.
Tableau 7 : Concentrations moyennes de calcium sérique (mmol/L) au départ et à l’étape
| -201 | -202 | -203 | -301 | -302 | ||||
| Placebo (n=12) | RENAGEL (n=24) | RENAGEL (n=48) | RENAGEL (n=36) | RENAGEL avec calcium (n=36) | RENAGEL (n=80) | Acétate de calcium (n=80) | RENAGEL (n=168) | |
Au départ à la fin de la période d’élimination | 2,40 | 2,33 | 2,33 | 2,35 | 2,35 | 2,25 | 2,27 | 2,27 |
| À l’étape | 2,35 | 2,33 | 2,30 | 2,35 | 2,42 | 2,30 | 2,45 | 2,35 |
Changement entre valeurs de départ et celles de l’étape | -0,05 | 0 | -0,03 | 0 | 0,07 | 0,5 | 0,15 | 0,07 |
Après l'interruption d'un traitement par un chélateur des phosphates à base de calcium, le traitement par RENAGEL a abaissé l'incidence des épisodes d'hypercalcémie (calcémie > 2,75 mmol/L) de 22 % à 5 %.
- c) Produit phosphocalcique
Pendant le traitement par RENAGEL, le produit phosphocalcique moyen a chuté sous le taux enregistré au départ. Lors de l'interruption de l'administration de RENAGEL, le produit phosphocalcique s'est élevé de nouveau, comme l'illustre le Tableau 8.
Tableau 8 : Produit phosphocalcique (mmol2/L2) au départ et changements entre les valeurs de départ et celles de la fin du traitement
| -203 | -301 | -302 | |||
| RENAGEL (n=34) | RENAGEL avec calcium (n=33) | RENAGEL (n=79) | Acétate de calcium (n=80) | RENAGEL (n=165) | |
| Au départ à la fin de la période d’élimination | 6,66 | 6,09 | 6,16 | 5,84 | 6,63 |
| À l’étape | 4,85 | 4,51 | 4,84 | 4,62 | 4,83 |
| Changement entre valeurs de départ et celles de l’étape | -1,81 | -1,59 | -1,33 | -1,28 | -1,70 |
- d) Effet sur le taux de parathormone (PTH) intacte
Au cours de la première période sans traitement, la phosphorémie s'est élevée alors que la calcémie s'est abaissée puisque les patients avaient cessé de prendre leur chélateur des phosphates à base de calcium. Or, l'élévation de la phosphorémie parallèlement à la baisse de la calcémie stimule la sécrétion de PTH intacte. Une fois établi le traitement par RENAGEL, on a de nouveau observé une baisse du taux de PTH intacte comme l'illustre le Tableau 9.
Tableau 9 : Taux médians d’hormone parathyroïdienne intacte sérique (pmol/L) à la fin des périodes des études
| -202 | -203 | -301 | -302 | |||
| RENAGEL (n=48) | RENAGEL (n=34) | RENAGEL avec calcium (n=36) | RENAGEL (n=75) | Acétate de calcium (n=75) | RENAGEL (n=168) | |
| Au départ à la fin de la période d’élimination | 43,45 | 31,02 | 23,87 | 33,55 | 35,31 | 34,76 |
| À l’étape | 31,90 | 21,34 | 19,25 | 28,82 | 20,24 | 24,64 |
| Changement entre valeurs de départ et celles de l’étape | NE | -2,5 | -9,90 | -3,52 | -8,69 | -9,90 |
NE = Non effectué
- e) Effet hypolipidémiant de RENAGEL
Le taux de C-LDL a baissé pendant le traitement par RENAGEL, tandis qu’il est demeuré inchangé lors de l’administration d’un placebo ou d’acétate de calcium. La variation en pourcentage du taux de C-LDL oscillait entre – 15 % et – 31 %. Le Tableau 10 présente un résumé des variations du taux de C-LDL. La triglycéridémie et le taux sérique de cholestérol des lipoprotéines de haute densité (C HDL) n’ont pas connu de variation significative. Les études menées ne visaient pas à mesurer l’effet du médicament sur les lipides. En outre, les bienfaits cliniques d’une baisse des taux de C-LDL et de cholestérol total n’ont jamais été démontrés chez les patients atteints d’insuffisance rénale terminale, peu importe qu’ils présentent une hypercholestérolémie ou une dyslipidémie.
Tableau 10: LDL moyen (mmol/L) au départ et à l’étape
| -201 | -202 | -203 | -301 | -302 | ||||
| Placebo (n=11) | RENAGEL (n=21) | RENAGEL (n=48) | RENAGEL (n=34) | RENAGEL avec calcium (n=36) | RENAGEL (n=70) | Acétate de calcium (n=70) | RENAGEL (n=168) | |
Au départ à la fin de la période d’élimination | 2,28 | 2,23 | 2,54 | 2,82 | 2,85 | 2,67 | 2,72 | 2,64 |
| À l’étape | 2,62 | 1,76 | 1,89 | 1,97 | 2,10 | 1,99 | 2,62 | 1,97 |
Changement entre valeurs de départ et celles de l’étape | 0,18 | -0,47 | -0,62 | -0,91 | -0,73 | -0,65 | -0,10 | -0,67 |
Patients sous dialyse péritonéale
Cent quarante-trois patients sous dialyse péritonéale et présentant une hyperphosphatémie (phosphorémie > 1,76 mmol/l) après une période sans traitement par chélateur des phosphates ont été randomisés dans une étude isolée pour recevoir des comprimés de 800 mg de RENAGEL (n = 97) ou de l’acétate de calcium (n = 46). Des modifications statistiquement significatives de la phosphorémie (p>0,001) sont survenues par rapport à la période avant traitement pour le groupe RENAGEL (de 2,40 mmol/l à -0,52 mmol/l) mais également pour le groupe acétate de calcium (de 2,34 mmol/l à 0,58 mmol/l). La magnitude de la réduction de la phosphatémie dans le temps était semblable à celle constatée au sein de la population de patients hémodialysés.
La consommation quotidienne moyenne à la fin du traitement était de 5,9 g pour RENAGEL (de 0,8 g à 14,3 g) et de 4,3 g pour l’acétate de calcium (de 1,7 g à 9,0 g). Pendant le traitement par acétate de calcium, 18 % des patients avaient une calcémie corrigée en fonction de l’albumine > 0,11 g/L à la fin de l’étude contre 2% pour RENAGEL (p=0,001).
Des réductions du taux de cholestérol total et LDL ont été observées avec RENAGEL, mais pas avec le calcium, de façon cohérente avec les réductions constatées chez les patients hémodialysés.
Essais cliniques à long terme chez les patients hémodialysés
On a mené 2 essais cliniques à long terme auprès de 200 patients hémodialysés, soit 1 essai complémentaire ouvert d’une durée de 44 semaines, et 1 essai ouvert avec répartition aléatoire visant à comparer RENAGEL à des chélateurs des phosphates à base de calcium. Après avoir interrompu la prise de leur chélateur des phosphates durant 2 semaines, les patients hémodialysés, qui souffraient d’insuffisance rénale terminale et présentaient une hyperphosphorémie (phosphorémie de 1,8 mmol/L ou plus) ont été désignés au hasard pour recevoir RENAGEL en comprimés dosés à 800 mg (n = 99) ou du calcium, sous forme d’acétate (n = 54) ou de carbonate (n = 47). Les doses administrées quotidiennement étaient ajustées en fonction de la phosphorémie et de la calcémie. L’acétate et le carbonate de calcium ont entraîné une baisse comparable de la phosphorémie. Après 52 semaines, l’administration de RENAGEL et de calcium s’était traduite, dans les 2 cas, par une réduction significative de plus de 0,65 mmol/L de la phosphorémie moyenne.
Les taux des vitamines liposolubles A, D et E (mais pas celui de l'acide folique) n’ont pas connu de variation significative durant l’essai de 44 semaines.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Plusieurs analyses in vitro et modèles animaux ont permis d’évaluer l’activité et l’efficacité du sevelamer. L’administration de sevelamer à des rats sains dans le cadre de 2 expériences s’est traduite par une augmentation de 90 % et de 77 % respectivement de l’excrétion fécale de phosphore. Alors que le carbonate de calcium a entraîné une hausse de 23 % à ce chapitre, cette hausse a atteint 77 % avec le sevelamer. L’administration de sevelamer a donné lieu à une diminution proportionnelle à la dose de l’excrétion urinaire de phosphore, signe d’une absorption réduite de ce dernier. Les animaux ayant reçu un mélange alimentaire concentré à 0,5 % ont connu une diminution de 57 % de l’excrétion urinaire totale de phosphore, diminution qui a atteint 66, 88 et 96 % chez les animaux dont l’alimentation était concentrée à 1, 3 et 9 %, respectivement. Les résultats de ces études d’efficacité montrent que le sevelamer peut se lier au phosphore alimentaire chez les animaux sains, en empêchant ainsi l’absorption gastro intestinale.
Toxicologie générale : Dans l’ensemble, les études menées chez le rat et la souris n’ont pas fourni de preuve du potentiel cancérogène du sevelamer. Chez la souris, les examens histologiques ont révélé une augmentation des cas de lymphome chez les femelles soumises à la dose élevée (ration alimentaire à 50 000 ppm, l’équivalent de 80 à 100 fois la dose projetée chez l'être humain) par comparaison avec 1 des 2 groupes témoins, mais pas avec l’autre. La portée toxicologique de ces observations a été jugée douteuse. Chez le rat mâle, le traitement à la dose élevée de 3 g/kg/jour (40 fois la dose maximale projetée chez l’être humain) a été associé à des lésions prolifératives de l’épithélium transitionnel des voies urinaires. Des papillomes et des carcinomes transitionnels localisés à la vessie ont également été observés chez les mâles soumis à la dose élevée. Ces modifications, auxquelles se sont ajoutés l’infiltration de cellules inflammatoires, des dépôts de minéraux et des hémorragies, sont considérées comme une réaction hyperplasique et inflammatoire d’irritation à la présence anormale de dépôts cristallins dans l’urine et au déséquilibre minéral de l’organisme chez ces animaux, plutôt que comme un effet cancérogène du chlorhydrate de sevelamer.
Mutagenèse: Une série d’études de toxicité génétique a été effectuée pour évaluer le pouvoir mutagène du sevelamer. Lors du test de mutation inverse sur Salmonella typhimurium, le sevelamer a entraîné le même nombre moyen de mutants inverses que le témoin négatif chez toutes les souches, avec ou sans activation métabolique. Le sevelamer a été jugé non mutagène. Lors du test de mutation génique in vitro sur des cellules de mammifères, le sevelamer, administré à raison de 5 mg/mL, s’est révélé faiblement positif pour ce qui est de l'induction d'aberrations chromosomiques structurelles et négatif pour ce qui est de l'induction d'aberrations chromosomiques numériques. Les faibles effets positifs du sevelamer seraient attribuables à la capacité qu’a ce dernier d’absorber le milieu de culture,
et non à l’action directe du produit étudié. Le sevelamer a été soumis au test du micronoyau chez la souris pour confirmer ces résultats. Comme le sevelamer ne subit aucune absorption, on l’a injecté par voie intrapéritonéale pour en maximiser les effets éventuels. Administré à des doses pouvant atteindre 5 g/kg/jour pendant 2 jours consécutifs, le sevelamer a été jugé non clastogène en vertu des conditions de l’étude.
Toxicologie pour la reproduction et le développement : On a soumis le sevelamer à des études de toxicité sur la reproduction et le développement pour en évaluer le potentiel tératogène et les effets sur la fertilité. Dans l’étude de segment I, le sevelamer n’a au aucun effet néfaste sur la fertilité des mâles et des femelles ni sur les premiers stades du développement embryonnaire à la dose la plus élevée étudiée (4,5 g/kg/jour). Dans l’étude de segment III (développement prénatal et postnatal), on n’a observé aucun signe de toxicité maternelle, peu importe la dose. Aux doses étudiées (≤ 1,0 g/kg/jour), le sevelamer n’a pas eu d’effet sur la performance de reproduction durant la gestation, la parturition et la lactation, ni sur la survie, le développement physique, le comportement et la performance de reproduction de la première génération filiale, non plus que sur la survie et le développement des nouveau nés de la deuxième génération. En conclusion, aucun effet toxique sur la reproduction n’a été observé avec le sevelamer.
Toxicologie particulière : Pour évaluer la toxicité non clinique du sevelamer, on l’a administré par voie orale à des rats Sprague Dawley ainsi qu’à des beagles, et ce, 1 fois puis à plusieurs reprises pendant 1, 3 et 6 mois dans le cas des rats et 1, 3 et 12 mois dans le cas des chiens à des doses pouvant atteindre 10 g/kg/jour et 2 g/kg/jour, respectivement. En général, le sevelamer a eu peu d’effets toxiques. Chez le rat, il a entraîné une diminution des taux sériques de vitamine D et E liposolubles ainsi que du taux de vitamine K (d’après le temps de coagulation) à doses élevées seulement. Cette diminution, qui était proportionnelle à la dose en ce qui concerne le taux de vitamine E, a donné lieu à des observations possiblement pertinentes sur le plan clinique (anémie, foyers hémorragiques et croissance anormale des os) qui n’intéressaient cependant que les rats mâles ayant reçu une dose élevée (de 4,5 à 10 g/kg/jour). Ces doses sont de 60 à 140 fois supérieures à la dose maximale projetée chez l’être humain, qui s’établit à 75 mg/kg/jour. Dans une étude, l’administration de sevelamer s’est traduite par une augmentation de l’incidence des cas d’œdème de la sous muqueuse gastrique chez les rates, dont on s’explique encore mal la cause. Chez le chien, le sevelamer a eu peu d’effets toxiques. On a observé une baisse des constantes érythrocytaires et des taux de vitamines D et E chez les animaux traités à la dose de 2 g/kg/jour. On n’a observé aucun signe manifeste de toxicité clinique ni de modification histopathologique d’origine médicamenteuse aux doses de 2 g/kg/jour et moins.
Dans les études de segment II menées chez le rat et le lapin, on n’a constaté aucun signe d’effet embryocide, fœtotoxique ou tératogène direct par suite de l’administration du sevelamer aux doses les plus élevées étudiées (1,0 g/kg/jour chez le lapin et 4,5 g/kg/jour chez le rat). Chez les rats traités aux doses de 1,5 et de 4,5 g/kg/jour (environ 15 et 45 fois la dose recommandée chez l’humain en mg/kg), le sevelamer a ralenti ou perturbé l’ossification du fœtus, en raison vraisemblablement d’une absorption réduite de la vitamine D liposoluble. Chez le lapin, l’administration de sevelamer a fait augmenter légèrement la mortalité prénatale en raison de l’incidence accrue de résorptions précoces à la dose de 1 g/kg/jour (environ 10 fois la dose recommandée chez l’humain en mg/kg). Cette constatation a été imputée à l’augmentation des besoins en vitamines et autres nutriments durant la gestation.
Aucun cas de surdosage de sevelamer n’a été signalé parmi les patients. Compte tenu du fait que RENAGEL (chlorhydrate de sevelamer) ne subit aucune absorption, le risque d'effets généraux est minime.