


Monographie de produit - Veltassa
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques | 09/2023 |
|---|---|
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique | 04/2024 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.3 Reconstitution | 09/2023 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration | 09/2023 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées | 04/2024 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ........2
TABLE DES MATIÈRES .............................................................................................................2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ..........4
1 INDICATIONS ..................................................................................................................4
1.1 Pédiatrie ...........................................................................................................4
1.2 Gériatrie ...........................................................................................................4
2 CONTRE-INDICATIONS .................................................................................................4
4 POSOLOGIE ET ADMINISTRATION ..............................................................................4
4.1 Considérations posologiques ...........................................................................4
4.2 Posologie recommandée et ajustement posologique ......................................4
4.3 Reconstitution ..................................................................................................5
4.4 Administration ..................................................................................................5
4.5 Dose oubliée ....................................................................................................5
5 SURDOSAGE ..................................................................................................................6
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ......................................................................................................6
7 MISES EN GARDE ET PRÉCAUTIONS .........................................................................6
7.1 Populations particulières ..................................................................................8
7.1.1 Femmes enceintes ...........................................................................................8
7.1.2 Femmes qui allaitent ........................................................................................8
7.1.3 Enfants et adolescents .....................................................................................8
7.1.4 Personnes âgées ..............................................................................................8
8 EFFETS INDÉSIRABLES ................................................................................................8
8.1 Aperçu des effets indésirables .........................................................................8
8.2 Effets indésirables observés au cours des études cliniques ............................8
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ...10
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives ................................11
8.5 Effets indésirables observés après la commercialisation ...............................11
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................11
9.2 Aperçu des interactions médicamenteuses ...................................................11
9.4 Interactions médicament-médicament ...........................................................11
9.5 Interactions médicament-aliment ...................................................................16
9.6 Interactions médicament-plante médicinale ...................................................16
9.7 Interactions médicament-examens de laboratoire .........................................16
10 PHARMACOLOGIE CLINIQUE .....................................................................................16
10.1 Mode d’action .................................................................................................16
10.2 Pharmacodynamie .........................................................................................17
10.3 Pharmacocinétique ........................................................................................18
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ...................................................18
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ..............................................18
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .................................................................19
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................19
14 ÉTUDES CLINIQUES ....................................................................................................20
14.1 Études cliniques par indication .......................................................................20
Traitement de l’hyperkaliémie ........................................................................................20
15 MICROBIOLOGIE ..........................................................................................................25
16 TOXICOLOGIE NON CLINIQUE ...................................................................................25
RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S ..............................................................27
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
VELTASSA (patiromer sous forme de calcium de sorbitex de patiromer) est indiqué pour :
- le traitement de l’hyperkaliémie chez les adultes atteints de néphropathie chronique (DFGE égal ou supérieur à 15 mL/min/1,73 m2).
1.1 Pédiatrie
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Les études cliniques et l’expérience permettent de croire que l’administration du produit à des patients gériatriques n’est pas associée à des différences significatives d’innocuité ou d’efficacité.
2 CONTRE-INDICATIONS
VELTASSA est contre-indiqué chez les patients présentant une hypersensibilité à ce médicament ou à l’un des ingrédients contenus dans la formulation, y compris les ingrédients non médicinaux, ou à un composant du conditionnement. Pour obtenir une liste complète, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
Les patients atteints de la maladie héréditaire rare d’intolérance au fructose.
- Sorbitol : VELTASSA contient environ 11 g de sorbitol par dose quotidienne maximale recommandée.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le délai d’action de VELTASSA est de quatre à sept heures après son administration. VELTASSA ne devrait pas remplacer un traitement d’urgence en cas d’hyperkaliémie mettant la vie en danger causée par son délai d’action.
- De façon générale, trois heures devraient s’écouler entre l’administration de VELTASSA et l’administration par voie orale de tout autre produit médicinal. Certains produits médicinaux n’ont cependant pas besoin d’être administrés séparément de VELTASSA (voir 9.4 Interactions médicament-médicament).
- Il faut surveiller le potassium sérique et ajuster la dose de VELTASSA selon la plage cible (voir 4.2 Posologie recommandée et ajustement posologique) ou après des modifications apportées aux produits médicinaux qui influencent les concentrations sériques de potassium (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Les données concernant l’utilisation de VELTASSA chez les patients sous dialyse sont limitées. Aucune dose spéciale ni directive d’administration n’a été appliquée à ces patients lors des études cliniques.
4.2 Posologie recommandée et ajustement posologique
La dose de départ recommandée est de 8,4 g de VELTASSA une fois par jour.
La dose quotidienne peut être ajustée par intervalle d’une semaine ou plus, selon les concentrations sériques de potassium et la plage cible. La dose quotidienne peut être augmentée ou diminuée par paliers de 8,4 g afin d’atteindre la plage cible, jusqu’à concurrence d’une dose maximale de 25,2 g administrée une fois par jour. Plusieurs sachets peuvent être utilisés pour obtenir la dose requise. Si le potassium sérique baisse sous la plage cible, la dose devrait être réduite ou interrompue.
Enfants (< 18 ans) : Santé Canada n’a pas autorisé d’indication pédiatrique. Voir 7.1.3 Enfants et adolescents.
Personnes âgées (≥ 65 ans) : Les patients âgés doivent suivre le schéma d’ajustement posologique présenté à la section 4.2. Aucun autre ajustement posologique n’est requis chez les patients âgés. Voir 7.1.4 Personnes âgées.
4.3 Reconstitution
VELTASSA doit être combiné à de l’eau et mélangé jusqu’à l’obtention d’une suspension de consistance uniforme, selon les étapes suivantes :
- La dose complète doit être versée dans un verre contenant environ 40 mL d’eau, puis mélangée.
- Il faut ensuite ajouter encore 40 mL d’eau et bien mélanger la suspension. La poudre ne se dissoudra pas.
- Au besoin, plus d’eau peut être ajoutée au mélange jusqu’à l’obtention de la consistance souhaitée.
- Le mélange doit être administré dans l’heure suivant la suspension initiale.
- S’il reste de la poudre dans le verre après l’administration, il faut ajouter plus d’eau, mélanger la suspension et la boire immédiatement. Cette étape peut être répétée au besoin pour que toute la dose soit administrée.
Il est aussi possible de remplacer l’eau par les liquides ou aliments mous suivants, pour la préparation du mélange selon les directives ci-dessus : jus de pomme, de canneberge, d’ananas, d’orange, de raisin ou de poire, nectar d’abricot ou de pêche, yogourt, lait, épaississant (fécule de maïs, par exemple) dans un liquide ou un aliment mou, compote de pommes, pouding à la vanille ou au chocolat.
La quantité de potassium contenu dans les liquides ou aliments mous utilisés pour préparer le mélange doit être prise en compte pour chaque patient conformément aux recommandations alimentaires concernant l’apport en potassium.
4.4 Administration
Utilisation par voie orale. VELTASSA doit être en suspension dans un liquide ou mélangé à un aliment mou avant son administration (voir 4.3 Reconstitution). VELTASSA peut être pris avec ou sans nourriture. Il ne doit pas être chauffé (p. ex. mis au micro-ondes) ni ajouté à des aliments ou à des liquides chauds. Il ne doit pas être pris sous forme sèche.
4.5 Dose oubliée
En cas d’oubli d’une dose, celle-ci doit être prise le plus tôt possible le jour même. La dose oubliée ne doit pas être prise avec la dose suivante.
5 SURDOSAGE
Comme des doses excessives de VELTASSA peuvent causer une hypokaliémie, les concentrations sériques de potassium doivent être surveillées. Le patiromer est excrété après un délai de 24 à 48 heures, selon le transit gastro-intestinal moyen. S’il est déterminé qu’une intervention médicale est requise, des mesures appropriées peuvent être envisagées pour restaurer le potassium sérique. Les doses de VELTASSA excédant 50,4 g de patiromer par jour n’ont pas été testées.
| Pour le traitement d’une surdose présumée, communiquer avec le centre antipoison de votre région. |
|---|
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
VELTASSA contient du sorbitol et du calcium dans sa substance médicamenteuse.
VELTASSA est offert en sachets de 80 x 130 mm contenant 8,4 g de poudre pour suspension orale.
VELTASSA est offert en sachets de 90 x 165 mm contenant 16,8 g et 25,2 g de poudre pour suspension orale.
VELTASSA est fourni dans des boîtes de 30 sachets. VELTASSA est aussi fourni dans des boîtes de 4 sachets contenant 8,4 g de poudre pour suspension orale.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Les expériences d’essais cliniques sont limitées chez les patients dont les concentrations sériques de potassium sont supérieures à 6,5 mmol/L.
Conduite de véhicules et utilisation de machinerie
VELTASSA n’affecte pas la capacité de conduire un véhicule motorisé ni d’utiliser de la machinerie.
Gastro-intestinal
Les patients ayant déjà souffert d’une occlusion intestinale, de troubles gastro-intestinaux graves ou de problèmes de déglutition ou ayant déjà subi une opération gastro-intestinale n’ont pas été inclus dans les études cliniques. Des ischémies intestinales, des nécroses intestinales et/ou des perforations gastro-intestinales ont été signalées avec d’autres chélateurs de potassium. Les avantages et les risques de l’administration de VELTASSA doivent être évalués soigneusement pour les patients souffrant ou ayant déjà souffert de troubles gastro-intestinaux graves avant et pendant le traitement.
| Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| Voie Orale | Poudre pour suspension Sachets contenant 8,4 g, 16,8 g ou 25,2 g de patiromer (sous forme de calcium de sorbitex de patiromer) | Gomme xanthane |
Hépatique/biliaire/pancréatique
Aucune donnée n’est disponible concernant les patients présentant une insuffisance hépatique.
Surveillance et tests de laboratoire
Concentrations sériques de potassium et possibilités d’hypokaliémie
Le potassium sérique doit être surveillé si le tableau clinique le justifie, y compris après des modifications apportées aux produits médicinaux qui influencent les concentrations sériques de potassium (p. ex., inhibiteurs du système rénine-angiotensine-aldostérone [ISRAA] ou diurétiques) et après le titrage de la dose de VELTASSA.
VELTASSA se lie au potassium dans le tractus gastro-intestinal, ce qui peut causer une hypokaliémie. Dans les données sur l’innocuité recueillies lors de quatre essais cliniques, des valeurs de magnésium sérique inférieures à 3,5 mmol/L ont été observées chez 5 % des patients traités avec VELTASSA (les taux étaient plus bas pour les études avec un dosage individualisé), et la concentration sérique de magnésium n’a baissé sous 3,0 mmol/L chez aucun patient. Il faut diminuer la dose de VELTASSA ou interrompre son administration si la concentration sérique de potassium diminue sous 3,5 mmol/L ou la plage cible.
Possibilités d’hyperkaliémie lors de l’arrêt
À l’arrêt de VELTASSA, il se peut que les concentrations sériques de potassium augmentent, surtout si le traitement aux inhibiteurs du système rénine-angiotensine-aldostérone (ISRAA) est poursuivi. Les patients ne doivent pas cesser le traitement sans consulter leur médecin. Des augmentations du potassium sérique peuvent survenir dès deux jours après la dernière dose de VELTASSA.
Hypomagnésémie
VELTASSA se lie au magnésium dans le tractus gastro-intestinal, ce qui peut causer une hypomagnésémie. Dans les données sur l’innocuité recueillies lors de quatre essais cliniques, des valeurs de magnésium sérique inférieures à 0,58 mmol/L ont été observées chez 9 % des patients traités avec VELTASSA, et la concentration sérique de magnésium n’a baissé sous 0,4 mmol/L chez aucun patient. Les baisses moyennes de magnésium sérique étaient de 0,070 mmol/L ou moins. Le magnésium sérique devrait être surveillé pendant au moins un mois après le début du traitement, et la supplémentation en magnésium devrait être envisagée chez les patients dont les concentrations sériques de magnésium baissent.
Concentration de calcium
VELTASSA contient du calcium dans le complexe de contre-ions. Le calcium est partiellement libéré, et une partie est absorbée (voir 10.2 Pharmacodynamie). Les avantages et les risques de l’administration de VELTASSA doivent être évalués soigneusement pour les patients susceptibles de développer une hypercalcémie. Une supplémentation de calcium n’est pas recommandée pour les patients prenant VELTASSA.
Rénal
L’innocuité et l’efficacité de VELTASSA ont été prouvées chez les patients hyperkaliémiques, dont 93 % souffraient de néphropathie chronique. VELTASSA a été étudié seulement chez un nombre limité de patients souffrant d’insuffisance rénale chronique au stade ultime (IRSU) avec un débit de filtration glomérulaire estimé (DFGE) inférieur à 15 mL/min/1,73 m² et de patients sous dialyse.
Santé reproductive : risques pour les hommes et les femmes
Fertilité
Il n’existe aucune donnée concernant les effets de VELTASSA sur la fertilité chez les humains. Les études à court terme chez l’animal n’ont démontré aucun effet sur la fonction reproductrice ou la fertilité (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude spécifique et contrôlée sur le patiromer n’a été menée chez les femmes enceintes. Même si l’exposition systémique à VELTASSA est négligeable, les effets nocifs potentiels du médicament sur le fœtus sont inconnus. Un des effets connus de VELTASSA est qu’il influe sur les concentrations sériques d’électrolytes (dont le potassium, le magnésium et potentiellement le calcium) et pourrait interagir avec l’absorption de vitamines (dont la thiamine; voir 9.4 Interactions médicament-médicament). Cela pourrait nuire au développement du fœtus. Les données des études chez l’animal ne permettent pas de déterminer de manière concluante l’absence d’effets sur la santé du fœtus (voir 16 TOXICOLOGIE NON CLINIQUE). L’utilisation de VELTASSA pendant la grossesse n’est donc pas recommandée.
7.1.2 Femmes qui allaitent
Aucune étude spécifique et contrôlée n’a été menée chez les femmes allaitantes. Cependant, comme l’exposition systémique des femmes allaitantes au patiromer est négligeable, l’excrétion du patiromer de VELTASSA dans le lait maternel est improbable. Cependant, il faut user de prudence lorsque VELTASSA est utilisé chez les femmes allaitantes, car un de ses effets connus est qu’il influe sur les concentrations sériques d’électrolytes importants pour le développement du nourrisson (dont le potassium, le magnésium et potentiellement le calcium).
7.1.3 Enfants et adolescents
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Parmi les 666 sujets exposés à VELTASSA lors des études cliniques, 60 % avaient 65 ans ou plus, et 20 % avaient 75 ans ou plus. Les études cliniques et l’expérience permettent de croire que l’administration du produit à des patients gériatriques n’est pas associée à des différences significatives d’innocuité ou d’efficacité.
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
La plupart des effets indésirables rapportés lors des essais (dans une population regroupée de 666 patients) étaient des troubles gastro-intestinaux et de l’hypomagnésémie. En général, les troubles gastro-intestinaux étaient légers ou modérés et se résolvaient spontanément ou avec un traitement; aucun trouble grave n’a été rapporté. L’hypomagnésémie était légère ou modérée, et aucun patient n’a présenté de concentration sérique de magnésium inférieure à 0,4 mmol/L.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Dans les essais cliniques d’innocuité et d’efficacité, 666 patients adultes ont reçu au moins une dose de VELTASSA, dont 219 patients qui y ont été exposés au moins six mois et 149 au moins un an.
Le Tableau 2 présente un résumé des effets indésirables les plus fréquents (qui sont survenus chez au moins 1 % des patients) de VELTASSA dans les essais cliniques selon l’évaluation des chercheurs. La plupart des effets indésirables étaient légers ou modérés et se sont produits dans les quatre premières semaines après le début du traitement.
Tableau 1 – Effets indésirables rapportés chez au moins 1 % des patients des essais sur l’innocuité
| Classe de systèmes d’organes | Effets indésirables | Patients traités avec VELTASSA (N = 666) |
| Troubles gastro-intestinaux | Constipation | 6,2 % |
| Diarrhée | 3,0 % | |
| Douleur abdominale | 2,9 % | |
| Flatulences | 1,8 % | |
| Troubles du métabolisme et de la nutrition | Hypomagnésémie | 5,3 % |
| Hypokaliémie | 1,5 % |
La capacité de VELTASSA à permettre un traitement concomitant à la spironolactone a été évaluée dans le cadre de l’étude aléatoire à double insu contrôlée par placebo RLY5016-202 chez les patients souffrant d’insuffisance cardiaque. Les patients ont commencé à prendre de la spironolactone à des doses de 25 mg/jour en même temps que leur traitement aléatoire (25,2 g de patiromer administré en doses divisées quotidiennes ou un placebo), et la dose de spironolactone était augmentée à 50 mg/jour après le 14e jour si le potassium sérique était supérieur à 3,5 mmol/L et inférieur ou égal à 5,1 mmol/L. La dose de VELTASSA n’était pas titrée dans cette étude. Le Tableau 3 présente un résumé des événements indésirables les plus fréquents (qui sont survenus chez au moins 1 % des patients) pour le traitement de l’étude (VELTASSA ou un placebo) selon la description du chercheur dans cet essai clinique.
Tableau 2 – Événements indésirables rapportés chez au moins 1 % des patients de l’étude RLY5016-202
| Classe de systèmes d’organes | Effets indésirables | Patients traités avec VELTASSA (N = 56) | Patients sous placebo (N = 49) |
| Troubles gastro-intestinaux | Flatulences | 7,1 % | 0 |
| Classe de systèmes d’organes |
Effets indésirables
| Patients traités avec VELTASSA (N = 56) | Patients sous placebo (N = 49) | ||
| Diarrhée | 5,4 % | 2,0 % | |
| Constipation | 5,4 % | 0 | |
| Vomissements | 3,6 % | 0 | |
| Incontinence fécale | 0 | 2,0 % | |
| Nausées | 0 | 2,0 % | |
| Gêne abdominale | 1,8 % | 0 | |
| Douleur abdominale | 1,8 % | 0 | |
| Gêne épigastrique | 1,8 % | 0 | |
| Selles fréquentes | 1,8 % | 0 | |
| Troubles du système immunitaire | Œdème allergique | 1,8 % | 0 |
| Recherches | Diminution du taux de lactate deshydrogénase | 0 | 2,0 % |
| Troubles du métabolisme et de la nutrition | Hypokaliémie | 7,1 % | 0 |
| Troubles des reins et des voies urinaires | Insuffisance rénale | 0 | 4,1 % |
| Atteinte rénale aiguë | 1,8 % | 0 | |
| Troubles de la peau et du tissu sous-cutané | Urticaire | 0 | 2,0 % |
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables survenus à une fréquence inférieure à 1 % dans la population regroupée de 666 patients de l’étude sur l’innocuité figurent ci-dessous :
Troubles gastro-intestinaux : distension abdominale, sécheresse de la bouche, dyspepsie, gêne épigastrique, reflux gastro-œsophagien pathologique, nausées, vomissements.
Troubles du système immunitaire : œdème allergique, hypersensibilité.
Recherches : baisse du taux de fer dans le sang, baisse du taux de phosphore dans le sang, baisse de la pression artérielle.
Troubles du métabolisme et de la nutrition : anorexie.
Troubles musculosquelettiques et du tissu conjonctif : spasmes musculaires.
Troubles du système nerveux : dysgueusie.
Troubles de la peau et du tissu sous-cutané : prurit.
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Tableau 3 – Résultats de laboratoire anormaux : chimie clinique
| Patients traités avec VELTASSA (N = 666) | ||
| Magnésium sérique | Variation de la moyenne | -0,067 mmol/L (-0,162 mg/dL) |
| Valeurs inférieures à 0,58 mmol/L (1,4 mg/dL) | 9 % | |
| Valeurs inférieures à 0,4 mmol/L (1,0 mg/dL) | 0 % | |
| Potassium sérique | Variation de la moyenne | -0,72 mmol/L |
| Valeurs inférieures à 3,5 mmol/L | 4,7 % | |
| Valeurs inférieures à 3,0 mmol/L | 0 % |
Pour en savoir plus sur l’hypokaliémie ou l’hypomagnésémie, se reporter aux 7 MISES EN GARDE ET PRÉCAUTIONS.
8.5 Effets indésirables observés après la commercialisation
Aucune expérience après la mise sur le marché n’influence le profil d’effets indésirables pour le moment.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
La liaison de VELTASSA avec d’autres médicaments par voie orale pourrait diminuer leur absorption gastro-intestinale lorsqu’ils sont pris peu avant ou après l’administration de VELTASSA. Comme le patiromer n’est ni absorbé ni métabolisé par l’organisme, ses effets sur l’action des autres produits médicinaux sont limités. Lorsque ces produits sont pris à trois heures d’écart, aucune interaction n’a été observée lors des essais cliniques sur les interactions médicamenteuses. De façon générale, les autres médicaments par voie orale doivent être administrés au moins trois heures avant ou trois heures après VELTASSA (voir 4.1 Considérations posologiques). Certains produits médicinaux n’ont cependant pas besoin d’être administrés séparément de VELTASSA (voir 9.4 Interactions médicament-médicament).
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des rapports de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués). Le patiromer et les produits médicinaux par voie orale ne figurant pas dans la liste suivante devraient être administrés à au moins trois heures d’écart, par mesure de précaution.
Tableau 5 – Interactions médicament-médicament établies ou potentielles
| Nom courant | Source de preuve | Effet | Commentaire clinique |
| Inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA) | |||
| Bénazépril, captopril, énalapril, fosinopril, lisinopril, périndopril, quinapril, ramipril, trandolapril | T | In vitro : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ces produits médicinaux. |
| Antagonistes des récepteurs de l’angiotensine II (ARA) | |||
| Telmisartan | T | Des études in vitro ont démontré une interaction possible entre VELTASSA et le telmisartan. L'interaction entre VELTASSA et ce produit médicinal n'a pas été testée in vivo. | Au moins trois heures devraient s’écouler entre l’administration de VELTASSA et l’administration par voie orale de ce produit médicinal. |
| Azilsartan, candésartan, irbésartan, losartan, olmésartan, valsartan | T | In vitro : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ces produits médicinaux. |
| Bêta-bloquants adrénergiques (bêta-bloquants) | |||
| Bisoprolol, carvédilol, nébivolol | T | Des études in vitro ont démontré une interaction possible entre VELTASSA et le bisoprolol, le carvédilol ou le nébivolol. L'interaction entre VELTASSA et ces produits médicinaux n'a pas été testée in vivo. | Au moins trois heures devraient s’écouler entre l’administration de VELTASSA et l’administration par voie orale de ces produits médicinaux. |
| Métoprolol | EC | In vivo : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ce produit médicinal. |
| Diurétiques de l’anse | |||
| Nom courant | Source de preuve | Effet | Commentaire clinique |
| Furosémide | EC | In vivo : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ce produit médicinal. |
| Bumétanide | T | In vitro : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ce produit médicinal. |
| Antagonistes des récepteurs des minéralocorticoïdes (ARM) | |||
| Éplérénone, finérénone spironolactone | T | In vitro : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ces produits médicinaux. |
| Inhibiteurs de la néprilysine | |||
| Sacubitril | T | In vitro : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ce produit médicinal. |
| Inhibiteurs des cotransporteurs sodium-glucose de type 2 (SGLT-2) | |||
| Canagliflozine, dapagliflozine, empagliflozine | T | In vitro : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ces produits médicinaux. |
| Antibiotiques | |||
| Ciprofloxacine | EC | Selon l’ASC, VELTASSA diminue l’exposition systémique à la ciprofloxacine de 28 % quand les deux médicaments sont administrés en association. Cependant, aucune interaction n’a été observée lorsqu’ils sont pris à trois heures d’écart. | Trois heures devraient s’écouler entre l’administration de VELTASSA et l’administration par voie orale de ce produit médicinal. |
| Triméthoprime | EC | In vivo : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ce produit médicinal. |
| Nom courant | Source de preuve | Effet | Commentaire clinique |
| Amoxicilline, céphalexine | T | In vitro : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ces produits médicinaux. |
| Anticoagulants | |||
| Warfarine | EC | In vivo : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ce produit médicinal. |
| Apixaban, rivaroxaban | T | In vitro : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ces produits médicinaux. |
| Agents antiparathyroïdiens et préparations thyroïdiennes | |||
| Lévothyroxine | EC | Selon l’ASC, VELTASSA diminue l’exposition générale à la lévothyroxine de 19 % quand les deux médicaments sont administrés en association. Cependant, aucune interaction n’a été observée lorsqu’ils sont pris à trois heures d’écart. | Trois heures devraient s’écouler entre l’administration de VELTASSA et l’administration par voie orale de ce produit médicinal. |
| Cinacalcet | EC | In vivo : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ce produit médicinal. |
| Agents antithrombotiques | |||
| Clopidogrel | EC | In vivo : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ce produit médicinal. |
| Acide acétylsalicylique | T | In vitro : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ce produit médicinal. |
| Médicaments hypolipémiants | |||
| Nom courant | Source de preuve | Effet | Commentaire clinique |
| Metformine | EC | Selon l’ASC, VELTASSA diminue l’exposition systémique à la metformine de 19 % quand les deux médicaments sont administrés en association. Cependant, aucune interaction n’a été observée lorsqu’ils sont pris à trois heures d’écart. | Trois heures devraient s’écouler entre l’administration de VELTASSA et l’administration par voie orale de ce produit médicinal. |
| Inhibiteurs des canaux calciques | |||
| Amlodipine, vérapamil | EC | In vivo : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ces produits médicinaux. |
| Immunosuppresseurs | |||
| Mofétilmyco-phénolate | T | Des études in vitro ont démontré une interaction possible entre VELTASSA et le mofétilmycophénolate. L'interaction entre VELTASSA et ce produit médicinal n'a pas été testée in vivo. | Au moins trois heures devraient s’écouler entre l’administration de VELTASSA et l’administration par voie orale de ce produit médicinal. |
| Tacrolimus | T | In vitro : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ce produit médicinal. |
| Autres | |||
| Quinidine | T | Des études in vitro ont démontré une interaction possible entre VELTASSA et la quinidine. L'interaction entre VELTASSA et ce produit médicinal n'a pas été testée in vivo. | Trois heures devraient s’écouler entre l’administration de VELTASSA et l’administration par voie orale de ce produit médicinal. |
| Nom courant | Source de preuve | Effet | Commentaire clinique |
| Lithium | EC | In vivo : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ce produit médicinal. |
| Allopurinol, atorvastatine, digoxine, phénytoïne, riboflavine, sévélamer | T | In vitro : aucune interaction observée | L’administration de VELTASSA n’a pas besoin d’être séparée de l’administration par voie orale de ces produits médicinaux. |
| Thiamine | T | Des études in vitro ont démontré une interaction possible entre VELTASSA et la thiamine. L'interaction entre VELTASSA et ce produit médicinal n'a pas été testée in vivo. | Trois heures devraient s’écouler entre l’administration de VELTASSA et l’administration par voie orale de ce produit médicinal. |
Légende : ASC = aire sous la courbe; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
Les interactions avec des aliments en particulier n’ont pas été établies.
Dans une étude ouverte, 114 patients souffrant d’hyperkaliémie ont été traités avec VELTASSA (dose de départ de 8,4 g/jour) une fois par jour et étaient répartis au hasard pour recevoir le traitement avec de la nourriture ou sans nourriture pendant quatre semaines. Le titrage de VELTASSA se faisait par dose individuelle. La dose quotidienne moyenne de VELTASSA, le profil général d’innocuité et la diminution moyenne du potassium sérique par rapport à la situation initiale étaient semblables chez tous les patients, qu’ils prennent VELTASSA avec ou sans nourriture.
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les essais en laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
VELTASSA est un polymère cationique non absorbé qui contient un complexe calcium-sorbitol comme contre-ion.
VELTASSA augmente l’excrétion fécale de potassium en liant le potassium dans la lumière du tractus gastro-intestinal. La liaison du potassium réduit la concentration de potassium libre dans la lumière du tractus gastro-intestinal, ce qui réduit les concentrations sériques de potassium.
10.2 Pharmacodynamie
Chez les sujets adultes sains, VELTASSA causait une augmentation de l’excrétion fécale de potassium en fonction de la dose et une diminution correspondante de l’excrétion urinaire de potassium sans changement du potassium sérique. Dans l’étude ouverte croisée de phase 1 et utilisant de multiples doses chez 12 sujets sains, l’administration de 25,2 g de patiromer une fois par jour pendant six jours entraînait une augmentation moyenne de 1 283 mg/jour de l’excrétion fécale de potassium et une diminution moyenne de 1 438 mg/jour de l’excrétion urinaire de potassium. L’excrétion urinaire quotidienne de calcium augmentait de 53 mg/jour par rapport à la situation initiale.
Dans une étude ouverte pour évaluer le temps du délai d’action, 25 patients présentant une hyperkaliémie (valeurs moyennes initiales du potassium sérique de 5,9 mmol/L) et une néphropathie chronique ont reçu une dose quotidienne de 16,8 g de patiromer (en doses divisées) avec un régime de potassium contrôlé. Une réduction statistiquement significative (-0,2 mmol/L) du potassium sérique par rapport à la situation initiale chez les patients présentant une hyperkaliémie a été observée sept heures après la première dose. Les concentrations de potassium sérique ont continué de baisser pendant la période de traitement de 48 heures (-0,8 mmol/L 48 heures après la première dose). Après l’arrêt de VELTASSA, les concentrations de potassium demeuraient stables pendant 24 heures à partir de la dernière dose, puis augmentaient à nouveau pendant une période d’observation de quatre jours.
Électrocardiographie
Comme le patiromer est un polymère non absorbé, aucune étude clinique officielle n’a été réalisée pour évaluer l’effet du médicament sur la prolongation de l’intervalle QT corrigé (QTc) pour le rythme cardiaque.
De petites fluctuations par rapport aux valeurs moyennes initiales pour le rythme cardiaque, l’intervalle RR, l’intervalle PR, le complexe QRS, l’intervalle QT et l’intervalle QTcF ont été observées dans les données regroupées sur l’innocuité pour les sujets sous VELTASSA lors des essais cliniques. Cependant, les fluctuations reflètent probablement une variabilité biologique inhérente de la conduction ou de la repolarisation cardiaque avec le temps chez une population de patients présentant un taux élevé d’antécédents de troubles cardiaques davantage qu’une association au traitement par VELTASSA. Aucune tendance n’a été observée, et rien n’indique une anormalité de la conduction ou de la repolarisation cardiaque liée au médicament.
Dans les études réalisées au cours de la phase 1 sur des volontaires sains, aucune modification liée aux doses n’a été observée par rapport à la situation initiale dans les intervalles QT moyens ou les intervalles QT corrigés selon la méthode Fridericia (QTcF) après des doses uniques ou multiples de VELTASSA, et aucune modification cliniquement significative n’a été observée par rapport à la situation initiale dans les intervalles QT ou QTcF après l’administration de doses une, deux ou trois fois par jour.
Lors d’un essai de phase 2 à double insu contrôlé par placebo réalisé sur des sujets souffrant d’insuffisance cardiaque, aucune modification cliniquement significative n’a été observée par rapport à la situation initiale dans les intervalles RR ou QT pour les groupes sous VELTASSA ou sous placebo, et le pourcentage des patients dont la durée des intervalles QTcF est supérieure à 470 ms était semblable (8,0 % et 9,5 % respectivement). Les proportions de sujets dont la durée des intervalles QTcF est supérieure à 470 ms et à 500 ms sont restées les mêmes dans les deux groupes en tout temps jusqu’au 28e jour et lors de la dernière mesure disponible de l’étude.
10.3 Pharmacocinétique
Le patiromer agit en liant le potassium dans le tractus gastro-intestinal, donc la concentration sérique n’est pas pertinente pour déterminer son efficacité. En raison de l’insolubilité et des propriétés non absorbantes de ce produit médicinal, beaucoup d’études pharmacocinétiques classiques ne peuvent pas être réalisées, comme la détermination du volume de distribution, de la surface sous la courbe, du temps de séjour moyen, etc.
Absorption :
Dans les études à radiomarquage sur l’absorption, la distribution, le métabolisme et l’élimination chez les rats et les chiens, le patiromer n’était pas absorbé de façon systémique.
Distribution :
L’analyse quantitative par autoradiographie du corps entier chez les rats a démontré que la radioactivité était limitée au tractus gastro-intestinal, sans concentrations détectables de radioactivité dans les autres tissus ou organes.
Métabolisme :
Non applicable en raison de l’insolubilité et des propriétés non absorbantes du patiromer.
Élimination :
Dans les études à radiomarquage sur l’absorption, la distribution, le métabolisme et l’élimination chez les rats et les chiens, le patiromer était excrété dans les selles.
Populations et états pathologiques particuliers :
Aucune donnée n’est disponible.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver et transporter réfrigéré (entre 2 °C et 8 °C).
Le produit doit de préférence être conservé au réfrigérateur jusqu’à la date de péremption, ou au maximum 6 mois si conservé à température ambiante (entre 15 °C et 25 °C). Une fois retiré du réfrigérateur, le professionnel de la santé doit inscrire la date d’élimination (soit 6 mois suivant la conservation à température ambiante ou la date de péremption imprimée sur l’emballage, selon la première de ces éventualités) dans l’espace prévu à cet effet sur l’emballage.
Les patients doivent être informés qu'ils doivent utiliser VELTASSA avant la date d’élimination.
Éviter l’exposition à une température dépassant 40 °C.
Le mélange reconstitué doit être conservé à température ambiante (entre 15 °C et 25 °C) et administré dans l’heure suivant la suspension initiale.
Tenir hors de la portée et de la vue des enfants.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Tout produit médicinal non utilisé ou déchet doit être éliminé conformément aux exigences locales.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : calcium de sorbitex de patiromer
Nom chimique : complexes de calcium, de sorbitol polymérique de divinylbenzène-Me 2-fluoro-2-propénoate-1,7-octadiène hydrolysé
Formule moléculaire et masse moléculaire : (Ca
2C6H14O6)m(C3H2FO2)4m(C10H10)4n(C8H14)4p
Le calcium de sorbitex de patiromer est un polymère réticulé qui n’a pas de masse moléculaire définie. Chaque perle de polymère est une macromolécule qui présente plusieurs liaisons transversales covalentes entre les chaînes polymériques. Le poids moléculaire d’une perle de polymère de 100 micromètres est d’environ 5,6 x 10¹⁷ g/mol.
Formule structurelle :
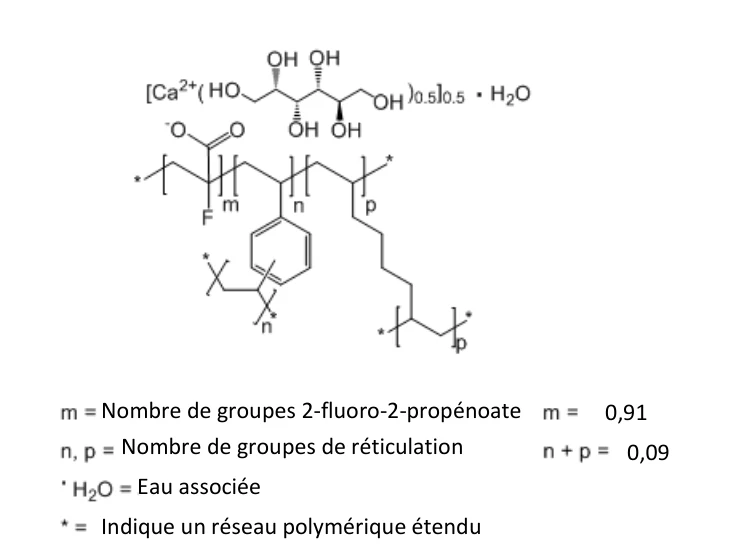
Propriétés physicochimiques : poudre de blanc cassé à brun clair; insoluble dans l’eau, 0,1 M HCl, méthanol et n-heptane.
La teneur en sorbitol est d’environ 4 g (10,4 kcal) pour 8,4 g de patiromer.
Nombre de groupes 2-fluoro-2-propénoate
Nombre de groupes de réticulation
0,09
Indique un réseau polymérique étendu
0,91
Eau associée
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Traitement de l’hyperkaliémie
Tableau 6 – Résumé des caractéristiques démographiques des patients dans les essais cliniques pour le traitement de l’hyperkaliémie
| Nº de l’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n)* | Âge moyen (Tranche)* | Sexe* |
| RLY5016 -301 | Partie A : Évaluation comparative d’études indépendantes à simple insu de phase 3 sur des sujets présentant une hyperkaliémie et une néphropathie chronique et prenant des doses stables d’au moins un ISRAA. Phase de traitement. | Dose de départ du groupe 1 (potassium sérique de 5,1 à moins de 5,5 mmol/L) : 8,4 g de patiromer par voie orale chaque jour (en doses divisées); Dose de départ du groupe 2 (potassium sérique de 5,5 à moins de 6,5 mmol/L) : 16,8 g de patiromer par voie orale chaque jour (en doses divisées); Les doses des deux groupes étaient ajustées pour obtenir et maintenir un potassium sérique situé dans la plage cible, soit de 3,8 à moins de 5,1 mmol/L. Quatre semaines. | 243 | 64 ans (de 29 à 80 ans) | M : 140 F : 103 |
| Partie B : Étude aléatoire à simple insu contrôlée par placebo et de phase 3 sur des sujets présentant une hyperkaliémie et une néphropathie chronique qui prenaient des doses stables d’au moins un ISRAA. Phase de sevrage. | Les sujets admissibles de la partie A ont été répartis au hasard également pour :
Huit semaines après la fin de la partie A. | 107 | 65 ans (de 32 à 80 ans) | M : 58 F : 49 | |
| Nº de l’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n)* | Âge moyen (Tranche)* | Sexe* |
| RLY5016 -205 | Essai ouvert, aléatoire, multicentrique d’évaluation du dosage de phase 2 sur le traitement de l’hyperkaliémie chez les sujets hypertensifs souffrant de néphropathie en raison d’un diabète de type 2 (DT2) et recevant des inhibiteurs de l’ECA et/ou des ARA-II, avec ou sans spironolactone. | Doses de départ situées entre 8,4 et 33,6 g/jour de patiromer par voie orale. Les doses étaient ajustées pour obtenir et maintenir un potassium sérique situé dans une plage cible. Dose de départ de la strate 1 (potassium sérique de plus de 5,0 à 5,5 mmol/L) : 8,4 g, 16,8 g ou 25,2 g de patiromer par voie orale chaque jour (en doses divisées); Dose de départ de la strate 2 (potassium sérique de plus de 5,5 à moins de 6,0 mmol/L) : 16,8 g, 25,2 g ou 33,6 g de patiromer par voie orale chaque jour (en doses divisées). Période d’amorce du traitement : 8 semaines, suivies d’une période de maintien à long terme de 44 semaines supplémentaires, pour un total de 52 semaines. | 304 | 66 ans (de 37 à 80 ans) | M : 192 F : 112 |
ISRAA = inhibiteur du système rénine-angiotensine-aldostérone (c.-à-d. inhibiteur de l’enzyme de conversion de l’angiotensine, antagoniste des récepteurs de l’angiotensine II ou antagoniste des récepteurs des minéralocorticoïdes)
* Population en intention de traiter (ITT)
Dans la partie A de l’étude RLY5016-301, les sujets admissibles présentaient une néphropathie chronique (un DFGE d’au moins 15 mL/min/1,73 m2 et inférieur à 60 mL/min/1,73 m2), prenaient des doses stables d’au moins un ISRAA (inhibiteur de l’enzyme de conversion de l’angiotensine [ECA], antagoniste des récepteurs de l’angiotensine II [ARA] ou antagoniste des récepteurs des minéralocorticoïdes [ARM]) et avaient des concentrations de potassium sérique de 5,1 à moins de 6,5 mmol/L. Parmi les patients, 58 % étaient de sexe masculin et 98 % Caucasiens. Environ 97 % des patients souffraient d’hypertension, 57 % de diabète de type 2, et 42 % d’insuffisance cardiaque. Cinquante-quatre pour cent (54 %) des patients avaient 65 ans ou plus, et 17 % avaient 75 ans ou plus.
Dans la partie B de l’étude RLY50 16-301, les données démographiques étaient semblables dans le groupe sous placebo et le groupe sous VELTASSA. Tous les patients étaient Caucasiens, et environ 97 % souffraient d’hypertension, 63 % de diabète de type 2, et 46 % d’insuffisance cardiaque. Cinquante-six pour cent (56 %) des patients avaient 65 ans ou plus, et 17 % avaient 75 ans ou plus.
Dans l’étude RLY5016-205, les sujets admissibles avaient reçu un diagnostic de diabète de type 2, présentaient une néphropathie chronique (un DFGE d’au moins 15 mL/min/1,73 m2 et inférieur à 60 mL/min/1,73 m
2), prenaient des doses stables d’au moins un ISRAA (inhibiteur de l’enzyme de conversion de l’angiotensine [ECA] ou antagoniste des récepteurs de l’angiotensine II [ARA]) et avaient des concentrations de potassium sérique de plus de 5,0 à moins de 6,0 mmol/L. Il n’y avait aucune différence statistiquement significative dans la distribution des hommes et des femmes ou dans l’âge moyen entre les groupes recevant la dose de départ pour chaque strate. La majorité des sujets (60 %) avaient 65 ans ou plus, dont 20 % avaient 75 ans ou plus, et tous les sujets étaient d’origine caucasienne.
De manière générale, dans les essais cliniques mentionnés ci-dessus, tous les patients recevaient un traitement par ISRAA à la situation initiale.
Étude RLY5016-301
Cette étude du sevrage aléatoire à simple insu en deux parties visait à évaluer l’effet de VELTASSA chez des patients souffrant d’hyperkaliémie et de néphropathie chronique et prenant des doses stables d’au moins un ISRAA (c.-à-d. un inhibiteur de l’enzyme de conversion de l’angiotensine, un antagoniste des récepteurs de l’angiotensine II ou un antagoniste des récepteurs des minéralocorticoïdes).
Les résultats du critère principal de la partie A, la variation du potassium sérique par rapport à la situation initiale à la semaine 4, sont résumés dans le Tableau 7. Pour le critère secondaire de la partie A, 76 % des patients (95 % IC : 70 %, 81 %) avaient un potassium sérique dans la plage cible allant de 3,8 mmol/L à moins de 5,1 mmol/L à la semaine 4. Les doses quotidiennes moyennes de VELTASSA étaient d’environ 13 g et de 21 g chez les patients dont le potassium sérique était respectivement de 5,1 à moins de 5,5 mmol/L et de 5,5 à moins de 6,5 mmol/L.
Tableau 4 – Résultats de la partie A de l’étude RLY5016-301 pour le traitement de l’hyperkaliémie
| Valeurs initiales | Semaine 4 | |||
|---|---|---|---|---|
| Strate de potassium sérique | Potassium sérique moyen* (± écart-type) | Potassium sérique moyen† (± écart-type) | Variation par rapport aux valeurs initiales [IC 95 %] | Valeur p |
| De 5,1 à moins de 5,5 mmol/L (n = 90)‡ | 5,32 ± 0,061 | 4,66 ± 0,049 | -0,65 [-0,74; -0,55] | -- |
| De 5,5 à moins de 6,5 mmol/L (n = 147)‡ | 5,74 ± 0,032 | 4,51 ± 0,040 | -1,23 [-1,31; -1,16] | -- |
| Population générale (n = 237)* | 5,58 ± 0,033 | 4,57 ± 0,031 | -1,01 [-1,07; -0,95] | < 0,001 |
* Modèle d’analyse de la variance
† Modèle des mesures répétées
‡ Les sujets participant à la phase de traitement de la partie A qui avaient i) reçu au moins une dose de RLY5016 FOS et ii) eu un résultat de potassium sérique en laboratoire central ou local au début de la partie A et au moins une visite hebdomadaire depuis le début (c.-à-d. à la semaine 1 de la partie A ou ultérieurement).
Le critère d’évaluation principal de la partie B était le changement du potassium sérique de la situation initiale de la partie B à la première visite au cours de laquelle le potassium sérique du patient était de 3,8 à moins de 5,5 mmol/L ou à la semaine 4 de la partie B si le potassium sérique du patient est resté dans la plage. Dans la partie B, le potassium sérique a augmenté de 0,72 mmol/L chez les patients qui étaient passés au placebo, alors qu’il n’a pas changé chez les patients qui ont continué de prendre VELTASSA (Tableau 8). Chez les patients répartis au hasard pour prendre VELTASSA, la dose quotidienne moyenne était de 21 g au début de la partie B et pendant celle-ci.
Tableau 5 – Résultats de la partie B de l’étude RLY5016-301 pour le traitement de l’hyperkaliémie
| Critère d’évaluation principal | Placebo (n = 52) | VELTASSA (n = 55) | Différence |
| Estimation (IC à 95 %) | Valeur p | ||
| Changement médian estimé du potassium sérique par rapport aux valeurs initiales (mmol/L) | 0,72 | 0,00 | |
0,72 (0,46; 0,99) | < 0,001 | ||
Plus de patients sous placebo (91 %, 95 % IC : 83 %; 99 %) ont obtenu un potassium sérique supérieur ou égal à 5,1 mmol/L à un moment de la partie B que de patients sous VELTASSA (43 %, 95 % IC : 30 %; 56 %), p < 0,001. Plus de patients sous placebo (60 %, 95 % IC : 47 %; 74 %) ont obtenu un potassium sérique supérieur ou égal à 5,5 mmol/L à un moment de la partie B que de patients sous VELTASSA (15 %, 95 % IC : 6 %; 24 %), p < 0,001.
La capacité de VELTASSA à permettre un traitement concomitant aux ISRAA a aussi été évaluée dans le cadre de la partie B. Cinquante-deux pour cent (52 %) des sujets qui recevaient un placebo ont cessé le traitement aux ISRAA en raison d’une hyperkaliémie récurrente, par rapport à 5 % des sujets sous VELTASSA.
Étude RLY5016-205
Cet essai ouvert d’une durée de 52 semaines ou moins visait à évaluer l’effet du traitement par VELTASSA chez 304 patients présentant une hyperkaliémie, une néphropathie chronique et un diabète de type 2 et prenant des doses stables d’ISRAA.
Le paramètre principal d’efficacité était la variation du potassium sérique par rapport à la situation initiale à la semaine 4 ou avant de commencer le titrage de la dose. Les résultats sont résumés dans le Tableau 9.
Tableau 6 – Résultats de la partie B de l’étude RLY5016-205 pour le traitement de l’hyperkaliémie
| Valeurs initiales | Semaine 4* | |||
|---|---|---|---|---|
| Strate de potassium sérique | Potassium sérique moyen (± écart-type) | Potassium sérique | Variation par rapport aux | Valeur p |
| moyen (± écart-type) | valeurs initiales [IC 95 %] | |||
| De plus de 5,0 à 5,5 mmol/L (n = 220) | 5,15 ± 0,017 | 4,68 ± 0,039 | -0,47 [-0,55; -0,40]; | < 0,001 |
| De plus de 5,5 à moins de 6,0 mmol/L (n = 84) | 5,66 ± 0,039 | 4,74 ± 0,073 | -0,92 [-1,07; -0,77]; | < 0,001 |
* Pour les sujets qui ont eu besoin d’un titrage de la dose de VELTASSA avant la semaine 4, le critère d’évaluation est la dernière donnée observée avant le premier titrage. Pour les sujets qui ont arrêté de prendre VELTASSA de façon prématurée sans titrage de la dose et avant la semaine 4, le critère d’évaluation est la dernière donnée observée après la situation initiale et avant l’arrêt.
Les baisses du potassium sérique obtenues avec le traitement par VELTASSA se sont maintenues pendant plus d’un an de traitement chronique, comme l’indique la Figure 1, et l’incidence d’hypokaliémie était faible (2,3 %). La plupart des sujets (97,7 %) ont atteint la plage cible de potassium sérique (de 4,0 à 5,0 mmol/L) pendant la période d’amorce du traitement de huit semaines et ont maintenu leur taux cible (de 3,8 à 5,0 mmol/L) pendant la période de maintien à long terme (jusqu’à 44 semaines) (en général, pendant la période de maintien, le potassium sérique était dans la plage cible environ 80 % du temps). Chez les patients dont le potassium sérique initial était supérieur à 5,0 mmol/L et inférieur ou égal à 5,5 mmol/L et qui avaient reçu une dose initiale de 8,4 g de patiromer par jour, la dose quotidienne moyenne était de 14 g. Chez ceux dont le potassium sérique initial était supérieur à 5,5 mmol/L et inférieur à 6,0 mmol/L et qui avaient reçu une dose initiale de 16,8 g de patiromer par jour, la dose quotidienne moyenne était de 20 g tout au long de l’étude.
Figure 1 – Moyenne (IC à 95 %) du potassium sérique avec le temps

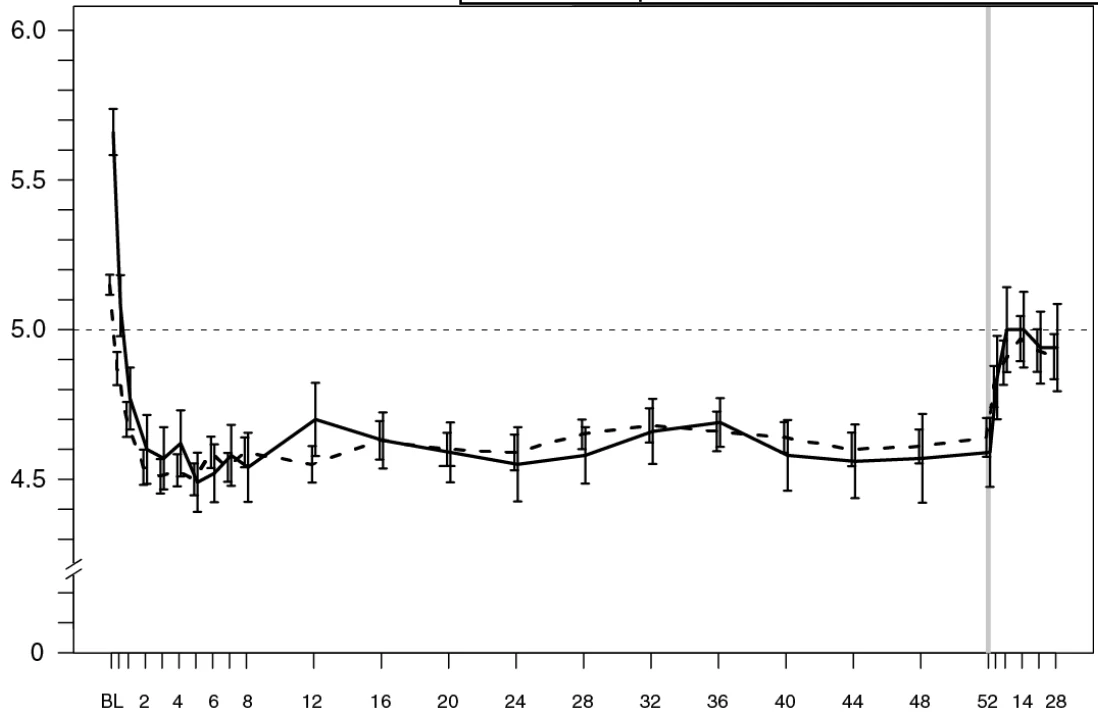
Visite de l’étude (semaine) Suivi
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Aucune étude de toxicité pour une dose unique n’a été menée. Une étude de toxicité de doses répétées sur 26 semaines chez les rats n’a produit aucun signe clinique de toxicité selon la dose, aucun résultat ophtalmique et aucun effet sur le poids corporel moyen, ni de variation du poids corporel associée au médicament à des doses allant de 1 à 5 g/kg/jour. La DSENO de 5 g/kg/jour représente dix fois la marge de sécurité. Une étude de toxicité de doses répétées sur 39 semaines chez des chiens Beagle à des doses de 1 à 3,75 g/kg/jour n’a produit aucun décès imputable au médicament, aucune observation ophtalmique ou cardiovasculaire et aucun effet sur le poids corporel, la consommation de nourriture, ni de variation macroscopique ou microscopique. Certains effets spécifiques par sexe qui ont été observés (comme une diminution du potassium sérique et des événements gastro-intestinaux) étaient difficiles à interpréter en raison d’une efficacité statistique limitée et n’ont plus été observés dans les essais cliniques. La DSENO de cette étude était de 3,75 g/kg/jour. Cela représente sept fois la marge de sécurité.
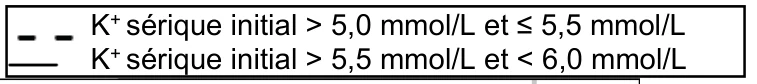
M oyenne ( IC à 95 % ) du pot assiu m sér ique
| Nombre de sujets : | (jour) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Strate K+ inférieur : | 218 199 192 | 175 | 168 | 161 | 161 | 163 | 158 | 156 | 151 | 148 | 149 145 131 126 |
| Strate K+ supérieur : | 83 73 70 | 65 | 62 | 62 | 62 | 61 | 53 | 53 | 53 | 52 | 49 49 48 47 |
Dans les études à radiomarquage chez les rats et les chiens, le patiromer n’était pas absorbé de façon systémique et était excrété dans les selles. L’analyse quantitative par autoradiographie du corps entier chez les rats a démontré que la radioactivité était limitée au tractus gastro-intestinal, sans concentrations détectables de radioactivité dans les autres tissus ou organes.
Cancérogénicité :
Aucune étude de cancérogénicité n’a été effectuée.
Génotoxicité :
Le patiromer ne s’est pas révélé génotoxique dans les épreuves de mutation inverse (essai d’Ames), dans l’essai d’aberration chromosomique, ni dans les tests du micronoyau chez les rats.
Toxicologie pour la reproduction et le développement :
Les études chez l’animal n’ont démontré aucun effet sur la fonction reproductrice ou la fertilité à des doses allant jusqu’à une fois la dose maximale recommandée chez l’humain (DMRH). Cependant, aux doses les plus élevées, la motilité et la vitesse moyennes du sperme diminuaient, et à la dose la plus élevée, les résultats étaient inférieurs ou égaux à ceux des groupes témoin historiques pour tous les tests. Même si les taux de fertilité chez les rats n’ont pas diminué de manière significative, des changements semblables chez l’humain pourraient être associés à une perte de fertilité. Le patiromer n’avait pas non plus d’effet statistique significatif sur le développement embryofœtal chez les rates enceintes pour des doses allant jusqu’à 6 g/kg, ce qui correspond à une marge 12 fois supérieure à la DMRH, ni chez les lapines enceintes à des doses allant jusqu’à 3 g/kg, ce qui correspond à une marge six fois supérieure à la DMRH. Cependant, aucun suivi de la progéniture n’a été fait après la naissance pour vérifier si l’exposition prénatale avait des effets postnataux durables. Les résultats ne permettent pas de confirmer l’absence d’un effet indirect sur la santé de la progéniture causé par l’exposition maternelle au patiromer.