


Monographie de produit - Renvela (Sanofi-Aventis Canada, 800 mg)
Modifications importantes apportées récemment à la monographie
| 4 Posologie et administration, 4.1 Considérations posologiques | 2026-04 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2026-04 |
| 7 Mises en garde et précautions, 7.1.3 Enfants et adolescents | 2026-04 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
- 1.
Indications..................................................................................................................... 4
1.1. Pédiatrie (de 6 ans à moins de 18 ans) ........................................................................ 4
1.2. Gériatrie (65 ans et plus) ............................................................................................. 4
- 2. Contre-indications ......................................................................................................... 4
- 3. Encadré sur les mises en garde et précautions importantes ............................................ 4
- 4.
Posologie et administration ........................................................................................... 5
4.1. Considérations posologiques ....................................................................................... 5
4.2. Posologie recommandée et ajustement posologique................................................. 5
4.4. Administration ............................................................................................................. 8
4.5. Dose oubliée ................................................................................................................ 8
- 5. Surdose ......................................................................................................................... 8
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ............................. 8
- 7.
Mises en garde et précautions ....................................................................................... 9
Généralités ............................................................................................................................. 9
Appareil digestif...................................................................................................................... 9
Surveillance et examens de laboratoire ............................................................................... 10
7.1. Populations particulières ........................................................................................... 10
7.1.1. Grossesse ......................................................................................................... 10
7.1.2. Allaitement ....................................................................................................... 10
7.1.3. Enfants et adolescents ..................................................................................... 11
7.1.4. Personnes âgées (65 ans et plus) ..................................................................... 11
- 8.
Effets indésirables ........................................................................................................ 11
8.2. Effets indésirables observés au cours des études cliniques ...................................... 11
8.5. Effets indésirables observés après la commercialisation .......................................... 14
- 9.
Interactions médicamenteuses .................................................................................... 14
9.3 Interactions médicament-comportement ................................................................. 14
9.4. Interactions médicament-médicament ..................................................................... 14
9.5. Interactions médicament-aliment ............................................................................. 15
9.6. Interactions médicament-plante médicinale ............................................................ 15
9.7. Interactions médicament-examens de laboratoire ................................................... 15
- 10.
Pharmacologie clinique ............................................................................................... 15
10.1. Mode d’action ........................................................................................................ 15
10.2. Pharmacodynamie ................................................................................................. 16
10.3. Pharmacocinétique ................................................................................................ 17
- 11. Conservation, stabilité et mise au rebut ....................................................................... 17
Partie 2 : Renseignements scientifiques .............................................................................. 18
- 13. Renseignements pharmaceutiques .............................................................................. 18
- 14.
Études cliniques ........................................................................................................... 19
14.1. Études cliniques par indication .............................................................................. 19
- 16. Toxicologie non clinique ............................................................................................... 24
Renseignements destinés aux patient·e·s............................................................................ 27
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
RENVELA (carbonate de sevelamer) est indiqué pour :
- la maîtrise de l’hyperphosphatémie chez les adultes et les enfants (âgés de 6 ans ou plus ayant une surface corporelle minimale de 0,75 m2) dialysés souffrant d’insuffisance rénale terminale (IRT).
1.1. Pédiatrie (de 6 ans à moins de 18 ans)
D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de RENVELA chez les enfants âgés de 6 ans ou plus dialysés souffrant d’IRT ont été démontrées. Cet organisme juge en effet que l’efficacité et l’innocuité de cet agent ont été confirmées chez les enfants de cet âge dont la surface corporelle mesure au moins 0,75 m2; par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique. Il est déconseillé d’utiliser RENVELA chez les enfants de moins de 6 ans, chez ceux ayant une surface corporelle inférieure à 0,75 m2 ou chez ceux qui sont atteints d’hyperphosphatémie légère (voir les sections 7 « Mises en garde et précautions, Populations particulières », et 14 « Études cliniques »).
1.2. Gériatrie (65 ans et plus)
Les données tirées des études cliniques portent à croire que des doses faibles de carbonate de sevelamer peuvent suffire pour normaliser la phosphatémie chez les personnes âgées (65 ans et plus). Une surveillance étroite et une augmentation progressive de la dose sont toutefois recommandées (voir les sections 7 « Mises en garde et précautions, Populations particulières », et 14 « Études cliniques »).
2. Contre-indications
L’administration de RENVELA (carbonate de sevelamer) est contre-indiquée dans les circonstances suivantes :
- chez les patients présentant une hypophosphatémie;
- chez les patients présentant une occlusion intestinale, ou une lésion évolutive connue de la muqueuse telle qu’une nécrose, une perforation, une colite ulcéreuse ou une hémorragie digestive (voir la section 7, « Mises en garde et précautions »).
- chez les patients présentant une hypersensibilité au sevelamer ou à l’un des autres ingrédients entrant dans la composition du produit. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6, « Formes pharmaceutiques, teneurs, composition et conditionnement ».
3. Encadré sur les mises en garde et précautions importantes
- Des cas graves de dysphagie, d’obstruction et de perforation intestinale ont été associés à l’utilisation de RENVELA, certains ont nécessité l’hospitalisation et la chirurgie (voir la section 7, « Mises en garde et précautions, Appareil digestif »).
4. Posologie et administration
4.1. Considérations posologiques
- RENVELA (carbonate de sevelamer) est offert sous forme de comprimés.
- On ne doit pas croquer, mâcher, ni rompre les comprimés RENVELA avant de les avaler.
Prendre RENVELA pendant un repas, car il agit en liant les phosphates ingérés (voir la section 10.1,
« Mode d’action »).
- Lors de l’administration de tout autre médicament pour lequel une baisse de la biodisponibilité aurait des conséquences cliniquement significatives quant à l’innocuité ou à l’efficacité, le médecin doit envisager la surveillance des taux sanguins pour ce médicament ou éviter d’administrer ce médicament en même temps que RENVELA pour éviter la liaison GI (au moins une heure avant ou trois heures après RENVELA).
- Il faut régulièrement surveiller la phosphatémie et ajuster la dose de RENVELA en fonction des valeurs limites recherchées, conformément aux normes médicales en vigueur (voir la section 4.2 Posologie recommandée et ajustement posologique, Adultes et Enfants).
- Lors de l’étude menée chez des enfants (voir la section 14 Études cliniques), les sujets dont la surface corporelle était égale ou supérieure à 0,75 m2, mais inférieure à 1,2 m2 ont reçu uniquement la préparation de carbonate de sevelamer en poudre. RENVELA n’est pas actuellement commercialisé sous forme de poudre et les comprimés de RENVELA ne doivent pas être mâchés ou brisés. Étant donné que les comprimés peuvent présenter un risque d’étouffement pour les enfants en bas âge, RENVELA ne doit être utilisé que chez les patients pédiatriques qui peuvent facilement avaler le comprimé entier.
4.2. Posologie recommandée et ajustement posologique
Comprimés
Les comprimés RENVELA à 800 mg doivent être pris trois fois par jour pendant les repas à une dose reposant sur les besoins individuels des patients pour contrôler leur phosphatémie (voir ci-dessous la posologie recommandée chez les adultes et les enfants).
Adultes (18 ans et plus) :
Le Tableau 1 ci-dessous présente les doses recommandées lors de l’établissement du traitement par RENVELA chez des adultes qui ne prennent aucun autre chélateur de phosphate.
Tableau 1 – Dose initiale pour les patients en dialyse ne prenant pas de chélateur de phosphate
| Phosphatémie initiale | RENVELA comprimés de 800 mg |
| > 1,8 et < 2,4 mmol/L | 1 comprimé trois fois par jour pendant les repas (2,4 grammes/jour) |
| ≥ 2,4 mmol/L | 2 comprimés trois fois par jour pendant les repas (4,8 grammes/jour) |
Chez les patients ayant déjà reçu du chlorhydrate de sevelamer, RENVELA doit être administré au gramme par gramme en surveillant les taux de phosphore sériques afin de garantir des doses quotidiennes optimales.
Au cours d’une étude portant sur 84 patients hémodialysés souffrant d’IRC, une réduction similaire du phosphore sérique a été observée avec des doses équivalentes (approximativement mg pour mg) de chlorhydrate de sevelamer et d’acétate de calcium. Le Tableau 2 présente les doses initiales recommandées de RENVELA en fonction de la dose actuelle d’acétate de calcium du patient.
Tableau 2 – Dose initiale chez des patients dialysés en cas de changement de traitement - acétate de calcium à RENVELA
| Acétate de calcium 667 mg (comprimés par repas) | RENVELA Comprimé de 800 mg (comprimés par repas) |
| 1 comprimé | 1 comprimé |
| 2 comprimés | 2 comprimés |
| 3 comprimés | 3 comprimés |
Si des ajustements posologiques s’imposent, il est recommandé d’augmenter la dose à des intervalles de 1 à 3 semaines en ajoutant 1 comprimé par repas (3/jour) jusqu’à l’atteinte de la phosphatémie cible.
La dose totale quotidienne doit être divisée entre les repas de la journée.
Enfants (âgés de 6 ans à moins de 18 ans) :
La dose initiale recommandée chez les enfants est déterminée en fonction de la catégorie de surface corporelle à laquelle ils appartiennent (Tableau 3). Il est possible de calculer la surface corporelle au moyen de l’équation de Gehan et de George correspondante :
Surface corporelle = 0,0235 x T0,42246 x P0,51456,
| où la surface corporelle est exprimée en m2, où P correspond au | poids de l’enfant exprimé en kg et où | ||||
| T correspond à la taille de | ce dernier | exprimée | en cm | . | |
Les comprimés de RENVELA peuvent présenter un risque d’étouffement pour les enfants en bas âge et ne doivent pas être mâchés ou brisés. Par conséquent, RENVELA ne doit être utilisé que chez les patients pédiatriques qui peuvent facilement avaler le comprimé entier.
RENVELA doit être pris trois fois par jour pendant un repas ou avec une collation. Si l’enfant mange moins de 3 repas et collations par jour, RENVELA doit lui être administré seulement pendant ces repas ou avec ces collations, jamais à jeun.
Tableau 3 – Dose initiale recommandée et ajustement progressif de la dose en fonction de la surface corporelle (SC) (m2)
Surface corporelle (m2) | Dose par repas ou collation | Ajustement posologique / commentaires |
De ≥ 0,75 à < 1,2 | Un comprimé (800 mg) trois fois par jour | Augmentation ou diminution d’un comprimé par repas (trois comprimés par jour). RENVELA ne doit être utilisé que chez les patients pédiatriques qui peuvent facilement avaler le comprimé entier. |
| ≥ 1,2 | Deux comprimés (1,6 g) trois fois par jour | Augmentation ou diminution d’un comprimé par repas (trois comprimés par jour). |
Au besoin, il faut ajuster la posologie à la hausse ou à la baisse en fonction de la catégorie de surface corporelle à laquelle appartient le patient en suivant les directives formulées dans le Tableau 3. La posologie peut être ajustée toutes les 2 semaines pendant les 6 premières semaines, puis toutes les 4 semaines si nécessaire jusqu’à obtention de la phosphatémie visée.
Au cours d’essais cliniques, la dose quotidienne réelle moyenne de carbonate de sevelamer était d’approximativement 6 g par jour chez les adultes. La dose quotidienne étudiée de carbonate de sevelamer la plus élevée était de 14,4 g par jour chez des adultes souffrant d’IRC. Les essais cliniques menés chez les enfants ayant une surface corporelle inférieure à 1,2 m2 qui dépassaient une dose de plus de 6 g/jour, ainsi que chez ceux ayant une surface corporelle d’au moins 1,2 m2 excédant 10 g/jour, étaient limités.
4.4. Administration
Les comprimés doivent être avalés entiers et ne doivent pas être écrasés, croqués ni brisés en morceaux avant leur administration.
4.5. Dose oubliée
Toute dose oubliée doit être omise. Il n’est pas conseillé de doubler la dose.
5. Surdose
Chez des adultes patients dialysés souffrant d’IRC, la dose maximale étudiée était de 14,4 grammes de carbonate de sevelamer et de 13 grammes de chlorhydrate de sevelamer. Le chlorhydrate de sevelamer, qui contient le même fragment actif que le carbonate de sevelamer, a été administré à des volontaires adultes en bonne santé à des doses pouvant atteindre 14,4 grammes par jour pendant huit jours sans effet indésirable. Aucun surdosage de carbonate de sevelamer ou de chlorhydrate de sevelamer n’a été rapporté. Compte tenu du fait que le sevelamer ne subit aucune absorption, le risque de toxicité systémique est minime.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 4 – Formes posologiques, teneurs et composition
Les comprimés RENVELA de 800 mg sont de couleur blanche à blanc cassé, de forme ovale, et portent l’inscription « RV800 » gravée sur une face; ils renferment 800 mg de carbonate de sevelamer sur une base anhydre, de la cellulose microcristalline, du chlorure de sodium, du stéarate de zinc et les composants d’enrobage hypromellose et monoglycérides diacétylés.
Les comprimés RENVELA dosés à 800 mg sont présentés dans des flacons de 180 comprimés.
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/com | ||||
| position | ||||
| Orale | Comprimé de 800 mg de carbonate de sevelamer | Cellulose microcristalline, chlorure de sodium, hypromellose, monoglycérides diacétylés, stéarate de zinc. | ||
Les comprimés RENVELA sont présentés dans des flacons blancs en polyéthylène haute densité (HDPE), dotés de bouchons en polypropylène à l’épreuves des enfants et d’un opercule scellé par induction.
7. Mises en garde et précautions
Voir la section 3, « Encadré sur les mises en garde et précautions importantes ».
Généralités
Les insuffisants rénaux sont exposés au risque d’hypocalcémie. Comme RENVELA ne renferme pas de calcium, il convient de surveiller la calcémie et, au besoin, de donner des suppléments de calcium élémentaire. En présence d’une hypocalcémie, les patients doivent prendre un supplément calcique le soir.
On doit s’assurer que la phosphatémie ne chute pas sous le taux de 0,8 mmol/L (voir la section 4, « Posologie et administration »).
De rares cas de grave difficulté à avaler le comprimé de RENVELA ont été signalés. Plusieurs de ces cas touchaient des patients qui présentaient des comorbidités affectant la capacité d’avaler, y compris des troubles de la déglutition et des anomalies œsophagiennes. La prudence s’impose lorsqu’on utilise des comprimés RENVELA chez ce type de patients.
Le sevelamer se lie aux acides biliaires et, par conséquent, empêche l’absorption du cholestérol.
L’innocuité et l’efficacité de RENVELA chez les patients qui souffrent d’une insuffisance rénale qui n’étaient pas traités par dialyse n’ont pas été établies.
Appareil digestif
Des cas de dysphagie et de rétention œsophagienne des comprimés ont été signalés en lien avec l’utilisation de la préparation de RENVELA en comprimés; certains cas ont nécessité l’hospitalisation et une intervention.
Des cas d’obstruction intestinale (iléus, sous-iléus) et de perforation ont aussi été signalés avec l’utilisation de RENVELA. La constipation pourrait en être un symptôme avant-coureur.
Les patients qui souffrent de dysphagie, de troubles de la déglutition, de troubles graves de la motilité gastro-intestinale (GI), y compris de constipation opiniâtre, ou qui ont subi une intervention majeure au niveau des voies digestives n’ont pas été inclus dans les études cliniques sur RENVELA.
On n’a pas établi l’innocuité ni l’efficacité de RENVELA chez les patients présentant une dysphagie, un trouble de la déglutition, des troubles graves de la motilité GI incluant une constipation sévère, ou chez un patient ayant subi une intervention chirurgicale majeure de l’appareil gastro-intestinal. On doit faire preuve de prudence en administrant du RENVELA à des patients présentant ces troubles gastro-intestinaux. Il faut surveiller étroitement ces patients pendant leur traitement par RENVELA. Le traitement par RENVELA doit être réévalué chez les patients qui développent une constipation sévère ou d’autres symptômes GI graves (voir la section 8, « Effets indésirables »).
Des cas de troubles inflammatoires graves de l’appareil gastro-intestinal associés à la présence de cristaux de sevelamer (accompagnés de complications telles que des hémorragies, des perforations, des ulcérations, de la nécrose, une colite et une masse dans le côlon ou le cæcum) ont été signalés (voir la section 8.5, « Effets indésirables observés après la commercialisation »). Il se peut que les troubles inflammatoires disparaissent à l’arrêt du traitement par RENVELA. L’arrêt du traitement doit être envisagé en cas d’apparition de symptômes gastro-intestinaux graves (voir les sections 2, « Contre-indications » et 8 « Effets indésirables »).
Surveillance et examens de laboratoire
Les taux de bicarbonate et de chlorure doivent être surveillés. Il convient de surveiller une réduction des taux de vitamine D, E, K et d’acide folique. Au cours d’études précliniques menées chez le rat et le chien, le chlorhydrate de sevelamer, qui contient le même fragment actif que le carbonate de sevelamer, réduisait les taux de vitamine D, E, K et d’acide folique à des doses 6 à 10 fois inférieures aux doses recommandées chez l’humain. Au cours d’essais cliniques à court terme, aucune réduction des taux sériques des vitamines n’a été observée. En revanche, au cours d’un essai clinique mené sur un an, la 25-hydroxyvitamine D (valeurs normales 10 à 55 ng/mL) chutait de 39 ± 22 à 34 ± 22 ng/mL (p < 0,01) avec un traitement par le chlorhydrate de sevelamer. La plupart des patients (approximativement 75 %) recrutés dans les essais cliniques portant sur le chlorhydrate de sevelamer ont reçu des suppléments de vitamines, une pratique typique chez les patients dialysés.
7.1. Populations particulières
7.1.1. Grossesse
L’innocuité de RENVELA n’a pas été établie chez les femmes enceintes. Lors des études précliniques, on n’a observé aucun signe d’effet embryocide, fœtotoxique ou tératogène imputable à RENVELA aux doses étudiées (jusqu’à 1 g/kg/jour chez le lapin; jusqu’à 4,5 g/kg/jour chez le rat). RENVELA ne doit être administré à une femme enceinte que si les bienfaits l’emportent sur les risques.
7.1.2. Allaitement
Aucune étude comparative adéquate n’a été menée chez les femmes qui allaitent; en revanche, comme le sevelamer n’est pas absorbé, son excrétion dans le lait maternel est peu probable.
7.1.3. Enfants et adolescents
L’efficacité et l’innocuité de RENVELA chez les enfants ont été évaluées dans le cadre d’essais cliniques menés chez des enfants atteints d’hyperphosphatémie qui étaient âgés de 6 ans au moins, qui avaient une surface corporelle minimale de 0,75 m2 et qui étaient majoritairement traités par dialyse pour cause d’IRT. RENVELA a été, semble-t-il, moins efficace chez les enfants affichant une phosphatémie légèrement élevée compte tenu de leur âge (moins de 2,26 mmol/L), ce qui correspondait généralement à des adolescents qui n’étaient pas sous dialyse au moment de la sélection des sujets (voir la section 14, « Études cliniques »). Le profil d’innocuité établi chez les enfants ressemble à celui observé chez les adultes (voir la section 8.2, « Effets indésirables observés au cours des études cliniques »). Il est déconseillé d’utiliser RENVELA chez les enfants âgés de moins de 6 ans, chez ceux dont la surface corporelle est inférieure à 0,75 m2 ou chez ceux qui sont atteints d’hyperphosphatémie légère. Les mises en garde concernant l’emploi de cet agent chez les adultes s’appliquent également chez les enfants.
Les comprimés peuvent présenter un risque d’étouffement pour les enfants en bas âge. Étant donné que les comprimés de RENVELA ne doivent pas être mâchés ou brisés, RENVELA ne doit être utilisé que chez les patients pédiatriques qui peuvent facilement avaler le comprimé entier.
7.1.4. Personnes âgées (65 ans et plus)
Lors d’un essai clinique réalisé chez des adultes hémodialysés, des patients âgés de 65 ans ou plus (n = 5) ont affiché une phosphatémie inférieure à celle enregistrée chez les patients de moins de 65 ans, et ce, même s’ils prenaient des doses plus faibles de carbonate de sevelamer. Il est donc recommandé de surveiller étroitement les patients âgés et d’augmenter leur dose progressivement afin de réduire le risque d’hypophosphatémie (voir la section 14, « Études cliniques »).
8. Effets indésirables
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Les données sur l’innocuité du RENVELA (carbonate de sevelamer) sont limitées. Cependant, comme il contient le même ingrédient actif que le sel de chlorhydrate, les profils des événements indésirables des deux sels devraient être similaires. Au cours d’une étude croisée chez des patients hémodialysés recevant un traitement pendant huit semaines, sans période de sevrage thérapeutique à la moitié de la période de traitement, les effets indésirables observés sous carbonate de sevelamer étaient similaires à ceux observés sous chlorhydrate de sevelamer.
Au cours d’études à long terme portant sur le chlorhydrate de sevelamer, qui contient le même fragment actif que le carbonate de sevelamer, les effets indésirables les plus courants rencontrés comprenaient notamment : des vomissements, des nausées, de la diarrhée, une dyspepsie, des douleurs abdominales, des flatulences et de la constipation comme le montre le Tableau 5. Selon une étude de courte durée (avec permutation croisée de 4 semaines), les effets indésirables les plus fréquents liés au traitement par la poudre RENVELA étaient : nausées, constipation et vomissements. Dans le cadre de l’étude chez les enfants, la plupart des effets indésirables rapportés liés ou susceptibles d’être liés à l’administration du carbonate de sevelamer en comprimés ou en poudre pour suspension orale étaient d’ordre gastro-intestinal. En substance, le profil d’effets indésirables observés chez les enfants ayant participé à cette étude était similaire à celui établi chez les adultes (voir la section 14, « Études cliniques »).
D’après des études d’une durée de 8 à 52 semaines, les raisons les plus courantes d’arrêt du traitement par le chlorhydrate de sevelamer étaient des effets indésirables de nature gastro-intestinale (3-16 %).
Le Tableau 5 ci-dessous reprend les effets indésirables dont l’incidence est ≥10 % d’après une base de données d’innocuité combinée et comprenant 483 patients hémodialysés souffrant d’insuffisance rénale terminale. D’après cette même base de données, les effets indésirables rencontrés au cours d’une étude clinique randomisée, isolée et à long terme sur le chlorhydrate de sevelamer et le calcium sont également présentés de façon distincte. Les effets indésirables présentés dans le tableau qui suit ne sont pas nécessairement attribués au traitement par le chlorhydrate de sevelamer. L’incidence de ces effets n’était pas liée à la dose.
Tableau 5 – Effets indésirables chez des patients hémodialysés et souffrant d’insuffisance rénale terminale
Intégralité des EI signalés | Étude d’une durée de 52 semaines portant sur le chlorhydrate de sevelamer et le calcium (sous forme d’acétate et de carbonate) | |
Classification par système et organe Effets indésirables | chlorhydrate de sevelamer N = 483 % | chlorhydrate de sevelamer N = 99 % calcium N = 101 % |
Affections gastro-intestinales Vomissements Nausées Diarrhée Dyspepsie Constipation | 24,4 25,3 21,1 15,7 13,3 | 22,2 21,8 20,2 19,8 19,2 22,8 16,2 6,9 8,1 11,9 |
Infections et infestations Rhinopharyngite Bronchite Infection des voies respiratoires supérieures | 13,9 5,4 7,0 | 14,1 7,9 11,1 12,9 5,1 10,9 |
Affections musculosquelettiques et du tissu conjonctif Douleur dans les membres Arthralgie Lombalgie | 13,7 11,4 6,0 | 13,1 14,9 12,1 17,8 4,0 17,8 |
| Affections de la peau Prurit | 10,4 | 13,1 9,9 |
Affections respiratoires, thoraciques et médiastinales Dyspnée Toux | 15,7 11,6 | 10,1 16,8 7,1 12,9 |
| Affections vasculaires Hypertension | 9,3 | 10,1 5,9 |
| Affections du système nerveux Céphalées | 18,4 | 9,1 15,8 |
Troubles généraux et anomalies au site d’administration Complication liée à l’accès de dialyse | 4,3 | 6,1 10,9 |
| Pyrexie | 8,7 | 5,1 10,9 |
Chez 143 patients souffrant d’insuffisance rénale terminale sous dialyse péritonéale et traités pendant 12 semaines (97 sous chlorhydrate de sevelamer et 46 sous un produit à base de calcium), le profil d’innocuité était similaire à celui rapporté chez les patients hémodialysés sauf pour la péritonite qui est une complication connue chez ces patients.
8.5. Effets indésirables observés après la commercialisation
Depuis la commercialisation du chlorhydrate de sevelamer (qui comporte le même fragment actif que RENVELA), les effets indésirables suivants ont été signalés : réactions allergiques, y compris œdème de Quincke, anaphylaxie (parfois fatale) et érythème, vascularites d’hypersensibilité, prurit, éruptions cutanées, douleur abdominale, impaction fécale et, dans des cas peu fréquents, occlusion intestinale, iléus, sous-iléus et perforation intestinale. Des cas de diverticulite ont aussi été signalés.
Des cas de troubles inflammatoires graves du tube digestif (accompagnés de complications telles que des hémorragies, des perforations, des ulcérations, de la nécrose, une colite et une masse dans les intestins) associés à la présence de cristaux de sevelamer ont été signalés (voir les sections 2, « Contre-indications» et 7, « Mises en garde et précautions »).
Des cas de nécrose de la muqueuse gastro-intestinale, d’hémorragie digestive et de colite associés à la présence de cristaux de sevelamer ont été rapportés. Toutefois, aucun lien de causalité entre la présence des cristaux de sevelamer et l’apparition de tels troubles n’a été établi (voir les sections 2, « Contre-indications » et 7, « Mises en garde et précautions »).
9. Interactions médicamenteuses
9.3 Interactions médicament-comportement
Aucune étude comparative adéquate n’a été menée sur les interactions du médicament avec le style de vie.
9.4. Interactions médicament-médicament
Le chlorhydrate de sevelamer, qui contient le même fragment actif que le carbonate de sevelamer, a été étudié dans le cadre d’essais sur les interactions médicamenteuses chez l’humain. Lors d’essais d’interaction chez des volontaires en bonne santé, le chlorhydrate de sevelamer n’avait aucun effet sur la biodisponibilité d’une dose unique de digoxine, de warfarine, d’énalapril, de métoprolol ou de fer.
Par contre, la biodisponibilité de la ciprofloxacine était réduite d’environ 50 % lors d’une co-administration avec du chlorhydrate de sevelamer dans le cadre d’une étude à une dose unique. Par conséquent, le chlorhydrate de sevelamer (et donc le carbonate de sevelamer) ne doit pas être administré conjointement avec la ciprofloxacine.
Depuis le lancement du produit, des concentrations réduites de cyclosporine, de mycophénolate mofétil et de tacrolimus ont été signalées chez des patients greffés, en cas d’administration concomitante avec le chlorhydrate de sevelamer. La possibilité d’une interaction ne peut être exclue, et une surveillance étroite des concentrations sanguines de cyclosporine, de mycophénolate mofétil et de tacrolimus, ou l’administration de ces médicaments séparément de RENVELA afin d’empêcher la liaison gastro-intestinale (au moins une heure avant ou trois heures après RENVELA) doit être considéré lors de l’utilisation d’un de ces agents en association avec RENVELA et après son retrait.
Depuis le lancement du produit, de très rares cas d’élévation des taux de TSH (hormone thyréostimulante) ont été observés chez des patients qui prenaient du chlorhydrate de sevelamer et de la lévothyroxine de manière concomitante. Il est par conséquent recommandé de surveiller plus étroitement les taux de TSH chez les patients qui reçoivent ces deux médicaments.
Après sa commercialisation, on a signalé des concentrations accrues de phosphate, dans de très rares cas, chez des patients prenant des inhibiteurs de la pompe à protons administrés en concomitance avec du carbonate de sevelamer.
Par contre, lors de l’administration d’un médicament oral pour lequel une baisse de la biodisponibilité aurait des conséquences cliniquement significatives quant à l’innocuité ou à l’efficacité, le médecin doit envisager la surveillance des taux sanguins pour ce médicament ou le médicament doit être administré au moins une heure avant ou trois heures après le carbonate de sevelamer. Les patients qui prenaient des antiarythmiques pour contrôler les arythmies et des antiépileptiques pour contrôler les crises ont été exclus des essais cliniques. On doit prendre des précautions particulières lorsque du carbonate de sevelamer est prescrit pour des patients qui prennent ces médicaments.
9.5. Interactions médicament-aliment
Aucune étude comparative adéquate n’a été menée quant aux effets d’une diversité d’aliments sur la fixation intestinale du sevelamer au phosphore. Les patients devaient prendre le sevelamer pendant les repas dans tous les essais cliniques.
9.6. Interactions médicament-plante médicinale
Aucune étude comparative adéquate n’a été menée sur les interactions du médicament avec des herbes médicinales.
9.7. Interactions médicament-examens de laboratoire
Aucune étude comparative adéquate n’a été menée sur les interactions du médicament avec les essais en laboratoire.
10. Pharmacologie clinique
10.1. Mode d’action
Le carbonate de sevelamer, un chélateur de phosphate (polymère réticulé) qui ne subit aucune absorption, ne contient pas de métaux et de calcium. Il contient des amines multiples séparées par un carbone dans le squelette du polymère. Ces amines existent sous une forme protonée dans l’intestin et interagissent avec les molécules phosphate par des liaisons ioniques et hydrogènes. En liant le phosphate dans le tractus alimentaire et en réduisant l’absorption, le carbonate de sevelamer diminue la concentration en phosphate dans le sérum.
En plus des effets sur les taux de phosphate sérique, le chlorhydrate de sevelamer se lie aux acides biliaires in vitro et in vivo chez des modèles animaux expérimentaux. Compte tenu du fait que le sevelamer se lie aux acides biliaires, il peut interférer avec l’absorption normale des graisses et, par conséquent, réduire l’absorption des vitamines liposolubles comme la vitamine A, D et K ainsi que d’autres substances comme le cholestérol.
Des études d’équilibre in vitro ont démontré que les comprimés de chlorhydrate de sevelamer et les comprimés de carbonate de sevelamer et la poudre de carbonate de sevelamer étaient équivalents en termes de liaison au phosphate, avec et sans prétraitement acide. Des expériences de cinétique ont démontré que les comprimés de carbonate de sevelamer et de chlorhydrate de sevelamer se lient tout aussi rapidement au phosphate. Par conséquent, ces études in vitro ont montré que le carbonate de sevelamer et le de chlorhydrate de sevelamer possèdent des propriétés de liaison au phosphate équivalentes.
Le sevelamer ne contient pas de calcium et réduit l’incidence des épisodes hypercalcémiques par comparaison à des patients utilisant uniquement des chélateurs de phosphate basés sur du calcium. Les effets du sevelamer sur le phosphore et le calcium ont été maintenus pendant toute la durée d’une étude après un an de suivi.
Les patients atteints d’insuffisance rénale chronique (IRC) n’éliminent pas le phosphore et peuvent, de ce fait, développer une hyperphosphatémie. Cette dernière peut précipiter le calcium sérique et entraîner une calcification ectopique. Le risque de calcification ectopique augmente lorsque le produit des concentrations de calcium et de phosphore sériques (Ca x P) dépasse 4,4 mmol/L. L’hyperphosphatémie contribue à l’apparition de l’hyperparathyroïdie secondaire chez l’insuffisant rénal. Une augmentation du taux de parathormone (PTH) caractérise d’ailleurs les patients souffrant d’insuffisance rénale chronique. Or, un taux élevé de PTH peut provoquer une affection osseuse connue sous le nom d’ostéite fibreuse. Une diminution de la phosphatémie peut entraîner une baisse du taux sérique de PTH.
10.2. Pharmacodynamie
Plusieurs analyses in vitro et modèles animaux ont permis d’évaluer l’activité et l’efficacité du sevelamer. Des études d’équilibre in vitro et de liaison cinétique comparant les comprimés de chlorhydrate de sevelamer (800 mg), les comprimés de carbonate de sevelamer (800 mg) et la poudre de carbonate de sevelamer (sachets de 0,8 g, 1,6 g et 2,4 g) ont été effectuées pour comparer les principaux paramètres de liaison du phosphate dans différentes conditions physiologiquement pertinentes qui pourraient être rencontrées dans le tractus gastro-intestinal. Cela comprenait des concentrations variables de phosphate avec et sans prétraitement acide.
L’administration de sevelamer à des rats sains dans le cadre de deux expériences s’est traduite par une augmentation de 90 % et 77 % respectivement de l’excrétion fécale du phosphore. Le carbonate de calcium a provoqué une hausse de 23 % de l’excrétion fécale de phosphore, tandis que le sevelamer a entraîné une augmentation de 77 %. L’administration de sevelamer a donné lieu à une diminution proportionnelle à la dose de l’excrétion urinaire de phosphore, signe d’une absorption réduite de ce dernier. Les animaux ayant reçu un mélange alimentaire concentré à 0,5 % ont connu une diminution de 57 % de l’excrétion urinaire totale du phosphore, diminution qui a atteint 66, 88 et 96 % chez les animaux dont l’alimentation était concentrée à 1, 3 et 9 % respectivement. Les résultats de ces études d’efficacité montrent que le sevelamer peut se lier au phosphore alimentaire chez les animaux sains, en empêchant ainsi l’absorption GI.
10.3. Pharmacocinétique
Aucune étude pharmacocinétique n’a été réalisée avec le carbonate de sevelamer ou le chlorhydrate de sevelamer, étant donné que le sevelamer n’est pas absorbé dans le tractus gastro-intestinal (confirmé par une étude d’absorption chez des volontaires en bonne santé). Dans cette étude, un bilan massique réalisé avec du chlorhydrate de sevelamer-14C chez 16 volontaires hommes et femmes a montré que le chlorhydrate de sevelamer n’est pas absorbé au niveau systémique. Aucune étude d’absorption n’a été réalisée chez des patients souffrant d’insuffisance rénale.
11. Conservation, stabilité et mise au rebut
Conserver à une température allant de 15 à 30 °C à l’abri de l’humidité et de la chaleur.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : carbonate de sevelamer (USAN)
Noms chimiques :
- 1. carbonate de poly(allylamine-co-N,N’-diallyl-1,3-diamino-2-hydroxypropane) (CAS)
- 2. carbonate du polymère (chlorométhyl)oxirane et de 2-propén-1-amine (CAS)
- 3. carbonate du polymère de 2-propén-1-amine et de (chlorométhyl)oxirane (CAS)
- 4. carbonate du polymère d’allylamine et de 1-chloro-2,3-époxypropane (UICPA)
Formule moléculaire : (C3H7N•nH2CO3)810z(C9H18N2O•nH2CO3)95z dans laquelle z est un grand nombre.
Le carbonate de sevelamer est un polymère fortement réticulé de taille variable, et chaque particule peut être considérée comme une molécule. Étant donné que le poids moléculaire est équivalent au poids de la particule elle-même, la distribution du poids moléculaire d’un polymère réticulé varie en fonction de la distribution des tailles particulaires.
Formule développée :
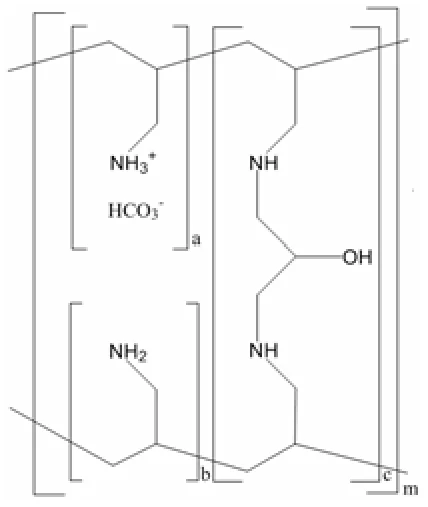
a, b = nombre de groupes d’amines primaires a + b = 9
c = nombre de liens de pontage c = 1
m = est un grand nombre indiquant un réseau polymère étendu
Propriétés physicochimiques :
Description : Le carbonate de sevelamer est un polymère réticulé de poly(carbonate d’allylamine). L’agent de pontage est l’épichlorohydrine (1-chloro-2,3-époxypropane). Les groupes de pontage consistent en deux groupes d’amines secondaires dérivés du matériau de départ, le chlorhydrate de poly(allylamine) et une molécule d’épichlorohydrine donnant des liaisons 2-hydroxypropyle. L’amine est présente en partie sous forme de carbonate, à 14-21 % en poids; ceci est similaire au chlorhydrate de sevelamer où le chlorhydrate est présent à 15-20 % en poids.
Apparence : Poudre blanche à blanchâtre.
Solubilité : Insoluble dans tous les solvants mis à l’épreuve.
Cristallinité : Amorphe, granulaire.
pH : 8-10,5 (pâte aqueuse à 1 %).
Hygroscopicité : Le carbonate de sevelamer est hygroscopique.
14. Études cliniques
14.1. Études cliniques par indication
L’innocuité et l’efficacité du sevelamer pour maîtriser le phosphore sérique chez les patients atteints d’IRC sous dialyse ont été principalement déterminées par la capacité du chlorhydrate de sevelamer à se lier au phosphore provenant des aliments dans le cadre d’un essai clinique en double aveugle et de plusieurs essais cliniques ouverts chez des patients sous hémodialyse et sous dialyse péritonéale. Il a été démontré que les comprimés et la poudre de carbonate de sevelamer administrés trois fois par jour avec un repas pouvaient tous deux maîtriser efficacement le taux de phosphate sérique.
Deux essais cliniques croisés randomisés, en double aveugle, comportant deux périodes de 8 semaines, menés chez des patients hémodialysés ont démontré que le carbonate de sevelamer était thérapeutiquement équivalent au chlorhydrate de sevelamer.
Dans le premier essai, 79 patients souffrant d’IRC de stade 5 ont reçu de manière aléatoire des comprimés de carbonate de sevelamer 800 mg et des comprimés de chlorhydrate de sevelamer 800 mg pendant chaque période de 8 semaines sans phase de sevrage thérapeutique intermédiaire. La dose étudiée pendant la période croisée était basée sur le chlorhydrate de sevelamer administré pendant la période de préinclusion. La dose réelle moyenne, divisée entre les repas pendant les périodes de traitement randomisées, était de 6,0 ± 2,8 g/jour pour les deux régimes thérapeutiques. Le phosphore sérique moyen entre les deux groupes pendant les périodes de traitements n’a démontré aucune différence significative (1,5 ± 0,3 mmol/l pendant le traitement par le carbonate de sevelamer et 1,5 ± 0,3 mmol/l pendant le traitement par le chlorhydrate de sevelamer). Après une période de sevrage thérapeutique de deux semaines suivant la fin de la dernière période de l’essai croisé, le phosphore a significativement augmenté à 2,1 ± 0,6 mmol/l.
Dans le deuxième essai, 21 patients atteints d’IRC et d’hyperphosphatémie traités par hémodialyse 3 fois par semaine ont reçu, dans un ordre aléatoire, pendant 4 semaines chacun et sans période de sevrage entre les deux traitements, des comprimés dosés à 800 mg de chlorhydrate de sevelamer et de la poudre dosée à 800 mg de carbonate de sevelamer. La dose à l’étude pendant la période de permutation était déterminée d’après la dose de chlorhydrate de sevelamer administrée pendant la période de sélection. La dose quotidienne moyenne réelle (divisée entre les repas) administrée pendant la période de répartition aléatoire des traitements s’élevait à 5,9 ± 2,7 g pour la poudre de carbonate de sevelamer et à 6,5 ± 3,3 g pour les comprimés de chlorhydrate de sevelamer. Cet essai a démontré que la poudre de carbonate de sevelamer administrée trois fois par jour avec un repas était équivalente aux comprimés de chlorhydrate de sevelamer donnés trois fois par jour avec un repas pour maîtriser la phosphatémie chez des adultes atteints d’hyperphosphatémie (les moyennes pondérées dans le temps de phosphore sérique étaient de 1,6 ± 0,5 mmol/L pour la poudre de carbonate de sevelamer, et de 1,7 ± 0,4 mmol/L pour les comprimés de chlorhydrate de sevelamer).
L’aptitude du chlorhydrate de sevelamer à réduire le phosphore sérique chez les patients dialysés souffrant d’IRC a été démontrée dans six essais cliniques : une étude de 2 semaines en double aveugle contrôlée par placebo (chlorhydrate de sevelamer N = 24); deux études de 8 semaines en ouvert non contrôlées (chlorhydrate de sevelamer N = 220) et trois études en ouvert à contrôle actif avec des durées de traitement de 8 à 52 semaines (chlorhydrate de sevelamer N = 256). Trois des études à contrôle actif sont décrites ici. L’une d’entre elles est une étude croisée avec deux périodes de 8 semaines comparant le chlorhydrate de sevelamer à un contrôle actif. La deuxième est une étude parallèle de 52 semaines comparant le chlorhydrate de sevelamer à un contrôle actif. La troisième est une étude parallèle de 12 semaines comparant le chlorhydrate de sevelamer et un contrôle actif chez des patients sous dialyse péritonéale.
Patients hémodialysés
Étude croisée à contrôle actif chez des patients hémodialysés
84 patients hémodialysés souffrant d’IRC qui présentaient une hyperphosphatémie (phosphatémie > 1,9 mmol/L) après une période sans traitement par chélateur de phosphate de deux semaines ont reçu du sevelamer et un contrôle actif pendant huit semaines de manière aléatoire. Les périodes de traitement étaient séparées par une période sans traitement par chélateur de phosphate de deux semaines. Les patients ont débuté le traitement à raison de trois fois par jour pendant les repas. Sur chaque période de traitement de huit semaines, à trois moments distincts, la dose de sevelamer pouvait être titrée jusqu’à 1 capsule ou comprimé par repas (3 par jour) afin de maîtriser la phosphatémie; la dose du contrôle actif pouvait également être modifiée afin d’obtenir un contrôle du phosphate. Les deux traitements réduisaient significativement la phosphatémie moyenne d’environ 0,6 mmol/l (Tableau 6).
Tableau 6 – Phosphatémie moyenne (mmol/L) en base de référence et au moment de l’évaluation
Chlorhydrate de sevelamer (N = 81) | Contrôle actif (N = 83) | |
| Base de référence à la fin de la période sans traitement | 2,7 | 2,6 |
| Moment de l’évaluation | 2,1 | 1,9 |
Modification entre la base de référence et le moment de l’évaluation (intervalle de confiance de 95 %) | -0,6* (-0,8; -0,5) | -0,7* (-0,8; -0,5) |
*p < 0,0001, comparaison entre les groupes de traitement
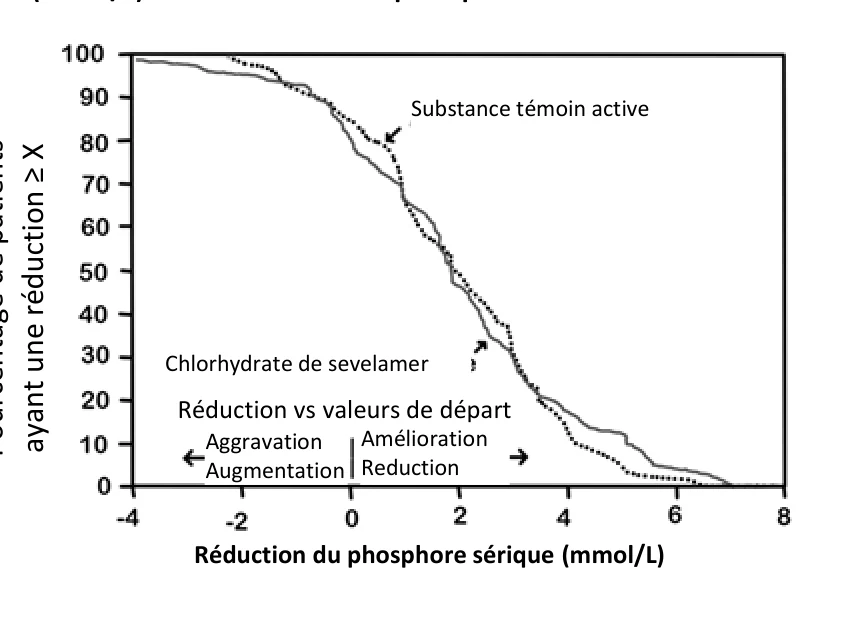
La distribution des réponses est illustrée à la Figure 1. Les distributions sont semblables pour le chlorhydrate de sevelamer et la substance témoin active. La réponse médiane est une réduction d’environ 0,6 mmol/L dans les deux groupes. Environ 50 % des sujets présentent des réductions allant de 0,3 à 1,0 mmol/L.
Figure 1 – Pourcentage des patients (axe Y) obtenant une réduction du phosphore par rapport aux valeurs de départ (mmol/L) au moins aussi marquée que la valeur de l’axe X.
-1,3 -0,6 0 0,6 1,3 1,9 2,6
Réduction du phosphore sérique (mmol/L)
La dose de chlorhydrate de sevelamer quotidienne moyenne à la fin du traitement était de 4,9 g (intervalle de 0,0 à 12,6 g).
Po
u
rcen
tage
d
e
p
atien
ts
ayan t u n e réd u ction ≥ X
Substance témoin active
| Chlorhydrate de sevelamer | |
| Réduction vs valeurs de départ | |
Aggravation
Augmentation
Amélioration Reduction
Réduction du phosphore sérique (mmol/L)
Étude parallèle à contrôle actif chez des patients hémodialysés
Deux cents patients hémodialysés souffrant d’IRC qui présentaient une hyperphosphatémie (phosphatémie > 1,8 mmol/L) après une période sans traitement par chélateur de phosphate de deux semaines ont été randomisés pour recevoir des comprimés de chlorhydrate de sevelamer 800 mg (N = 99) ou un contrôle actif (N = 101). Les deux traitements entraînaient des réductions similaires de la phosphatémie. À la semaine 52, à l’aide de la dernière observation reportée, le chlorhydrate de sevelamer et le contrôle actif réduisaient tous deux significativement la phosphatémie moyenne (Tableau 7).
Tableau 7 – Phosphatémie moyenne (mmol/L) à la base de référence et modification observée entre la base de référence et la fin du traitement
| HCl de sevelamer (N = 94) | Contrôle actif (N = 98) | |
| Phosphore à la base de référence | 2,4 | 2,4 |
| Modification entre la base de référence et le moment de l’évaluation | -0,7 | -0,6 |
| Produit des ions Ca x phosphore au départ | 5,7 | 5,5 |
| Modification entre la base de référence et le moment de l’évaluation | -1,6 | -1,1 |
61 % des patients sous chlorhydrate de sevelamer et 73 % des patients de contrôle ont mené l’étude jusqu’à son terme (52 semaines de traitement). La Figure 2, représentant un graphique de la modification du phosphore par rapport à la base de référence pour les patients ayant terminé l’étude, illustre la durabilité de la réponse chez les patients qui étaient capables de maintenir le traitement.
Figure 2 – Modification moyenne du phosphore par rapport à la base de référence chez les patients ayant terminé l’étude (52 semaines de traitement)
La dose de chlorhydrate de sevelamer quotidienne moyenne à la fin du traitement était de 6,5 g (intervalle de 0,8 à 13 g).
0 2 6 10 14 18 22 26 30 34 38 42 46 52
Study Week
-1.6
-1.2
-0.9
-0.6
-0.3
0
0.3
0.6
TRT:
| Sevelamer Hydrochloride | |
| Active-Control | |
P
hosphorus
Change
from
Baseli
ne
Mo
di
fi
cati
on
du
phosphore
par
rapport à l a base de référence
Traitement :
| Chlorhydrate de sevelamer | |
| Contrôle actif | |
Semaine de l’étude
0,6
0,3
-0,3
-0,6
-0,9
-1,2 -1.2
Étude parallèle à contrôle actif chez des patients sous dialyse péritonéale
143 patients sous dialyse péritonéale qui présentaient une hyperphosphatémie (phosphatémie > 1,8 mmol/L) après une période sans traitement par chélateur de phosphate de deux semaines ont été randomisés pour recevoir du chlorhydrate de sevelamer (N = 97) ou un contrôle actif (N = 46) en ouvert pendant 12 semaines. La dose de chlorhydrate de sevelamer quotidienne moyenne à la fin du traitement était de 5,9 g (intervalle de 0,8 à 14,3 g). On observait des modifications statistiquement significatives de la phosphatémie (p < 0,001) pour le chlorhydrate de sevelamer (-0,5 mmol/L par rapport à la base de référence de 2,4 mmol/L), ce qui est similaire au contrôle actif.
Étude clinique sur le carbonate de sevelamer en comprimés et en poudre chez des enfants
L’innocuité et l’efficacité du carbonate de sevelamer chez les enfants atteints d’insuffisance rénale chronique (IRC) et présentant une hyperphosphatémie ont été évaluées dans le cadre d’une étude multicentrique comprenant une période à dose fixe de 2 semaines, à sélection aléatoire et contrôlée par placebo, suivie d’une période d’ajustement posologique de 6 mois, à un seul groupe et en mode ouvert. En tout, 101 patients (âgés de 6 à 18 ans) ayant une surface corporelle (SC) allant de 0,8 m2 à 2,4 m2 et présentant une hyperphosphatémie secondaire à une IRC ont été répartis aléatoirement dans l’étude. La plupart de ces patients étaient âgés de 13 à 18 ans (73 %), avaient une SC de 1,2 m2 ou plus (84 %), étaient atteints d’une IRT (78 %) et étaient traités par dialyse (77 %). De ces patients, 49 ont reçu du carbonate de sevelamer et 51 ont reçu un placebo durant la période à dose fixe de 2 semaines; par la suite, tous les patients ont reçu du carbonate de sevelamer pendant la période d’ajustement posologique de 26 semaines.
Les critères d’efficacité principaux et secondaires de l’étude ont été atteints. En tant que critère d’évaluation principal de l’efficacité, le carbonate de sevelamer a réduit de manière significative le taux de phosphore sérique jusqu’à la semaine 2 de la période à dose fixe, la variation moyenne selon la méthode des moindres carrés s’établissant à -0,29 (erreur-type : 0,087) mmol/L par rapport au placebo (p = 0,001). La réponse au traitement pendant la période à dose fixe de 2 semaines n’avait pas été affectée par la surface corporelle. En revanche, ils ont remarqué que les patients dont la phosphatémie était au départ inférieure à 2,26 mmol/L et ceux qui n’étaient pas sous dialyse n’avaient pas manifesté de réponse au traitement (Figure 3). Une réponse similaire a été observée chez les patients qui ont reçu du carbonate de sevelamer durant la période d’ajustement posologique en mode ouvert de 6 mois. À la fin de cette dernière (28e semaine), 27 % des patients traités par le carbonate de sevelamer affichaient un taux de phosphore sérique normal compte tenu de leur âge à la suite de quoi les chercheurs ont prescrit aux enfants ayant une SC inférieure à 1,2 m2 et à ceux dont la SC était égale ou supérieure à 1,2 m2 des doses quotidiennes moyennes de 4 et de 7 g, respectivement. Les effets indésirables survenus pendant le traitement et considérés comme liés ou possiblement liés à l’emploi du carbonate de sevelamer étaient majoritairement des troubles digestifs tels que des nausées, de la constipation, des vomissements et des douleurs abdominales. Aucun indice alarmant évoquant un problème d’innocuité jusqu’alors inconnu n’a été décelé pendant cette étude.
Figure 3 – Variation de la phosphatémie (mmol/L) observée dans chacun des sous-groupes du début à la 2e semaine de la période à dose fixe
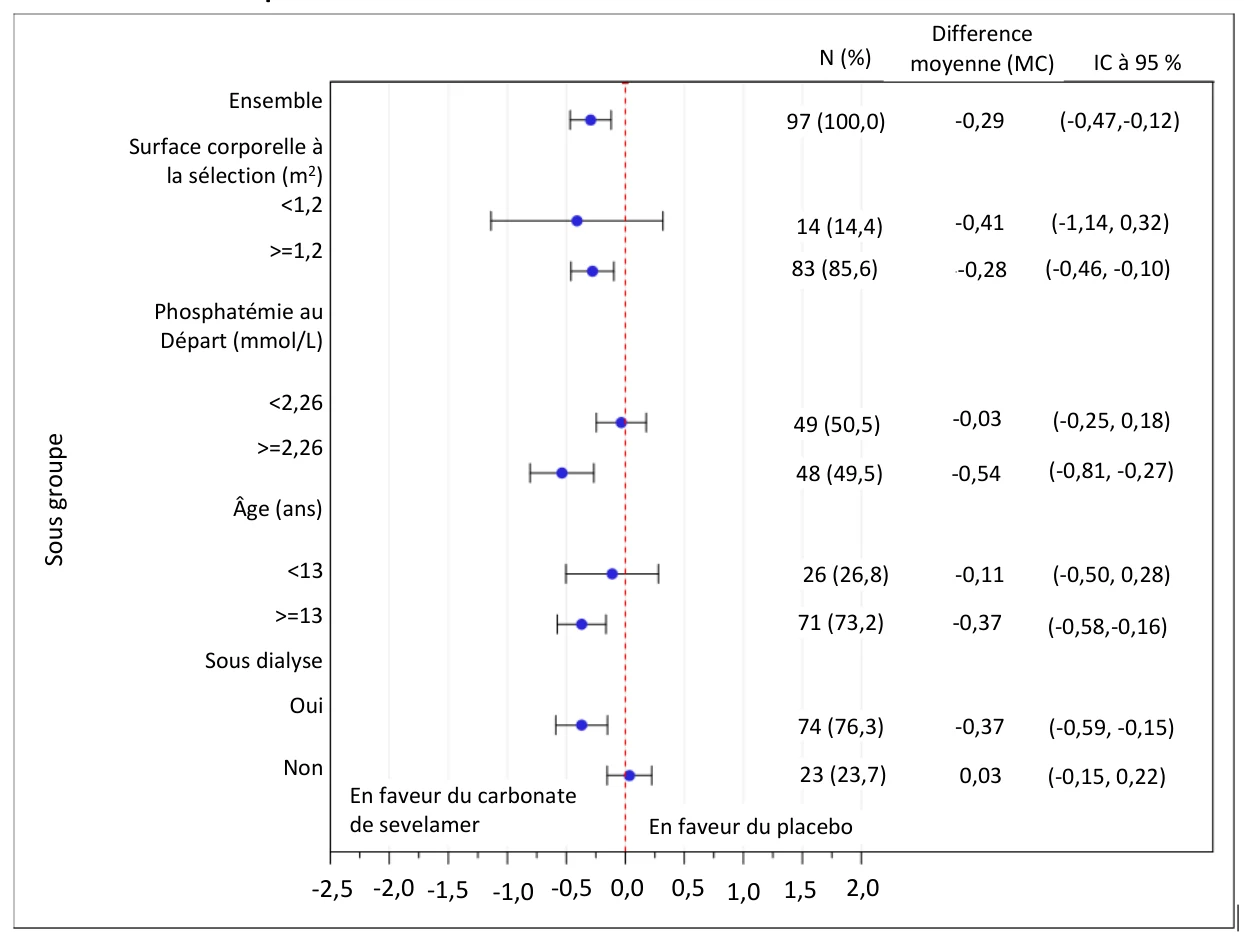
Remarque : Différence calculée par la méthode des moindres carrés entre le carbonate de sevelamer et le placebo selon une analyse de covariance réalisée au sein des sous-groupes et où le traitement faisait office d’effet fixe et où la SC mesurée au moment de la sélection des sujets et la phosphatémie mesurée au départ ont servi de covariables.
16. Toxicologie non clinique
Toxicologie générale :
RENVELA contient du sevelamer, un chélateur de phosphate (polymère réticulé) qui ne subit aucune absorption, et ne contient pas de métaux et de calcium. RENVELA (carbonate de sevelamer) a été développé en tant que solution pharmaceutique alternative au chlorhydrate de sevelamer (RENAGEL®).
Les formes des sels de chlorhydrate de sevelamer et de carbonate de sevelamer sont toutes deux des résines polymériques échangeuses d’ions ayant la même structure polymérique. Les amines dans le polymère existent sous une forme protonée et se lient à des phosphates négativement chargés. Bien que les contre-ions soient différents pour les deux sels, le polymère lui-même, le fragment actif responsable de la liaison au phosphate, reste identique. Étant donné que le fragment actif responsable de la liaison du phosphate est le même polymère dans les deux résines (sevelamer) et que les deux sels
Ensemble
Surface corporelle à
la sélection (m2)
<1,2
>=1,2
Phosphatémie au Départ (mmol/L)
<2,26
>=2,26
Âge (ans)
<13
>=13
Sous dialyse
Oui
Non
| -2,5 | -2,0 | -1,5 | -1,0 | -0,5 | 0,0 | 0,5 | 1,0 | 1,5 | 2,0 |
Sou s gro u p e
N (%) Difference moyenne (MC) IC à 95 %
97 (100,0) -0,29 (-0,47,-0,12)
14 (14,4)
83 (85,6)
-0,41
-0,28
(-1,14, 0,32)
(-0,46, -0,10)
49 (50,5)
48 (49,5)
26 (26,8)
71 (73,2)
74 (76,3)
23 (23,7)
-0,03
-0,54
-0,11
-0,37
-0,37
0,03
(-0,25, 0,18)
(-0,81, -0,27)
(-0,50, 0,28)
(-0,58,-0,16)
(-0,59, -0,15)
(-0,15, 0,22) En faveur du carbonate
de sevelamer En faveur du placebo
s’avèrent équivalents à la fois in vitro et in vivo, les données non cliniques obtenues avec le chlorhydrate de sevelamer s’appliquent également au carbonate de sevelamer.
Pour évaluer la toxicité non clinique du sevelamer, on l’a administré par voie orale à des rats Sprague-Dawley ainsi qu’à des beagles, et ce, 1 fois puis à plusieurs reprises pendant 1, 3 et 6 mois dans le cas des rats et 1, 3 et 12 mois dans le cas des chiens à des doses pouvant atteindre 10 g/kg/jour et 2 g/kg/jour, respectivement. En général, le sevelamer a eu peu d’effets toxiques. Chez le rat, il a entraîné une diminution, proportionnelle à la dose, de la vitamine E liposoluble et une diminution des taux de vitamine D liposoluble et de vitamine K (d’après le temps de coagulation) à des doses élevées seulement. Ces diminutions ont donné lieu à des observations possiblement pertinentes sur le plan clinique (anémie, foyers hémorragiques) qui ne touchaient que les rats mâles ayant reçu une dose élevée (de 4,5 à 10 g/kg/jour).
Dans les études de segment II menées chez le rat et le lapin, on n’a constaté aucun signe d’effet embryocide, fœtotoxique ou tératogène direct par suite de l’administration du sevelamer aux doses les plus élevées étudiées (1,0 g/kg/jour chez le lapin et 4,5 g/kg/jour chez le rat). Chez les rats traités aux doses de 1,5 et de 4,5 g/kg/jour (environ 8 et 20 fois la dose recommandée maximale chez l’humain de 200 mg/kg/jour), le sevelamer a ralenti ou perturbé l’ossification du fœtus, en raison vraisemblablement d’une absorption réduite de la vitamine D liposoluble et/ou d’une déplétion de la vitamine K à ces doses élevées.
Le sevelamer n’a pas été étudié chez des animaux n’ayant pas atteint l’âge adulte. Ses effets sur le développement des enfants sont tirés d’études cliniques de courte durée réalisées en pédiatrie (voir la section 14, « Études cliniques », Étude clinique sur le carbonate de sevelamer en comprimés et en poudre chez des enfants).
Aucun cas de surdosage de sevelamer n’a été signalé parmi les patients. Compte tenu du fait que le sevelamer ne subit aucune absorption, le risque de toxicité systémique est minime.
Des études sur le carbonate de sevelamer ont été menées afin d’établir un lien entre la toxicologie existante pour le sel chlorhydrate de sevelamer et le sel carbonate.
Pour évaluer la toxicité non clinique, le chlorhydrate de sevelamer et le carbonate de sevelamer ont été administrés à des rats Sprague Dawley et à des chiens Beagle pendant quatre semaines. Chez le rat, deux groupes ont reçu un régime alimentaire mélangé à du carbonate de sevelamer à la dose de 1,0 ou 4,5 g/kg/jour et les deux autres groupes ont reçu un régime alimentaire mélangé avec du chlorhydrate de sevelamer à la dose de 1,0 ou 4,5 g/kg/jour. Chez le chien, les animaux traités ont reçu du carbonate de sevelamer ou du chlorhydrate de sevelamer une fois par jour par gavage oral à la dose de 0,2 ou 1,0 g/kg/jour. Hormis les taux sériques réduits des vitamines liposolubles chez le rat, aucune toxicité systémique associée à l’administration de carbonate de sevelamer ou de chlorhydrate de sevelamer n’a été observée. De plus, ces résultats étaient comparables à ceux observés avec des études similaires réalisées avec le chlorhydrate de sevelamer.
Génotoxicité :
Une série d’études de toxicité génétique a été effectuée pour évaluer le pouvoir mutagène du sevelamer. Lors du test de mutation inverse sur Salmonella typhimurium, le sevelamer a entraîné le même nombre moyen de mutants inverses que le témoin négatif chez toutes les souches, avec ou sans activation métabolique. Le sevelamer a été jugé non mutagène. Lors du test de cytogénétique in vitro sur des cellules de mammifères, le sevelamer, administré à raison de 5 mg/mL, s’est révélé faiblement positif pour ce qui est de l’induction d’aberrations chromosomiques structurelles et négatif pour ce qui est de l’induction d’aberrations chromosomiques numériques. Les faibles effets positifs du sevelamer seraient attribuables à la capacité qu’a ce dernier d’absorber le milieu de culture, et non à l’action directe du produit étudié. Le sevelamer a été soumis au test du micronoyau chez les souris pour confirmer ces résultats. Comme le sevelamer ne subit aucune absorption, on l’a injecté par voie intrapéritonéale pour en maximiser les effets éventuels. Administré à des doses pouvant atteindre 5 g/kg/jour pendant 2 jours consécutifs, le sevelamer a été jugé non clastogène en vertu des conditions de l’étude.
Cancérogénicité :
Des essais biologiques de cancérogénicité à vie standard ont été menés chez la souris et le rat. Les rats ont reçu du chlorhydrate de sevelamer dans leur régime alimentaire à 0,3, 1, ou 3 g/kg/jour. Chez le rat, l’incidence de papillome à cellules transitionnelles de la vessie urinaire était augmentée chez le rat mâle (3 g/kg/jour) à une dose humaine équivalente qui était 2 fois la dose d’essai clinique maximale de 14,4 g/jour. Les souris ont reçu des doses alimentaires moyennes de 0,8, 3, ou 9 g/kg/jour. Aucune augmentation de l’incidence de tumeurs n’a été observée chez les souris à une dose humaine équivalente qui était 3 fois la dose d’essai clinique maximale de 14,4 g/jour.
Toxicité pour la reproduction et le développement :
On a soumis le sevelamer à des études de toxicité sur la reproduction et le développement pour en évaluer le potentiel tératogène et les effets sur la fertilité. Dans l’étude de segment I, le sevelamer n’a eu aucun effet néfaste sur la fertilité des mâles et des femelles ni sur les premiers stades du développement embryonnaire à la dose la plus élevée étudiée (4,5 g/kg/jour). Dans l’étude de segment III (développement prénatal et postnatal), on n’a observé aucun signe de toxicité maternelle, peu importe la dose. Aux doses étudiées (≤ 1,0 g/kg/jour), le sevelamer n’a pas eu d’effet sur la performance de reproduction durant la gestation, la parturition et la lactation, ni sur la survie, le développement physique, le comportement et la performance de reproduction de la première génération filiale, non plus que sur la survie et le développement des nouveau-nés de la deuxième génération. En conclusion, aucun effet toxique sur la reproduction n’a été observé avec le sevelamer.