


Monographie de produit - Repatha
1 INDICATIONS
Prévention des événements cardiovasculaires
RepathaMD (évolocumab injection) est indiqué comme traitement d’appoint au régime alimentaire et au traitement de référence (y compris au traitement d’intensité modérée ou élevée par une statine, seule ou en association avec un autre traitement hypolipidémiant) pour réduire le risque d’infarctus du myocarde, d’accident vasculaire cérébral ou de revascularisation coronarienne chez les patients adultes atteints d’une maladie cardiovasculaire athéroscléreuse (MCVA) grâce à une réduction supplémentaire du taux de cholestérol des lipoprotéines de basse densité (C-LDL) (voir la section 14, ESSAIS CLINIQUES).
Hyperlipidémie primaire (y compris l’hypercholestérolémie familiale hétérozygote [HFHe] et la MCVA)
REPATHA est indiqué pour réduire le taux élevé de C-LDL chez les patients adultes atteints d’hyperlipidémie primaire (y compris d’hypercholestérolémie familiale hétérozygote et de MCVA) :
- comme traitement d’appoint au régime alimentaire et au traitement par une statine, seul ou en association avec d’autres traitements hypolipidémiants, chez les patients qui ont besoin d’une réduction additionnelle de leur taux de C-LDL;
- comme traitement d’appoint au régime alimentaire, seul ou en association avec d’autres traitements hypolipidémiants qu’une statine, chez les patients pour qui les statines sont contre-indiquées.
Enfants atteints d’hypercholestérolémie familiale hétérozygote
REPATHA est indiqué comme traitement d’appoint au régime alimentaire et à d’autres traitements servant à abaisser le taux de C-LDL (p. ex., les statines, l’ézétimibe) chez les enfants de 10 ans ou plus atteints d’HFHe qui ont besoin d’une réduction additionnelle de leur taux de C-LDL.
Hypercholestérolémie familiale homozygote
REPATHA est indiqué comme traitement d’appoint au régime alimentaire et à d’autres traitements servant à abaisser le taux de C-LDL (p. ex., les statines, l’ézétimibe, l’aphérèse des LDL) chez les adultes et les enfants de 10 ans ou plus atteints d’hypercholestérolémie familiale homozygote (HFHo) qui ont besoin d’une réduction additionnelle de leur taux de C-LDL.
1.1 Enfants
Enfants (≥ 10 ans) : L’efficacité et l’innocuité de REPATHA ont été établies chez les enfants de 10 ans ou plus atteints d’HFHe ou d’HFHo. Les données concernant l’efficacité et l’innocuité de REPATHA chez les patients âgés de 10 ou 11 ans atteints d’HFHo sont limitées (voir la section 14, ESSAIS CLINIQUES).
L’efficacité et l’innocuité de REPATHA n’ont pas été établies chez les enfants de moins de 10 ans atteints d’HFHe ou d’HFHo, ni chez les enfants présentant d’autres types d’hyperlipidémie (voir la section 7.1.3, Enfants).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Des 18 546 patients traités par REPATHA dans le cadre des essais cliniques à double insu, 7 656 (41,3 %) avaient 65 ans ou plus, tandis que 1 500 (8,1 %) avaient 75 ans ou plus. Aucune différence globale quant à l’innocuité ou à l’efficacité du produit n’a été observée entre ces patients âgés et les patients plus jeunes (voir la section 7.1.4, Personnes âgées).
2 CONTRE-INDICATIONS
- L’emploi de REPATHA est contre-indiqué chez les patients qui ont une hypersensibilité à ce médicament, à tout ingrédient de la préparation, y compris les ingrédients non médicinaux, ou à tout composant du contenant. Pour en obtenir une liste complète, veuillez consulter la section 6, FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Pour obtenir de l’information sur les traitements hypolipidémiants tels que les statines ou d’autres traitements hypolipidémiants employés en association avec REPATHA, voir la section 2, CONTRE-INDICATIONS des monographies respectives de ces médicaments.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- REPATHA est administré par voie sous-cutanée.
- REPATHA est destiné à l’autoadministration par le patient ou à l’administration par un aidant (p. ex., un parent) après une formation adéquate par un professionnel de la santé. Le produit doit être administré par une personne qui a reçu une formation sur son administration.
- Chez les enfants, le traitement par REPATHA doit être instauré et supervisé par un professionnel de la santé qui traite des enfants atteints de dyslipidémies.
4.2 Dose recommandée et modification posologique
Prévention des événements cardiovasculaires et hyperlipidémie primaire chez les adultes (y compris l’HFHe et la MCVA) et HFHe chez les enfants de 10 ans ou plus
La dose de REPATHA recommandée est soit de 140 mg toutes les 2 semaines, soit de 420 mg 1 fois par mois; ces doses sont équivalentes sur le plan clinique. Lors du changement de schéma posologique, administrer la première dose du nouveau schéma le jour prévu pour l’administration de la dose suivante du schéma précédent.
Le contenu de 1 seringue préremplie* ou de 1 auto-injecteur prérempli fournit la dose de 140 mg toutes les 2 semaines. Le contenu de 1 cartouche préremplie de 3,5 mL employée avec le minidoseur automatique à usage unique fournit la dose de 420 mg 1 fois par mois. Par ailleurs, le contenu de 3 seringues préremplies* ou de 3 auto-injecteurs préremplis fournit la dose de 420 mg 1 fois par mois quand il est administré au complet en 30 minutes.
* Les seringues préremplies ne sont pas offertes au Canada.
Hypercholestérolémie familiale homozygote
Adultes et enfants (de 10 ans ou plus) : La dose initiale recommandée est de 420 mg 1 fois par mois. Douze semaines après le début du traitement, si une réponse clinique satisfaisante n’a pas été obtenue, la fréquence d’administration peut être augmentée à 1 fois toutes les 2 semaines (420 mg). Les patients soumis à l’aphérèse peuvent commencer le traitement à la dose de 420 mg toutes les 2 semaines en faisant correspondre l’administration du produit à leur horaire d’aphérèse. Le contenu de 1 cartouche préremplie employée avec le minidoseur automatique fournit la dose de 420 mg 1 fois par mois. Par ailleurs, le contenu de 3 seringues préremplies* ou de 3 auto-injecteurs préremplis administré au complet en 30 minutes fournit la dose de 420 mg 1 fois par mois ou de 420 mg toutes les 2 semaines.
Insuffisance rénale
Il existe peu de données concernant l’utilisation de REPATHA chez les patients atteints d’insuffisance rénale grave ou terminale soumis à l’hémodialyse. Il est possible qu’aucun ajustement de la dose ne soit nécessaire chez ces patients. Toutefois, REPATHA doit être utilisé avec prudence chez les patients atteints d’insuffisance rénale grave (voir la section 10, PHARMACOLOGIE CLINIQUE, Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance rénale).
Insuffisance hépatique
Aucun ajustement de la dose n’est nécessaire chez les patients atteints d’insuffisance hépatique légère ou modérée.
Personnes âgées
Aucun ajustement de la dose n’est nécessaire chez les personnes âgées.
4.3 Reconstitution
Sans objet
4.4 Administration
Avant l’administration sous-cutanée, il faut laisser REPATHA reposer à la température ambiante (jusqu’à 25 °C) durant au moins 30 minutes dans le cas de la seringue préremplie* et de l’auto-injecteur prérempli et durant au moins 45 minutes dans le cas du minidoseur automatique avec cartouche préremplie. Le produit ne doit être réchauffé d’aucune autre façon.
Il faut éviter d’agiter le produit vigoureusement.
Il faut examiner la solution visuellement pour y déceler la présence de particules ou d’une décoloration. La solution ne doit pas être utilisée si elle a changé de couleur, si elle est trouble ou si elle contient des flocons ou des particules.
La dose est administrée dans le haut du bras, la cuisse ou l’abdomen. Il faut faire une rotation des points d’injection et éviter d’injecter le produit à un endroit où la peau est sensible, contusionnée, rouge ou dure.
* Les seringues préremplies ne sont pas offertes au Canada.
Des instructions détaillées sur l’administration de REPATHA sont présentées dans les Renseignements sur le médicament pour le patient.
4.5 Dose oubliée
Lors de l’oubli d’une dose administrée toutes les 2 semaines ou 1 fois par mois, le patient doit recevoir les consignes suivantes :
procéder à l’administration de REPATHA le plus rapidement possible s’il reste plus de
7 jours avant le moment prévu pour l’administration de la dose suivante, ou
- laisser tomber la dose oubliée et administrer la dose suivante selon le calendrier initial.
5 SURDOSAGE
Il n’existe aucun traitement particulier pour un surdosage de REPATHA. En cas de surdosage, il faut traiter les symptômes et commencer un traitement de soutien au besoin.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6
FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Formes posologiques, concentrations, composition et emballage
REPATHA est offert :
- dans un auto-injecteur prérempli à usage unique fait de verre de type I, contenant 1 mL de solution d’évolocumab (140 mg/mL) et muni d’une aiguille en acier inoxydable (auto-injecteur à 140 mg/mL), dans un emballage contenant 1, 2 ou 3 auto-injecteurs préremplis;
* Les seringues préremplies ne sont pas offertes au Canada.
| Voie | Forme posologique / | Ingrédients non médicinaux | ||||
| d’administration | concentration / composition | |||||
| Injection sous-cutanée | Solution Seringue préremplie* et auto-injecteur prérempli à 140 mg/mL Minidoseur automatique avec cartouche préremplie à 120 mg/mL | Acide acétique glacial (acétate), eau pour injection, hydroxyde de sodium, polysorbate 80, proline | ||||
dans une cartouche préremplie à usage unique faite de résine Crystal Zenith®, contenant
3,5 mL de solution d’évolocumab et emballée avec le dispositif d’administration, lequel est un dispositif d’injection compact, stérile, à usage unique, jetable et destiné à être employé uniquement avec la cartouche préremplie de 3,5 mL fournie (minidoseur automatique à 120 mg/mL); présenté dans un emballage contenant 1 dispositif d’administration et 1 cartouche;
- dans une seringue préremplie* à usage unique faite de verre de type I, contenant 1 mL de solution d’évolocumab (140 mg/mL) et munie d’une aiguille en acier inoxydable (seringue préremplie à 140 mg/mL), dans un emballage contenant 1 seringue.
REPATHA est une solution stérile, limpide ou opalescente, incolore à jaunâtre, sans agent de conservation et pratiquement exempte de particules.
Chaque seringue préremplie* et chaque auto-injecteur prérempli de 1 mL contient 140 mg d’évolocumab, de la proline, de l’acide acétique glacial, du polysorbate 80, de l’eau pour injection et de l’hydroxyde de sodium.
Chaque cartouche préremplie de 3,5 mL, fournie avec un minidoseur automatique, contient 420 mg d’évolocumab (120 mg/mL), de la proline, de l’acide acétique glacial, du polysorbate 80, de l’eau pour injection et de l’hydroxyde de sodium.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Traitement hypolipidémiant concomitant
Lorsque REPATHA est employé en association avec une statine ou un autre traitement hypolipidémiant (p. ex., l’ézétimibe), le prescripteur devrait consulter la section 7, MISES EN GARDE ET PRÉCAUTIONS des monographies respectives de ces produits.
Hypersensibilité chez les patients sensibles au latex
L’auto-injecteur, le minidoseur automatique avec cartouche préremplie et la seringue préremplie* ne contiennent pas de latex de caoutchouc naturel (voir la section 12, INSTRUCTIONS PARTICULIÈRES DE MANIPULATION).
Troubles immunitaires
Des réactions d’hypersensibilité (p. ex., éruption cutanée, urticaire, œdème de Quincke) ont été signalées chez les patients traités par REPATHA, dont certaines qui ont mené à l’abandon du traitement. En cas d’apparition de signes ou de symptômes d’une réaction allergique grave, cesser le traitement par REPATHA et traiter conformément au traitement de référence; faire un suivi jusqu’à la disparition des signes et des symptômes (voir la section 8, EFFETS INDÉSIRABLES).
Fonctions hépatique, biliaire et pancréatique
L’innocuité et l’efficacité de REPATHA chez les patients atteints d’insuffisance hépatique grave n’ont pas fait l’objet d’études. Il faut faire preuve de prudence lors de l’usage de REPATHA chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh).
* Les seringues préremplies ne sont pas offertes au Canada.
Les effets de REPATHA chez les patients atteints d’une infection par le virus de l’hépatite C (VHC) ou à risque de contracter une telle infection demeurent mal connus.
Fonctions rénales
Aucun ajustement de la dose n’est nécessaire chez les patients atteints d’insuffisance rénale légère ou modérée. Il existe peu de données concernant l’utilisation de REPATHA chez les patients atteints d’insuffisance rénale grave (voir la section 10, PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance rénale).
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
Aucune donnée n’est disponible au sujet de l’effet de REPATHA sur la fertilité chez l’humain. Pour plus d’information au sujet des études réalisées chez les animaux, voir la section 16, TOXICOLOGIE NON CLINIQUE.
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude portant sur REPATHA n’a été réalisée chez les femmes enceintes et les données issues de l’utilisation clinique du produit sont très limitées.
Des études chez le singe ont révélé que l’évolocumab traverse la barrière placentaire. Les concentrations sériques du produit chez des singes naissants étaient comparables à celles mesurées chez la mère. Pour plus d’information au sujet des études réalisées chez les animaux, voir la section 16, TOXICOLOGIE NON CLINIQUE.
Les études chez l’animal ne permettent pas toujours de prédire la réponse chez l’humain. On ne sait donc pas si REPATHA peut être nocif pour le fœtus quand il est administré à une femme enceinte. Chez les patients traités pour une hyperlipidémie primaire, REPATHA peut être administré seul ou en association avec d’autres traitements hypolipidémiants. Dans la monographie des statines, il est recommandé de cesser la statine en cas de grossesse; par conséquent, REPATHA devrait aussi être cessé (voir la section Populations particulières de la monographie de la statine). Dans le cas des patients traités pour une hypercholestérolémie familiale homozygote, REPATHA ne doit être utilisé pendant la grossesse que si ses bienfaits potentiels justifient le risque éventuel pour le fœtus.
Les femmes qui deviennent enceintes pendant le traitement par REPATHA ou leur professionnel de la santé sont invités à signaler la grossesse à Amgen au 1-866-502-6436.
7.1.2 Femmes qui allaitent
Il n’existe pas de données concernant la présence ou l’absence de l’évolocumab dans le lait maternel humain, les effets du produit sur le nourrisson allaité ou ses effets sur la production de lait. La possibilité que les nouveau-nés et les nourrissons allaités au sein soient exposés à un risque ne peut donc pas être exclue. Il faut prendre en considération le développement du nouveau-né ou du nourrisson et les bienfaits de l’allaitement maternel sur sa santé, ainsi que le besoin clinique de la mère relativement à REPATHA et les effets indésirables potentiels de REPATHA ou du trouble maternel sous-jacent sur le nourrisson allaité au sein. 7.1.3 Enfants
L’innocuité et l’efficacité de REPATHA ont été établies chez les enfants de ≥ 10 ans atteints d’HFHe ou d’HFHo. Une étude clinique a été menée afin d’évaluer les effets du traitement par REPATHA auprès de 157 enfants de 10 à 17 ans atteints d’HFHe qui ont reçu au moins une dose de REPATHA ou d’un placebo. Aucune nouvelle préoccupation liée à l’innocuité n’a été relevée, et les données relatives à l’innocuité chez cette population d’enfants cadraient généralement avec le profil d’innocuité établi du produit chez les adultes atteints d’HFHe.
Le traitement par REPATHA a été administré à 26 enfants de 11 à 17 ans atteints d’HFHo dans le cadre d’études cliniques. Les données relatives à l’efficacité et à l’innocuité du produit chez les enfants cadraient généralement avec celles obtenues chez les adultes atteints d’HFHo. Les données concernant l’efficacité et l’innocuité de REPATHA chez les patients âgés de 10 ou 11 ans atteints d’HFHo sont limitées (voir la section 14, ESSAIS CLINIQUES, Hypercholestérolémie familiale homozygote [HFHo], Conception des essais et caractéristiques démographiques des études).
REPATHA n’a pas fait l’objet d’études chez les enfants de moins de 10 ans atteints d’HFHe ou d’HFHo, ni chez les enfants atteints d’autres types de dyslipidémies (voir la section 14, ESSAIS CLINIQUES).
7.1.4 Personnes âgées
Des 18 546 patients traités par REPATHA dans le cadre des essais cliniques à double insu, 7 656 (41,3 %) avaient 65 ans ou plus, tandis que 1 500 (8,1 %) avaient 75 ans ou plus. Aucune différence globale quant à l’innocuité ou à l’efficacité du produit n’a été observée entre ces patients âgés et les patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité de REPATHA a été évaluée chez environ 37 756 patients; 20 238 patients ont reçu REPATHA, ce qui représente 30 387 années-patients d’exposition à REPATHA. Les effets indésirables les plus fréquents chez les patients ayant reçu REPATHA, signalés chez plus de 2 % des patients et plus souvent que dans le groupe témoin, étaient la rhinopharyngite, l’infection des voies respiratoires supérieures, la grippe et les réactions au point d’injection (douleur, érythème, ecchymose, enflure et hémorragie). Une éruption cutanée, de l’urticaire, une dorsalgie, une arthralgie et des nausées ont également été signalées.
Le profil d’innocuité de REPATHA chez les enfants concordait généralement avec le profil d’innocuité établi chez les adultes.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Effets indésirables signalés au cours de l’essai sur les résultats cardiovasculaires
Dans le cadre d’un essai à répartition aléatoire, contrôlé par placebo, mené à double insu et portant sur les résultats cardiovasculaires, 13 769 participants ont reçu au moins 1 dose de REPATHA et 13 756 ont reçu un placebo (voir la section 14, ESSAIS CLINIQUES, Prévention des événements cardiovasculaires). L’âge moyen était de 62,5 ans (min.-max. : 40-86 ans) et 45 % des patients avaient 65 ans ou plus. Vingt-cinq pour cent (25 %) étaient de sexe féminin, 85 % étaient des personnes blanches, 2 % étaient des personnes noires, 10 % étaient d’origine asiatique et 8 % se disaient d’origine ethnique hispanique. La durée moyenne de l’exposition à REPATHA ou au placebo a été de 24,1 mois; 91 % des patients ont été exposés durant au moins 12 mois, 54 % l’ont été durant au moins 24 mois et 5 %, durant au moins 36 mois.
En règle générale, le profil d’innocuité de REPATHA chez ces patients concordait avec le profil d’innocuité établi de REPATHA chez les patients atteints d’hyperlipidémie primaire (Tableau 1, Tableau 2). Des événements indésirables graves ont été signalés par 25 % des patients ayant reçu REPATHA ou un placebo. Les événements indésirables ont mené à l’abandon du traitement par 4,4 % des patients du groupe REPATHA et 4,2 % des patients du groupe placebo. Parmi les effets indésirables fréquents (≥ 5 % des patients de l’un ou l’autre groupe de traitement) figuraient le diabète sucré (REPATHA : 8,8 %; placebo : 8,2 %), la rhinopharyngite (REPATHA : 7,8 %; placebo : 7,4 %) et l’infection des voies respiratoires supérieures (REPATHA : 5,1 %; placebo : 4,8 %).
Parmi les 16 676 patients qui n’avaient pas le diabète sucré au début de l’étude, ce type de diabète s’est manifesté chez 8,1 % des patients du groupe REPATHA au cours de l’étude, comparativement à 7,7 % dans le groupe placebo.
Événements indésirables signalés au cours des essais de prolongation ouverts sur les résultats cardiovasculaires
Dans le cadre de deux études de prolongation multicentriques ouvertes comportant un seul groupe, 6 630 patients ont reçu au moins une dose de REPATHA (voir la section 14, ESSAIS CLINIQUES, Prévention des événements cardiovasculaires). Chez les patients qui ont reçu le placebo après la répartition aléatoire dans le cadre de l’essai principal sur les résultats cardiovasculaires, la durée maximale de l’exposition à REPATHA au cours des études de prolongation était de 5,3 ans (médiane [Q1 et Q3] : 5,0 ans [4,4 et 5,0 ans]). Chez les patients qui ont reçu REPATHA après la répartition aléatoire dans le cadre de l’essai principal sur les résultats cardiovasculaires, la durée maximale totale de l’exposition à REPATHA au cours de l’essai principal et des études de prolongation était de 8,4 ans (médiane [Q1 et Q3] : 7,0 ans [6,5 et 7,5 ans]).
Les types d’événements indésirables observés au cours des études de prolongation ainsi que leur fréquence concordaient généralement avec ceux des études antérieures sur REPATHA. Aucun nouveau risque lié à l’innocuité associé à REPATHA n’a été cerné d’après les résultats des études de prolongation, y compris chez les patients obtenant un taux de C-LDL < 0,65 mmol/L ou < 1,03 mmol/L.
Effets indésirables chez les patients ayant une hyperlipidémie primaire (y compris l’hypercholestérolémie familiale hétérozygote et la MCVA)
Effets indésirables regroupés survenus lors de 7 essais contrôlés de 12 semaines
Dans le cadre de 7 essais contrôlés par placebo d’une durée de 12 semaines, menés à double insu après répartition aléatoire et dont les résultats ont été regroupés, 993 patients ont reçu 140 mg de REPATHA en injection sous-cutanée toutes les 2 semaines et 1 059 autres ont reçu 420 mg de REPATHA par voie sous-cutanée 1 fois par mois. L’âge moyen était de 57 ans (min.-max. : 18-80 ans) et 29 % des patients avaient plus de 65 ans; 49 % étaient de sexe féminin, 85 % étaient des personnes blanches, 5 % étaient des personnes noires, 9 % étaient d’origine asiatique et 5 % étaient hispaniques. Les événements indésirables – selon la classification par appareil, système ou organe et par terme privilégié – qui se sont produits chez au moins 1 % des patients et plus souvent dans les groupes REPATHA (toutes les 2 semaines et 1 fois par mois) que dans les groupes placebo (toutes les 2 semaines et 1 fois par mois) lors des essais de 12 semaines contrôlés par placebo sont présentés au Tableau 1.
Tableau 1. Événements indésirables signalés par ≥ 1 % des patients traités par REPATHA et plus souvent que dans le groupe placebo – selon la classification par appareil, système et organe et par terme privilégié – lors des essais de 12 semaines
Classification par appareil, système ou
organe
Terme privilégié
Tout placebo (N = 1 224)
n (%)
Évolocumab par voie s.-c. 140 mg toutes les 2 semaines ou
420 mg 1 fois par mois
(N = 2 052)
n (%)
Troubles gastro-intestinaux
Nausées 15 (1,2) 36 (1,8)
Troubles généraux et atteintes au point d’administration
Fatigue 12 (1,0) 33 (1,6)
Infections et infestations
Rhinopharyngite 48 (3,9) 82 (4,0) Infection des voies respiratoires
supérieures 24 (2,0) 43 (2,1) Infection des voies urinaires 15 (1,2) 26 (1,3) Grippe 13 (1,1) 25 (1,2)
Lésions, intoxications et complications liées à une intervention
Contusion 6 (0,5) 21 (1,0)
Troubles musculosquelettiques et du tissu conjonctif
Dorsalgie 27 (2,2) 47 (2,3) Arthralgie 19 (1,6) 37 (1,8) Spasmes musculaires 15 (1,2) 27 (1,3)
Troubles respiratoires, thoraciques et médiastinaux
Toux 8 (0,7) 25 (1,2) Données groupées des études 20090158, 20101154, 20101155, 20110114, 20110115, 20110117 et 20110231. N = nombre de sujets répartis aléatoirement et ayant reçu une dose selon l’ensemble d’analyse complet. s.-c. = sous-cutanée
Les événements indésirables ont été codés à l’aide du MedDRA, version 17.0
Effets indésirables survenus lors d’un essai contrôlé de 52 semaines
REPATHA a été évalué au cours d’un essai contrôlé de 52 semaines, à répartition aléatoire et à double insu, qui avait pour but de comparer REPATHA (420 mg 1 fois par mois; n = 599) avec un placebo (n = 302) chez des patients ayant une hyperlipidémie primaire et recevant un traitement hypolipidémiant de fond. L’âge moyen était de 56 ans (min.-max. : 22-75 ans) et 23 % des patients avaient plus de 65 ans; 52 % étaient de sexe féminin, 80 % étaient des personnes blanches, 8 % étaient des personnes noires, 6 % étaient d’origine asiatique et 6 % étaient hispaniques. L’incidence globale des événements indésirables survenus en cours de traitement a été comparable dans les groupes traités 1 fois par mois : évolocumab (74,8 %), placebo (74,2 %). Des événements indésirables graves ont été signalés chez 33 sujets (5,5 %) du groupe évolocumab 1 fois par mois et 13 sujets (4,3 %) du groupe placebo. Des événements indésirables survenus en cours de traitement et ayant mené à son abandon se sont produits chez 13 (2,2 %) contre 3 sujets (1,0 %) des groupes évolocumab et placebo (1 fois par mois), respectivement. Les événements indésirables signalés par au moins 2 % des patients traités par REPATHA et plus souvent que dans le groupe placebo sont présentés au Tableau 2.
Tableau 2. Événements indésirables signalés par ≥ 2 % des patients traités par REPATHA et plus souvent que dans le groupe placebo – selon la classification par appareil, système ou organe et par terme privilégié – lors de l’essai de 52 semaines
Classification par appareil, système ou
organe
Terme privilégié
Placebo par voie s.-c.
1 fois par mois
(N = 302)
n (%)
Évolocumab par voie s.-c. 420 mg 1 fois par mois
(N = 599)
n (%)
Troubles gastro-intestinaux
Diarrhée 8 (2,6) 18 (3,0) Douleur abdominale haute 2 (0,7) 13 (2,2)
Troubles généraux et atteintes au point d’administration
Érythème au point d’injection 6 (2,0) 16 (2,7)
Infections et infestations
Rhinopharyngite 29 (9,6) 63 (10,5) Infection des voies respiratoires
supérieures 19 (6,3) 56 (9,3) Grippe 19 (6,3) 45 (7,5) Infection des voies urinaires 11 (3,6) 27 (4,5) Sinusite 9 (3,0) 25 (4,2) Gastro-entérite 6 (2,0) 18 (3,0)
Troubles musculosquelettiques et du tissu conjonctif
Dorsalgie 17 (5,6) 37 (6,2) Myalgie 9 (3,0) 24 (4,0) Douleur musculosquelettique 9 (3,0) 20 (3,3) Arthrose 5 (1,7) 12 (2,0)
Troubles du système nerveux
Céphalées 11 (3,6) 24 (4,0)
Étourdissements 8 (2,6) 22 (3,7)
Troubles respiratoires, thoraciques et médiastinaux
Toux 11 (3,6) 27 (4,5) Douleur oropharyngée 4 (1,3) 15 (2,5)
Classification par appareil, système ou organe Terme privilégié | Placebo par voie s.-c. | Évolocumab par voie s.-c. |
| 1 fois par mois | 420 mg 1 fois par mois | |
| (N = 302) | (N = 599) | |
| n (%) | n (%) | |
Troubles vasculaires Hypertension 7 (2,3) 19 (3,2) | ||
N = nombre de sujets répartis aléatoirement et ayant reçu une dose selon l’ensemble d’analyse complet; s.-c = sous-cutanée.
Les événements indésirables ont été codés à l’aide du MedDRA, version 17.0.
Chez la population atteinte d’hypercholestérolémie familiale homozygote, des événements indésirables sont apparus en cours de traitement chez 12 patients (36,4 %) du groupe évolocumab à 420 mg 1 fois par mois et 10 patients (62,5 %) du groupe placebo. Aucun effet indésirable n’a entraîné l’arrêt du traitement pendant les 12 semaines de l’étude.
Effets indésirables survenus au cours des essais contrôlés regroupés de phase II et de phase III
Réactions allergiques
Une hypersensibilité a été signalée chez 4,5 % et 3,9 % des patients ayant reçu REPATHA et le produit témoin, respectivement. Les réactions allergiques les plus fréquentes ont été l’éruption cutanée (1,3 % c. 1,2 % pour REPATHA et le produit témoin, respectivement), l’eczéma (0,6 % c. 0,4 %), l’érythème (0,3 % c. 0,3 %), et l’urticaire (0,3 % c. 0,2 %) (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS, Généralités, Système immunitaire).
Réactions au point d’injection
Des réactions au point d’injection ont été signalées chez des patients traités par REPATHA (REPATHA : 2,2 %; produit témoin : 1,7 %). Les réactions au point d’injection les plus fréquentes étaient la douleur, l’ecchymose, l’érythème, l’enflure et l’hémorragie; la plupart d’entre elles étaient d’intensité légère. La proportion de patients qui ont abandonné le traitement en raison d’une réaction locale au point d’injection a été de 0,1 % dans le groupe REPATHA et de 0,1 % dans le groupe témoin. En outre, la proportion de patients qui ont subi des réactions locales à répétition au point d’injection a été de 0,51 % dans le groupe REPATHA et de 0,37 % dans le groupe témoin.
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
Effets indésirables chez les enfants atteints d’HFHe
Lors d’un essai multicentrique à double insu, à répartition aléatoire et contrôlé par placebo de 24 semaines, 157 enfants de 10 à 17 ans atteints d’HFHe ont reçu au moins une dose de REPATHA ou un placebo; 104 patients ont reçu REPATHA en injection sous-cutanée à raison de 420 mg 1 fois par mois (voir la section 14, ESSAIS CLINIQUES). L’âge moyen des sujets était de 13,7 ans (min.-max. : 10-17 ans); 56 % des sujets étaient de sexe féminin, 85 % étaient des personnes blanches, 1 % étaient des personnes noires, 1 % étaient d’origine asiatique et 13 %, d’autres origines; 8 % se disaient d’origine ethnique hispanique. De façon générale, le profil d’innocuité de REPATHA chez ces patients concordait avec le profil d’innocuité de REPATHA chez les adultes atteints d’HFHe. Les effets indésirables courants (survenus chez > 5 % des patients traités par REPATHA et plus fréquents chez ces derniers que dans le groupe placebo) comprenaient la rhinopharyngite (REPATHA : 11,5 %; placebo : 11,3 %), les céphalées (REPATHA : 10,6 %; placebo : 1,9 %), la douleur oropharyngée (REPATHA : 6,7 %; placebo : 0,0 %), la grippe (REPATHA : 5,8 %; placebo : 3,8 %) et l’infection des voies respiratoires supérieures (REPATHA : 5,8 %; placebo : 1,9 %).
Événements indésirables chez les enfants atteints d’HFHo au cours des études ouvertes
Deux études ouvertes ont été menées auprès de 26 enfants atteints d’HFHo qui ont reçu au moins une dose de REPATHA, ce qui représente une exposition cumulée de 62,2 années-patients. Lors de la première étude, des événements indésirables ont été signalés chez 7 des 12 enfants atteints d’HFHo, et aucun événement indésirable n’a entraîné l’abandon de REPATHA. Lors de la deuxième étude, des événements indésirables ont été signalés chez 12 des 14 enfants atteints d’HFHo, et un événement indésirable (éruption cutanée) a entraîné l’abandon de REPATHA. Le profil d’innocuité de REPATHA chez ces patients cadrait généralement avec le profil d’innocuité de REPATHA chez les adultes atteints d’HFHo.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Effets indésirables peu courants au cours des essais cliniques (< 1 %)
Les effets indésirables précisés ci-dessous proviennent des résultats regroupés de l’essai de 52 semaines et de 7 essais de 12 semaines auxquels ont participé 2 651 patients traités par REPATHA, dont 557 qui y ont été exposés durant 6 mois et 404, durant 1 an. Les durées moyenne et médiane d’exposition à REPATHA ont été de 20 semaines et de 12 semaines, respectivement, pour l’ensemble des 8 essais.
Les effets indésirables ci-dessous ont été signalés chez < 1 % des patients selon les résultats groupés des 8 essais contrôlés.
TROUBLES DU SANG ET DU SYSTÈME LYMPHATIQUE : Anémie (placebo c. REPATHA : 0,1 % c. 0,6 %)
TROUBLES CARDIAQUES : Palpitations (placebo c. REPATHA : 0,3 % c. 0,7 %)
TROUBLES GASTRO-INTESTINAUX : Douleur abdominale haute (placebo c. REPATHA : 0,6 % c. 0,8 %), dyspepsie (placebo c. REPATHA : 0,4 % c. 0,6 %), distension abdominale (placebo c. REPATHA : 0,4 % c. 0,5 %)
TROUBLES GÉNÉRAUX ET ATTEINTES AU POINT D’ADMINISTRATION : Douleur au point d’injection (placebo c. REPATHA : 0,6 % c. 0,9 %), œdème périphérique (placebo c. REPATHA : 0,7 % c. 0,8 %), allergie saisonnière (placebo c. REPATHA : 0,5 % c. 0,6 %)
INFECTIONS ET INFESTATIONS : Cystite (placebo c. REPATHA : 0,7 % c. 0,8 %)
LÉSIONS, INTOXICATIONS ET COMPLICATIONS LIÉES À UNE INTERVENTION : Morsure d’arthropode (placebo c. REPATHA : 0,1 % c. 0,8 %)
EXAMENS : Hausse du taux sérique de créatine kinase (placebo c. REPATHA : 0,5 % c. 0,9 %)
TROUBLES DU SYSTÈME NERVEUX : Paresthésie (placebo c. REPATHA : 0,1 % c. 0,6 %)
TROUBLES MUSCULOSQUELETTIQUES ET DU TISSU CONJONCTIF : Arthrose (placebo c. REPATHA : 0,5 % c. 0,6 %), douleur thoracique musculosquelettique (placebo c. REPATHA : 0,4 % c. 0,5 %), tendinite (placebo c. REPATHA : 0,3 % c. 0,5 %)
TROUBLES PSYCHIATRIQUES : Anxiété (placebo c. REPATHA : 0,2 % c. 0,5 %) 8.3.1 Effets indésirables peu courants observés au cours des essais cliniques – enfants
Le profil d’innocuité de REPATHA chez les enfants concordait généralement avec le profil d’innocuité établi chez les adultes.
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives
Sans objet
8.5 Effets indésirables observés après la mise en marché
En plus des événements répertoriés ci-dessus, les effets indésirables suivants ont été observés chez des patients qui ont reçu REPATHA après la commercialisation du médicament :
- Réactions d’hypersensibilité, y compris l’œdème de Quincke
- Syndrome pseudogrippal
- Myalgie (s’accompagnant ou non de faiblesse musculaire)
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Aucune interaction médicamenteuse grave n’a été établie.
9.2 Aperçu des interactions médicamenteuses
Aucune étude officielle sur les interactions médicament-médicament n’a été menée pour REPATHA.
9.3 Interactions médicament-comportement
Les interactions avec les comportements n’ont pas été établies.
9.4 Interactions médicament-médicament
Les interactions pharmacocinétiques entre les statines et REPATHA ont été évaluées dans le cadre des essais cliniques sur REPATHA. Une hausse d’environ 20 % de la clairance de REPATHA a été constatée chez les patients adultes qui ont pris une statine de façon concomitante. Cette clairance accrue, qui est due en partie à l’augmentation de la concentration de la PCSK9 par l’intermédiaire de la statine, n’a pas altéré les effets pharmacodynamiques de REPATHA sur les lipides. Aucun ajustement de la dose de la statine n’est nécessaire lors de sa prise concomitante avec REPATHA.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec les plantes médicinales n’ont pas été établies. 9.7 Interactions médicament-tests de laboratoire
Les interactions avec les tests de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
REPATHA (évolocumab) est un anticorps monoclonal de type immunoglobuline G2 (IgG2) entièrement humain qui se lie à la proprotéine convertase subtilisine/kexine de type 9 humaine (PCSK9). REPATHA se lie sélectivement et avec une forte affinité à la PCSK9 et empêche la PCSK9 circulante de se fixer aux récepteurs des lipoprotéines de basse densité (LDL) à la surface des cellules hépatiques, bloquant ainsi la dégradation des récepteurs des LDL par l’intermédiaire de la PCSK9. Par conséquent, le nombre de récepteurs des LDL prêts à éliminer les LDL augmente, ce qui se traduit par une réduction du C-LDL sérique.
10.2 Pharmacodynamie
REPATHA a procuré une réduction de la PCSK9 libre en fonction de la concentration. À la suite d’une injection sous-cutanée unique de REPATHA (140 mg ou 420 mg), une inhibition maximale de la PCSK9 libre en circulation s’est produite en 4 heures et elle a été suivie d’une réduction du taux de C-LDL, par rapport aux valeurs initiales, dont le nadir a été atteint les jours 14 et 21, respectivement. Les concentrations de la PCSK9 libre sont revenues aux valeurs initiales après l’arrêt du traitement par REPATHA.
10.3 Pharmacocinétique
Absorption et distribution
Après l’administration d’une dose unique de 140 mg ou de 420 mg de REPATHA par voie sous-cutanée (s.-c.), la durée médiane de la période précédant l’atteinte des concentrations sériques maximales (tmax) a été de 3 à 4 jours. Une augmentation supérieure à l’augmentation proportionnelle à la dose a été constatée : une multiplication de la dose par un facteur de 3 (en passant de 140 mg à 420 mg) a multiplié par 3,2 la concentration maximale de REPATHA (Cmax) et par 4,9 l’exposition totale (ASC(dern)). La biodisponibilité absolue de REPATHA après l’administration sous-cutanée était d’environ 72 %, selon l’analyse pharmacocinétique de la population.
Après l’administration de doses multiples de REPATHA par voie s.-c. (140 mg toutes les 2 semaines ou 420 mg 1 fois par mois), l’état d’équilibre a été atteint en 12 semaines; la concentration sérique minimale du produit avait été multipliée par un facteur de 2 ou 3 environ.
Après l’administration d’une dose unique de 420 mg de REPATHA par voie intraveineuse, le volume de distribution moyen (É.-T.) a été estimé à 3,3 (0,5) L, ce qui semble indiquer que REPATHA a une distribution tissulaire limitée.
Métabolisme et excrétion
La dégradation de REPATHA en peptides de petite taille et en acides aminés est censée s’effectuer par l’intermédiaire de voies cataboliques. Deux mécanismes d’élimination de l’évolocumab ont été observés. À faible concentration, l’élimination se fait principalement par la liaison – jusqu’à saturation – à la PCSK9 cible, tandis qu’à concentration plus élevée, l’élimination de l’évolocumab se fait en grande partie par un mécanisme de clairance de l’immunoglobuline G endogène, un processus sans saturation.
Après l’administration intraveineuse d’une dose unique de 420 mg de REPATHA, la clairance générale moyenne (É.-T.) a été estimée à 12 (2) mL/h. Les statines augmentent la clairance de REPATHA d’environ 20 %.
D’après une analyse pharmacocinétique de population, la demi-vie effective estimée de REPATHA administré par voie s.-c. était d’environ 11 jours pour la posologie de 140 mg toutes les 2 semaines et de 17 jours pour celle de 420 mg 1 fois par mois.
Populations particulières et états pathologiques
Des analyses pharmacocinétiques de population fondées sur des données recueillies auprès de 3 414 patients autorisent à penser que l’âge (de 18 à 80 ans), l’origine ethnique ou le sexe n’ont eu aucune répercussion importante sur la pharmacocinétique de REPATHA. Le poids corporel a eu un effet sur la pharmacocinétique de REPATHA, sans toutefois avoir de répercussions notables sur la baisse du taux de C-LDL. Par conséquent, il n’est pas recommandé d’ajuster la posologie en fonction de ces critères démographiques.
Enfants atteints d’HFHe (10 à 17 ans, n = 103)
Après l’administration de REPATHA par voie sous-cutanée à la dose de 420 mg 1 fois par mois, la concentration sérique minimale moyenne (É.-T.) était de 22,4 (14,7) mcg/mL après 12 semaines et de 25,8 (19,2) mcg/mL après 24 semaines.
Enfants atteints d’HFHo (11 à 17 ans, n = 12)
Après l’administration de REPATHA par voie sous-cutanée à la dose de 420 mg 1 fois par mois, la concentration sérique minimale moyenne (É.-T.) était de 20,3 (14,6) mcg/mL après 12 semaines et de 17,6 (28,6) mcg/mL après 80 semaines.
Insuffisance hépatique
Après l’administration d’une dose unique de 140 mg de REPATHA par voie sous-cutanée, l’exposition à REPATHA a été inférieure d’environ 40 à 50 % chez les patients ayant une insuffisance hépatique légère ou modérée (N = 8), par rapport aux sujets en bonne santé. Par contre, la durée et l’importance de la réduction absolue du taux de C-LDL étaient similaires chez les sujets atteints d’insuffisance hépatique légère ou modérée et les sujets en bonne santé. Les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh) n’ont pas fait l’objet d’études.
Insuffisance rénale
Une analyse pharmacocinétique de population portant sur les données groupées des essais cliniques sur REPATHA n’a pas montré de différence sur le plan de la pharmacocinétique entre les patients exempts d’insuffisance rénale et les patients ayant une insuffisance rénale légère ou modérée.
Par ailleurs, une étude portant sur l’administration d’une dose unique de 140 mg de REPATHA par voie sous-cutanée a été menée auprès de 6 patients ayant une fonction rénale normale (taux de filtration glomérulaire estimé [TFGe] ≥ 90 mL/min/1,73 m2), 6 patients atteints d’insuffisance rénale grave (TFGe < 30 mL/min/1,73 m2) et 6 patients atteints d’insuffisance rénale terminale et soumis à l’hémodialyse. L’exposition moyenne à l’évolocumab, mesurée à l’aide de la Cmax, était inférieure d’environ 30 % à 45 % chez les patients atteints d’insuffisance rénale grave et d’insuffisance rénale terminale, comparativement aux patients ayant une fonction rénale normale. La pharmacodynamique de REPATHA était comparable chez les patients atteints d’insuffisance rénale grave ou terminale et les patients ayant une fonction rénale normale; en outre, il n’y a eu aucune différence d’importance clinique sur le plan de la réduction du C-LDL.
11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION
Les seringues préremplies*, les auto-injecteurs préremplis et les minidoseurs automatiques avec cartouche préremplie REPATHA doivent être conservés au réfrigérateur, à une température comprise entre 2 et 8 °C, dans leur emballage d’origine. Si REPATHA est retiré du réfrigérateur, il doit être conservé à une température ambiante contrôlée maximale de 25 °C, dans l’emballage d’origine, et doit être utilisé dans les 30 jours.
Protéger de la lumière directe et des températures supérieures à 25 °C. Ne pas congeler. Ne pas agiter. Ne pas utiliser REPATHA au-delà de la date de péremption.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Toute portion inutilisée du médicament et tout déchet doivent être jetés conformément aux exigences locales.
L’auto-injecteur, le minidoseur automatique avec cartouche préremplie et la seringue préremplie* ne contiennent pas de latex de caoutchouc naturel (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
* Les seringues préremplies ne sont pas offertes au Canada.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
Nom propre : évolocumab
Nom chimique : anticorps monoclonal anti-PCSK9
Formule moléculaire et masse moléculaire : 144 kDa
Formule de structure : L’évolocumab est un anticorps monoclonal entièrement humain de la sous-classe des immunoglobulines G2 (IgG2) constitué de 2 chaînes lourdes et de 2 chaînes légères de la sous-classe lambda. L’évolocumab contient 36 résidus de cystéine totale qui contribuent à des ponts disulfures tant intracaténaires qu’intercaténaires. Chaque chaîne lourde contient 441 acides aminés et 4 ponts disulfures intracaténaires. Chaque chaîne légère contient 215 acides aminés et 2 ponts disulfures intracaténaires. Chaque chaîne lourde contient un N-glycane à un site consensus de glycosylation au niveau de l’asparagine 291.
Propriétés physicochimiques : RepathaMD est une solution stérile, limpide ou opalescente, incolore à jaunâtre, sans agent de conservation et pratiquement exempte de particules.
Caractéristiques du produit
REPATHA a une forte affinité de liaison pour la proprotéine convertase subtilisine/kexine de type 9 (PCSK9). L’évolocumab est produit par la technique de l’ADN recombinant dans des cellules ovariennes de hamster chinois.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Prévention des événements cardiovasculaires
Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 3. Résumé de la conception de l’essai et des
caractéristiques démographiques des patients
| Nom de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge | Sexe | ||
| moyen | |||||||
| (min.- | |||||||
| max.) | |||||||
FOURIER Résultats cardiovascu-laires Étude à répartition aléatoire, à double insu, contrôlée par placebo et fondée sur la survenue d’événements REPATHA à 140 mg par voie s.-c. toutes les 2 semaines REPATHA à 420 mg par voie s.-c. 1 fois/mois Placebo par voie s.-c. toutes les 2 semaines Placebo par voie s.-c. 1 fois/mois 27 564 62,5 (40-86) Féminin : 24,6 % | |||||||
L’étude sur les résultats cardiovasculaires (FOURIER) ‒ une étude de phase III à répartition aléatoire, à double insu, contrôlée par placebo et fondée sur la survenue d’événements ‒ avait pour but d’évaluer les effets de REPATHA chez des adultes ayant une maladie cardiovasculaire établie (antécédents d’infarctus du myocarde, antécédents d’accident vasculaire cérébral [AVC] non hémorragique ou maladie artérielle périphérique symptomatique). Les patients admis à l’étude devaient présenter soit au moins 1 facteur de risque majeur additionnel (p. ex., diabète sucré, tabagisme actif quotidien, âge de 65 ans ou plus, infarctus du myocarde récent [au cours des 6 derniers mois]), soit au moins 2 facteurs de risque mineurs (p. ex., antécédents de revascularisation coronarienne, taux élevé de cholestérol non-HDL, syndrome métabolique). Pour être admissibles, les patients devaient recevoir un traitement de fond stable par une statine, d’intensité modérée ou élevée, au moment de la répartition aléatoire; ce traitement devait comporter une dose de statine efficace, c’est-à-dire au moins 20 mg d’atorvastatine par jour ou l’équivalent; en outre, lorsque la réglementation locale le permettait, un traitement hautement efficace par une statine (défini comme au moins 40 mg d’atorvastatine par jour ou l’équivalent) était recommandé. Les patients ayant une insuffisance cardiaque des classes III ou IV selon la NYHA ont été exclus de l’étude.
Au total, 27 564 adultes (REPATHA : 13 784; placebo : 13 780) ont été répartis de façon aléatoire selon un rapport de 1:1, puis ils ont reçu soit REPATHA (140 mg toutes les 2 semaines ou 420 mg 1 fois par mois) soit un placebo (toutes les 2 semaines ou 1 fois par mois) par voie sous-cutanée; 86 % des sujets ont reçu le traitement toutes les 2 semaines tout au long de l’étude. La répartition aléatoire comportait des facteurs de stratification, soit le taux de C-LDL final au moment de la sélection (< 2,2 mmol/L c. ≥ 2,2 mmol/L) et la région géographique (Europe, Amérique du Nord, Amérique latine et Asie-Pacifique).
Le paramètre d’évaluation principal était le temps écoulé avant le décès d’origine cardiovasculaire, l’infarctus du myocarde, l’hospitalisation due à une angine de poitrine instable, l’AVC ou la revascularisation coronarienne, selon la première de ces éventualités. Le principal paramètre d’évaluation secondaire était le temps écoulé avant le décès d’origine cardiovasculaire, l’infarctus du myocarde ou l’AVC, selon la première de ces éventualités.
L’étude a pris fin après qu’au moins 1 630 patients ont subi un événement faisant partie du principal paramètre d’évaluation secondaire, que ce soit le décès d’origine cardiovasculaire, l’infarctus du myocarde ou l’AVC. Les patients devaient se présenter à tous les rendez-vous prévus, indépendamment de leur adhésion au traitement par le produit à l’étude. La durée médiane du suivi a été de 26 mois. Globalement, 99,2 % des patients ont été suivis jusqu’à la fin de l’essai ou jusqu’au décès.
L’âge moyen (É.-T.) au début de l’étude était de 63 (9) ans; 45 % des patients avaient au moins 65 ans et 25 % étaient de sexe féminin. Par ailleurs, 85 % des personnes participant à l’étude étaient blanches, 2 % étaient noires, 10 % étaient d’origine asiatique et 8 % se disaient d’origine hispanique. En ce qui concerne les diagnostics antérieurs de maladie cardiovasculaire : 81 % des patients avaient des antécédents d’infarctus du myocarde, 19 % avaient des antécédents d’AVC non hémorragique et 13 % étaient atteints d’une maladie artérielle périphérique symptomatique. Les facteurs de risque additionnels sélectionnés présents au début de l’étude comprenaient : l’hypertension (80 %), le diabète sucré (1 % de type 1; 36 % de type 2), le tabagisme actuel quotidien (28 %), l’insuffisance cardiaque congestive des classes I ou II selon la NYHA (23 %) et un TFGe inférieur à 60 mL/min par 1,73 m2 (6 %). La majorité des patients recevaient un traitement d’intensité élevée (69 %) ou modérée (30 %) par une statine au début de l’étude; 5 % prenaient également de l’ézétimibe. La plupart des patients prenaient au moins 1 autre médicament agissant sur le système cardiovasculaire, par exemple un antiplaquettaire (93 %), un bêtabloquant (76 %), un inhibiteur de l’enzyme de conversion de l’angiotensine (ECA) (56 %) ou un antagoniste des récepteurs de l’angiotensine (23 %). Pendant le traitement de fond hypolipidémiant stable, le taux médian (Q1 et Q3) de C-LDL au début de l’étude était de 2,4 (2,1 et 2,8) mmol/L; le taux moyen (É.-T.) était de 2,5 (0,7) mmol/L.
Le programme FOURIER-OLE consistait en deux études de prolongation ouvertes visant à évaluer l’innocuité et l’efficacité d’un traitement de longue durée par REPATHA chez des patients qui avaient terminé l’étude principale FOURIER. Tous les patients ont reçu REPATHA à la dose de 140 mg toutes les 2 semaines ou de 420 mg 1 fois par mois pendant environ 5 ans.
Le paramètre d’évaluation principal était la fréquence des événements indésirables. Les paramètres secondaires d’évaluation de l’efficacité comprenaient le pourcentage de variation par rapport à la valeur initiale du taux de C-LDL lors de chaque visite prévue, de même que l’obtention d’un taux de C-LDL inférieur à 1,03 mmol/L lors de chaque visite prévue.
Résultats de l’étude
Dans le cadre de l’étude FOURIER, REPATHA a procuré une réduction significative du risque de survenue d’un des événements du paramètre d’évaluation principal mixte (temps écoulé avant le décès d’origine cardiovasculaire, l’infarctus du myocarde, l’AVC, l’hospitalisation due à une angine de poitrine instable ou la revascularisation coronarienne, selon la première de ces éventualités) et du principal paramètre d’évaluation secondaire mixte (temps écoulé avant le décès d’origine cardiovasculaire, l’infarctus du myocarde ou l’AVC, selon la première de ces éventualités). Les courbes de Kaplan-Meier pour l’incidence cumulative du paramètre d’évaluation principal mixte et du principal paramètre d’évaluation secondaire mixte au fil du temps sont présentées ci-dessous à la Figure 1 et à la Figure 2.
Les résultats pour le paramètre principal et les paramètres secondaires d’évaluation de l’efficacité sont présentés au Tableau 4.
Tableau 4. Comparaison des effets de REPATHA et du placebo chez les patients atteints d’une maladie cardiovasculaire établie (FOURIER)
Placebo
(N = 13 780)
n (%)
REPATHA (N = 13 784)
n (%)
Rapport des risques instantanés (IC à 95 %)
Valeur de pa
Paramètre d’évaluation principal
Temps écoulé avant le décès d’origine
cardiovasculaire, l’infarctus du
myocarde, l’hospitalisation due à une
angine de poitrine instable, l’AVC ou la
revascularisation coronarienne, selon
la première de ces éventualités
1 563 (11,34) 1 344 (9,75) 0,85 (0,79, 0,92) < 0,0001
Principal paramètre d’évaluation
secondaire
Temps écoulé avant le décès d’origine
cardiovasculaire, l’infarctus du
myocarde ou l’AVC, selon la première
de ces éventualités
1 013 (7,35) 816 (5,92) 0,80 (0,73, 0,88) < 0,0001
Autres paramètres d’évaluation secondaires
Temps écoulé avant le décès d’origine
cardiovasculaire 240 (1,74) 251 (1,82) 1,05 (0,88, 1,25) 0,6188b
Temps écoulé avant le décès, toutes
causes confonduesc 426 (3,09) 444 (3,22) 1,04 (0,91, 1,19)
Temps écoulé avant le premier
infarctus du myocarde fatal ou non
fatal
639 (4,64) 468 (3,40) 0,73 (0,65, 0,82)
Temps écoulé avant le premier AVC
fatal ou non fatal 262 (1,90) 207 (1,50) 0,79 (0,66, 0,95)
Temps écoulé avant la première
revascularisation coronarienne 965 (7,00) 759 (5,51) 0,78 (0,71, 0,86)
Temps écoulé avant la
1re hospitalisation pour une angine de
poitrine instabled
239 (1,73) 236 (1,71) 0,99 (0,82, 1,18)
a Test bilatéral de Mantel-Haenszel stratifié en fonction des facteurs de stratification de la répartition aléatoire (taux de C-LDL final au moment de la sélection et région géographique) selon les données recueillies par SIRV (système interactif de reconnaissance vocale).
b Basée sur la nature hiérarchique prédéfinie de l’analyse statistique pour l’ajustement en fonction de la multiplicité; l’analyse statistique n’a pas pu être effectuée pour les autres paramètres d’évaluation secondaires parce que le résultat pour le temps écoulé avant le décès d’origine cardiovasculaire n’a pas atteint le seuil de signification statistique.
c Le temps écoulé avant le décès, toutes causes confondues, n’est pas un élément du paramètre d’évaluation principal mixte ni du principal paramètre d’évaluation secondaire mixte.
d Pas un paramètre prédéfini; une analyse ponctuelle a été effectuée pour s’assurer qu’il y ait des résultats pour chaque composante individuelle du paramètre d’évaluation principal.
Figure 1. Estimations de l’incidence cumulative sur 3 ans pour le paramètre d’évaluation principal mixte
Figure 2. Estimations de l’incidence cumulative sur 3 ans pour le principal paramètre d’évaluation secondaire mixte
13784 13499 13240 12422 8066 3837 713 Repatha
13780 13447 13140 12257 7923 3785 717 Number at Risk
Placebo
Repatha
Placebo
0 6 12 18 24 30 36
Months 0.00
0.01
0.02
0.03
0.04
0.05
0.06
0.07
0.08
0.09
0.10
0.11
Mois Nombre de patients à risque 
I
n
c
id
enc
e c
u
mu
la
tive
Nombre de patients à risque Mois 
I
n
c
id
enc
e c
u
mu
la
tive
Le pourcentage de variation par rapport à la valeur initiale lors de chaque mesure prévue du taux de C-LDL a été considéré comme un paramètre exploratoire de l’étude. À la 12e semaine, la variation moyenne en pourcentage du taux de C-LDL par rapport à la valeur initiale, mesurée par la méthode des moindres carrés (MC), se situait à -2,42 % dans le groupe placebo et à -63,11 % dans le groupe REPATHA. Parmi les patients traités par REPATHA, 9 518 (69,1 %) ont obtenu au moins 1 fois un taux de C-LDL inférieur à 0,65 mmol/L. Le profil d’innocuité chez les patients traités par REPATHA dont le taux de C-LDL était inférieur à 0,65 mmol/L après le début de l’étude était comparable à celui constaté chez les patients traités par REPATHA qui avaient un taux de C-LDL supérieur après le début de l’étude, soit au moins 1 mmol/L.
Dans le cadre d’une sous-étude qui a porté sur 1 974 patients atteints d’une maladie cardiovasculaire établie, admis à l’étude sur les résultats cardiovasculaires et exempts de déficit cognitif léger et de démence, REPATHA (n = 586) s’est avéré non inférieur au placebo (n = 618) sur le plan des résultats pour des domaines choisis des fonctions cognitives, évalués au moyen de tests neuropsychologiques au cours d’un suivi d’une durée médiane de 19 mois.
Dans le cadre des études du programme FOURIER-OLE, le pourcentage moyen de réduction du taux de C-LDL observé par rapport à la valeur initiale variait de 53,4 % à 67,2 %. La proportion de patients obtenant un taux de C-LDL inférieur à 1,03 mmol/L à la suite du traitement variait de 54,6 % à 76,1 %.
Hyperlipidémie primaire (y compris l’hypercholestérolémie familiale hétérozygote et la MCVA)
Conception des essais et caractéristiques démographiques des études
Tableau 5. Résumé des caractéristiques démographiques des patients
| Nom de l’étude | Conception de | Posologie, voie | Sujets | Âge moyen | Sexe | ||||||||
| l’essai | d’administration et durée | (n) | (min.-max.) | ||||||||||
RUTHERFORD-2 Étude à double insu avec répartition aléatoire, contrôlée par placebo -REPATHA à 140 mg par voie s.-c. toutes les 2 semaines -REPATHA à 420 mg par voie s.-c. 1 fois/mois -Placebo par voie s.-c. toutes les 2 semaines -Placebo par voie s.-c. 1 fois/mois 329 51,2 (19-79) Féminin : 42,2 % | |||||||||||||
LAPLACE-2 Traitement d’association Étude à double insu avec répartition aléatoire, contrôlée par placebo et par l’ézétimibe, portant sur un traitement d’association -REPATHA à 140 mg par voie s.-c. toutes les 2 semaines -REPATHA à 420 mg par voie s.-c. 1 fois/mois -Placebo par voie s.-c. toutes les 2 semaines -Placebo par voie s.-c. 1 fois/mois -Ézétimibe à 10 mg par voie orale 1 fois/jour 1896 59,8 (20-80) Féminin : 45,8 % | |||||||||||||
DESCARTES Efficacité à long terme Étude à double insu avec répartition aléatoire, contrôlée par placebo de longue durée -REPATHA à 420 mg par voie s.-c. 1 fois/mois -Placebo par voie s.-c. 1 fois/mois 901 56,2 (25-75) Féminin : 52,3 % | |||||||||||||
GAUSS-2 Intolérance aux statines Étude à double insu, avec répartition aléatoire et contrôlée par l’ézétimibe -REPATHA à 140 mg par voie s.-c. toutes les 2 semaines -REPATHA à 420 mg par voie s.-c. 1 fois/mois -Placebo par voie orale 1 fois/jour -Placebo par voie s.-c. toutes les 2 semaines -Placebo par voie s.-c. 1 fois/mois -Ézétimibe à 10 mg par voie orale 1 fois/jour 307 61,5 (22-80) Féminin : 45,9 % | |||||||||||||
s.-c. = sous-cutanée L’étude RUTHERFORD-2 était une étude multicentrique internationale, à double insu, à répartition aléatoire et contrôlée par placebo d’une durée de 12 semaines qui avait pour but d’évaluer REPATHA chez 329 patients ayant une hypercholestérolémie familiale hétérozygote (HFHe) et traités par une statine, avec ou sans autre traitement hypolipidémiant. Après la répartition aléatoire, les patients ont reçu REPATHA en injection sous-cutanée (140 mg toutes les 2 semaines ou 420 mg 1 fois par mois) ou un placebo. Le diagnostic d’HFHe a été établi selon les critères de Simon Broome (1991). Des patients admis à cette étude, 38 % avaient une maladie cardiovasculaire athéroscléreuse (MCVA) cliniquement manifeste. Au début de l’étude, l’âge moyen était de 51 ans (min.-max. : 19-79 ans) et 15 % des patients avaient 65 ans ou plus; 42 % étaient de sexe féminin, 90 % étaient des personnes blanches, 5 % étaient d’origine asiatique et 1 % étaient des personnes noires. Le taux de C-LDL moyen au départ était de 4,0 mmol/L; 76 % des patients recevaient un traitement d’intensité élevée par une statine.
L’étude LAPLACE-2 était une étude multicentrique, internationale, à répartition aléatoire, contrôlée et menée à double insu. Après la répartition aléatoire initiale, les patients ont reçu un traitement particulier par une statine durant une période ouverte de stabilisation de la lipidémie de 4 semaines. Après une seconde répartition aléatoire, ils ont reçu une injection sous-cutanée de 140 mg de REPATHA toutes les 2 semaines, une injection sous-cutanée de 420 mg de REPATHA 1 fois par mois ou un placebo durant 12 semaines. Cette étude a porté sur 1 896 patients ayant une hyperlipidémie primaire (y compris 526 patients présentant une MCVA) qui ont reçu REPATHA ou un placebo en traitement d’appoint à une dose quotidienne d’une statine (10 mg ou 80 mg d’atorvastatine – avec ou sans 10 mg d’ézétimibe par jour –, 5 mg ou 40 mg de rosuvastatine ou 40 mg de simvastatine). Au départ, l’âge moyen de ces patients était de 60 ans (min.-max. : 20-80 ans), 35 % d’entre eux avaient 65 ans ou plus, 46 % étaient de sexe féminin, 94 % étaient des personnes blanches, 4 % étaient des personnes noires, 1 % étaient d’origine asiatique et 5 % étaient hispaniques ou latino-américains. La valeur initiale du taux moyen de C-LDL, mesurée 4 semaines après le début du traitement de fond par la statine, était de 2,8 mmol/L (min.-max. : 2,3-3,2 mmol/L) pour l’ensemble des 5 groupes.
L’étude DESCARTES était une étude multicentrique internationale, à double insu, à répartition aléatoire et contrôlée par placebo d’une durée de 52 semaines à laquelle ont participé 901 patients ayant une hyperlipidémie primaire (y compris 156 patients présentant une MCVA) qui ont reçu un traitement hypolipidémiant de fond selon leur risque CV sous-jacent. Les patients qui n’ont pas atteint le taux de C-LDL cible avec la prise de 80 mg d’atorvastatine ont également reçu 10 mg d’ézétimibe; leur taux de C-LDL était donc plus réfractaire au traitement. Une fois le taux de cholestérol stabilisé par le traitement de fond, les patients ont été répartis aléatoirement et ont ensuite également reçu un placebo ou REPATHA (420 mg par voie sous-cutanée 1 fois par mois). Au départ, l’âge moyen de ces patients était de 56 ans (min.-max. : 25-75 ans), 23 % d’entre eux avaient 65 ans ou plus, 52 % étaient de sexe féminin, 80 % étaient des personnes blanches, 8 % étaient des personnes noires, 6 % étaient d’origine asiatique et 6 % étaient hispaniques ou latino-américains. La valeur initiale du taux moyen de C-LDL, mesurée après la période de stabilisation par le traitement de fond, était de 2,6 mmol/L (min.-max. : 2,3-3,0 mmol/L) pour l’ensemble des groupes ayant reçu le traitement de fond.
L’étude GAUSS-2 était une étude multicentrique de 12 semaines, à répartition aléatoire, contrôlée par l’ézétimibe et menée à double insu à laquelle ont participé 307 patients qui avaient une hyperlipidémie primaire (y compris 117 patients présentant une MCVA) et qui avaient fait l’essai d’au moins 2 statines, mais avaient été dans l’impossibilité de poursuivre le traitement à la dose efficace la plus faible de ces statines en raison d’une myalgie, d’une myosite ou d’une rhabdomyolyse intolérable (la situation étant revenue à la normale après l’interruption des statines ou la réduction de la dose). Après la répartition entre les groupes, les patients ont reçu, pendant 12 semaines, une injection sous-cutanée de 140 mg de REPATHA toutes les 2 semaines, une injection sous-cutanée de 420 mg de REPATHA 1 fois par mois ou encore un placebo toutes les 2 semaines ou 1 fois par mois, avec 10 mg d’ézétimibe par jour. Au départ, 55 patients recevaient un traitement par une statine, l’âge moyen était de 62 ans (min.-max. : 22-80 ans), 41 % des patients avaient 65 ans ou plus, 46 % étaient de sexe féminin, 94 % étaient des personnes blanches, 2 % étaient des personnes noires, 3 % étaient d’origine asiatique et 2,3 % étaient hispaniques ou latino-américains. La valeur initiale du taux moyen de C-LDL était de 5,0 mmol/L.
Résultats des études
Dans l’étude RUTHERFORD-2, les différences entre les groupes REPATHA et placebo quant au pourcentage moyen de variation du taux de C-LDL entre le début de l’étude et la semaine 12 ont été de -61 % (IC à 95 % : -67 %, -55 %; p < 0,0001) et de -60 % (IC à 95 % : -68 %, -53 %; p < 0,0001) pour les posologies de 140 mg toutes les 2 semaines et de 420 mg 1 fois par mois, respectivement. Pour des résultats plus détaillés, voir le Tableau 6.
Tableau 6. Effet de REPATHA sur les paramètres lipidiques chez les patients adultes ayant une HFHe (variation moyenne en % entre le début de l’étude et la semaine 12 dans l’étude RUTHERFORD-2)
| Groupe de traitement | C-LDLa | C non-HDL | Apo B | Cholestérol | ||
| total | ||||||
Placebo toutes les 2 semaines (n = 54) -2 -1 -1 -2 REPATHA à 140 mg toutes les 2 semaines† (n = 110) -63 -56 -50 -43 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -61* (-67, -55) -55* (-60, -49) -49* (-55, -44) -41 (-45, -36) Placebo 1 fois par mois (n = 55) 4 5 5 3 REPATHA à 420 mg 1 fois/mois† (n = 110) -57 -50 -45 -37 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -60* (-68, -53) -55* (-62, -48) -49* (-56, -43) -40 (-46, -34) | ||||||
a Taux de C-LDL calculé
Les estimations sont les moyennes des moindres carrés provenant d’un modèle de mesures répétées; les covariables comprenaient le groupe de traitement, le facteur de stratification, la visite planifiée et l’interaction entre le traitement et la visite planifiée.
Les statistiques inférentielles pour le cholestérol total ne sont pas présentées puisqu’il s’agissait d’un paramètre exploratoire.
* p < 0,0001 par rapport au placebo; l’erreur de type I était contrôlée pour tous les paramètres principaux et secondaires.
† Les posologies de 140 mg toutes les 2 semaines ou de 420 mg 1 fois par mois procurent des réductions semblables du taux de C-LDL.
Dans l’étude LAPLACE-2, la différence globale entre REPATHA et le placebo quant au pourcentage moyen de variation du taux de C-LDL entre le début de l’étude et la semaine 12 a été de -73 % (IC à 95 % : -77 %, -70 %; p < 0,0001) et de -64 % (IC à 95 % : -69 %, -60 %; p ˂ 0,0001) pour les posologies de 140 mg toutes les 2 semaines et de 420 mg 1 fois par mois, respectivement. Les différences entre les groupes REPATHA et ézétimibe quant au pourcentage moyen de variation du taux de C-LDL entre le début de l’étude et la semaine 12 ont été de -45 % (IC à 95 % : -51 %, -40 %; p < 0,0001) et de -42 % (IC à 95 % : -48 %, -37 %; p < 0,0001) pour les posologies de 140 mg toutes les 2 semaines et de 420 mg 1 fois par mois, respectivement. Pour consulter les résultats individuels, voir le Tableau 7.
| Tableau 7. Effet de REPATHA sur les paramètres lipidiques chez les patients adultes ayant | |||||||
| une hyperlipidémie primaire et recevant 10 mg ou 80 mg d’atorvastatine avec ou sans | |||||||
| 10 mg d’ézétimibe par jour, 5 mg ou 40 mg de rosuvastatine ou encore 40 mg de | |||||||
| simvastatine (variation moyenne [%] entre le début de l’étude et la semaine 12 dans l’étude | |||||||
| LAPLACE-2) | |||||||
| Groupe de traitement | C-LDLa | C non-HDL | Apo B | Cholestérol | |||
| total | |||||||
| Traitement de fond par l’atorvastatine à 10 mg | |||||||
Toutes les 2 semaines Placebo toutes les 2 semaines (n = 56) 10 8 8 6 Ézétimibe à 10 mg par jour (n = 56) -21 -18 -16 -14 REPATHA à 140 mg toutes les 2 semaines† (n = 110) -65 -53 -51 -37 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -74* (-81, -68) -62* (-67, -56) -59* (-64, -54) -43 (-47, -38) Différence moyenne entre REPATHA et l’ézétimibe (IC à 95 %) -44** (-50, -37) -35** (-41, -29) -35** (-40, -30) -23 (-27, -18) 1 fois par mois Placebo 1 fois par mois (n = 55) 1 2 0 1 Ézétimibe à 10 mg par jour (n = 55) -17 -15 -11 -11 REPATHA à 420 mg 1 fois par mois† (n = 110) -60 -53 -47 -37 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -61* (-68, -54) -55* (-61, -48) -47* (-53, -42) -38 (-43, -33) Différence moyenne entre REPATHA et l’ézétimibe (IC à 95 %) -43** (-50, -36) -38** (-44, -31) -36** (-42, -30) -25 (-30, -21) | |||||||
| Traitement de fond par l’atorvastatine à 80 mg | |||||||
Toutes les 2 semaines Placebo toutes les 2 semaines (n = 55) 15 12 12 9 Ézétimibe à 10 mg par jour (n = 56) -15 -14 -12 -10 REPATHA à 140 mg toutes les 2 semaines† (n = 109) -65 -55 -50 -36 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -80* (-91, -68) -67* (-76, -57) -61* (-69, -54) -46 (-53, -39) Différence moyenne entre REPATHA et l’ézétimibe (IC à 95 %) -50** (-61, -39) -41** (-50, -31) -37** (-45, -30) -26 (-33, -20) | |||||||
| Tableau 7. Effet de REPATHA sur les paramètres lipidiques chez les patients adultes ayant | |||||||
| une hyperlipidémie primaire et recevant 10 mg ou 80 mg d’atorvastatine avec ou sans | |||||||
| 10 mg d’ézétimibe par jour, 5 mg ou 40 mg de rosuvastatine ou encore 40 mg de | |||||||
| simvastatine (variation moyenne [%] entre le début de l’étude et la semaine 12 dans l’étude | |||||||
| LAPLACE-2) | |||||||
| Groupe de traitement | C-LDLa | C non-HDL | Apo B | Cholestérol | |||
| total | |||||||
1 fois par mois Placebo 1 fois par mois (n = 55) 12 10 7 6 Ézétimibe à 10 mg par jour (n = 54) -21 -17 -12 -12 REPATHA à 420 mg 1 fois par mois† (n = 110) -62 -50 -46 -33 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -74* (-84, -65) -60* (-68, -52) -53* (-61, -45) -39 (-45, -33) Différence moyenne entre REPATHA et l’ézétimibe (IC à 95 %) -41** (-51, -32) -33** (-41, -24) -34** (-42, -26) -20 (-26, -14) | |||||||
| Traitement de fond par la rosuvastatine à 5 mg | |||||||
Toutes les 2 semaines Placebo toutes les 2 semaines (n = 58) 8 8 6 6 REPATHA à 140 mg toutes les 2 semaines† (n = 113) -63 -52 -50 -36 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -71* (-78, -64) -60* (-66, -54) -57* (-62, -51) -43 (-47, -39) 1 fois par mois Placebo 1 fois par mois (n = 57) 5 6 5 3 REPATHA à 420 mg 1 fois par mois† (n = 115) -61 -52 -49 -36 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -66* (-72, -59) -57* (-63, -52) -53* (-58, -48) -39 (-44, -35) | |||||||
| Traitement de fond par la rosuvastatine à 40 mg | |||||||
Toutes les 2 semaines Placebo toutes les 2 semaines (n = 56) 10 9 5 4 REPATHA à 140 mg toutes les 2 semaines† (n = 111) -62 -51 -46 -33 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -71* (-80, -63) -60* (-67, -52) -51* (-57, -44) -38 (-42, -33) 1 fois par mois Placebo 1 fois par mois (n = 55) 3 3 3 1 REPATHA à 420 mg 1 fois par mois† (n = 112) -56 -46 -44 -30 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -59* (-69, -48) -50* (-58, -41) -47* (-54, -39) -31 (-37, -25) | |||||||
| Tableau 7. Effet de REPATHA sur les paramètres lipidiques chez les patients adultes ayant | |||||||
| une hyperlipidémie primaire et recevant 10 mg ou 80 mg d’atorvastatine avec ou sans | |||||||
| 10 mg d’ézétimibe par jour, 5 mg ou 40 mg de rosuvastatine ou encore 40 mg de | |||||||
| simvastatine (variation moyenne [%] entre le début de l’étude et la semaine 12 dans l’étude | |||||||
| LAPLACE-2) | |||||||
| Groupe de traitement | C-LDLa | C non-HDL | Apo B | Cholestérol | |||
| total | |||||||
| Traitement de fond par la simvastatine à 40 mg | |||||||
Toutes les 2 semaines Placebo toutes les 2 semaines (n = 56) 5 2 0 0 REPATHA à 140 mg toutes les 2 semaines† (n = 112) -69 -59 -56 -42 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -74* (-80, -67) -61* (-67, -55) -56* (-61, -51) -42 (-47, -38) 1 fois par mois Placebo 1 fois par mois (n = 55) 3 6 4 1 REPATHA à 420 mg 1 fois par mois† (n = 115) -59 -51 -49 -36 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -62* (-71, -52) -57* (-65, -49) -53* (-59, -46) -37 (-43, -31) | |||||||
a Taux de C-LDL calculé
Les estimations sont les moyennes des moindres carrés provenant d’un modèle de mesures répétées; les covariables comprenaient le groupe de traitement, le facteur de stratification, la visite planifiée et l’interaction entre le traitement et la visite planifiée.
Les statistiques inférentielles pour le cholestérol total ne sont pas présentées puisqu’il s’agissait d’un paramètre exploratoire.
* p < 0,0001 par rapport au placebo; l’erreur de type I était contrôlée pour tous les paramètres primaires et secondaires.
† Les posologies de 140 mg toutes les 2 semaines ou de 420 mg 1 fois par mois procurent des réductions semblables du taux de C-LDL.
** p < 0,0001 par rapport à l’ézétimibe; l’erreur de type I était contrôlée pour tous les paramètres primaires et secondaires.
Dans l’étude DESCARTES, chez les patients ayant une hyperlipidémie primaire qui étaient traités seulement par un régime hypocholestérolémiant ou qui étaient traités par l’atorvastatine, avec ou sans ézétimibe, en plus d’un régime hypocholestérolémiant, la différence globale entre REPATHA (420 mg 1 fois par mois) et le placebo quant au pourcentage moyen de variation du taux de C-LDL entre le début de l’étude et la semaine 52 a été de -59 % (IC à 95 % : -64 %, -55 %; p ˂ 0,0001). Pour consulter les résultats individuels, voir le Tableau 8.
Tableau 8. Effet de REPATHA sur les paramètres lipidiques chez les patients adultes ayant une hyperlipidémie primaire et traités seulement par un régime hypocholestérolémiant ou par 10 mg ou 80 mg d’atorvastatine, avec ou sans 10 mg d’ézétimibe par jour, en plus d’un régime hypocholestérolémiant (variation moyenne [%]
entre le début de l’étude et la semaine 52 dans l’étude DESCARTES)
| Groupe de traitement | C-LDLa | C non-HDL | Apo B | Cholestérol | ||
| total | ||||||
| Régime hypocholestérolémiant seul | ||||||
Placebo 1 fois par mois (n = 37) 11 9 0 5 REPATHA à 420 mg 1 fois par mois (n = 74) -53 -45 -43 -31 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -64* (-72, -55) -54* (-62, -47) -43* (-50, -36) -36* (-42, -31) | ||||||
| Traitement de fond par l’atorvastatine à 10 mg et un régime hypocholestérolémiant | ||||||
Placebo 1 fois par mois (n = 129) 8 9 3 5 REPATHA à 420 mg 1 fois par mois (n = 254) -56 -46 -45 -30 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -64* (-70, -59) -55* (-59, -50) -48* (-52, -43) -35* (-39, -32) | ||||||
| Traitement de fond par l’atorvastatine à 80 mg et un régime hypocholestérolémiant | ||||||
Placebo 1 fois par mois (n = 73) 11 12 5 8 REPATHA à 420 mg 1 fois par mois (n = 145) -47 -38 -39 -25 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -58* (-69, -46) -50* (-60, -39) -45* (-53, -36) -33* (-40, -26) | ||||||
| Traitement de fond par l’atorvastatine à 80 mg, l’ézétimibe à 10 mg et un régime hypocholestérolémiant | ||||||
Placebo 1 fois par mois (n = 63) 3 2 1 2 REPATHA à 420 mg 1 fois par mois (n = 126) -46 -39 -37 -27 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -49* (-60, -38) -41* (-51, -31) -38* (-46, -29) -29* (-36, -22) | ||||||
a Taux de C-LDL calculé
Les estimations sont les moyennes des moindres carrés provenant d’un modèle de mesures répétées; les covariables comprenaient le groupe de traitement, le facteur de stratification, la visite planifiée et l’interaction entre le traitement et la visite planifiée.
* p < 0,0001 par rapport au placebo; l’erreur de type I était contrôlée pour tous les paramètres principaux et secondaires.
Dans l’étude GAUSS-2, les différences entre les groupes REPATHA et ézétimibe quant au pourcentage moyen de variation du taux de C-LDL entre le début de l’étude et la semaine 12 ont été de -39 % (IC à 95 % : -45 %, -34 %; p < 0,0001) et de -38 % (IC à 95 % : -43 %, -33 %; p < 0,0001) pour les posologies de 140 mg toutes les 2 semaines et de 420 mg 1 fois par mois, respectivement. Les résultats détaillés sont présentés au Tableau 9.
Tableau 9. Effet de REPATHA sur les paramètres lipidiques chez les patients adultes ayant une hyperlipidémie primaire (variation moyenne [%] entre le début de l’étude et la semaine 12, par rapport à l’ézétimibe dans l’étude GAUSS-2)
| Groupe de traitement | C-LDLa | C non-HDL | Apo B | Cholestérol | ||
| total | ||||||
| Toutes les 2 semaines | ||||||
Ézétimibe à 10 mg par jour (n = 51) -18 -17 -13 -13 REPATHA à 140 mg toutes les 2 semaines† (n = 103) -57 -49 -46 -38 Différence moyenne entre REPATHA et l’ézétimibe (IC à 95 %) -39** (-45, -34) -32** (-37, -27) -33** (-38, -28) -25 (-29, -21) | ||||||
| 1 fois par mois | ||||||
Ézétimibe à 10 mg par jour (n = 51) -15 -13 -10 -11 REPATHA à 420 mg 1 fois par mois† (n = 102) -53 -46 -43 -36 Différence moyenne entre REPATHA et l’ézétimibe (IC à 95 %) -38** (-43, -33) -33** (-37, -29) -33** (-38, -28) -25 (-29, -22) | ||||||
a Taux de C-LDL calculé
Les estimations sont les moyennes des moindres carrés provenant d’un modèle de mesures répétées; les covariables comprenaient le groupe de traitement, le facteur de stratification, la visite planifiée et l’interaction entre le traitement et la visite planifiée.
Les statistiques inférentielles pour le cholestérol total ne sont pas présentées puisqu’il s’agissait d’un paramètre exploratoire.
† Les posologies de 140 mg toutes les 2 semaines et de 420 mg 1 fois par mois procurent des réductions semblables du taux de C-LDL.
** p < 0,0001 par rapport à l’ézétimibe; l’erreur de type I était contrôlée pour tous les paramètres primaires et secondaires.
Phase aiguë du syndrome coronarien aigu (SCA)
Effet sur le taux de C-LDL au cours de la phase aiguë du SCA
Conception de l’essai et caractéristiques démographiques de l’étude
L’étude EVOPACS était une étude multicentrique, à double insu et à répartition aléatoire, contrôlée par placebo d’une durée de 8 semaines qui a été menée dans un seul pays auprès de 308 patients admis dans un centre hospitalier au cours des 24 à 72 heures suivant l’apparition d’un syndrome coronarien aigu. Parmi les patients admissibles, 57 (19 %) étaient des femmes; l’âge moyen des patients était de 60,8 ans (É.-T. : 11,3 ans).
Si les patients ne recevaient pas de traitement par une statine avant la sélection, un traitement par l’atorvastatine était amorcé à la dose de 40 mg une fois par jour. S’ils recevaient un traitement par une autre statine, ce dernier était interrompu et un traitement par l’atorvastatine était amorcé à la dose de 40 mg une fois par jour. La plupart des sujets (241 [78 %]) ne recevaient pas un traitement stable par une statine depuis au moins 4 semaines avant la sélection, et la plupart (235 [76 %]) ne prenaient aucune statine au début de l’étude. À la 4e semaine, 281 sujets (97 %) recevaient un traitement d’intensité élevée par une statine. Résultats de l’étude
Les valeurs initiales en ce qui concerne le taux de C-LDL étaient de 3,61 mmol/L dans le groupe évolocumab et atorvastatine, et de 3,42 mmol/L dans le groupe placebo et atorvastatine. À la 8e semaine, les taux de C-LDL étaient de 0,79 mmol/L dans le groupe évolocumab et atorvastatine, et de 2,06 mmol/L dans le groupe placebo et atorvastatine. L’objectif principal de l’étude a été atteint, c’est-à-dire que l’administration de REPATHA à la dose de 420 mg 1 fois par mois a entraîné une réduction significative du taux de C-LDL entre le début de l’étude et la 8e semaine, comparativement au placebo (p < 0,001). La réduction moyenne (É.-T.) du taux de C-LDL calculé à la 8e semaine, par rapport à la valeur initiale, était de 77,1 % (15,8 %) dans le groupe évolocumab et atorvastatine, et de 35,4 % (26,6 %) dans le groupe placebo et atorvastatine, la différence moyenne entre les traitements selon la méthode des moindres carrés s’établissant à 40,7 % (IC à 95 % : 36,2 %, 45,2 %). Les réductions du taux de C-LDL observées au cours de cette étude concordaient avec celles observées dans le cadre des études antérieures, lors de l’ajout de l’évolocumab à un traitement hypolipidémiant stable.
Les effets de l’évolocumab chez cette population de patients cadraient avec les effets observés lors des études antérieures, dans le cadre du programme de développement clinique de l’évolocumab, et aucune nouvelle préoccupation relative à l’innocuité du médicament n’a été soulevée.
Hypercholestérolémie familiale hétérozygote (HFHe) chez les enfants (de 10 à 17 ans)
Effet de REPATHA sur le taux de C-LDL chez les enfants atteints d’HFHe
Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 10. Résumé de la conception de l’essai et des caractéristiques démographiques des patients
| Nom de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de | Âge moyen (min.-max.) | Sexe | ||
| sujets | |||||||
| (n) | |||||||
HAUSER-RCT Étude multicentrique, à double insu d’une durée de 24 semaines, à répartition aléatoire, à groupes parallèles et contrôlée par placebo -REPATHA à 420 mg par voie s.-c. 1 fois/mois -Placebo par voie s.-c. 1 fois/mois 157 13,7 (10-17) Féminin : 56,1 % | |||||||
L’étude HAUSER-RCT était une étude multicentrique, à double insu, à répartition aléatoire et à groupes parallèles, contrôlée par placebo, d’une durée de 24 semaines qui a été menée auprès de 157 patients âgés de 10 à 17 ans atteints d’HFHe. Le diagnostic d’HFHe était établi en fonction de critères diagnostiques (Simon Broome Register Group [1991], Dutch Lipid Clinic Network [1999], MEDPED [1993]) ou au moyen d’analyses génétiques. Les patients devaient suivre un régime alimentaire faible en matières grasses et recevoir un traitement hypolipidémiant de fond optimal (statine, avec ou sans ézétimibe). Les patients ont fait l’objet d’une répartition aléatoire selon un rapport de 2:1 afin de recevoir Repatha (420 mg d’évolocumab 1 fois par mois par injection sous-cutanée; n = 104) ou un placebo (n = 53) pendant 24 semaines. L’âge moyen des patients était de 14 ans (min.-max. : 10-17 ans); 56,1 % étaient de sexe féminin; 85 % étaient des personnes blanches, 1 % étaient des personnes noires, 1 % étaient d’origine asiatique, et 8 % étaient d’origine ethnique hispanique ou latino-américaine. Le taux de C-LDL moyen au départ était de 4,77 mmol/L.
Résultats de l’étude
Le paramètre d’évaluation principal de l’étude HAUSER-RCT, menée chez des enfants de 10 à 17 ans atteints d’HFHe, a été atteint; la différence entre REPATHA et le placebo pour ce qui est de la variation moyenne en pourcentage, entre le début de l’étude et la semaine 24, du taux de C-LDL était de -38 % (IC à 95 % : -46 %, -31 %). Des résultats supplémentaires sont présentés à la Figure 3 et au Tableau 11.
Figure 3. Effet de REPATHA sur le C-LDL calculé chez les enfants atteints d’HFHe – variation moyenne en % après le début de l’étude selon les visites planifiées et le groupe de traitement (étude HAUSER-RCT)
f.p.m. = fois par mois
N = nombre de patients répartis aléatoirement et ayant reçu le médicament à l’étude selon l’ensemble d’analyse complet. Les lignes verticales représentent l’erreur type autour de la moyenne. Le graphique illustre les données obtenues par observation; aucune imputation n’a été faite pour les valeurs manquantes. 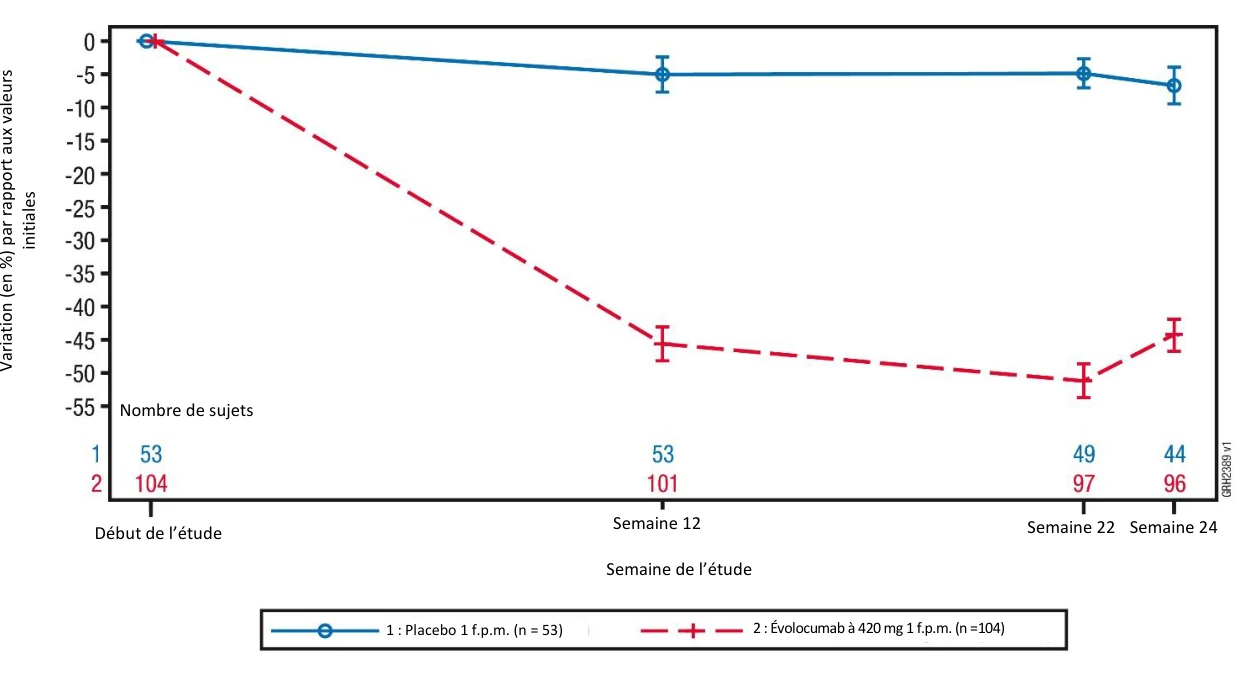
Va
ria
t
io
n
(
en
%
)
p
a
r ra
p
p
o
rt au
x va
leu
rs
in
itia
les
Nombre de sujets
Semaine 12
1 : Placebo 1 f.p.m. (n = 53) 2 : Évolocumab à 420 mg 1 f.p.m. (n =104)
Semaine de l’étude Début de l’étude Semaine 22 Semaine 24 Tableau 11. Effet de REPATHA sur les paramètres lipidiques chez les enfants ayant une HFHe (variation moyenne en % entre le début de l’étude et la semaine 24 dans l’étude
HAUSER-RCT)
| Groupe de traitement | C-LDLa | C non-HDL | Apo B | Cholestérol total | ||||||||||
Placebo 1 fois par mois (n = 53) Variation en % par rapport aux valeurs initiales -6 -6 -2 -5 REPATHA à 420 mg 1 fois par mois (n = 104) Variation en % par rapport aux valeurs initiales -44 -41 -35 -32 Différence moyenne entre REPATHA et le placebo pour la variation en % (IC à 95 %) -38 (-45, -31) -35 (-42, -28) -32 (-39, -26) -27 (-32, -21) | ||||||||||||||
a Taux de C-LDL calculé
p < 0,0001 dans tous les cas (valeurs ajustées)
IC = intervalle de confiance; C-LDL = cholestérol des lipoprotéines de basse densité; C-HDL = cholestérol des lipoprotéines de haute densité; Apo B = apolipoprotéine B
n = nombre de patients répartis aléatoirement et ayant reçu le médicament à l’étude selon l’ensemble d’analyse complet
Hypercholestérolémie familiale homozygote (HFHo)
Conception des essais et caractéristiques démographiques des études
Tableau 12. Résumé de la conception des essais et des caractéristiques démographiques des patients
| Nom de l’étude | Conception de l’essai | Posologie, voie | Nombre | Âge moyen (min.-max.) | Sexe | ||||
| d’administration et | de sujets | ||||||||
| durée | (n) | ||||||||
TESLA Étude à double insu d’une durée de 12 semaines, à répartition aléatoire et contrôlée par placebo -REPATHA à 420 mg 1 fois/mois -Placebo par voie s.-c. 1 fois/mois 49 34,3 (13-57) Féminin : 25 % TAUSSIG Étude de prolongation multicentrique et ouverte d’une durée de 5 ans -REPATHA à 420 mg 1 fois/mois -REPATHA à 420 mg toutes les 2 semaines 300 (enfants : 14, adultes : 286) 47,5 (13-78) Féminin : 44 % HAUSER- OLE Étude multicentrique ouverte, comportant un seul groupe, d’une durée de 80 semaines, toujours en cours -REPATHA à 420 mg par voie s.-c. 1 fois/mois 12 (enfants atteints d’HFHo) 12,4 (11-17) Féminin : 16,7 % | |||||||||
s.-c. : sous-cutanée Le volet B de l’étude TESLA était une étude multicentrique à répartition aléatoire de 12 semaines, contrôlée par placebo et menée à double insu, à laquelle ont participé 49 patients atteints d’HFHo (sans traitement par aphérèse des lipides), dont 33 ont reçu REPATHA à 420 mg 1 fois par mois et 16 ont reçu un placebo en traitement d’appoint à d’autres traitements hypolipidémiants (p. ex., statine, ézétimibe, chélateur des acides biliaires). Au début de l’étude, l’âge moyen était de 31 ans, 49 % des participants étaient de sexe féminin, 90 % étaient des personnes blanches, 4 % étaient d’origine asiatique et 6 %, d’autres origines. Dix adolescents (âgés de 13 à 17 ans) ont pris part à l’étude et 7 d’entre eux ont reçu REPATHA.
Au début de l’étude, le taux moyen de C-LDL était de 9,0 mmol/L; tous les patients prenaient une statine, et 92 % prenaient l’ézétimibe. Le diagnostic d’HFHo était fondé soit sur la confirmation génétique, soit sur les antécédents cliniques d’un taux de C-LDL > 12,9 mmol/L sans traitement et accompagné soit de xanthomes avant l’âge de 10 ans soit de signes d’une HFHe chez les 2 parents. Vingt-quatre participants (49 %) avaient des anomalies génétiques homozygotes, 24 (49 %) avaient des anomalies génétiques hétérozygotes composites et 1 avait des anomalies génétiques hétérozygotes. Dans 96 % des cas, le gène touché était celui du récepteur des lipoprotéines de basse densité (LDLR). Le paramètre d’évaluation principal était la variation du taux de C-LDL (en pourcentage) entre le début de l’étude et la semaine 12.
L’étude TAUSSIG, une étude de prolongation de 5 ans, multicentrique et ouverte, avait pour but d’évaluer l’innocuité et l’efficacité à long terme de REPATHA chez des patients présentant une hypercholestérolémie familiale (HF) grave, y compris une HFHo, qui ont reçu REPATHA en traitement d’appoint à d’autres traitements hypolipidémiants. Au total, 106 patients atteints d’HFHo (34 soumis à l’aphérèse et 72 sans aphérèse) ont été admis à l’étude TAUSSIG. Tous les participants à cette étude ont d’abord été traités par REPATHA à 420 mg 1 fois par mois, à l’exception de ceux qui étaient soumis à l’aphérèse des lipides au moment de l’admission à l’étude, qui ont débuté le traitement par REPATHA à la dose de 420 mg toutes les 2 semaines. Dans le cas des patients sans aphérèse, la fréquence d’administration pouvait être augmentée à 420 mg toutes les 2 semaines, selon la réponse obtenue d’après le taux de C-LDL et selon la concentration de la PCSK9. Des 72 patients sans aphérèse de l’étude TAUSSIG qui présentaient une HFHo (et qui ont d’abord reçu 420 mg 1 fois par mois), 53 sont passés à la dose de 420 mg administrée toutes les 2 semaines; 48 de ces 53 patients ont reçu un traitement d’au moins 12 semaines à ces 2 posologies. Le diagnostic d’HFHo était fondé soit sur la confirmation génétique, soit sur les antécédents cliniques d’un taux de C-LDL > 13,0 mmol/L sans traitement et accompagné soit de xanthomes avant l’âge de 10 ans soit de signes d’une HFHe chez les 2 parents. L’analyse statistique des données sur l’efficacité de cette étude est de nature descriptive, et aucune hypothèse n’a été testée.
L’étude HAUSER-OLE était une étude multicentrique ouverte, comportant un seul groupe de traitement, d’une durée de 80 semaines menée afin d’évaluer l’innocuité, la tolérabilité et l’efficacité de REPATHA pour la réduction du taux de C-LDL, et dont le protocole prévoyait l’admission de patients de 10 ans à moins de 18 ans atteints d’HFHo. Le diagnostic d’HFHo était fondé sur la confirmation génétique dans tous les cas. Les patients suivaient un régime alimentaire faible en matières grasses et recevaient un traitement hypolipidémiant de fond (atorvastatine ou rosuvastatine, avec ou sans ézétimibe). Aucun patient n’était soumis à l’aphérèse des lipides. Au total, 12 patients ont reçu REPATHA en injection sous-cutanée à raison de 420 mg 1 fois par mois. L’âge moyen des patients était de 12 ans (min.-max. : 11-17 ans), ce qui comprend 6 patients de 10 ou 11 ans; 83 % étaient de sexe masculin; 75 % étaient des personnes blanches, 17 % étaient d’origine asiatique et 8 % étaient d’autres origines. Le taux de C-LDL médian au départ était de 10,3 mmol/L.
Résultats des études
Au cours du volet B de l’étude TESLA, REPATHA à 420 mg 1 fois par mois a procuré une réduction significative des taux de C-LDL à la semaine 12, comparativement au placebo; la variation moyenne en pourcentage entre le début de l’étude et la semaine 12 a été de -32 % (IC à 95 % : -45 %, -19 %; p < 0,001). Pour des résultats plus détaillés, voir le Tableau 13.
Tableau 13. Effet de REPATHA sur les paramètres lipidiques chez les patients ayant une HFHo (variation moyenne en % entre le début de l’étude et la semaine 12 dans l’étude
TESLA)
| Groupe de traitement | C-LDLa | C non-HDL | Apo B | Cholestérol | ||
| total | ||||||
Placebo 1 fois par mois (n = 16) 9 8 4 8 REPATHA à 420 mg 1 fois par mois (n = 33) -23 -22 -19 -19 Différence moyenne entre REPATHA et le placebo (IC à 95 %) -32* (-45, -19) -30 (-42, -18) -23* (-35, -11) -27 (-38, -16) | ||||||
a Taux de C-LDL calculé
Les estimations sont les moyennes des moindres carrés provenant d’un modèle de mesures répétées; les covariables comprenaient le groupe de traitement, le taux de C-LDL à la sélection, la visite planifiée et l’interaction entre le traitement et la visite planifiée.
Les statistiques inférentielles pour le C non-HDL et le cholestérol total ne sont pas présentées puisqu’il s’agissait de paramètres exploratoires.
* p < 0,001 par rapport au placebo; l’erreur de type I était contrôlée pour tous les paramètres principaux et secondaires.
Figure 4. Effet de REPATHA sur le C-LDL chez les patients ayant une HFHo – Variation moyenne en % après le début de l’étude selon les visites planifiées et le groupe de traitement
f.p.m. = fois par mois
N = nombre de patients répartis aléatoirement et ayant reçu le médicament à l’étude selon l’ensemble d’analyse complet.
Les lignes verticales représentent l’erreur type autour de la moyenne. Le graphique illustre les données obtenues par observation; aucune imputation n’a été faite pour les valeurs manquantes.
Étude de longue durée chez des patients atteints d’HFHo
Dans le cadre de l’étude TAUSSIG, l’usage prolongé de REPATHA a procuré un effet thérapeutique soutenu, comme le montre la réduction du taux de C-LDL des patients atteints d’HFHo (nombre total, sans aphérèse, avec aphérèse) (Tableau 14). Les variations des autres paramètres lipidiques (cholestérol total, apo B et C non-HDL) illustrent également les effets soutenus de l’administration de longue durée de REPATHA chez les patients ayant une HFHo. 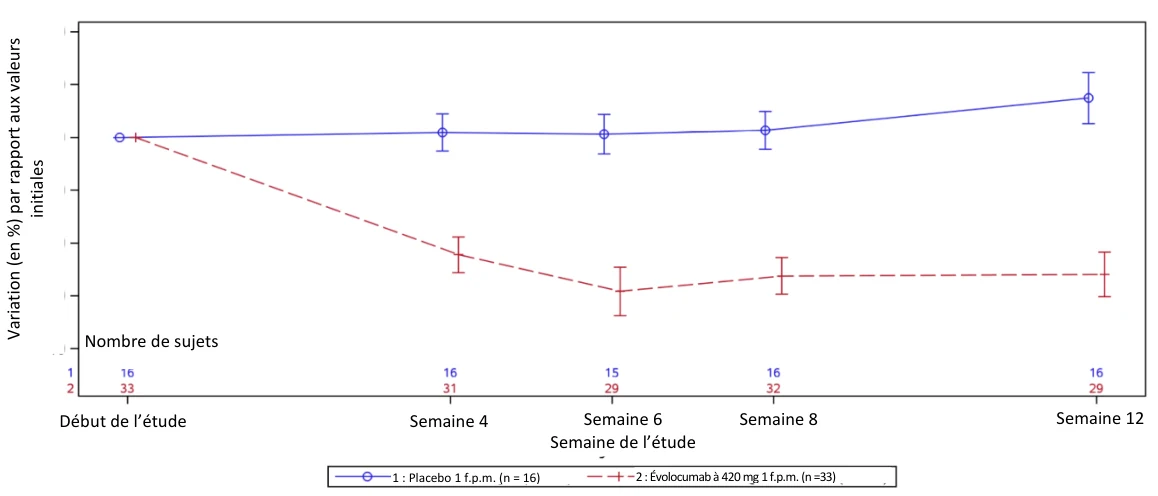
1 : Placebo 1 f.p.m. (n = 16)
Nombre de sujets
Début de l’étude 
Va
ria
t
io
n
(
en
%
)
p
a
r ra
p
p
o
rt au
x va
leu
rs
in
itia
les
2 : Évolocumab à 420 mg 1 f.p.m. (n =33)
| Semaine 4 | Semaine 8 |
Semaine 12
| Semaine 6 Semaine de l’étude |
Tableau 14. Effet de REPATHA sur le taux de C-LDL chez des patients ayant une HFHo – Variation moyenne (%) entre le début de l’étude et la semaine 48 de l’étude de prolongation ouverte TAUSSIG
| Population de | Prolongation | Prolongation | Prolongation | Prolongation | ||||||||||
| l’étude | ouverte – | ouverte – | ouverte – | ouverte – | ||||||||||
| (N) | Semaine 12 | Semaine 24 | Semaine 36 | Semaine 48 | ||||||||||
HFHo (total) (N = 106) -21 (n = 104) -21 (n = 99) -27 (n = 94) -25 (n = 93) Médiane -18 -22 -27 -26 Min., max. -92, 38 -74, 147 -75, 36 -76, 157 Sans aphérèse (N = 72) -23 (n = 70) -26 (n = 69) -31 (n = 65) -28 (n = 64) Médiane -21 -28 -32 -28 Min., max. -85, 23 -74, 147 -75, 28 -74, 157 Avec aphérèse (N = 34) -18 (n = 34) -11 (n = 30) -19 (n = 29) -19 (n = 29) Médiane -15 -17 -13 -14 Min., max. -92, 38 -58, 120 -70, 36 -76, 47 | ||||||||||||||
N (n) = nombre de patients évaluables (N) et nombre de patients dont le taux de LDL a été mesuré lors de visites précises planifiées (n) dans l’ensemble d’analyse finale pour l’HFHo (total, sans aphérèse et avec aphérèse). Les valeurs du C-LDL sont des taux calculés.
Au total, 48 patients ont été inclus dans l’ensemble d’analyse portant sur l’ajustement de la dose d’évolocumab chez les patients ayant une HFHo, ce qui comprenait les patients sans aphérèse qui ont reçu 420 mg d’évolocumab 1 fois par mois durant au moins 12 semaines de l’étude de prolongation ouverte, puis 420 mg d’évolocumab toutes les 2 semaines durant au moins 12 semaines de l’étude de prolongation ouverte. La réduction moyenne du taux de C-LDL entre le début de l’étude et la semaine 12 a été de 20 % dans le groupe traité 1 fois par mois et de 30 % dans le groupe traité toutes les 2 semaines.
Chez les 14 adolescents de 13 à moins de 18 ans présentant une HFHo, la réduction moyenne du taux de C-LDL entre le début de l’étude et la semaine 12 de l’étude de prolongation ouverte a été de 9,4 %.
Dans l’étude HAUSER-OLE, la variation médiane en pourcentage (Q1 et Q3), par rapport à la valeur initiale, du taux de C-LDL calculé chez 12 patients de 11 ans à moins de 18 ans atteints d’HFHo a été de -12 % (-33 et 2,6) à la semaine 12, de -15 % (-39 et 3,7) à la semaine 48, et de -14,3 % (-40,6 et 3,5) à la semaine 80.
14.2 Études de biodisponibilité comparatives
Sans objet
14.3 Immunogénicité
Comme c’est le cas de toutes les protéines thérapeutiques, un risque d’immunogénicité peut être associé à ce médicament. La détection des anticorps de liaison anti-médicament dépend largement de la sensibilité et de la spécificité de la méthode d’analyse. De plus, la fréquence des résultats positifs aux tests de dépistage des anticorps (y compris des anticorps neutralisants) peut être modifiée par plusieurs facteurs tels que la méthode d’analyse, la manipulation des échantillons, le moment du prélèvement des échantillons, les médicaments concomitants et une maladie sous-jacente. Par conséquent, une comparaison de la fréquence des anticorps dirigés contre l’évolocumab à celle des anticorps observés dans le cadre d’autres études ou à celle des anticorps dirigés contre d’autres produits pourrait mener à des conclusions trompeuses.
Dans le cadre d’un ensemble d’études cliniques, 48 (0,3 %) des 17 992 patients adultes qui ont reçu au moins 1 dose de REPATHA ont produit des anticorps de liaison anti-évolocumab. Parmi les patients dont le sang contenait des anticorps de liaison, aucun n’a eu un résultat positif pour ce qui est de la présence d’anticorps neutralisants.
Aucun anticorps anti-évolocumab n’a été détecté chez les enfants traités par REPATHA au cours des études cliniques.
Selon les données issues des études cliniques, rien n’indique que la présence d’anticorps anti-évolocumab ait une incidence sur les propriétés pharmacocinétiques et l’innocuité de REPATHA, ni sur la réponse clinique au produit.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Aucun effet indésirable n’a été constaté chez les macaques de Buffon qui ont reçu l’excipient (témoins) ou l’évolocumab à des doses de 3, de 30 ou de 300 mg/kg en injection sous-cutanée 1 fois par semaine durant 6 mois, ce qui était suivi d’une période de récupération de 25 semaines. La dose sans effet nocif observé (DSENO) a été de 300 mg/kg d’évolocumab 1 fois par semaine, ce qui correspondait à une Cmax et à une ASC0-168 de 11 700 mcg/mL et de 1 730 000 mcg•h/mL à la fin de l’étude. Cette dose d’évolocumab a donné lieu à une exposition en fonction de l’ASC 133 fois plus élevée que celle atteinte chez les patients recevant une dose de 420 mg d’évolocumab toutes les 2 semaines.
De plus, aucun effet indésirable n’a été observé chez des hamsters qui ont reçu l’excipient (témoins) ou l’évolocumab à des doses de 100 ou de 300 mg/kg en injection sous-cutanée 1 fois par semaine pendant 3 mois. La DSENO a été de 300 mg/kg dans le cadre de cette étude, ce qui correspond à une Cmax de 2 080 mcg/mL et à une ASC0-168 de 266 000 mcg•h/mL. Cette dose d’évolocumab a donné lieu à une exposition en fonction de l’ASC 21 fois plus élevée que celle atteinte chez les patients recevant une dose de 420 mg d’évolocumab toutes les 2 semaines.
L’effet pharmacologique prévu, soit la réduction des taux sériques de C-LDL et de cholestérol total, a été constaté lors de ces études et était réversible une fois le traitement arrêté.
Par ailleurs, aucun effet indésirable n’a été constaté quand l’évolocumab a été administré en association avec la rosuvastatine chez des macaques de Buffon qui ont reçu soit de la rosuvastatine seule (5 mg/kg; capsule de gélatine administrée 1 fois par jour par voie orale), soit une association d’évolocumab (10 mg/kg; injection sous-cutanée toutes les 2 semaines) et de rosuvastatine (5 mg/kg; 1 fois par jour par voie orale) ou une association d’évolocumab (100 mg/kg; injection sous-cutanée toutes les 2 semaines) et de rosuvastatine (5 mg/kg; 1 fois par jour par voie orale). La DSENO a été la plus forte dose évaluée (100 mg/kg d’évolocumab et 5 mg/kg de rosuvastatine), ce qui correspondait, au 85e jour de l’étude, à une Cmax et à une ASCt de 1 740 mcg/mL et de 248 000 mcg•h/mL respectivement pour l’évolocumab, et à des valeurs de 15,7 ng/mL et de 184 ng•h/mL respectivement pour la rosuvastatine. Les réductions des taux sériques de C-LDL et de cholestérol total ont été plus marquées que celles constatées précédemment avec l’administration de l’évolocumab seul, et elles étaient réversibles une fois le traitement arrêté.
Cancérogénicité
Dans le cadre d’une étude pharmacologique ayant duré toute leur vie, des hamsters ont reçu l’excipient (témoins) ou l’évolocumab à des doses de 10, de 30 ou de 100 mg/kg en injection sous-cutanée toutes les 2 semaines jusqu’au moment de la nécropsie, c’est-à-dire jusqu’à la 86e semaine (femelles) ou la 105e semaine (mâles). L’effet pharmacodynamique prévu (réduction du taux sérique de C-LDL) a été observé pendant toute la durée de l’étude dans tous les groupes qui ont reçu l’évolocumab. Aucun effet cancérogène de l’évolocumab n’a été mis en évidence chez les hamsters dans le cadre de cette étude. Ces doses d’évolocumab ont donné lieu à une exposition en fonction de l’ASC 7 fois plus élevée que celle atteinte chez les patients recevant une dose de 420 mg d’évolocumab toutes les 2 semaines.
Génotoxicité
Aucune étude sur la génotoxicité et la mutagénicité n’a été réalisée.
Toxicologie pour la reproduction et le développement
Des hamsters mâles et femelles ont reçu l’excipient (témoins) ou l’évolocumab à des doses de 10, de 30 ou de 100 mg/kg en injection sous-cutanée toutes les 2 semaines avant d’être mis en cohabitation (4 semaines pour les mâles, 2 semaines pour les femelles) ainsi que pendant la période d’accouplement et d’implantation. L’administration d’évolocumab n’a eu aucun effet sur l’accouplement, la fertilité, le cycle œstral, l’évaluation de l’appareil reproducteur mâle (poids des organes et paramètres spermatiques), ni sur la survie embryo-fœtale. Chez les macaques de Buffon ayant atteint la maturité sexuelle, aucun effet sur le poids ou l’histopathologie des organes reproducteurs, le cycle œstral ou les paramètres spermatiques n’a été mis en évidence à la suite de l’administration d’évolocumab à des doses de 3, de 30 ou de 300 mg/kg en injection sous-cutanée 1 fois par semaine durant 6 mois.
Des macaques de Buffon ont reçu des doses de 0 ou de 50 mg/kg d’évolocumab en injection sous-cutanée une première fois entre le 20e et le 22e jour de gestation (selon le moment déterminé pour le début de la gestation), puis le 35e jour de gestation et toutes les 2 semaines par la suite, jusqu’à la naissance des petits. Le développement embryo-fœtal et le développement postnatal (examens du squelette, des viscères et de la surface du corps, évaluation neurocomportementale) n’ont pas été touchés chez la progéniture de macaques de Buffon gestantes. Les mères traitées ont montré une réduction du taux sérique de C-LDL pouvant atteindre 70 %, comparativement à celui des femelles témoins. La progéniture des mères traitées par l’évolocumab a été exposée à des concentrations thérapeutiques d’évolocumab par l’intermédiaire du passage transplacentaire, mais sans aucune réduction du taux sérique de C-LDL. La dose sans effet observé sur le développement a été de 50 mg/kg toutes les 2 semaines. Cette dose d’évolocumab a donné lieu à une exposition en fonction de l’ASC 5 fois plus élevée que celle atteinte chez les patients recevant une dose de 420 mg d’évolocumab toutes les 2 semaines.