


Monographie de produit - Sandoz Azithromycin
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières,
7.1.1 Femmes enceintes
2023-10
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE .................... 2
TABLE DES MATIÈRES ............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS .............................................................................................................. 4
1.1 Enfants ....................................................................................................................... 5
1.2 Personnes âgées ........................................................................................................ 6
2 CONTRE-INDICATIONS ................................................................................................ 6
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 7
4.1 Considérations posologiques .................................................................................... 7
4.2 Posologie recommandée et ajustement posologique .............................................. 7
4.3 Reconstitution ......................................................................................................... 12
4.5 Dose omise .............................................................................................................. 13
5 SURDOSAGE ............................................................................................................. 13
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ...... 13
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 14
7.1 Populations particulières ........................................................................................ 18
7.1.1 Femmes enceintes ............................................................................................... 18
7.1.2 Femmes qui allaitent ........................................................................................... 19
7.1.3 Enfants ................................................................................................................. 19
7.1.4 Personnes âgées .................................................................................................. 20
8 EFFETS INDÉSIRABLES ............................................................................................... 20
8.1 Aperçu des effets indésirables ................................................................................ 20
8.2 Effets indésirables observés au cours des études cliniques ................................... 21
8.2.1 Effets indésirables observés au cours des études cliniques – enfants ................ 23
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives .................................................. 24
8.5 Effets indésirables observés après la commercialisation ....................................... 26
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 27
9.2 Aperçu des interactions médicamenteuses ............................................................ 27
9.4 Interactions médicament-médicament .................................................................. 28
9.5 Interactions médicament-aliment .......................................................................... 37
9.6 Interactions médicament-plante médicinale .......................................................... 37
9.7 Interactions médicament-épreuves de laboratoire ................................................ 37
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 37
10.1 Mode d’action ..................................................................................................... 37
10.2 Pharmacodynamie ............................................................................................... 37
10.3 Pharmacocinétique .............................................................................................. 38
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 42
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ................................................... 42
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .................................................................... 43
13 RENSEIGNEMENTS PHARMACEUTIQUES.................................................................... 43
14 ÉTUDES CLINIQUES ................................................................................................... 44
14.2 Études de biodisponibilité comparatives ............................................................ 49
15 MICROBIOLOGIE ....................................................................................................... 50
16 TOXICOLOGIE NON-CLINIQUE ................................................................................... 54
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................... 92
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ........................................................................ 93
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ........................................................................ 99
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1
INDICATIONS
Sandoz Azithromycin pour la voie orale
Sandoz Azithromycin (dihydrate d’azithromycine) pour la voie orale est indiqué pour le traitement des infections d'intensité légère à modérée, énumérées ci-dessous, attribuables aux souches sensibles des micro-organismes spécifiés. Les doses recommandées, la durée du traitement et la population de patients concernés diffèrent d'un type d'infection à l'autre (voir 4 POSOLOGIE ET ADMINISTRATION).
Comme certaines souches de micro-organismes sont résistantes à l’azithromycine, il convient d'effectuer les cultures et les antibiogrammes appropriés avant le traitement, afin de déterminer le micro-organisme en cause et sa sensibilité à l'azithromycine. On peut toutefois amorcer le traitement par Sandoz Azithromycin avant de connaître les résultats des épreuves. On modifiera l'antibiothérapie au besoin, en fonction des résultats obtenus.
Chez l’adulte
Pharyngite et amygdalite
La pharyngite et l'amygdalite dues à Streptococcus pyogenes (streptocoque β-hémolytique du groupe A) chez les patients qui ne tolèrent pas le traitement de première intention.
REMARQUE : La pénicilline est habituellement l'antibiotique de première intention pour le traitement de la pharyngite à Streptococcus pyogenes et la prévention du rhumatisme articulaire aigu. L’azithromycine permet généralement d'éliminer efficacement les souches sensibles de streptocoques de l'oropharynx; on n'a pas encore déterminé toutefois si l’azithromycine peut prévenir le rhumatisme articulaire aigu, une affection consécutive à la pharyngite streptococcique.
Surinfections des bronchopneumopathies chroniques obstructives
Les surinfections des bronchopneumopathies chroniques obstructives dues à Haemophilus influenzae, à Moraxella catarrhalis ou à Streptococcus pneumoniae.
Pneumonie extra-hospitalière
Les pneumonies extra-hospitalières causées par Streptococcus pneumoniae, Haemophilus influenzae, Mycoplasma pneumoniae ou Chlamydia pneumoniae, dans les cas où le traitement par voie orale est approprié.
Il est déconseillé d'administrer de l'azithromycine aux patients souffrant d'une pneumonie chez qui on juge que l’antibiothérapie par voie orale ne convient pas, en raison du caractère modéré ou sévère de l’infection ou de la présence de l’un ou l’autre des facteurs de risque suivants : fibrose kystique, infection nosocomiale, bactériémie confirmée ou soupçonnée, affections nécessitant une hospitalisation, âge avancé ou affaiblissement ou affections sous-jacentes notables pouvant compromettre la capacité de lutter contre l’infection (notamment, chez les patients immunodéprimés et ceux atteints d’asplénie fonctionnelle).
Infections non compliquées de la peau et de ses annexes
Les infections non compliquées de la peau et de ses annexes causées par Staphylococcus aureus, Streptococcus pyogenes ou Streptococcus agalactiae.
Infections génito-urinaires
L'urétrite et la cervicite à Neisseria gonorrhoeae ou à Chlamydia trachomatis. Les ulcérations génitales attribuables à Haemophilus ducreyi (chancre mou) chez l'homme. Étant donné que peu de femmes ont participé aux essais cliniques, on n'a pas établi l'efficacité de l'azithromycine pour le traitement du chancre mou chez la femme.
Au moment du diagnostic, il convient d'effectuer des analyses sérologiques pour dépister la présence de syphilis et des cultures bactériennes pour déceler la présence de gonorrhée. Si les résultats confirment la présence de ces infections, il faut administrer l'antibiothérapie appropriée et effectuer des analyses de contrôle.
1.1 Enfants
Enfants (< 18 ans) :
Sandoz Azithromycin pour la voie orale
Otite moyenne aiguë
L'otite moyenne aiguë causée par Haemophilus influenzae (souches productrices ou non de bêtalactamases), par Moraxella catarrhalis ou par Streptococcus pneumoniae.
Enfants (< 6 mois) : L’innocuité et l’efficacité n’ont pas été établies pour cette population.
Pharyngite et amygdalite
La pharyngite et l'amygdalite dues à Streptococcus pyogenes (streptocoque β-hémolytique du groupe A) chez les patients qui ne tolèrent pas le traitement de première intention.
REMARQUE : La pénicilline est habituellement l'antibiotique de première intention pour le traitement de la pharyngite à Streptococcus pyogenes et la prévention du rhumatisme articulaire aigu. L’azithromycine permet généralement d'éliminer efficacement les souches sensibles de streptocoques de l'oropharynx; on n'a pas encore déterminé toutefois si l’azithromycine peut prévenir le rhumatisme articulaire aigu, une affection consécutive à la pharyngite streptococcique.
Enfants (< 2 ans) : L’innocuité et l’efficacité n’ont pas été établies pour cette population.
Pneumonie extra-hospitalière
Les pneumonies extra-hospitalières causées par Haemophilus influenzae, Streptococcus pneumoniae, Mycoplasma pneumoniae ou Chlamydia pneumoniae, dans les cas où le traitement par voie orale est approprié.
Il est déconseillé d'administrer de l'azithromycine aux patients souffrant d'une pneumonie chez qui on juge que l’antibiothérapie par voie orale en consultation externe ne convient pas, en raison du caractère modéré ou sévère de l’infection ou de la présence de l’un ou l’autre des facteurs de risque suivants : fibrose kystique, infection nosocomiale, bactériémie confirmée ou soupçonnée, affections nécessitant une hospitalisation et affections sous-jacentes notables pouvant compromettre la capacité de lutter contre l’infection (notamment, chez les patients immunodéprimés et ceux atteints d’asplénie fonctionnelle).
Au cours des essais cliniques menés chez l'enfant, on n'a pas pu démontrer l'efficacité et l'innocuité du produit pour les pneumonies à Haemophilus influenzae et à Streptococcus pneumoniae sur le plan bactériologique à cause de la difficulté à obtenir des prélèvements. Toutefois, des essais cliniques systématiques et rigoureux menés chez l'adulte justifient l'administration de l'azithromycine contre ces agents pathogènes.
Enfants (< 6 mois) : L’innocuité et l’efficacité n’ont pas été établies pour cette population.
Voir 4.2 Posologie recommandée et ajustement posologique et 7.1.3 Enfants.
1.2 Personnes âgées
Personnes âgées : Les données tirées des études cliniques et l’expérience acquise auprès des personnes âgées laissent croire que l’innocuité et l’efficacité du médicament ne varient pas selon l’âge. Toutefois, les personnes âgées pourraient être plus susceptibles de présenter des torsades de pointes que les patients plus jeunes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, 7.1.4 Personnes âgées et 10 PHARMACOLOGIE CLINIQUE).
2 CONTRE-INDICATIONS
Sandoz Azithromycin est contre-indiqué :
- chez les patients qui ont des antécédents d’ictère cholostatique ou de dysfonctionnement hépatique lié à l’utilisation d'azithromycine;
- chez les patients qui sont hypersensibles à l'azithromycine, à l'érythromycine, à tout antibiotique de la famille des macrolides, dont les kétolides, ou à toute substance entrant dans la composition du produit ou du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
En raison de caractéristiques pharmacocinétiques différentes, il n’y a pas de bioéquivalence ni de substitution possible entre les présentations Sandoz Azithromycin à libération immédiate pour la voie orale (comprimés ou suspension orale) et l’azithromycine à libération prolongée.
Atteinte hépatique
Il n'est pas nécessaire de régler la posologie des formulations Sandoz Azithromycin pour la voie orale chez les patients souffrant d'une dysfonction hépatique légère ou modérée. L’azithromycine n’a pas été étudiée chez les patients présentant une insuffisance hépatique sévère. Néanmoins, le foie étant la principale voie d'élimination de l'azithromycine, la prudence s'impose lorsqu'il s'agit de prescrire Sandoz Azithromycin pour la voie orale à des patients présentant une altération de la fonction hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE).
Atteinte rénale
Aucun réglage posologique n’est recommandé lorsqu’on administre Sandoz Azithromycin pour la voie orale à des patients qui présentent une FG de 10 à 80 mL/min. L’ASC0-120 moyenne a augmenté de 35 % chez les patients dont la FG était < 10 mL/min, comparativement aux sujets dont la fonction rénale était normale. Il faut donc faire preuve de prudence lorsqu’on administre de l’azithromycine aux patients dont la FG est < 10 mL/min. On n’a réalisé aucune étude sur des patients hémodialysés (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE).
4.2 Posologie recommandée et ajustement posologique
SANDOZ AZITHROMYCIN pour la VOIE ORALE
CHEZ L’ADULTE
ADMINISTRATION et ALIMENTATION
COMPRIMÉS : Les comprimés Sandoz Azithromycin peuvent être administrés avec ou sans nourriture.
INFECTIONS DES VOIES RESPIRATOIRES SUPÉRIEURES ET INFÉRIEURES ET INFECTIONS DE LA PEAU ET DE SES ANNEXES
La posologie recommandée de Sandoz Azithromycin pour le traitement des personnes âgées de 16 ans ou plus atteintes d’une surinfection de bronchopneumopathie chronique obstructive d’intensité légère à modérée causée par les micro-organismes indiqués est de 500 mg par jour durant 3 jours ou de 500 mg en une seule prise le 1er jour, suivis de 250 mg, une fois par jour, du 2e au 5e jour, soit une dose totale de 1,5 gramme.
La posologie recommandée de Sandoz Azithromycin pour le traitement des personnes atteintes d’une pneumonie extra-hospitalière d’intensité légère, d’une infection non compliquée de la peau et de ses annexes, d’une pharyngite ou d’une amygdalite (en deuxième intention), causées par les micro-organismes indiqués, est de 500 mg en une seule prise le 1er jour, suivis de 250 mg, une fois par jour, du 2e au 5e jour, soit une dose totale de 1,5 gramme.
INFECTIONS GÉNITO-URINAIRES
La posologie recommandée de Sandoz Azithromycin pour le traitement des ulcérations génitales attribuables à Haemophilus ducreyi (chancre mou) et de l'urétrite ou de la cervicite non gonococciques causées par Chlamydia trachomatis est la suivante : une dose orale unique de 1 g (1000 mg). Cette dose peut être administrée sous forme de 4 comprimés à 250 mg.
La posologie recommandée de Sandoz Azithromycin pour le traitement de l'urétrite et de la cervicite attribuables à Neisseria gonorrhoeae est la suivante : une dose orale unique de 2 g (2000 mg). Cette dose peut être administrée sous forme de 8 comprimés à 250 mg.
CHEZ L’ENFANT
ADMINISTRATION ET ALIMENTATION
POUDRE POUR SUSPENSION ORALE : La poudre pour suspension orale Sandoz Azithromycin peut être administrée avec ou sans nourriture (voir 10 PHARMACOLOGIE CLINIQUE).
DIRECTIVES POUR L’ADMINISTRATION À L’ENFANT
Pour le traitement de l’otite moyenne et de la pneumonie extra-hospitalière chez l’enfant, la dose totale recommandée est de 30 mg/kg. Pour les cas de pharyngite et d’amygdalite, la dose totale recommandée est de 60 mg/kg.
Indication
| 1 jour | 3 jours | 5 jours | |
| Otite moyenne aiguë | 30 mg/kg | 10 mg/kg/jour | 1er jour : 10 mg/kg Du 2e au 5e jour : 5 mg/kg |
| Pharyngite et amygdalite | 12 mg/kg/ jour | ||
Pneumonie extra- hospitalière | 1er jour: 10 mg/kg Du 2e au 5e jour: 5 mg/kg |
OTITE MOYENNE AIGUË
Pour le traitement de l'otite moyenne aiguë chez l'enfant, la dose recommandée de suspension orale Sandoz Azithromycin est soit de 30 mg/kg en une seule dose (ne pas dépasser 1500 mg), soit de 10 mg/kg une fois par jour durant 3 jours (ne pas dépasser 500 mg/jour) ou de 10 mg/kg en une dose unique le 1er jour (ne pas dépasser 500 mg/jour), suivis de 5 mg/kg/jour du 2e au 5e jour (ne pas dépasser 250 mg/jour) (voir les tableaux 1, 2 et 3 ci-après).
On n’a pas encore établi s’il est sans danger d’administrer de nouveau une dose unique de 30 mg/kg d’azithromycine à un enfant qui a vomi après avoir reçu l’antibiotique. Durant des essais menés chez 487 patients atteints d’otite moyenne aiguë auxquels on a administré une dose unique de 30 mg/kg d’azithromycine, 8 patients ont vomi dans les 30 minutes suivant la prise du médicament et ont reçu une autre dose totale identique.
PNEUMONIE EXTRA-HOSPITALIÈRE
Pour le traitement de la pneumonie extra-hospitalière chez l'enfant, la dose recommandée de suspension orale Sandoz Azithromycin est de 10 mg/kg en une seule dose le 1er jour (ne pas dépasser 500 mg par jour), suivis de 5 mg/kg du 2e au 5e jour (ne pas dépasser 250 mg/jour) (voir le tableau 3 ci-après).
On n’a pas établi l’efficacité des traitements de 1 jour et de 3 jours chez les enfants atteints de pneumonie extra-hospitalière.
PHARYNGITE ET AMYGDALITE
Pour le traitement de la pharyngite ou de l'amygdalite chez l'enfant, la dose recommandée est de 12 mg/kg une fois par jour durant 5 jours (ne pas dépasser 500 mg/jour) (voir le tableau 4 ci-après).
DIRECTIVES POUR L’ADMINISTRATION À L’ENFANT
DOSES CALCULÉES EN FONCTION DU POIDS
TABLEAU 1
OTITE MOYENNE (traitement de 1 jour)* Les volumes calculés correspondent à une dose unique de 30 mg/kg (Enfants âgés de 6 mois ou plus, voir 7.1.3 Enfants) | ||||
Poids kg lb | Suspension orale à 200 mg/5 mL 1er jour | Volume total (mL) par traitement | Dose totale (mg) par traitement | |
| 5 | 11 | 3,75 mL (¾ c. à thé) | 3,75 mL | 150 mg |
| 10 | 22 | 7,5 mL (1½ c. à thé) | 7,5 mL | 300 mg |
| 20 | 44 | 15 mL | 15 mL | 600 mg |
| (3 c. à thé) | ||||
| 30 | 66 | 22,5 mL (4½ c. à thé) | 22,5 mL | 900 mg |
| 40 | 88 | 30 mL (6 c. à thé) | 30 mL | 1200 mg |
| 50 et plus | 110 et plus | 37,5 mL (7½ c. à thé) | 37,5 mL | 1500 mg |
* On n’a pas établi l’efficacité du traitement de 1 jour chez les enfants atteints de pneumonie extra-hospitalière.
TABLEAU 2
OTITE MOYENNE (traitement de 3 jours)* Les volumes calculés correspondent à une dose de 10 mg/kg/jour (Enfants âgés de 6 mois ou plus, voir 7.1.3 Enfants) | |||||
Poids kg lb | Suspension orale à 100 mg/5 mL Du 1er au 3e jour | Suspension orale à 200 mg/5 mL Du 1er au 3e jour | Volume total (mL) par traitement | Dose totale (mg) par traitement | |
| 5 | 11 | 2,5 mL (½ c. à thé) | 7,5 mL | 150 mg | |
| 10 | 22 | 5 mL (1 c. à thé) | 15 mL | 300 mg | |
| 20 | 44 | 5 mL (1 c. à thé) | 15 mL | 600 mg | |
| 30 | 66 | 7,5 mL (1½ c. à thé) | 22,5 mL | 900 mg | |
| 40 | 88 | 10 mL (2 c. à thé) | 30 mL | 1200 mg | |
| 50 et plus | 110 et plus | 12,5 mL (2 ½ c. à thé) | 37,5 mL | 1500 mg | |
* On n’a pas établi l’efficacité du traitement de 3 jours chez les enfants atteints de pneumonie extra-hospitalière.
TABLEAU 3
OTITE MOYENNE AIGUË OU PNEUMONIE EXTRA-HOSPITALIÈRE (traitement de 5 jours) (Enfants âgés de 6 mois ou plus, voir 7.1.3 Enfants) | |||||||
| Les volumes calculés correspondent à une dose de 10 mg/kg le 1er jour, suivis de 5 mg/kg du 2e au 5e jour | |||||||
Poids kg lb | Suspension orale à 100 mg/5 mL | Suspension orale à 200 mg/5 mL | Volume total (mL) par traitement | Dose totale (mg) par traitement | |||
| 1er jour | Du 2e au 5e jour | 1er jour | Du 2e au 5e jour | ||||
| 5 | 11 | 2,5 mL (½ c.à thé) | 1,25 mL (¼ c. à thé) | 7,5 mL | 150 mg | ||
| 10 | 22 | 5 mL (1 c. à thé) | 2,5 mL (½ c. à thé) | 15 mL | 300 mg | ||
| 20 | 44 | 5 mL (1 c. à thé) | 2,5 mL (½ c. à thé) | 15 mL | 600 mg | ||
| 30 | 66 | 7,5 mL (1½ c. à thé) | 3,75 mL (¾ c. à thé) | 22,5 mL | 900 mg | ||
| 40 | 88 | 10 mL (2 c. à thé) | 5 mL (1 c. à thé) | 30 mL | 1200 mg | ||
| 50 et plus | 110 et plus | 12,5mL (2½ c. à thé | 6,25 mL (1¼ c. à thé) | 37,5 mL | 1500 mg | ||
TABLEAU 4
| PHARYNGITE ET AMYGDALITE (traitement de 5 jours) (Enfants âgés de 2 ans ou plus, voir 7.1.3 Enfants) | ||||
| Les volumes calculés correspondent à une dose de 12 mg/kg une fois par jour du 1er au 5e jour | ||||
Poids kg lb | Suspension orale à 200 mg/5 mL | Volume total (mL) par traitement | Dose totale (mg) par traitement | |
| Du 1er au 5e jour | ||||
| 8 | 18 | 2,5 mL (½ c. à thé) | 12,5 mL | 500 mg |
| 17 | 37 | 5 mL (1 c. à thé) | 25 mL | 1000 mg |
| 25 | 55 | 7,5 mL (1½ c. à thé) | 37,5 mL | 1500 mg |
| 33 | 73 | 10 mL (2 c. à thé) | 50 mL | 2000 mg |
| 40 | 88 | 12,5 mL (2½ c. à thé) | 62,5 mL | 2500 mg |
4.3 Reconstitution
Poudre Sandoz Azithromycin pour suspension orale
Tapoter le flacon pour en détacher la poudre. Ajouter le volume d’eau indiqué. Bien agiter avant l’emploi. La capacité des flacons est supérieure au volume de suspension obtenu afin de permettre l'agitation du contenu. Fermer hermétiquement. On trouvera dans le tableau ci-dessous les volumes d'eau à utiliser pour la reconstitution.
| Volume d'eau à ajouter | Volume total de la suspension (contenu en azithromycine) | Concentration d'azithromycine après reconstitution |
8,0 mL (bouteille de 300 mg) | 15 mL (300 mg) | 100 mg/5 mL |
8,0 mL (bouteille de 600 mg) | 15 mL (600 mg) | 200 mg/5 mL |
11,0 mL (bouteille de 900 mg) | 22,5 mL (900 mg) | 200 mg/5 mL |
18,5 mL (bouteille de 1500 mg) | 37,5 mL (1500 mg) | 200 mg/5 mL |
Utiliser uniquement la mesure fournie pour obtenir la quantité exacte de suspension (voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT). Il peut être nécessaire de remplir la mesure plusieurs fois pour obtenir la quantité désirée. Rincer la mesure à l’eau après que la dose complète a été administrée.
Après la reconstitution si la suspension est destinée à être administrée à l’aide de la seringue, il faut insérer l’adaptateur en plastique dans le goulot du flacon, puis refermer le flacon avec le capuchon d’origine.
4.5 Dose omise
Advenant qu’une dose soit oubliée, le patient ne doit pas doubler la suivante pour compenser.
5 SURDOSAGE
L’administration de charbon activé peut aider à éliminer le médicament non absorbé. Un traitement de soutien général est recommandé.
Des manifestations d’ototoxicité et des effets indésirables d’ordre gastro-intestinal peuvent découler d’un surdosage d’azithromycine.
Au cours d'essais cliniques, on a administré jusqu'à 15 grammes de dihydrate d'azithromycine sur une période de 10 jours sans observer d'effets nocifs.
Les réactions indésirables rapportées chez les sujets ayant pris des doses supérieures à celles recommandées se sont révélées semblables à celles observées aux doses normales.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau – Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique / concentration / teneur / composition | Ingrédients non médicinaux |
| Orale | Poudre pour suspension orale, azithromycine à 100 mg / 5 mL et à 200 mg / 5 mL après reconstitution (sous forme de dihydrate | Aspartame, gomme de xanthane, hydroxypropylcellulose, phosphate trisodique anhydre, silice colloïdale anhydre, saveur de banane, saveur de cerise, saveur de vanille et sucrose. |
| d’azithromycine) | ||
| Orale | Comprimés à 250 mg d’azithromycine (sous forme de dihydrate d’azithromycine) | Amidon de maïs, cellulose microcristalline, dioxyde de titane, glycolate d’amidon sodique, hydroxypropylméthylcellulose, lactose monohydraté, lauryl sulfate de sodium, polyéthylène-glycol, silice colloïdale anhydre et stéarate de magnésium. |
COMPRIMÉS à 250 mg : blancs à presque blancs, pelliculés, ovales, avec une rainure de chaque côté et portant une inscription "A250" sur un côté. Les comprimés sont offerts en plaquettes alvéolées contenant 6 comprimés ou en bouteilles de 100 comprimés.
POUDRE POUR SUSPENSION ORALE : après reconstitution, la poudre pour suspension orale Sandoz Azithromycin donne une suspension à saveur de Tutti-fruiti (multifruits). Les bouteilles renferment 300 mg par 15 mL (100 mg / 5 mL), 600 mg par 15 mL (200 mg / 5 mL), 900 mg par 22,5 mL (200 mg / 5 mL) et 1500 mg par 37,5 mL (200 mg / 5 mL) d'azithromycine sous forme de dihydrate d'azithromycine. Une seringue graduée est incluse.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
- Il faut éviter d’utiliser en concomitance de l’azithromycine et des dérivés de l’ergot de seigle, car les macrolides peuvent déclencher une intoxication à l’ergot. Une intoxication aiguë à l’ergot se caractérise par des angiospasmes périphériques sévères, une ischémie des membres, une dysesthésie et de possibles effets sur le système nerveux central. L’emploi d’azithromycine avec d’autres médicaments peut entraîner des interactions médicament-médicament. Veuillez consulter la rubrique 9 INTERACTIONS MÉDICAMENTEUSES pour plus de précisions sur les interactions médicamenteuses possibles ou confirmées.
- Comme lors de tout traitement antibiotique, il est conseillé d’être à l’affût de signes de surinfection due à des micro-organismes non sensibles au médicament, y compris les champignons.
- On déconseille d’administrer l’azithromycine par la voie intramusculaire : tout épanchement du médicament dans les tissus peut entraîner des lésions.
Cancérogenèse et mutagenèse
On n’a pas mené d’essais à long terme chez l’animal, afin d’évaluer les effets cancérogènes possibles de l’azithromycine. On n’a observé aucun signe d’activité génotoxique ou mutagène à l’issue des analyses de laboratoire standard (voir 16 TOXICOLOGIE NON-CLINIQUE).
Appareil cardiovasculaire
Durant le traitement par des macrolides, y compris l’azithromycine, il peut survenir un prolongement de la repolarisation cardiaque et de l'intervalle QT qui entraîne un risque d’arythmie cardiaque et de torsades de pointes (voir 8 EFFETS INDÉSIRABLES). Par conséquent, lorsque le médecin prescripteur soupèse les bienfaits et les risques associés au traitement par l’azithromycine, il doit notamment tenir compte du risque d’allongement de l’intervalle QT, allongement qui peut avoir des conséquences mortelles. Les patients qui sont prédisposés aux torsades de pointe sont ceux qui :
- ont des antécédents de torsades de pointes;
- présentent un allongement congénital ou documenté de l’intervalle QT;
reçoivent un traitement par d’autres médicaments connus pour prolonger l’intervalle
QT, comme les antiarythmiques de classe IA et de classe III, les antipsychotiques, les antidépresseurs et les fluoroquinolones;
- présentent un déséquilibre électrolytique, particulièrement en présence d’hypokaliémie et d’hypomagnésémie;
- souffrent de bradycardie, d’arythmie cardiaque ou d’insuffisance cardiaque d’importance clinique;
- sont âgés, puisqu’ils risquent d’être plus sensibles aux effets des médicaments sur l’intervalle QT;
- sont exposés à des concentrations plasmatiques d’azithromycine élevées (ceux qui reçoivent de l’azithromycine par voie intraveineuse ou qui présentent une insuffisance hépato-biliaire).
Des manifestations indésirables associées à l’intervalle QT peuvent se produire chez certains patients prenant de l’azithromycine, bien qu'on n'en ait pas signalées au cours des essais cliniques portant sur l'azithromycine. Après la commercialisation du produit, des rapports spontanés ont fait état d’un prolongement de l'intervalle QT et de torsades de pointes (voir 8.5 Effets indésirables observés après la commercialisation). On a rapporté entre autres les cas suivants : un prolongement de l'intervalle QT et des torsades de pointes chez un sidéen qui avait reçu de 750 mg à 1 g d'azithromycine par jour; des torsades de pointes suivies d’un infarctus du myocarde après un traitement par l’azithromycine chez un patient ayant des antécédents d’arythmies; un prolongement de l’intervalle QT, qui est revenu à la normale après l’arrêt du traitement, chez un enfant prenant une dose thérapeutique d’azithromycine (voir 10 PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque).
Système endocrinien et métabolisme
Dyslipidoses
Étant donné qu'on ne dispose d'aucune donnée sur la biotransformation et la pharmacocinétique de Sandoz Azithromycin chez les patients souffrant de dyslipidoses (p. ex., maladies de Tay-Sachs et de Niemann-Pick), on déconseille l'emploi de Sandoz Azithromycin chez ces patients.
Intolérance aux glucides
- La prudence est de mise chez les personnes diabétiques. En effet, 5 mL de suspension orale Sandoz Azithromycin reconstituée renferment 3,81 g (100 mg/5 mL) ou 3,71 g (200 mg/5 mL) de sucrose.
- L’emploi de la poudre pour suspension orale Sandoz Azithromycin n’est donc pas recommandé en présence d’une intolérance au fructose (intolérance héréditaire au fructose), d’un syndrome de malabsorption du glucose-galactose ou d’un déficit en sucrase-isomaltase.
- Étant donné que l’enrobage des comprimés Sandoz Azithromycin renferme du lactose, l’emploi de ces derniers est déconseillé chez les patients qui sont porteurs d’une maladie héréditaire rare telle qu’une intolérance au galactose, un déficit en lactase de Lapp ou un syndrome de malabsorption du glucose-galactose.
Appareil digestif
On a noté une incidence plus importante (8 sujets sur 19) d’effets indésirables touchant l’appareil digestif chez les quelques sujets ayant une filtration glomérulaire (FG) inférieure à 10 mL/min qui ont reçu l’azithromycine.
Infection à Clostridioides difficile
On a signalé des cas d’infection à Clostridioides difficile à la suite de l’emploi de nombreux antibiotiques, y compris l’azithromycine. Les manifestations peuvent aller de la diarrhée légère à la colite mortelle. Il convient de songer à ce diagnostic en présence de diarrhée ou de symptômes de colite, de colite pseudomembraneuse, de mégacôlon toxique ou en présence d’une perforation du côlon consécutive à l’administration d’un antibiotique. On a observé que cette affection se manifestait dans les 2 mois suivant l’administration des antibiotiques.
Le traitement par un antibiotique peut perturber la flore normale du côlon et favoriser ainsi la prolifération de Clostridioides difficile. Clostridioides difficile sécrète deux toxines (A et B) qui sont à l’origine de la maladie. L’affection peut être responsable d’une importante morbimortalité. Elle peut être réfractaire au traitement antimicrobien.
Les mesures thérapeutiques appropriées doivent être instaurées si on confirme ou soupçonne une infection à Clostridioides difficile. Les formes légères cèdent généralement à l’interruption du traitement antibiotique inactif contre Clostridioides difficile. Pour les formes modérées ou sévères, diverses mesures peuvent être envisagées : administration de liquides et d’électrolytes, suppléments de protéines, traitement par un antibiotique efficace contre Clostridioides difficile. Si la situation clinique l’indique, une évaluation chirurgicale peut être entreprise, car certains cas sévères peuvent commander une intervention chirurgicale (voir 8 EFFETS INDÉSIRABLES).
Système sanguin et lymphatique
Une neutropénie sévère (nombre de globules blancs < 1000/mm3) peut nuire à la distribution de l’azithromycine et à son transport au siège de l’infection. Il faut utiliser des antibiotiques dont l’efficacité a été prouvée dans de telles circonstances, conformément aux lignes directrices pour le traitement des patients ayant une neutropénie sévère. L’efficacité et l’innocuité de l’azithromycine n’ont pas été étudiées chez des patients présentant une neutropénie sévère.
Fonctions hépatique, biliaire et pancréatique
Le foie étant la principale voie d’élimination de l’azithromycine, la prudence s’impose lorsqu’il s’agit de prescrire des préparations d'azithromycine destinées à la voie orale à des patients présentant une altération de la fonction hépatique. L’azithromycine n’a pas été étudiée chez les patients présentant une insuffisance hépatique sévère (voir 10 PHARMACOLOGIE CLINIQUE).
Hépatotoxicité
Des cas d’anomalies de la fonction hépatique, d’hépatite, d’ictère cholostatique, de nécrose hépatique et d’insuffisance hépatique ont été signalés, certaines de ces réactions ayant entraîné la mort. On a rapporté de rares cas de nécrose hépatique aiguë ayant nécessité une transplantation hépatique ou ayant causé la mort chez des patients qui suivaient un traitement à l’azithromycine par voie orale. Le traitement par l’azithromycine doit être arrêté immédiatement en présence de signes et de symptômes d’hépatite (voir 8 EFFETS INDÉSIRABLES).
Système immunitaire
Des réactions allergiques peuvent survenir pendant ou peu après un traitement par l'azithromycine. Malgré un traitement initial efficace des symptômes d'allergie, ces derniers sont réapparus dès l'abandon du traitement symptomatique chez certains patients, même s'ils ne prenaient plus d'azithromycine; leur état a requis de longues périodes de surveillance et un traitement symptomatique. En cas de réaction allergique, on devrait donc interrompre l'administration de l'antibiotique et établir un traitement approprié. Les médecins doivent tenir compte du fait que les symptômes d'allergie peuvent réapparaître lorsqu'on interrompt le traitement symptomatique.
Surveillance et épreuves de laboratoire
Selon le cas, il peut être nécessaire de surveiller les intervalles QT ou QTc durant le traitement par Sandoz Azithromycin.
Appareil locomoteur
On a signalé une exacerbation des symptômes de myasthénie grave et l’apparition d’un syndrome myasthénique chez des patients sous azithromycine. On ne recommande pas l’emploi de l’azithromycine chez les patients ayant des antécédents avérés de myasthénie grave.
Fonction rénale
On n’a pas déterminé l’innocuité, l’efficacité ni la pharmacocinétique de l’azithromycine en présence de dysfonction rénale. Aucun réglage posologique n’est recommandé pour les patients dont la filtration glomérulaire (FG) se situe entre 10 et 80 mL/min. Par contre, la prudence est de mise quand Sandoz Azithromycin est adminsitré chez les patients dont la FG est inférieure à 10 mL/min. Cette précaution découle des résultats d’une étude clinique sur les comprimés d’azithromycine à libération immédiate, au cours de laquelle, chez les patients ayant une FG < 10 mL/min, la moyenne de la Cmax et l’exposition générale à l’azithromycine avaient augmenté considérablement (de 61 % et 35 %, respectivement), tout comme l’incidence d’effets indésirables d’ordre gastro-intestinal (8 des 19 sujets concernés). Chez les patients dont la FG se situait entre 10 et 80 mL/min, la concentration sérique d’azithromycine n’était que légèrement supérieure à celle des patients ayant une fonction rénale normale.
Comme on dispose de peu de données sur l’administration par voie orale de l’azithromycine à des patients dont la FG est inférieure à 10 mL/min, la prudence est de mise lorsqu’on prescrit l’azithromycine à ces patients (voir 10 PHARMACOLOGIE CLINIQUE).
Santé reproductive : risque pour les femmes et les hommes
- Fertilité
Aucune étude comparative rigoureuse n’a été menée à ce sujet chez les humains. Au cours des études de fertilité réalisées chez le rat, on a observé une diminution du taux de gravidité à la suite de l’administration d’azithromycine. On ignore la valeur prédictive de ces données pour l’humain (voir 16 TOXICOLOGIE NON-CLINIQUE).
Sensibilité et résistance
Prescrire Sandoz Azithromycin à un patient en l’absence d’infection bactérienne confirmée ou fortement soupçonnée est peu susceptible de lui être profitable et accroît le risque d’apparition de souches résistantes.
Peau
On a rapporté, quoique très peu souvent, des réactions allergiques graves, y compris des cas (rarement mortels) d'œdème angioneurotique, d’anaphylaxie et de réactions dermatologiques, notamment la pustulose exanthématique aiguë généralisée, le syndrome de Stevens-Johnson, le syndrome de Lyell (épidermolyse toxique ou érythrodermie bulleuse avec épidermolyse) et le syndrome d’hypersensibilité médicamenteuse ou syndrome DRESS (Drug Reaction with Eosinophilia and Systemic Symptoms) chez des patients traités par l'azithromycine (voir 2 CONTRE-INDICATIONS).
7.1 Populations particulières
7.1.1 Femmes enceintes
L’azithromycine ne doit être administrée à la femme enceinte qu’en cas de nécessité clinique, et seulement si les bienfaits escomptés du traitement l’emportent sur l’éventuel risque pour le foetus.
Il existe de nombreuses données provenant d’études d’observation réalisées dans plusieurs pays, où l’on a comparé les effets d’une exposition à l’azithromycine pendant la grossesse à ceux de l’emploi d’un autre antibiotique ou de l’absence d’antibiothérapie pendant la même période. D’après la plupart des études, il ne semble pas y avoir de lien entre l’azithromycine et la survenue d’effets néfastes pour le foetus, comme des malformations cardiovasculaires ou des malformations congénitales majeures. Cela dit, quelques données épidémiologiques témoignent d’un risque accru d'avortement spontané suivant l’exposition à l’azithromycine en début de grossesse.
Durant des essais chez le rat et la souris, où des doses pouvant atteindre 200 mg/kg/jour (modérément toxiques pour la mère) ont été administrées, on a observé des effets chez le rat à la dose de 200 mg/kg/jour, durant les périodes de croissance prénatale (retard de l’ossification) et postnatale (diminution de la viabilité, retard de l’apparition des repères de croissance, différence de performance aux tests d’apprentissage). La dose de 200 mg/kg/jour représente la moitié, chez la souris, et la totalité, chez le rat, de la dose unique administrée par voie orale aux adultes (2 g), en fonction de la surface corporelle en mg/m2. Au cours de ces études, les données pharmacocinétiques associées à la dose de 200 mg/kg/jour ont montré que l’azithromycine traverse la barrière placentaire et se distribue dans les tissus du fœtus, où elle atteint 5 à 9 fois la Cmax plasmatique de la mère, qui est de 2 mcg/mL (voir 16 TOXICOLOGIE NON-CLINIQUE).
7.1.2 Femmes qui allaitent
Il ne faut administrer Sandoz Azithromycin à la femme qui allaite que si les bienfaits escomptés pour cette dernière l’emportent sur les risques pour le nourrisson. Il faut donc choisir entre l’allaitement et le traitement par l’azithromycine, en tenant compte des bienfaits de l’allaitement pour l’enfant et des effets bénéfiques du traitement par l’azithromycine pour la mère. Comme l’azithromycine peut s’accumuler dans le lait maternel durant l’emploi continu de Sandoz Azithromycin, la mère qui allaite doit exprimer et jeter son lait durant le traitement par Sandoz Azithromycin.
Certaines données publiées indiquent que l’azithromycine est présente dans le lait maternel; selon les estimations, la plus forte dose médiane quotidienne se situait entre 0,1 et 0,7 mg/kg/jour. L’azithromycine n’a été associée à aucun effet indésirable grave chez le nourrisson allaité. Cependant, on n’a pas étudié l’innocuité de l’azithromycine chez des nourrissons de moins de 6 mois.
7.1.3 Enfants
Enfants (< 18 ans) :
Otite moyenne aiguë : On n'a pas établi l'efficacité ni l'innocuité du traitement de l'otite moyenne aiguë chez l'enfant âgé de moins de 6 mois.
Pneumonie extra-hospitalière : On n'a pas établi l'efficacité ni l'innocuité du traitement de la pneumonie extra-hospitalière chez l’enfant âgé de moins de 6 mois.
Pharyngite et amygdalite : On n'a pas établi l'efficacité ni l'innocuité du traitement de la pharyngite et de l'amygdalite chez l'enfant âgé de moins de 2 ans.
On n'a pas mené d'essais cliniques visant à évaluer les effets de traitements répétés. Quant aux risques que représente l'administration de l’azithromycine à des doses plus élevées que les doses recommandées et pour des périodes plus longues, les données recueillies jusqu'ici ne portent que sur un nombre restreint d'enfants immunodéprimés qui ont été soumis à des traitements de longue durée.
Sténose hypertrophique du pylore infantile
Une sténose hypertrophique du pylore a été signalée chez des nouveau-nés ayant reçu un traitement par l’azithromycine pendant jusqu’à 42 jours après leur naissance. Il faut aviser les parents et les soignants de communiquer avec le médecin si le bébé vomit ou devient irritable lorsqu’on le nourrit.
On dispose de données restreintes sur 24 enfants âgés de 5 mois à 14 ans (âge moyen : 4,6 ans) qui ont reçu de l’azithromycine pour le traitement d'infections opportunistes. La durée moyenne du traitement a été de 186,7 jours (écart : entre 13 et 710 jours), à des doses variant entre < 5 et 20 mg/kg/jour. Les effets indésirables survenus chez les enfants se sont révélés comparables à ceux observés chez l'adulte et étaient de nature digestive pour la plupart. Bien qu'aucun des enfants n'ait dû abandonner le traitement pour cause d'effets indésirables, l'un d'entre eux a dû cesser de prendre le médicament en raison d'une anomalie mise en évidence par les épreuves de laboratoire (éosinophilie). Selon les données pharmacocinétiques recueillies chez l'enfant, une dose de 20 mg/kg produirait chez l'enfant une exposition au médicament semblable à celle que produit une dose de 1200 mg chez l'adulte, mais la Cmax serait plus élevée.
7.1.4 Personnes âgées
La pharmacocinétique de l’azithromycine chez des volontaires âgés (de 65 à 85 ans) durant un traitement de 5 jours par la voie orale se sont révélés comparables à ceux observés chez des volontaires plus jeunes (âgés de 18 à 40 ans). Chez les patients âgés qui reçoivent ce traitement et dont les fonctions rénale et hépatique sont normales, un réglage posologique ne serait donc pas nécessaire. On n’a pas encore mené d’études pharmacocinétiques de l’azithromycine administrée par voie intraveineuse chez la personne âgée. D’après les essais cliniques, il ne semble pas y avoir de différence notable quant à l’innocuité et à la tolérabilité de l’azithromycine administrée par voie intraveineuse chez les personnes âgées (≥ 65 ans) comparativement aux sujets plus jeunes (de 16 à ≤ 64 ans). Toutefois, les personnes âgées pourraient être plus susceptibles de présenter des torsades de pointes que les patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
La plupart des effets indésirables observés au cours des essais cliniques comparatifs avec placebo, effectués chez des enfants et des adultes recevant de l’azithromycine par voie orale, se sont révélés bénins et transitoires. Environ 0,7 % des adultes (n = 3812) et des enfants (n = 2878) ayant reçu des doses multiples de l’azithromycine durant 5 jours ont abandonné le traitement en raison d’effets indésirables associés au produit. Parmi les adultes ayant reçu l’azithromycine par la voie intraveineuse, 1,2 % des sujets atteints d’une PEH et 2 % des sujets atteints d’une infection génitale haute ont dû abandonner le traitement. Le taux d’abandon a été légèrement plus élevé chez les patientes atteintes d’une infection génitale haute qui recevaient du métronidazole en concomitance (4 %).
Chez des adultes ayant reçu 500 mg/jour d’azithromycine durant 3 jours, le taux d’abandon pour cause d’effets indésirables associés au traitement a été de 0,4 %. Durant les essais cliniques au cours desquels des enfants ont reçu 30 mg/kg d’azithromycine par voie orale, soit en une dose unique (n = 487) ou sur une période de 3 jours (n = 1729), le taux d’abandon pour cause d’effets indésirables a été d’environ 1 %.
Pour les deux voies d’administration (orale et intraveineuse), la plupart des effets indésirables ayant entraîné l’abandon étaient de nature digestive, tels que nausées, vomissements, diarrhée associée à des douleurs abdominales; on a observé aussi des cas d’éruption cutanée et de hausse des taux des transaminases ou de la phosphatase alcaline chez des patients adultes qui recevaient d’azithromycine par la voie intraveineuse. Parmi les effets indésirables potentiellement dangereux associés au traitement, on compte l’œdème angioneurotique et l’ictère cholostatique qui se sont produits chez moins de 1 % des patients.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel..
Traitement par la voie orale chez l’adulte
Traitements comportant des doses multiples
Les effets indésirables associés au traitement les plus fréquents chez les adultes ayant reçu des doses multiples d’azithromycine par voie orale pendant 3 ou 5 jours touchaient l'appareil digestif: diarrhée/selles molles (4-5 %), nausées (3-4 %), douleurs abdominales (2-3 %) et vomissements (1 %).
Les effets indésirables associés au traitement qui sont survenus à une fréquence de 1 % ou moins incluent :
Allergies : prurit
Appareil cardiovasculaire : hypertension
Appareil digestif: sécheresse de la bouche, œsophagite, gastroentérite, hémorragie rectale et ictère cholostatique Appareil génito-urinaire : ménorragie, pollakiurie et vaginite
Système nerveux : étourdissements
Organes sensoriels : conjonctivite
Traitement comportant une dose unique de 1 gramme
Les effets indésirables suivants sont survenus chez plus de 1 % des patients adultes (n = 904) ayant reçu une seule dose de 1 gramme d’azithromycine : diarrhée (6,1 %), nausées (4,9 %), douleurs abdominales (4,9 %), vomissements (1,7 %), vaginite (1,3 %), selles molles (1,2 %) et dyspepsie (1,1 %).
Traitement comportant une dose unique de 2 grammes
En général, les effets indésirables les plus fréquents chez les patients ayant reçu une seule dose de 2 grammes d’azithromycine touchaient l'appareil digestif. Les effets survenus chez 1 % ou plus des patients adultes ayant participé à cette étude ont été les suivants : nausées, (18,2 %), diarrhée et selles molles (13,8 %), vomissements (6,7 %), douleurs abdominales (6,7 %), vaginite (2,2 %), étourdissements (1,3 %) et dyspepsie (1,1 %). La plupart de ces symptômes étaient de nature bénigne.
Traitement séquentiel (voie intraveineuse, puis orale) chez l’adulte
Au cours des essais cliniques, les effets indésirables les plus fréquents (> 1 %) chez des patients adultes atteints d’une pneumonie extra-hospitalière qui ont reçu un traitement séquentiel (IV – oral) par l’azithromycine ont été de nature digestive : diarrhée ou selles molles (4,3 %), nausées (3,9 %), douleurs abdominales (2,7 %) et vomissements (1,4 %). Environ 12 % des patients ont subi un effet indésirable attribuable à la perfusion intraveineuse : la plupart du temps, il s’est agi d’une douleur au point d’injection ou durant la perfusion (6,5 %) et d’une inflammation locale (3,1 %).
Chez des femmes adultes qui ont reçu un traitement séquentiel IV – oral par l’azithromycine au cours d’essais cliniques sur les infections génitales hautes, les effets indésirables les plus fréquents (> 1 %) ont été de nature digestive. La diarrhée (8,5 %) et les nausées (6,6 %) ont été les plus fréquentes, suivies de la vaginite (2,8 %), des douleurs abdominales (1,9 %), de l’anorexie (1,9 %), des éruptions cutanées et du prurit (1,9 %). Au cours des mêmes essais, quand l’azithromycine a été administrée en concomitance avec du métronidazole, une proportion plus élevée de femmes ont subi les effets indésirables suivants : nausées (10,3 %), douleurs abdominales (3,7 %), vomissements (2,8 %) et enfin, réaction au point d’injection, stomatite, étourdissements ou dyspnée (1,9 % chacun).
Les effets indésirables suivants sont apparus à une fréquence de 1 % ou moins : Allergies : bronchospasmes
Appareil digestif: dyspepsie, flatulence, mucosite, muguet et gastrite Système nerveux : céphalée et somnolence
Organes sensoriels : dysgueusie
8.2.1 Effets indésirables observés au cours des études cliniques – enfants
Traitement par la voie orale chez l’enfant
Traitements comportant des doses uniques et multiples
Les effets indésirables survenus chez les enfants ayant participé aux essais cliniques comparatifs sur le traitement de la pharyngite à S. pyogenes et de l'otite moyenne aiguë se sont révélés comparables à ceux que l'on avait observés chez les adultes (voir ci-après). La fréquence des effets indésirables a varié en fonction des posologies recommandées chez l'enfant.
Otite moyenne aiguë : Les effets indésirables le plus souvent associés (≥ 1 %) à la dose totale recommandée de 30 mg/kg ont été la diarrhée, les douleurs abdominales, les vomissements, les nausées et l’éruption cutanée. La fréquence selon la durée du traitement est indiquée dans le tableau ci-après.
| Durée du traitement | Nombre de sujets | Fréq. globale d’effets indés. | Diarrhée | Douleurs abdominales | Vomissements | Nausées | Éruption cutanée |
| 1 jour | 487 | 14 % | 4 % | 1 % | 5 % | 1 % | 1 % |
| 3 jours | 1395 | 7 % | 3 % | 2 % | 1 % | <1 % | <1 % |
| 5 jours | 1888 | 6 % | 2 % | 1 % | 1 % | 1 % | <1 % |
Pneumonie extra-hospitalière : Les effets indésirables le plus souvent associés à la dose totale recommandée de 30 mg/kg ont été la diarrhée et les selles molles, les douleurs abdominales, les vomissements et les nausées ainsi que l’éruption cutanée. Leurs fréquences respectives sont indiquées dans le tableau ci-après.
| Durée du traitement | Nombre de sujets | Fréq. globale d’effets indés. | Diarrhée et selles molles | Douleurs abdominales | Vomissements | Nausées | Éruption cutanée |
| 5 jours | 323 | 12 % | 5,8 % | 1,9 % | 1,9 % | 1,9 % | 1,6 % |
Pharyngite et amygdalite : Les effets indésirables le plus souvent associés à la dose totale recommandée de 60 mg/kg ont été la diarrhée, les vomissements, les douleurs abdominales, les nausées et les céphalées. Leurs fréquences respectives sont indiquées dans le tableau ci-après.
Durée du traiteme nt | Nombre de sujets | Fréq.global e d’effets indés. | Diarrhée | Doul. abdom. | Vomiss . | Nausée s | Éruption cutanée | Céphalé es |
| 5 jours | 447 | 17% | 5% | 3% | 6% | 2% | <1% | 1% |
Les effets indésirables énumérés ci-après sont survenus chez 1 % des patients ou moins : Allergies : réaction allergique, photosensibilité, œdème angioneurotique, érythème polymorphe, prurit et urticaire; Appareil cardiovasculaire : palpitations, douleurs thoraciques;
Appareil digestif: dyspepsie, flatulence, méléna, constipation, anorexie, entérite, selles molles, muguet et gastrite; Divers : fatigue, œdème de la face, fièvre, mycose, douleur et malaises Appareil génito-urinaire : candidose, vaginite et néphrite;
Systèmes hématopoïétique
et lymphatique : anémie et leucopénie;
Foie et voies biliaires : anomalie des résultats des épreuves d’évaluation de la fonction hépatique, ictère et ictère cholostatique. Système nerveux : étourdissements, vertiges, somnolence, agitation, nervosité, insomnie et hyperkinésie;
Appareil respiratoire : aggravation de la toux, pharyngite, épanchement pleural et rhinite;
Peau et annexes : eczéma, dermatite fongique, transpiration et éruption vésiculobulleuse;
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Traitement par la voie orale
Chez l’adulte
Au cours des essais cliniques, on a rapporté les anomalies d’importance clinique suivantes (liées ou non au traitement) :
Fréquence supérieure à 1 % : baisse de l’hémoglobinémie, de l’hématocrite, du nombre de lymphocytes et de monocytes, de l’albuminémie et de la glycémie; hausse du taux sérique de créatine phosphokinase, de la kaliémie, des taux sériques d'ALAT (SGPT), de γ-GT, d'ASAT (SGOT), du taux d’azote uréique sanguin, de la créatininémie, de la glycémie, du nombre de plaquettes, d’éosinophiles et de monocytes.
Fréquence inférieure à 1 % : leucopénie, neutropénie, diminution du nombre de plaquettes, hausse du taux sérique de phosphatase alcaline, de la bilirubinémie, du taux sérique de LDH et de la phosphatémie.
Chez la plupart des sujets ayant présenté un taux sérique élevé de créatine, la valeur mesurée au départ se situait à l’extérieur des limites de la normale.
Le suivi des patients a révélé que les anomalies mises en évidence par les épreuves de laboratoire étaient réversibles.
Au cours d'essais cliniques où on a administré des doses multiples à plus de 4500 sujets, trois d'entre eux ont abandonné le traitement en raison d'anomalies des enzymes hépatiques reliées au traitement, un à cause d’une hausse des transaminases et des triglycérides associée au traitement et un autre, à cause d'une anomalie de la fonction rénale.
Chez l’enfant
Traitement de 1, de 3 et de 5 jours
Les données de laboratoire recueillies auprès de 64 sujets ayant reçu de l’azithromycine durant les essais comparatifs portant sur un traitement de 1 jour (30 mg/kg administrés en une dose unique) ainsi qu’auprès de 1198 et de 169 sujets traités par l’azithromycine durant 3 jours (30 mg/kg et 60 mg/kg respectivement, fractionnés en plusieurs doses) ont été semblables chez les groupes ayant reçu l’azithromycine et tous les groupes combinés traités par les agents de comparaison, la plupart des anomalies d’importance clinique des résultats d’analyse de laboratoire ayant été signalées à des fréquences variant entre 1 et 5 %.
Des résultats similaires ont été obtenus chez les sujets ayant reçu les deux traitements de 5 jours. Dans l’ensemble, 1948 et 421 patients ont reçu respectivement 30 mg/kg et 60 mg/kg d’azithromycine, fractionnés en plusieurs doses, sur une période de 5 jours. Les résultats recueillis dans le sous-groupe de patients traités par l’azithromycine et ayant fait l’objet d’analyses de laboratoire se sont révélés semblables à ceux obtenus auprès de tous les groupes de comparaison combinés, la plupart des anomalies d’importance clinique des résultats d’analyse de laboratoire survenant à des fréquences situées entre 1 et 5 %.
Dans un essai mené dans un seul centre, on a observé des baisses du nombre de neutrophiles de l’ordre de 21 à 29 % chez les patients traités par l’azithromycine à raison de 30 mg/kg, administrés en une dose unique ou durant 3 jours, de même que chez les patients des groupes de comparaison. Aucun patient n’a présenté une neutropénie notable définie par un nombre de neutrophiles < 500 cellules/mm3 (voir 14 ÉTUDES CLINIQUES).
Au cours d'essais cliniques menés auprès d’environ 4700 enfants, on n’a signalé aucun cas d’abandon pour cause d'anomalies des résultats d’analyses de laboratoire liées au traitement.
Traitement par la voie intraveineuse
Chez l’adulte
Fréquence de 4 à 6 % : Hausse des taux d’alanine aminotransférase (ALAT), d’aspartate aminotransférase (ASAT) et de la créatininémie.
Fréquence de 1 à 3 % : Hausse du taux de LDH et de la bilirubinémie.
Fréquence < 1 % : Leucopénie, neutropénie, baisse du nombre de plaquettes et hausse du taux sérique de la phosphatase alcaline.
Au cours d’essais cliniques à doses multiples menés chez plus de 750 patients traités par l’azithromycine administré par la voie i.v. suivie de la voie orale, moins de 2 % des patients ont abandonné le traitement à la suite d’anomalies des taux d’enzymes hépatiques qui ont été associées au traitement.
Selon les résultats de suivi qui ont été obtenus, les variations des résultats d’analyse seraient réversibles avec les deux voies d’administration (i.v. et orale).
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été signalés dans certaines situations (p. ex., étude sans insu, usage commercial) où la relation de cause à effet est incertaine ou encore, chez des patients qui ont reçu durant de longues périodes des doses beaucoup plus élevées que les doses recommandées :
En outre, comme ces effets sont signalés spontanément par une population dont on ignore la taille exacte, il n’est pas toujours possible de faire une estimation fiable de leur fréquence.
Allergies : Arthralgie, œdème, anaphylaxie (y compris de rares cas mortels)
(voir 7 MISES EN GARDE ET PRÉCAUTIONS), maladie sérique, urticaire, vascularite et œdème angioneurotique
Affections
hématologiques et du
système lymphatique : Agranulocytose, anémie hémolytique, thrombopénie
Appareil
cardiovasculaire : Arythmie (y compris tachycardie ventriculaire), palpitations et hypotension; on a rapporté de rares cas de prolongement de l’intervalle QT et de torsades de pointe chez des patients recevant des doses thérapeutiques d’azithromycine, notamment un prolongement de l’intervalle QT qui est revenu à la normale après l’arrêt du traitement, chez un enfant (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Appareil digestif : Anorexie, constipation, hypoglycémie, déshydratation, vomissements et diarrhée évoluant rarement vers une déshydratation, pancréatite, colite pseudo-membraneuse, rares cas de changement de couleur de la langue et sténose du pylore /sténose hypertrophique du pylore infantile
Divers : asthénie, paresthésie et douleurs musculaires
Appareil génito-urinaire : Néphrite interstitielle, insuffisance rénale aiguë et syndrome néphrotique
Foie et voies biliaires : Hépatite fulminante. Des altérations de la fonction hépatique, y compris des cas d’hépatite médicamenteuse et d’ictère cholostatique, ont été rapportées; on a également rapporté de rares cas de nécrose hépatique et d’insuffisance hépatique, qui ont entraîné la mort (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Affections musculo-
squelettiques et du tissu
conjonctif : Myasthénie grave
Système nerveux : hyperactivité, hypoesthésie, crise épileptique, convulsions et syncope
Facultés mentales : Réaction d’agressivité, anxiété, nervosité, agitation, délire et hallucinations
Peau et annexes : Réactions cutanées graves, y compris érythème polymorphe, érythrodermie exfoliative, pustulose exanthématique aiguë généralisée, syndrome de Stevens-Johnson, syndrome de Lyell (érythrodermie bulleuse avec épidermolyse) et syndrome d’hypersensibilité médicamenteuse ou syndrome DRESS (Drug Reaction with Eosinophilia and Systemic Symptoms) (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Organes sensoriels : Troubles de l’audition, y compris surdité partielle, baisse de l’accuité auditive, surdité ou acouphènes, vertiges, altération ou perte du goût et/ou de l’odorat et vision anormale
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Médicaments qui allongent l’intervalle QT
La prudence s’impose lors de l’administration d’azithromycine à un patient qui présente des antécédents d’un trouble important de la repolarisation cardiaque ou qui prend d’autres médicaments susceptibles de prolonger l’intervalle QT (voir 7 MISES EN GARDES ET PRÉCAUTIONS, Appareil cardiovasculaire et 8.5 Effets indésirables observés après la commercialisation).
Substrats de la glycoprotéine P
L’emploi d’azithromycine avec des substrats de la glycoprotéine P peut faire augmenter les taux sériques de ces derniers. Par ailleurs, l’emploi d’azithromycine à libération prolongée avec des inhibiteurs de la glycoprotéine P n’a eu qu’un effet minime sur la pharmacocinétique de l’azithromycine.
Système hépatique du cytochrome P450
L’azithromycine n’interagit pas de manière notable avec le système hépatique du cytochrome P450. C’est pourquoi des interactions pharmacocinétiques telles qu’elles sont connues pour l’érythromycine et d’autres macrolides ne sont pas escomptées avec l’azithromycine. Une induction du système hépatique du cytochrome P450 ou une inactivation par un complexe cytochrome-métabolite n’a pas lieu avec l’azithromycine.
9.4 Interactions médicament-médicament
Interactions médicament-médicament établies ou potentielles
Dénomination
commune
Source des données | Effets |
Commentaires Cliniques
Antiacides
Antiacides
contenant de l’aluminium et du
magnésium (Maalox®)
| EC | Les antiacides contenant de l’aluminium et du magnésium (Maalox®) diminuent la concentration plasmatique maximale de l’azithromycine, mais n’en modifient pas le taux d’absorption. |
On déconseille d’administrer ces médicaments et Sandoz Azithromycin en concomitance.
Carbamazépine
| EC | Au cours d’une étude pharmacocinétique sur l’interaction médicamenteuse effectuée chez des volontaires sains, on n’a observé aucun effet d’importance clinique sur les concentrations plasmatiques de la carbamazépine et de son métabolite actif chez les sujets traités en concomitance par l’azithromycine. |
Cétirizine
| EC | Chez des volontaires sains de sexe masculin, l’administration d’azithromycine pendant 5 jours en concomitance avec la cétirizine (20 mg) parvenue à l’état d’équilibre n’a entraîné ni interaction pharmacocinétique ni variation significative de l’intervalle QT. |
Dénomination commune
Source des données | Effets |
Commentaires Cliniques
Cimétidine
| EC | L’administration d’une dose unique de cimétidine (800 mg) deux heures avant de l’azithromycine n’a pas modifié le taux d’absorption ni la pharmacocinétique de l’azithromycine. |
Anticoagulants oraux de type coumarinique
| EC | Lors d’une étude de pharmacocinétique sur les interactions à laquelle ont participé 22 hommes en bonne santé, un traitement de 5 jours par l’azithromycine n’a pas modifié le temps de prothrombine après l’administration d’une dose unique de 15 mg de warfarine. Depuis la mise sur le marché, on a rapporté des cas où l’administration concomitante d’azithromycine et d’agents oraux de type coumarinique s’était accompagnée d’une potentialisation de l’effet anticoagulant de ces derniers. |
Le médecin doit surveiller attentivement le temps de prothrombine chez les patients traités par l’azithromycine et des anticoagulants oraux en concomitance.
Cyclosporine
| EC | Dans le cadre d’une étude pharmacocinétique effectuée auprès de volontaires en bonne santé qui ont reçu 500 mg par jour d’azithromycine par voie orale pendant 3 jours, puis une dose unique de 10 mg/kg de cyclosporine par voie orale, on a noté une nette augmentation de la Cmax et de l’ASC0-5 de la cyclosporine. |
Il faut faire preuve de prudence si on songe à administrer ces deux
médicaments en
concomitance. Le cas échéant, la concentration plasmatique de la
cyclosporine doit être surveillée, et la dose ajustée au besoin.
Dénomination commune
Source des données | Effets |
Commentaires Cliniques
Didanosine
| EC | Des doses quotidiennes de 1200 mg d’azithromycine n’ont pas modifié la pharmacocinétique de la didanosine. |
Éfavirenz
| EC | L’éfavirenz (400 mg pendant 7 jours) a entraîné une augmentation de 22 % de la Cmax de l’azithromycine (dose unique de 600 mg). L’ASC de l’azithromycine n’a pas été affectée. L’azithromycine à libération immédiate (dose unique de 600 mg) n’a eu aucun effet sur la pharmacocinétique de l’éfavirenz (400 mg pendant 7 jours). |
Fluconazole
| EC | L’administration d’une dose unique de 1200 mg d’azithromycine à libération immédiate n’a pas modifié la pharmacocinétique du fluconazole (dose unique de 800 mg). Après l’administration concomitante d’une dose de 800 mg de fluconazole, l’exposition totale à l’azithromycine (1200 mg) et sa demivie sont demeurées inchangées, et la Cmax de l’azithromycine a subi une baisse négligeable sur le plan clinique (18 %). |
Dénomination commune
Source des données | Effets |
Commentaires Cliniques
Inhibiteurs de l’HMG-CoA réductase
| EC | Chez des volontaires en santé, l’administration concomitante d’atorvastatine (10 mg/jour) et d’azithromycine à libération immédiate (500 mg/jour) n’a eu aucun effet sur la concentration plasmatique de l’atorvastatine (d’après des mesures de l’inhibition de l’HMG CoA-réductase). Cependant, depuis la commercialisation du médicament, des cas de rhabdomyolyse ont été signalés chez des patients qui recevaient de l’azithromycine et des statines en concomitance. |
Indinavir
| EC | L’azithromycine à libération immédiate (dose unique de 1200 mg) n’a eu aucun effet notable sur la pharmacocinétique de l’indinavir (800 mg 3 f.p.j. pendant 5 jours). |
Midazolam
| EC | Chez des volontaires en santé (n = 12), l’administration concomitante d’une dose unique de 15 mg de midazolam et d’un traitement de 3 jours par l’azithromycine à libération immédiate (500 mg/jour) n’a entraîné aucune variation cliniquement significative de la pharmacocinétique et de la pharmacodynamie du midazolam. |
Dénomination commune
Source des données | Effets |
Commentaires Cliniques
Nelfinavir
| EC | L’administration concomitante d’azithromycine à libération immédiate (dose unique de 1200 mg) et de nelfinavir parvenu à l’état d’équilibre (750 mg 3 f.p.j.) a entraîné une réduction d’environ 16 % de l’ASC0-8 moyenne du nelfinavir et de son métabolite M8. La Cmax n’a pas été affectée. L’administration concomitante d’azithromycine à libération immédiate (dose unique de 1200 mg) et de nelfinavir parvenu à l’état d’équilibre (750 mg 3 f.p.j.) a entraîné une augmentation de l’ASC0-∞ moyenne de l’azithromycine de 113 %, et de sa Cmax moyenne, de 136 %. |
Dans les cas où l’azithromycine est administrée conjointement avec du nelfinavir, on ne recommande pas d’ajuster la dose d’azithromycin;
cependant, on conseille de surveiller étroitement les patients pour déceler, le cas échéant, les effets indésirables connus de l’azithromycine.
Inhibiteurs de la glycoprotéine P
| EC | L’administration concomitante d’inhibiteurs de la glycoprotéine P (vitamine E, poloxamère 407 et poloxamère 124) et d’azithromycine à libération prolongée (dose de 1 gramme) n’a eu qu’un effet minime sur la pharmacocinétique de l’azithromycine. |
Dénomination commune
Source des données | Effets |
Commentaires Cliniques
Rifabutine
| EC | L’administration concomitante d’azithromycine et de rifabutine n’a pas modifié la concentration plasmatique de ces médicaments. On a observé des cas de neutropénie chez des patients recevant de l’azithromycine et de la rifabutine. |
Cette manifestation a été attribuée à la rifabutine, mais on ignore si l’administration concomitante d’azithromycine potentialise l’effet (voir 8 EFFETS INDÉSIRABLES).
Sildénafil
| EC | Chez des volontaires sains de sexe masculin, on n’a relevé aucune donnée indiquant un effet statistiquement significatif de l’azithromycine à libération immédiate (500 mg/jour durant 3 jours) sur l’ASC, la Cmax, le Tmax, la constante de la vitesse d’élimination ou la demi-vie subséquente du sildénafil ou de son principal métabolite circulant. |
Dénomination commune
Source des données | Effets |
Commentaires Cliniques
Théophylline
| EC | L’administration concomitante de macrolides et de théophylline est associée à une hausse de la concentration plasmatique de la théophylline. Cependant, l’azithromycine n’a pas altéré la pharmacocinétique de la théophylline administrée en une seule dose par perfusion intraveineuse ou en doses orales multiples (300 mg toutes les 12 heures). Après la commercialisation de l’azithromycine, on a rapporté un cas de tachycardie supraventriculaire associée à une hausse de la concentration plasmatique de théophylline, survenue peu après l’amorce d’un traitement par l’azithromycine. |
D’ici à ce que l’on dispose de données plus exhaustives, la prudence dicte une
surveillance
attentive de la concentration plasmatique de la théophylline chez les patients qui reçoivent de l’azithromycine et de la théophylline en concomitance. Dénomination commune
Source des données | Effets |
Commentaires Cliniques
Association triméthoprime-sulfaméthoxazo le
| EC | Le 7e et dernier jour d’administration d’une association triméthoprime-sulfaméthoxazole (160 mg/800 mg), l’administration concomitante de 1200 mg d’azithromycine à libération immédiate n’a eu aucun effet notable sur la concentration maximale du triméthoprime et du sulfaméthoxazole, ni sur leur excrétion urinaire et l’exposition totale à ces deux substances. Les concentrations plasmatiques de l’azithromycine ont été semblables à celles obtenues dans d’autres essais. |
Zidovudine
| EC | Des doses uniques de 1 g et des doses multiples de 1200 mg ou de 600 mg d’azithromycine n’ont pas modifié la pharmacocinétique plasmatique ni l’excrétion urinaire de la zidovudine et de son métabolite glucuronoconjugué. Cependant, l’administration d’azithromycine a augmenté la concentration de la zidovudine phosphorylée (le métabolite responsable de l’action clinique) dans les mononucléaires du sang circulant. |
Légende : EC = essai clinique; f.p.j. = fois par jour
Traitements concomitants
Au cours des essais cliniques sur l’azithromycine, on n'a relevé aucune des interactions médicamenteuses mentionnées ci-dessous. Cependant, on n'a pas mené d'études systématiques pour évaluer les interactions médicamenteuses potentielles. Ces interactions ont été néanmoins observées avec d'autres macrolides et on a rapporté de rares cas d'interaction entre certains de ces médicaments et l’azithromycine, après la commercialisation de celui-ci. Par conséquent, d'ici à ce que l'on dispose de plus de données sur les interactions possibles entre ces médicaments et l’azithromycine, en cas de traitement concomitant, on recommande de garder le patient sous étroite surveillance pendant le traitement et durant une courte période par la suite.
Antihistaminiques
On a observé une prolongation de l'intervalle QT, des palpitations ou des arythmies cardiaques par suite de l'administration concomitante d'astémizole ou de terfénadine.
Cisapride, hexobarbital, phénytoïne
On a noté une augmentation des concentrations plasmatiques de l'hexobarbital, du cisapride et de la phénytoïne.
Digoxine et colchicine /autres substrats de la glycoprotéine P
L’administration de certains macrolides et de substrats de la glycoprotéine P, dont la digoxine et la colchicine, s’est traduite par une augmentation de la concentration sérique des substrats en question. En conséquence, si l’azithromycine et des substrats de la glycoprotéine P, comme la digoxine, sont administrés simultanément, il faut envisager la possibilité que les concentrations sériques de digoxine augmentent. Durant le traitement par l’azithromycine et après son arrêt, il est nécessaire d’effectuer un suivi clinique et, possiblement, de surveiller la concentration sérique de digoxine.
Disopyramide
On a observé une augmentation des effets pharmacodynamiques de ce produit.
Ergotamine et dihydroergotamine
Il faut éviter d’utiliser en concomitance de l’azithromycine et des dérivés de l’ergot de seigle, car les macrolides peuvent déclencher une intoxication à l’ergot. Une intoxication aiguë à l’ergot se caractérise par des angiospasmes périphériques importants, se manifestant entre autres par une ischémie des membres, par une dysesthésie et de possibles effets sur le système nerveux central.
Gentamicine
On ne dispose d'aucune donnée sur l'administration concomitante d’azithromycine et de gentamicine ou d'autres médicaments amphophiles qui, selon certains rapports, altéreraient le métabolisme lipidique intracellulaire.
Triazolam
On a observé une diminution de la clairance du triazolam et une augmentation de l'effet pharmacodynamique de ce produit.
9.5 Interactions médicament-aliment
Les comprimés et la poudre pour suspension orale d’azithromycine peuvent être pris avec ou sans nourriture.
9.6 Interactions médicament-plante médicinale
On n’a pas établi si l’azithromycine interagissait avec les produits à base de plantes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas établi si l’azithromycine avait un quelconque effet sur les résultats des épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Azithromycine, un antibiotique de type macrolide appartenant au sous-groupe des azalides, exerce son effet antibactérien en se liant à l'ARN ribosomique 23S de la sous-unité 50S des ribosomes des bactéries sensibles. Elle empêche la synthèse des protéines en inhibant l’étape préalable de la transpeptidation et de la translocation ainsi que l’assemblage de la sous-unité 50S des ribosomes bactériens.
10.2 Pharmacodynamie
Électrophysiologie cardiaque
Le risque d’allongement de l’intervalle QTc a été évalué dans le cadre d’une étude comparative avec placebo et groupes parallèles. Sur les 119 sujets en bonne santé ayant été recrutés (âge moyen : 35,5 ans; min.-max. : 18-55 ans), 116 (dont 97 hommes) ont terminé l’étude et ont été pris en compte dans l’analyse. Les sujets ont été répartis aléatoirement dans cinq groupes et ont reçu, par voie orale, un placebo, 600 mg de chloroquine base ou 600 mg de chloroquine base en association avec 500, 1000 ou 1500 mg d’azithromycine, une fois par jour pendant trois jours. Le 3e jour, les Cmax plasmatiques moyennes d’azithromycine observées après l’administration des doses de 500, de 1000 et de 1500 mg atteignaient 0,536 (coefficient de variation [CV] : 33 %), 0,957 (CV : 31 %) et 1,54 mcg/mL (CV : 28 %). L’allongement de l’intervalle QTc associé à l’administration concomitante d’azithromycine et de chloroquine était fonction de la dose et de la concentration d’azithromycine. Les doses de 500, de 1000 et de 1500 mg d’azithromycine administrées en concomitance avec la chloroquine ont entraîné, après 3 jours, des allongements maximaux moyens de l’intervalle QTcF (borne supérieure de l’intervalle de confiance à 90 %) de 5 ms (10 ms), de 7 ms (12 ms) et de 9 ms (14 ms), comparativement à la chloroquine administrée seule.
10.3 Pharmacocinétique
On ne dispose d’aucune donnée sur l’importance de l’accumulation d’azithromycine dans les tissus nerveux telles la rétine et la cochlée, sur la durée d’exposition de ces tissus à l’azithromycine et sur la biotransformation et les mécanismes d’élimination de l’azithromycine de ces tissus chez l’humain.
Pharmacocinétique chez l'adulte
La concentration plasmatique de l'azithromycine diminue en suivant une courbe polyphasique, ce qui se traduit par une demi-vie terminale moyenne de 68 heures. La demi-vie prolongée de l'azithromycine est probablement attribuable à sa forte pénétration dans les tissus, suivie de sa libération des mêmes tissus. Pour la gamme des doses orales allant de 250 à 1000 mg, la concentration plasmatique est proportionnelle à la dose administrée.
Données pharmacocinétiques recueillies chez les patients adultes
| DOSE et PRÉSENTATION | Sujets | Cmax (mcg/mL) | Tmax (heures) | ASC (mcg•hr/mL) | T½ (h) |
| 500 mg/250 mg - comprimé | 12; à jeun | 0,34 | 2,1 | 2,49a | - |
| 500 mg/250 mg - comprimé | 12; avec nourr. | 0,41 | 2,3 | 2,40a | - |
| 1200 mg/600 mg - comprimé | 12; à jeun | 0,66 | 2,5 | 6,8b | 40 |
a 0-48 h ; b 0-moment du dernier dosage
Administration intraveineuse
Chez des patients hospitalisés pour une pneumonie d’origine extra-hospitalière (PEH) ayant reçu 500 mg d’azithromycine à la concentration de 2 mg/mL par perfusion intraveineuse en 1 heure durant 2 à 5 jours, on a calculé une médiane de la concentration maximale (Cmax) de 3,00 mcg/mL (écart : 1,70 à 6,00 mcg/mL) alors que la concentration minimale par 24 heures se chiffrait à 0,18 mcg/mL (écart : 0,07 à 0,60 mcg/mL) et l’ASC0-24, à 8,50 mcg·h/mL (écart : 5,10 à 19,60 mcg·h/mL).
La médiane de la Cmax, la concentration minimale par 24 heures et l’ASC0-24 se chiffraient à 1,20 mcg/mL (écart : 0,89 à 1,36 mcg/mL), 0,18 mcg/mL (écart : 0,15 à 0,21 mcg/mL) et 7,98 mcg·h/mL (écart : 6,45 à 9,80 mcg·h/mL) respectivement chez des volontaires sains ayant reçu 500 mg d’azithromycine à la concentration de 1 mg/mL sous forme d’une perfusion intraveineuse en 3 heures. On a obtenu des paramètres pharmacocinétiques similaires chez des patients hospitalisés pour une PEH qui ont reçu le même traitement en 3 heures, durant 2 à 5 jours.
Concentrations plasmatiques (mcg/mL) après la dernière perfusion intraveineuse de 500 mg d’azithromycine par jour [médiane (min.-max.)] | |||||||||
| Conc. + durée | Durée (en h) après le début de la perfusion | ||||||||
| 0,5 | 1 | 2 | 3 | 4 | 6 | 8 | 12 | 24 | |
2 mg/mL, 1 ha | 2,42 (1,71-5,12) | 2,65 (1,94-6,03) | 0,63 (0,21-1,07) | 0,34 (0,18-0,87) | 0,32 (0,16-0,69) | 0,19 (0,12-0,58) | 0,22 (0,10-0,61) | 0,16 (0,09-0,46) | 0,18 (0,07-0,60) |
1 mg/mL, 3 hb | 0,87 (0,76-1,16) | 1,03 (0,83-1,19) | 1,16 (0,87-1,36) | 1,17 (0,86-1,35) | 0,32 (0,26-0,47) | 0,29 (0,23-0,35) | 0,27 (0,23-0,34) | 0,22 (0,17-0,26) | 0,18 (0,15-0,21) |
a : 500 mg (2 mg/mL) durant 2 à 5 jours chez des patients atteints de PEH
b : 500 mg (1 mg/mL) durant 5 jours chez des sujets sains
La clairance totale (Clt) et le volume apparent de distribution (Vd) moyens ont été de 10,18 mL/min/kg et de 33,3 L/kg respectivement chez 18 volontaires sains ayant reçu des doses de 1000 à 4000 mg à raison de 1 mg/mL en l’espace de 2 heures.
Quand on compare les paramètres pharmacocinétiques du médicament dans le plasma après les 1re et 5e doses quotidiennes de 500 mg d’azithromycine administrées par la voie intraveineuse, on constate une hausse de 8 % seulement de la Cmax, mais une hausse de 61 % de l’ASC0-24, qui reflète la hausse par un multiple de 3 de la concentration minimale par 24 heures (C24).
Au cours d’un essai à doses multiples chez 12 volontaires sains ayant reçu 500 mg d’azithromycine (1 mg/mL) par perfusion intraveineuse en 1 heure durant 5 jours, la proportion d’azithromycine excrétée dans l’urine de 24 heures a été d’environ 11 % après la 1re dose et de 14 % après la 5e dose. Ces taux sont supérieurs au taux de 6 % d’azithromycine excrétée sous forme inchangée dans l’urine après administration par la voie orale.
Absorption
Après son administration par voie orale, l’azithromycine est rapidement absorbée (Tmax : 2 à 3 h) et elle se distribue rapidement dans tout l’organisme.
La biodisponibilité absolue de l’azithromycine est d’environ 37 %.
Lorsqu’on a administré la suspension orale d’azithromycine avec des aliments à 28 adultes sains de sexe masculin, la vitesse d’absorption (Cmax) de l’azithromycine a augmenté de 56 % tandis que son taux d’absorption (ASC) est demeuré inchangé. Les aliments ne modifient pas l’absorption de l’azithromycine en comprimés. Les comprimés et la poudre pour suspension orale d’azithromycine peuvent être pris avec ou sans nourriture.
Distribution
La fixation de l’azithromycine aux protéines sériques est en fonction inverse de la concentration : de 51 % à 0,02 mcg/mL, elle passe à 7 % à 2,0 mcg/mL. À la suite de l’administration orale, l’azithromycine se distribue largement dans tout l’organisme, son volume de distribution apparent à l’état d’équilibre se chiffrant à 31,1 L/kg.
Le passage rapide de l’azithromycine du sang aux tissus lui permet d’atteindre une concentration nettement plus élevée dans les tissus que dans le plasma (jusqu’à 50 fois la concentration maximale mesurée dans le plasma).
La longue demi-vie tissulaire et le large volume de distribution de l’azithromycine résultent de son absorption intracytoplasmique et de sa mise en réserve sous forme de complexes phospholipidiques lysosomiaux.
Métabolisme
L’azithromycine disponible est en majeure partie excrétée sous forme inchangée dans la bile. Des métabolites de l’azithromycine ont été repérés dans la bile, mais n’ont pas fait l’objet de plus amples études.
Élimination
L’excrétion biliaire de l’azithromycine, surtout sous forme inchangée, est la principale voie d’élimination de cet antibiotique. En l’espace d’une semaine, environ 6 % de la dose administrée oralement est excrétée dans l’urine sous forme inchangée.
Populations particulières et états pathologiques
Enfants
Pharmacocinétique chez l’enfant recevant une dose totale de 30 mg/kg On trouvera dans le tableau suivant les paramètres pharmacocinétiques moyens de l'azithromycine en suspension pour la voie orale chez des enfants de 1 à 5 ans et de 5 à 15 ans, le 5e jour d'un traitement consistant en une dose totale de 30 mg/kg, administrée à jeun à raison d'une dose de 10 mg/kg le 1er jour, suivie de 5 mg/kg du 2e au 5e jour.
On ne dispose d'aucune donnée pharmacocinétique concernant l'administration chez l’enfant de la suspension orale d'azithromycine à raison d’une dose totale unique de 30 mg/kg.
Paramètres pharmacocinétiques le 5e jour d'un traitement à raison d'une dose de 10 mg/kg (le 1er jour) et de 5 mg/kg (du 2e au 5 e jour) | |||||
| Enfants de 1 à 5 ans | Enfants de 5 à 15 ans | ||||
Cmax (mcg/mL) | Tmax (heures) | ASC0-24 (mcg·hr/mL) | Cmax (mcg/mL) | Tmax (heures) | ASC0-24 (mcg·hr/mL) |
| 0,216 | 1,9 | 1,822 | 0,383 | 2,4 | 3,109 |
Pharmacocinétique chez l’enfant recevant une dose totale de 60 mg/kg
Deux essais cliniques ont été conduits auprès de 35 et de 33 enfants, respectivement, âgés de 3 à 16 ans et souffrant d’une pharyngite ou d’une amygdalite, pour évaluer la pharmacocinétique et l’innocuité de l’azithromycine en suspension orale administrée à raison de 60 mg/kg fractionnés en doses de 20 mg/kg/jour durant 3 jours ou de 12 mg/kg/jour durant 5 jours, pour une dose quotidienne maximale de 500 mg.
Le tableau suivant montre les données pharmacocinétiques recueillies chez les enfants ayant reçu une dose totale de 60 mg/kg. Dans les deux études, les concentrations d’azithromycine ont été déterminées sur une période de 24 heures après l’administration de la dernière dose.
On ignore s’il existe des similarités sur le plan de l’exposition globale (ASC0-∞) entre le traitement de 3 jours et celui de 5 jours.
| Traitement de 3 jours | Traitement de 5 jours | |
| n | 11b | 17b |
| Cmax (mcg/mL) | 1,05 ± 0,44a | 0,534 ± 0,361a |
| Tmax (h) | 3 ± 2,0a | 2,2 ± 0,8a |
| ASC0-24 (mcg •h/mL) | 7,92 ± 2,87a | 3,94 ± 1,90a |
a. Moyennes arithmétiques
b. Le poids maximal chez les patients ayant reçu le traitement de 3 jours était ≤ 25 kg, et celui des patients traités pendant 5 jours s’établissait à ≤ 41,7 kg.
Personnes âgées
Au cours des essais menés auprès de sujets en santé âgés de 65 à 85 ans, les paramètres pharmacocinétiques de l'azithromycine chez les hommes âgés ont été semblables à ceux relevés chez les jeunes adultes. Cependant, chez les femmes âgées, même si les concentrations maximales étaient plus élevées (de 30 à 50 %), il n'y a pas eu d'accumulation importante du produit.
Sexe
Il n’y a pas de différence significative entre les hommes et les femmes quant au devenir de l’azithromycine à libération immédiate. Aucun réglage de la posologie de l’azithromycine n’est donc recommandé selon le sexe.
Insuffisance hépatique
On n’a décelé aucune variation importante de la pharmacocinétique de l’azithromycine dans le sang, après son administration par voie orale, chez les patients atteints d’une dysfonction hépatique légère ou modérée, comparativement à ceux dont la fonction hépatique était normale. Par ailleurs, l’élimination de l’azithromycine par la voie urinaire semble augmenter chez ces patients. Il n’est donc pas nécessaire de régler la posologie chez les patients souffrant d’une dysfonction hépatique légère ou modérée. L’azithromycine n’a pas été étudiée chez les patients ayant une insuffisance hépatique sévère.
Insuffisance rénale
La pharmacocinétique de l’azithromycine a été étudiée chez 42 adultes (âgés de 21 à 85 ans) atteints d’insuffisance rénale à divers degrés. Après l’administration par voie orale d’une dose unique de 1000 mg d’azithromycine, la Cmax et l’ASC0-120 moyennes ont augmenté de 5,1 % et de 4,2 %, respectivement, chez les patients atteints d’insuffisance rénale légère ou modérée (filtration glomérulaire (FG : 10 à 80 mL/min), par rapport aux sujets ayant une fonction rénale normale (FG > 80 mL/min). La Cmax et l’ASC0-120 moyennes ont accusé une hausse de 61 % et de 35 %, respectivement, chez les patients dont l’insuffisance rénale était grave (FG < 10 mL/min), par rapport aux sujets ayant une fonction rénale normale (FG > 80 mL/min).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Comprimés
Conserver les comprimés pelliculées de Sandoz Azithromycin entre 15 °C et 30 °C.
Poudre pour suspension orale
Poudre seche : conserver à une température ambiante stable (entre 15 °C et 30 °C). Protéger de la lumière.
Suspension reconstituée : conserver entre 5 °C et 30 °C. Jeter toute portion non utilisée après 10 jours.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Il n’y a pas de directives particulières de manipulation pour ce produit.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique – Comprimés et Poudre pour Suspension Orale
Dénomination commune : dihydrate d’azithromycine
Nom chimique : (2R,3S,4R,5R,8R,10R,11R,12S,13S,14R)-13-[(2,6-Dideoxy-3-Cmethyl-3-O-methyla-αL-ribo-hexopyranosyl)oxy]-2-ethyl-3,4 ,10-trihydroxy-3,5,6,8,10,12,14-heptamethyl-11-[[3,4,6-trideoxy-3-(dimethylamino)-,β-D-xylohexopyranosyl]oxy]-1-oxa-6-azacyclopentadecan-15-one dihydrate.
Formule moléculaire et masse moléculaire : C38 H72 N2 O12 . 2 H2O et 749 g / mol (anhydre)
Formule developée : 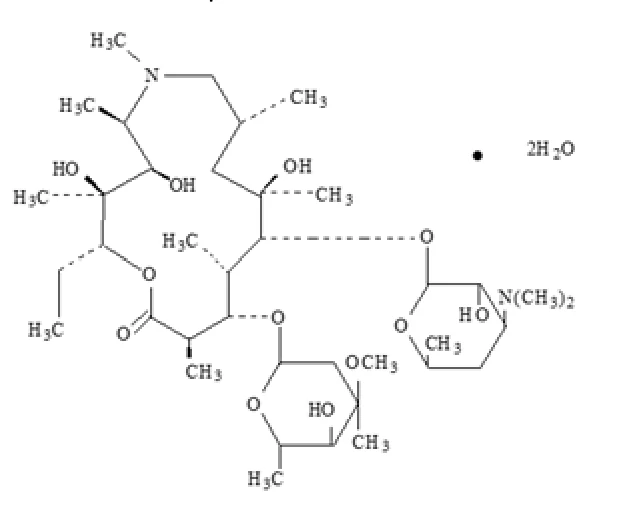
Propriétés physicochimiques :
Description : Azithromycine est une poudre blanche ou blanchâtre, cristalline.
Pratiquement insoluble dans l'eau, facilement soluble dans l'éthanol anhydre et en méthylène chlorure.
pH : 9,0 – 11,0
14 ÉTUDES CLINIQUES
Pour évaluer les essais cliniques en tenant compte de la longue demi-vie de l'azithromycine, on a considéré les examens effectués entre les 11e et 14e jours (10 à 13 jours après la fin du traitement d’un jour, 8 à 11 jours après la fin du traitement de 3 jours ou 6 à 9 jours après la fin du traitement de 5 jours) comme faisant partie de la période de traitement; les résultats de ces examens sont fournis à titre de référence pour les praticiens. On s'est principalement servi des résultats des examens effectués entre les 21e et 30e jours pour établir si la guérison avait été obtenue. Chez les patients atteints d'une pneumonie extra-hospitalière, ce sont les examens effectués entre les 15e et 19e jours que l'on a inclus dans la période de traitement. On s'est servi des évaluations obtenues entre les 28e et 42e jours comme paramètres pour établir si la guérison avait été obtenue.
Chez l’enfant
Otite moyenne
Efficacité d’une dose de 30 mg/kg d’azithromycine administrée sur une période de 5 jours
1er protocole
Au cours d'une étude comparative à double insu menée en Amérique du Nord, on a comparé l'azithromycine (à raison d'une dose de 10 mg/kg le 1er jour, suivie de 5 mg/kg du 2e au 5e jour) à l’association amoxicilline-clavulanate potassium (4:1) pour le traitement de l'otite moyenne aiguë. Chez les 553 patients analysables sur le plan de l'efficacité du traitement, le taux de réussite thérapeutique (c’est-à-dire de guérison ou d'amélioration) lors de la visite de suivi du 11e jour, s'est chiffré à 88 % chez le groupe azithromycine et à 88 % chez le groupe témoin. Chez les 528 patients examinés au cours de la visite de suivi du 30e jour, le taux de réussite thérapeutique s'est chiffré à 76 % chez le groupe azithromycine et à 76 % chez le groupe témoin.
2e protocole
Au cours d'un essai clinique et bactériologique non comparatif mené en Amérique du Nord, où l'on a décelé de nombreuses espèces de micro-organismes productrices de bêtalactamases (35 %), le taux de réussite thérapeutique globale (c’est-à-dire de guérison ou d'amélioration) s'est chiffré à 84 %, lors de la visite de suivi du 11e jour (n = 131), et à 70 %, lors de la visite de suivi du 30e jour (n = 122).
On a effectué des analyses bactériologiques avant le traitement, mais non à l'occasion des visites ultérieures. On trouvera dans le tableau suivant les nombres présumés de cas d'élimination bactérienne et de guérison (c’est-à-dire les taux de réussite thérapeutique) obtenus chez les sujets analysables :
| Nombre présumé de cas d’élimination bactérienne / Réussite clinique | 11e jour | 30 e jour |
| Azithromycine | Azithromycine | |
| S. pneumoniae | 61/74 (82 %) | 40/56 (71 %) |
| H. influenzae | 43/54 (80 %) | 30/47 (64 %) |
| M. catarrhalis | 28/35 (80 %) | 19/26 (73 %) |
| S. pyogenes | 11/11 (100 %) | 7/7 |
| Résultats globaux | 177/217 (82 %) | 97/137 (73 %) |
Dans le but d’évaluer les essais cliniques menés chez des patients ayant reçu de l’azithromycine dans le cadre d’un traitement de 3 jours ou d’un traitement accéléré de 1 jour, l’analyse de l’efficacité s’est appuyée sur une cohorte modifiée de sujets recrutés avec intention de traiter, et les évaluations de l’efficacité ont été réalisées approximativement entre les 11e et 16e jours et entre les 28e et 32e jours. Comme l’otite moyenne aiguë frappe surtout les enfants de 6 à 18 mois, des données stratifiées sont fournies à titre de référence pour ce groupe d’âge.
Efficacité d’une dose de 30 mg/kg d’azithromycine administrée sur une période de 3 jours
3e protocole
Durant une étude comparative, à double insu, avec répartition aléatoire, menée en Amérique du Nord chez des enfants de 6 mois à 12 ans atteints d’otite moyenne aiguë, on a comparé l'azithromycine (dose de 10 mg/kg durant 3 jours) à l’association amoxicilline/clavulanate potassium (7:1) administrée aux 12 heures durant 10 jours. Chaque enfant a reçu un des deux médicaments, suivi d’un placebo dans le cas de l’azithromycine pour obtenir une durée de traitement identique à celle du groupe de comparaison. Chez les 366 patients évalués lors de la visite de suivi du 12e jour aux fins de détermination de l'efficacité du traitement, le taux de réussite thérapeutique (c’est-à-dire guérison ou amélioration) s'est établi à 83 % et à 88 % avec l’azithromycine et l’agent de comparaison, respectivement. Chez les 362 patients examinés au cours de la visite de suivi effectuée entre le 24e et le 28e jour, le taux de réussite thérapeutique s'est chiffré à 74 % pour le groupe azithromycine et à 69 % pour le groupe témoin.
3e protocole Cohorte modifiée de sujets (âge < 2 ans) recrutés avec intention de traiter | Azithromycine - 3 jours 10 mg/kg/jour n (%) | Agent de comparaison n (%) |
| Patients évaluables le 12e jour | 60 | 52 |
| Guérison | 23 (38 %) | 29 (56 %) |
| Amélioration | 22 (37 %) | 15 (29 %) |
| Échec | 15 (25 %) | 8 (15 %) |
| Patients évaluables entre le 24e et le 28e jour | 58 | 52 |
| Guérison | 35 (60 %) | 30 (58 %) |
| Amélioration | 0 (0 %) | 0 (0 %) |
| Échec | 23 (40 %) | 22 (42 %) |
Efficacité d’une dose de 30 mg/kg d’azithromycine administrée en une prise unique
4e protocole
Au cours d'une étude comparative, à double insu, avec répartition aléatoire, menée en Amérique du Nord chez des enfants de 6 mois à 12 ans atteints d’otite moyenne aiguë, on a comparé l'azithromycine (à raison d'une dose unique de 30 mg/kg) à l’association amoxicilline/clavulanate potassium (7:1) administrée aux 12 heures durant 10 jours. Chaque enfant a reçu un des deux médicaments, suivi d’un placebo dans le cas de l’azithromycine pour obtenir une durée de traitement identique à celle du groupe de comparaison. Chez les 321 patients évalués entre le 12e et le 16e jour, le taux de réussite thérapeutique (c’est-à-dire guérison ou amélioration) s'est établi à 87 % pour le groupe azithromycine et à 88 % pour le groupe témoin. Chez les 305 patients examinés entre le 28 e et le 32 e jour, le taux de réussite thérapeutique s'est établi à 75 % avec l’azithromycine et l’agent de comparaison.
4e protocole Cohorte modifiée de sujets (âge < 2 ans) recrutés avec intention de traiter | Azithromycine - 1 jour n (%) | Agent de comparaison n (%) |
| Patients évaluables entre le 12e et le 16e jour | 68 | 56 |
| Guérison | 36 (53 %) | 39 (70 %) |
| Amélioration | 17 (25 %) | 6 (11 %) |
| Échec | 15 (22 %) | 11 (20 %) |
| Patients évaluables entre le 28e et le 32e jour | 64 | 53 |
| Guérison | 40 (63 %) | 27 (51 %) |
| Amélioration | 1 (1.5 %) | 3 (6 %) |
| Échec | 23 (36 %) | 23 (43 %) |
5e protocole
5e protocole Cohorte modifiée de sujets (âge < 2 ans) recrutés avec intention de traiter | Azithromycine - 1 jour n (%) |
| Patients évaluables le 10e jour | 82 |
| Guérison | 50 (61 %) |
| Amélioration | 19 (23 %) |
| Échec | 13 (16 %) |
| Patients évaluables entre le | 83 |
5e protocole Cohorte modifiée de sujets (âge < 2 ans) recrutés avec intention de traiter | Azithromycine - 1 jour n (%) |
| 24 e et le 28e jour | |
| Guérison | 64 (77 %) |
| Amélioration | 0 (0 %) |
| Échec | 19 (23 %) |
| 10e jour | 24 e au 28 e jour | |||
Nombre présumé de cas d’élimination bactérienne / Réussite clinique | Cohorte modifiée de sujets recrutés avec intention de traiter | Cohorte modifiée de sujets (âge ≤ 2 ans) recrutés avec intention de traiter | Cohorte modifiée de sujets recrutés avec intention de traiter | Cohorte modifiée de sujets (âge ≤ 2 ans) recrutés avec intention de traiter |
S. pneumoniae H. influenzae M. catarrhalis | 70/76 (92 %) 30/42 (71 %) 10/10 (100 %) | 23/25 (92 %) 11/18 (61 %) 6 /6 (100 %) | 67/76 (88 %) 28/44 (64 %) 10/10 (100 %) | 20/25 (80 %) 10/19 (53 %) 6/6 (100%) |
| Résultats globaux | 110/128 (86 %) | 40/49 (82 %) | 105/130 (81%) | 36/50 (72 %) |
Pour mener une étude non comparative portant sur des paramètres cliniques et microbiologiques, on a recruté 248 sujets âgés de 6 mois à 12 ans atteints d’otite moyenne aiguë documentée; 70 % des sujets provenaient d’Amérique du Nord et 30 %, d’Amérique du Sud. Ces enfants ont reçu une dose orale unique de 30 mg/kg d’azithromycine. Chez les 240 sujets évaluables, le taux de réussite thérapeutique (c’est-à-dire guérison ou amélioration) lors de la visite de suivi effectuée le 10e jour s'est élevé à 89 %; chez les 242 sujets évaluables entre le 24e et le 28e jour, le taux de réussite clinique (guérison) s’est chiffré à 85 %. Sur les 76 isolats de S. pneumoniae, 16 % étaient résistants à l’azithromycine au départ. On ne dispose d’aucune donnée sur l’élimination bactérienne relative à un traitement de 3 jours par l’azithromycine.
Pharyngite et amygdalite
Efficacité de l’administration de 60 mg/kg d’azithromycine durant 5 jours
Au cours de trois études comparatives à double insu menées en Amérique du Nord, on a comparé l'azithromycine (à raison d'une seule dose de 12 mg/kg une fois par jour, durant 5 jours) à la pénicilline V (à raison de trois doses de 250 mg par jour, durant 10 jours) pour le traitement de pharyngites dont la cause confirmée était S. pyogenes, un streptocoque ß-hémolytique du groupe A. D'après les suivis effectués au 14e et au 30e jour, l'azithromycine s'est révélée statistiquement supérieure à la pénicilline sur les plans clinique et bactériologique. C'est ce que démontre le tableau suivant, dans lequel figurent les taux d'élimination bactérienne et de réussite thérapeutique (c’est-à-dire guérison ou amélioration), pour l'ensemble des patients analysables chez qui on avait confirmé la présence de S. pyogenes.
Résultats combinés de 3 études sur la pharyngite streptococcique
Traitement de 5 jours Azithromycine vs pénicilline V
EFFICACITÉ
| 14e jour | 30e jour | |
| Élimination bactérienne | ||
| Azithromycine Pénicilline V | 323/340 (95 %) 242/332 (73 %) | 261/329 (79 %) 214/304 (71 %) |
| Réussite thérapeutique (guérison plus amélioration) | ||
| Azithromycine Pénicilline V | 336/343 (98 %) 284/338 (84 %) | 313/328 (95 %) 240/303 (79 %) |
Après le traitement, environ 1 % des isolats de S. pyogenes préalablement sensibles à l'azithromycine sont devenus résistants à celle-ci.
Chez l’adulte
Exacerbation bactérienne de bronchite chronique :
Efficacité du traitement de 3 jours par l’azithromycine à raison de 500 mg par jour
Lors d’un essai clinique mené à double insu après répartition aléatoire de 404 adultes présentant une exacerbation de bronchite chronique, l’azithromycine (500 mg administrés une fois par jour pendant 3 jours) a été comparée à la clarithromycine (500 mg administrés deux fois par jour durant 10 jours). Le principal paramètre d’évaluation était le taux de guérison clinique entre le 21e et le 24 e jour. Chez les 377 patients pris en considération dans l'analyse en intention de traiter modifiée, le taux de guérison clinique s'est établi à 87 % (162/186) pour le groupe azithromycine (traitement de 3 jours) et à 85 % (162/191) pour le clarithromycine (traitement de 10 jours) (IC à 95 % pour le taux de guérison azithromycine-clarithromycine = –5,3;9,8) lors de la visite effectuée entre le 21e et le 24e jour.
Les taux de guérison clinique à la visite effectuée entre le 21e et le 24 e jour chez les patients évaluables sur le plan bactériologique, par agent pathogène, sont présentés ci-après.
| Taux de guérison clinique par agent pathogène initial | ||
Agent Pathogène | Azithromycine (3 jours) | Clarithromycine (10 jours) |
| S. pneumoniae | 29/32 (91 %) | 21/27 (78 %) |
| H. influenzae | 12/14 (86 %) | 14/16 (88 %) |
| M. catarrhalis | 11/12 (92 %) | 12/15 (80 %) |
14.2 Études de biodisponibilité comparatives
Une étude de bioéquivalence comparative en aveugle, à dose unique, randomisée, à deux périodes, à deux séquences, à deux traitements, entre la poudre pour suspension orale Sandoz Azithromycin 200 mg / 5 ml (Sandoz Canada Inc.) et la poudre pour suspension orale ZITHROMAX™ 200 mg / 5 ml (Pfizer Canada, Inc.) a été menée auprès d’hommes et de femmes volontaires adultes (n = 31) en bonne santé à jeun à la suite de l'administration d'une dose unique de 200 mg/ 5ml. Les données de biodisponibilité ont été mesurées, et les résultats sont indiqués dans le tableau ci-dessous.
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
Azithromycin (1 x 200 mg/ 5 ml) De données mesurées non corrigées quant à la teneur Moyenne géométrique LS Moyenne arithmétique (CV %) | ||||
| Paramètre1 | Test 2 | Référence3 | % Rapports des moyennes géométriques LS | 90 % Intervalle de confiance |
ASC0-724 (ng*h/mL) | 1399.96 1437.50 (26) | 1446.49 1489.29 (24) | 96.8 | 89.7 - 104.5 |
Cmax5 (ng/mL) | 176.61 188.92 (39) | 205.50 217.62 (34) | 85.9 | 74.7 - 98.8 |
Tmax6 (h) | 2.67 (1.33 – 5.00) | 2.67 (1.00 – 5.00) | ||
1 Selon le design the l’étude clinique, l’ASCI et le T1/2 n’ont pas pû être calculés et ne sont donc pas rapportés.
2 Sandoz Azithromycin (azithromycine sous forme de dihydrate d’azithromycine) Poudre pour Suspension Orale, 200 mg/5 mL (Sandoz Canada Inc.)
3 ZITHROMAX® (azithromycine sous forme de dihydrate d’azithromycine) Poudre our Suspension Orale USP 200 mg/5 mL, (Pfizer Canada Inc.)
4 n = 30 sujets
5 n = 31 sujets
6 Représenté sous forme de médiane (étendue) seulement
Une étude de bioéquivalence comparative en aveugle, à dose unique, randomisée, à trois périodes, trois traitements, trois séquences, croisée, a été menée entre des comprimés Sandoz Azithromycin de 250 mg (Sandoz Canada Inc.), des comprimés ZithromaxMD de 250 mg (Pfizer Canada Inc.) et des comprimés ZithromaxMD de 250 mg (Pfizer Inc. Allemagne) auprès d'hommes adultes (n=36) en bonne santé soumis à jeûn. Les données de biodisponibilité ont été mesurées, et les résultats de biodisponibilté entre que Sandoz Azithromycin (Sandoz Canada Inc.) et Zithromax (Pfizer Canada Inc.) sont présentés dans le tableau suivant.
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
Azithromycin (1 x 250 mg) De données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test | Référence | % Rapports des moyennes géométriques | 90 % Intervalle de confiance |
ASC 0-72 (ng.h/mL) | 1280,82 1339,53 (27,35) | 1373,53 1409,42 (22,85) | 93,3 | 84,7 -102,6 |
ASC I (ng.h/mL) | 1672.48 1756,24 (29,46) | 1818,70 1885,98 (29,16) | 92,0 | 83,4 -101,4 |
Cmax (ng/mL) | 167,12 183,15 (41,29) | 200,93 215,48 (39,19) | 83,2 | 73,0 -94,7 |
| Tmax3 (h) | 2,71 (36,84) | 2,84 (40,11) | ||
| T½3 (h) | 46,72 (12,07) | 50,23 (24,19) | ||
1 Sandoz Azithromycin (azithromycine sous forme de monohydrate hémiéthanolate d’azithromycine) Comprimés de 250 mg (Sandoz Canada Inc.)
2 ZithromaxMD (azithromycine sous forme de dihydrate d’azithromycine) Comprimés à 250 mg (Pfizer Canada Inc.)
3 Représenté sous forme de moyenne arithmétique (CV %)
15 MICROBIOLOGIE
Mécanisme de résistance
Les deux mécanismes de résistance aux macrolides, y compris l’azithromycine, les plus fréquemment observés sont la modification de la cible (le plus souvent par méthylation de l'ARN ribosomique 23S) et l’efflux actif. La fréquence de ces mécanismes de résistance varie d’une espèce à l’autre et, parmi les organismes d’une même espèce, la fréquence de la résistance varie selon la situation géographique.
Spectre d’action
L’azithromycine s’est avérée efficace contre la plupart des isolats des micro-organismes suivants, tant in vitro qu’en présence des infections cliniques décrites à la section 1 INDICATIONS.
Bactéries à Gram positif
Staphylococcus aureus
Streptococcus agalactiae
Streptococcus pneumoniae
Streptococcus pyogenes
Bactéries à Gram négatif
Haemophilus ducreyi
Haemophilus influenzae
Moraxella catarrhalis
Neisseria gonorrhoeae
Autres bactéries
Chlamydophila pneumoniae
Chlamydia trachomatis
Mycoplasma pneumoniae
Les données in vitro suivantes sont disponibles, mais leur portée clinique est inconnue.
In vitro, au moins 90 % des bactéries suivantes affichent une concentration minimale inhibitrice (CMI) inférieure ou égale au seuil de sensibilité défini pour l’azithromycine, qui est de 4 mcg/mL ou moins. Toutefois, on n’a pas établi l’innocuité et l’efficacité de l’azithromycine dans le traitement des infections cliniques causées par ces micro-organismes au cours d’essais comparatifs rigoureux.
Bactéries à Gram positif
Streptocoques bêta-hémolytiques (groupes C, F et G)
Streptocoques du groupe viridans
Bactérie à Gram négatif
Bordetella pertussis
Bactéries anaérobies
Espèces de Peptostreptococcus
Prevotella bivia
Autres bactéries
Ureaplasma urealyticum
Legionella pneumophila
Mycoplasma hominis
Épreuves de sensibilité
Lorsqu’ils sont disponibles, les résultats de l'épreuve de sensibilité in vitro relative aux antimicrobiens utilisés dans les hôpitaux résidents doivent être fournis au médecin sous forme de rapports périodiques qui décrivent le tableau de sensibilité des agents pathogènes nosocomiaux et extra-hospitaliers. Ces rapports peuvent présenter des données de sensibilité différentes de celles obtenues en contexte ambulatoire, mais ils peuvent tout de même aider le médecin à choisir l’antimicrobien le plus efficace.
Techniques de dilution
Des méthodes quantitatives sont employées pour déterminer les concentrations minimales inhibitrices (CMI) des antimicrobiens. Ces CMI permettent d’estimer la sensibilité des bactéries aux antimicrobiens. Les CMI doivent être déterminées à l’aide d’un procédé normalisé, soit une méthode de dilution (bouillon ou gélose) ou l’équivalent, au moyen de concentrations normalisées d’inoculum et d’azithromycine en poudre. Les CMI obtenues doivent être interprétées en fonction des critères présentés dans le tableau 1.
Techniques de diffusion
Les méthodes quantitatives basées sur la mesure du diamètre de la zone d’inhibition de la croissance fournissent aussi des résultats reproductibles sur la sensibilité des bactéries aux antimicrobiens. L’une de ces techniques exige l’emploi de concentrations d’inoculum normalisées. On imprègne des disques de papier de 15 mcg d’azithromycine pour évaluer la sensibilité des micro-organismes à cet agent. Les critères d’interprétation de ce type d’antibiogramme sont également présentés dans le tableau 1.
Tableau 1. Critères d’interprétation de la sensibilité à l’azithromycine
Critères d’interprétation des résultats des tests de sensibilité
| Pathogène | Concentrations minimales inhibitrices (mcg/mL) | Diamètre de la zone (en mm) par la méthode des disques | ||||
| S | I | R | S | I | R | |
| Haimophilus influenzaea | ≤ 4 | -- | -- | ≥ 12 | -- | -- |
| Staphylococcus aureus | ≤ 2 | 4 | ≥ 8 | ≥ 18 | 14 – 17 | ≤ 13 |
Streptocoques, y compris S. pneumoniae | ≤ 0,5 | 1 | ≥ 2 | ≥ 18 | 14 – 17 | ≤ 13 |
L’épreuve de sensibilité à l’azithromycine doit se faire à l’air ambiant.
a Les données disponibles sont insuffisantes pour établir les critères d’interprétation de la sensibilité intermédiaire ou de la résistance.
Comme l’azithromycine s’accumule dans les macrophages et les tissus, il est difficile d’établir une corrélation entre les valeurs de CMI et les concentrations plasmatiques du médicament.
Un rapport de souche « sensible » (S) indique que l’agent pathogène sera probablement inhibé si les concentrations de l’antimicrobien atteignent les valeurs habituelles. Un rapport de souche de « sensibilité intermédiaire » (I) indique que le résultat doit être considéré comme équivoque et qu’il faudra refaire le test si le micro-organisme n’est pas parfaitement sensible à d’autres médicaments appropriés du point de vue clinique. Cette catégorie laisse supposer que l’usage clinique de l’antibiotique est limité aux infections confinées dans les régions de l’organisme où l’antibiotique atteint des concentrations élevées ou quand des doses élevées du médicament peuvent être administrées. Elle constitue également une zone tampon pour éviter que certaines variables techniques inévitables occasionnent des erreurs d’interprétation majeures. Un rapport de souche « résistante » (R) indique que l’agent pathogène ne sera probablement pas inhibé si les concentrations de l’antimicrobien atteignent les valeurs habituelles et qu’un autre traitement doit être choisi.
Contrôle de la qualité
Les résultats des épreuves de sensibilité normalisées doivent être validés à l’aide de souches de référence pour s’assurer de l’exactitude et de la précision du matériel et des réactifs employés durant l’évaluation, ainsi que de la qualité des techniques utilisées pour l’analyse. La poudre d’azithromycine standard devrait donner les CMI indiquées dans le tableau 2. Pour la technique de diffusion avec un disque imprégné de 15 mcg d’azithromycine, les laboratoires doivent se servir des critères précisés dans le tableau 2.
Tableau 2. Valeurs minimales et maximales acceptables du point de vue du contrôle de la qualité pour l’azithromycine
Souche servant au contrôle de la qualité | Concentration minimale inhibitrice (mcg/mL) | Diffusion sur le disque (diamètre de la zone en mm) |
| Haemophilus influenza ATCC* 49247 | 1,0 – 4,0 | 13 - 21 |
| Staphylococcus aureus ATCC 29213 | 0,5 – 2,0 | --- |
| Staphylococcus aureus ATCC 25923 | --- | 21 - 26 |
| Streptococcus pneumonia ATCC 49619 | 0,06 – 0,25 | 19 – 25 |
L’épreuve de sensibilité à l’azithromycine doit se faire à l’air ambiant. *ATCC = American Type Culture Collection
16 TOXICOLOGIE NON-CLINIQUE
Toxicologie générale :
Toxicité aiguë : souris et rats
| Études sur la toxicité de l'azithromycine administrée par voie orale et intrapéritonéale à des souris et à des rats | |||
Voie d'administration | Espèce | Sexe | DL50 (mg d'azithromycine base/kg) |
| Orale | souris | M | 3000 |
| Orale | souris | F | 4000 |
| Orale | rats | M | >2000 |
| Orale | rats | F | >2000 |
| Orale | rats nouveau-nés | M | >1000 |
| Orale | rats nouveau-nés | F | >1000 |
| I/P | souris | M | >400 <600 |
| I/P | souris | F | n.d. † |
| I/P | rats | M | >500 <900 |
| I/P | rats | F | n.d. † |
† n.d. = non disponible
Animaux adultes (souris et rats)
La plupart des morts se sont produites en l'espace de 1 à 2 heures; en général, la mort est survenue moins de 48 heures après l'administration. Aux doses élevées, les souris ont présenté les signes suivants avant de mourir : convulsions myocloniques, perte du réflexe de redressement, halètement et blêmissement.
L'autopsie des souris et des rats morts après l'administration intrapéritonéale d'azithromycine a révélé la présence d'un liquide clair ou jaunâtre dans les cavités pleurale et péritonéale. Les autopsies effectuées chez des animaux sacrifiés après 14 jours de médication n'ont révélé aucune altération macroscopique chez l'une ou l'autre espèce, à l'exception de quelques adhérences entre le foie et le diaphragme.
Animaux nouveau-nés (rats)
Aucun animal n'est mort et on n'a relevé aucun signe clinique notable au cours de la période d'observation, qui a duré 14 jours. Tous les animaux ont pris du poids au cours de l'essai. Lorsqu'on les a sacrifiés, après 15 jours, l'autopsie n'a révélé aucune anomalie importante.
Toxicité subaiguë
On a décelé une phospholipidose chez les animaux ayant reçu de fortes doses d'azithromycine. Chez l'animal, cet effet s'est révélé réversible après l'arrêt du traitement. Même si l'on a décelé des signes de phospholipidose dans de nombreux organes à l'examen aux microscopes photonique et électronique, soit des éléments myéloïdes et des vacuoles intracytoplasmiques, on n'a observé un effet toxique sur les reins, le foie et la vésicule biliaire que chez les chiens ayant reçu 100 mg/kg/jour durant 2 mois au moins. Chez le chien, cette dose donne des concentrations tissulaires supérieures à 5000 mg/g. On a également observé une hausse minimale des taux sériques des transaminases chez les rats et les chiens ayant reçu une dose de 20 mg/kg/jour ou plus; ces observations concordent d'ailleurs avec les observations rapportées au sujet de l'érythromycine. On a accordé une attention particulière aux effets de la phospholipidose sur la rétine, entre autres, au cours d'études menées chez le chien à raison de 30 et de 100 mg/kg/jour d'azithromycine, administrés durant 6 et 2 mois respectivement. Par ailleurs, on n'a décelé aucun signe d'effets nocifs de l'azithromycine sur la vision, le réflexe pupillaire et le réseau vasculaire de la rétine. La présence d'une phospholipidose dans les plexus choroïdes et les ganglions spinaux ne s'est pas associée à une dégénérescence ni à une altération fonctionnelle.
Chez les animaux de laboratoire, le traitement par l’azithromycine s’associe à une accumulation du produit dans divers tissus, y compris dans les cellules nerveuses ganglionnaires extracrâniennes (par exemple, dans la rétine et les ganglions du système nerveux sympathique). L’accumulation dans les tissus est proportionnelle à la dose et à la durée du traitement, et elle s’associe à l’échelle cellulaire à l’apparition d’une phospholipidose (complexes lysosomiaux phospholipides-médicament). Seule une légère augmentation de la teneur en phospholipides après un traitement prolongé (6 mois) ou à des doses très élevées montre que l’azithromycine modifierait le métabolisme intracellulaire des phospholipides. On a décelé des signes de phospholipidose à des doses cumulées seulement 2 fois supérieures à la dose thérapeutique. Un mois après l’arrêt du traitement, la teneur en azithromycine et le degré de phospholipidose des tissus, y compris de la rétine, sont revenus à leur niveau d’avant traitement ou presque.
Toxicité subaiguë et chronique
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS | ||
| Administration par voie ORALE — animaux adultes | |||||||
Rat (adulte) | Orale (gavage) | 50 100 200 | 10/sexe | 36 jours + réversibilité | La dilatation caecale était fonction de la dose. Aux doses moyennes et fortes, la hausse des taux sériques des enzymes hépatiques (ALAT, ASAT, SDH et 5'NU) était fonction de la dose et du | ||
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
temps; à faibles doses, on n'a observé qu'une légère hausse de l'ALAT chez 2 rats. L'examen histologique des tissus provenant de 6 rats/sexe des groupes à doses moyennes et fortes et de 10 rats/sexe à faibles doses a révélé des signes de phospholipidose dans les canaux biliaires (8 rats/20 à faibles doses, 12 rats/12 à doses moyennes et 12 rats/12 à fortes doses) et dans les hépatocytes (10 rats/12 à fortes doses), une dégénérescence graisseuse (4 rats/20 à faibles doses, 10 rats/12 à doses moyennes et 11 rats/12 à fortes doses) et la nécrose d'hépatocytes isolés (6 rats/12 à doses moyennes et 11 rats/12 à fortes doses). À fortes doses, on a également décelé une phospholipidose dans les cellules tubulaires de la partie médullaire du rein chez 12 rats/12, dans la rate chez 2 rats/12, dans le thymus, chez 2 rats/12 et dans les plexus choroïdes chez 10 rats/12. Chez 3 rats/12 à 100 mg/kg et chez 10 rats/12 à 200 mg/kg, on a noté une phospholipidose dans les ganglions lymphatiques mésentériques à sinusoïdes. |
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
La phospholipidose se caractérise par l'accumulation de complexes médicaments-lipides dans les lysosomes où ils forment des structures lamellaires ultramicroscopiques, lesquelles caractérisent des macrophages ou des cellules tissulaires vacuolaires visibles au microscope. Vingt jours après le traitement, on a sacrifié les animaux survivants (4 rats/sexe des groupes témoins, à fortes doses et à doses moyennes). On a décelé là aussi une phospholipidose des tubules rénaux chez 7 rats/8 à fortes doses et chez 1 rat/8 à doses moyennes et des canaux biliaires chez 1 rat/8 à fortes doses. On a décelé aussi une dégénérescence graisseuse dans le foie de 5 rats/8 à doses moyennes et de 6 rats/8 à fortes doses. Le mégacaecum a régressé après l'arrêt du traitement. | |||||
Chien (adulte) | Orale (gavage) | 25 50 100 | 3/sexe | 36 jours | Aux 2 doses supérieures, on a observé une hausse du taux des transaminases (ALAT et ASAT) proportionnelle à la dose. On a observé une hausse des taux de phosphatase alcaline, de γ-GT et de SDH à la dose la plus |
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
forte seulement. L'examen histologique des tissus a révélé la présence d'une phospholipidose chez tous les animaux traités. On l'a observée dans 6 organes ou plus chez tous les chiens ayant reçu 100 mg/kg/jour, soit les reins, le foie, la rate, la vésicule biliaire, le thymus, les ganglions lymphatiques mésentériques, l'oesophage, l'utérus et le col ainsi que les ganglions lymphatiques de l'appareil digestif. À faibles doses (25 mg/kg), la phospholipidose se limitait aux organes suivants : rate, vésicule biliaire, thymus, ganglions lymphatiques mésentériques ainsi que ceux de l'iléon et du côlon. | |||||
Rat (adulte) | Orale (gavage) | 40 (10 jours de traitement - 10 jours de repos) 0 (en mode continu) 10 (en mode continu) 20 (en mode continu) | 15/sexe 25/sexe | 190-193 jours + réversibilité | À toutes les doses, on a observé une légère hausse sporadique de l'ASAT et de l'ALAT durant et après le traitement. On n'a décelé aucun signe de phospholipidose. |
Chien (adulte) | Orale (gavage) | 40 (10 jours de traitement - 10 jours de repos) | 4/sexe | 190 jours | On a observé des hausses sporadiques du taux d'ALAT aux doses de 20 et de 40 mg/kg. |
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
0 10 20 | 4/sexe + 2/sexe + 2/sexe | + réversibilité 1 mois 2 mois | On a décelé une phospholipidose minime ou légère dans les reins, le foie, la vésicule biliaire, la rate, les ganglions lymphatiques mésentériques, l'oesophage et la prostate chez presque tous les chiens ayant reçu 40 ou 20 mg/kg. Chez les chiens ayant reçu 20 mg/kg/jour durant 6 mois que l'on a sacrifiés 2 mois après le traitement, on a mis en évidence la réversibilité de la phospholipidose dans les reins, le foie et la rate ainsi qu'une phospholipidose minime dans la vésicule biliaire et l'oesophage. | ||
Chien (adulte) | Orale (gavage) | 30 100 | 6/sexe | 6 mois 2 mois + réversibilité | À la fin du traitement, on a sacrifié un certain nombre d'animaux. On en a sacrifié d'autres (1 chien/sexe/dose), 1 mois (100 mg/kg), 2 mois (30 mg/kg) et 4 mois (100 mg/kg) après le traitement. On a fait l'autopsie des autres animaux 7 mois (30 mg/kg) et 11 mois (100 mg/kg) après le traitement. On a mis fin à l'administration de la forte dose après 2 mois (61 doses) pour cause d'intolérance. Les modifications du chimisme sanguin, incluant une hausse notable du taux des enzymes hépatiques (ALAT, ASAT, LAP, SDH, γ-GT) et de l'azote |
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
uréique sanguin, de même qu'une légère baisse des paramètres érythrocytaires (globules rouges, hémoglobinémie et hématocrite) et la présence de granulocytes éosinophiles atypiques et de lymphocytes vacuolaires, sont revenues à la normale moins de 2 mois après l'arrêt du traitement. La faible dose a été bien tolérée. Parmi les effets proportionnels à la dose sur le pouvoir réfléchissant du tapetum lucidum, on a observé une décoloration dont l'intensité a varié d'à peine perceptible (à faibles doses) à modérée (à fortes doses), une baisse du pouvoir réfléchissant et la disparition de la jonction entre le tapetum lucidum et la choroïde. Après l'arrêt du traitement, la plupart des animaux ont montré une amélioration de ces altérations oculaires; 4 mois après le traitement, on pouvait observer un tissu jonctionnel normal chez les animaux traités à fortes doses. En aucun temps n'a-t-on observé de signe ophtalmoscopique d'altération de la vision. |
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
L'examen histologique à la fin du traitement a révélé une phospholipidose laquelle, au niveau de l'oeil, touchait le tapetum, les neurones ganglionnaires de la rétine, la granuleuse interne, les plexiformes interne et externe et les péricytes des vaisseaux superficiels rétiniens. Généralement, la couche des cônes et bâtonnets et l'épithélium pigmentaire de la rétine étaient épargnés. On a également observé cette anomalie dans les ganglions spinaux, le foie, la vésicule biliaire, les reins, la rate et le pancréas et à fortes doses seulement, dans le tube digestif, les ganglions lymphatiques mésentériques, le thymus, l'aorte, le coeur, les glandes salivaires et les poumons. On a observé une dégénérescence proportionnelle à la dose dans le foie (nécrose focale des hépatocytes et de l'épithélium des voies biliaires), dans la vésicule biliaire (hyperplasie) et dans les reins (glomérulonéphrose). Tous les effets ci-dessus, à l'exception des effets sur la rétine, les ganglions spinaux et la vésicule biliaire, dont l'intensité s'est atténuée, se |
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
sont totalement résorbés avec l'arrêt du traitement à faibles et à fortes doses. Généralement, ces altérations étaient proportionnelles aux concentrations tissulaires du médicament et à la baisse de celles-ci après l'arrêt du traitement. L'analyse biochimique des phospholipides de la rate, du foie, des reins et de la rétine provenant des animaux ayant reçu 30 mg/kg durant 6 mois a révélé une différence par rapport aux animaux témoins uniquement dans la rate, où l'azithromycine a atteint la concentration la plus élevée. Cette analyse démontre que même si la phospholipidose d'origine médicamenteuse est proportionnelle à la dose sur le plan de la distribution tissulaire et de l'intensité, elle n'est pas toxique en soi, mais elle est à l'origine de l'accumulation tissulaire de l'azithromycine. | |||||
chien (adulte) | Orale (gavage) | 30 100 | 6/sexe | 6 mois + réversibilité | Administration intermittente : (10 jours de traitement, 10 jours de repos) durant 5 mois (à 100 mg) et 6 mois (à 30 mg). Cette expérience démontre qu'une administration intermittente (pour reproduire un traitement réel possible) |
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS | ||
| entraîne moins de phospholipidose qu'une administration continue d'azithromycine. | |||||||
| Administration par voie ORALE — animaux nouveau-nés | |||||||
| Toxicité subaiguë — RATS nouveau-nés | |||||||
Rat (nouveau né âgé de 4 jours) | Orale (gavage) | 10 20 40 | 10/sexe 10/sexe | 18 jours (du 4e au 21e jour après la mise bas) 10 jours (du 4e au 13 e jour après la mise bas) | On n'a observé aucun signe clinique relié au traitement. Le 7e jour, ainsi que du 13e au 22e jour après la naissance, où les rats ont été sacrifiés, le poids des mâles ayant reçu 20 mg/kg était significativement plus élevé que celui des témoins ayant reçu l'excipient. On a observé une légère augmentation du nombre et de la taille des vacuoles de la région périporte; bien que ce phénomène semble relié au traitement, on n'a pas observé de différences qualitatives entre les animaux traités et les témoins. L'examen histologique n'a révélé aucun signe de phospholipidose. | ||
Rat (nouveau né âgé de 4 jours) | Orale (gavage) | 40 60 80 | 10/sexe | 18 jours (du 4e au 21e jour après la mise bas) | Cette étude avait pour but de déterminer à quelle dose on pouvait déceler des signes de phospholipidose. On n'a observé aucun signe de toxicité et le traitement n'a pas eu de répercussions sur le poids vif. À l'issue du traitement, on a décelé des signes évidents de phospholipidose | ||
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| proportionnelle à la dose dans l'épithélium des canaux biliaires des mâles et des femelles, à toutes les doses. Chez la plupart des mâles traités par l'azithromycine, mais non chez les mâles témoins, qui avaient reçu l'excipient, on a pu observer une vacuolisation hépatocytaire, autre signe possible de phospholipidose. Cependant, comme on a noté le même phénomène tant chez les femelles traitées par l'azithromycine que chez celles des groupes témoins, il semblerait que dans cet essai, la vacuolisation hépatocytaire ne soit pas liée à la phospholipidose. | |||||
Rat (nouveau né âgé de 4 jours) | Orale (gavage) | 100 120 140 | 10/sexe | 18 jours (du 4e au 21e jour après la mise bas) | Au cours de l'étude précédente, on avait décelé des signes de phospholipidose proportionnelle à la dose, uniquement dans l'épithélium des canaux biliaires des mâles et des femelles, à toutes les doses. La présente étude visait à déterminer à quelles doses des signes de phospholipidose pouvaient se manifester dans plus d'un organe ou d'un tissu. On n'a observé aucun signe clinique de toxicité. |
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| Le traitement a entraîné des signes évidents de phospholipidose dans l'épithélium des canaux biliaires de tous les mâles et de toutes les femelles, à toutes les doses. On a noté une vacuolisation hépatocytaire chez certains animaux, à chacune des doses; elle était plus prononcée chez les animaux ayant reçu de l'azithromycine que chez les témoins et elle semblait liée à la phospholipidose. On a en outre observé des signes de phospholipidose myocardique chez la plupart des mâles et des femelles ayant reçu les doses moyennes ou fortes et chez un des mâles ayant reçu la dose faible. | |||||
Rat (nouveau né âgé de 4 jours) | Orale (gavage) | 30 70 140 | 20/sexe 10/sexe 10/sexe 20/sexe | 18 jours (du 4e au 21e jour après la mise bas) et période de réversibilité de 30 jours pour 10 rats /sexe des groupes | Cette étude avait pour but de déterminer s'il était possible de confirmer, par des analyses biochimiques (détermination de la concentration des phospholipides dans les tissus), la phospholipidose diagnostiquée antérieurement par microscopie électronique ou photonique, chez les animaux nouveau-nés traités par l'azithromycine. On a sacrifié tous les animaux |
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
ayant reçu 0 ou 140 mg/kg | des groupes à dose faible ou moyenne et la moitié des animaux du groupe à dose forte et de ceux du groupe témoin, à l'âge de 22 jours. On a sacrifié le reste des animaux à l'âge de 52 jours, soit au terme d'une période de réversibilité de 30 jours. Chez les jeunes rats, sacrifiés 24 heures après l'administration de la dernière dose d'azithromycine, la concentration du produit dans le plasma, le foie et le cerveau était proportionnelle à la dose; c'est dans le foie qu'elle était le plus élevée, suivi du cerveau; c'est dans le plasma qu'elle était le plus faible. Trente et un jours après l'arrêt du traitement chez les jeunes rats ayant reçu la dose maximale d'azithromycine, les concentrations d'azithromycine dans le plasma, le foie et le cerveau avaient nettement diminué. Alors que l'azithromycine était encore décelable dans le foie et le cerveau, en général, dans le plasma, sa concentration était inférieure au seuil de détection. Bien que, 24 heures après l'administration de la dernière dose, la |
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
concentration d'azithromycine dans le foie et le cerveau était élevée, la concentration de phospholipides dans ces mêmes tissus n'était pas plus élevée que chez les rats des groupes témoins, tant à la fin de la période de traitement qu'à la fin de la période de réversibilité d'un mois. L'administration d'azithromycine durant 18 jours à des rats Long- Evans nouveau-nés a produit des signes visibles, au microscope photonique, de phospholipidose (vacuolisation) dans le cytoplasme des hépatocytes et dans les tissus suivants : l'épithélium des canaux biliaires, le myocarde, les muscles lisses du duodénum et de l'utérus et les plexus choroïdes. Ces changements, observés chez les rats sacrifiés un jour après l'administration de la dernière dose (c’est-à-dire à l'âge de 22 jours) étaient surtout évidents chez ceux qui avaient reçu la dose la plus forte et, dans une moindre mesure, sauf en ce qui concerne les canaux biliaires, chez ceux qui avaient reçu la dose moyenne. Chez les animaux |
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
ayant reçu la dose la plus faible, un seul rat mâle présentait des signes de phospholipidose, et ce, uniquement dans les canaux biliaires. À l'issue de la période de réversibilité de 30 jours, l'examen des tissus par microscopie photonique n'a révélé aucun signe de phospholipidose chez les animaux ayant reçu la dose la plus forte d'azithromycine. On a donc conclu qu'en dépit des signes histologiques de phospholipidose et des concentrations élevées d'azithromycine trouvées dans les tissus, les organes touchés (foie et cerveau) ne présentaient aucun signe biochimique d'accumulation de phospholipides. |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS | ||
| Toxicité subaiguë — CHIENS nouveau-nés | |||||||
chien (nouveaunés de 3 à 5 jours) | Orale (gavage) | 10 30 60 | 3/sexe | 5 semaines | On a séparé les chiots de leur mère 2 heures avant l'administration du traitement et on les a replacés dans la litière immédiatement après. On les a | ||
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| pesés tous les jours, et on a noté les paramètres de leur développement (ouverture des yeux, percée des canines de la mâchoire supérieure, redressement des oreilles et moment où le chiot s'écarte des autres). Avant l'étude, puis aux 14e et 28e ou 30e jours de celle-ci, on a prélevé des échantillons de sang, afin de dresser un portrait clinico-pathologique de chaque animal. On en a prélevé également pour déterminer la concentration plasmatique de l'azithromycine, les 2e et 22e ou 24e jours. À la fin du traitement, on a procédé à un examen ophtalmologique. Le 35e ou 37e jour, on a anesthésié, saigné, et autopsié tous les chiens. On a pesé les organes sélectionnés et |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
prélevé certains tissus pour y déterminer la concentration du médicament et en faire l'examen histopathologique. À l'exception d'un retard possible du gain de poids des femelles, on n'a observé aucun effet du traitement sur les paramètres du développement, sur les résultats des analyses sanguines et biochimiques, des examens ophtalmologiques ni sur le poids des organes. En général, la concentration moyenne d'azithromycine était fonction de la dose, en particulier, aux doses de 10 et de 30 mg/kg, et elle était un peu plus élevée le 24e jour que le 2e jour. Comme dans le cas des études précédentes chez d'autres animaux, la microscopie a permis de déceler |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| des signes de phospholipidose, soit la présence de cellules gonflées par des vacuoles composées d'éléments myéliniques, c’est-à-dire de gros lysosomes contenant des agrégats de membranes non digérées. Comme chez les chiens adultes, la phospholipidose observée dans certains tissus était proportionnelle à la dose. À 10 mg/kg, les effets étaient minimes ou modérés. On n'a pas observé de phospholipidose dans le foie, ni dans le cerveau. On a noté d'autres lésions proportionnelles à la dose : un gonflement des cellules du tapetum lucidum de l'oeil et une vacuolisation de leur cytoplasme, par suite d'un gonflement des bâtonnets du |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| tapetum et d'une dissolution de ceux-ci, ainsi qu'une dégénérescence et une nécrose des cellules épithéliales tapissant la vésicule biliaire. Ce dernier phénomène s'est produit seulement aux doses moyenne et forte. Vingt-quatre (24) heures après la dernière dose, la concentration d'azithromycine dans les tissus était beaucoup plus élevée que dans le plasma, l'ordre d'importance des concentrations moyennes étant : sérum = cerveau < yeux < reins < foie = rate. | |||||
Chien (nouveaunés de 3 à 5 jours) | Orale (gavage) | 10 30 60 | 4/sexe | 11 jours | À la fin de la période de traitement, on a autopsié deux chiots/sexe/groupe. On a gardé le reste des animaux en vie un mois de plus, sans leur administrer de médicament, avant de les autopsier. |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| On n'a observé aucun effet du traitement sur les paramètres du développement, le poids des animaux ou des organes, ni sur les résultats des analyses sanguines et biochimiques. À la fin du traitement, l'examen au microscope a révélé des signes de phospholipidose dans la rate des chiots ayant reçu des doses de 30 ou de 60 mg/kg/j et, à toutes les doses, dans les cellules ganglionnaires de la rétine et dans les ganglions sympathiques. En général, la fréquence et l'intensité du phénomène étaient proportionnelles à la dose. On n'a décelé aucun signe de phospholipidose dans le foie ni dans le cerveau. Un mois après le traitement, on n'a décelé aucun signe de phospholipidose |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
dans les cellules ganglionnaires de la rétine ni dans les ganglions sympathiques chez les chiots ayant reçu des doses de 10 mg/kg/j. Les chiots ayant reçu des doses de 30 ou de 60 mg/kg/j présentaient toujours des signes de phospholipidose, quoique à une fréquence et à un degré moindres que ceux qui avaient été sacrifiés à la fin du traitement. À l'issue de la période de repos d'un mois, la concentration tissulaire d'azithromycine dans le foie, les reins et la rate correspondait à environ 1,5 % de celle observée à la fin du traitement, signe que l'azithromycine était en voie d'être éliminée de ces organes. On n'a pas pu évaluer le taux |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
d'élimination de l'azithromycine de la rétine au cours de cette étude. Toutefois, le fait que la phospholipidose se soit révélée réversible porte à croire que l'azithromycine était en voie d'élimination de la rétine. | |||||
Chien (nouveaunés de 3 à 5 jours) et de 25 jours | orale (gavage) | 10 60 | 4/sexe (3 - 5 jours) 2/sexe (25 jours) | 11 jours et 30 jours (période de rétablissement) | Cette étude avait pour but de préciser les caractéristiques de l'absorption et de l'élimination d'azithromycine dans la choroïde et la rétine des beagles nouveau-nés. À la fin de la période de traitement, on a sacrifié 2 chiens de chaque sexe, parmi les chiens âgés de 3 à 5 jours, et tous les chiens plus âgés. On a gardé le reste des chiens un mois de plus, sans traitement, pour vérifier l'élimination de l'azithromycine de la rétine. On n'a observé aucun effet du |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| traitement sur les paramètres du développement, sur le poids des animaux ni sur les résultats des analyses sanguines et biochimiques. La concentration d'azithromycine dans le sang était fonction de la dose et elle a augmenté entre le 2e et le 11e jour. La concentration d'azithromycine dans le foie, ainsi que dans la choroïde et la rétine de tous les animaux était fonction de la dose; en général, elle était plus élevée chez les chiens âgés de 3 à 5 jours. La concentration d'azithromycine dans la choroïde et la rétine était inférieure à celle observée lors de l'étude précédente (WEL 90-252), mais elle était dans les limites prévues d'après les études antérieures; par ailleurs, la |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS | ||
| concentration d'azithromycine dans le foie était similaire à celle observée lors des études précédentes et conforme aux résultats prévus. À l'issue de la période de repos d'un mois, les concentrations tissulaires d'azithromycine avaient diminué et se situaient dans les limites prévues. | |||||||
| Administration INTRAVEINEUSE — animaux adultes | |||||||
Rat (adulte) | IV | 10 20 20 (tous les 2 jours) | 10/sexe | 14 jours | Aucun effet indésirable | ||
Chien (adulte) | IV | 10 20 10 (tous les 2 jours) | 3/sexe | 14 jours | Aucun effet indésirable à 3 exceptions près dans les 2 premiers groupes. À fortes doses, on a observé une hausse sporadique des taux sériques des enzymes hépatiques chez 2 femelles/3; le taux sérique de la phosphatase alcaline a augmenté graduellement chez | ||
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
une femelle recevant 10 mg/kg/jour. On a décelé une phospholipidose se traduisant par une accumulation de macrophages vacuolaires dans le chorion de la vésicule biliaire et dans le centre germinal des ganglions lymphatiques mésentériques des chiens recevant 20 mg/kg/jour. | |||||
Rat (adulte) | IV | 5 10 20 | 10/sexe | 1 mois (36-39 jours) | Chez tous les rats ayant reçu de fortes doses et chez 13 rats/20 du groupe à moyennes doses, on a observé une phospholipidose minime dans l'épithélium des gros canaux biliaires ainsi qu'au point d'injection dans la queue chez un rat ayant reçu de fortes doses. |
Chien (adulte) | IV | 5 10 20 | 3/sexe | 1 mois (36 jours) | On a observé une légère élévation de l'ALAT chez 4 chiens/6 ayant reçu de fortes doses, ainsi qu'une légère |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS | ||
| hausse de l'activité de la phosphatase alcaline sérique. On a décelé également une légère hausse de l'ALAT chez un animal traité à faibles doses et chez un témoin. À fortes doses, les altérations histologiques se limitaient à la présence d'une phospholipidose. Un chien ayant reçu 10 mg/kg a également présenté une phospholipidose minime dans les gros canaux biliaires. À la dose de 5 mg/kg/jour, on n'a décelé aucun signe de phospholipidose. | |||||||
| TOXICOLOGIE EXPLORATOIRE SPÉCIFIQUE | |||||||
| Rat | Orale (gavage) | 10 0 40 200 chloroquine : 25 | 5/sexe 10/sexe 10/sexe | 5 jours | Afin d'évaluer la réversibilité, on a interrompu durant 23 jours le traitement des rats (5/sexe/groupe) recevant 40 ou 200 mg/kg d'azithromycine ou de la chloroquine. On n'a observé aucune élévation | ||
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| des taux tissulaires de phospholipides ni de nécrose hépatique. On a observé des éléments myéliniques dans le foie, les canaux biliaires et l'épithélium pigmentaire de la rétine. Chez un animal du groupe chloroquine, on a observé quelques éléments myéliniques dans les cellules ganglionnaires de la rétine. | |||||
| Rat | Orale (gavage) | 0 200 | 10/sexe | 42 jours | On a décelé une concentration de phospholipides nettement supérieure à celle des témoins dans le foie, les reins, la rate et les lymphocytes (p < 0,05). |
| Chien | Orale (gavage) | 0 Azithro-mycine : 10 40 200 chloroquine : 15 | 1/sexe 2/sexe 1/sexe | 5 jours | Dans l'ensemble des expériences, on a décelé la plus forte concentration tissulaire d'azithromycine (> 4000 mcg/g) dans le foie des animaux ayant reçu 200 mg/kg du |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| médicament. Cette observation s'associait à une hausse de 38 % du taux de phospholipides hépatiques, à une nécrose hépatique multifocale et à une accumulation marquée d'éléments myéliniques dans les hépatocytes et l'épithélium des voies biliaires. On a également décelé des éléments myéliniques dans le foie chez les chiens ayant reçu 40 mg/kg d'azithromycine (concentration du médicament : 817 mcg/g) ou de la chloroquine, mais pas chez ceux ayant reçu 10 mg/kg d'azithromycine. L'azithromycine a entraîné la formation d'éléments myéliniques dans les cellules ganglionnaires de la rétine à un degré variant d'infime, à la dose de 10 mg/kg, à modéré à la dose de |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| 200 mg/kg. Cet effet a été moins marqué qu'avec 15 mg/kg de chloroquine, laquelle a entraîné un degré élevé de formation d'éléments myéliniques dans les cellules ganglionnaires de la rétine. | |||||
| Chien | Orale (gavage) | 0 Azithro-mycine : 30 Érythro- mycine : 400 | 1/sexe 2/sexe 2/sexe | 5 jours | On a inclus des périodes de rétablissement de 22 et 36 jours dans le cas des animaux ayant reçu de l'azithromycine (1/sexe/période). On a décelé une hausse du taux de phospholipides tissulaires dans le foie, uniquement chez les animaux ayant reçu de l'érythromycine. On a décelé un degré infime d'éléments myéliniques ou de lysosomes hypertrophiés dans les cellules ganglionnaires de la rétine, dans le foie et dans les plexus choroïdes chez les animaux du groupe |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| azithromycine et dans le foie des chiens du groupe érythromycine. À la fin des périodes de rétablissement, on a constaté une nette réduction de la concentration médicamenteuse et la disparition des éléments myéliniques dans le foie ou les plexus choroïdes. | |||||
| Chien | Orale (gavage) | érythromycine: 400 | 2/sexe | 5 jours | On a sacrifié les chiens immédiatement après la dernière dose. Àl'autopsie, on a observé quelques éléments myéliniques dans les cellules ganglionnaires de la rétine chez un animal. |
Chien sans tapetum lucidum avec tapetum lucidum | Orale | azithromycine 0 100 0 100 | 3 (2M, 1F) 3 (2F, 1M) 3 (2M, 1F) 3 (2F, 1M) | 35 - 36 jours | L'examen ophtalmologique n'a révélé aucune altération chez les chiens sans tapetum lucidum alors que chez les chiens avec tapetum lucidum, on a noté une décoloration de celui-ci, une baisse de son pouvoir |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS | ||
réfléchissant et la disparition de la différence de coloration de la zone jonctionnelle. L'examen de la rétine au microscope photonique ou électronique chez les deux groupes a révélé des signes de phospholipidose dans les cellules ganglionnaires, dans la granuleuse interne et dans les plexiformes interne et externe. D'autres altérations observées chez les 2 groupes sont comparables à celles des études antérieures avec la même dose. | |||||||
| TOXICOLOGIE SPÉCIFIQUE | |||||||
| Lapin | IM | 0 200 400 (dose unique) | 3/sexe | 3 jours et 7 jours (observation) | L'injection des 2 doses d'azithromycine en solution a provoqué des signes de douleur intense. Ces signes ont disparu en l'espace de 2 à 4 jours. L'autopsie des animaux sacrifiés | ||
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| 3 ou 7 jours après l'injection a révélé des altérations marquées du tissu sous-cutané et du tissus musculaire. Après 7 jours, les altérations causées par l'injection de 1 mL étaient nettement moins prononcées que celles de l'injection de 2 mL. | |||||
| Lapin | IV | 0 10 (dose unique) | 3/sexe | 1 et 2 jours (observation) | On n'a observé aucun signe de douleur ou de malaise lors de l'injection d'une solution physiologique avec ou sans azithromycine dans la veine marginale de l'oreille chez 6 lapins albinos. Les altérations macroscopiques et microscopiques indiquaient que la solution n'avait eu qu'un très faible effet irritant. |
Toxicologie pour la reproduction :
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS | |||
| FERTILITÉ ET REPRODUCTIBILITÉ | ||||||||
| Rat | Orale (gavage) | 0 10 20 | 15M/dose 30F/dose | 64 - 66 jours | On a administré le médicament aux femelles 14 jours avant et durant la cohabitation (1 M - 2 F), ainsi que durant la gestation, la parturition et la lactation jusqu'à 21 jours après la mise bas. Le traitement s'est soldé par une baisse du taux de gestation, lequel s'est chiffré à 63 % dans le groupe à fortes doses, comparativement à 83 % dans le groupe à faibles doses et à 87 % dans le groupe témoin. | |||
| Rat | Orale (gavage) | 30 | 15M/dose 15F/dose | 64 - 66 jours | On a administré le médicament aux femelles 15 jours avant l'accouplement et de façon continue durant les 3 semaines du rut. On a également constaté une baisse du taux de gestation dans le groupe traité (67 % comparativement à 100 % dans le groupe témoin). | |||
| EFFET SUR LA FERTILITÉ DES MÂLES OU DES FEMELLES | ||||||||
| Rat | Orale | 0 30 | 40M/dose 80F/dose (animaux fertiles seulement) | 64 jours (mâles) voir ci- contre (femelles) | On a administré le médicament aux femelles 15 jours avant l'accouplement et de façon continue durant les 3 semaines du rut. On a accouplé les animaux comme suit : Groupe 1 : On a accouplé les mâles traités avec les femelles traitées. Groupe 2 : On a accouplé les mâles traités avec les femelles témoins. | |||
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS | |
Groupe 3 : On a accouplé les mâles témoins avec les femelles traitées. Groupe 4 : On a accouplé les mâles témoins avec les femelles témoins. On a obtenu les taux de grossesse suivants : groupe 1 : 84 %, groupe 2 : 89 %, groupe 3 : 90 % et groupe 4 : 96 %. Dans le groupe où mâles et femelles ont reçu de l'azithromycine (groupe 1), le taux de gestation a été significativement inférieur sur le plan statistique à celui du groupe témoin. Le taux de gestation de 84 % de ce groupe était toutefois supérieur à celui des deux études précédentes et il se situait dans les limites observées à long terme chez les témoins. Les taux presque identiques des groupes 2 et 3 (89 et 90 %) ne plaident pas en faveur d'un effet exclusif sur l'un ou l'autre sexe comme étant la cause de la baisse apparente du taux de gestation. | ||||||
Toxicologie pour le développement :
| ESPÈCE | VOIE D'ADM. | DOSE (mg/kg/jour) | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| Souris | Orale (gavage) | 0 10 20 40 | 20 | du 6e au 13e jour de gestation | L'azithromycine n'a pas eu d'effet toxique sur les mères ni sur les fœtus et l'on n'a décelé aucun signe de tératogenèse. |
| Souris | Orale (gavage) | 0 50 100 200 | 20 | du 6e au 13e jour de gestation | L'azithromycine n'a pas eu d'effet toxique sur les mères ni sur les fœtus et l'on n'a décelé aucun signe de tératogenèse. | ||
| Rat | Orale (gavage) | 0 10 20 40 | 20 | du 6e au 15e jour de gestation | L'azithromycine n'a pas eu d'effet toxique sur les mères ni sur les fœtus et l'on n'a décelé aucun signe de tératogenèse. | ||
| Rat | Orale (gavage) | 0 50 100 200 | 20 | du 6e au 15e jour de gestation | L'azithromycine n'a pas eu d'effet toxique sur les mères ni sur les fœtus. Les doses de 100 et de 200 mg/kg ont entraîné un léger retard du gain de poids chez les mères et du processus d'ossification chez les fœtus. Le médicament ne s'est pas révélé tératogène ni toxique pour l'embryon aux 3 paliers posologiques. On peut considérer la dose de 50 mg/kg comme la dose limite sans effets notables. | ||
| EFFETS PÉRI- ET POSTNATALS | |||||||
| Rat | Orale (gavage) | 10 20 40 | 15 | voir ci-contre | L'azithromycine administrée du 15e jour p.i.† jusqu'à la fin de la gestation et tout au long de la lactation n'a pas eu d'effet toxique sur les mères. Elle n'a pas affecté non plus le développement prenatal et postnatal des ratons. † p.i. : post-insémination | ||
| Rat | Orale (gavage) | 0 50 100 200 | 20 | voir ci-contre | L'azithromycine administrée du 15e jour p.i.† jusqu'à la fin de la gestation et tout au long de la lactation n'a pas eu d'effet toxique sur les mères. On a observé une légère baisse du gain de poids et du développement postnatal des ratons que l'on a | ||
| associé à la taille de la portée et non au médicament. On n'a observé aucune anomalie viscérale ou externe associée au médicament. |
Études néonatales
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| Rat | Orale | 0 10 20 40 | 10/sexe | 18 jours (du 4e au 21e jour après la mise bas) 10 jours (du 4e au 13e jour après la mise bas) | On n'a décelé aucun signe de toxicité ni de phospholipidose. |
| Rat | Orale (gavage) | 0 40 60 80 | 5/sexe | 18 jours (du 4e au 21e jour après la mise bas) | L'azithromycine a entraîné une phospholipidose visible au microscope et proportionnelle à la dose, uniquement dans l'épithélium des voies biliaires chez les mâles et les femelles. |
| Rat | Orale (gavage) | 0 100 120 140 | 5/sexe | 18 jours (du 4 e au 21e jour après la mise bas) | En plus d'affecter l'épithélium de la vésicule biliaire chez tous les animaux, l'azithromycine a entraîné une phospholipidose dans le myocarde visible au microscope chez la plupart des ratons des groupes à doses élevées et moyennes, ainsi que chez un seul mâle du groupe à faibles doses. On a observé chez quelques animaux de chaque groupe de traitement une vacuolisation hépatocytaire plus importante que chez les rats n'ayant reçu que les excipients; |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
| il s'agirait d'une manifestation de la phospholipidose causée par le médicament. | |||||
| Rat | Orale (gavage) | 30 70 0 140 | 10/sexe 20/sexe | 18 jours (du 4e au 21e jour après la mise bas) + réversibilité | La croissance et le développement de tous les animaux se sont révélés normaux. Tous les animaux de chaque groupe ont été exposés de façon systématique à l'azithromycine comme le démontre la concentration du médicament mesurée dans le plasma, le foie et le cerveau des rats, 24 heures après la dernière dose. À ce moment précis, la concentration d'azithromycine dans le cerveau et, particulièrement, dans le foie dépassait largement la concentration plasmatique. Trente et un jours après la dernière dose, on pouvait encore déceler de l'azithromycine dans le foie et le cerveau de tous les rats traités à fortes doses (140 mg/kg/jour) du groupe d'étude sur la réversibilité, mais la concentration plasmatique était généralement sous la limite du taux décelable (< 0,01 mcg/mL). En outre, la concentration d'azithromycine dans le foie, le cerveau et le plasma était nettement inférieure à celle mesurée 1 jour après la dernière dose. Malgré la concentration élevée d'azithromycine mesurée dans le foie et le cerveau, 24 |
| ESPÈCE | VOIE D'ADM. | DOSE mg/kg/jour | NOMBRE D'ANIMAUX PAR DOSE | DURÉE | OBSERVATIONS |
heures après la dernière dose, le taux de phospholipides mesuré dans ces tissus chez les rats traités par azithromycine était généralement semblable à celui des rats témoins ayant reçu les excipients, à la fin de la période de traitement ainsi qu'après 1 mois de rétablissement. Chez les animaux sacrifiés le lendemain de la dernière dose, soit 22 jours après la mise bas, l'examen au microscope photonique a révélé une phospholipidose dans les tissus suivants : épithélium des voies biliaires, cytoplasme des hépatocytes, myocarde, muscle lisse du duodénum et de l'utérus ainsi que plexus choroïdes. Dans le groupe à faibles doses, on a observé une phospholipidose dans les voies biliaires chez un seul mâle. Après une période de rétablissement de 30 jours, l'examen au microscope photonique ne révélait plus aucun signe de phospholipidose chez les animaux ayant reçu de fortes doses. |
Cancérogénicité
On n’a pas mené d'essais de toxicologie à long terme dans le but d'évaluer les effets cancérogènes possibles de l'azithromycine.
Génotoxicité
L'azithromycine a fait l'objet de plusieurs analyses de toxicologie génétique afin d'évaluer son pouvoir mutagène sur les gènes et les chromosomes de cellules bactériennes et mammaliennes in vivo et in vitro. On n'a observé aucun signe d'activité génotoxique à l'issue des analyses suivantes:
Analyse bactérienne : Les analyses ont porté sur les souches TA 1535, TA 1537, TA 98 et TA 100 de Salmonella typhimurium à des concentrations d'azithromycine atteignant 2 mcg/boîte de Petri (des concentrations supérieures inhibent la croissance bactérienne) en présence et en l'absence d'enzymes microsomiques hépatiques provenant de rats ou de souris traités par une substance inductrice, l'aroclor. On a effectué d'autres études au moyen des mêmes souches de Salmonella et d'urine de souris ayant reçu de l'azithromycine par voie orale à des doses atteignant 200 mg/kg.
Analyse de mutagenèse sur des cellules mammaliennes : On a analysé la capacité de l'azithromycine d'induire des mutations génétiques au niveau du locus porteur du code pour la thymidine kinase sur des cellules de lymphome de souris de la lignée L5178Y, à des concentrations variant entre 36 et 360 mcg/mL jusqu'au seuil de cytotoxicité, avec et sans enzymes microsomiques hépatiques prélevées chez le rat.
Analyses cytogénétiques in vitro : On a évalué in vitro l'effet clastogène de l'azithromycine sur les chromosomes de lymphocytes humains en culture, mis en contact avec des concentrations toxiques atteignant 40 mcg/mL, en présence d'enzymes microsomiques hépatiques de rat, et 7,5 mcg/mL, en l'absence des mêmes enzymes.
Analyses cytogénétiques in vivo : On a évalué in vivo l'effet clastogène de l'azithromycine sur les chromosomes de cellules de la moelle osseuse de souris CD-1 mâles et femelles ayant reçu 200 mg/kg d'azithromycine par voie orale, sacrifiées 6, 24 et 48 heures après le traitement.
Études d'antigénicité
On a vérifié si l'azithromycine était capable d'induire une réaction anaphylactique générale chez les cobayes et chez les lapins. À l'issue de ces études, l'azithromycine n'a manifesté aucun pouvoir antigène.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1.
ZITHROMAXMD (dihydrate d'azithromycine, 250 mg, 600 mg, 100 mg/5 mL, 200 mg/5 mL,
100 mg/mL), numéro de contrôle de la présentation 270217, Monographie de produit, Pfizer Canada ULC. (27 avril 2023)