


Monographie de produit - Sibboran
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| Aucune au moment de l’autorisation |
|---|
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLEAU DES MATIÈRES ......................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ............................................................................................................. 4
1.2 Personnes âgées ............................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques ........................................................................... 5
4.2 Dose recommandée et modification posologique ............................................ 5
4.3 Reconstitution .................................................................................................. 6
4.4 Administration ................................................................................................. 7
5 SURDOSAGE ................................................................................................................ 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 8
7.1 Populations particulières ................................................................................ 11
7.1.1 Femmes enceintes .......................................................................................... 11
7.1.2 Allaitement ..................................................................................................... 11
7.1.3 Enfants ............................................................................................................ 11
7.1.4 Personnes âgées ............................................................................................. 11
8 EFFETS INDÉSIRABLES ................................................................................................ 11
8.1 Aperçu des effets indésirables ....................................................................... 11
8.2 Effets indésirables observées dans les essais cliniques .................................. 12
8.3 Effets indésirables peu courants au cours des essais cliniques (< 1 %) ........... 13
8.4 Résultats de laboratoire anormaux: hématologique, chimie clinique et autres données quantitatives .................................................................................... 14
8.5 Effets indésirables observées après la mise en marché ................................. 14
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 16
9.2 Aperçu des interactions médicamenteuses.................................................... 16
9.4 Interactions médicament-médicament .......................................................... 17
9.5 Interactions médicament-aliment .................................................................. 20
9.6 Interactions médicament-plante médicinale.................................................. 20
9.7 Interactions médicament-tests de laboratoire ............................................... 21
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 21
10.1 Mode d’action ................................................................................................ 21
10.2 Pharmacodynamie ......................................................................................... 21
10.3 Pharmacocinétique ........................................................................................ 22
11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION .............................................................. 23
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 23
PARTIE II : INFORMATIONS SCIENTIFIQUES ........................................................................... 24
13 INFORMATION PHARMACEUTIQUE ........................................................................... 24
14 ESSAIS CLINIQUES ..................................................................................................... 25
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .......... 25
15 MICROBIOLOGIE ....................................................................................................... 30
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 30
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 34
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
SIBBORAN (chlorhydrate de landiolol) est indiqué pour:
La réduction à court terme de la fréquence ventriculaire chez les patients atteints de tachycardie supraventriculaire, y compris la fibrillation auriculaire et le flutter auriculaire dans les circonstances périopératoires, postopératoires ou autres circonstances aiguës où un contrôle à court terme de la fréquence ventriculaire avec un agent à action brève est souhaitable.
SIBBORAN n’est pas destiné à être utilisé en milieu chronique.
1.1 Enfants
Enfants (< 18 ans): Santé Canada ne dispose d’aucune donnée; par conséquent, Santé Canada n’a pas autorisé d’indication pour un usage pédiatrique.
1.2 Personnes âgées
Personnes âgées (> 65 ans): Les données sont limitées chez les patients de plus de 65 ans. Les données tirées des études cliniques et l’expérience suggèrent que l’utilisation du produit au sein de la population gériatrique n’est pas associée à des différences en matière d’innocuité et d’efficacité.
2 CONTRE-INDICATIONS
SIBBORAN est contre-indiqué chez les patients avec:
- Hypersensibilité au médicament ou à n’importe quel ingrédient de la formulation, y compris tout ingrédient non médicinal ou à un composant du contenant. Pour la liste complète, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Bradycardie sinusale sévère (moins de 50 battements par minute)
- Maladie du sinus
- Troubles sévères de la conduction auriculo-ventriculaire (AV) (sans stimulateur cardiaque): bloc AV du 2e ou du 3e degré
- Choc cardiogénique
- Hypotension sévère
- Insuffisance cardiaque décompensée lorsque considérée comme n’étant pas liée à l’arythmie
- Hypertension pulmonaire
- Phéochromocytome non traité
- Crise d’asthme aiguë
- Acidose métabolique sévère et incorrigible
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
|
|---|
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- SIBBORAN est destiné à une utilisation par voie intraveineuse dans un environnement surveillé. SIBBORAN doit être administré par un professionnel de la santé qualifié.
- La posologie de SIBBORAN doit être ajustée individuellement jusqu’à l’effet souhaité.
- Les données concernant le traitement des patients atteints d’insuffisance hépatique sont limitées (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE – Pharmacocinétique). Les patients atteints d’insuffisance hépatique légère ou modérée ont présenté une augmentation de 40 % des concentrations plasmatiques de landiolol. Le landiolol n’a pas été étudié chez les patients atteints d’insuffisance hépatique grave. Le landiolol doit être débuté avec la plus faible dose et soigneusement titré pour obtenir la dose efficace la plus faible possible chez les patients présentant tout degré d’insuffisance hépatique.
- Chez les patients présentant une altération de la fonction ventriculaire gauche (LEVF < 40 %, IC < 2,5 l/min/m2, NYHA 3-4) par exemple, après une chirurgie cardiaque, pendant une ischémie ou dans des états septiques, des doses plus faibles à partir de 1 mcg/kg/min et augmentées progressivement, sous surveillance étroite de la pression artérielle jusqu’à 10 mcg/kg/min ont été utilisées pour obtenir un contrôle de la fréquence cardiaque.
4.2 Dose recommandée et modification posologique
- La perfusion est généralement débutée à une dose de 10 à 40 mcg/kg/min, ce qui mènera à l’effet de diminution de la fréquence cardiaque en 2 à 16 minutes.
- Si l’apparition rapide de la diminution de la fréquence cardiaque est requise (en 1 à 4 minutes), une dose de charge facultative de 100 mcg/kg/min pendant 1 minute peut être envisagée, suivie d’une perfusion intraveineuse continue de 10 à 40 mcg/kg/min.
- La dose d’entretien peut être augmentée jusqu’à un maximum de 80 mcg/kg/min pendant une durée limitée (voir 10.3 Pharmacocinétique) si le statut cardiovasculaire du patient le nécessite et permet une telle augmentation de la dose et si la dose maximale quotidienne n’est pas excédée.
- La dose quotidienne maximale recommandée de SIBBORAN est de 57,6 mg/kg/jour (p.ex., perfusion de 40 mcg/kg/min pour une période de 24 heures).
- La perfusion de SIBBORAN est réservée à une utilisation à court terme uniquement.
- L’expérience est limitée pour des perfusions de SIBBORAN allant au-delà de 24 heures.
- Les patients atteints de dysfonctionnement cardiaque: la plage de doses recommandée pour les patients souffrant de dysfonctionnement cardiaque est généralement de 1 à 10 mcg/kg/min. Toutefois, des augmentations supplémentaires de la dose peuvent être envisagées sous surveillance hémodynamique étroite si cela est nécessaire et toléré par le statut cardiovasculaire du patient.
Le Tableau 1 démontre les débits de dose en fonction du poids corporel sur la base d’un flacon (1) de SIBBORAN, mélangé selon les instructions fournies dans la section 4.3 Reconstitution.
Tableau 1: Tableau de conversion pour la perfusion intraveineuse initiale de mcg/kg/min en ml/h
- En cas d’effet indésirables (voir 8 EFFETS INDÉSIRABLES), la dose de SIBBORAN doit être réduite, ou la perfusion doit être interrompue, et les patients doivent recevoir une prise en charge médicale appropriée si nécessaire. En cas d’hypotension ou de bradycardie, l’administration de SIBBORAN peut être reprise à une dose plus faible une fois que la pression sanguine ou la fréquence cardiaque soit revenue à un niveau acceptable.
- Chez les patients avec une pression artérielle systolique basse et où SIBBORAN est toujours indiqué, une prudence supplémentaire est de mise lors de l’ajustement de la posologie et pendant la perfusion d’entretien.
Transition vers un médicament alternatif: après avoir obtenu un contrôle adéquat de la fréquence cardiaque et un état clinique stable, une transition vers des médicaments alternatifs (tels qu’un anti-arythmique par voie orale) peut être réalisée. Lorsque SIBBORAN est remplacé par des médicaments alternatifs, la posologie de SIBORRAN peut être réduite comme suit:
- Dans l’heure suivant l’administration de la première dose du médicament alternatif, la vitesse de perfusion du SIBBORAN doit être réduite de moitié (50 %).
- Après l’administration de la seconde dose du médicament alternatif, la réponse du patient doit être surveillée et si un contrôle satisfaisant est maintenu pendant au moins une heure, la perfusion de SIBBORAN peut être cessée.
- Arrêt: les effets de SIBBORAN sont rapidement réversibles en raison de son court Tmax et de sa courte demi-vie (approximativement 4 minutes) (voir 10.3 Pharmacocinétique).
4.3 Reconstitution
SIBBORAN doit être reconstitué avant son administration (voir Tableau 2).
| Poids corporel kg | 1 mcg/kg/min | 2 mcg/kg/min | 5 mcg/kg/min | 10 mcg/kg/min | 20 mcg/kg/min | 30 mcg/kg/min | 40 mcg/kg/min |
|---|---|---|---|---|---|---|---|
| 40 | 0.4 ml/h | 0.8 ml/h | 2 ml/h | 4 ml/h | 8 ml/h | 12 ml/h | 16 ml/h |
| 50 | 0.5 ml/h | 1 ml/h | 2.5 ml/h | 5 ml/h | 10 ml/h | 15 ml/h | 20 ml/h |
| 60 | 0.6 ml/h | 1.2 ml/h | 3 ml/h | 6 ml/h | 12 ml/h | 18 ml/h | 24 ml/h |
| 70 | 0.7 ml/h | 1.4 ml/h | 3.5 ml/h | 7 ml/h | 14 ml/h | 21 ml/h | 28 ml/h |
| 80 | 0.8 ml/h | 1.6 ml/h | 4 ml/h | 8 ml/h | 16 ml/h | 24 ml/h | 32 ml/h |
| 90 | 0.9 ml/h | 1.8 ml/h | 4.5 ml/h | 9 ml/h | 18 ml/h | 27 ml/h | 36 ml/h |
| 100 | 1 ml/h | 2 ml/h | 5 ml/h | 10 ml/h | 20 ml/h | 30 ml/h | 40 ml/h |
Tableau 2: Reconstitution
| Taille du flacon | Volume du diluant à ajouter au flacon | Concentration par ml | |||
| 50 ml | 50 ml de NaCl 9 mg/ml 0,9 % solution saline normale (SN) | 6 mg/ml | |||
| 50 ml de solution de dextrose 50 mg/ml (5 %) | |||||
| 50 ml de solution de lactate de Ringer (LR) | |||||
| 50 ml de solution de Ringer | |||||
La poudre blanche à presque blanche se dissout complètement après reconstitution. Mélanger doucement jusqu’à l’obtention d’une solution claire. Les solutions reconstituées doivent être examinées visuellement à la recherche de particules visibles et de décoloration. Seules les solutions claires et incolores doivent être utilisées.
Toute portion du médicament non utilisée ou tout déchet doit être éliminé conformément aux exigences locales (voir 11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION).
4.4 Administration
SIBBORAN doit être reconstitué avant son administration (voir 4.3 Reconstitution) et utilisé dans les 24 heures (voir 11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION).
SIBBORAN ne doit pas être mélangé avec d’autres médicaments à l’exception de ceux listés dans la section 4.3 Reconstitution.
SIBBORAN doit être administré par voie intraveineuse via une voie centrale ou une voie périphérique et ne doit pas être administré par la même voie intraveineuse que d’autres médicaments (voir 9.4 Interactions médicament-médicament).
Contrairement aux autres bêtabloquants, SIBBORAN n’a pas démontré de tachycardie par effet rebond en réponse à un arrêt brusque après 24 heures de perfusion continue. L’information est limitée concernant la tachycardie par effet rebond chez les patients recevant une perfusion continue pendant plus de 24 heures. Néanmoins, les patients doivent être étroitement surveillés lors de l’arrêt de l’administration de SIBBORAN.
5 SURDOSAGE
En cas de surdosage, les symptômes suivants peuvent survenir: hypotension, bradycardie, bloc AV, insuffisance cardiaque, choc cardiogénique, arrêt cardiaque, vasospasme, ischémie mésentérique, cyanose périphérique, bronchospasme, insuffisance respiratoire, troubles du sommeil et de l’humeur, fatigue, léthargie, perte de conscience jusqu’au coma, convulsions, nausées, vomissements, hypoglycémie et/ou hyperkaliémie.
En cas de surdosage, l’administration de SIBBORAN doit être interrompue immédiatement. Le temps nécessaire pour que les symptômes disparaissent après un surdosage dépend de la dose de landiolol administrée. Bien que l’effet de réduction de la fréquence cardiaque du SIBBORAN s’estompe rapidement après la fin de l’administration, cela peut prendre plus de 30 minutes, comme observé avec l’arrêt aux doses thérapeutiques.
La respiration artificielle peut être nécessaire. Sur la base des effets cliniques observés, les mesures générales suivantes doivent être envisagées:
- Bradycardie: l’atropine ou un autre médicament anticholinergique doit être administré par voie intraveineuse puis un bêta-1-stimulant (dobutamine, etc.) doit être initié. Si ce traitement n’est pas suffisant, un stimulateur cardiaque peut être nécessaire.
- Bronchospasme: des bêta-2-sympathomimétiques nébulisés (p.ex. salbutamol) doivent être administrés. Si ce traitement n’est pas suffisant, des bêta-2-sympathomimétiques intraveineux ou de l’aminophylline peuvent être envisagés.
- Hypotension symptomatique: des liquides et/ou des agents vasopresseurs doivent être administrés par voie intraveineuse.
- Dépression cardiovasculaire ou choc cardiaque: Des diurétiques (en cas d’œdème pulmonaire) ou des agents sympathomimétiques peuvent être administrés. La dose de sympathomimétiques (en fonction des symptômes p.ex. dobutamine, dopamine, noradrénaline, adrénaline, etc.) dépend de l’effet thérapeutique. Si un traitement supplémentaire est nécessaire, les agents suivants peuvent être donnés par voie intraveineuse: atropine, agent inotropes, ions calcium.
| Pour la prise en charge d’un surdosage présumé, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 3: Formes posologiques, concentrations, composition et emballage
Description
SIBBORAN est une poudre blanche à presque blanche disponible dans un flacon en verre incolore (Type 1) de 50 ml avec un bouchon en caoutchouc de chlorobutyle et un sceau amovible en aluminium.
Chaque flacon contient 300 mg de chlorhydrate de landiolol, ce qui équivaut à 280 mg de landiolol.
Après reconstitution (voir la section 4.3 Reconstitution), chaque ml contient 6 mg de chlorhydrate de landiolol.
7 MISES EN GARDE ET PRÉCAUTIONS
Cardiovasculaire
Les effets secondaires les plus fréquemment observés sont l’hypotension et la bradycardie, qui sont rapidement réversibles avec la diminution de la posologie ou de l’arrêt du landiolol et/ou du traitement
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Intraveineux | Poudre pour solution, 300 mg/flacon | Hydroxyde de sodium, mannitol |
supplémentaire.
Il est conseillé de surveiller en permanence la pression artérielle, la fréquence cardiaque et l’ECG chez tous les patients traités par SIBBORAN.
Les bêtabloquants doivent être évités chez les patients présentant un syndrome de pré-excitation en association avec de la fibrillation auriculaire. Chez ces patients, le bêta-blocage du nœud auriculoventriculaire peut augmenter la conduction par la voie accessoire et peut ainsi précipiter une fibrillation ventriculaire.
En raison de leur effet négatif sur le temps de conduction, les bêtabloquants ne doivent être administrés qu’avec prudence aux patients présentant un bloc cardiaque de premier degré.
SIBBORAN doit être utilisé avec prudence lorsqu’il est utilisé en concomitance avec le vérapamil, le diltiazem, les préparations digitaliques, les antiarythmiques de classe I et les antiarythmiques de classe III, car la co-administration peut entraîner une suppression excessive de la fonction cardiaque (voir 9 INTERACTIONS MÉDICAMENTEUSES).
L’administration concomitante de SIBBORAN avec le vérapamil ou le diltiazem n’est pas recommandée chez les patients présentant des anomalies au niveau de la conduction auriculoventriculaire (voir 9.4 Interactions médicament-médicament).
Les bêtabloquants peuvent augmenter le nombre et la durée des crises d’angor chez les patients souffrant d’angor de Prinzemétal causée par une vasoconstriction sans opposition de l’artère coronaire médiée par les récepteurs alpha. Les bêtabloquants non sélectifs ne doivent pas être utilisés chez ces patients et les bloquants bêta-1 sélectifs ne doivent être utilisés qu’avec la plus grande prudence.
SIBBORAN doit être utilisé avec prudence chez les patients souffrant d’insuffisance cardiaque, d’instabilité hémodynamique ou en concomitance avec d’autres médicaments qui diminuent la résistance périphérique, le remplissage myocardique, la contractilité myocardique ou la propagation des impulsions électriques dans le myocarde. Les bénéfices du contrôle potentiel de la fréquence cardiaque doivent être comparé avec le risque de réduire davantage la contractilité myocardique. Au premier signe ou symptôme d’aggravation supplémentaire, la dose ne doit pas être augmentée et, si cela est jugé nécessaire, SIBBORAN doit être cessé et les patients doivent recevoir une prise en charge médicale appropriée.
L’utilisation de SIBBORAN pour le contrôle de la réponse ventriculaire chez les patients atteints d’arythmies supraventriculaires doit être entreprise avec prudence lorsque le patient possède un état hémodynamique compromis ou prend d’autres médicaments diminuant l’un ou l’ensemble des éléments suivants: résistance périphérique, remplissage myocardique, contractilité myocardique ou propagation des impulsions électriques dans le myocarde.
Chez les patients présentant des troubles circulatoires périphériques (maladie ou syndrome de Raynaud, claudication intermittente), les bêtabloquants doivent être utilisés avec grande prudence puisque l’aggravation de ces troubles peut survenir.
Il n’y a pas de données disponibles chez les patients présentant un infarctus du myocarde aigu ou récent (dans le mois qui suit). Par conséquent, SIBBORAN doit être utilisé avec prudence dans cette population.
Endocrinien/métabolisme
SIBBORAN doit être utilisé avec prudence chez les patients diabétiques ou en cas d’hypoglycémie. L’hypoglycémie est plus sévère lors de l’utilisation des bêtabloquants moins cardio-sélectifs. Les bêtabloquants peuvent masquer les symptômes prodromiques de l’hypoglycémie tels que la tachycardie. Les étourdissements et la transpiration, par contre, peuvent ne pas être affectés.
Hépatique
Les données concernant le traitement chez les patients atteints d’insuffisance hépatique sont limitées. SIBBORAN doit être utilisé avec prudence chez les patients atteints d’insuffisance hépatique (voir 4.1 Considérations posologiques et 10 PHARMACOLOGIE CLINIQUE – Pharmacocinétique).
Immunitaire
Les bêtabloquants peuvent augmenter à la fois la sensibilité aux allergènes et la gravité des réactions anaphylactiques. Les patients utilisant des bêtabloquants peuvent ne pas répondre aux doses habituelles d’épinéphrine utilisées pour le traitement des réactions anaphylactiques.
Rénal
Le métabolite principal de landiolol (M1) est excrété par les reins et est susceptible de s’accumuler chez les patients présentant une insuffisance rénale. Bien que ce métabolite ne possède pas d’activité bêtabloquante, et ce, même à des doses 200 fois plus élevées que celles de la molécule mère, le landiolol, comme tous les bêtabloquants, doit être utilisé avec prudence chez les patients atteints d’insuffisance rénale.
Chez les patients atteints de phéochromocytomes, le landiolol doit être utilisé avec prudence et uniquement après un traitement initial par des alpha-bloquants (voir 2 CONTRE-INDICATIONS).
Respiratoire
Le landiolol, comparativement aux autres bêtabloquants, peut être utilisé avec prudence chez les patients bronchospastiques en raison de sa sélectivité bêta-1 relativement élevée et de sa titrabilité. Le landiolol doit être soigneusement titré afin d’obtenir la dose efficace la plus faible possible. En cas de bronchospasme, la perfusion doit être cessée immédiatement et un agoniste des récepteurs bêta-2 doit être administré si nécessaire. Si le patient utilise déjà un agent stimulant des récepteurs bêta-2, il peut être nécessaire de réduire la dose de cet agent.
Santé reproductive: Potentiel des femmes et des hommes
Fertilité
Dans les études animales, le landiolol n’a pas été montré comme un agent pouvant altérer la fertilité. Effectivement, dans les études de toxicité pour la reproduction et pour le développement, le landiolol n’a pas altéré la fertilité chez le rat et n’a pas affecté le développement embryofœtal jusqu’à des doses toxiques chez la mère. Dans une étude sur le développement périnatale et postnatale chez les rats, une diminution du gain de poids corporel et une diminution de la survie à 4 jours suivant la naissance ont été observées chez les ratons F1 à des doses toxiques pour la mère. Cet effet n’est probablement pas cliniquement pertinent puisqu’il se produit après une administration répétée.
Surveillance et tests de laboratoire
Il est conseillé de surveiller en permanence la pression artérielle, la fréquence cardiaque et l’ECG chez tous les patients traités avec landiolol.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les données disponibles sur l’utilisation du landiolol chez la femme enceinte sont limitées. Dans une étude clinique randomisée contrôlée chez 32 patientes devant accouchée par césarienne, 200 microgrammes/kg de landiolol administrés au moment de l’induction de l’anesthésie ont atténué la réponse hémodynamique provoquée par l’intubation trachéale. Aucun événement indésirable n'a été signalé. Aucune différence n’a été observée dans les scores d’Apgar fœtaux à 1 min et 5 min entre les patientes traitées au landiolol et les patientes non traitées. En raison de sa haute sélectivité bêta-1, le landiolol n’a pas affecté les contractions utérines. Les études animales n’indiquent pas d’effet cliniquement pertinent en ce qui concerne la toxicité pour la reproduction (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Santé reproductive: Potentiel des femmes et des hommes).
En fonction de l’action pharmacologique des agents bêtabloquants, dans la période tardive de la grossesse, les effets secondaires sur le fœtus et le nouveau-né (en particulier l’hypoglycémie, l’hypotension et la bradycardie) doivent être pris en compte.
Par mesure de précaution, il est préférable d’éviter l’utilisation de SIBBORAN pendant la grossesse. Si un traitement par landiolol est jugé nécessaire, le flux sanguin utéroplacentaire et la croissance fœtale doivent être surveillés. Le nouveau-né doit être surveillé étroitement.
7.1.2 Allaitement
Pour l’instant, il n’est pas connu si landiolol lui-même ou un de ses métabolites sont excrétés dans le lait maternel. Les données pharmacocinétiques disponibles chez l’animal ont montré une excrétion du landiolol dans le lait. Un risque pour l’enfant allaité est peu probable, mais ne peut être exclu. La décision de suspendre l’allaitement ou d’arrêter/suspendre le traitement par SIBBORAN doit être prise en tenant compte des bénéfices de l’allaitement pour l’enfant par rapport aux bénéfices de la thérapie pour la femme.
7.1.3 Enfants
Enfants (≤ 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent; Santé Canada n’a pas autorisé d’indication pour un usage pédiatrique.
7.1.4 Personnes âgées
Les données disponibles ne démontrent pas de différences dans la population gériatrique.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquemment observés lors des essais cliniques étaient l’hypotension (6,4 %) et la bradycardie (1,5 %), dont certains étaient graves. L’hypotension a été résolue par une réduction de la dose ou par l’arrêt du landiolol et/ou du traitement supplémentaire.
De rares cas de choc (0,05 %), d’accident vasculaire cérébral embolique (0,05 %) et d’insuffisance cardiaque (0,05 %) ont été observés dans les essais cliniques.
Les effets indésirables observés avec le landiolol sont similaires à ceux observés avec d’autres β-bloquants.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Le Tableau 4 résume la fréquence des effets indésirables survenus dans ≥ 1 % des 38 études menées au Japon (19 contrôlées par placebo, 5 contrôlées par traitement actif, 4 non contrôlées par le traitement, ainsi que 10 non contrôlées), dans lesquelles un total de 2 101 patients ont été traités par landiolol. Parmi ces 2 101 patients, 713 ont reçu du landiolol à une dose < 10 μg/kg/min.
Tableau 4: Effets indésirables survenus pendant le traitement avec landiolol (rapportés par ≥ 1,0 % des patients, toutes les études, ensemble d'innocuité)
| Classe de système organique Terme préféré | Landiolol N=2 101 Nombre de patients (%) |
|---|---|
| Tout effet indésirable | 347 (16,5 %) |
| Troubles cardiaques | 64 (3,0 %) |
| Bradycardie | 32 (1,5 %) |
| Investigations | 101 (4,8 %) |
| Taux de protéine totale diminuée | 17 (0,8 %) |
| Troubles du système nerveux | 21 (1,0 %) |
| Paralysie des cordes vocales | 9 (0,4 %) |
| Troubles vasculaires | 154 (7,3 %) |
| Hypotension | 135 (6,4 %) |
Le Tableau 5 résume les fréquences des effets indésirables survenus chez ≥ 1 % des patients des 3 études pivots contrôlées par placebo en milieu chirurgical (voir la section 14 Essais cliniques, Tableau 10), dans lesquelles 266 patients ont reçu du landiolol à la posologie proposée.
Tableau 5: Effets indésirables survenus pendant le traitement avec landiolol dans les études pivots contrôlées par placebo regroupées (≥ 1,0 %)
| Classe de système organique Terme préféré | Landiolol N= 266 | Placebo N= 220 | |||||
| Nombre de patients (%) | |||||||
| Tout effet indésirable | 132 (49,6 %) | 90 (41,0 %) | |||||
| Investigations | |||||||
| Test de laboratoire anormal* | 29 (11,0 %) | 3 (1,4%) | |||||
| Augmentation du nombre de globules blancs | 5 (1,9 %) | 5 (2,3%) | |||||
| Classe de système organique Terme préféré | Landiolol N= 266 | Placebo N= 220 | |||||
| Nombre de patients (%) | |||||||
| Troubles vasculaires | |||||||
| Hypotension | 44 (16.5%) | 12 (5.5%) | |||||
* L’augmentation des valeurs de laboratoire était principalement liée à des troubles hépatobiliaires. Tous les changements anormaux dans les valeurs de laboratoire ont été résolus ou remis sans qu’aucune mesure ne soit prise.
Nagai et al. 2013 (étude 4), une étude non chirurgicale, a inclus 200 patients adultes atteints de fibrillation auriculaire ou de flutter auriculaire et de dysfonctionnement ventriculaire gauche (fraction d’éjection ventriculaire gauche [LVEF] de 25 à 50 %). Des effets indésirables sont survenus chez 30 patients (32,3 %) dans le groupe du landiolol et chez 35 patients (32,7 %) dans le groupe de la digoxine. Les effets indésirables dans le groupe du landiolol ont inclus de l’hypotension (7 patients [7,5 %] versus 4 patients [3,7 %] avec la digoxine), des vomissements (4 patients [4,3 %] versus 1 patient [0,9 %] avec la digoxine), des nausées, une augmentation de la créatinine sanguine et de l’urée sanguine (chez 3 patients [3,2 %] chacun contre zéro patient, 3 patients [2,8 %] et 1 patient [0,9 %] respectivement avec la digoxine) et l’asthme (1 patient [1,1 %] versus zéro patient avec la digoxine). Deux effets indésirables graves ont été rapportés chez les patients du groupe landiolol (une insuffisance cardiaque congestive et un accident vasculaire cérébral embolique chez un patient chacun). L’apparition de l’insuffisance cardiaque a été fatale, mais aucun lien avec le landiolol n’a été signalé.
8.3 Effets indésirables peu courants au cours des essais cliniques (< 1 %)
Affections de la peau et du tissus sous-cutané: sueurs froides, érythème
Infections et infestations: pneumonie, médiastinite
Investigations: taux de protéine totale diminuée, augmentation du nombre de globules blancs, diminution de l’albumine sanguine , augmentation de l’alanine aminotransférase, augmentation de l’aspartate aminotransférase, augmentation de la bilirubine sanguine, augmentation de la créatinine phosphokinase sanguine, augmentation de la lactate déshydrogénase sanguine, diminution du sodium sanguin, diminution de l’urée sanguine, augmentation du chlorure sanguin, augmentation de la créatinine sanguine, hématocrite diminuée, hémoglobine diminuée, diminution du nombre de plaquettes, diminution du nombre de globules rouges, augmentation de la phosphatase alcaline sanguine, augmentation du cholestérol sanguin, dépression du segment ST sur l’électrocardiogramme, présence de protéines dans les urines, diminution du chlorure sanguin, diminution du potassium sanguin, diminution des triglycérides sanguins, augmentation des triglycérides sanguins, inversion de l’onde T sur l’électrocardiogramme, présence de glucose dans les urines, PO2 diminuée, augmentation de la pression artérielle pulmonaire, nombre de globules rouges augmenté, augmentation de l’urée urinaire
Lésions, intoxications et complications procédurales: fuite anastomotique
Troubles cardiaques: tachycardie, fibrillation auriculaire, infarctus du myocarde, bloc auriculoventriculaire, bloc de la branche droite, arrêt cardiaque, insuffisance cardiaque, syndrome de bas débit cardiaque
Troubles gastro-intestinaux: vomissements, nausées, iléus, diabète sucré
Troubles généraux et anomalies au site d’administration: pyrexie, gêne thoracique, frissons, mort
Troubles hépatobiliaires: troubles hépatiques
Troubles métaboliques et nutritionnels: hyponatrémie
Troubles respiratoires, thoraciques et médiastinaux: asthme, dyspnée, hypoxie, trouble respiratoire, détresse respiratoire
Troubles du système nerveux: paralysie des cordes vocales, ischémie cérébrale, paralysie récurrente du nerf laryngé, infarctus cérébral, céphalée
Troubles vasculaires: hypertension, accident vasculaire cérébral embolique, bouffées de chaleur, choc
8.4 Résultats de laboratoire anormaux: hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Les études publiées avec le landiolol n’incluaient généralement aucun détail sur les résultats des évaluations en laboratoire. Des changements anormaux dans les valeurs de laboratoire ont été rapportés dans le contexte d’effets indésirables, mais ont également été rapportés séparément. Dans des études pivots contrôlées avec placebo, des tests de laboratoire anormaux associés à des troubles hépatobiliaires ont été rapportés chez 11 % des patients traités par landiolol (n= 266) et chez 1,4 % dans le groupe témoin (n= 220). La fréquence globale des modifications des paramètres de laboratoire dans ces études était de 27 % chez les patients traités avec landiolol et de 33 % dans le groupe contrôle. Ces changements dans les valeurs de laboratoire ont été résolus et n’ont pas été considérés comme cliniquement significatif.
Conclusions après la mise sur le marché
Un résumé des données post-commercialisation concernant les résultats de laboratoire anormaux est fourni dans le tableau 6 ci-dessous.
Tableau 6: Résultats de laboratoire post-commercialisation
| Administration péro- et post-opératoire | |||
| No. de patients | N = 1 257 patients (%) | ||
| Chimie | |||
| Trouble de la fonction hépatique | 5 (0,4) | ||
| Niveau élevé d’AST (GOT) | 5 (0,4) | ||
| Niveau élevé de bilirubine sanguin | 5 (0,4) | ||
| Niveau élevé de LDH sanguin | 3 (0,2) | ||
| Niveau élevé d’ALT (GPT) | 2 (0,2) | ||
| Hématologie | |||
| Nombre de plaquettes diminué | 1 (0,08) | ||
| Nombre de plaquettes augmenté | 1 (0,08) | ||
| Thrombocytopénie | 1 (0,08) | ||
| Données quantitatives | |||
| Pression sanguine diminuée | 56 (4,4) | ||
| ECG: Prolongation du complexe QRS | 1 (0,08) | ||
8.5 Effets indésirables observées après la mise en marché
Les événements indésirables les plus fréquemment observés depuis la commercialisation sont l’hypotension (0,8 %) et la bradycardie (0,7 %).
Le Tableau 7 présente un aperçu des réactions graves et non graves issues de l’expérience marketing, des rapports spontanés des professionnels de la santé, des consommateurs, de la littérature scientifique et des autorités mondiales compétentes. Les réactions graves et non graves sont présentées côte à côte, regroupées par classe de système organique de MedDRA et répertoriées selon le terme préféré respectif (tous deux classés par ordre alphabétique).
Tableau 7: Résumé des effets indésirables graves et non graves du landiolol à partir de sources de données post-commercialisation
Classe de système organique Terme préféré | Événements indésirables basés sur n = 26 002 depuis février 2017 à février 2020 | Total spontané (n) | ||||||
| Grave (n) | Non grave (n) | |||||||
| Troubles cardiaques | 4 | 0 | 4 | |||||
| Angine de poitrine | 1 | 0 | 1 | |||||
| Bradycardie | 2 | 0 | 2 | |||||
| Arrêt cardiaque | 1 | 0 | 1 | |||||
| Troubles généraux et anomalies au site d’administration | 0 | 1 | 1 | |||||
| Inefficacité du médicament | 0 | 1 | 1 | |||||
| Investigations | 2 | 2 | 4 | |||||
| Diminution de la pression artérielle | 2 | 1 | 3 | |||||
| Saturation veineuse en oxygène diminuée | 0 | 1 | 1 | |||||
| Troubles du système nerveux | 1 | 0 | 1 | |||||
| Syncope | 1 | 0 | 1 | |||||
| Procédures chirurgicales et médicale | 2 | 0 | 2 | |||||
| Réanimation | 2 | 0 | 2 | |||||
| Troubles vasculaires | 3 | 0 | 3 | |||||
| Collapsus circulatoire | 1 | 0 | 1 | |||||
| Hypotension | 2 | 0 | 2 | |||||
| Total | 12 | 3 | 15 | |||||
* Trois cas d’utilisation de landiolol chez des patients pédiatriques codant dans « utilisation hors indication » et dans « Problème d’utilisation du produit » (LLT Utilisation de médicaments dans la population non approuvée, dans la population pédiatrique).
Les données de sécurité du landiolol sont disponibles à partir de deux sondages conduits post-commercialisation menées par l’Agence des produits pharmaceutiques et des dispositifs médicaux (PDMA, l’autorité de réglementation japonaise). Ces sondages fournissent des taux d’incidence globaux pour les effets indésirables graves, qui comprennent le choc (0,05 %), l’arrêt cardiaque (0,1 %), le bloc AV complet (incidence inconnue, signalements spontanés uniquement), l’arrêt sinusal (0,05 %), l’insuffisance cardiaque (incidence inconnue, notifications spontanées uniquement) et une bradycardie sévère (0,1 %).
Ces sondages fournissent également des données de sécurité chez les patients âgés (> 65 ans) et indiquent que le taux d'incidence d’effets indésirables est similaire chez les patients âgés (9,3 %) par rapport à la population plus jeune (7,8 %) lors de l'utilisation postopératoire.
La fréquence des événements indésirables pour l’hypotension et la bradycardie était de 0,8 % et 0,7 %, respectivement. Tous les cas d’hypotension et de bradycardie liés au landiolol dans les études décrites se sont dissipés ou se sont améliorés, sans qu’aucune mesure ne soit prise ou dans les minutes suivant l’adaptation de la dose ou l’arrêt du landiolol et/ou du traitement supplémentaire.
Hépatique
Les deux sondages post-commercialisation ont inclus des patients atteints d’insuffisance hépatique. Dans le premier sondage, le taux d’incidence des événements indésirables chez les patients présentant des complications hépatiques était de 20,5 % (8/39 patients), ce qui était significativement plus élevé que le taux d’incidence des événements indésirables de 6,3 % (35/556 patients) chez les patients sans complications hépatiques. Aucun des événements indésirables chez les patients présentant des complications hépatiques n’était grave. Dans le deuxième sondage, le taux d’incidence des événements indésirables chez les patients ayant des complications hépatiques était de 16,0 % (4/25 patients), et aucune différence statistiquement significative n’a été observée par rapport au taux de 8,6 % (50/582 patients) chez les patients sans complications hépatiques.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Les antagonistes des canaux calciques tels que les dérivés dihydropyridines (par exemple, la nifédipine) peuvent augmenter le risque d’hypotension. Chez les patients présentant une insuffisance cardiaque, le traitement concomitant avec un agent bêtabloquant peut conduire à une défaillance cardiaque. Une titration prudente de landiolol ainsi qu’une surveillance hémodynamique appropriée est recommandée. L’administration de landiolol doit être ajustée avec prudence en cas d’utilisation concomitante de vérapamil, de diltiazem, de préparations digitaliques, d’agents antiarythmiques de classe 1 (par exemple, le procainamide, le disopyramide) et de classe 3 (par exemple, amiodarone, sotalol), puisque cette combinaison peut entraîner une suppression excessive de la fonction cardiaque et/ou des anomalies de la conduction auriculoventriculaire.
Le landiolol ne doit pas être utilisé en association avec le vérapamil ou le diltiazem chez les patients présentant des anomalies au niveau de la conduction auriculoventriculaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
L’utilisation concomitante de landiolol avec des agents bloquants les ganglions peut renforcer l’effet hypotenseur du landiolol. Les AINS peuvent diminuer les effets hypotenseurs des bêtabloquants.
Des précautions particulières doivent être prises lors de l’utilisation concomitante de floctafénine et de bêtabloquants.
L’administration concomitante de landiolol avec des antidépresseurs tricycliques, des barbituriques, des phénothiazines ou des agents hypertenseurs peut augmenter l’effet hypotenseur. L’administration de landiolol doit être ajustée avec précaution pour éviter une hypotension inattendue.
Les effets du landiolol peuvent être contrecarrés en cas d’administration concomitante avec des médicaments sympathomimétiques ayant une activité agoniste bêta-adrénergique. La dose de l’un ou l’autre agent peut devoir être ajustée en fonction de la réponse du patient ou de l’utilisation d’autres agents thérapeutiques envisagés.
L’utilisation concomitante de fingolimod avec des bêtabloquants peut potentialiser les effets bradycardiques et n’est pas recommandée. Lorsqu’une telle co-administration est jugée nécessaire, une surveillance appropriée au début du traitement, c’est-à-dire au moins une surveillance pendant la nuit, est recommandée.
Les agents de déplétion des catécholamines ou les agents antisympathotoniques (par exemple, la réserpine, la clonidine, la dexmédétomidine) peuvent avoir un effet additif lorsqu’ils sont administrés en concomitance avec le landiolol. Les patients traités simultanément avec ces agents doivent être étroitement surveillés afin de détecter tout signe d’hypotension ou de bradycardie marquée.
L’utilisation concomitante de clonidine et de bêtabloquants augmente le risque d’hypertension « de rebond ». Bien qu’aucun effet rebond hypertenseur n’ait été observé après l’administration de landiolol pendant 24 heures, un tel effet ne peut être exclu que si le landiolol est utilisé en association avec la clonidine.
Les réactions anaphylactiques provoquées par d’autres médicaments peuvent être plus graves chez les patients prenant des bêtabloquants. Ces patients peuvent être résistants au traitement par l’épinéphrine à la dose normale, mais l’injection intraveineuse de glucagon est efficace.
Le potentiel d’interaction du métabolite M1 du landiolol avec des médicaments utilisés en concomitance n’est pas connu. Les effets pharmacodynamiques des métabolites ne sont pas considérés comme cliniquement pertinents.
L’utilisation concomitante de landiolol et d’insuline ou d’autres antidiabétiques oraux peut affecter leur effet hypoglycémiant. Une attention particulière doit être portée à la glycémie lorsque ces médicaments sont administrés de façon concomitante, car le blocage bêta-adrénergique peut masquer les signes d’hypoglycémie tels que la tachycardie.
Médicaments utilisés pendant l’anesthésie
La poursuite de l’utilisation de bêtabloquants pendant l’induction de la narcose, l’intubation et l’arrêt de la narcose réduit le risque d’arythmie.
Dans les cas où l’état du volume intravasculaire du patient est incertain ou si des médicaments antihypertenseurs sont administrés de manière concomitante avec le landiolol, la tachycardie réflexe peut être atténuée et le risque d’hypotension peut augmenter.
Les effets hypotenseurs des agents anesthésiques inhalés peuvent être augmentés en présence de landiolol. Le dosage de l’un ou l’autre des agents peut être ajusté selon les besoins pour maintenir l’hémodynamique souhaitée. L’administration de landiolol doit être titrée avec prudence en cas d’utilisation concomitante avec des anesthésiques ayant des effets de diminution de la fréquence cardiaque, de substrats d’estérase (par exemple, le chlorure de succinylcholine) ou des inhibiteurs de la cholinestérase (par exemple, la néostigmine), car la co-administration peut intensifier l’effet de diminution de la fréquence cardiaque ou prolonger la durée d’action du landiolol.
9.4 Interactions médicament-médicament
Les médicaments répertoriés dans le Tableau 8 sont basés sur des rapports de cas ou des études d’interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur et de la gravité anticipées de l’interaction (c’est-à-dire celles identifiées comment étant contre-indiquées).
Tableau 8: Interactions médicament-médicament potentielles ou établies
| Nom propre/commun | Source de l’évidence | Effet | Commentaire clinique |
| Amiodarone | C | Diminution de la fréquence cardiaque, prolongation de l’intervalle PR et diminution de la pression artérielle | L’administration de landiolol doit être titrée avec prudence en cas d’utilisation concomitante avec des préparations d’amiodarone, car la co-administration peut entraîner une suppression excessive de la fonction cardiaque et/ou des anomalies de la conduction auriculo-ventriculaire. |
| Digoxine | T | Prolongation de l’intervalle PR et diminution de la pression artérielle | L’utilisation concomitante avec le landiolol a entraîné des effets additifs ou synergiques sur la prolongation de l’intervalle PR et une réduction de l’effet hypotenseur. |
| Diltiazem | C | Diminution de la fréquence cardiaque, prolongation de l’intervalle PR et diminution de la pression artérielle | L’administration de landiolol doit être titrée avec prudence en cas d’utilisation concomitante avec des préparations de diltiazem, car la co-administration peut entraîner une suppression excessive de la fonction cardiaque et/ou des anomalies de la conduction auriculo-ventriculaire. Landiolol ne doit pas être utilisé en concomitance avec le diltiazem chez les patients présentant des anomalies de la conduction auriculo-ventriculaire (voir section 4.4). |
| Disopyramide | C | Diminution de la fréquence cardiaque et prolongation de l’intervalle PR | L’utilisation concomitante avec le landiolol a entraîné une diminution additive de la fréquence cardiaque et un effet synergique sur la prolongation de l’intervalle PR. |
| Dopamine | C | Augmentation de la fréquence cardiaque | L’utilisation concomitante avec le landiolol a entraîné une réduction de l’effet sur la diminution de la fréquence cardiaque. |
| Nom propre/commun | Source de l’évidence | Effet | Commentaire clinique |
| Dobutamine | C | Augmentation de la fréquence cardiaque et modifications de l’intervalle PR | L’utilisation concomitante avec le landiolol a réduit l’effet du landiolol sur la prolongation de l’intervalle PR et a réduit l’effet de la diminution de la fréquence cardiaque. |
| Énalapril | C | Diminution de la pression artérielle | L’utilisation concomitante avec le landiolol a entraîné des effets additifs sur la diminution de la pression artérielle. |
| Héparine | C | Lorsque l’héparine a été administrée par voie intraveineuse pendant la perfusion de landiolol chez des patients subissant une chirurgie cardiovasculaire, il y a eu une diminution de 50 % des taux plasmatiques de landiolol en conjonction avec une diminution de la pression artérielle induite par l’héparine et une augmentation du temps de circulation du landiolol. Les valeurs de fréquence cardiaque n’ont pas changé dans cette situation. | La concentration plasmatique de landiolol a diminué et la pression artérielle induite par l’héparine a diminué. L’utilisation concomitante doit se faire avec prudence. |
| Isoflurane | C | Diminution de la fréquence cardiaque, prolongation de l’intervalle PR et diminution de la pression artérielle | L’utilisation concomitante avec le landiolol a entraîné des effets additifs ou synergiques sur la diminution de la fréquence cardiaque, la diminution de la pression artérielle et la prolongation de l’intervalle PR. |
| Midazolamb | C | Diminution de la fréquence cardiaque, prolongation de l’intervalle PR et diminution de la pression artérielle | L’utilisation concomitante avec le landiolol a entraîné des effets additifs ou synergiques sur la diminution de la fréquence cardiaque, la diminution de la pression artérielle et la prolongation de l’intervalle PR. |
| Nom propre/commun | Source de l’évidence | Effet | Commentaire clinique |
| Morphineb | C | Diminution de la pression artérielle | L’utilisation concomitante avec le landiolol a entraîné des effets additifs sur la diminution de la pression artérielle. |
| Nitroglycérine | C | Prolongation de l’intervalle PR et diminution de la pression artérielle | Diminue l’effet du landiolol sur la prolongation de l’intervalle PR et agit comme un additif au landiolol sur la diminution de la pression artérielle. |
| Prostaglandine E1 (PGE1) | C | Diminution de la fréquence cardiaque et diminution de la pression artérielle | L’utilisation concomitante avec le landiolol a réduit l’effet du landiolol sur la diminution de la fréquence cardiaque et de la pression artérielle. |
| Vérapamil | C | Prolongation de l’intervalle PR et diminution de la pression artérielle | L’administration de landiolol doit être titrée avec prudence en cas d’utilisation concomitante avec des préparations de vérapamil, car la co-administration peut entraîner une suppression excessive de la fonction cardiaque et/ou des anomalies de la conduction auriculo-ventriculaire. Landiolol ne doit pas être utilisé en concomitance avec le vérapamil chez les patients présentant des anomalies de la conduction auriculo-ventriculaire. |
Légende: C = Étude de cas; CT = Essai clinique; T = Théorique
a Puisqu’il a été constaté que le midazolam nécessite du temps pour atteindre l’état d’équilibre lorsqu’administré par perfusion intraveineuse continue, une seule administration intraveineuse rapide a été réalisé avant l’administration intraveineuse (midazolam: 30 ou 100 mcg/kg respectivement avant l’administration intraveineuse de 0,5 ou 5 mcg/kg/min).
b Des doses élevées de morphine et de midazolam peuvent réduire de manière excessive la pression artérielle lorsqu’elles sont utilisées seules (ces doses dépassent la dose normalement utilisé en clinique).
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec les tests de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le landiolol est un antagoniste sélectif des récepteurs bêta-1 adrénergiques (AR) (sa sélectivité pour le blocage des récepteurs bêta-1 est 255 fois supérieure que pour le blocage des récepteurs bêta-2) qui inhibe l’effet chronotrope positif des catécholamines adrénaline et noradrénaline au cœur, endroit où les récepteurs bêta-1 sont prédominants. Le landiolol réduit la stimulation sympathique, résultant en une diminution du rythme cardiaque, diminuant ainsi le déclenchement spontané des stimulateurs ectopiques tout en ralentissant la conduction et l’augmentation de la période réfractaire du nœud AV. Le landiolol ne présente aucune activité stabilisante de la membrane ni aucune activité sympathomimétique intrinsèque in vitro. Dans les études précliniques et cliniques, le landiolol a permis de contrôler la tachycardie en agissant de manière ultra-rapide, avec un début et un décalage d’action rapide, tout en démontrant des effets anti-ischémiques et cardio-protecteurs.
10.2 Pharmacodynamie
La spécificité du landiolol pour les récepteurs bêta-1 adrénergiques a été démontré in vitro par des valeurs de Ki pour les récepteurs recombinants humains bêta-1, bêta-2 et bêta-3 à 62,1, 1 890 et 19 400 nM respectivement, résultant ainsi en une sélectivité bêta-1 de 30,4 (bêta-2/bêta-1) ou de 312 (bêta-3/bêta-1) pour le landiolol. Le landiolol possède une faible affinité pour les récepteurs autres que les récepteurs bêta ainsi que pour les canaux ioniques.
Les résultats obtenus avec des modèles ex vivo (lapin et chien) ont confirmé que le landiolol est un bêtabloquant à action ultra-rapide inhibant l’effet chronotrope positif de l’agoniste sélectif bêta-1 norépinéphrine.
L’administration intraveineuse de landiolol (10, 30 et 100 mcg/kg) chez les chiens améliore la réduction du débit cardiaque en diminuant la fréquence cardiaque et en augmentant le volume systolique. Cependant, lorsque de fortes doses de landiolol étaient administrées dans un scénario de surdosage, le débit cardiaque était compromis.
Le landiolol ne possède aucun effet significatif sur les paramètres métaboliques du glucose et des lipides ni sur l’activité de la rénine plasmatique.
10.3 Pharmacocinétique
Tableau 9: Résumé des paramètres pharmacocinétiques du chlorhydrate de landiolol chez les volontaires sains
| Cmax (ng/ml) | Tmax(min) | t½ (min) | ASC0-∞ (ng.h/ml) | CL (ml/kg.min) | Vd (ml/kg) | |
| Dose unique moyenne* | 1 003 (1 142) | 4,5 (4,2, 16,0) | 4,5 (1,2) | 15 331 (1 185) | 56,1 (1,2) | 365,8 (1,2) |
*Le landiolol a été administré à une dose de 10 mcg/kg/min pendant 2 heures, suivie de 20 mcg/kg/min pendant 2 heures et de 40 mcg/kg/min pendant 20 heures
La moyenne géométrique (géométrique SD) est présentée pour toutes les valeurs, à l’exception du Tmax qui est présenté sous forme de médiane (écart)
Absorption
Chez les volontaires sains, la concentration plasmatique maximale moyenne de landiolol était de 0,294 mcg/ml/kg suite à l’administration d’un bolus unique de landiolol de 100 mcg/kg. Les concentrations plasmatiques à l’état d’équilibre après 2 heures de perfusion de 10, 20 et 40 mcg/kg/min étaient respectivement de 0,2, 0,4 et 0,8 mcg/ml.
En raison des caractéristiques moléculaires du landiolol (un faible poids moléculaire d’environ 0,5 kDa et une faible capacité de liaison aux protéines), aucune réabsorption significative via des transports actifs, soit les transporteurs de réabsorption rénale OAT1, OAT3 ou OCT2, n’est attendue.
Distribution:
Le volume de distribution du landiolol est de 0,3 l/kg à 4,0 l/kg après l’administration d’un bolus unique de 100 à 300 mcg/kg ou lors de l’état d’équilibre au cours d’une perfusion de landiolol de 20 à 80 mcg/kg/min.
La liaison aux protéines du landiolol est faible (< 10 %) et dose-dépendante.
Métabolisme:
Le landiolol est métabolisé par l’hydrolyse de la fraction ester. Les données in vivo et in vitro suggèrent que le landiolol est principalement métabolisé dans le plasma par les pseudocholinestérases et les carboxylestérases. L’hydrolyse libère une cétone (le composant alcoolique) qui est ensuite clivé pour donner du glycérol et de l’acétone et un composant d’acide carboxylique (métabolite M1) qui subit une bêta-oxydation pour former le métabolite M2 (un acide benzoïque substitué). L’activité bêta-1 bloquant des récepteurs adrénergiques des métabolites M1 et M2 du landiolol est égale ou inférieure à 1/200 de celle de la molécule mère. Ceci indique donc un effet négligeable sur la pharmacodynamie compte tenu de la dose maximale recommandée de landiolol et de la durée de perfusion.
Ni le landiolol ni les métabolites M1 et M2 n’ont démontré, en in vivo, des effets inhibiteurs sur l’activité des différentes espèces moléculaires du cytochrome P450 (CYP1A2, 2C9, 2C19, 2D6 et 3A4). La teneur en cytochrome P450 n’a pas été affectée chez les rats après une administration intraveineuse répétée de landiolol. Il n’y a donc pas de données disponibles sur un effet potentiel du landiolol ou de ses métabolites sur l’induction des CYP P450 ou sur une inhibition temps-dépendante.
Élimination
Chez l’humain, la voie d’excrétion principale du landiolol est via l’urine. Après une administration intraveineuse, environ 75 % de la dose administrée (54,4 % sous forme de métabolite M1 et 11,5 % sous forme de métabolite M2) est excrété en 4 heures. La principale voie d’excrétion/d’élimination du landiolol est urinaire, et ce, avec un taux d’excrétion urinaire du landiolol et de ses principaux métabolites M1 et M2 supérieur à 99 % en 24 heures.
La clairance corporelle totale du landiolol est de 66,1 ml/kg/min suite à l’administration d’un simple bolus de 100 mcg/kg et de 57 ml/kg/min, à l’état d’équilibre, après une perfusion continue 20 heures de 40 mcg/kg/min de landiolol.
La demi-vie d’élimination du landiolol est de 3,2 minutes après l’administration d’un bolus unique de 100 mcg/kg, et de 4,52 minutes après une perfusion continue de 20 heures de 40 mcg/kg/min de landiolol.
Populations et états pathologiques particuliers
Origine ethnique
Aucune différence majeure au niveau de la pharmacocinétique du landiolol n’a été observé entre la population caucasienne et la population japonaise.
Insuffisance hépatique
Le landiolol a été administré pendant 1 min à 0,06 mg/kg/min, puis administré par voie intraveineuse continue à 0,02 mg/kg/min pendant 60 minutes à six patients présentant une insuffisance hépatique légère à modérée (5 patients Child-Pugh classe A, un patient Child-Pugh classe B, les patients de Child-Pugh de classe C ont été exclus de l’études) et six volontaires sains. Les patients atteint d’une insuffisance hépatique ont montré une diminution du volume de distribution du landiolol ainsi qu’une augmentation des taux plasmatiques de landiolol de 40 %. La demi-vie et l’élimination du médicament ne sont pas différentes de celles obtenues chez les adultes en bonne santé.
Insuffisance rénale
La pharmacocinétique chez les patients atteints d’insuffisance rénale n’a pas été évaluée.
11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION
SIBBORAN doit être conservé à température ambiante (15 à 25 oC).
Une fois reconstitué (voir 4.3 Reconstitution), le landiolol est stable pendant 24 heures à température ambiante. D’un point de vue microbiologique, le produit doit être utilisé immédiatement. Il ne doit pas être congelé.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
N/D
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
Nom propre: Chlorhydrate de landiolol
Nom chimique: (4S)-2,2-diméthyl-1,3-dioxolan-4-yl]méthyl 3-[4-[(2S)- 2-hydroxy-3-[2-(morpholine-4- carbonylamino)éthylamino]propoxy]phényl]propanoate, chlorhydrate
Formule moléculaire et masse moléculaire: C25H39N3O8.ClH
546,06 g/mol
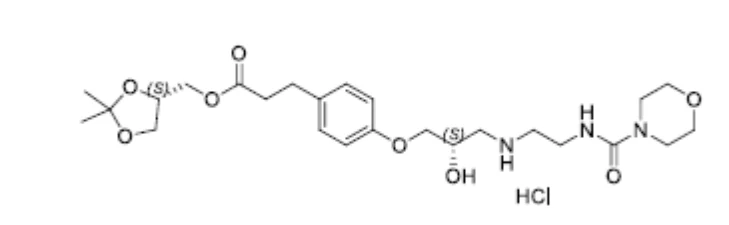
Formule de structure:
Propriétés physicochimiques: Le chlorhydrate de landiolol est une poudre cristalline blanche. Le chlorhydrate de landiolol est très soluble dans l’eau et le méthanol, librement soluble dans le N, N-DMF, soluble dans l’éthanol et légèrement soluble dans l’acétonitrile.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
La réduction à court terme de la fréquence ventriculaire chez les patients atteints de tachycardie supraventriculaire, y compris la fibrillation auriculaire et le flutter auriculaire en période périopératoire, post-opératoire ou dans d’autres circonstances aiguës où un contrôle à court terme de la fréquence ventriculaire avec un agent à courte durée d’action est souhaitable.
Tableau 10: Résumé des caractéristiques démographiques des patients dans les essais cliniques chez les patients présentant une tachycardie supraventriculaire, y compris la fibrillation auriculaire et le flutter auriculaire en période périopératoire, postopératoire et/ou dans d’autres circonstances aiguës
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| Cadre péri-opératoire | |||||
| 1 (Yoshiya 1997) | Étude prospective de phase 3 multicentrique, randomisée, à double insu et contrôlée contre placebo. | 125 mcg/kg/min i.v. pour 1 minute, 40 mcg/kg/min i.v. pour 10 minutes | Landiolol risque élevé (61) risque faible (75) Placebo risque élevé (66) faible risque (73) | Landiolol risque élevé: 60,8 ans (ND) Landiolol risque faible: 47,1 ans (ND) Placebo risque élevé: 61,5 ans (ND) Placebo faible risque: 45,4 ans (ND) | 154 hommes 121 femmes |
| 2 (Yoshiya 2002) | Étude prospective de phase 3, multicentrique, randomisée, à double insu et contrôlée contre placebo. | 125 mcg/kg/min i.v. pour 1 minute, 40 mcg/kg/min i.v. pour 10 minutes | Landiolol (27) Placebo (27) | Landiolol: 58,3 ans (ND) Placebo: 59,3 ans (ND) | 35 hommes 19 femmes |
| Cadre post-opératoire | |||||
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| 3 (Taenaka and Kikawa 2013b) | Étude prospective, multicentrique, randomisée, à double insu et contrôlée contre placebo | Faible dose = 30 mcg/kg pour 1 minute, 10 mcg/kg/min pour 10 minutes Dose moyenne = 60 mcg/kg pour 1 minute, 20 mcg/kg/min pour 10 minutes Dose élevée = 125 mcg/kg pour 1 min, 40 mcg/kg/min pour 10 min Groupe LM: faible dose suivie d’une dose moyenne Groupe MH: dose moyenne suivie d’une dose élevée | Groupe LM (50) Groupe MH (51) Placebo (50) | Groupe LM: 63,6 ans (ND) Groupe MH: 62,2 ans (ND) Placebo: 64,8 ans (ND) | 112 hommes 39 femmes |
| Cadre non-chirurgical | |||||
| 4 (Nagai 2013) | Étude prospective, randomisée, multicentrique, à simple insu, contrôlée contre un comparateur actif | Landiolol: 1 mcg/kg/min pendant 2 heures, suivi de 10 mcg/kg/min jusqu’à 72 heures Digoxine: 0,25 mg suivi de 2 heures plus tard de 0,25 mg supplémentaire, si nécessaire | Landiolol (93) Digoxine (107) | 71,6 ans (ND) | 106 hommes 94 femmes |
ND: Non disponible
i.v. = intraveineux
Risque élevé: patients présentant une cardiopathie ischémique préexistante et/ou une hypertension avec un risque d’aggravation de la fonction cardiaque en raison d’une tachycardie soutenue
Risque faible: patients présentant une tachyarythmie due à une maladie endocrinienne ou une tachycardie soutenue déclenchée par l’intervention chirurgicale ou l’anesthésie
L’étude 1 (Yoshiya 1997) a inclus des patients adultes avec ou sans cardiopathie ischémique et/ou d’hypertension, subissant divers types de chirurgie (tête/cou, abdomen, thorax, os/articulations) qui ont développé une tachycardie ou une tachyarythmie périopératoire (fréquence cardiaque [FC] ≥ 100 battements par minute [bpm] pendant l'anesthésie). Les patients ont été exclus s’ils avaient eu un IM aigu ou récent (dans le mois suivant son apparition), une insuffisance cardiaque sévère, un bloc AV (degré II ou plus) ou une maladie des sinus et des troubles hépatiques, rénaux ou sanguins sévères.
Un total de 284 patients ont été randomisés et stratifiés en un groupe « à haut risque » (c'est-à-dire avec une cardiopathie ischémique préexistante et/ou une hypertension avec un risque d'aggravation de la fonction cardiaque en raison d'une tachycardie soutenue) et un groupe « à faible risque » (c'est-à-dire avec une tachyarythmie due à des maladies endocriniennes ou une tachycardie soutenue déclenchée par l'intervention chirurgicale ou anesthésique). La majorité des patients du sous-groupe « à haut risque » avaient l'hypertension comme facteur de risque. Pour la grande majorité des patients (> 95 %), le type de tachyarythmie était une tachycardie sinusale.
L’étude 2 (Yoshiya 2002) a inclus des patients adultes ayant des antécédents de cardiopathie ischémique (angor ou IM) et/ou d’hypertension ou de modifications ischémiques de l’ECG, subissant divers types de chirurgie (tête/cou, abdomen, thorax, os/articulations) qui ont développé une tachyarythmie périopératoire. Les patients ont été exclus s’ils avaient eu un IM aigu ou récent (dans le mois suivant son apparition), une insuffisance cardiaque sévère (NYHA stade III ou IV), un bloc AV (degré II ou plus) ou une maladie du sinus et des troubles rénaux ou sanguins.
Chez la majorité des patients, les facteurs de risque étaient l’hypertension ou des modifications ischémiques préopératoires. Pour 93 % des patients, le type de tachyarythmie était une tachycardie sinusale, tandis que pour les autres patients, une fibrillation auriculaire paroxystique (FAP) a été signalée.
L’étude 3 (Taenaka et Kikawa 2013b) a inclus des patients adultes présentant des facteurs de risque d’ischémie myocardique (hypertension, IM antérieur, angine de poitrine, modifications ischémiques de l’ECG) qui ont développé une tachycardie supraventriculaire (TSV) dans les 7 jours suivant une chirurgie cardiovasculaire, une résection d’un cancer de l’œsophage, une thoracotomie ou une chirurgie abdominale haute persistante malgré la correction des causes déclenchantes potentielles. Les patients ont été exclus s’ils avaient un IM aigu (dans le mois suivant son apparition), une insuffisance cardiaque sévère (classe fonctionnelle NYHA ≥ III), un bloc AV (degré II ou plus), une maladie du sinus (y compris les patients porteurs d'un stimulateur cardiaque implanté) et une diminution de la pression artérielle (< 90/60 mmHg) pendant la période de l'étude. Le type de TSV le plus courant était la tachycardie sinusale (62,3 %), suivie de la FAP (33,8 % des patients dans tous les groupes).
L’étude 4 (Nagai 2013) incluait des patients adultes atteints de fibrillation auriculaire ou de flutter auriculaire et de dysfonctionnement ventriculaire gauche (LVEF 25 à 50 %) souffrant de tachycardie (FC ≥ 120 bpm) dans un cadre non-chirurgical. Les patients étaient exclus s’ils avaient une nécessité d’une cardioversion électrique, une sténose valvulaire sévère, une hyperthyroïdie suspectée ou confirmée, un stimulateur cardiaque implantable et/ou un défibrillateur implantable, la nécessité d’une ventilation mécanique ou un choc cardiogénique (SBP < 90 mmHg).
Les caractéristiques démographiques et de base étaient très similaires entre les 2 groupes. La classe NYHA était de III chez 77,2 % et de IV chez 22,8 % des patients traités par landiolol versus 86,0 % et 14,0 % des patients traités par digoxine. La LVEF moyenne était de 36,4 % dans le groupe du landiolol versus 36,7% dans le groupe de la digoxine. La maladie cardiovasculaire la plus fréquente à l'inclusion était l'hypertension (68 % dans le groupe du landiolol et 65 % dans le groupe de la digoxine), suivie de la cardiopathie ischémique (13 % dans le groupe du landiolol et 17 % dans le groupe de la digoxine). Le type d'arythmie le plus fréquent était la FA, survenant chez 86 % des patients du groupe landiolol et 88 % des patients du groupe digoxine. La FC moyenne avant la dose était de 138 bpm dans les deux groupes.
Tableau 11: Résultats des études 1 (Yoshiya 1997) et 2 (Yoshiya 2002) chez les patients ayant une tachycardie supraventriculaire périopératoire
| Critères | Étude 1 (n= 244) | Étude 2 (n=41) | |||||||||||||
| Landiolol* | Placebo | Landiolol* (n=21) | Placebo (n=20) | ||||||||||||
| Risque élevé (n=61) | Risque faible (n=75) | Risque élevé (n=66) | Risque faible (n=73) | ||||||||||||
| Critères primaires | |||||||||||||||
| Taux de passage au traitement de secours (par protocole) | 10,6 %a | 9,4 %a | 65,9 %a | 68,8 %a | N/D | ||||||||||
| Amélioration modérée de la tachyarythmie ou meilleure (par protocole) | 82,0 %b | 79,1 %b | 6,7 %b | 11,9 %b | 85,7 %a | 10,0 %a | |||||||||
| Amélioration substantielle de la tachyarythmie (par protocole) | 46,0 % | 26,9 % | 3,3 %a | 3,0 %a | 66,7 %a | 0,0 %a | |||||||||
| Critères secondaires | |||||||||||||||
Changement de la FC par rapport au début
| -20,1 % -28,7 % | -18,6 % -25,4 % | -5,5 %c -11,8 %d | -5,1 %c -11,2 %d | -28,3 %a -34,9 %a | -3,5 % a -16,4 %a | |||||||||
* 125 mcg/kg/min pendant 1 minute, puis 40 mcg/kg/min pendant 10 minutes
a valeur de p = 0,0001 (test de chi carré)
b valeur de p = 0,0001 (test de somme des rangs de Wilcoxon)
c valeur de p = 0,0001 (test de correction de Bonferroni: 3-5 minutes)
d valeur de p = 0,0001 (test de t)
Tableau 12: Résultats de l’étude 3 (Taenaka et Kikawa 2013b) chez les patients atteints de tachycardie supraventriculaire postopératoire
| Critères | Étude 3 (n=146) | ||||||||
| Landiolol | Placebo (n=48) | ||||||||
| Groupe LM* (n=48) | Groupe MHǂ (n=50) | ||||||||
| Critères primaires | |||||||||
| Amélioration de la FC (réduction de la FC ≥ 20 % par rapport à la valeur initiale et FC < 100 bpm) après la dose finale | 60,4 %a | 42,0 %a | 0,0 %a | ||||||
| Amélioration de la FC (réduction de la FC ≥ 20 % par rapport à la valeur initiale et FC < 100 bpm) après la dose initiale | 8,3 %a | 22,0 %a | 0,0 %a | ||||||
| Critères secondaires | |||||||||
Changement de la FC par rapport au début
| -15,0 %b -23,3 %b | -13,7 %b -18,9 %b | -1,6 %b -2,4 %b | ||||||
* LM: dose L (dose de charge 1 minute de 0,03 mg/kg suivie d’une perfusion continue à 10 μg/kg/min pendant 10 minutes) suivie de la dose M (dose de charge 1 minute de 0,06 mg/kg suivie d'une perfusion continue à 20 µg/kg/min pendant 10 minutes)
ǂMH: dose M (voir ci-dessus) suivie de la dose H (dose de charge 1 minute de 0,125 mg/kg suivie d'une perfusion continue à 40 μg/kg/min pendant 10 minutes)
a valeur de p = 0,0001 (test de chi carré)
b valeur de p = 0,0001 (test de Dunnett)
Tableau 13: Résultats de l’étude 4 (Nagai 2013) chez des patients atteints de fibrillation auriculaire et de flutter auriculaire (autres circonstances aiguës)
| Critères | Étude 4 (n=200) | ||||||
Landiolol* (n=93) | Digoxineǂ (n=107) | ||||||
| Critères primaires | |||||||
| Contrôle de la FC (FC < 110 bpm et réduction de la FC ≥ 20 % par rapport au début) | 48,0 %a | 13,9 %a | |||||
| Critères secondaires | |||||||
Changement de la FC par rapport au début
| -27,0 bpm (-19,6 %)b -39,9 bpm (-28,9 %)b | -16,0 bpm (-11,6 %)b -35,7bpm (-25,9 %)b | |||||
* 1 mcg/kg/min pendant 2 heures, suivi de 1 à 10 mcg/kg/min jusqu’à 72 heures
ǂ 0,25 mg suivi de 0,25 mg supplémentaire 2 heures plus tard, si nécessaire
a valeur de p = 0,0001 (test de chi carré)
b valeur de p = 0,0001 (modèle à effet mixtes utilisés pour comparer les données entre les groupes landiolol et digoxine (interaction [groupe × temps])
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale:
La toxicité systémique du landiolol a été évaluée chez les rats et les chiens en utilisant soit une injection intraveineuse en bolus (rats et chien), soit une perfusion intraveineuse continue (chien) pour une administration simple ou répétée de landiolol.
Des études de toxicité avec une dose unique chez les rats et les chiens ont été conduites avec une dose sans effet toxique observable (NOAEL) de 75 et 25 mg/kg/jour (bolus intraveineux), respectivement. Dans ces études, le landiolol a entraîné la mort à des doses de 150 mg/kg et plus chez le rat et à la dose de 100 mg/kg chez le chien, les symptômes observés (diminution de l’activité locomotrice, hypoactivité et anomalies respiratoires) étant attribués à son activité β-bloquante excessive à de fortes doses. Une étude supplémentaire de toxicité à dose unique chez les rats (perfusion continue de 24 heures, couvrant ainsi le débit de perfusion maximal et la dose quotidienne maximale avec une marge de sécurité de 2,8) a été réalisée. Il n’y a eu aucun décès et aucun évènement indésirable observé dans aucun des groupes de traitement. Le NOAEL a été déterminé à 1 000 mg/kg/jour chez le rat.
Chez le rat, l’administration répétée de landiolol pendant 4 semaines à 100 mg/kg/jour a entraîné plusieurs décès. Des signes cliniques de doses limitantes tels que la bradypnée/apnée, des convulsions cloniques et l’hypoactivité sont apparus en général immédiatement après l’administration à des doses supérieures au NOAEL. Ces effets sont considérés comme étant d’origine pharmacologique et comme une conséquence de l’effet bêta-AR bloquant du landiolol. De plus, ces symptômes ont disparu rapidement, supportant l’idée qu’ils étaient causés par une pharmacologie exagérée de doses élevées de landiolol à action ultra-courte. Aucun changement n’a été observé dans les autres signes cliniques, dans l’hématologie, l’électrocardiographie, la chimie clinique, l’analyse d’urine, l’ophtalmologie, l’évaluation des tissus macroscopiques, le poids des organes ou l’évaluation des tissus histopathologiques chez le rat ou le chien, indiquant une toxicité directe pour les organes cibles. Lorsqu’il est administré en bolus intraveineux quotidien pendant 28 jours chez le rat, le NOAEL du landiolol a été considéré à une dose de 50 mg/kg/jour.
Chez les chiens, l’administration répétée de landiolol pendant 4 semaines à des doses de 12,5, 25 et 50 mg/kg/jour n’a pas entraîné de mortalité. Certains signes cliniques, tels que les nausées et les vomissements, sont cependant apparus aux doses de 25 et de 50 mg/kg/jour immédiatement après l’administration, et ce, jusqu’à 10 minutes suivant l’administration. De plus, des diarrhées et des selles molles ont été notées aux doses de 25 et 50 mg/kg/jour. La fréquence d’observation de ces symptômes a diminué avec le temps. Il n’y a eu aucun effet majeur lié au traitement sur le poids corporel, la consommation de nourriture, l’ophtalmoscopie, l’électrocardiographie, la fréquence respiratoire, l’analyse d’urine, le poids des organes ainsi que sur les observations macroscopiques ou histologiques. La pathologie clinique a montré des changements statistiquement significatifs, mais minimes au niveau des paramètres individuels sans relation de dose-réponse ou dans les plages de valeurs pré dose et/ou des données de contrôle historiques et sans corrélation macroscopique ou microscopique. Lorsqu’il est administré en bolus intraveineux quotidien pendant 28 jours chez le chien, le NOAEL du landiolol a été pris en compte à une dose de 12,5 mg/kg/jour.
Génotoxicité:
Le landiolol ne s’est pas révélé mutagène dans le test de mutation inverse bactérienne in vitro (test d’Ames), n’a pas provoqué d’aberrations chromosomiques dans le test d’aberration chromosomique in vitro dans les cellules de lymphome de souris et n’a pas été clastogène dans le test in vivo du micronoyau de la moelle osseuse chez le rat.
Toxicologie pour la reproduction et le développement:
Dans l’étude de fertilité et de développement embryonnaire précoce (FEED), la toxicité maternelle et paternelle était évidente chez les rats à une dose de 100 mg/kg/jour. Les femelles du groupe exposé à une dose de 100 mg/kg ont démontré une diminution de prise de poids corporel et une diminution de leur consommation alimentaire durant la période de traitement ainsi qu’un faible poids corporel durant la période de gestation après la fin de l’administration du traitement. Néanmoins, les taux de copulation et les taux d’insémination ou de conception des deux sexes ainsi que le nombre de cycles œstral chez les femelles étaient les mêmes dans le groupe témoin et dans le groupe de traitement, indiquant que le landiolol n’avait aucun effet sur la capacité de reproduction des rats. Les taux d’implantation dans le groupes recevant des doses de 25 et de 100 mg/kg étaient légèrement inférieurs à ceux du groupe témoin, mais le nombre de corps jaune et le nombre d’implantation par mère n’étaient pas particulièrement différents par rapport au groupe témoin. Ceci dit, il n’y avait aucun changement indiquant une toxicité du landiolol. Les anomalies fœtales externes, les anomalies squelettiques, les malformations viscérales et les variations dans le groupe du landiolol se sont produites dans la même fréquence que dans le groupe témoin et ont été considérées comme des changements spontanés non induits par le landiolol. Sur la base des résultats, des mortalités et des signes cliniques obtenus à une dose de 100 mg/kg, le NOAEL parental du landiolol a été défini à une dose de 50 mg/kg. D’autre part, le NOAEL pour la capacité de reproduction des parents et pour le développement des fœtus a été estimé à 100 mg/kg.
Dans l’étude de développement embryonnaire et fœtale (EFD) chez les rats (n = 40/niveau de dose), une bradypnée, des convulsions cloniques, une perte du réflexe de redressement, une hypoactivité et une chromodacryorrhée ont été observées après l’administration dans le groupe recevant 100 mg/kg et 2 animaux sont morts. Ces symptômes ont été attribué à une pharmacologie exagérée du landiolol. Il n’y a eu aucun changement significatif dans le poids corporel, la consommation d’aliment, la période de gestation, l’accouchement, les taux de natalité, la capacité de lactation, le nombre de ratons sevrés et les résultats de l’autopsie entre les groupes du landiolol et du groupe témoin. Aucun changement n’a été observé dans le nombre de corps jaunes, d’implantations, de fœtus vivants, de fœtus morts, ainsi que dans le ratio des sexes et le poids fœtal, à l’exception d’une diminution du poids placentaire des fœtus dans les groupes 50 et 100 mg/kg. Il n’y a eu aucune observation externe, squelettique et viscérale notable, à l’exception de la survenue sporadique d’une communication interventriculaire, d’une hydronéphrose et d’une ectopie rénale dans les groupes traités au landiolol. Cependant, une diminution significative du taux de survie au jour 4, ainsi qu’une augmentation de l’incidence des talus non ossifiés ont été observées dans les groupes 50 et 100 mg/kg. Enfin, des tests ultérieurs de croissance, de fonction et de comportement, ainsi que l’examen du poids des organes, de la différentiation externe, de l’autopsie ou de la capacité de reproduction n’ont révélé aucun changement lié au landiolol. Sur la base de ces résultats, le NOAEL du landiolol (administré pendant la période d’organogenèse fœtale) a été considéré comme étant de 50 mg/kg pour les mères et de 25 mg/kg pour les ratons F1.
Dans l’étude EFD chez le lapin (n = 16/dosage), 3 femelles du groupe 100 mg/kg et 1 femelle du groupe 50 mg/kg sont mortes immédiatement après l’administration de landiolol. De plus, les animaux du groupe 100 mg/kg ont présenté des symptômes aigus, mais transitoires, notamment une bradypnée, de l’apnée transitoire, des convulsions cloniques et une hypoactivité qui se sont résolues en quelques minutes. L’autopsie au jour 29 de la gestation a révélé une splénomégalie dans les groupes exposés au landiolol, mais il n’y a eu aucun changement clair au niveau du poids de la rate ni aucun changement histologique. Sinon, il n’y avait pas de différences significatives dans le poids corporel, la consommation d’aliments, l’évaluation de l’autopsie et le poids des organes entre les groupes du landiolol et du groupe témoin. Par ailleurs, il n’y avait aucune anomalie externe et aucun changement dans les caractéristiques squelettiques et viscérales fœtales dans chacun des groupes d’étude. À partir des résultats ci-dessus, les auteurs ont estimé que le NOAEL du landiolol, lorsqu’il est administré pendant la période d’organogénèse fœtale chez le lapin, est de 25 mg/kg pour les mères et de 100 mg/kg pour les fœtus. Dans l’étude sur le développement périnatal et postnatal (PPND) chez le rat (n = 25/niveau de dose), une bradypnée, une dyspnée, des convulsions cloniques, une hypoactivité et une chromodacryorrhée ont été observées dans le groupe recevant 100 mg/kg, entraînant 2 décès durant la période de gestation et 3 décès durant la période de lactation. La diminution du poids corporel et de la consommation d’aliments dans le groupe recevant 100 mg/kg vers la fin du sevrage ont été attribuées à l’apparition brève mais répétée de ces symptômes après chaque dose. Néanmoins, ces diminutions n’ont eu aucun effet sur le maintien de la gestation, de l’accouchement ou de la lactation. En ce qui concerne les effets associés au landiolol sur la progéniture (F1), il y a eu une diminution du taux de survie au jour 4 chez les ratons nés vivants à 100 mg/kg ainsi qu’une diminution de leur poids corporel pendant la période de lactation. Cependant, il n’y avait pas de différences significatives dans le nombre d’implantations, le taux d’implantation, le ratio des sexes, les pourcentages de petits nouveau-nés et de petits nés vivants, les anomalies externes et l’état général des petits nés vivants avec des taux de sevrage et de croissance similaires dans tous les groupes. Enfin, il n’y avait aucune différence dans l’examen du squelette, la différenciation externe, les tests de comportement généraux, les tests de fonction sensorielle, les tests en plein champ, les tests de navigation dans l’eau, les résultats de l’autopsie ou la capacité de reproduction chez les ratons F1. À partir de ces résultats, il a été estimé que le NOAEL du landiolol est de 50 mg/kg à la fois pour les mères et leur progéniture lorsqu’il est administré en période périnatale et en période de lactation.