


Monographie de produit - Silenor
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
4 POSOLOGIE ET ADMINISTRATION, 4.5 Dose oubliée 2025-02
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DES MATIÈRES ............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS ................................................................................................... 4
1.1 Enfants ...................................................................................................................... 4 1.2 Personnes âgées ....................................................................................................... 4 2 CONTRE-INDICATIONS ..................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .................................................................... 4
4.1 Considérations posologiques ................................................................................... 4 4.2 Dose recommandée et modification posologique ................................................... 5 4.5 Dose oubliée ............................................................................................................. 5 5 SURDOSAGE .................................................................................................... 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE .. 7
7 MISES EN GARDE ET PRÉCAUTIONS .................................................................. 7
7.1 Populations particulières ....................................................................................... 10 7.1.1 Femmes enceintes.............................................................................................. 10 7.1.2 Allaitement ......................................................................................................... 10 7.1.3 Enfants ................................................................................................................ 10 7.1.4 Personnes âgées ................................................................................................. 10 8 EFFETS INDÉSIRABLES ..................................................................................... 11
8.1 Aperçu des effets indésirables ............................................................................... 11 8.2 Effets indésirables observés dans les essais cliniques ........................................... 11 8.3 Effets indésirables peu courants observés au cours des essais cliniques .............. 13 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ............................................................................................ 14 8.5 Effets indésirables observés après la mise en marché .......................................... 14 9 INTERACTIONS MÉDICAMENTEUSES ............................................................... 15
9.1 Interactions médicamenteuses graves .................................................................. 15 9.2 Aperçu des interactions médicamenteuses ........................................................... 15 9.3 Interactions médicament-comportement ............................................................. 15 9.4 Interactions médicament-médicament ................................................................. 15 9.5 Interactions médicament-aliment ......................................................................... 17 9.6 Interactions médicament-plante médicinale ......................................................... 17 9.7 Interactions médicament-tests de laboratoire ...................................................... 17 10 PHARMACOLOGIE CLINIQUE ........................................................................... 17
10.1 Mode d’action ........................................................................................................ 17 10.2 Pharmacodynamie ................................................................................................. 18 10.3 Pharmacocinétique ................................................................................................ 19 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT...................................................... 21
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATIONS ....................................... 21
PARTIE II: INFORMATION SCIENTIFIQUE ................................................................................ 22
13 INFORMATION PHARMACEUTIQUE ................................................................. 22
14 ESSAIS CLINIQUES ........................................................................................... 22
14.1 Essais cliniques par indication ................................................................................ 22 15 MICROBIOLOGIE ............................................................................................. 24
16 TOXICOLOGIE NON CLINIQUE .......................................................................... 24
Renseignements destinés aux patient·e·s .............................................................................. 25
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
SILENOR (comprimé de doxépine) est indiqué pour :
- le traitement et le soulagement symptomatique de l'insomnie caractérisée par des réveils nocturnes fréquents et/ou des réveils matinaux précoces.
Les études cliniques réalisées pour démontrer l’efficacité ont duré jusqu'à 1 mois chez les adultes et jusqu’à 3 mois chez les personnes âgées (≥ 65 ans).
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : dans l’ensemble, aucune différence sur le plan de l’innocuité ou de l’efficacité n’a été observée entre les personnes âgées et les adultes durant les études cliniques. Cependant, la possibilité que certains patients âgés soient plus sensibles aux effets du médicament que les patients plus jeunes ne peut être exclue.
2 CONTRE-INDICATIONS
SILENOR est contre-indiqué chez les patients :
- ayant une intolérance ou une hypersensibilité connue au chlorhydrate de doxépine, à d'autres composés dibenzoxépine ou à tout ingrédient de la formulation ou composant du contenant. Pour une liste complète, voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- ayant un glaucome à angle fermé non traité.
- ayant une rétention urinaire grave.
prenant actuellement des inhibiteurs de la monoamine oxydase (IMAO) ou ayant utilisé des
IMAO au cours des deux dernières semaines. Des effets indésirables graves et même des décès ont été signalés suite à l'utilisation concomitante de certains médicaments avec des IMAO.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
SILENOR doit être pris dans les 30 minutes précédant le coucher. Pour minimiser les effets potentiels le lendemain, SILENOR ne doit pas être pris dans les 3 heures précédant ou suivant un repas (voir 10.3 Pharmacocinétique). Si les symptômes ne disparaissent pas après 7 à 10 jours, une autre maladie psychiatrique ou médicale primaire doit être envisagée. 4.2 Dose recommandée et modification posologique
Adultes : la dose recommandée de SILENOR chez les adultes est de 6 mg une fois par jour. Une dose de 3 mg une fois par jour pourrait convenir à certains patients, si justifié cliniquement.
Personnes âgées (≥ 65 ans) : la dose initiale recommandée de SILENOR chez les personnes âgées est de 3 mg une fois par jour. La dose quotidienne peut être augmentée à 6 mg, si justifié cliniquement.
L’innocuité et l'efficacité de SILENOR dans le traitement de l'insomnie à des doses supérieures à 6 mg n'ont pas été établies et ne sont donc pas recommandées.
Enfants (< 18 ans) : SILENOR n'est pas indiqué pour les patients de moins de 18 ans.
Utilisation chez les patients atteints d'insuffisance hépatique : les patients atteints d’insuffisance hépatique pourraient présenter des concentrations accrues de doxépine, comparativement aux individus en bonne santé. Il convient donc d’instaurer le traitement par SILENOR à la dose de 3 mg chez ces patients, et de surveiller attentivement la survenue d’effets indésirables diurnes.
4.5 Dose oubliée
Si une dose est oubliée, le patient doit être informé de prendre la dose suivante à l’heure habituelle. Le patient doit être informé de ne pas compenser pour une dose oubliée en prenant une double dose la prochaine fois.
5 SURDOSAGE
La doxépine est couramment administrée pour des indications autres que l’insomnie, à des doses 10 à 50 fois plus élevées que la dose maximale recommandée de SILENOR (6 mg).
Symptômes : une somnolence excessive entraînant des altérations bénignes de la conscience, voire un état de non-réactivité, peut constituer le premier signe d’un surdosage. Cependant, il est plus probable que le surdosage avec le chlorhydrate de doxépine se manifeste par une agitation psychomotrice croissante et des convulsions menant à l’apnée et au coma. Les altérations de l’électrocardiogramme (ECG) (élargissement du complexe QRS et anomalies de l’onde T) tendent à se manifester tardivement et ne s’accompagnent pas toujours de modifications des paramètres hémodynamiques cardiovasculaires.
Les effets indésirables suivants ont été associés à l'utilisation de la doxépine à des doses supérieures à 6 mg.
Effets anticholinergiques : constipation et rétention urinaire
Système nerveux central : désorientation, hallucinations, engourdissement, paresthésies, symptômes extrapyramidaux, convulsions, dyskinésie tardive
Cardiovasculaire : hypotension
Gastro-intestinal : stomatite aphteuse, indigestion
Endocrinien : augmentation de la libido, gonflement testiculaire, gynécomastie chez les hommes, augmentation des seins et galactorrhée chez les femmes, augmentation ou diminution des niveaux de sucre dans le sang, et syndrome de sécrétion inappropriée de l'hormone antidiurétique
Autres : prise de poids, transpiration, bouffées vasomotrices, jaunisse, alopécie, exacerbation de l'asthme, et hyperpyrexie (en association avec la chlorpromazine)
Traitement : en général, le traitement du surdosage doit viser la suppression des symptômes et doit comprendre des mesures de soutien. Les arythmies cardiaques et l’atteinte du système nerveux central (SNC) constituent la plus grande menace liée au surdosage par les antidépresseurs tricycliques et peuvent survenir soudainement, même si les premiers symptômes semblent bénins. Il faut donc hospitaliser et mettre sous étroite observation tout patient qui pourrait avoir ingéré une dose excessive de chlorhydrate de doxépine, surtout s’il s’agit d’un enfant.
Si le patient est conscient, il convient de provoquer des vomissements, puis de pratiquer un lavage gastrique le plus rapidement possible, tout en prenant les précautions nécessaires pour éviter l’aspiration pulmonaire. Après le lavage, du charbon activé peut être administré pour réduire l’absorption. Si le patient est comateux, il faut établir une voie aérienne et entreprendre une ventilation assistée s’il y a lieu. Il ne faut pas oublier la possibilité de convulsions. Il convient de réduire au minimum toute stimulation externe afin de contrer la tendance aux convulsions. Si toutefois des convulsions surviennent, elles peuvent répondre à un traitement anticonvulsivant standard. Cependant, l’emploi de barbituriques doit être évité car ils peuvent potentialiser la dépression respiratoire, surtout chez l’enfant, et aggraver l’hypotension et le coma.
La surveillance par l’ECG dans une unité de soins intensifs est recommandée chez tout patient, surtout en présence d’anomalies à l’ECG, et doit être maintenue pendant plusieurs jours après la normalisation du rythme cardiaque. L’état physique et mental du patient qui a pris une dose toxique d’un antidépresseur tricyclique peut demeurer instable pendant plusieurs jours en raison de la concentration du médicament qui reste élevée pendant longtemps. Des cas de mort subite d’origine cardiaque se sont produits jusqu’à 6 jours après le surdosage avec d’autres antidépresseurs. Il semble y avoir une corrélation fiable entre l’intervalle du complexe QRS sur le tracé de l’ECG et la gravité du surdosage. Si le complexe QRS dure plus de 100 millisecondes à tout moment au cours des 24 heures suivant le surdosage, il faut surveiller la fonction cardiaque par enregistrement continu pendant 5 ou 6 jours. Il ne faut recourir au traitement digitalique qu’avec une grande prudence en raison de ses effets sur la conduction cardiaque. Si une digitalisation rapide est nécessaire au traitement de l’insuffisance cardiaque congestive, des précautions particulières doivent être prises lors de l'utilisation de ce médicament.
Le traitement de l’état de choc nécessite l’application de mesures de soutien comme l’administration de solutés par voie intraveineuse et de corticostéroïdes, et l’apport d’oxygène. Les agents vasopresseurs, comme la norépinéphrine (mais pas l’épinéphrine), sont rarement indiqués et devraient être administrés qu’après un examen approfondi et sous surveillance continue.
Il a été rapporté que l’administration intraveineuse lente de salicylate de physostigmine permet de renverser la plupart des effets anticholinergiques du surdosage par un antidépresseur tricyclique sur l’appareil cardiovasculaire et le SNC. La posologie recommandée chez l’adulte s’établit à 1 mg ou à 2 mg en injection intraveineuse très lente. Chez l’enfant, la dose initiale ne doit pas dépasser 0,5 mg et doit être adaptée à l’âge et à la réponse. Comme la physostigmine a une action de courte durée, il peut être nécessaire d’en répéter l’administration à des intervalles de 30 à 60 minutes.
Des décès attribuables au surdosage délibéré ou accidentel par des médicaments de cette classe ont été signalés. Comme la propension au suicide est grande chez les patients dépressifs, ces derniers peuvent tenter de mettre fin à leur vie par d’autres moyens pendant la convalescence qui suit le traitement du surdosage. En outre, il faut également envisager que la prise simultanée d’autres médicaments soit possible.
Pour la gestion d’un surdosage présumé, communiquez avec votre centre régional antipoison ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
SILENOR se présente sous forme de comprimés de forme ovale, disponible en deux teneurs, soit de 3 mg et de 6 mg, et qui présentent les caractéristiques reconnaissables suivantes :
- Le comprimé de 3 mg est bleu et identifié en gravure par le chiffre « 3 » d’un côté et par les lettres « SP » de l’autre.
- Le comprimé de 6 mg est vert et identifié en gravure par le chiffre « 6 » d’un côté et par les lettres « SP » de l’autre.
SILENOR est offert en flacons de 30 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Effets dépresseurs sur le SNC : les effets sédatifs d'autres dépresseurs du SNC, d'antihistaminiques à effet sédatif et de boissons alcoolisées peuvent être potentialisés lorsque ceux-ci sont pris conjointement avec SILENOR (voir 9.4 Interactions médicament-médicament). Les patients traités par SILENOR ne doivent pas consommer d'alcool (voir 9.4 Interactions médicament-médicament). Les patients doivent être prévenus du risque d’effets additifs
| Voie | Forme posologique / | Ingrédients non médicinaux | ||||
| d’administration | teneur / composition | |||||
| Orale | Comprimé, 3 mg et 6 mg de doxépine (sous forme de chlorhydrate de doxépine) | cellulose microcristalline, dioxyde de silicium colloïdal, laque d’aluminium FD&C bleu no. 1, laque d’aluminium D&C jaune no. 10 (comprimés de 6 mg seulement) et stéarate de magnésium. | ||||
lorsque SILENOR est pris en association avec des dépresseurs du SNC ou des antihistaminiques à effet sédatif.
Comportements complexes liés au sommeil : des comportements complexes, notamment la conduite d’un véhicule en état de somnambulisme (c.-à-d. conduire en état d’éveil partiel après avoir pris un hypnotique et ne conserver aucun souvenir de l’événement), ont été signalés avec l’emploi d’hypnotiques. D’autres comportements potentiellement dangereux ont été signalés chez des patients qui, après avoir pris un sédatif hypnotique, se sont levés pendant la nuit sans être complètement réveillés et ont, par exemple, préparé et mangé un repas, fait des appels téléphoniques, quitté la maison, etc. Comme dans le cas de la conduite d’un véhicule en état de somnambulisme, les patients ne se rappellent généralement pas ces événements. Ces événements peuvent survenir chez les patients n’ayant jamais pris d’hypnotiques tout comme chez ceux qui en ont déjà pris. Même si des comportements tels que la conduite d’un véhicule en état de somnambulisme peuvent survenir lors d’une monothérapie par un hypnotique à des doses thérapeutiques, la consommation d’alcool et d’autres dépresseurs du SNC en association avec un hypnotique semble accroître le risque de tels comportements, au même titre que l’utilisation d’un hypnotique à des doses excédant la dose maximale recommandée. En raison du risque pour le patient et la communauté, l’arrêt du traitement par SILENOR doit être fortement envisagé chez les patients qui signalent un épisode de conduite en état de somnambulisme ou tout autre trouble complexe de comportement.
Dépendance/tolérance
Les symptômes potentiels de sevrage ont été évalués dans le cadre d’une étude à double insu de 35 jours menée auprès d’adultes souffrant d’insomnie chronique, répartis au hasard afin de recevoir soit un placebo, soit SILENOR à 3 mg ou soit SILENOR à 6 mg. D’après la liste de vérification de Tyrer, aucun syndrome de sevrage n’a été observé après l’arrêt du traitement par SILENOR (3 mg ou de 6 mg). Des nausées et des vomissements ont été rapportés après l’arrêt du traitement chez 5 % des sujets ayant reçu la dose de 6 mg de SILENOR, comparativement à 0 % des sujets ayant reçu la dose de 3 mg ou le placebo.
SILENOR n’a pas été associé au développement d’une tolérance ou d’une dépendance physique. Une évaluation de courte durée des effets indésirables observés à l’arrêt d’un traitement prolongé par la doxépine n’a révélé aucun symptôme indiquant un syndrome de sevrage.
Risque d’abus : la doxépine n’est pas associée à un risque d’abus chez l’animal ou l’humain. Les professionnels de la santé doivent évaluer avec soin les antécédents d’abus de substance chez leurs patients et, le cas échéant, les suivre de près afin de déceler tout signe de mauvais usage ou d’abus de la doxépine (p. ex., augmentation de la dose, comportement indiquant une quête compulsive de médicament).
Conduite et utilisation de machines
Il faut avertir les patients de s’abstenir d’exercer des activités dangereuses exigeant de la vigilance ou de la coordination motrice, comme faire fonctionner des machines ou conduire un véhicule, après avoir pris le médicament. La pratique de ces activités pourrait également être compromise la journée suivant la prise de SILENOR.
Hépatique/biliaire/pancréatique
Les effets de l’insuffisance hépatique sur la pharmacocinétique de SILENOR n’ont pas été étudiés. Comme la doxépine est largement métabolisée par les enzymes hépatiques, les patients atteints d’insuffisance hépatique pourraient présenter des concentrations plus élevées de doxépine que les individus en bonne santé (voir 4.2 Dose recommandée et modification posologique).
Psychiatrique
Dépression: SILENOR doit être administré avec prudence lorsqu'il est prescrit à des patients présentant des signes et symptômes de dépression, ceux-ci pouvant être exacerbés par les hypnotiques. Le risque d’emploi à des fins autodestructrices (p. ex., surdosage intentionnel) étant élevé chez les patients dépressifs, la plus petite quantité possible de médicament doit être à leur disposition à tout moment.
Aggravation de la dépression et idées suicidaires : chez les patients principalement atteints de dépression et traités par hypnotiques, une aggravation de la dépression et des pensées et actions suicidaires ont été rapportées. Comme avec d'autres hypnotiques, SILENOR doit être administré avec prudence chez les patients dépressifs. Le risque de suicide dû à des troubles psychiatriques préexistants demeure, même lorsque l'insomnie du patient s'améliore.
La doxépine, l’ingrédient actif de SILENOR, est un antidépresseur lorsqu’elle est utilisée à des doses de 10 à 100 fois supérieures à celles de SILENOR. Dans les études de courte durée sur le trouble dépressif majeur (TDM) et d’autres troubles psychiatriques, les antidépresseurs ont augmenté le risque de pensées et de comportements suicidaires chez les enfants, les adolescents et les jeunes adultes, comparativement au placebo. Un risque en lien avec les plus faibles doses de doxépine contenues dans SILENOR ne peut être exclu.
Il peut rarement être déterminé avec certitude si l’un des comportements anormaux énumérés ci-dessus est lié au médicament, est d’origine spontanée ou découle d’un trouble psychiatrique ou physique sous-jacent. L’apparition de tout nouveau signe ou symptôme comportemental inquiétant requiert néanmoins une évaluation minutieuse et immédiate.
Rénal
Les effets de l’insuffisance rénale sur la pharmacocinétique de SILENOR n’ont pas été étudiés. Comme seules de faibles proportions de la doxépine et de la nordoxépine sont éliminées dans l’urine, une insuffisance rénale ne devrait pas entraîner de modification significative des concentrations de doxépine.
Respiratoire
Patients souffrant d'apnée du sommeil : SILENOR n'a pas fait l’objet d'études chez les patients atteints d’apnée obstructive du sommeil. Comme les hypnotiques peuvent affaiblir la fonction respiratoire, des précautions doivent être prises lorsque SILENOR est prescrit à des patients dont la fonction respiratoire est compromise. L’emploi de SILENOR n'est pas recommandé chez les patients atteints d’apnée du sommeil grave.
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude adéquate et bien contrôlée n’a été menée sur l’utilisation de SILENOR chez les femmes enceintes. SILENOR ne doit être utilisé durant la grossesse que si les bienfaits escomptés l’emportent sur les risques pour le fœtus.
L’administration de doxépine à des animaux gravides à des doses supérieures à la dose maximale recommandée chez l’humain (DMRH), qui est de 6 mg/jour, a entraîné des effets indésirables sur le développement de la progéniture.
Lorsque la doxépine (30, 100 et 150 mg/kg/jour) a été administrée par voie orale à des rates gravides durant la période d’organogenèse, des effets toxiques sur le développement (incidence accrue d’anomalies structurelles du fœtus et diminution du poids des fœtus) ont été observés à des doses ≥ 100 mg/kg/jour. Les expositions plasmatiques (ASC) à la dose sans effet toxique sur le développement embryofœtal chez le rat (30 mg/kg/jour) correspondent environ à 6 et à 3 fois l’ASC plasmatique de la doxépine et de la nordoxépine (principal métabolite chez l’humain), respectivement, à la DMRH. Lors de l’administration par voie orale à des lapines gravides (10, 30 et 60 mg/kg/jour) pendant la période d’organogenèse, une diminution du poids des fœtus avec la dose la plus élevée a été observée, malgré l’absence de toxicité maternelle. Les expositions plasmatiques (ASC) à la dose sans effet toxique sur le développement (30 mg/kg/jour) correspondent approximativement à 6 et à 18 fois l’ASC plasmatique de la doxépine et de la nordoxépine, respectivement, à la DMRH. L’administration par voie orale de doxépine (10, 30 et 100 mg/kg/jour) à des rates tout au long de la gestation et de la lactation a entraîné une diminution de la survie des petits et un retard de croissance transitoire à la dose la plus élevée. Les expositions plasmatiques (ASC) à la dose sans effet sur le développement pré- et postnatal chez le rat (30 mg/kg/jour) correspondent environ à 3 et à 2 fois l'ASC plasmatique de la doxépine et de la nordoxépine, respectivement, à la DMRH.
Travail et/ou accouchement : les effets de SILENOR sur le travail et l'accouchement chez les femmes enceintes n'ont pas été étudiés.
7.1.2 Allaitement
SILENOR est excrété dans le lait maternel après son administration par voie orale. Une apnée et de la somnolence ont été rapportées chez un nouveau-né allaité dont la mère prenait une dose élevée de doxépine pour le traitement de la dépression. L’administration de SILENOR aux femmes qui allaitent n’est donc pas recommandée.
7.1.3 Enfants
Enfants (< 18 ans): l’innocuité et l’efficacité de SILENOR chez l’enfant n’ont pas été évaluées. Par conséquent, Santé Canada n'a pas autorisé une indication pour l'utilisation pédiatrique.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans): au total, 362 sujets âgés de ≥ 65 ans et 86 sujets âgés de ≥ 75 ans ont reçu SILENOR dans le cadre d’études cliniques contrôlées. Dans l’ensemble, aucune différence sur le plan de l’innocuité ou de l’efficacité n’a été observée entre les personnes âgées et les adultes plus jeunes. La possibilité que certaines personnes âgées soient plus sensibles aux effets du médicament ne peut cependant pas être exclue, puisque les médicaments favorisant le sommeil peuvent entraîner de la confusion et une sédation excessive dans cette population (voir 4.2 Dose recommandée et modification posologique).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus souvent rapportés avec SILENOR étaient la somnolence, la sédation et les nausées. Dans l’ensemble, aucun lien apparent avec la dose n’a été observé pour aucun des effets indésirables, sauf pour l’effet combiné de la somnolence et de la sédation.
8.2 Effets indésirables observés dans les essais cliniques
Les études cliniques sont menées dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’études cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’études cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Lors du programme de développement clinique de SILENOR, un total de 1 017 sujets ont été exposés à des doses de doxépine de 1 mg à 6 mg. L’innocuité de SILENOR a été évaluée dans le cadre de trois études cliniques de longue durée de Phase 3 contrôlées par placebo (de 28 à 85 jours) menées auprès d’adultes (n = 221) et de personnes âgées (n = 494) souffrant d’insomnie chronique.
Les pourcentages de sujets ayant abandonné les études de Phase 1, 2 et 3 en raison d’un effet indésirable ont été de 0,6 % dans le groupe placebo, comparativement à 0,4 %, 1,3 % et 0,8 % dans les groupes SILENOR recevant les doses de 1 mg, 3 mg et 6 mg, respectivement. Aucun des effets indésirables ayant entraîné l’abandon d’une étude n’est survenu à une fréquence supérieure à 0,5 %.
Le tableau 2 présente les effets indésirables liés au traitement, sans égard au lien de causalité, rapportés par au moins 1 % des sujets ayant reçu SILENOR (3 mg ou 6 mg) dans les trois études à long terme sur l’insomnie chronique (n = 221 pour les adultes, et n = 417 pour les personnes âgées).
Table 2 – Effets indésirables liés au traitement rapportés par ≥ 1 % des sujets dans les études à long terme sur l’insomnie chronique
| Classification par système et organe | SILENOR | SILENOR | Placebo (n = 278) | ||||||
| Terme préférentiel | 3 mg | 6 mg | |||||||
| n (%) | (n = 157) | (n = 203) | |||||||
| Affections hématologiques et du système lymphatique | |||||||||
| Anémie | 0 | 2 (1,0) | 0 | ||||||
| Affections gastro-intestinales | |||||||||
| Nausées | 3 (1,9) | 5 (2,5) | 3 (1,1) | ||||||
| Classification par système et organe | SILENOR | SILENOR | Placebo (n = 278) | ||||||
| Terme préférentiel | 3 mg | 6 mg | |||||||
| n (%) | (n = 157) | (n = 203) | |||||||
| Sécheresse buccale | 2 (1,3) | 3 (1,5) | 3 (1,1) | ||||||
| Vomissements | 0 | 3 (1,5) | 2 (0,7) | ||||||
| Malaises gastriques | 2 (1,3) | 0 | 0 | ||||||
| Troubles généraux et anomalies au site d'administration | |||||||||
| Douleur thoracique | 2 (1,3) | 1 (0,5) | 0 | ||||||
| Infections et infestations | |||||||||
| Infection des voies respiratoires supérieures | 3 (1,9) | 3 (1,5) | 3 (1,1) | ||||||
| Rhinopharyngite | 3 (1,9) | 1 (0,5) | 2 (0,7) | ||||||
| Gastro-entérite | 3 (1,9) | 0 | 0 | ||||||
| Infection dentaire | 2 (1,3) | 0 | 1 (0,4) | ||||||
| Lésions, intoxications et complications liées aux procédures | |||||||||
| Complications suivant une intervention | 2 (1,3) | 1 (0,5) | 0 | ||||||
| Chute | 2 (1,3) | 0 | 2 (0,7) | ||||||
| Entorse | 2(1,3) | 0 | 1 (0,4) | ||||||
| Investigations | |||||||||
| Augmentation de la glycémie | 2 (1,3) | 0 | 0 | ||||||
| Troubles du métabolisme et de la nutrition | |||||||||
| Anorexie | 2 (1,3) | 0 | 0 | ||||||
| Affections musculosquelettiques et du tissu conjonctif | |||||||||
| Arthralgie | 1 (0,6) | 2 (1,0) | 1 (0,4) | ||||||
| Dorsalgie | 2 (1,3) | 1 (0,5) | 1 (0,4) | ||||||
| Affections du système nerveux | |||||||||
| Somnolence | 9 (5,7) | 11 (5,4) | 12 (4,3) | ||||||
| Sédation | 1 (0,6) | 7 (3,4) | 0 | ||||||
| Somnolence et sédation combinées | 10 (6,4) | 18 (8,9) | 12 (4,3) | ||||||
| Étourdissement | 2 (1,3) | 3 (1,5) | 3 (1,1) | ||||||
| Paresthésie | 0 | 2 (1,0) | 2 (0,7) | ||||||
| Dysgueusie | 0 | 2 (1,0) | 0 | ||||||
| Affections psychiatriques | |||||||||
| Rêves anormaux | 2 (1,3) | 0 | 0 | ||||||
| Anxiété | 0 | 2 (1,0) | 0 | ||||||
| Affections vasculaires | |||||||||
| Hypertension | 4 (2,5) | 1 (0,5) | 0 | ||||||
Le tableau 3 présente les effets indésirables liés au traitement, par groupe d’âge, sans égard au lien de causalité, rapportés par au moins 2 % des sujets ayant reçu SILENOR dans les trois études à long terme sur l’insomnie chronique.
Tableau 3 – Effets indésirables liés au traitement rapportés par ≥ 2 % des adultes ou des personnes âgées dans les études à long terme sur l'insomnie chronique
| Terme préférentiel n (%) | Sujets adultes | Sujets âgés | ||||||||||
| SILENOR* | Placebo | SILENOR* | Placebo | |||||||||
| (n = 148) | (n = 73) | (n = 212) | (n = 205) | |||||||||
| Somnolence | 11 (7,4 %) | 4 (5,5 %) | 9 (4,2 %) | 8 (3,9 %) | ||||||||
| Nausée | 7 (4,7 %) | 0 | 1 (0,5 %) | 3 (1,5 %) | ||||||||
| Sédation | 2 (1,4 %) | 0 | 6 (2,8 %) | 0 | ||||||||
| Étourdissements | 0 | 1 (1,4 %) | 5 (2,4 %) | 2 (1,0 %) | ||||||||
| Sécheresse buccale | 0 | 0 | 5 (2,4 %) | 3 (1,5 %) | ||||||||
| Infection des voies respiratoires supérieures | 3 (2,0 %) | 1 (1,4 %) | 3 (1,4 %) | 2 (1,0 %) | ||||||||
| Complications suivant une intervention | 3 (2,0 %) | 0 | 0 | 0 | ||||||||
*inclus doses de SILENOR variant de 3 mg à 6 mg
La fréquence des effets indésirables liés au traitement a généralement été comparable chez les adultes et les personnes âgées, à l’exception des nausées (4,7 % chez les adultes vs 0,5 % chez les personnes âgées).
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les effets indésirables suivants ont été rapportés en lien avec l’administration de SILENOR à une fréquence < 1 % lors de trois études à long terme sur l’innocuité et l’efficacité du médicament dans le traitement de l’insomnie chronique.
Troubles cardiaques : bloc auriculo-ventriculaire, tachycardie
Troubles de l’oreille et du labyrinthe : hypoacousie, mal des transports, acouphènes Troubles oculaires : blépharospasme, diplopie, douleur oculaire, vision brouillée, troubles visuels
Troubles gastro-intestinaux : douleurs abdominales hautes, diarrhée, reflux gastro-œsophagien, récession gingivale, mal de dents, fracture dentaire
Troubles généraux : fatigue, sensation anormale, gueule de bois, œdème périphérique, œdème à godet, torpeur
Infections et infestations : bronchite, infection oculaire, infection fongique, gastro-entérite virale, herpès zoster, ténosynovite infectieuse, influenza, laryngite, infection des voies respiratoires inférieures, onychomycose, sinusite, abcès dentaire, infection des voies urinaires, infection virale
Lésions, intoxications et complications liées à une intervention : blessure au dos, excoriations, fracture du pied, fracture de la main, lacération cutanée, fracture d'un membre supérieur Investigations : baisse de la tension artérielle, anomalie à l’électrocardiogramme Troubles métaboliques et nutritionnels : diminution de l’appétit, hypokaliémie, augmentation de l’appétit
Troubles musculosquelettiques et des tissus conjonctifs : baisse de l’amplitude articulaire, crampes musculaires, myalgie, douleur au cou, douleur aux extrémités
Tumeurs bénignes, malignes et indéterminées (incluant kystes et polypes) : adénocarcinome pulmonaire de stade I, mélanome malin
Troubles du système nerveux : agueusie, ataxie, troubles de l'attention, léthargie, migraine, paralysie du sommeil, tremblements
Troubles psychiatriques : dépression, bonne humeur, diminution de la libido, cauchemars Troubles rénaux et urinaires : énurésie
Troubles de l’appareil reproducteur et affections mammaires : kyste au sein Troubles respiratoires, thoraciques et médiastinaux : toux, congestion nasale, trouble nasopharyngien, douleurs pharyngolaryngées, congestion sinusale
Troubles de la peau et des tissus sous-cutanés : dermatite de contact, érythème, prurit généralisé, éruption cutanée, rosacée, lésion cutanée
Troubles vasculaires : tension artérielle mal maîtrisée, hématome
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Aucune observation significative sur le plan clinique n'a été rapportée quant aux valeurs et aux variations moyennes des résultats d’analyses de laboratoire après l'un ou l'autre des traitements.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants ont été signalés chez des patients depuis la commercialisation de SILENOR. Ces effets indésirables ont été compilés à partir de rapports spontanés et sont énumérés sans égard à leur fréquence, ni au lien de causalité avec SILENOR. Les effets indésirables ayant déjà été observés dans les études cliniques ne sont pas répétés ci-après.
Troubles cardiaques : palpitations
Troubles oculaires : sécheresse oculaire, diminution du larmoiement, hyperémie oculaire, diminution de l’acuité visuelle
Troubles gastro-intestinaux : gêne abdominale, selles irrégulières, dyspepsie, flatulences Troubles généraux : hausse d’énergie, épistaxis, sensation d’ébriété, hypotrichose, irritabilité, symptômes de stress
Lésions, intoxications et complications liées à une intervention : surdosage intentionnel Investigations : dysurie, hyperglycémie, hypoglycémie, gonflement de la langue, diminution du volume d’urine, augmentation du volume d’urine, gain pondéral
Troubles musculosquelettiques et des tissus conjonctifs : spasmes musculaires Troubles du système nerveux : somnolence, dyskinésie, gêne à la tête, nervosité, sommeil de mauvaise qualité, hyperactivité psychomotrice, syndrome des jambes sans repos, agitation Troubles psychiatriques : amnésie, hallucinations, insomnie, altération des fonctions mentales, sautes d’humeur, troubles du sommeil, pensées et idées suicidaires, pensées anormales Troubles rénaux et urinaires : urgence mictionnelle, hésitation urinaire
Troubles respiratoires, thoraciques et médiastinaux : dyspnée, enrouement, hypoesthésie pharyngée, œdème du pharynx, irritation de la gorge
Troubles de la peau et des tissus sous-cutanés : hyperhidrose, sueurs nocturnes, éruption cutanée généralisée
Troubles vasculaires : bouffées de chaleur
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
L’administration concomitante avec les inhibiteurs de la monoamine oxydase (IMAO)
(voir 2 CONTRE-INDICATIONS et 9.4-Interaction médicament-médicament)
9.2 Aperçu des interactions médicamenteuses
SILENOR est principalement métabolisé par les isoenzymes CYP2C19 et CYP2D6 du cytochrome P450 hépatique et, dans une moindre mesure, par les isoenzymes CYP1A2 et CYP2C9. Les inhibiteurs de ces isoenzymes peuvent augmenter l’exposition à la doxépine. SILENOR n’est pas un inhibiteur des isoenzymes CYP aux doses thérapeutiques recommandées. La capacité de SILENOR à induire les isoenzymes CYP n’a pas été établie.
Comme la doxépine est métabolisée par les isoenzymes CYP2C19 et CYP2D6, les inhibiteurs de ces isoenzymes CYP peuvent augmenter l’exposition à la doxépine.
9.3 Interactions médicament-comportement
SILENOR peut potentialiser les effets sédatifs de l'alcool. Les patients ne doivent pas consommer d'alcool avec SILENOR.
9.4 Interactions médicament-médicament
SILENOR pourrait potentialiser les effets sédatifs des antihistaminiques à effet sédatif et des autres dépresseurs du SNC.
Tableau 4 – Interactions médicament-médicaments établies ou potentielles
| Nom propre/ usuel | Source | Effet | Commentaire clinique | ||
| de | |||||
| données | |||||
| Dépresseurs du SNC (p. ex., barbituriques) et antihistaminiques à effet sédatif | T | Effets additifs possibles de SILENOR utilisé en association avec des dépresseurs du SNC ou des antihistaminiques à effet sédatif. | Les patients doivent être avertis de cet effet. | ||
| Nom propre/ usuel | Source | Effet | Commentaire clinique | ||
| de | |||||
| données | |||||
| Cimétidine | EC | Lors de l’administration concomitante de cimétidine à 300 mg BID et d'une dose unique de 6 mg de SILENOR, une augmentation environ deux plus fois plus élevée de la Cmax et de l’ASC de SILENOR a été observée par rapport aux valeurs obtenues après l’administration de SILENOR seul. | Une dose maximale de 3 mg de SILENOR est recommandée chez les adultes et les personnes âgées traités par la cimétidine de façon concomitante. | ||
| Sertraline | EC | Lors de l’administration concomitante de doxépine à 6 mg et de sertraline à 50 mg (à l’état d'équilibre), une interaction pharmacocinétique modeste a été observée; la Cmax et l’ASC0-∞ moyenne de la doxépine ont été environ 32 % et 21 % plus élevées, respectivement, que celles observées après l’administration de la doxépine seule. | – | ||
Inhibiteurs ou substrats du CYP2D6 (p. ex., la quinidine, les inhibiteurs sélectifs de la recapture de la sérotonine [ISRS]). | T | Peut augmenter la concentration plasmatique des ATC lorsqu'ils sont administrés de façon concomitante. | – | ||
| Phénytoïne | T | Toxicité potentielle de la phénytoïne lorsqu'elle est administrée de façon concomitante, car la phénytoïne et SILENOR utilisent la même voie métabolique du CYP2C19 | |||
Agents sympathomimétiques | T | Symptômes potentiels | La littérature rapporte | ||
| Nom propre/ usuel | Source | Effet | Commentaire clinique | ||
| de | |||||
| données | |||||
| (p. ex., éphédrine, phényléphrine et phénylpropanolamine) | exagérés d'hypertension et de tachycardie. | que ces symptômes potentiels sont probablement liés à la dose et peuvent ne pas apparaître avec des doses inférieures à 25 mg/jour. Par conséquent, une supervision étroite et un ajustement minutieux de la posologie sont nécessaires lorsque la doxépine est administrée avec des agents sympathomimétiques. | |||
Légende: É = Étude de cas; EC = Étude clinique; T = Théorique
9.5 Interactions médicament-aliment
SILENOR est rapidement absorbé au niveau du tractus gastro-intestinal. Lors de l’administration avec un repas riche en matières grasses, l’ASC pour une dose unique de 6 mg a augmenté de 41 %, et la Cmax, de 15 %, comparativement aux valeurs observées lors d’une administration à jeun. De plus, comparativement aux valeurs observées à jeun, l’atteinte de la concentration plasmatique maximale (Tmax) a été retardée d’environ 3 heures. Par conséquent, pour un début d’action plus rapide et pour diminuer le risque d’effets au lendemain de la dose, il est recommandé de ne pas prendre SILENOR dans les 3 heures précédant ou suivant un repas (voir 4.1 Considérations posologiques et 10.3 Pharmacocinétique).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le mécanisme précis par lequel la doxépine favorise le maintien du sommeil n'est pas connu, mais il est bien documenté que la doxépine est l’un des antagonistes des récepteurs histaminiques (H1) les plus puissants, et qu'elle affiche une sélectivité importante pour les récepteurs H1 (Ki < 1 nM), plutôt que pour les autres récepteurs du SNC et cibles périphériques. La doxépine est dotée d'une affinité pour les récepteurs 5-HT2a chez l'humain; cette propriété pourrait intervenir favorablement dans le maintien du sommeil, puisque plusieurs études ont proposé que l'antagonisme à ce site favoriserait le sommeil réparateur de phase III et IV.
10.2 Pharmacodynamie
Effets cardiovasculaires
Innocuité cardiaque : dans une étude approfondie de la prolongation de l’intervalle QTc menée auprès de sujets en bonne santé, la doxépine n’avait aucun effet sur l’intervalle QT ni sur les autres paramètres électrocardiographiques après la prise de multiples doses quotidiennes de 6 mg ou 50 mg.
Études in vitro : l'effet de la doxépine sur les canaux IKr (codés par le gène hERG (human Ether-à-go-go Related Gene)) a été évalué. Il a été démontré que la doxépine inhibe les canaux IHERG à une concentration inhibitrice médiane (CI50) de 6,5 ± 1,4 mcM, et les canaux IKr endogènes à une CI50 de 4,4 ± 0,6 mcM. Cette concentration est environ 1 300 fois supérieure à la concentration atteinte avec la dose la plus forte de SILENOR (comprimés à 6 mg, environ 3,4 nM, Cmax = 1,094 ng/mL).
Études in vivo : la doxépine exerce des effets inotropes positifs ou négatifs en fonction des espèces, telles des baisses de tension artérielle et des dysrythmies caractérisées par un élargissement du complexe QRS et la prolongation de l’intervalle QT. Dans les études où les concentrations plasmatiques ont été rapportées, ces événements ont généralement été observés à des concentrations de loin supérieures à 1 000 ng/mL, ou de plus de 1 000 fois la concentration moyenne maximale (à 6 mg).
Étude clinique d’électrocardiographie : dans une étude à double insu, en mode parallèle, randomisée et contrôlée par placebo menée auprès de sujets en bonne santé (n = 44-50/groupe de traitement), des enregistrements ECG répétés ont été réalisés au jour 7 du traitement par la doxépine à la dose thérapeutique de 6 mg ainsi qu’à la dose suprathérapeutique de 50 mg. La doxépine à 6 mg et la doxépine à 50 mg n’ont pas influé sur l’intervalle QTc, sur la durée du complexe QRS ni sur l’intervalle PR. La fréquence cardiaque n’a subi aucune modification à la dose de 6 mg, mais une augmentation statistiquement significative a été observée à la dose de 50 mg avec une modification moyenne maximale ajustée en fonction du placebo par rapport au départ de 6,5 battements par minute (IC 90% : 4,3, 8,6).
La doxépine a été associée à un effet hypotenseur. Au jour 1 du traitement, des mesures répétées de la tension artérielle ont été réalisées avant la prise du médicament ainsi que 2, 4, 8, 12 et 24 heures après la dose. La doxépine à 6 mg a été associée à une diminution statistiquement significative, ajustée en fonction du placebo, de la tension artérielle systolique par rapport au départ avec une moyenne de -2,92 mm Hg (IC 90% : -5,39, -0,45) quatre heures après son administration. Des diminutions statistiquement significatives de la tension artérielle diastolique ont également été rapportées 4, 8 et 12 heures après la prise d'une dose de doxépine de 6 mg avec une diminution maximale moyenne 8 heures après la dose de
- 4,67 mm Hg (IC 90% : -6,78, -2,55).
La doxépine à 50 mg a été associée à des diminutions statistiquement significatives ajustées en fonction du placebo de la tension artérielle systolique à toutes les mesures réalisées au jour 1 après la prise du médicament. La diminution de la tension artérielle systolique la plus importante a été observée 8 heures après la dose avec une moyenne de -7,09 mm Hg (IC 90% : - 9,56, -4,62). La tension artérielle diastolique a également significativement diminué 2, 4, 8 et 12 heures après la prise de la dose de doxépine de 50 mg. La diminution maximale de la tension artérielle diastolique a été observée 8 heures après la dose avec une moyenne de -6,68 mm Hg (IC 90 % : -8,80, -4,57).
La Cmax et l’ASC de la doxépine à la suite du traitement par la dose de 50 mg pendant 7 jours étaient 12 fois plus élevées que celles observées avec la dose de 6 mg.
Études portant sur l’innocuité des médicaments favorisant le sommeil
Effet pharmacologique résiduel dans les études sur l’insomnie : cinq études contrôlées par placebo et randomisées menées chez des adultes et des personnes âgées ont évalué la fonction psychomotrice du lendemain, dans l’heure suivant le réveil, au moyen du DSST (Digit-Symbol Substitution Test, test de substitution de chiffres-symboles), du test de transcription de symboles (SCT) et de l’échelle visuelle analogique (EVA) de somnolence, après l’administration de SILENOR au coucher.
Dans une étude à double insu d’une durée d’une nuit réalisée auprès de 565 sujets adultes en bonne santé souffrant d’insomnie transitoire, l’administration de SILENOR à 6 mg a entraîné des résultats légèrement inférieurs au SCT et sur l’EVA.
Dans une étude à double insu d’une durée de 35 jours menée en mode parallèle et contrôlée par placebo, l’administration de SILENOR aux doses de 3 mg et de 6 mg à 221 adultes atteints d’insomnie chronique a entraîné des résultats légèrement inférieurs aux DSST et SCT dans le groupe ayant reçu la dose de 6 mg.
Dans une étude à double insu d’une durée de 3 mois, menée en mode parallèle et contrôlée par placebo auprès de 240 sujets âgés atteints d’insomnie chronique, SILENOR administré aux doses de 1 mg et de 3 mg a produit des résultats comparables à ceux du placebo au DSST, au SCT ainsi que sur l’EVA.
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques de SILENOR à 3 mg et à 6 mg ont été établis chez des sujets en bonne santé.
Tableau 5 – Résumé des paramètres pharmacocinétiques de la doxépine chez des volontaires en bonne santé suivant une dose unique de 6 mg
| Cmax | Tmax | t½ | ASC0-∞ | |||||||||
| (ng/mL) | (h) | (h) | (ng*h/mL) | |||||||||
Dose unique moyenne n = 16 | 0,8864 (59,4) | 3,5 (2,0 – 6,0) | 15,32 (31,3) | 15,19 (69,1) | ||||||||
Les estimations présentées sont les moyennes arithmétiques (% de CV) pour l'ASC, la Cmax, et la t1/2, et la médiane (intervalle) pour le Tmax.
Absorption: après l’administration d’une dose de 6 mg par voie orale à des sujets en bonne santé à jeun, les concentrations plasmatiques de doxépine ont rapidement augmenté, et les concentrations maximales ont été observées 3,5 heures après la dose (Tmax médian). Les concentrations plasmatiques maximales (Cmax) et l'exposition totale (ASC) de SILENOR ont augmenté de façon proportionnelle à la dose pour les doses de 3 mg et 6 mg.
SILENOR est rapidement absorbé au niveau du tractus gastro-intestinal. Lors de l’administration avec un repas riche en matières grasses, l’ASC pour une dose unique de 6 mg a augmenté de 41 %, et la Cmax, de 15 %, comparativement aux valeurs observées lors d’une administration à jeun. De plus, comparativement aux valeurs observées à jeun, l’atteinte de la concentration plasmatique maximale (Tmax) a été retardé d’environ 3 heures. Par conséquent, pour un début d’action plus rapide et pour diminuer le risque d’effets au lendemain de la dose, il est recommandé de ne pas prendre SILENOR dans les 3 heures précédant ou suivant un repas.
Distribution: SILENOR est hautement lipophile et largement distribué dans tout l’organisme. Le volume de distribution apparent moyen de SILENOR après une dose orale unique de 6 mg chez des sujets en bonne santé est de 11 930 litres. SILENOR se lie aux protéines plasmatiques dans une proportion d’environ 80 %.
Métabolisme: après son administration orale, SILENOR est largement métabolisé par oxydation et déméthylation. Son principal métabolite est la N-desméthyldoxépine (nordoxépine). Les principaux métabolites subissent à leur tour une biotransformation en conjugués glucuronides. Les études in vitro ont montré que les CYP2C19 et CYP2D6 sont les principales enzymes qui interviennent dans le métabolisme de la doxépine, et que les CYP1A2 et CYP2C9 jouent un rôle moins important.
Chez l’animal, les données montrent que la doxépine est bien absorbée, qu’elle est largement distribuée, qu’elle se lie de façon modérée aux protéines, et qu’elle subit un métabolisme de phase I et de phase II important, principalement par déméthylation, hydroxylation et glucuronidation. Le métabolisme de la doxépine semble comparable chez l’humain et l’animal, et est spécifique à l’isomère, une déméthylation étant observée pour les deux isomères principalement par l’entremise du CYP2C19 (avec contribution du 1A2, 2C9 et possiblement du 3A4), tandis que seul l’isomère E est hydroxylé par le CYP2D6. La doxépine, de même que ses métabolites oxydatifs, ses conjugués et ses isomères, sont rapidement éliminés et la majorité des sous-produits sont récupérés dans l’urine.
Élimination: la doxépine est éliminée dans l’urine principalement sous forme de conjugués glucuronides. Moins de 3 % de la dose de doxépine est excrétée dans l’urine sous forme de molécule mère ou de nordoxépine. La demi-vie (t1/2) terminale apparente de la doxépine est de 15,3 heures, et celle de la nordoxépine, de 31 heures.
Populations et états pathologiques particuliers
- Enfants: la pharmacocinétique de SILENOR n’a pas fait l’objet d’études chez les sujets de moins de 18 ans.
- Personnes âgées: la pharmacocinétique de SILENOR n’a pas fait l’objet d’études chez les personnes âgées. L’élimination de la doxépine peut être plus lente et la demi-vie d’élimination terminale peut être plus longue chez les personnes âgées, ce qui peut provoquer une accumulation du médicament actif et augmenter le risque d’effets indésirables.
- Sexe: aucun effet en lien avec le sexe n’a été observé chez les patients /sujets en bonne santé après l’administration répétée de SILENOR.
- Insuffisance hépatique: aucune étude n’a été réalisée pour évaluer l’effet d’une maladie hépatique sur la pharmacocinétique de SILENOR. La doxépine étant largement métabolisée par les enzymes hépatiques, les patients atteints d’insuffisance hépatique pourraient présenter des concentrations plus élevées de doxépine que les individus en bonne santé.
- Insuffisance rénale: aucune étude n’a été réalisée pour évaluer l’effet d’une maladie rénale sur la pharmacocinétique de SILENOR. Comme seules de faibles proportions de la doxépine et de la nordoxépine sont éliminées dans l'urine, l’insuffisance rénale ne devrait pas modifier significativement les concentrations de doxépine.
- Polymorphisme génétique: les métaboliseurs lents du CYP2C19 et du CYP2D6 pourraient présenter des concentrations plasmatiques de doxépine plus élevées que les sujets normaux.
- Interactions médicamenteuses: la doxépine étant métabolisée par les CYP2C19 et CYP2D6, les inhibiteurs de ces isoenzymes CYP pourraient accroître l’exposition à la doxépine.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Garder SILENOR hors de la portée et de la vue des enfants. Conserver SILENOR à la température ambiante, entre 15°C et 30°C. Protéger contre la lumière.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATIONS
Non applicable
PARTIE II: INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance médicamenteuse
Nom propre: chlorhydrate de doxépine
Nom chimique: mélange isomérique de 1-propanamine, 3-dibenz[b,e]oxepin-11(6H)ylidène- N,N-diméthyl-chlorhydrate
Formule moléculaire et masse moléculaire: C19H21NO·HCl et 315,84 g/mol
Formule de structure:
Propriétés physicochimiques : le chlorhydrate de doxépine est une poudre cristalline blanche, possédant une légère odeur caractéristique des amines, qui est facilement soluble dans l’eau.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Insomnie
L'efficacité de SILENOR à améliorer le maintien du sommeil a été évaluée dans le cadre de six études menées à double insu et randomisées, d’une durée allant jusqu'à 3 mois et regroupant 1 423 sujets âgés de 18 à 93 ans souffrant d’insomnie chronique (n = 858) ou d’insomnie transitoire induite de façon expérimentale (n = 565). Les doses de 1 mg, 3 mg et 6 mg de SILENOR ont été comparées à un placebo chez des patients hospitalisés (laboratoire de sommeil) et en consultations externes.
Les principaux paramètres d’efficacité utilisés pour mesurer le maintien du sommeil ont été les évaluations objectives et subjectives de la période de temps d’éveil après s’être initialement endormi (respectivement, durée objective d’éveil après endormissement et durée subjective d’éveil après endormissement).
Les sujets enrôlés dans les études d’insomnie chronique devaient souffrir d’insomnie depuis au moins 3 mois.
Effets de l’insomnie de rebond
Une étude à double insu d’une durée de 35 jours (suivi de 2 jours après l’arrêt du traitement, correspondant aux jours 36 et 37) a été menée auprès d’adultes souffrant d’insomnie chronique afin d’évaluer l’insomnie de rebond, définie comme une aggravation de la durée d’éveil après 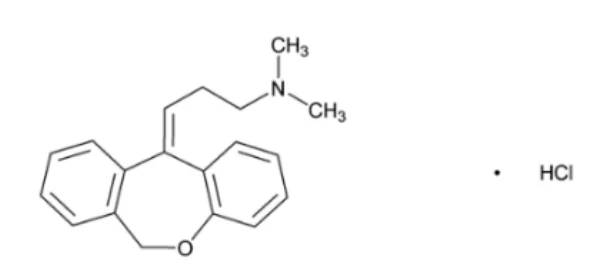 endormissement comparativement aux valeurs de référence à la suite de l’arrêt du traitement. SILENOR à 3 mg et à 6 mg ont été associés à peu de signes d’insomnie de rebond au cours des deux nuits ayant suivi l’arrêt du traitement. De légers effets de sevrage sur le délai d’endormissement ont été observés au cours des deux nuits ayant suivi l’arrêt du traitement par SILENOR.
Résultats des études
Insomnie chronique
Adultes: une étude menée à double insu, en mode parallèle et randomisée a été réalisée chez des adultes (n = 221) souffrant d’insomnie chronique. SILENOR à 3 mg et à 6 mg ont été comparés à un placebo pendant une période allant jusqu’à 30 jours. SILENOR à 3 mg et à 6 mg étaient supérieurs au placebo pour ce qui est de la durée objective d’éveil après endormissement et de la durée totale de sommeil. SILENOR à 3 mg a été supérieur au placebo pour ce qui est de la durée subjective d’éveil après endormissement à la première nuit seulement. SILENOR à 6 mg a été supérieur au placebo pour ce qui est de la durée subjective d’éveil après endormissement à la première nuit, et légèrement supérieur lors de mesures subséquentes jusqu'au jour 30. SILENOR à 3 mg a été supérieur au placebo pour ce qui est de la durée totale subjective de sommeil à la première nuit seulement. SILENOR à 6 mg a été supérieur au placebo pour ce qui est de la durée totale subjective de sommeil à la première nuit, ainsi que lors d’autres mesures réalisées subséquemment. Un profil comparable a été observé pour les autres paramètres secondaires subjectifs, ce qui permet de croire à l’efficacité supérieure de la dose de 6 mg de SILENOR, par rapport à la dose de 3 mg.
Personnes âgées: des personnes âgées souffrant d’insomnie chronique ont été évaluées dans le cadre de deux études réalisées en mode parallèle.
La première étude, randomisée et menée à double insu, a évalué les doses de 1 mg et de 3 mg de SILENOR par rapport à un placebo pendant 3 mois chez des personnes âgées hospitalisées ou en consultations externes (n = 240) souffrant d’insomnie chronique. La dose de 3 mg de SILENOR, mais non celle de 1 mg, s’est révélée supérieure au placebo pour ce qui est des durées objective et subjective d’éveil après endormissement. La deuxième étude, également randomisée et menée à double insu, a comparé SILENOR à 6 mg et un placebo durant 4 semaines chez des personnes âgées en consultations externes (n = 254) souffrant d’insomnie chronique. SILENOR à 6 mg s’est révélé supérieur au placebo pour ce qui est de la durée subjective d’éveil après endormissement.
Insomnie transitoire
Des sujets adultes en bonne santé (n = 565) souffrant d’insomnie transitoire (induite par une avance de phase de 3 heures) durant la première nuit en laboratoire de sommeil ont été évalués dans le cadre d’une étude menée à double insu, en mode parallèle et randomisée portant sur l’administration d’une dose unique de SILENOR à 6 mg, comparativement à un placebo. SILENOR à 6 mg s’est révélé supérieur au placebo pour ce qui est des durées objective et subjective d’éveil après endormissement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité à dose répétées : dans des études portant sur l’administration de doses multiples à des rats, des signes cliniques de dépression du SNC ont été observés, en plus d’une diminution du poids corporel et de la consommation d’aliments. Aucun signe probant de toxicité sur les organes cibles n’a été rapporté de façon constante. Une diminution et une augmentation du poids corporel reliées à la doxépine ont également été signalées chez les animaux ayant reçu une dose de 100 mg/kg/jour. Une élévation de la phosphatase alcaline a été observée chez les mâles à la dose de 100 mg/kg/jour. Aucune anomalie macroscopique liée à la doxépine n’a été constatée, peu importe le sexe. Il n’y a aucun effet sur les paramètres hématologiques, sur la coagulation ou sur les paramètres d’analyse urinaire. Des modifications du poids des organes possiblement liées à la doxépine ont été rapportées pour le foie, la rate et le thymus. Des augmentations du poids du foie ont été observées chez les mâles et les femelles aux doses de 25, 50 et 100 mg/kg/jour. Des diminutions du poids de la rate ont été signalées chez les mâles et les femelles à la dose de 100 mg/kg/jour, ainsi que chez les femelles seulement aux doses de 25 et 50 mg/kg/jour. Aucune anomalie microscopique corrélative n’a été constatée dans les foies ou les rates. Le poids du thymus a diminué chez les deux sexes à la dose de 100 mg/kg/jour; ces diminutions correspondent à une déplétion lymphoïde minime ou légère à la microscopie.
Cancérogénicité: aucun signe de potentiel carcinogène n’a été observé lorsque la doxépine a été administrée par voie orale à des souris hémizygotes Tg.rasH2 durant 26 semaines aux doses de 25, 50, 75 et 100 mg/kg/jour. La doxépine n’a été associée à aucun effet oncogène lorsqu’elle a été administrée à des rats durant 104 semaines aux doses de 10, 30 et 75 mg.
Génotoxicité: la doxépine n’a été associée à aucun effet génotoxique dans les études in vitro (test de mutation réversible sur des bactéries, aberrations chromosomiques dans les lymphocytes humains) et in vivo (test du micronoyau chez le rat).
Toxicologie pour la reproduction et le développement: lorsque la doxépine (10, 30 et 100 mg/kg/jour) a été administrée par voie orale à des rats mâles et femelles avant, durant ou après l’accouplement, des effets indésirables sur la fertilité (allongement de l’intervalle copulatoire et diminution des corps jaunes, de l’implantation, des embryons viables et de la taille des portées) et les résultats des spermogrammes (pourcentages accrus de spermatozoïdes anormaux et diminution de la motilité des spermatozoïdes) ont été observés. Les expositions plasmatiques (ASC) à la doxépine et à la nordoxépine à la dose sans effet sur la reproduction et la fertilité chez les rats (10 mg/kg/jour) sont inférieures à celles rapportées chez l’humain à la dose maximale recommandée chez l’humain de 6 mg/jour (environ 53 à 61 fois plus faibles).