


Monographie de produit - Teva-Diclofenac EC
1 INDICATIONS
TEVA-DICLOFENAC EC (comprimés entérosolubles de diclofénac sodique) et TEVA-DICLOFENAC SR (comprimés à libération lente de diclofénac sodique) sont indiqués pour :
- le traitement symptomatique de la polyarthrite rhumatoïde et de l’arthrose, y compris de l’arthropathie dégénérative de la hanche.
Dans le présent document, le terme anti-inflammatoire non stéroïdien (AINS) fait référence aux AINS non sélectifs et aux AINS du groupe des inhibiteurs sélectifs de la cyclooxygénase de type 2 (COX-2), à moins d’indication contraire.
Le diclofénac, en particulier lorsqu’il est administré à des doses élevées, est associé à une augmentation du risque d’effets indésirables cardiovasculaires sérieux, risque comparable à celui observé avec les inhibiteurs de la COX-2. Dans le cas des patients qui ont des facteurs de risque préexistants de maladie cardiovasculaire (comprenant la cardiopathie ischémique, une maladie vasculaire cérébrale et/ou une insuffisance cardiaque de classe II-IV de la NYHA), on recommande de considérer d’abord une stratégie de traitement qui exclut les AINS, en particulier les inhibiteurs de la COX-2 et le diclofénac (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
Pour les patients présentant un risque accru d’événements cardiovasculaires ou gastro-intestinaux, d’autres stratégies de traitement qui n’incluent pas d’AINS doivent d’abord être considérées (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
Il faut administrer TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR à la plus faible dose efficace pendant la plus courte durée de traitement possible afin de minimiser le risque potentiel des événements cardiovasculaires ou gastro-intestinaux indésirables (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
En tant qu’AINS, TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR NE TRAITENT PAS la maladie clinique et n’empêchent pas sa progression.
En tant qu’AINS, TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR soulagent uniquement les symptômes et réduisent l’inflammation tant que le patient continue de prendre ces médicaments.
1.1 Enfants
Enfants (< 16 ans) : Fautes de données à sa disposition, Santé Canada n’a pas autorisé d’indication d’emploi chez les enfants (voir 2 CONTRE-INDICATIONS).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les données d’essais cliniques et provenant de l’expérience acquise après la commercialisation suggèrent que l’utilisation de TEVA-DICLOFENAC EC ou de TEVA-DICLOFENAC SR chez les personnes âgées est associée à des différences d’innocuité (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR sont contre-indiqués dans les situations suivantes :
- contexte périopératoire du pontage aortocoronarien; bien que les comprimés entérosolubles et les comprimés à libération lente de diclofénac sodique N’AIENT PAS fait l’objet d’études dans cette situation, un AINS du groupe des inhibiteurs sélectifs de la COX-2 étudié dans un tel contexte a causé une fréquence accrue d’événements cardiovasculaires ou thromboemboliques, d’infections chirurgicales profondes et de complications de la plaie sternale;
- troisième trimestre de la grossesse, en raison du risque de fermeture prématurée du canal artériel et de prolongation de l’accouchement;
- allaitement, en raison du risque de réactions indésirables graves chez le nourrisson;
- insuffisance cardiaque grave non maîtrisée;
- hypersensibilité à ce médicament, aux ingrédients, médicinaux ou non, de la préparation ou aux constituants du contenant. Pour en connaître la liste complète, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- antécédents d’asthme, d’urticaire ou de réaction de type allergique après la prise d’acide acétylsalicylique (AAS) ou d’un autre AINS (c.-à-d. syndrome complet ou partiel d’intolérance à l’AAS – rhinosinusite, urticaire ou œdème de Quincke, polypes nasaux, asthme). Des réactions anaphylactoïdes mortelles se sont produites chez ces personnes. Les personnes qui présentent les problèmes médicaux mentionnés ci-dessus s’exposent à des réactions graves, même si elles ont déjà pris des AINS sans avoir de réaction indésirable. Il ne faut pas oublier qu’il existe une possibilité de réaction croisée entre les différents AINS (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Sensibilité/Résistance – Réactions anaphylactoïdes);
- ulcère gastrique, duodénal ou gastroduodénal évolutif, hémorragie gastro-intestinale évolutive ou perforation gastro-intestinale, ulcère localisé, gastrite ou colite ulcéreuse (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES);
- hémorragie cérébrale ou autre trouble hémorragique;
- maladie intestinale inflammatoire;
- insuffisance hépatique grave ou maladie évolutive du foie;
- insuffisance rénale grave (clairance de la créatinine < 30 mL/min ou 0,5 mL/s) ou maladie du rein qui s’aggrave (la fonction rénale des personnes atteintes d’insuffisance rénale moins grave à qui on prescrit des AINS risque de se détériorer et doit être surveillée) (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale)
- hyperkaliémie connue (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale, Équilibre hydroélectrolytique);
- enfants et adolescents de moins de 16 ans.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Risque d’événements cardiovasculaires indésirables : maladie cardiovasculaire (y compris la cardiopathie ischémique, la maladie cérébrovasculaire, l’insuffisance cardiaque congestive [de classe II à IV selon la New York Heart Association (NYHA)]
Le diclofénac est associé à une augmentation du risque d’événements cardiovasculaires indésirables (tels que l’infarctus du myocarde, l’accident vasculaire cérébral et les événements thrombotiques, lesquels peuvent être mortels), risque comparable à celui que l’on observe avec les inhibiteurs de la COX-2. Selon des méta-analyses d’essais cliniques avec répartition aléatoire visant à comparer différents AINS, le diclofénac est associé à un risque accru d’événements cardiovasculaires indésirables, risque comparable à celui auquel sont associés les inhibiteurs de la COX–2, en particulier lorsqu’il est administré à fortes doses. Des études observationnelles de grande envergure menées au sein de la population générale confirment ces observations. Ce risque d’événements cardiovasculaires indésirables peut augmenter avec la dose et la durée du traitement. Les patients atteints de maladie cardiovasculaire ou ayant des facteurs de risque cardiovasculaire peuvent y être plus exposés.
Dans le cas des patients chez qui le risque de maladie cardiovasculaire est très élevé, on recommande de considérer d’abord une stratégie de traitement qui exclut les AINS, en particulier les inhibiteurs de la COX-2 et le diclofénac. Pour réduire au minimum le risque d’un tel événement, il faut utiliser la dose efficace la plus faible et l’administrer pendant la plus courte période possible.
Le traitement par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR n’est pas recommandé chez les patients atteints de maladie cardiovasculaire (insuffisance cardiaque de classe II–IV de la NYHA, cardiopathie ischémique, artériopathie périphérique), de maladie cérébrovasculaire ou d’hypertension non maîtrisée préexistantes, non plus qu’en cas de maladie cardiovasculaire, d’hypertension non maîtrisée, de maladie cérébrovasculaire ou de facteurs de risque cardiovasculaires (hypertension, hyperlipidémie, diabète et tabagisme). En pareils cas, ces patients ne seront traités par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR qu’après mûre réflexion du pour et du contre. Voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire.
L’utilisation d’AINS tels que TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR peut, par un mécanisme rénal, favoriser une rétention dose-dépendante de sodium, ce qui peut provoquer une augmentation de la tension artérielle et/ou une exacerbation de l’insuffisance cardiaque (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale, Équilibre hydroélectrolytique).
Risque d’événements gastro-intestinaux (GI) indésirables :
L’utilisation d’AINS tels que TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR est associée à une augmentation de la fréquence d’événements gastro-intestinaux indésirables (comme les ulcères gastroduodénaux ou duodénaux, la perforation, les occlusions et les hémorragies gastro-intestinales). Voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil digestif.
Risque pendant la grossesse :
Il faut prescrire Teva-Diclofenac-K avec prudence pendant les premier et deuxième trimestres de la grossesse. L’emploi d’AINS après environ 20 semaines de grossesse ou plus tard peut causer un dysfonctionnement rénal fœtal entraînant un oligohydramnios et une atteinte ou une insuffisance rénale néonatale (voir 7.1.1 Grossesse). L’emploi de Teva-Diclofenac-K est contre-indiqué pendant le troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et d’inertie utérine (parturition prolongée) (voir 2 CONTRE-INDICATIONS).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Afin de réduire au minimum le risque d’effets indésirables cardiovasculaires ou gastro-intestinaux, on doit administrer TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR à la plus faible dose faisant preuve d’efficacité et pendant la plus courte période de traitement possible (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
Maladie cardiovasculaire ou facteurs de risque cardiovasculaire : Le traitement par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR n’est pas recommandé chez les patients qui souffrent de maladie cardiovasculaire (insuffisance cardiaque de classe II–IV de la NYHA, cardiopathie ischémique, artériopathie périphérique), de maladie cérébrovasculaire ou d’hypertension non maîtrisée préexistantes, non plus qu’en cas de maladie cardiovasculaire, d’hypertension non maîtrisée, de maladie cérébrovasculaire ou de facteurs de risque cardiovasculaires (hypertension, hyperlipidémie, diabète et tabagisme). En pareils cas, on n’optera pour un traitement par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR qu’après avoir soigneusement pesé le pour et le contre (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES).
4.2 Dose recommandée et ajustement posologique
Le traitement d’entretien est le seul usage prévu de TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR.
De façon générale, on recommande que la dose soit ajustée en fonction des besoins particuliers du patient. Les effets indésirables peuvent être réduits au minimum en administrant la plus petite quantité faisant preuve d’efficacité, pendant la plus courte période possible.
Comprimés TEVA-DICLOFENAC EC à 25 mg (entérosolubles)
Dans le traitement de la polyarthrite rhumatoïde et de l’arthrose, la posologie initiale recommandée est de 25 mg de TEVA-DICLOFENAC EC trois fois par jour, selon la gravité de l’affection.
Comprimés TEVA-DICLOFENAC EC à 50 mg (entérosolubles)
Le patient atteint de polyarthrite rhumatoïde ou d’arthrose peut recevoir TEVA-DICLOFENAC sous forme de comprimés entérosolubles à 50 mg dans les cas suivants :
Il a déjà commencé à prendre des comprimés entérosolubles à la plus faible dose (75 mg)
quotidienne fractionnée en trois prises, mais n’ayant pas répondu à cette dose, il a besoin d’une dose plus élevée;
- La dose quotidienne maximale recommandée est de 100 mg.
Comprimés TEVA-DICLOFENAC à 75 mg et à 100 mg (comprimés à libération lente)
- Le patient atteint de polyarthrite rhumatoïde ou d’arthrose qui reçoit du diclofénac sodique en dose d’entretien de 75 mg/jour peut passer à TEVA-DICLOFENAC SR, pris à raison de 75 mg, une fois par jour, le matin ou le soir.
- Le patient qui reçoit du diclofénac sodique en dose d’entretien de 100 mg/jour peut passer à TEVA-DICLOFENAC SR, pris à raison de 100 mg, une fois par jour, le matin ou le soir.
- La dose quotidienne maximale recommandée est de 100 mg.
Enfants (< 16 ans) : Santé Canada n’a pas autorisé d’indication d’emploi chez les enfants. Voir 2 CONTRE-INDICATIONS.
Personnes âgées (> 65 ans) : On doit, chez ces patients, envisager d’administrer une dose de départ plus faible que celle habituellement recommandée, ajuster la posologie au besoin et assurer une surveillance étroite. La prudence est de mise, en particulier chez les patients âgés affaiblis ou de faible poids (voir 7.1.4 Personnes âgées).
Insuffisance rénale : TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR sont contre-indiqués chez les patients atteints d’insuffisance rénale grave ou de néphropathie évolutive (voir 2 CONTRE-INDICATIONS). Envisager une réduction de la dose de TEVA-DICLOFENAC EC, ou de TEVA-DICLOFENAC SR, chez les patients atteints d’insuffisance rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale).
Insuffisance hépatique : TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR sont contre-indiqués chez les patients atteints d’insuffisance hépatique grave ou d’hépatopathie active (voir 2 CONTRE-INDICATIONS). Envisager une réduction de la dose de TEVA-DICLOFENAC EC, ou de TEVA-DICLOFENAC SR, chez les patients atteints d’insuffisance hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonctions hépatique/biliaire/pancréatique).
4.4 Administration
Les comprimés TEVA-DICLOFENAC EC doivent être avalés entiers, avec de la nourriture. Les comprimés TEVA-DICLOFENAC SR doivent être avalés entiers, avec un liquide, de préférence pendant les repas.
4.5 Dose oubliée
Le patient qui oublie une ou plusieurs doses de TEVA-DICLOFENAC EC en comprimés dosés à 25 mg ou à 50 mg ou en comprimés de TEVA-DICLOFENAC SR dosés à 75 mg ou 100 mg ne doit pas augmenter la dose de TEVA-DICLOFENAC EC ou de TEVA-DICLOFENAC SR pour compenser la ou les doses oubliées, mais plutôt reprendre le traitement dès que possible suivant l’horaire prescrit.
5 SURDOSAGE
Symptômes
Le surdosage de diclofénac n’entraîne pas de tableau clinique caractéristique. Le surdosage peut causer des symptômes tels que des vomissements, une hémorragie digestive, de la diarrhée, des étourdissements, un acouphène ou des convulsions. En cas d’intoxication grave, une insuffisance rénale et des lésions hépatiques aiguës peuvent survenir.
Mesures thérapeutiques
Le traitement de l’intoxication aiguë par les AINS, y compris TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR, repose essentiellement sur l’administration de soins de soutien et la suppression des symptômes. On recommande un traitement de soutien symptomatique en présence des complications suivantes : hypotension, insuffisance rénale, convulsions, troubles gastro-intestinaux ou dépression respiratoire. Les mesures particulières comme la diurèse forcée, la dialyse ou l’hémoperfusion ont peu de chance d’éliminer les AINS (TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR compris) en raison de la forte affinité de ces agents pour les protéines et de leur importante biotransformation. On peut envisager d’administrer du charbon activé après l’ingestion d’une surdose potentiellement toxique et de décontaminer l’estomac (p. ex. vomissements provoqués ou lavage gastrique) après l’ingestion d’une surdose menaçant le pronostic vital.
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique / Teneurs / Composition | Ingrédients non médicinaux |
| Orale | Comprimés entérosolubles, 25 mg et 50 mg | Amidon prégélifié, cellulose microcristalline, glycolate d’amidon sodique, laurylsulfate de sodium, povidone, silice et stéarate de magnésium. Ingrédients de l’enrobage des comprimés de 25 mg : acide méthacrylique, citrate de triéthyle, D&C jaune n° 10, dioxyde de titane, hypromellose, maltodextrine, oxyde de fer jaune, oxyde de fer rouge, polyéthylène glycol et talc. Ingrédients de l’enrobage des comprimés de 50 mg : acide méthacrylique, citrate de triéthyle, dioxyde de titane, hypromellose, maltodextrine, oxyde de fer jaune, oxyde de fer noir, oxyde de fer rouge, polyéthylène glycol et talc. Ingrédients de l’encre d’impression : lécithine, oxyde de fer noir, siméthicone et vernis à la gomme-laque. |
| Comprimés à libération lente, 75 mg et 100 mg | Lactose monohydraté, povidone, silice colloïdale et stéarate de magnésium. Ingrédients de l’enrobage : AD&C bleu n° 2, AD&C jaune n° 6, AD&C rouge n° 40, aquacoat ECD-30, dioxyde de titane, hypromellose, polyéthylèneglycol, polysorbate et sébacate de dibutyle. Ingrédients de l’encre d’impression : lécithine, oxyde de fer noir, siméthicone et vernis à la gomme-laque. |
TEVA-DICLOFENAC EC 25 mg : Comprimés entérosolubles ronds, biconvexes, de couleur jaunâtre à brun pâle, unis d’un côté et portant l’inscription N modifié/25 imprimée à l’encre noire de l’autre. Flacons de 100 comprimés.
TEVA-DICLOFENAC EC 50 mg : Comprimés entérosolubles ronds, biconvexes, de couleur brun pâle, unis d’un côté et portant l’inscription N modifié/50 imprimée à l’encre noire de l’autre. Flacons de 100 et 500 comprimés.
TEVA-DICLOFENAC SR 75 mg : Comprimés pelliculés à libération lente, biconvexes, de couleur rose pâle et de forme triangulaire standard à bords biseautés, portant l’inscription N imprimée à l’encre noire d’un côté et SR/75 de l’autre. Flacons de 100 comprimés.
TEVA-DICLOFENAC SR 100 mg : Comprimés pelliculés à libération lente, biconvexes, de couleur rose pâle et de forme triangulaire standard à bords biseautés, portant l’inscription N d’un côté et SR/100 de l’autre. Flacons de 100 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Les patients vulnérables ou affaiblis peuvent moins bien tolérer les effets secondaires et, par conséquent, des soins particuliers sont recommandés pour le traitement de cette population. Afin de réduire le risque potentiel d’un événement indésirable, la dose efficace la plus faible devrait être utilisée pendant la durée de traitement la plus courte possible. Comme avec les autres AINS, la prudence est recommandée pour le traitement des patients âgés, car ceux-ci sont plus susceptibles de souffrir de dysfonctionnement rénal, hépatique ou cardiaque. Pour les patients à risque élevé, des thérapies ne comportant pas d’AINS devraient être considérées.
La prise concomitante de diclofénac et d’autres AINS – exception faite de l’AAS à faible dose en prophylaxie cardiovasculaire – N’EST PAS recommandée, étant donné qu’on n’a pas démontré d’effet synergique découlant d’une telle association et que celle-ci comporte des risques additionnels d’effets indésirables (voir 9 INTERACTIONS MÉDICAMENTEUSES – Interactions médicament-médicament, Acide acétylsalicylique (AAS) ou autres AINS).
Le diclofénac sodique ne doit pas être administré en concomitance avec le diclofénac potassique, car l’anion organique actif qui atteint la circulation sanguine est le même pour ces deux types de produits.
Carcinogenèse et mutagenèse
(Voir 16 TOXICOLOGIE NON CLINIQUE)
Appareil cardiovasculaire
TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR sont des AINS.
L’utilisation de diclofénac est associée à une augmentation du risque d’événements cardiovasculaires indésirables (tels qu’infarctus du myocarde, accident vasculaire cérébral ou accidents thrombotiques) potentiellement mortels, risque comparable à celui observé avec les inhibiteurs de la COX-2. Les patients atteints d’une maladie cardiovasculaire ou présentant des facteurs de risque de maladie cardiovasculaire peuvent être davantage exposés.
Comme le risque cardiovasculaire associé au diclofénac peut augmenter avec la dose administrée et la durée d’exposition, il faut utiliser la dose quotidienne efficace la plus faible et l’administrer pendant la plus courte période possible. De plus, il faut réévaluer périodiquement la réponse thérapeutique et les besoins du patient en matière de soulagement des symptômes.
Divers signes et symptômes d’événements athérothrombotiques graves auxquels les patients doivent demeurer alertes peuvent survenir subitement, p. ex. la douleur thoracique, l’essoufflement, la faiblesse et des troubles de l’élocution. Il faut donc leur conseiller de consulter immédiatement un médecin en présence de tels signes ou symptômes.
L’utilisation d’AINS, tels que TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR, peut entraîner une hypertension ou aggraver une hypertension préexistante, complication qui peut l’une comme l’autre augmenter le risque d’événement cardiovasculaire, tel que décrit ci-dessus. La tension artérielle doit donc être surveillée régulièrement. Il faut envisager d’interrompre le traitement par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR si celui-ci provoque l’apparition ou l’aggravation d’une hypertension.
L’utilisation d’AINS, tels que TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR, peut entraîner une rétention aqueuse et de l’œdème, et peut exacerber une insuffisance cardiaque par un mécanisme à médiation rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale – Équilibre hydroélectrolytique).
Il faut se montrer prudent lorsqu’on prescrit TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR à un patient qui présente des facteurs de risque de maladie cardiovasculaire, de maladie vasculaire cérébrale ou de maladie rénale, comme les maladies suivantes (liste NON exhaustive) :
- Hypertension
- Dyslipidémie ou hyperlipidémie
- Diabète
- Insuffisance cardiaque congestive (de classe II–IV selon la NYHA)
- Cardiopathie ischémique
- Maladie artérielle périphérique
- Tabagisme
- Clairance de la créatinine < 60 mL/min ou 1 mL/s
- Infarctus aigu du myocarde, antécédents d’IM ou d’angine
- AVC, accident ischémique transitoire et/ou amaurose fugace
Ces patients ne doivent être traités, s’il y a lieu, qu’après mûre considération du pour et du contre (voir l’encadré 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES).
Conduite d’un véhicule et utilisation de machines
Les patients qui ont des troubles visuels, des étourdissements, des vertiges, de la somnolence ou d’autres troubles du système nerveux central durant l’emploi de TEVA-DICLOFENAC EC ou de TEVA-DICLOFENAC SR doivent s’abstenir de conduire un véhicule ou d’utiliser des machines.
Système endocrinien/métabolisme
Corticostéroïdes : TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR NE SONT PAS des substituts des corticostéroïdes. Ils NE TRAITENT PAS l’insuffisance surrénalienne. L’interruption brusque du traitement par les corticostéroïdes peut exacerber toute maladie qui réagit à la corticothérapie. Chez les patients qui suivent une corticothérapie prolongée, le traitement devrait être réduit progressivement si l’on décide de cesser l’administration de corticostéroïdes (voir 9 INTERACTIONS MÉDICAMENTEUSES – Interactions médicament-médicament – Glucocorticoïdes).
Appareil digestif
TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR peuvent entraîner à n’importe quel moment des réactions toxiques gastro-intestinales graves (parfois mortelles) comme des perforations, des ulcères gastroduodénaux ou duodénaux, de l’inflammation, une péritonite, des occlusions, des hémorragies gastro-intestinales, une sténose gastro-intestinale et une colite ischémique, lesquelles peuvent être annoncées ou non par des symptômes avant-coureurs. Des troubles bénins des voies digestives supérieures, comme la dyspepsie, sont courants et peuvent également se manifester en tout temps durant un traitement par les AINS. Les fournisseurs de soins de santé doivent donc demeurer vigilants à l’égard des ulcérations et des saignements survenant chez les patients traités par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR, même en l’absence d’antécédents de symptomatologie gastro-intestinale. La plupart des cas de mortalité signalés spontanément à la suite de manifestations gastro-intestinales sont survenus chez des sujets âgés ou affaiblis; il faut donc user de prudence chez cette population. Afin de minimiser le risque potentiel d’un événement gastro-intestinal indésirable, la dose la plus efficace possible devrait être utilisée pendant la durée la plus courte possible. Pour les patients à risque élevé, des thérapies de remplacement qui ne font pas appel à un AINS devraient être considérées (voir 7 MISES EN GARDE ET PRÉCAUTIONS – 7.1 Cas particuliers – 7.1.4 Personnes âgées).
On recommande d’informer les patients des signes et symptômes d’une réaction toxique gastro-intestinale grave et de leur indiquer de cesser de prendre TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR et de rechercher des soins médicaux d’urgence s’ils éprouvent de tels symptômes. La pertinence d’une surveillance périodique par des épreuves de laboratoire N’A PAS été démontrée, pas plus qu’elle n’a fait l’objet d’une évaluation appropriée. La plupart des patients victimes d’une grave manifestation des voies gastro-intestinales supérieures au cours d’un traitement par les AINS sont asymptomatiques. Environ 1 % des patients traités par AINS durant 3 à 6 mois et environ 2 % à 4 % de ceux ayant bénéficié d’un traitement pendant un an sont victimes d’ulcères, d’hémorragies macroscopiques ou de perforations des voies digestives supérieures. Comme cette tendance se maintient au fil du temps, le risque de présenter une manifestation gastro-intestinale grave s’accroît à mesure que se poursuit le traitement. Même le traitement de courte durée comporte des risques.
Le diclofénac peut être associé à un risque accru de fuite anastomotique gastro-intestinale, exposant le patient à de graves conséquences, comme de multiples chirurgies et le décès. On recommande d’exercer une surveillance médicale étroite et de faire preuve de prudence lors de l’emploi de TEVA-DICLOFENAC EC ou DE TEVA-DICLOFENAC SR après une chirurgie des voies digestives.
On doit faire preuve de prudence en prescrivant TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR à des patients ayant des antécédents d’ulcères gastroduodénaux ou duodénaux ou d’hémorragies gastro-intestinales, car lorsqu’elles sont traitées par des AINS, ces personnes ont un risque d’hémorragie GI plus de dix fois supérieur à celui que courent les personnes qui ne présentent ni l’un ni l’autre de ces facteurs de risque. Parmi les autres facteurs de risque d’ulcération et d’hémorragie gastro-intestinale, notons l’infection à Helicobacter pylori, un âge avancé, un traitement prolongé par les AINS, la consommation excessive d’alcool, le tabagisme, un mauvais état de santé général ou un traitement concomitant avec n’importe laquelle des substances suivantes :
- Anticoagulants (p. ex. la warfarine);
- Antiplaquettaires (p. ex. l’AAS, le clopidogrel);
- Corticostéroïdes oraux (p. ex. la prednisone);
- Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) (p. ex. le citalopram, la fluoxétine, la paroxétine et la sertraline).
Il n’existe pas de preuves concluantes que l’administration concomitante d’antagonistes des récepteurs H2 de l’histamine et/ou d’antiacides empêche l’apparition d’effets indésirables gastro-intestinaux liés à l’emploi de TEVA-DICLOFENAC SR ou de TEVA-DICLOFENAC EC, ou encore qu’elle atténue ces effets. L’administration concomitante d’antagonistes des récepteurs H2 de l’histamine et/ou d’antiacides peut nuire à l’absorption de TEVA-DICLOFENAC EC.
Appareil génito-urinaire
Certains AINS sont associés à des symptômes urinaires persistants (douleur à la vessie, dysurie, pollakiurie), une hématurie ou une cystite. Ces symptômes peuvent apparaître à tout moment après le début du traitement par un AINS. Si de tels symptômes se manifestent et qu’aucune autre explication n’est possible, interrompre le traitement par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR, afin de vérifier si les symptômes disparaissent avant de procéder à des analyses urologiques ou à d’autres traitements.
Hématologie
Comme ils inhibent la biosynthèse des prostaglandines, les AINS entravent la fonction plaquettaire à divers degrés. Par conséquent, les patients susceptibles d’être affectés par cet effet indésirable (p. ex. les patients qui prennent des anticoagulants ou qui sont atteints d’hémophilie ou de troubles plaquettaires) doivent faire l’objet d’une surveillance étroite pendant le traitement par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR.
Anticoagulants : De nombreuses études ont montré que l’emploi concomitant d’AINS et d’anticoagulants augmente le risque d’hémorragies. L’administration concomitante de TEVA-DICLOFENAC EC ou de TEVA-DICLOFENAC SR et de warfarine exige une surveillance étroite du rapport normalisé international (RNI).
Il est possible que les saignements soient plus fréquents ou abondants malgré la surveillance du RNI pendant le traitement.
Effets antiplaquettaires : Les AINS inhibent l’agrégation des plaquettes et il a été prouvé qu’ils prolongent la durée du temps de saignement chez certains patients. Contrairement à l’acide acétylsalicylique (AAS), leur effet sur la fonction plaquettaire est quantitativement moindre ou de plus courte durée et est réversible.
L’efficacité de TEVA-DICLOFENAC EC, TEVA-DICLOFENAC SR et d’autres AINS en tant qu’agents antiplaquettaires n’a pas été démontrée, c’est pourquoi ils NE DOIVENT PAS être substitués à l’AAS ou à d’autres agents antiplaquettaires pour la prophylaxie des maladies cardiovasculaires thrombo-emboliques. Les traitements antiplaquettaires (p. ex. AAS) NE DOIVENT PAS être interrompus. Certaines données suggèrent que l’utilisation des AINS avec l’AAS peut significativement atténuer les effets cardioprotecteurs de l’AAS. (Voir 9 INTERACTIONS MÉDICAMENTEUSES – Interactions médicament-médicament – Acide acétylsalicylique (AAS) ou autres AINS).
L’administration concomitante de TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR et de faibles doses d’AAS augmente le risque d’ulcère du tube digestif et de complications connexes.
Dyscrasies sanguines : Les dyscrasies sanguines (telles que la neutropénie, la leucopénie, la thrombocytopénie, l’anémie aplasique et l’agranulocytose) associées à l’usage des AINS sont rares, mais elles peuvent avoir de graves conséquences.
Une anémie peut parfois être observée chez des patients recevant des AINS, notamment du diclofénac sodique sous forme de comprimés entérosolubles ou de comprimés à libération lente. Cette manifestation peut être attribuable à une rétention liquidienne, à une hémorragie GI ou encore à un effet sur l’érythropoïèse qui n’a pas été complètement décrit. En cas de signes ou symptômes d’anémie ou d’hémorragie, on recommande de vérifier l’hémoglobinémie et l’hématocrite des patients qui reçoivent un traitement au long cours par les AINS, y compris par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR.
Fonctions hépatique/biliaire/pancréatique
Comme dans le cas des autres AINS, y compris TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR, jusqu’à 15 % des patients peuvent présenter une élévation mineure des enzymes hépatiques (AST, ALT, phosphatase alcaline). Ces anomalies peuvent progresser, demeurer essentiellement stables ou être transitoires durant le cours du traitement.
Des cas d’hépatotoxicité médicamenteuse survenus au cours du premier mois et, parfois, au cours des 2 premiers mois de traitement ont été signalés dans des comptes rendus de pharmacovigilance, mais cet effet peut survenir à n’importe quel moment durant le traitement par le diclofénac. Des cas de réactions hépatiques graves incluant la nécrose hépatique, l’ictère, l’hépatite fulminante accompagnée ou non d’ictère et l’insuffisance hépatique ont été signalés durant la période de pharmacovigilance. Certains de ces cas se sont soldés par le décès ou par une greffe de foie.
Le médecin doit surveiller périodiquement la fonction hépatique des patients traités par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR. Le traitement doit être interrompu si les anomalies de l’exploration fonctionnelle hépatique persistent ou s’aggravent, si des signes et symptômes cliniques évoquant une affection hépatique surviennent (p. ex. nausées, fatigue, léthargie, diarrhée, prurit, ictère, sensibilité dans le quadrant supérieur droit et symptômes pseudogrippaux) ou si d’autres manifestations apparaissent (p. ex. éosinophilie, associée à une éruption cutanée, etc.). Des effets hépatotoxiques peuvent survenir durant l’emploi du diclofénac sans qu’il y ait de symptômes prodromaux.
Afin de réduire au minimum le risque qu’une lésion hépatique s’aggrave entre les dosages des transaminases, le médecin doit informer les patients des signes et symptômes avant-coureurs d’hépatotoxicité ainsi que des mesures à prendre en cas de survenue de ces signes et symptômes.
TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR sont contre-indiqués en présence d’insuffisance hépatique grave ou d’hépatopathie évolutive. Une surveillance rigoureuse s’impose si ce médicament doit être prescrit à des patients qui présentent une insuffisance hépatique.
L’emploi de TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR chez les patients atteints de porphyrie hépatique commande la prudence, car le diclofénac sodique peut déclencher une crise de porphyrie.
Système immunitaire
TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR comme d’autres AINS peuvent masquer les signes et symptômes d’une maladie infectieuse sous-jacente.
Méningite aseptique : Dans certains cas rares, on a observé chez des patients traités par un AINS, les symptômes de la méningite aseptique (raideur de la nuque, céphalées intenses, nausées et vomissements, fièvre ou obnubilation). Les personnes atteintes de maladies auto-immunes (lupus érythémateux disséminé, maladies mixtes des tissus conjonctifs, etc.) semblent être prédisposées à la maladie. Le médecin doit donc, chez ces patients, faire preuve de vigilance à l’égard de la survenue d’une telle complication.
Surveillance et épreuves de laboratoire
Appareil cardiovasculaire (hypertension) : La tension artérielle doit être mesurée régulièrement durant le traitement par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR.
Hématologie : Hémoglobine, hématocrite et numérations globulaire, leucocytaire et plaquettaire doivent être surveillés chez les patients qui suivent un traitement au long cours par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR et qui présentent des signes et des symptômes d’anémie, de perte sanguine ou de dyscrasie sanguine.
L’administration concomitante de TEVA-DICLOFENAC EC ou de TEVA-DICLOFENAC SR et de warfarine commande une surveillance étroite du rapport normalisé international (RNI).
Fonction hépatique : La fonction hépatique (p. ex. transaminases et bilirubine sériques) doit être surveillée régulièrement pendant le traitement par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR.
Fonction visuelle : Les patients qui suivent un traitement au long cours par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR doivent passer un examen ophtalmologique à intervalles périodiques, ainsi qu’en présence de vue brouillée ou de baisse de la vue.
Grossesse : Si TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR est administré à la femme enceinte pendant la deuxième moitié du deuxième trimestre de la grossesse (à partir de la 20e semaine environ), il est recommandé de surveiller étroitement le volume de liquide amniotique, en raison du risque de réduction du volume de ce liquide, voire d’oligohydramnios (voir 7.1.1 Grossesse). L’emploi de TEVA-DICLOFENAC EC ou de TEVA-DICLOFENAC SR est contre-indiqué pendant le troisième trimestre de la grossesse.
Fonction rénale : Durant l’emploi de TEVA-DICLOFENAC EC ou de TEVA-DICLOFENAC SR, il faut surveiller la fonction rénale (diurèse, créatininémie, clairance de la créatinine, taux d’urée sanguine, etc.) du patient âgé ainsi que dans les cas suivants : insuffisance rénale (DFG < 60 mL/min ou 1 mL/s) préexistante, déshydratation, régime hyposodé, insuffisance cardiaque congestive, cirrhose, dysfonctionnement hépatique et prise d'inhibiteurs de l'ECA, d'antagonistes des récepteurs de l'angiotensine II, de cyclosporine ou de diurétiques.
Les électrolytes, y compris le potassium sérique, doivent être dosés périodiquement, surtout en présence d’affections telles que le diabète, l’insuffisance rénale, de même que chez les personnes âgées ou qui reçoivent un traitement concomitant par des adrénolytiques, des inhibiteurs de l’ECA, des antagonistes des récepteurs de l’angiotensine II, de la cyclosporine, du tacrolimus, du triméthoprime ou certains diurétiques.
Système nerveux
Certains patients peuvent éprouver une somnolence, des étourdissements, une vue brouillée, des vertiges, un acouphène ou une perte d’audition, de l’insomnie ou de la dépression après avoir utilisé des AINS, comme TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR. Si ces effets indésirables se manifestent, le patient doit faire preuve de prudence s’il doit accomplir des tâches qui nécessitent une vigilance.
Ophtalmologie
Certains patients ont signalé une vision floue ou réduite après avoir utilisé des AINS; cet effet peut être réversible à l’arrêt du traitement. Si de tels symptômes se produisent, l’utilisation de TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR doit être interrompue et un examen ophtalmologique doit être réalisé. Les patients qui reçoivent TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR pendant une période prolongée doivent subir des examens ophtalmologiques réguliers.
Chez le patient qui reçoit TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR, l’exposition au soleil peut entraîner des réactions de photosensibilité et des troubles visuels. Il faut conseiller au patient de consulter son médecin s’il a de telles réactions.
Considérations périopératoires
(Voir 2 CONTRE-INDICATIONS)
Facultés mentales
(Voir 7 MISES EN GARDE ET PRÉCAUTIONS – Système nerveux)
Fonction rénale
L’administration prolongée d’AINS à des animaux a causé une nécrose des papilles rénales ainsi que d’autres anomalies du rein. Chez les humains, on a signalé l’apparition de néphrite interstitielle aiguë accompagnée d’hématurie, d’une protéinurie légère ou, à l’occasion, d’un syndrome néphrotique.
Il faut évaluer la fonction rénale périodiquement durant le traitement de longue durée (voir 10 PHARMACOLOGIE CLINIQUE – Populations et cas particuliers – Insuffisance rénale).
L’insuffisance rénale due aux AINS se rencontre chez des patients atteints d’une affection prérénale menant à une réduction du débit sanguin ou du volume sanguin rénal. En effet, dans ces circonstances, les prostaglandines rénales contribuent au maintien de l’irrigation rénale et du débit de filtration glomérulaire (DFG). Or chez ces patients, l’administration d’un AINS peut causer une réduction de la synthèse des prostaglandines, provoquant ainsi une altération de la fonction rénale. Les patients les plus exposés à ce genre de réaction sont ceux qui présentent une insuffisance rénale préexistante (DFG < 60 mL/min ou 1 mL/s), les patients déshydratés, ceux qui suivent un régime hyposodé, les patients qui souffrent d’insuffisance cardiaque, de cirrhose ou de dysfonctionnement hépatique, les personnes qui prennent des inhibiteurs de l’enzyme de conversion de l’angiotensine, des bloqueurs du récepteur de l’angiotensine II, de la cyclosporine, des diurétiques ou encore les personnes âgées. Une insuffisance rénale, grave ou menaçant le pronostic vital, consécutive à l’administration d’AINS pendant une courte période a été signalée chez des patients qui avaient une fonction rénale normale ainsi que chez d’autres, dont cette fonction était altérée. Même les patients à risque qui tolèrent les AINS dans des conditions stables peuvent décompenser pendant des périodes de stress accru (p. ex. déshydratation causée par une gastroentérite). En règle générale, l’interruption du traitement par AINS est suivie du retour à l’état précédant le traitement.
On doit user de prudence lorsque l’on amorce un traitement par un AINS, comme TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR, chez des patients très déshydratés. Il est conseillé de réhydrater d’abord le patient avant de commencer le traitement. La prudence est également de mise chez les patients qui présentent une néphropathie préexistante.
(Voir 7 MISES EN GARDE ET PRÉCAUTIONS – Surveillance et épreuves de laboratoire – Fonction rénale).
Néphropathie avancée : (voir 2 CONTRE-INDICATIONS)
Équilibre hydro-électrolytique : TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR, comme d’autres AINS, peuvent favoriser une rétention sodée dose-dépendante susceptible d’entraîner une rétention liquidienne et de l’œdème, et par conséquent une augmentation de la tension artérielle ainsi qu’une exacerbation de l’insuffisance cardiaque. La prudence est donc de mise lorsque l’on prescrit TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR à des patients qui ont des antécédents d’insuffisance cardiaque, qui présentent une fonction cardiaque déficiente, qui font de l’hypertension, sont âgés ou présentent toute autre affection qui les prédispose à une rétention liquidienne (voir 7 MISES EN GARDE ET PRÉCAUTIONS ‒ Appareil cardiovasculaire).
L’utilisation d’AINS comme TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR peut faire augmenter le risque d’hyperkaliémie, particulièrement chez les patients atteints de diabète sucré ou d’insuffisance rénale, chez les patients âgés et chez les patients qui reçoivent des adrénolytiques, des inhibiteurs de l’enzyme de conversion de l’angiotensine II, de la cyclosporine, du tacrolimus, du triméthoprime ou certains diurétiques dans le cadre d’un traitement concomitant. Les électrolytes devraient être surveillés périodiquement (voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES – Interactions médicament-médicament).
Fonction respiratoire
Peu courant mais plus fréquent chez les asthmatiques qui ont des polypes nasaux, l’asthme induit par l’AAS est un signe très important de sensibilité à l’AAS ou aux autres AINS.
Asthme préexistant : Les réactions aux AINS telles que l’exacerbation de l’asthme (aussi appelée intolérance aux analgésiques et asthme lié aux analgésiques), l’œdème de Quincke ou l’urticaire sont plus fréquents en présence d’asthme, de rhinite allergique saisonnière, d’enflure de la muqueuse nasale (p. ex. polypes nasaux), de maladie pulmonaire obstructive chronique (MPOC) ou d’infection chronique des voies respiratoires (surtout accompagnée de symptômes de type rhinite allergique) qu’en l’absence de ces affections. Il est donc recommandé de prendre des précautions particulières chez le patient atteint de tels troubles (se tenir prêt à prodiguer des soins d’urgence). Il en va de même pour le patient atteint d’allergies à d’autres substances se manifestant par des réactions cutanées, un prurit ou de l’urticaire.
Santé reproductive : Effets potentiels chez les femmes et les hommes
Fertilité
L’utilisation de TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR, comme de tout autre médicament qui inhibe la synthèse de la cyclooxygénase et des prostaglandines, peut entraver la fécondité et n’est pas recommandée chez les femmes tentant de concevoir. Par conséquent, il est recommandé d’envisager l’interruption du traitement par TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR chez les femmes qui ont des difficultés à tomber enceintes ou chez qui l’on tente de déterminer la raison de l’infertilité.
Sensibilité/Résistance
Réactions anaphylactoïdes : Comme dans le cas de tous les AINS en général, des réactions anaphylactoïdes se sont produites chez certains patients n’ayant jamais été exposés au diclofénac sodique. Au cours de l’expérience de post-commercialisation, de rares cas de réactions anaphylactiques ou anaphylactoïdes et d’œdème de Quincke ont été signalés chez des patients recevant le diclofénac sodique. TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR NE DEVRAIENT PAS être administrés à des patients atteints de la triade de l’AAS. Ce syndrome s’observe typiquement chez des patients asthmatiques qui souffrent de rhinite avec ou sans polypes nasaux, ou qui manifestent un bronchospasme grave et potentiellement mortel après avoir pris de l’AAS ou un autre AINS (voir 2 CONTRE-INDICATIONS).
Intolérance à l’AAS : TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR NE DEVRAIENT PAS être administrés aux patients présentant le syndrome partiel ou total d’intolérance à l’AAS (rhino-sinusite, urticaire ou œdème de Quincke, polypes nasaux, asthme) chez qui l’asthme, l’anaphylaxie, l’urticaire ou l’œdème de Quincke, la rhinite ou d’autres signes allergiques sont précipités par l’AAS ou par d’autres AINS. Des réactions anaphylactoïdes mortelles se sont produites chez ces personnes. En outre, les personnes qui présentent les problèmes médicaux mentionnés ci-dessus ont un risque de réaction grave même si elles ont déjà pris des AINS sans avoir eu de réaction indésirable (voir 2 CONTRE-INDICATIONS).
Sensibilité croisée : Les patients qui sont sensibles à un AINS peuvent également être sensibles à tout autre AINS.
Réaction cutanée grave : (Voir 7 MISES EN GARDE ET PRÉCAUTIONS – Peau)
Peau
Réactions cutanées graves : L’utilisation de certains AINS offerts sur le marché, tels que le diclofénac sodique, a été associée à de rares cas de réactions cutanées graves, mortelles ou menaçant le pronostic vital, dont les suivantes :
- syndrome d'hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (DRESS);
- syndrome de Stevens-Johnson;
- érythrodermie bulleuse avec épidermolyse;
- dermatite exfoliative;
- érythème polymorphe.
Le risque de telles manifestations semble plus élevé au début du traitement; dans la majorité des cas, la réaction cutanée s’est produite au cours du premier mois de traitement. Ces réactions peuvent être réversibles si l’on interrompt l’administration de l’agent causal et que l’on instaure un traitement approprié. On doit informer les patients de cesser de prendre leur AINS dès l’apparition d’une éruption cutanée, de lésions des muqueuses ou de tout autre signe d’hypersensibilité, et de consulter leur médecin sur-le-champ, afin que celui-ci évalue la réaction et leur indique les mesures à prendre, y compris les autres traitements qu’ils devront peut-être interrompre.
Le DRESS se caractérise généralement, mais pas exclusivement, par de la fièvre, une éruption cutanée, une adénopathie et/ou une enflure du visage. Les autres manifestations cliniques possibles sont l’hépatite, la néphrite, les anomalies hématologiques, la myocardite et la myosite. Ce syndrome ressemble parfois à une infection virale aiguë, et s’accompagne souvent d’éosinophilie. Or, puisque sa présentation varie fortement d’un cas à l’autre, il peut toucher des organes, appareils ou systèmes non mentionnés ici. Il est important de noter que les premières manifestations d’hypersensibilité, comme la fièvre et l’adénopathie, peuvent survenir en l’absence d’éruption cutanée.
L’emploi de TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR peut entraîner une photosensibilité aux rayons solaires ou UV se manifestant par des symptômes tels qu’un coup de soleil, une éruption cutanée, des cloques, un prurit, un érythème et un changement de couleur de la peau.
7.1 Cas particuliers
7.1.1 Grossesse
TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR sont CONTRE-INDIQUÉS pour une utilisation pendant le troisième trimestre de la grossesse en raison du risque d’obturation prématurée du canal artériel et du potentiel d’entraîner une parturition prolongée (voir 2 CONTRE-INDICATIONS et 16 TOXICOLOGIE NON CLINIQUE).
Il est recommandé de prescrire TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR avec prudence pendant les premier et deuxième trimestres de la grossesse, en particulier pendant la deuxième moitié du deuxième trimestre de la grossesse (à partir de la 20e semaine environ), en raison du risque de dysfonctionnement rénal fœtal entraînant un oligohydramnios et, dans certains cas, une atteinte ou une insuffisance rénale néonatale.
TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR ne doivent pas être utilisés pendant les premier et deuxième trimestres de la grossesse, à moins que les bienfaits attendus pour la mère ne l’emportent sur les risques pour le fœtus.
Des rapports d’études et de pharmacovigilance font état de cas de dysfonctionnement rénal fœtal entraînant un oligohydramnios et, dans certains cas, une atteinte ou une insuffisance rénale néonatale chez des enfants dont la mère avait reçu des AINS (dont le diclofénac) après la 20e semaine de grossesse environ ou plus tard encore. Il a été établi que les AINS causent une diminution considérable de la production d’urine par le fœtus, qui précède la réduction du volume de liquide amniotique. Un petit nombre de rapports de cas font également état d’un dysfonctionnement rénal néonatal et d’une atteinte rénale sans oligohydramnios chez des enfants dont la mère avait reçu des AINS; dans certains de ces cas, l’atteinte rénale était irréversible même après l’abandon des AINS.
Ces événements indésirables se produisent après plusieurs jours ou semaines de traitement en moyenne, mais de rares cas d’oligohydramnios ont été rapportés 48 heures seulement après le début du traitement par un AINS. Les complications d’un oligohydramnios de longue durée peuvent inclure la contracture des membres et le retard de maturation des poumons, entre autres. Certains cas de dysfonctionnement rénal néonatal rapportés après la commercialisation ont exigé des interventions effractives comme l’exsanguinotransfusion et la dialyse.
Si, après avoir soigneusement pesé le pour et le contre, on juge que l’emploi des AINS est nécessaire à n’importe quel moment à partir de la deuxième moitié du deuxième trimestre de la grossesse (à partir de la 20e semaine environ), il faut administrer la plus faible dose efficace de ces agents sur la plus courte période possible. Il est également recommandé d’envisager la surveillance échographique du volume de liquide amniotique si TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR sont pris pendant plus de 48 heures et, en présence d’oligohydramnios, d’abandonner cet agent pour assurer le suivi médical approprié.
L’inhibition de la synthèse des prostaglandines peut influencer de façon indésirable la grossesse et le développement embryofœtal. Les données des études épidémiologiques suggèrent un risque accru de fausse couche et de malformation cardiaque après l’utilisation d’inhibiteurs de la synthèse des prostaglandines durant les premiers mois de la grossesse.
Chez les animaux, il a été observé que l’administration d’inhibiteurs de la synthèse des prostaglandines provoque une augmentation des pertes avant et après l’implantation et de la létalité embryofœtale. De plus, une fréquence accrue de diverses malformations, dont des malformations cardiovasculaires, ont été signalées chez les animaux ayant reçu des inhibiteurs de la synthèse des prostaglandines durant la période d’organogénèse.
Le diclofénac potassique traverse facilement la barrière placentaire.
7.1.2 Allaitement
TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR sont contre-indiqués chez les femmes qui allaitent. Voir 2 CONTRE-INDICATIONS.
7.1.3 Enfants
Enfants (< 16 ans) : Fautes de données à sa disposition, Santé Canada n’a pas autorisé d’indication d’emploi chez les enfants. Voir 2 CONTRE-INDICATIONS.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Les patients de plus de 65 ans (désignés sous les appellations de personnes âgées ou de patients âgés dans le présent document) et les patients vulnérables ou affaiblis risquent davantage de présenter certains des divers effets indésirables provoqués par les AINS. La fréquence de ces effets indésirables augmente avec la dose et la durée du traitement. De plus, ces patients tolèrent moins bien les ulcères et les hémorragies. D’ailleurs, la plupart des complications fatales liées à l’appareil digestif touchent cette population, qui du reste présente également un risque accru d’ulcère ou d’hémorragie de la portion inférieure de l’œsophage.
On conseille donc d’envisager de réduire la dose de départ chez ces patients, d’ajuster la posologie selon les besoins de chacun et de surveiller de près l’état du malade, en particulier chez les patients âgés affaiblis ou de faible poids.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Bien que l’emploi de diclofénac sodique n’ait pas entraîné tous les effets indésirables mentionnés plus loin, on s’attend à ce que ces effets soient du même type que ceux qui sont survenus durant l’emploi de diclofénac potassique, car l’anion organique actif qui atteint la circulation est le même pour ces deux types de produits.
Les effets indésirables le plus souvent liés à l’emploi du diclofénac touchent le tube digestif, la peau, le SNC et le foie. Sur le plan gastro-intestinal, les réactions les plus graves sont les ulcérations et les saignements, tandis que sur le plan dermatologique, l’érythème polymorphe (syndrome de Stevens-Johnson et syndrome de Lyell), quoique rare, constitue la réaction la plus grave. À l’occasion, certaines réactions ont entraîné la mort, en particulier chez les personnes âgées.
La présente section résume les données sur les effets indésirables tirées des essais cliniques, des rapports d’enquête et de la pharmacovigilance ayant porté sur le diclofénac potassique et le diclofénac sodique.
Catégories de fréquence :
Très fréquents : ≥ 10 %;
Fréquents : ≥ 1 % mais < 10 %;
Peu fréquents : ≥ 0,01 % mais < 1 %;
Très rares : < 0,01 %, incluant les cas isolés.
Tableau 2 – Effets indésirables les plus fréquents (≥ 1 %)
Appareil gastro-
intestinal
Très
fréquents
Nausées, vomissements, diarrhée, dyspepsie, crampes abdominales, flatulence, diminution de l’appétit
Système nerveux Fréquents Étourdissements, céphalées
Foie Fréquents Augmentation (≥ 3 fois la limite supérieure de la normale) du taux des transaminases sériques (SGOT ou ASAT, SGPT ou ALAT).
Peau et annexes
cutanées
Fréquents Éruption cutanée, prurit
Oreille et
labyrinthe
Fréquents Vertige
Tableau 3 – Effets indésirables moins fréquents (< 1 %)
Appareil gastro-
intestinal
Peu
fréquents
Très rares
Gastrite, saignements digestifs, diarrhée sanglante, méléna, hématémèse, ulcérations gastrique et intestinale (compliquées ou non de saignements ou de perforation)
Troubles intestinaux bas (incluant rectocolite hémorragique et exacerbation de la maladie de Crohn), trouble intestinal de type diaphragmatique, hyperacidité, stomatite, glossite, langue saburrale, lésions œsophagiennes, constipation, pancréatite Système nerveux Peu
fréquents
Très rares
Somnolence, malaises, manque de concentration, fatigue
Troubles sensoriels, dont paresthésie, troubles de la mémoire, convulsions, anxiété, tremblements, méningite aseptique, accident vasculaire cérébral (y compris l’AIT et l’hémorragie cérébrale), dysgueusie Yeux Très rares Troubles de la vue (vue brouillée, diplopie)
Oreille et
labyrinthe
Très rares Troubles de l’ouïe, acouphène
Cœur Peu
fréquents
Infarctus du myocarde, insuffisance cardiaque, palpitations, angine, arythmies, douleur thoracique
Troubles
vasculaires
Très rares Hypertension, angéite
Peau et annexes
cutanées
Peu
fréquent
Très rares
Urticaire
Dermatite bulleuse, éruptions bulleuses, érythème, eczéma, érythème polymorphe, syndrome de Stevens-Johnson, syndrome de Lyell (nécrolyse épidermique toxique), érythrodermie (dermatite exfoliative), alopécie, photosensibilité, purpura, purpura allergique, purpura rhumatoïde
Reins et voies
urinaires
Peu
fréquent
Très rares
Œdème (facial, généralisé ou périphérique)
Atteinte rénale aiguë (insuffisance rénale aiguë), syndrome néphrotique, anomalies urinaires (p. ex. hématurie et protéinurie), néphrite tubulo-interstitielle, nécrose médullaire rénale Système
hématologique
Très rares Thrombocytopénie, leucopénie, agranulocytose, anémie hémolytique, anémie aplasique, anémie secondaire aux saignements digestifs Foie Peu
fréquents
Très rare
Troubles de la fonction hépatique, dont hépatite, nécrose hépatique, insuffisance hépatique, ictère
Hépatite fulminante
Système
immunitaire
Peu
fréquents
Très rares
Réactions d’hypersensibilité anaphylactiques / réactions anaphylactoïdes généralisées (incluant hypotension et choc)
Œdème de Quincke (incluant œdème facial) Troubles
psychiatriques
Très rares
désorientation, dépression, insomnie, cauchemars, irritabilité, trouble psychotique
Appareil
respiratoire
Peu
fréquent
Très rare
Asthme (incluant la dyspnée)
Pneumopathie inflammatoire
Autres effets L’administration des suppositoires peut parfois causer une irritation locale, une proctite, une hémorragie locale (rarement) et une exacerbation des hémorroïdes.
8.2 Effets indésirables observés au cours des essais cliniques
Les données cliniques sur la base desquelles les indications de ce médicament ont initialement été approuvées ne sont pas disponibles.
8.5 Effets indésirables signalés après la commercialisation du produit
Foie : Réactions hépatiques graves comprenant la nécrose hépatique, l’hépatite fulminante, avec ou sans ictère, et l’insuffisance hépatique, dont certaines se sont soldées par le décès ou une greffe de foie (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonctions hépatique/biliaire/pancréatique).
Appareil cardiovasculaire : Réactions graves comprenant l’infarctus du myocarde, l’insuffisance cardiaque, les palpitations, l’angine, les arythmies et la douleur thoracique.
Des méta-analyses et des données pharmaco-épidémiologiques indiquent que le diclofénac est associé à une augmentation du risque d’événements athérothrombotiques, en particulier lorsqu’il est administré à fortes doses (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES).
Troubles digestifs : Sténose gastro-intestinale, perforation pouvant causer une péritonite et colite ischémique (parfois mortelles), une fuite anastomotique; voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil digestif).
Troubles immunitaires et hypersensibilité : Syndrome de Kounis (réaction allergique grave qui peut causer un infarctus du myocarde).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Effet d’autres médicaments sur le métabolisme du diclofénac : L’administration concomitante de cet agent avec des inhibiteurs du CYP 2C9 pourrait entraîner une augmentation significative des concentrations plasmatiques maximales et de l’ASC du diclofénac. Bien qu’on ne dispose d’aucune donnée portant sur les interactions médicamenteuses entre le diclofénac sodique SR et les inducteurs du CYP 2C9, on ne peut exclure la possibilité d’une diminution de l’efficacité du diclofénac par suite de l’administration concomitante d’un inducteur du CYP 2C9. Un réglage de la dose peut se révéler nécessaire.
Médicaments connus pour causer une hyperkaliémie : L’administration concomitante de diurétiques d’épargne potassique, de cyclosporine, de tacrolimus, de triméthoprime, d’inhibiteurs de l’ECA, d’antagonistes des récepteurs de l’angiotensine II ou d’adrénolytiques peut être associée à une hausse des taux sériques de potassium, lesquels doivent donc faire l’objet d’une surveillance fréquente (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale
- Équilibre hydro-électrolytique).
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans la liste ci-après y figurent soit parce que des comptes rendus ou des études d’interactions médicamenteuses en font état, soit parce qu’il s’agit d’agents dont l’administration concomitante est contre-indiquée en raison de l’importance et de la gravité des interactions auxquelles ils pourraient donner lieu.
Tableau 4 – Interactions médicamenteuses possibles établies
| Diclofénac sodique | Source de la preuve | Effet | Commentaire clinique | ||
| sous forme de | |||||
| comprimés | |||||
| entérosolubles ou | |||||
| de comprimés à | |||||
| libération lente | |||||
| Acétaminophène | ÉCC | L’administration concomitante d’acétaminophène et d’AINS peut accroître le risque d’effets indésirables rénaux. | |||
Acide acétylsalicylique (AAS) ou autres AINS | ÉCC | L’utilisation concomitante de TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR et de tout autre AINS, y compris ceux qui sont offerts sans ordonnance (p. ex. AAS et ibuprofène) dans un but analgésique ou anti-inflammatoire, N’EST PAS conseillée en raison de l’absence de données étayant les avantages synergiques et du risque additionnel d’effets indésirables. L’emploi d’AAS à faible dose dans un but cardioprotecteur fait exception, quand un autre AINS est utilisé à des fins analgésiques ou anti-inflammatoires, mais il ne faut pas oublier que ce type d’association d’AINS entraîne des effets indésirables additionnels. Certains AINS (p. ex. ibuprofène) peuvent nuire aux effets antiplaquettaires de l’AAS à faible dose, parce qu’ils font concurrence à l’AAS pour ce qui est de l’accès au site actif de la cyclooxygénase de type 1. | Le diclofénac sodique ne doit pas être administré avec le diclofénac potassique, car l’anion organique actif qui atteint la circulation sanguine est le même pour ces deux types de produits. L’administration concomitante de diclofénac et d’autres AINS ou de corticostéroïdes par voie générale peut entraîner une augmentation de la fréquence des effets indésirables d’ordre digestif. | ||
| Alcool | La prise concomitante d’alcool et d’AINS peut accroître le risque d’effets indésirables d’ordre digestif, notamment l’ulcération et l’hémorragie. | ||||
| Antiacides | L’administration concomitante d’antiacides et d’AINS peut modifier la vitesse d’absorption des AINS, mais elle est généralement sans effet sur le degré | ||||
| d’absorption de ces agents. | |||
| Anticoagulants | De nombreuses études ont montré que l’utilisation concomitante d’AINS et d’anticoagulants augmente le risque hémorragique. | L’administration concomitante de comprimés entérosolubles ou de comprimés à libération lente de diclofénac sodique exige une surveillance étroite du rapport normalisé international (RNI). Une augmentation de la fréquence ou de l’abondance des saignements peut néanmoins survenir malgré la surveillance thérapeutique du RNI. (Voir 7 MISES EN GARDE ET PRÉCAUTIONS – Hématologie – Anticoagulants) | |
| Antihypertenseurs | Les AINS peuvent diminuer l’effet antihypertenseur des inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA). Les combinaisons d’IECA, d’antagonistes de l’angiotensine II ou de diurétiques avec des AINS peuvent accroître le risque d’insuffisance rénale aiguë et d’hyperkaliémie. La tension artérielle et la fonction rénale (y compris les électrolytes) doivent être étroitement surveillées dans ces cas, car il peut arriver que la tension artérielle augmente de façon marquée. (voir 7 MISES EN GARDE ET PRÉCAUTIONS
| Il faut donc administrer ces associations de médicaments avec prudence, surtout aux personnes âgées (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Surveillance et épreuves de laboratoire). |
| Antiplaquettaires (y compris l’AAS) | Le risque d’hémorragie est accru en raison de l’inhibition de la fonction plaquettaire, lorsque des antiplaquettaires sont associés à des AINS tels que TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR (voir 7 MISES EN GARDE ET PRÉCAUTIONS
| L’administration concomitante de TEVA-DICLOFENAC EC ou de TEVA-DICLOFENAC SR et d’AAS à faibles doses augmente le risque d’ulcères GI et de complications connexes. | |
| Cyclosporine | La néphrotoxicité de la cyclosporine peut augmenter en raison des effets des AINS sur les prostaglandines rénales. | Le patient qui prend de la cyclosporine doit donc recevoir le diclofénac en doses plus faibles que celles habituellement prescrites. | |
| Inducteurs du CYP2C9 | La prudence s’impose lorsque l’on prescrit du diclofénac en concomitance avec un inducteur du CYP2C9 (comme la rifampine), car cela peut se traduire par une baisse significative des concentrations plasmatiques du diclofénac et de l’exposition à cet agent. | Un ajustement posologique peut être nécessaire. | |
| Inhibiteurs du CYP2C9 | La prudence s’impose lorsque l’on prescrit du diclofénac en concomitance avec un inhibiteur du CYP2C9 (comme le voriconazole ou la sulfinpyrazone), car cela peut se traduire par une augmentation significative des concentrations plasmatiques maximales de diclofénac et de l’exposition à cet agent. | Un ajustement posologique peut être nécessaire. | |
| Digoxine | Le diclofénac peut faire augmenter les concentrations plasmatiques de digoxine. | Un ajustement de la dose peut se révéler nécessaire. Le dosage sérique de la digoxine est recommandé. | |
| Diurétiques | Les résultats d’études cliniques et de la pharmacovigilance ont indiqué que les AINS peuvent réduire l’effet des | L’emploi concomitant de diurétiques |
| diurétiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale). | d’épargne potassique peut entraîner une augmentation de la kaliémie, qu’il faut donc surveiller (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Surveillance et épreuves de laboratoire – Fonction rénale). | ||
| Glucocorticoïdes | Certaines études ont montré que l’utilisation concomitante d’AINS et de glucocorticoïdes oraux augmente le risque d’effets indésirables au niveau de l’appareil digestif, tels que des ulcères et des hémorragies, plus particulièrement chez les personnes de 65 ans ou plus. | ||
| Lithium | La surveillance des concentrations plasmatiques de lithium est conseillée au début et à la fin d’un traitement par les AINS, car les concentrations de cet ion peuvent augmenter. | Il peut s’avérer nécessaire d’ajuster la posologie du lithium. | |
| Méthotrexate | L’administration d’AINS (TEVA- DICLOFENAC EC et TEVA-DICLOFENAC SR compris) moins de 24 heures avant ou après l’emploi du méthotrexate commande la prudence, parce que la concentration sanguine de méthotrexate peut augmenter et entraîner des manifestations toxiques. | ||
| Contraceptifs oraux | Il n’existe pas de données concernant les interactions potentielles entre le diclofénac sodique et les contraceptifs oraux. | ||
| Hypoglycémiants oraux | ÉP | Aucune potentialisation des effets des hypoglycémiants n’a été mise en évidence durant les études pharmacodynamiques lorsque ces agents ont été administrés avec du diclofénac; toutefois, des cas isolés d’hypoglycémie et d’hyperglycémie exigeant un ajustement de la dose d’hypoglycémiant ont été rapportés | Par mesure de précaution, la surveillance de la glycémie est recommandée durant l’emploi simultané d’hypoglycémiants |
durant l’emploi du diclofénac. Des cas d’acidose métabolique ont également été signalés lors de l’administration concomitante de diclofénac et de metformine, particulièrement en présence d’insuffisance rénale. | et de diclofénac. La prudence s’impose lors de l’administration simultanée de diclofénac et de metformine. | ||
| Phénytoïne | Augmentation probable de l’exposition à la phénytoïne. | On recommande de surveiller les concentrations plasmatiques de phénytoïne chez les patients sous diclofénac qui reçoivent de la phénytoïne en concomitance. | |
| Probénécide | Le probénécide peut causer une diminution de l’excrétion des AINS — et donc une hausse de leur concentration sérique —, ce qui peut entraîner une augmentation de leur efficacité et/ou du risque de manifestations toxiques. | On doit surveiller étroitement le patient qui reçoit un AINS et du probénécide, afin de s’assurer qu’il n’y a pas lieu de modifier les doses. | |
Antibiotiques de la classe des quinolones | On a signalé des cas isolés de convulsions qui ont peut-être été dus à l’administration concomitante de quinolones et d’AINS. | ||
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) | L’administration concomitante d’AINS (comprimés entérosolubles ou comprimés à libération lente de diclofénac sodique compris) et d’ISRS peut augmenter le risque d’ulcération et d’hémorragie gastro-intestinales (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil digestif). | ||
| Sulfinpyrazone | La prudence s’impose lorsqu’on prescrit en concomitance du diclofénac avec un inhibiteur du CYP2C9 (telle la sulfinpyrazone), car cela peut se traduire par une augmentation significative des | Un ajustement posologique pourrait être nécessaire. |
| concentrations plasmatiques de pointe du diclofénac et de l’exposition à cet agent. | |||
| Tacrolimus | La néphrotoxicité du tacrolimus peut augmenter en raison de l’effet des AINS sur les prostaglandines rénales. | Les patients sous tacrolimus doivent recevoir le diclofénac en doses plus faibles que celles utilisées habituellement. | |
| Voriconazole | La prudence s’impose lorsqu’on prescrit en concomitance du diclofénac avec un inhibiteur du CYP2C9 (tel le voriconazole), car cela peut se traduire par une augmentation significative des concentrations plasmatiques de pointe du diclofénac et de l’exposition à cet agent. | Un ajustement posologique pourrait être nécessaire. |
ÉCC = Études cliniques contrôlées ; ÉP = Études pharmacocinétiques
9.5 Interactions médicament-aliments
On n’a pas établi s’il existe des interactions entre ce médicament et les aliments.
9.6 Interactions médicament-herbes médicinales
On n’a pas établi s’il existe des interactions entre ce médicament et les herbes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
Le diclofénac entraîne un allongement du temps d’agrégation plaquettaire, mais ne modifie pas le temps de saignement, le temps de thrombine, le fibrinogène plasmatique ni les facteurs V, VII, VIII, IX, X, XI et XII. Des changements statistiquement significatifs des temps de Quick et de céphaline ont été observés chez des volontaires en bonne santé. Cependant, ces changements étaient en moyenne inférieurs à une seconde dans les deux cas, et il est peu probable qu’ils aient une portée clinique.
Si les anomalies décelées grâce aux tests de la fonction rénale ou hépatique, ou aux analyses hématologiques, persistent ou s’aggravent, il faut en assurer un suivi étroit, parce qu’elles peuvent être liées au traitement.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le diclofénac sodique est un anti-inflammatoire non stéroïdien (AINS). Son mode d’action n’est pas entièrement connu, mais on sait que le diclofénac n’agit pas sur l’axe hypophysosurrénalien. Le diclofénac sodique inhibe la synthèse des prostaglandines en s’opposant à l’action de la prostaglandine-synthétase. Cet effet inhibiteur pourrait expliquer en partie son mode d’action.
10.2 Pharmacodynamie
Les effets de TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR reposent en grande partie sur l’inhibition des cyclooxygénases de types 1 et 2 (COX-1 et COX-2). Ces enzymes présentes partout dans l’organisme participent à la production des prostaglandines, qui sont d’importants médiateurs de la douleur, de la fièvre et des réactions d’adaptation et de protection de nombreux organes et tissus (enflammés).
10.3 Pharmacocinétique
Absorption
Chez l’humain, le diclofénac sodique est rapidement et presque entièrement absorbé et distribué dans le sang, le foie et les reins après administration par voie orale. Les concentrations plasmatiques sont directement proportionnelles à la dose administrée. Il n’y a pas d’accumulation, dans la mesure où on respecte l’intervalle posologique recommandé.
L’enrobage entérosoluble des comprimés à 50 mg peut retarder l’absorption du médicament. L’absorption est plus rapide quand le médicament est pris à jeun (tmax = 2,5 heures) plutôt qu’avec un repas (tmax = 6 heures) mais, dans les deux cas, la biodisponibilité reste la même. La concentration plasmatique maximale moyenne de 1,5 µg/mL (5 µmol/L) est atteinte en moyenne deux heures après l’ingestion d’un comprimé entérosoluble à 50 mg.
La Cmax est atteinte environ quatre heures au moins après l’administration du diclofénac sodique à libération lente. La concentration plasmatique du médicament demeure soutenue alors que, dans le cas des comprimés entérosolubles, elle revient pratiquement à la valeur de départ. La concentration plasmatique moyenne de 13 ng/mL (40 nmol/L) est atteinte 24 heures après l’administration de comprimés de 100 mg de diclofénac sodique à libération lente, ou 16 heures plus tard dans le cas des comprimés à 75 mg (dose unique). La concentration minimale est d’environ 22 à 25 ng/mL (70 à 80 nmol/L) durant le traitement par le diclofénac sodique en comprimés de 100 mg, à libération lente, pris une fois par jour, ou par le diclofénac sodique en comprimés de 75 mg, à libération lente, pris deux fois par jour. Durant les études pharmacocinétiques, aucune accumulation de diclofénac sodique n’est survenue après l’administration répétée de comprimés de diclofénac sodique à 100 mg (une fois par jour), à libération lente ou de diclofénac sodique en comprimés de 75 mg, à libération lente (deux fois par jour).
Distribution
Le diclofénac sodique se lie dans une forte proportion (99 %) à l’albumine sérique. Le volume apparent de distribution est de 0,12 à 0,17 L/kg. D’après les résultats d’études menées chez des patients arthritiques atteints d’épanchements articulaires, le diclofénac administré en dose unique (par voie orale ou intramusculaire) se distribue dans le liquide synovial, où le tmax se produit de 2 à 4 heures après le tmax plasmatique. Dans les 4 à 6 heures qui suivent l’administration, la concentration du médicament dans le liquide synovial dépasse la concentration plasmatique, et elle peut demeurer plus élevée que celle-ci pendant une période allant jusqu’à 12 heures. La demi-vie d’élimination est au moins trois fois plus longue dans le liquide synovial que dans le plasma.
On a décelé de faibles quantités (100 ng/mL) de diclofénac dans le lait maternel d’une mère qui allaitait. La quantité de médicament qu’un enfant nourri au sein risque d’ingérer est estimée être équivalente à l’administration d’une dose de 0,03 mg/kg/jour (voir 2 CONTRE-INDICATIONS).
Métabolisme
Le diclofénac subit une ou plusieurs hydroxylations et méthoxylations, produisant les dérivés 3’-hydroxy, 4’-hydroxy et 5-hydroxy, 4’,5’-dihydroxy et 3’-hydroxy-4’-méthoxy du diclofénac. Ces métabolites phénoliques sont pour la plupart inactifs et, tout comme la molécule mère, sont principalement transformés en composés glucuroconjugués.
Élimination
La clairance plasmatique du diclofénac est de 263 ± 56 mL/min. Après l’administration de diclofénac par voie orale, la demi-vie terminale moyenne est de 1,8 heure dans le plasma. Chez l’être humain, environ 60 % du médicament et de ses métabolites sont éliminés dans les urines. Le reste est éliminé par voie biliaire, dans les fèces. Plus de 90 % de la dose administrée par voie orale se retrouvent dans les produits d’élimination dans les 72 heures. Environ 1 % de la dose est excrétée telle quelle dans l’urine.
Populations et cas particuliers
Insuffisance rénale : Le comportement cinétique observé après une prise unique ne permet pas de conclure que la substance active s’accumule sous forme inchangée en présence d’insuffisance rénale lorsque le produit est administré selon l’horaire habituel. En présence d’une clairance de la créatinine inférieure à 10 mL/min, on évalue que la concentration plasmatique des métabolites hydroxylés est environ quatre fois plus élevée à l’état d’équilibre que chez le sujet sain. Cependant, les métabolites finissent par être éliminés dans la bile. Bien que la substance pharmacologiquement active ne semble pas s’accumuler, il est recommandé d’administrer le diclofénac sodique avec prudence aux patients atteints d’insuffisance rénale (p. ex. TFG < 60 mL/min ou 1 mL/s) (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale). TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR sont contre-indiqués en présence de détérioration grave ou évolutive de la fonction rénale (clairance de la créatinine < 30 mL/min [0,5 mL/s]) (voir 2 CONTRE-INDICATIONS).
Insuffisance hépatique : D’après une étude portant sur 10 patients atteints de troubles de la fonction hépatique (hépatite chronique et cirrhose non décompensée) auxquels on a administré une dose unique de 100 mg de diclofénac sodique par voie orale, le comportement cinétique et la biotransformation du diclofénac sodique étaient semblables à ceux qu’on observe chez des patients exempts de trouble hépatique.
Enfants : TEVA-DICLOFENAC EC et TEVA-DICLOFENAC SR sont contre-indiqués chez les enfants et les adolescents de moins de 16 ans (voir 2 CONTRE-INDICATIONS).
Personnes âgées : L’absorption, la biotransformation et l’excrétion de TEVA-DICLOFENAC EC ou TEVA-DICLOFENAC SR ne semblent pas différer significativement chez les personnes âgées et les sujets plus jeunes.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver entre 15 ˚C et 30 ˚C.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Sans objet
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Diclofénac sodique
Dénomination systématique : Sel sodique de l’acide [o-(2,6-dichlorophényl)amino]-benzèneacétique
Formule et masse moléculaires : C14H10Cl2NNaO2 ; 318,13 g/mol
Formule de structure :
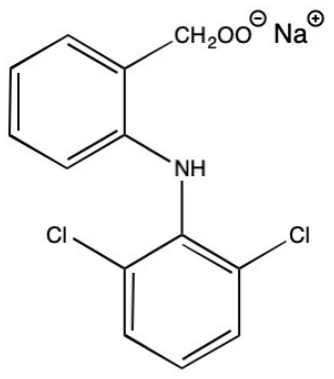
Propriétés physicochimiques : Le diclofénac sodique est une poudre blanche à blanchâtre ayant un goût amer et salé. Sa solubilité aqueuse est de 2 % à 25 ºC et à pH = 7,7. Cette substance est pratiquement insoluble dans les solutions aqueuses acides.
14 ESSAIS CLINIQUES
14.1 Plan des essais et démographie des études
Les données cliniques sur la base desquelles les indications de ce médicament ont initialement été approuvées ne sont pas disponibles.
14.2 Résultats d’étude
Les essais cliniques avec répartition aléatoire portant sur le diclofénac sodique sous forme de comprimés entérosolubles ou de comprimés à libération lente N’ÉTAIENT PAS conçus pour permettre la détection de différences quant aux effets indésirables cardiovasculaires durant le traitement prolongé.
Toutefois, d’après les données d’études d’observation menées auprès de populations de grande taille ainsi que d’analyses méta et d’examens systématiques, l’emploi du diclofénac est associé à une augmentation du risque d’accidents cardiovasculaires thrombotiques, notamment d’infarctus du myocarde et d’AVC ischémique. Les résultats de certaines études donnent à penser que le risque cardiovasculaire est lié à la dose de diclofénac ainsi qu’à la durée de l’exposition au médicament, et qu’il est plus élevé chez les patients qui présentent déjà des facteurs de risque cardiovasculaire.
Des méta-analyses de nombreux essais cliniques à répartition aléatoire montrent que le diclofénac est associé à une augmentation du risque d’AVC, de décès d’origine cardiovasculaire et de décès toutes causes confondues par rapport au placebo. Les données indiquent également que le diclofénac pourrait être associé à un risque d’événements cardiovasculaires thrombotiques plus élevé que celui auquel sont associés les autres AINS, en particulier lorsqu’il est administré à fortes doses (150 mg par jour).
Les renseignements qui suivent ont étayé la demande d’homologation originale et ses modifications subséquentes. Les études citées ont été menées conformément aux normes et aux règlements en vigueur au moment de leur tenue.
14.3 Études de biodisponibilité comparatives
TEVA-DICLOFENAC EC
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de trois types de comprimés entérosolubles de diclofénac sodique — TEVA-DICLOFENAC EC à 25 mg (Teva Canada Limitée), TEVA-DICLOFENAC EC à 50 mg (Teva Canada Limitée) et VOLTARENMD à 50 mg (Ciba-Geigy) — mesurés dans une étude de biodisponibilité comparative croisée à double insu comprenant trois séquences de trois traitements administrés, après répartition aléatoire, sous forme de dose orale unique (50 mg) sur trois périodes à des adultes de sexe masculin à jeun et en bonne santé. Sont présentées ci-dessous les données de biodisponibilité comparatives des 18 sujets inclus dans l’analyse statistique.
RÉSUMÉ DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
Diclofénac sodique (comprimés entérosolubles)
(2 × 25 mg) et (1 × 50 mg) D’après les données mesurées
Moyenne géométrique
Moyenne arithmétique (± ÉT)
| Paramètre | TEVA-DICLOFENAC EC* 25 mg (A) : 2 × 25 mg | TEVA-DICLOFENAC EC** 50 mg (B) : 1 × 50 mg | VOLTAREN®† 50 mg (C) : 1 × 50 mg | Rapport des moyennes géométriques (%) |
| ASC(0-24) (ng•h/mL) | 1 277,45 ± 316,70 | 1 251,16 ± 287,46 | 1 348,41 ± 327,13 | 96,02 ± 18,44 (A) 94,68 ± 18,32 (B) |
Cmax (ng/mL) | 1 151,88 ± 362,55 | 1 185,77 ± 328,32 | 1 308,69 ± 394,63 | 91,48 ± 28,54 (A) 101,14 ± 57,98 (B) |
| tmax (h) | 2,03 ± 0,83 | 1,78 ± 0,75 | 2,64 ± 1,29 | |
t½ (h) | 0,70 ± 0,20 | 0,66 ± 0,16 | 0,69 ± 0,21 |
* Produit évalué : Comprimés TEVA-DICLOFENAC EC à 25 mg (comprimés entérosolubles) ** Produit évalué : Comprimés TEVA-DICLOFENAC EC à 50 mg (comprimés entérosolubles) † Produit de référence : Comprimés VOLTARENMD à 50 mg, Ciba Geigy Canada, Streetsville, Ontario
TEVA-DICLOFENAC SR
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés à libération lente de diclofénac de 100 mg — TEVA-DICLOFENAC SR (Teva Canada Limitée) et VOLTARENMD SR (Geigy Pharmaceuticals) — mesurés dans une étude de biodisponibilité comparative croisée comprenant deux séquences de deux traitements administrés, après répartition aléatoire, sous forme de dose orale unique (1 x 100 mg) sur deux périodes à des adultes de sexe masculin non à jeun et en bonne santé. Sont présentées ci-dessous les données de biodisponibilité comparatives des 27 sujets inclus dans l’analyse statistique.
RÉSUMÉ DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
Diclofénac (1 x 100 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 2416 2531 (35) | 2566 2924 (75) | 94,2 | 83,4 – 106,3 |
ASCI (ng•h/mL) | 2322 2362 (19) | 2465 2523 (24) | 92,3 | 84,4 – 101,0 |
Cmax (ng/mL) | 692 763 (42) | 614 761 (64) | 112,9 | 85,8 – 148,7 |
tmax3 (h) | 7,56 (65,2) | 8,37 (73,8) | ||
t½3 (h) | 2,08 (74,0) | 2,25 (58,7) | ||
1 Comprimés à libération lente TEVA-DICLOFENAC SR (diclofénac sodique) à 100 mg (Teva Canada Limitée). 2 Comprimés à libération lente VOLTARENMD SR (diclofénac sodique) à 100 mg (Geigy Pharmaceuticals, Canada). 3 Exprimé sous forme de moyenne arithmétique (% CV %) uniquement.
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés à libération lente de diclofénac de 100 mg — TEVA-DICLOFENAC SR (Teva Canada Limitée) et VOLTARENMD SR (Geigy Pharmaceuticals) — mesurés dans une étude de biodisponibilité comparative croisée comprenant deux séquences de deux traitements administrés, après répartition aléatoire, sous forme de dose orale unique (1 x 100 mg) sur deux périodes à des adultes de sexe masculin à jeun et en bonne santé. Sont présentées ci-dessous les données de biodisponibilité comparatives des 36 sujets inclus dans l’analyse statistique.
RÉSUMÉ DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
Diclofénac (1 x 100 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 1998 2066 (23) | 2122 2155 (19) | 97,8 | 88,2 – 106,9 |
ASCI (ng•h/mL) | 2143 2179 (19) | 2276 2322 (18) | 97,1 | 91,2 – 103,4 |
Cmax (ng/mL) | 513 606 (63) | 464 535 (52) | 112,8 | 91,5 – 139,1 |
tmax3 (h) | 5,17 (44,5) | 4,83 (46,4) | ||
t½3 (h) | 4,23 (176,1) | 5,40 (87,2) | ||
1 Comprimés à libération lente TEVA-DICLOFENAC SR (diclofénac sodique) à 100 mg (Teva Canada Limitée). 2 Comprimés à libération lente VOLTARENMD SR (diclofénac sodique) à 100 mg (Geigy Pharmaceuticals, Canada). 3 Exprimé sous forme de moyenne arithmétique (% CV %) uniquement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Le diclofénac sodique est un dérivé de l’acide phénylacétique dont les propriétés anti-inflammatoires ont été observées dans divers modèles pharmacologiques.
In vitro et à des concentrations équivalentes à celles qui sont atteintes chez l’humain, le diclofénac sodique n’inhibe pas la biosynthèse du protéoglycane dans le cartilage.
Activité anti-inflammatoire chez le rat
L’activité anti-inflammatoire a été évaluée par mesure de l’inhibition de l’œdème de la patte (provoqué par une solution de carragénine ou une suspension de kaolin) et de la réduction de l’arthrite provoquée par un adjuvant (adjuvant de Freund).
| Préparation | Inhibition de l’œdème provoqué | |||||
| Carragénine DE50 (mg/kg) voie orale* | Kaolin DE50 (mg/kg) voie orale* | |||||
| Diclofénac sodique | 2,1 | 1,2 | ||||
*Dose efficace moyenne (DE50) calculée par interpolation graphique à partir d’au moins trois doses
Inhibition des prostaglandines
Il existe une étroite corrélation entre certaines réactions fébriles et l’augmentation du taux des prostaglandines dans le cerveau. Le diclofénac (0,5 µg/mL) entraîne une diminution de la formation de la prostaglandine E2 parallèle à son action antipyrétique, sans causer d’hypothermie chez l’animal afébrile. In vitro, la CI50 du diclofénac relativement à la synthèse des prostaglandines est de 1,6 µM/L.
Adhésivité plaquettaire
Chez le lapin, l’utilisation de 15 µg/mL de diclofénac réduit de 50 % l’agrégation plaquettaire provoquée par le collagène. La même dose exerce un effet semblable sur l’adhésion provoquée par l’ADP. Administré par gavage à la dose de 10 mg/kg, le diclofénac protège le lapin de l’action létale de la thrombokinase, sans occasionner d’effet délétère.
Tolérabilité digestive
Chez le rat, l’administration de 17 mg/kg de diclofénac sodique par voie orale a entraîné une perte sanguine de 150 µL durant une période de 72 heures, ce dont témoigne l’administration d’érythrocytes marqués au 51Cr.
Toxicologie générale
Toxicité aiguë
| Espèce | Voie | DL50 (mg/kg) | IC95 % (mg/kg) | ||||||||
| Souris | Orale I.V. | 389 133 | 197 – 595 126 – 140 | ||||||||
| Rat | Orale I.V. | 173 106 | 133 – 213 80 – 132 | ||||||||
| Cobaye | Orale I.V. | 1 110 127 | 950 – 1 270 123 – 132 | ||||||||
| Lapin | Orale | 194 | 151 – 259 |
La bradycardie et les convulsions figuraient parmi les symptômes.
Chez les animaux qui sont morts, l’autopsie a le plus souvent mis en évidence une irritation gastrique, une perforation et leurs séquelles.
Toxicité chronique
| Espèce | Période | Dose quotidienne (mg/kg, voie orale) | |||||
| d’administration | |||||||
| Aucun signe d’intoxication | Signes réversibles de toxicité, principalement de nature GI | Dose létale minimale | |||||
| Rat | 3 mois 6 mois 98 semaines | 2 1 0,25 |
– | 6 4 1 | |||
| Chien | 3 mois | – | 0,5 | 2 | |||
| Singe rhésus | 6 mois | – | 5-15 | 75 | |||
| Babouin | 12 mois | – | 5 | 10 | |||
On a administré du diclofénac sodique à des rats mâles et femelles à raison de 0,25, 1,0 et 2,0 mg/kg par jour, par voie orale, pendant 59 semaines (groupe à dose élevée) à 98 semaines (groupes à doses intermédiaire et faible). En raison du taux élevé de mortalité lié à la dose, on a arrêté l’administration de la dose élevée après 59 semaines. Le taux élevé de mortalité était dû à des ulcérations graves du tractus gastro-intestinal (proportionnelles à la dose) accompagnées d’ulcères perforés conduisant à une péritonite et à ses séquelles. L’augmentation du poids et la consommation de nourriture étaient semblables dans les groupes traités et le groupe témoin. Dans les groupes qui recevaient la dose élevée et la dose intermédiaire, les examens hématologiques ont révélé une leucocytose neutrophile et de l’anémie, plus particulièrement chez les femelles à la 52e et à la 98e semaine respectivement. Les femelles tendent à développer une hypertrophie des surrénales et finissent par manifester une baisse de glucose et une hausse de la phosphatase alcaline. On a effectué des études histologiques sur le tissu des animaux témoins et des animaux recevant les doses intermédiaire et faible. On a observé les modifications suivantes liées au médicament : ulcération de la muqueuse de l’intestin grêle, lymphangiectasie, hypoplasie lymphoïde, hypoplasie des cellules plasmatiques des ganglions mésentériques, foyers d’hyperplasie hépatocytique, atrophie de la corticosurrénale et prostatite. On n’a pas remarqué de fréquence accrue des tumeurs dans les groupes traités, par comparaison au groupe témoin.
On a administré du diclofénac sodique une fois par jour sous forme de capsules de gélatine à des babouins (espèce Papio) à raison de 0, 5, 15 mg/kg (dose ramenée à 10 mg/kg le 254e jour) et de 50 mg/kg/jour (dose ramenée à 30 mg/kg le 38e jour) pendant 52 semaines. À toutes les doses administrées, le diclofénac a produit une ulcération du tube digestif. Dans le groupe recevant la plus faible dose, l’ulcération se limitait au côlon, mais elle touchait également l’estomac et l’intestin grêle dans les deux autres groupes. Le poids corporel des animaux traités était inférieur à celui des animaux témoins. Une autre manifestation évidente était la constipation, accompagnée d’épisodes de diarrhée. Dans tous les groupes traités, on a observé une baisse de l’albuminémie liée à la dose. On a également observé de l’anémie et une augmentation de la vitesse de sédimentation globulaire dans le groupe recevant la plus forte dose. Les animaux témoins et ceux qui recevaient les doses faible et intermédiaire n’ont eu aucune lésion intestinale. La consommation de nourriture et le gain pondéral étaient dans les limites de la normale. Les paramètres hématologiques étaient comparables chez les animaux traités et témoins, et l’albuminémie est revenue près des valeurs normales.
Études sur le pouvoir carcinogène
Les études sur le pouvoir carcinogène menées à long terme chez des rats auxquels on avait administré jusqu’à 2 mg/kg/jour de diclofénac sodique n’ont pas révélé d’augmentation significative de la fréquence des tumeurs. On a cependant remarqué une tendance liée à la dose des manifestations suivantes : chez les femelles — hyperplasie médullosurrénale, fibroadénomes du sein, et fibromes tissulaires sous-cutanés, et chez les mâles —adénomes à cellules C de la thyroïde. Sur le plan de la fréquence de ces manifestations, les différences entre les divers groupes, y compris le groupe témoin, étaient légères et reflétaient la variation dans la spontanéité de ces lésions, courantes chez les rats de laboratoire âgés.
Dans une étude de deux ans chez les souris, seuls les témoins et les animaux recevant les deux doses quotidiennes les plus faibles (0,1 et 0,3 mg/kg) ont survécu assez longtemps pour permettre d’évaluer le potentiel carcinogène. Les deux doses quotidiennes plus élevées (1 et 2 mg/kg) ont raccourci la durée de vie, en particulier chez les mâles, en raison d’une ulcération ou d’une perforation de l’intestin grêle (ou des deux), ce qui a empêché de faire une évaluation. La sensibilité connue des rongeurs aux anti-inflammatoires non stéroïdiens, qui se traduit par un taux de mortalité élevé à des doses proches de la dose thérapeutique, est considérée comme spécifique des rongeurs. Le diclofénac sodique n’a pas eu d’effet carcinogène chez les souris observées dans le cadre de cette étude.
Génotoxicité
On a effectué des études sur le pouvoir mutagène in vitro en utilisant des bactéries avec ou sans activation microsomiale, et des cellules mammaliennes. Des études in vivo ont également été menées. Aucune étude n’a mis en évidence d’effet mutagène produit par le diclofénac sodique.
Toxicologie relative à la reproduction et au développement
Rat : On a administré des doses de 2 et 4 mg/kg/jour par voie orale à des rats mâles et femelles sans observer d’effet visible sur la fécondité. Les doses ont été administrées avant l’accouplement et durant les périodes d’accouplement, de gestation et de lactation. À la plus forte dose, on a observé une gestation prolongée et une dystocie. Les deux doses ont eu des effets embryotoxiques (faible poids à la naissance, mortalité), mais ces effets étaient minimes à la dose de 2 mg/kg/jour. Exception faite d’un léger retard de croissance dans le groupe recevant la plus forte dose, le taux de survie et la croissance étaient comparables chez les petits des animaux traités et témoins.
Souris et rat : Des études de tératologie avec des doses orales de 2, 3, 10 et 20 mg/kg/jour n’ont révélé aucun effet tératogène chez les fœtus. Aux doses plus élevées, on a observé des effets gastro-intestinaux marqués chez les mères et une toxicité marquée chez les fœtus (poids réduit à la naissance et augmentation de la mortalité).
Lapin : Une augmentation dose-dépendante du taux de résorption, une diminution du poids fœtal et des anomalies du squelette ont été observées chez la progéniture des femelles gravides ayant reçu des doses orales de 5 ou 10 mg/jour durant toute la période de gestation. On a observé une nette embryotoxicité à la dose la plus élevée, mais aucune donnée ne vient appuyer l’existence d’un effet tératogène.
L’administration d’AINS (y compris le diclofénac) a inhibé l’ovulation chez la lapine ainsi que l’implantation et la placentation chez la rate, et a entraîné la fermeture prématurée du canal artériel chez les petits de la rate gravide. Chez la rate, l’administration de doses de diclofénac toxiques pour la mère a été associée à la dystocie, à la gestation prolongée, à la diminution de la survie fœtale et au retard de croissance intra-utérine. Les légers effets du diclofénac sur les paramètres de reproduction et sur l’accouchement, de même que le rétrécissement du canal artériel in utero sont des conséquences pharmacologiques de cette classe d’inhibiteurs de la synthèse des prostaglandines (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS – 7.1 Cas particuliers).
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1.
Monographie de VoltarenMD et VoltarenMD SR (comprimés de 100 mg), Numéro de contrôle :
260554, Novartis Pharma Canada Inc. (8 juin 2022)