


Monographie de produit - Teva-Dimethyl Fumarate
1 INDICATIONS
Teva-Dimethyl Fumarate (fumarate de diméthyle) est indiqué en monothérapie pour :
- le traitement de la sclérose en plaques (SEP) récurrente-rémittente, afin de diminuer la fréquence des exacerbations cliniques et de retarder la progression de l’incapacité́.
L’efficacité́ du fumarate de diméthyle dans les cas de SEP progressive d’emblée n’a pas été établie.
Seuls les cliniciens ayant de l’expérience dans le diagnostic et la prise en charge de la SEP peuvent prescrire Teva-Dimethyl Fumarate.
1.1 Enfants
Enfants (< 18 ans) : D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité du fumarate de diméthyle chez les enfants n’ont pas été démontrées; par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Enfants).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les études cliniques sur le fumarate de diméthyle ne comptaient pas suffisamment de patients âgés de 65 ans ou plus pour que l’on puisse déterminer si l’innocuité́ et l’efficacité de Teva-Dimethyl Fumarate chez les patients de cet âge diffèrent de celles chez les patients plus jeunes. Les médecins qui choisissent de traiter des patients âgés doivent tenir compte de la fréquence accrue de maladies coexistantes dans cette population, de la prudence requise dans l’administration de pharmacothérapies concomitantes et de la nécessité possible d’une surveillance plus étroite et assidue (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
- Teva-Dimethyl Fumarate est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à tout ingrédient de la préparation, y compris tout ingrédient non médicinal, ou à une composante du contenant. Pour connaître la liste complète des ingrédients, voir la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Populations particulières :
- Insuffisance rénale ou hépatique : Le fumarate de diméthyle n’a pas fait l’objet d’études chez des patients présentant une insuffisance rénale ou hépatique. Le profil pharmacocinétique et le métabolisme du fumarate de diméthyle observés chez des adultes en santé ne laissent présager aucun effet sur l’exposition au fumarate de monométhyle. Par conséquent, aucun ajustement de la dose n’est nécessaire. Il faut tout de même faire preuve de prudence lors du traitement de patients présentant une atteinte rénale ou hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Cas particuliers; 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
Enfants : Teva-Dimethyl Fumarate n’est pas indiqué chez les enfants (voir 1 INDICATIONS et
10 PHARMACOLOGIE CLINIQUE).
Personnes âgées : Les études cliniques sur le fumarate de diméthyle comptaient un nombre limité de patients âgés de 55 ans ou plus et ne comptaient pas suffisamment de patients âgés de 65 ans ou plus pour que l’on puisse déterminer si l’innocuité et l’efficacité du fumarate de diméthyle chez les patients de cet âge diffèrent de celles chez les patients plus jeunes. Étant donné le mode d’action du médicament, un ajustement de la dose chez les patients âgés ne serait aucunement nécessaire. Les médecins qui choisissent de traiter des patients âgés avec Teva-Dimethyl Fumarate doivent tenir compte de la fréquence accrue de maladies coexistantes dans cette population, de la prudence requise dans l’administration de pharmacothérapies concomitantes et de la nécessité possible d’une surveillance plus étroite et assidue (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées).
4.2 Dose recommandée et ajustement de la posologie
- Dose initiale : Au départ, il faut prendre Teva-Dimethyl Fumarate à raison de 120 mg deux fois par jour, par voie orale : dose totale de 240 mg par jour.
- Dose habituelle : Au bout de 7 jours, il faut passer à la dose recommandée de 240 mg deux fois par jour, par voie orale : dose totale de 480 mg par jour.
On peut revenir temporairement à la dose de 120 mg deux fois par jour (dose totale de 240 mg par jour) pour réduire la fréquence des bouffées vasomotrices et des effets secondaires gastro-intestinaux. Au bout d’un mois au maximum, il faut recommencer la prise orale de 240 mg deux fois par jour.
Teva-Dimethyl Fumarate peut se prendre avec ou sans nourriture. Dans le cas des patients présentant des effets secondaires gastro-intestinaux, le fait de prendre Teva-Dimethyl Fumarate avec des aliments pourrait en accroître la tolérabilité.
Lors d’une étude de 4 jours menée auprès de volontaires en bonne santé, l’administration de 325 mg d’acide acétylsalicylique en comprimés non entérosolubles avant la prise du fumarate de diméthyle a réduit la fréquence et la gravité des bouffées vasomotrices. L’utilisation de l’acide acétylsalicylique à long terme pour maîtriser les bouffées vasomotrices n’a pas été étudiée et n’est donc pas recommandée (voir 10 PHARMACOLOGIE CLINIQUE).
L’indication d’utilisation chez les enfants n’a pas été autorisée par Santé Canada.
4.4 Administration
Teva-Dimethyl Fumarate se prend par voie orale, avec ou sans nourriture.
Il faut avaler la capsule entière. Il faut éviter d’écraser, de diviser ou de dissoudre la capsule et son contenu, car la membrane entérosoluble des microgranules dans la capsule aide à prévenir les effets irritants sur l’estomac.
4.5 Dose oubliée
En cas d’oubli, la dose oubliée peut se prendre si l’intervalle entre la dose du matin et celle du soir est d’au moins 4 heures. Autrement, il faut poursuivre le traitement en prenant la prochaine dose au moment habituel.
5 SURDOSAGE
Pour connaître les mesures à prendre en cas d’un surdosage présumé, communiquez avec le centre antipoison de votre région.
Des cas de surdosage ont été signalés. Les symptômes décrits dans ces cas concordaient avec le profil d’effets indésirables connu du fumarate de diméthyle. Autant que l’on sache, il n’existe pas d’antidote ni d’intervention thérapeutique pour accélérer l’élimination de Teva-Dimethyl Fumarate. Advenant un surdosage, il est recommandé d’instaurer un traitement cliniquement indiqué en fonction des symptômes. On n’a pas évalué de façon adéquate l’innocuité de doses cumulatives dépassant 720 mg par jour (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| Orale | Capsules à libération retardée / 120 mg et 140 mg | Acide méthacrylique, cellulose microcristalline, citrate de triéthyle, croscarmellose sodique, copolymère d’acrylate d'éthyle, copolymère de méthacrylate de méthyle, silice colloïdale, stéarate de magnésium et talc. L’enveloppe de la capsule contient : bleu no 1, dioxyde de titane, gélatine, rouge allura AC. |
Description
Teva-Dimethyl Fumarate se présente sous forme de microgranules entérosolubles dans une capsule à enveloppe de gélatine dure. Chaque capsule contient 120 mg ou 240 mg de fumarate de diméthyle.
Capsules dosées à 120 mg : Les capsules ont une coiffe bleu pâle et un corps blanc, et portent la mention « D120 » imprimée à l’encre noire. Offerts en plaquettes alvéolées d’aluminium PVC/PE/PVDC de 14 ou 56 capsules et en flacons de PEHD de 100 capsules.
Capsules dosées à 240 mg : Les capsules ont une coiffe bleu pâle et un corps bleu pâle, et portent la mention « D240 » imprimée à l’encre noire. Offerts en plaquettes alvéolées d’aluminium PVC/PE/PVDC de 56 capsules et en flacons de PEHD de 100 capsules.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’utilisation simultanée d’autres dérivés de l’acide fumarique (topiques ou systémiques) pendant le traitement par Teva-Dimethyl Fumarate n’est pas recommandée.
Appareil gastro-intestinal
Teva-Dimethyl Fumarate peut causer des troubles gastro-intestinaux. Lors des études cliniques contrôlées par placebo et menées auprès de patients atteints de la sclérose en plaques, 48 % des patients traités par le fumarate de diméthyle ont présenté des effets indésirables gastro-intestinaux, comparativement à 36 % des patients sous placebo. La fréquence accrue de troubles gastro-intestinaux associée au traitement par le fumarate de diméthyle était principalement attribuable à la fréquence plus élevée des cas de nausées, de vomissements, de diarrhée, de douleur abdominale, de douleur abdominale haute et de dyspepsie. On a aussi signalé des cas de gastro-entérite plus fréquemment chez les patients traités par le fumarate de diméthyle que chez ceux ayant reçu le placebo (voir 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés au cours des études cliniques).
La prise de Teva-Dimethyl Fumarate avec des aliments ou un retour temporaire à la dose de 240 mg/jour pourraient accroître la tolérabilité chez les patients présentant des effets indésirables gastro-intestinaux (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et ajustement de la posologie).
L’emploi du fumarate de diméthyle n’ayant pas été évalué chez des patients présentant une grave affection gastro-intestinale évolutive, la prudence est de mise lors du traitement de ces patients.
Système sanguin et lymphatique
Le fumarate de diméthyle pourrait faire baisser la numération lymphocytaire (voir 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives). Lors des études contrôlées par placebo menées chez des patients atteints de la SEP, la numération lymphocytaire moyenne a diminué d’environ 30 % par rapport au départ pendant la première année de traitement par le fumarate de diméthyle, puis s’est stabilisée, demeurant à ce niveau moins élevé pendant toute la durée du traitement. Six pour cent (6 %) des patients sous fumarate de diméthyle et moins de 1 % des patients sous placebo ont présenté des lymphocytémies inférieures à 0,5 × 10⁹/L (la limite inférieure de la normale est de 0,91 × 10⁹/L). Dans le cadre d’études cliniques contrôlées et non contrôlées, 9 % des patients ont présenté des lymphocytémies de 0,5 × 10⁹/L ou plus mais inférieures à 0,8 × 10⁹/L pendant au moins six mois. Deux pour cent (2 %) des patients ont présenté des lymphocytémies inférieures à 0,5 × 10⁹/L pendant au moins six mois et chez ces patients, la numération lymphocytaire est demeurée inférieure à 0,5 × 10⁹/L d’après la majorité des vérifications effectuées au fil du traitement.
Quatre semaines après l’arrêt du traitement par le fumarate de diméthyle, la numération lymphocytaire moyenne a augmenté mais sans atteindre les valeurs initiales. Le délai avant le rétablissement de la lymphocytémie initiale n’a pas été établi (voir 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés au cours des études cliniques).
Il faut prendre les précautions suivantes :
- Avant d’instaurer le traitement par Teva-Dimethyl Fumarate, obtenir la formule sanguine complète (FSC) du patient, y compris la numération lymphocytaire, si le bilan sanguin le plus récent remonte à plus de six mois. Il est recommandé d’obtenir la FSC à nouveau, y compris la numération lymphocytaire, après six mois de traitement, puis tous les 6 à 12 mois par la suite, et si le bilan est cliniquement indiqué.
- Songer à interrompre le traitement par Teva-Dimethyl Fumarate chez les patients dont la numération lymphocytaire demeure inférieure à 0,5 × 10⁹/L pendant plus de six mois.
- Réévaluer le rapport avantages-risques chez les patients présentant une lymphopénie modérée pendant plus de six mois.
- Chez les patients dont la numération lymphocytaire est inférieure à la limite inférieure de la normale (LIN) selon la plage de référence du laboratoire local, il est recommandé de vérifier régulièrement le nombre absolu de lymphocytes. D’autres facteurs susceptibles d’augmenter davantage le risque individuel de leucoencéphalopathie multifocale progressive (LMP) doivent être pris en compte (voir également la section Leucoencéphalopathie multifocale progressive ci-dessous).
- Dans tous les cas de lymphopénie, la numération lymphocytaire doit faire l’objet d’une surveillance jusqu’au rétablissement de la lymphocytémie initiale.
- Il est également conseillé d’obtenir la FSC avant de faire passer les patients à d’autres traitements susceptibles de réduire la numération lymphocytaire, pour éviter d’exposer les patients à des effets additifs sur le système immunitaire (voir 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
- Les patients présentant une faible numération lymphocytaire au départ ainsi que les patients suivant d’autres traitements immunomodulateurs ont été exclus des essais cliniques portant sur l’utilisation du fumarate de diméthyle dans la sclérose en plaques. L’emploi de Teva-Dimethyl Fumarate n’est pas recommandé chez les patients dont le système immunitaire est déjà compromis par d’autres traitements (antinéoplasiques, immunosuppresseurs ou immunomodulateurs, par exemple) ou affections (un syndrome d’immunodéficience, par exemple), en raison du risque possible d’effets additifs sur le système immunitaire.
Fonctions hépatique/biliaire/pancréatique
Lors des études cliniques menées auprès de patients atteints de la sclérose en plaques, des élévations dans les taux des transaminases hépatiques (GPT et SGOT) supérieures à 1 fois la limite supérieure de la normale (LSN) et inférieures à 3 fois la LSN sont survenues plus fréquemment chez les patients traités par le fumarate de diméthyle que chez les patients sous placebo. La fréquence accrue de l’élévation des transaminases hépatiques chez les patients traités par le fumarate de diméthyle par rapport aux patients sous placebo a été surtout observée pendant les six premiers mois de traitement (voir 8 EFFETS INDÉSIRABLES, 8.4 Effets indésirables observés au cours des études cliniques, Transaminases hépatiques).
Il est conseillé de faire vérifier les taux sériques d’aminotransférases et de phosphatase alcaline ainsi que la bilirubine totale avant l’instauration du traitement par Teva-Dimethyl Fumarate, le bilan le plus récent ne devant pas remonter à plus de six mois. Il est recommandé de revérifier les transaminases après six mois de traitement, puis tous les 6 à 12 mois pendant le traitement, et si l’analyse est cliniquement indiquée. Il faut mettre fin au traitement par Teva-Dimethyl Fumarate si on soupçonne une atteinte hépatique cliniquement significative attribuable à Teva-Dimethyl Fumarate.
Depuis la commercialisation, des cas d’atteinte hépatique cliniquement significative ont été signalés chez des patients sous le fumarate de diméthyle. Dans ces cas, l’atteinte hépatique est survenue quelques jours à plusieurs mois après l’instauration du traitement par le fumarate de diméthyle. Des signes et symptômes d’atteinte hépatique, notamment une élévation des aminotransférases sériques dépassant 5 fois la limite supérieure de la normale (LSN) accompagnée d’une augmentation de la bilirubine totale dépassant 2 fois la LSN, ont été observés. Ces anomalies se sont résolues lors de l’arrêt du traitement. Il a fallu hospitaliser le patient dans certains cas. Aucun des cas signalés n’a mené à une insuffisance hépatique, à une transplantation hépatique ou au décès du patient. Cependant, la survenue de nouvelles élévations des taux sériques d’aminotransférases jointe à des taux accrus de bilirubine résultant de dommages hépatocellulaires d’origine médicamenteuse est un important signe précurseur d’une atteinte hépatique grave pouvant mener à une insuffisance hépatique aiguë, à une transplantation hépatique ou, dans certains cas, au décès du patient.
Système immunitaire
Infections : Il faut éviter d’instaurer un traitement par Teva-Dimethyl Fumarate en présence de signes et de symptômes d’une infection grave.
La baisse de la numération lymphocytaire observée chez les patients traités par le fumarate de diméthyle lors des études cliniques n’a pas été associée à une fréquence accrue d’infections. Toutefois, compte tenu du risque possible d’infections chez les patients présentant une lymphopénie soutenue, il faut conseiller aux patients de signaler à leur médecin tout symptôme d’une infection. En présence de signes et de symptômes d’une infection grave, il faut songer à interrompre le traitement par Teva-Dimethyl Fumarate jusqu’à ce que l’infection soit résolue.
Zona (herpès zoster) et autres infections opportunistes graves : Des cas de zona sont survenus chez des patients traités par le fumarate de diméthyle. Bien que la majorité des cas n’aient pas été graves, des cas graves ont été signalés, notamment sous forme de zona disséminé, d’infection herpétique du nerf ophtalmique, de méningo-encéphalite causée par le virus du zona et de méningomyélite d’origine herpétique. Ces infections pourraient survenir à tout moment pendant le traitement. Il convient de surveiller l’apparition des signes et symptômes de zona chez les patients sous Teva-Dimethyl Fumarate. Advenant la survenue du zona, il faudra administrer le traitement approprié.
D’autres infections opportunistes graves sont survenues chez des patients traités par le fumarate de diméthyle, notamment des cas d’infections virales (virus de l’herpès simplex, virus du Nil occidental, cytomégalovirus), fongiques (Candida et Aspergillus) et bactériennes (Nocardia, Listeria monocytogenes, Mycobacterium tuberculosis). Ces infections ont été signalées chez des patients présentant un nombre absolu de lymphocytes (NAL) réduit ainsi que chez des patients dont le NAL était normal. Ces infections ont touché le cerveau, les méninges, la moelle épinière, le tractus gastro-intestinal, les poumons, la peau, les yeux et les oreilles. Les patients qui présentent des signes et symptômes correspondant à l’une de ces infections doivent faire l’objet d’une évaluation diagnostique rapide et recevoir un traitement approprié.
En présence d’une infection grave, il faut songer à interrompre le traitement par Teva-Dimethyl Fumarate jusqu’à ce que l’infection soit résolue (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la commercialisation du produit).
Vaccinations : Lors des études cliniques, on n’a pas évalué l’innocuité de l’administration de vaccins vivants atténués pendant un traitement par le fumarate de diméthyle. Les vaccins vivants s’accompagnent d’un risque possible d’infection clinique et sont déconseillés pendant le traitement par Teva-Dimethyl Fumarate.
L’efficacité des vaccins vivants atténués administrés pendant un traitement par le fumarate de diméthyle n’a pas été évaluée lors des études cliniques.
Hypersensibilité et réactions anaphylactoïdes : Lors des essais cliniques, trois des 2560 patients traités par le fumarate de diméthyle ont présenté de graves bouffées vasomotrices qui étaient probablement la manifestation d’une réaction d’hypersensibilité ou d’une réaction anaphylactoïde. La vie des trois patients n’était pas en danger, mais ils ont dû être hospitalisés. Des cas de réaction d’hypersensibilité, d’œdème de Quincke et de réaction anaphylactique ont été signalés depuis la commercialisation du produit (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la commercialisation du produit). Ces réactions se sont généralement présentées après la première dose, mais pourraient survenir à tout moment pendant le traitement; il se peut qu’elles soient graves et elles pourraient même mettre la vie du patient en danger. Les prescripteurs et les patients devraient tenir compte de la possibilité d’un scénario semblable advenant des bouffées vasomotrices intenses. Le patient doit recevoir comme consigne de cesser de prendre Teva-Dimethyl Fumarate et d’obtenir des soins médicaux immédiatement advenant l’apparition de signes ou symptômes d’anaphylaxie ou d’œdème de Quincke. Le cas échéant, la réinstauration du traitement est déconseillée.
Surveillance et épreuves de laboratoire
Il est recommandé d’obtenir la formule sanguine complète (FSC) du patient, y compris la numération lymphocytaire, (bilan effectué il y a six mois ou moins) avant d’instaurer le traitement pour déterminer si la numération lymphocytaire est faible au départ, car le fumarate de diméthyle pourrait faire baisser la numération lymphocytaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin et lymphatique; 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives). Il est recommandé d’obtenir la FSC à nouveau, y compris la numération lymphocytaire, après six mois de traitement, puis tous les 6 à 12 mois par la suite, et si le bilan est cliniquement indiqué (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin et lymphatique; 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Il est conseillé de faire analyser l’urine avant l’instauration du traitement par Teva-Dimethyl Fumarate, après six mois de traitement, puis tous les 6 à 12 mois pendant le traitement, et si l’analyse est cliniquement indiquée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale; 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Il est conseillé de vérifier les transaminases hépatiques avant l’instauration du traitement par Teva-Dimethyl Fumarate, le bilan le plus récent ne devant pas remonter à plus de six mois. Il est recommandé de revérifier les transaminases après six mois de traitement, puis tous les 6 à 12 mois pendant le traitement, et si l’analyse est cliniquement indiquée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique; 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Leucoencéphalopathie multifocale progressive
Une leucoencéphalopathie multifocale progressive (LMP) est survenue chez des patients qui prenaient dufumarate de diméthyle, en présence d’une lymphopénie (< 0,91 × 10⁹/L), y compris chez des patients ne prenant pas en même temps des médicaments immunosuppresseurs ou immunomodulateurs ou n’ayant pas pris de tels médicaments dans le passé (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la commercialisation du produit). Ces cas de LMP sont survenus le plus souvent en présence d’une lymphopénie modérée ou grave prolongée. La LMP est une infection virale opportuniste du cerveau causée par le virus JC (VJC) qui survient habituellement chez des patients immunodéprimés. La LMP peut entraîner une incapacité grave ou le décès.
Les médecins doivent être à l’affût de symptômes cliniques ou de résultats à l’IRM (imagerie par résonance magnétique) évoquant une LMP. Si on soupçonne la présence d’une LMP, il faut interrompre l’administration de Teva-Dimethyl Fumarate jusqu’à ce que la LMP ait été exclue. Les symptômes typiques associés à la LMP sont variés, évoluent sur une période de quelques jours ou semaines et peuvent inclure une faiblesse progressive unilatérale, la maladresse des membres, une perturbation de la vue et des changements au niveau de la pensée, de la mémoire et de l’orientation entraînant de la confusion et des changements de personnalité.
À l’heure actuelle, il n’y a pas de moyen fiable de prévenir la LMP ni de la traiter adéquatement si elle survient. Il est conseillé de vérifier régulièrement la numération lymphocytaire chez les patients prenant Teva-Dimethyl Fumarate et, à titre préventif, il faut songer à interrompre le traitement par Teva-Dimethyl Fumarate chez les patients dont la numération lymphocytaire demeure inférieure à 0,5 × 10⁹/L pendant plus de six mois (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin et lymphatique).
Fonction rénale
Lors des études cliniques menées auprès de patients atteints de la sclérose en plaques, des cas de protéinurie (protéinurie, microalbuminurie et présence d’albumine dans l’urine) ont été signalés légèrement plus souvent chez les patients traités par le fumarate de diméthyle que chez les patients sous placebo. La signification de ces observations cliniques n’est pas connue à l’heure actuelle.
Il est conseillé de faire analyser l’urine avant l’instauration du traitement par Teva-Dimethyl Fumarate, l’analyse la plus récente ne devant pas remonter à plus de six mois. Il est recommandé de refaire analyser l’urine après six mois de traitement, puis tous les 6 à 12 mois pendant le traitement, et si l’analyse est cliniquement indiquée.
On n’a pas évalué l’emploi du fumarate de diméthyle chez des patients qui prennent des médicaments à usage chronique et associés à un risque possible de néphrotoxicité (aminoglucosides, diurétiques, AINS ou lithium, par exemple). Par conséquent, l’utilisation de Teva-Dimethyl Fumarate commande la prudence chez de tels patients.
Troubles vasculaires
Teva-Dimethyl Fumarate peut causer des bouffées vasomotrices (p. ex. chaleur, rougeur de la face et du cou, démangeaison, sensation de brûlure). Lors des études cliniques contrôlées par placebo et menées auprès de patients atteints de la sclérose en plaques, 34 % des patients traités par le fumarate de diméthyle ont présenté des bouffées vasomotrices, comparativement à 5 % des patients sous placebo. Chez les sujets ayant présenté des bouffées vasomotrices, elles ont généralement fait leur apparition peu après l’instauration du traitement par le fumarate de diméthyle et se sont habituellement atténuées ou résolues au fil du temps (voir 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés au cours des études cliniques). Dans la majorité des cas, les épisodes de bouffées vasomotrices ont été d’intensité légère à modérée. Chez les patients présentant des bouffées vasomotrices intenses, il faut songer à la possibilité qu’il s’agisse de réactions d’hypersensibilité ou anaphylactoïdes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire; 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la commercialisation du produit).
La prise de Teva-Dimethyl Fumarate avec des aliments, l’administration de 325 mg d’acide acétylsalicylique en comprimés non entérosolubles avant la prise de Teva-Dimethyl Fumarate ou un retour temporaire à la dose de 240 mg/jour pourraient réduire la fréquence des bouffées vasomotrices (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et ajustement de la posologie). L’utilisation de l’acide acétylsalicylique à long terme pour maîtriser les bouffées vasomotrices n’est pas recommandée (voir 9 INTERACTIONS MÉDICAMENTEUSES).
7.1 Cas particuliers
Insuffisance hépatique : L’innocuité du fumarate de diméthyle n’a pas été évaluée en présence d’une insuffisance hépatique et on ignore si cette comorbidité accroît le risque d’une élévation des transaminases hépatiques ou d’autres effets indésirables pendant un traitement par Teva-Dimethyl Fumarate. Il faut faire preuve de prudence chez les patients présentant une insuffisance hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique; Surveillance et épreuves de laboratoire; 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives; 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques).
Insuffisance rénale : L’innocuité du fumarate de diméthyle n’a pas été évaluée en présence d’une insuffisance rénale et on ignore si cette comorbidité accroît le risque d’effets indésirables rénaux ou d’autres effets indésirables pendant un traitement par le fumarate de diméthyle. Il faut faire preuve de prudence chez les patients présentant une insuffisance rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale; Surveillance et épreuves de laboratoire; 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives; 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques).
7.1.1 Femmes enceintes
L’emploi de fumarate de diméthyle chez la femme enceinte n’a pas fait l’objet d’études adéquates et bien contrôlées. Advenant une grossesse, le traitement par Teva-Dimethyl Fumarate ne doit être envisagé que si les bienfaits escomptés pour la mère l’emportent sur les risques possibles pour le fœtus.
On a détecté le fumarate de monométhyle dans le plasma fœtal des rats et des lapins après l’administration orale du fumarate de diméthyle aux mères. L’administration du fumarate de diméthyle à des rats et à des lapins à des doses équivalant à 11 et 16 fois la dose recommandée chez l’humain (selon l’ASC) respectivement n’a donné lieu à aucun signe de tératogénicité. L’exposition des rats mâles et des rats femelles à une dose 9 et 6 fois la dose recommandée chez l’humain respectivement (en mg/m2) n’a eu aucun effet sur la fécondité. On a observé une toxicité embryo-fœtale possiblement attribuable à la toxicité maternelle quand le fumarate de diméthyle a été administré pendant la période de l’organogenèse. On a observé des effets indésirables chez les rejetons quand le fumarate de diméthyle a été administré pendant les périodes prénatale et postnatale, la dose sans effet étant 4 fois la dose recommandée chez l’humain selon l’ASC (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Femmes qui allaitent
On ignore si le fumarate de diméthyle ou ses métabolites passent dans le lait humain. Vu que de nombreux médicaments passent dans le lait maternel, l'administration de Teva-Dimethyl Fumarate pendant l’allaitement commande la prudence.
7.1.3 Enfants
Enfants (< 18 ans) : D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité du fumarate de diméthyle chez les enfants n’ont pas été démontrées; par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Enfants).
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Les études cliniques sur le fumarate de diméthyle ne comptaient pas suffisamment de patients âgés de 65 ans ou plus pour que l’on puisse déterminer si l’innocuité et l’efficacité du fumarate de diméthyle chez les patients de cet âge diffèrent de celles chez les patients plus jeunes. Les médecins qui choisissent de traiter des patients âgés doivent tenir compte de la fréquence accrue de maladies coexistantes dans cette population, de la prudence requise dans l’administration de pharmacothérapies concomitantes et de la nécessité possible d’une surveillance plus étroite et assidue (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Personnes âgées).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Dans le cadre d’études contrôlées ou non par placebo, un total de 2513 patients ont reçu du fumarate de diméthyle. Parmi eux, 1169 ont reçu pendant au moins 5 ans le traitement par le fumarate de diméthyle, et 426 l’ont reçu pendant au moins 10 ans. L’expérience dans les études cliniques non contrôlées correspond à celle des études cliniques contrôlées par placebo.
Dans le cadre des deux études de phase III contrôlées par placebo, 1529 patients ont reçu du fumarate de diméthyle, ce qui donne une exposition globale de 2371 années-personnes. Les effets indésirables décrits ci-après sont basés sur les données relatives au profil d’innocuité recueillies auprès de 769 patients traités avec du fumarate de diméthyle à raison de 240 mg deux fois par jour et auprès de 771 patients ayant reçu un placebo.
Les effets indésirables les plus fréquemment associés à la prise de fumarate de diméthyle (fréquence > 10 %) étaient les bouffées vasomotrices et les troubles gastro-intestinaux (diarrhée, nausées, douleur abdominale et douleur abdominale haute). Dans la majorité des cas, les effets n’ont pas été graves. Les effets ayant été le plus souvent signalés comme motifs d’abandon du traitement (fréquence > 1 %) chez les patients traités par le fumarate de diméthyle étaient les bouffées vasomotrices (3 %) et les troubles gastro- intestinaux (4 %).
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, les taux d’effets indésirables peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’études cliniques peuvent s’avérer utiles pour déterminer les effets indésirables liés au médicament et leurs taux approximatifs en contexte réel.
Le tableau 1 énumère les effets indésirables survenus en cours de traitement à une fréquence d’au moins 1 % chez les patients traités par le fumarate de diméthyle et à une fréquence plus élevée d’au moins 1 % dans le groupe sous fumarate de diméthyle que chez les sujets sous placebo, dans le cadre des deux études de phase III contrôlées par placebo.
Tableau 1 – Effets indésirables survenus en cours de traitement à une fréquence ≥ 1 % chez les patients traités par le fumarate de diméthyle et à une fréquence plus élevée (≥ 1 %) que dans le groupe placebo
| Placebo | Fumarate de diméthyle | |
| Effet indésirable | n = 771 (%) | 240 mg 2 f.p.j. |
| n = 769 (%) | ||
| Affections hématologiques et du système lymphatique | ||
| Lymphopénie | 2 (0,3 %) | 18 (2,3 %) |
| Baisse de la numération lymphocytaire | 1 (0,1 %) | 9 (1,2 %) |
| Affections endocriniennes | ||
| Microalbuminurie | 24 (3,1 %) | 35 (4,6 %) |
| Troubles gastro-intestinaux | ||
| Diarrhée | 83 (10,8 %) | 107 (13,9 %) |
| Nausées | 67 (8,7 %) | 93 (12,1 %) |
| Douleur abdominale haute | 45 (5,8 %) | 76 (9,9 %) |
| Douleur abdominale | 37 (4,8 %) | 73 (9,5 %) |
| Vomissements | 37 (4,8 %) | 65 (8,5 %) |
| Dyspepsie | 20 (2,6 %) | 35 (4,6 %) |
| Placebo | Fumarate de diméthyle | |
| Effet indésirable | n = 771 (%) | 240 mg 2 f.p.j. |
| n = 769 (%) | ||
| Gastrite | 11 (1,4 %) | 22 (2,9 %) |
| Malaise abdominal | 11 (1,4 %) | 19 (2,5 %) |
| Trouble gastro-intestinal | 8 (1,0 %) | 18 (2,3 %) |
| Sécheresse buccale | 6 (0,8 %) | 16 (2,1 %) |
| Troubles généraux et anomalies au point d’administration | ||
| Impression d’avoir chaud | 2 (0,3 %) | 15 (2,0 %) |
| Affections du système immunitaire | ||
| Dermatite allergique | 5 (0,6 %) | 13 (1,7 %) |
| Hypersensibilité | 2 (0,3 %) | 11 (1,4 %) |
| Infections et infestations | ||
| Rhinopharyngite | 159 (20,6 %) | 170 (22,1 %) |
| Infection des voies respiratoires | 87 (11,3 %) | 99 (12,9 %) |
| Gastro-entérite | 28 (3,6 %) | 42 (5,5 %) |
| Otite moyenne | 1 (0,1 %) | 10 (1,3 %) |
| Examens | ||
| Présence d’albumine dans l’urine | 27 (3,5 %) | 46 (6,0 %) |
| Élévation de l’alanine aminotransférase (GPT) | 38 (4,9 %) | 45 (5,9 %) |
| Élévation de l’aspartate aminotransférase (SGOT) | 18 (2,3 %) | 33 (4,3 %) |
| Présence de sang dans l’urine | 7 (0,9 %) | 16 (2,1 %) |
| Élévation de l’hormone parathyroïde dans le sang | 6 (0,8 %) | 15 (2,0 %) |
| Baisse de la numération leucocytaire | 1 (0,1 %) | 13 (1,7 %) |
| Diminution du poids | 3 (0,4 %) | 11 (1,4 %) |
| Affections du système nerveux | ||
| Sensation de brûlure | 13 (1,7 %) | 21 (2,7 %) |
| Affections respiratoires, thoraciques et médiastinales | ||
| Rhinorrhée | 8 (1,0 %) | 15 (2,0 %) |
| Affections du rein et des voies urinaires | ||
| Infection urinaire | 95 (12,3 %) | 107 (13,9 %) |
| Protéinurie | 59 (7,7 %) | 67 (8,7 %) |
| Affections de la peau et du tissu sous-cutané | ||
| Prurit | 30 (3,9 %) | 62 (8,1 %) |
| Éruption cutanée | 26 (3,4 %) | 58 (7,5 %) |
| Érythème | 10 (1,3 %) | 36 (4,7 %) |
| Dysesthésie | 5 (0,6 %) | 12 (1,6 %) |
| Troubles vasculaires | ||
| Bouffées vasomotrices | 33 (4,3 %) | 265 (34,5 %) |
| Bouffée de chaleur | 16 (2,1 %) | 52 (6,8 %) |
Bouffées vasomotrices : Lors des études contrôlées par placebo, 34 % des patients traités par le fumarate de diméthyle ont présenté des bouffées vasomotrices, comparativement à 5 % des patients sous placebo. La fréquence des cas de bouffées vasomotrices (par exemple, chaleur, rougeur de la face et du cou, démangeaisons, sensation de brûlure) était plus élevée au début du traitement (surtout pendant le premier mois) et diminuait avec le temps. Dans la majorité des cas, les épisodes de bouffées vasomotrices ont été d’intensité légère à modérée. Parmi l’ensemble de patients traités par le fumarate de diméthyle, 3 % ont abandonné le traitement en raison des bouffées vasomotrices, comparativement à un taux d’abandons inférieur à 1 % chez les sujets sous placebo. Moins de 1 % des patients traités par le fumarate de diméthyle ont présenté des bouffées vasomotrices graves, caractérisées par un érythème généralisé, une éruption cutanée et/ou un prurit (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Troubles vasculaires et 4 POSOLOGIE ET ADMINISTRATION).
Troubles gastro-intestinaux : Lors des études contrôlées par placebo, 48 % des patients traités par le fumarate de diméthyle ont présenté des effets indésirables gastro-intestinaux, comparativement à 36 % des patients sous placebo. Quand on a comparé les patients traités par le fumarate de diméthyle aux patients sous placebo, la fréquence des troubles gastro-intestinaux (par exemple, nausées, vomissements, diarrhée, douleur abdominale, douleur abdominale haute et dyspepsie) était plus élevée au début du traitement (surtout pendant le premier mois) et diminuait habituellement avec le temps. Parmi les patients traités par le fumarate de diméthyle, 4 % ont abandonné le traitement en raison des troubles gastro-intestinaux, comparativement à moins de 1 % des patients sous placebo. Moins de 1 % des patients traités par le fumarate de diméthyle ont présenté des cas graves de troubles gastro-intestinaux particuliers, notamment une gastro-entérite ou une gastrite (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil gastro-intestinal et 4 POSOLOGIE ET ADMINISTRATION).
Infections : La fréquence des infections (60 % c. 56 %) et des infections graves (2 % c. 1 %) était semblable chez les patients sous Teva-Dimethyl Fumarate et dans le groupe placebo, respectivement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin et lymphatique, Infections; 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Transaminases hépatiques : Lors des études contrôlées par placebo, on a observé des élévations dans les taux des transaminases hépatiques. Dans la majorité des cas, ces élévations étaient inférieures à 3 fois la limite supérieure de la normale (LSN). Une élévation de l’alanine aminotransférase (aussi appelée glutamate pyruvate transminase ou GPT) supérieure à 1 fois la LSN et inférieure à 3 fois la LSN s’est produite chez 42 % des patients traités par le fumarate de diméthyle et chez 31 % des patients sous placebo. Une élévation de l’aspartate aminotransférase (aussi appelée sérum glutamo-oxalacétique transminase ou SGOT) supérieure à 1 fois la LSN et inférieure à 3 fois la LSN s’est produite chez 24 % des patients traités par le fumarate de diméthyle et chez 19 % des patients sous placebo. La fréquence accrue de l’élévation des transaminases hépatiques chez les patients traités par le fumarate de diméthyle par rapport aux patients sous placebo a été surtout observée pendant les six premiers mois de traitement. Le taux d’abandons du traitement attribuables à l’élévation des transaminases hépatiques était inférieur à 1 %, tant chez les patients sous le fumarate de diméthyle que chez ceux sous placebo. Pendant les études contrôlées par placebo, il n’y a pas eu de cas où une élévation des transaminases supérieure ou égale à 3 fois la LSN a été accompagnée d’une augmentation de la bilirubine totale dépassant 2 fois la LSN (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Surveillance et épreuves de laboratoire; 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Appareil rénal : Des cas de protéinurie (protéinurie, microalbuminurie et présence d’albumine dans l’urine) ont été signalés légèrement plus souvent chez les patients traités par le fumarate de diméthyle que chez les patients sous placebo (Tableau 1). La fréquence globale des effets indésirables rénaux et urinaires, y compris les effets indésirables graves et les effets indésirables menant à l’arrêt du traitement, était semblable, que les patients aient reçu le fumarate de diméthyle ou le placebo. Aucun cas d’insuffisance rénale grave n’a été signalé. Lors des analyses d’urine, la proportion de patients ayant des valeurs protéiques de 1+ ou plus était semblable dans les deux groupes, soit de 43 % chez les sujets sous fumarate de diméthyle et de 40 % chez les sujets sous placebo. Les observations de protéinurie en laboratoire n’ont généralement pas été progressives. Les cas de cétonurie ont été plus fréquents chez les patients traités par le fumarate de diméthyle que chez ceux recevant le placebo, mais ils n’ont pas été associés à une augmentation des autres effets indésirables rénaux ou urinaires (voir 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
La liste ci-dessous énumère les effets indésirables survenus en cours de traitement et signalés par les patients recevant toute dose de fumarate de diméthyle lors des études contrôlées par placebo et menées auprès de sujets atteints de la SEP (n = 1720). La fréquence des effets indésirables énumérés était inférieure à 1 % mais supérieure d’au moins 0,3 % à celle observée dans le groupe placebo (n = 836). Les effets indésirables déjà inclus dans le tableau 1 ont été exclus de la liste ci-après. Bien que les effets signalés soient survenus pendant le traitement, le fumarate de diméthyle n’en était pas nécessairement la cause.
Les effets indésirables sont énumérés selon le système ou la fonction touchés, puis par ordre de fréquence décroissant chez les patients traités par le fumarate de diméthyle.
Analyses de laboratoire : élévation de la bêta-2-microglobuline, baisse du nombre de neutrophiles, élévation de la kaliémie
Appareil gastro-intestinal : parodontite, caries dentaires, intoxication alimentaire, défécation impérieuse, éructation
Appareil hépatobiliaire : trouble hépatique
Infections et infestations : conjonctivite infectieuse, cellulite, trachéite
Lésions, empoisonnement et complications thérapeutiques : fracture du pied, fracture de la cheville
Peau et tissus sous-cutanés : éruption prurigineuse, sensation de brûlure, éruption maculaire, érythème généralisé, éruption généralisée, réaction de photosensibilité, éruption érythémateuse
Système cardiaque : extrasystoles supraventriculaires, bloc auriculoventriculaire du premier degré, angine de poitrine
Système immunitaire : allergie alimentaire
Système nerveux : dysgueusie, dysarthrie, migraine accompagnée (avec aura), trouble cognitif
Systèmes sanguin et lymphatique : éosinophilie
Troubles généraux : douleur thoracique non cardiaque, malaise
Troubles mammaires et de l’appareil génital : douleur aux seins
Troubles métaboliques et nutritionnels : hypercholestérolémie
Troubles musculosquelettiques et des tissus conjonctifs : arthrite, raideur articulaire
Troubles psychiatriques : modification de l’humeur
Troubles rénaux et urinaires : incontinence urinaire
Troubles respiratoires, thoraciques et médiastinaux : congestion des sinus, asthme
Troubles vasculaires : hyperémie, varices
Tumeurs bénignes, malignes et non précisées : papillome, lipome, cancer du sein (cas survenus pendant les études de prolongation ouvertes)
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Lors des études contrôlées par placebo et portant sur des sujets atteints de la sclérose en plaques, les anomalies suivantes ont été signalées dans les résultats obtenus en hématologie et en chimie clinique :
Hématologie
- La majorité des patients (plus de 98 %) présentaient une numération lymphocytaire normale avant l’instauration du traitement. Chez les sujets traités par le fumarate de diméthyle, la numération lymphocytaire a diminué pendant la première année puis s’est stabilisée. En moyenne, la numération lymphocytaire a diminué d’environ 30 % par rapport au départ, mais les numérations lymphocytaires moyenne et médiane sont demeurées dans les limites de la normale. On a observé des lymphocytémies inférieures à 0,5 × 10⁹/L chez moins de 1 % des patients sous placebo et chez 6 % des patients traités par le fumarate de diméthyle. Dans le cadre d’études cliniques contrôlées et non contrôlées, 9 % des patients ont présenté des lymphocytémies de 0,5 × 10⁹/L ou plus mais inférieures à 0,8 × 10⁹/L pendant au moins six mois. Deux pour cent (2 %) des patients ont présenté des lymphocytémies inférieures à 0,5 × 10⁹/L pendant au moins six mois et chez ces patients, la numération lymphocytaire est demeurée inférieure à 0,5 × 10⁹/L d’après la majorité des vérifications effectuées au fil du traitement.
- Une hausse passagère du nombre moyen d’éosinophiles a été notée pendant les deux premiers mois du traitement par le fumarate de diméthyle (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin et lymphatique).
Chimie clinique
- Lors des études contrôlées par placebo, la cétonurie mesurée (1+ ou plus) a été plus marquée chez les patients traités par le fumarate de diméthyle (45 %) que chez ceux sous placebo (10 %). Aucune conséquence clinique indésirable n’a été observée dans le cadre des essais cliniques (voir 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés au cours des études cliniques, Appareil rénal).
On a observé une baisse des taux de calcitriol (aussi appelé 1,25-dihydroxyvitamine D) chez les sujets sous fumarate de diméthyle par rapport à ceux sous placebo (baisse médiane en pourcentage au bout de 2 ans par rapport au départ : 25 % contre 15 %) et une élévation des taux de l’hormone parathyroïde (PTH) chez les sujets sous fumarate de diméthyle par rapport à ceux sous placebo (hausse médiane en pourcentage au bout de 2 ans par rapport au départ : 29 % contre 15 %). Les valeurs moyennes pour des deux paramètres sont demeurées dans les limites de la normale. Aucune conséquence clinique indésirable n’a été observée dans le cadre des essais cliniques.
8.5 Effets indésirables observés après la commercialisation du produit
Depuis la commercialisation du produit, des réactions d’hypersensibilité ont été signalées chez des patients traités par le fumarate de diméthyle, y compris de rares cas d’anaphylaxie et d’œdème de Quincke. Les signes et symptômes comprenaient une difficulté à respirer, de l’urticaire et l’enflure de la gorge et de la langue.
Une leucoencéphalopathie multifocale progressive est apparue en présence d’une lymphopénie (< 0,91 × 10⁹/L) à la suite de l’administration de fumarate de diméthyle (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Ces cas de LMP sont survenus le plus souvent en présence d’une lymphopénie modérée ou grave prolongée.
Depuis la commercialisation du fumarate de diméthyle, des anomalies dans la fonction hépatique (élévation des transaminases supérieure ou égale à 3 fois la LSN accompagnée d’une augmentation de la bilirubine totale dépassant 2 fois la LSN) ont été signalées à la suite de l’administration du produit. Ces anomalies se sont résolues lors de l’arrêt du traitement.
Des cas de zona ont été signalés à la suite de l’administration de fumarate de diméthyle, depuis la commercialisation du produit. La majorité des cas ont été qualifiés de non graves.
Des cas de rhinorrhée et d’alopécie ont été signalés à la suite de l’administration de fumarate de diméthyle, depuis la commercialisation du produit.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Chez l’être humain, le fumarate de diméthyle est en grande partie métabolisé par les estérases avant son entrée dans la circulation générale puis est métabolisé davantage par l’entremise du cycle des acides tricarboxyliques, sans l’intervention d’isoenzymes du cytochrome P450 (CYP). Les études d’inhibition et d’induction des enzymes CYP in vitro, une étude de la glycoprotéine P et les études portant sur la liaison aux protéines du fumarate de diméthyle et du fumarate de monométhyle (FMM, l’un des principaux métabolites du fumarate de diméthyle) n’ont pas permis de recenser les interactions médicamenteuses possibles.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans le tableau 2 sont fondés sur des études de cas (É) ou des essais cliniques (EC) sur les interactions médicamenteuses, ou encore sur les interactions potentielles (T) en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 2 – Interactions médicament-médicament établies ou potentielles
| Nom propre / nom | Source de | Effet | Commentaire clinique |
| usuel | preuve* | ||
| Autres dérivés de l’acide fumarique (topiques ou systémique) | T | - | L’utilisation simultanée d’autres dérivés de l’acide fumarique (topiques ou systémiques) pendant le traitement par Teva-Dimethyl Fumarate n’est pas recommandée. |
| Interferonbeta-1a (voie intramusculaire) | EC | On a effectué des analyses en clinique pour vérifier s’il y avait risque d’interactions médicamenteuses entre le fumarate de diméthyle et des médicaments couramment utilisés pour traiter la sclérose en plaques, notamment en analysant des doses uniques d’interféron bêta-1a administré par voie intramusculaire et d’acétate de glatiramère. Ces médicaments n’ont pas modifié le profil pharmacocinétique du fumarate de diméthyle. | Teva-Dimethyl Fumarate n’est pas indiqué en association avec ces médicaments. |
Acétate de glatiramère (voie intramusculaire) | EC | On a effectué des analyses en clinique pour vérifier s’il y avait risque d’interactions médicamenteuses entre le fumarate de diméthyle et des médicaments couramment utilisés pour traiter la sclérose en plaques, notamment en analysant des doses uniques d’interféron bêta-1a administré par voie intramusculaire et d’acétate de glatiramère. Ces médicaments n’ont pas modifié le profil pharmacocinétique du fumarate de diméthyle. | Teva-Dimethyl Fumarate n’est pas indiqué en association avec ces médicaments. |
Acide acétylsalicylique en comprimés non entérosolubles | EC | Quand on a administré à des volontaires adultes en santé 325 mg d’acide acétylsalicylique en comprimés non entérosolubles une trentaine de minutes avant la prise de fumarate de diméthyle, sur une période de 4 jours, le profil pharmacocinétique du fumarate de diméthyle n’a pas changé et la fréquence et la gravité des bouffées vasomotrices ont diminué. | L’utilisation de l’acide acétylsalicylique à long terme pour maîtriser les bouffées vasomotrices n’est pas recommandée. Il faut peser les risques possibles associés à l’acide acétylsalicylique avant de le coadministrer avec Teva-Dimethyl Fumarate. |
| Contraceptif oral monophasique (norgestimate et éthinylestradiol) | EC, T | Lors d’une étude pharmacocinétique croisée à deux périodes menée chez 40 femmes en santé, la coadministration de fumarate de diméthyle (240 mg 2 f.p.j.) et d’un contraceptif oral | On ne s’attend pas à ce que Teva-Dimethyl Fumarate ait un effet sur l’exposition à ces contraceptifs oraux. |
| Nom propre / nom | Source de | Effet | Commentaire clinique |
| usuel | preuve* | ||
monophasique (association de 250 mcg de norgestimate à 35 mcg d’éthinylœstradiol) pendant 21 jours n’a produit aucun effet pertinent sur l’exposition au contraceptif oral (jour 21). On n’a pas effectué d’études sur les interactions possibles entre le fumarate de diméthyle et les contraceptifs oraux renfermant d’autres progestogènes mais, d’après les résultats d’études d’induction des enzymes CYP in vitro, on ne s’attend pas à ce qu’il y ait un effet sur l’exposition (voir Aperçu des interactions médicamenteuses). | |||
Antinéoplasiques, immunosuppresse urs ou immunomodulateu rs | T | Le fumarate de diméthyle n’a pas fait l’objet d’études chez des patients prenant des antinéoplasiques ou des immunosuppresseurs. La coadministration de Teva-Dimethyl Fumarate est déconseillée chez ces patients en raison du risque possible d’effets additifs sur le système immunitaire. | La coadministration de Teva-Dimethyl Fumarate est déconseillée. Pour éviter de tels effets additifs, la prudence est aussi recommandée quand on fait passer les patients d’un traitement à longue durée d’action sur le système immunitaire à un traitement par Teva-Dimethyl Fumarate (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin et lymphatique). |
| Vaccins | T | Vaccins : L’utilisation de vaccins vivants atténués s’accompagne parfois d’un risque d’infection et n’est pas recommandée. On ne dispose d’aucune donnée sur l’efficacité et l’innocuité des vaccins vivants atténués chez les patients traités par le fumarate de diméthyle. | Les vaccins vivants atténués ne sont pas recommandés pendant le traitement par Teva-Dimethyl Fumarate. |
| Médicaments associés à une néphrotoxicité | T | On n’a pas évalué l’emploi du fumarate de diméthyle chez des patients qui prennent des médicaments à usage chronique et associés à un risque possible de néphrotoxicité (aminoglucosides, diurétiques, AINS ou lithium, par exemple). | L’utilisation de Teva-Dimethyl Fumarate commande la prudence chez de tels patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale; 8 EFFETS INDÉSIRABLES, 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives). |
| Corticostéroïdes | EC | Lors des études cliniques menées auprès | Il faut rappeler aux patients la |
| Nom propre / nom | Source de | Effet | Commentaire clinique |
| usuel | preuve* | ||
de sujets atteints de la sclérose en plaques, on a parfois traité les poussées à l’aide d’une corticostéroïdothérapie de courte durée. Bien que cette mesure n’ait pas occasionné une fréquence accrue d’infections lors des études cliniques, il faut rappeler aux patients la possibilité d’une augmentation du risque d’infection attribuable aux effets additifs des corticostéroïdes sur le système immunitaire. | possibilité d’une augmentation du risque d’infection attribuable aux effets additifs des corticostéroïdes sur le système immunitaire. |
Légende : E = étude de cas; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
L’effet des aliments sur l’exposition du patient à Teva-Dimethyl Fumarate n’est pas cliniquement significatif. Teva-Dimethyl Fumarate peut se prendre avec ou sans nourriture.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Il a été démontré que le fumarate de diméthyle et son métabolite, le fumarate de monométhyle (FMM), activent la voie transcriptionnelle Nrf2 (Nuclear factor (erythroid-derived 2)-like 2) in vitro et in vivo tant chez les animaux que chez les humains. La voie Nrf2 joue un rôle dans la réponse cellulaire au stress oxydatif. Le fumarate de diméthyle a aussi exercé des effets anti-inflammatoires in vitro et in vivo. Le mécanisme par lequel le fumarate de diméthyle exerce son effet thérapeutique en présence de la sclérose en plaques n’est pas connu.
10.2 Pharmacodynamie
La principale réponse pharmacodynamique au traitement par le fumarate de diméthyle semble découler en partie de l’activation de la voie Nrf2. L’activation de la voie Nrf2 mène à l’expression accrue des gènes antioxydants. D’après des études effectuées in vitro et in vivo avec des animaux, l’expression accrue des gènes antioxydants stimulée par le facteur de transcription Nrf2 en réponse au fumarate de diméthyle ou au FMM protégerait divers types de cellules et de tissus, notamment dans le SNC, contre le stress oxydatif toxique induit aux fins d’analyse.
Le fumarate de diméthyle a produit des effets anti-inflammatoires in vitro, notamment une réduction de la production de cytokines et de chimiokines pro-inflammatoires qui avait été stimulée par l’activation de la voie TLR-4 lors de l’administration de lipopolysaccharide. On a aussi découvert que le fumarate de diméthyle joue un rôle mécaniste dans la formation de cellules dendritiques de type II et dans la cytodifférenciation immunitaire favorisant un phénotype anti-inflammatoire TH2. Ces réponses anti-inflammatoires réduiraient l’activation aberrante des cellules immunitaires qui caractérise les maladies auto-immunes comme la sclérose en plaques. Ces effets anti-inflammatoires observés in vitro concordaient avec les résultats des études menées in vivo. Lors des études cliniques de phase III, la numération lymphocytaire moyenne a diminué d’environ 30 % par rapport au départ pendant la première année et s’est stabilisée, demeurant à ce niveau moins élevé.
Lors d’une analyse de 4 jours menée auprès de volontaires adultes en santé prenant le fumarate de diméthyle, les scores pour les bouffées vasomotrices ont diminué, le score maximum ayant été relevé le premier jour du traitement, même si les concentrations plasmatiques de FMM étaient plus élevées au moment de la dernière dose. L’administration de 325 mg d’acide acétylsalicylique en comprimés non entérosolubles 30 minutes avant la prise de fumarate de diméthyle a atténué les bouffées vasomotrices (voir 4 POSOLOGIE ET ADMINISTRATION).
Dans le cadre d’une étude clinique menée chez des patients atteints d’une forme récurrente de SEP, les patients traités par le fumarate de diméthyle et ceux recevant un interféron non pégylé ont présenté une réponse immunitaire semblable à l’antigène de rappel (réexposition à l’anatoxine tétanique) et au néoantigène inactivé (primovaccination avec un vaccin polysaccharidique conjugué contre le méningocoque du sérogroupe C), alors que la réponse immunitaire aux divers sérotypes d’un vaccin polysaccharidique antipneumococcique 23-valent non conjugué a varié dans les deux groupes de traitement. De légères différences numériques en faveur de l’interféron non pégylé ont été observées dans la réponse au toxoïde tétanique et au vaccin polyosidique contre le pneumocoque de sérotype 3.
Effet sur le système cardiovasculaire : L’administration de doses uniques de 240 ou 360 mg de fumarate de diméthyle n’a eu aucun effet sur l’intervalle QTc quand on a comparé le fumarate de diméthyle à un placebo dans le cadre d’une étude du QTc menée auprès de sujets en bonne santé.
10.3 Pharmacocinétique
Après son administration par voie orale, le fumarate de diméthyle subit rapidement une hydrolyse présystémique sous l’effet des estérases et est converti en son principal métabolite, le fumarate de monométhyle (FMM), qui est actif lui aussi. La concentration plasmatique du fumarate de diméthyle n’est pas mesurable après l’administration orale de fumarate de diméthyle. C’est pourquoi toutes les analyses pharmacocinétiques pour le fumarate de diméthyle ont été effectuées en fonction des concentrations plasmatiques de FMM. Les données pharmacocinétiques ont été obtenues auprès de sujets atteints de SEP et de volontaires en bonne santé.
Tableau 3 – Résumé des paramètres pharmacocinétiques du fumarate de monométhyle chez les patients adultes
| Cmax | tmax | t1/2 (h) | ASC0-24 h | CL | Vd | |
| Dose unique moyenne | 1,87 mg/L1 | 7,9 h2 | 1 h | 8,21 h.mg/L3 | 68,5 L/h | 134,6 L |
- 1. Cmax médiane : 1,72 mg/L
- 2. tmax médian : 5 h
- 3. ASC0-24 h médiane : 8,02 h•mg/L
Tableau 4 – Résumé des paramètres pharmacocinétiques du fumarate de monométhyle chez les enfants (âgés de 13 à 17 ans)
| Cmax | tmax | t1/2 (h) | ASC0-24 h | CL | Vd | |
| Dose unique moyenne | 2,00 mg/L | 4,2 h | 0,84 h | 7,24 h.mg/L1 | 74,45 L/h | 98,2 L |
- 1. ASC0-12 h : 3,62 h•mg/L
Absorption
Les courbes concentration-temps pour le fumarate de diméthyle sont caractérisées par une forte variabilité d’une personne à l’autre. Le Tmax (temps pour atteindre la concentration maximale) du fumarate de diméthyle est de 2 à 5 heures. Étant donné que les mini-comprimés de fumarate de diméthyle sont protégés par une membrane entérosoluble, l’absorption commence seulement après que les mini-comprimés ont quitté l’estomac (généralement moins d’une heure après la prise). Après l’administration de 240 mg deux fois par jour avec des aliments, le pic plasmatique médian (Cmax) était de 1,72 mg/L et l’exposition globale (ASC) était de 8,02 h.mg/L chez les sujets atteints de la SEP (une augmentation à peu près proportionnelle à la dose a été observée dans la Cmax et l’ASC lors des études où la dose administrée allait de 120 à 360 mg).
L’effet des aliments sur l’exposition du patient au Teva-Dimethyl Fumarate n’est pas cliniquement significatif. Par conséquent, le fumarate de diméthyle peut se prendre avec ou sans nourriture.
D’après les résultats de l’analyse de variance, le poids corporel est la principale covariable pour l’exposition (Cmax et ASC) chez les sujets présentant une sclérose en plaques récurrente-rémittente. Toutefois, cette variable n’a eu aucun effet sur l’innocuité et l’efficacité évaluées lors des études cliniques. Le sexe et l’âge du patient n’ont eu aucun impact statistiquement significatif sur la Cmax et l’ASC.
Distribution
Le volume apparent de distribution après l’administration orale de 240 mg de fumarate de diméthyle varie entre 53 et 73 L chez les sujets en bonne santé. Le taux de liaison du FMM aux protéines plasmatiques se situe généralement entre 27 % et 40 % chez l’humain.
Métabolisme
Chez l’humain, le fumarate de diméthyle est en grande partie métabolisé par les estérases, omniprésentes dans les voies digestives, le sang et les tissus, avant son entrée dans la circulation générale. Il est métabolisé davantage par l’entremise du cycle des acides tricarboxyliques (aussi appelé cycle de Krebs), sans l’intervention d’isoenzymes du cytochrome P450 (CYP). L’étude d’une dose unique de 240 mg de fumarate de diméthyle radiomarquée au carbone 14 a permis de recenser les métabolites plasmatiques suivants : fumarate de monométhyle, acide fumarique et citrique, glucose. Le métabolisme subséquent de l’acide fumarique et citrique s’effectue par l’entremise du cycle de Krebs, la voie d’élimination principale étant le système respiratoire, lors de l’expiration du dioxyde de carbone (CO2). Moins de 0,1 % de la dose se retrouve dans l’urine sous forme de fumarate de diméthyle inchangé.
Les études d’inhibition et d’induction des enzymes CYP in vitro, une étude de la glycoprotéine P et les études portant sur la liaison aux protéines n’ont pas révélé de risques d’interactions médicamenteuses possibles associés au fumarate de monométhyle.
Excrétion
La respiration, plus particulièrement l’expiration du CO2, est la principale voie d’élimination du fumarate de diméthyle, expulsant de l’organisme environ 60 % de la dose. On retrouve 15,5 % de la dose dans l’urine et 0,9 % de la dose dans les fèces, les systèmes rénal et intestinal servant de voies d’élimination secondaires.
La demi-vie du FMM étant brève (environ 1 heure), aucune quantité de FMM ne persiste dans la circulation au bout de 24 heures chez la majorité des patients. L’administration de doses multiples de fumarate de diméthyle conformément à la posologie recommandée ne donne pas lieu à l’accumulation de FMM.
Linéarité
Lors des études où les sujets ont reçu des doses uniques ou multiples de fumarate de diméthyle allant de 120 à 360 mg, on a observé que l’exposition au médicament augmente à peu près proportionnellement à la dose.
Populations particulières et états pathologiques
Enfants
Teva-Dimethyl Fumarate n’est pas indiqué chez les patients de moins de 18 ans. Le profil pharmacocinétique du fumarate de diméthyle administré à raison de 240 mg deux fois par jour a été évalué dans le cadre d’une petite étude ouverte menée sans groupe témoin auprès de 22 patients de 13 à 17 ans atteints d’une SEP récurrente-rémittente (dont 21 ont été inclus dans l’analyse de la pharmacocinétique). Les données pharmacocinétiques du fumarate de diméthyle chez ces adolescents concordaient avec celles observées précédemment chez des patients adultes (Cmax : 2,00 ± 1,29 mg/L; ASC0-
12h : 3,62 ± 1,16 h•mg/L, ce qui correspond à une exposition (ASC) quotidienne globale de 7,24 h.mg/L).
Personnes âgées
Le profil pharmacocinétique de Teva-Dimethyl Fumarate chez les patients de 65 ans ou plus n’a pas fait l’objet d’études (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Cas particuliers, 7.1.4 Personnes âgées).
Sexe
Le sexe et l’âge du patient n’ont eu aucun impact statistiquement significatif sur la Cmax.
Origine ethnique
La race et l’ethnicité n’ont aucun effet sur la pharmacocinétique du fumarate de diméthyle.
Insuffisance hépatique
Étant donné que le fumarate de diméthyle et le FMM sont métabolisés par les estérases présentes dans la plupart des tissus, sans l’intervention d’isoenzymes du cytochrome P450, on n’a pas analysé la pharmacocinétique chez des sujets présentant une dysfonction hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Cas particuliers - Insuffisance hépatique).
Insuffisance rénale
Étant donné que le système rénal est l’une des voies d’élimination secondaires pour Teva-Dimethyl Fumarate, excrétant moins de 16 % de la dose administrée, on n’a pas analysé la pharmacocinétique chez des sujets présentant une atteinte rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Cas particuliers – Insuffisance rénale).
Obésité
Le poids corporel est la principale covariable pour l’exposition (Cmax et ASC) chez les sujets présentant une SEP récurrente-rémittente. Toutefois, cette variable n’a eu aucun effet sur l’innocuité et l’efficacité évaluées lors des études cliniques.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver les capsules Teva-Dimethyl Fumarate à une température de 15 °C à 30 °C.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : fumarate de diméthyle
Nom chimique : Diméthyle (2E)-2-butènedioate
Formule et poids moléculaires : C6H8O4; 144,13 g/mol
Formule développée : 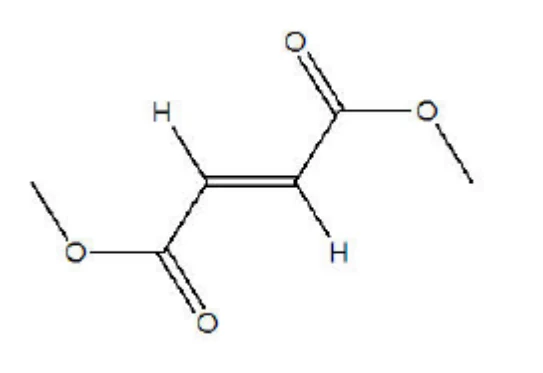
Propriétés physicochimiques : Le fumarate de diméthyle est une poudre blanche ou blanc cassé très soluble dans l’eau.
14 ESSAIS CLINIQUES
14.1 Plan et caractéristiques démographiques de l’étude
Tableau 5 — Résumé des caractéristiques démographiques des patients dans les essais cliniques pour le traitement des formes récurrentes-rémittentes de la sclérose en plaques
| Numéro de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (extrêmes) (années) | Sexe |
| Étude 1 (DEFINE) | Étude randomisée, à double insu, contrôlée par placebo | Fumarate de diméthyle à 240 mg deux ou trois fois par jour (par voie orale) Étude de 2 ans | Fumarate de diméthyle 2 f.p.j. : n = 410 Fumarate de diméthyle 3 f.p.j. : n = 416 Placebo : n = 408 | 39 (18 – 56) | Hommes : 26 % Femmes : 74 % |
Étude 2 (CONFIRM) | Étude multicentrique, randomisée, à double insu, contrôlée par placebo, avec de l’acétate de glatiramère (AG) comme agent de référence à l’insu de l’évaluateur | 240 mg de fumarate de diméthyle, deux ou trois fois par jour, ou placebo (orale), ou AG Étude de 2 ans | Fumarate de diméthyle 2 f.p.j. : n = 359 Fumarate de diméthyle 3 f.p.j. : n = 345 Placebo : n = 363 AG : n = 350 | 37 (18 – 56) | Hommes : 30 % Femmes : 70 % |
L’efficacité et l’innocuité du fumarate de diméthyle ont été démontrées dans le cadre de deux études portant sur l’administration de fumarate de diméthyle deux ou trois fois par jour chez des patients atteints d’une SEP récurrente-rémittente. Pendant les sept premiers jours, les sujets ont pris du fumarate de diméthyle à raison de 120 mg deux ou trois fois par jour, puis on a porté la dose à 240 mg deux ou trois fois par jour. Les patients inclus dans les deux études (étude 1 et étude 2) présentaient un score de 0 à 5 à l’échelle étendue d’incapacité de Kurtzke (EDSS) au départ, avaient présenté au moins une rechute ou poussée au cours de l’année précédant la randomisation ou avaient présenté au moins une lésion rehaussante au gadolinium (Gd+) lors d’un examen par IRM (imagerie par résonance magnétique) du cerveau effectué dans les six semaines précédant la randomisation.
14.2 Résultats de l’étude
Étude 1 (DEFINE) : Cette étude de 2 ans randomisée, à double insu et contrôlée par placebo regroupait 1234 patients atteints d’une SEP rémittente. Pour être admissibles à l’étude, ces patients ne devaient pas avoir suivi de traitement par interféron bêta ou acétate de glatiramère (AG) au cours des trois mois précédents ni de traitement par natalizumab au cours des six mois précédents. On a fait passer aux sujets un examen neurologique au départ, tous les trois mois pendant l’étude puis au moment d’une poussée soupçonnée. Les sujets ont aussi passé un examen par IRM au départ, au bout de six mois, puis à la fin de la première et de la deuxième années de l’étude. Le principal critère d’évaluation dans l’étude 1 était la réduction de la proportion de patients présentant des poussées sur une période de deux ans.
Les patients ont été randomisés pour recevoir du fumarate de diméthyle à raison de 240 mg deux fois par jour (n = 410), fumarate de diméthyle à raison de 240 mg trois fois par jour (n = 416) ou un placebo (n = 408) pendant une période maximale de deux ans (96 semaines). L’âge médian des sujets était de 39 ans; le temps médian écoulé depuis le diagnostic était de 4,0 ans et le score EDSS médian au départ était de 2,0. La durée médiane de la participation des sujets à l’étude s’est répartie comme suit : 84 semaines dans le groupe sous 240 mg deux fois par jour, 83 semaines dans le groupe sous 240 mg trois fois par jour et 85 semaines dans le groupe sous placebo.
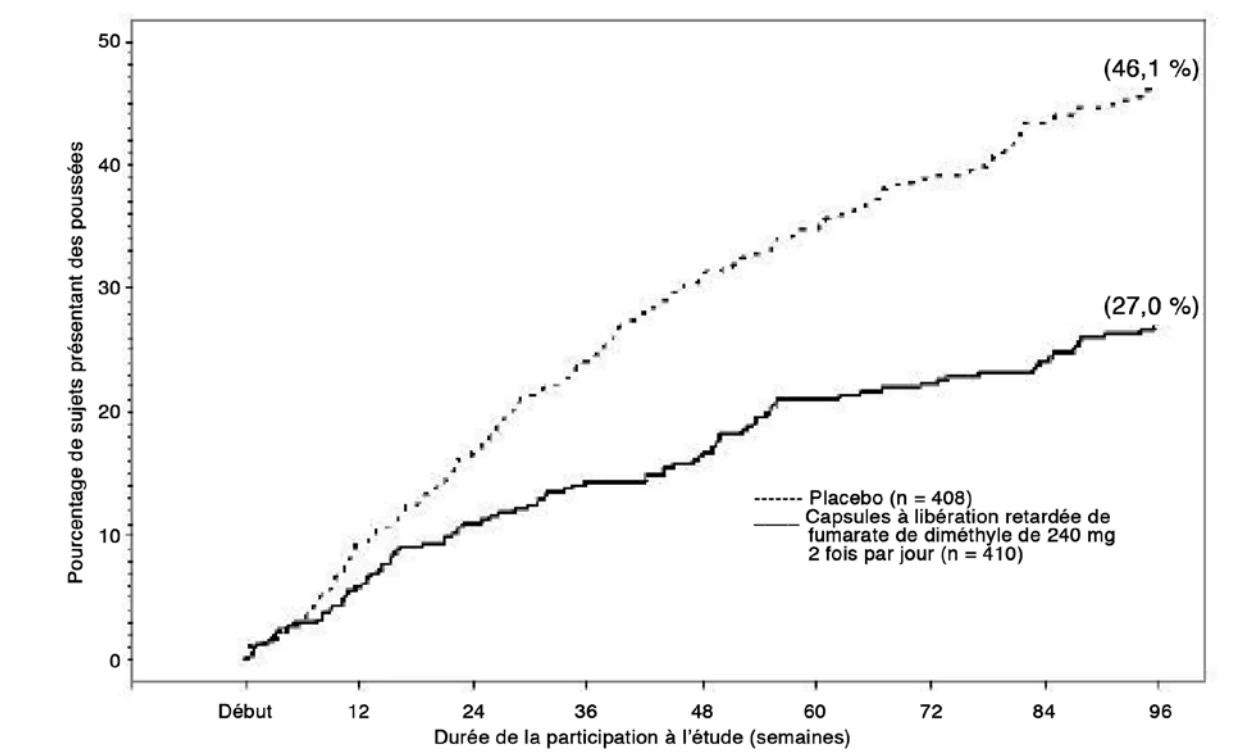
Au bout de deux ans, une proportion significativement moins élevée de patients (p < 0,0001) avaient présenté des poussées dans les groupes sous fumarate de diméthyle que dans le groupe sous placebo (Tableau 6, Figure 1).
Les critères d’évaluation secondaires cliniques appliqués au bout de la période de deux ans comprenaient la fréquence annualisée des poussées et le délai avant une progression confirmée de l’incapacité, soutenue pendant 12 semaines. On entendait par progression confirmée de l’incapacité une augmentation d’au moins 1 point dans le score EDSS par rapport au départ (hausse de 1,5 point dans le cas des patients dont le score EDSS initial était de 0) et cette augmentation devait être soutenue pendant 12 semaines. Comparativement au placebo, le fumarate de diméthyle a produit une réduction dans la fréquence annualisée des poussées et dans le délai avant une progression confirmée de l’incapacité sur 12 semaines (Tableau 6).
Les critères d’évaluation secondaires mesurables à l’IRM sur la période de deux ans comprenaient le nombre de nouvelles lésions ou de lésions nouvellement croissantes à hypersignal en T2 et le nombre de lésions rehaussantes au gadolinium (Gd+). Comparativement au placebo, le fumarate de diméthyle a produit une réduction dans ces deux paramètres (Tableau 6).
On n’a pas observé de bienfaits supplémentaires avec l’administration de 240 mg trois fois par jour comparativement à l’administration de fumarate de diméthyle à raison de 240 mg deux fois par jour.
Tableau 6 – Résultats de l’étude 1 (DEFINE)
Fumarate de diméthyle 240 mg 2 f.p.j. (n = 410) | Placebo (n = 408) | |
| Principal critère d’évaluation | ||
Proportion de patients ayant eu des poussées sur 2 Réduction du risque relatif (en pourcentage) | 0,270 49 % | 0,461 |
| Critères d’évaluation secondaires | ||
Fréquence annualisée des poussées Réduction du risque relatif (en pourcentage) | 0,172 53 % | 0,364 |
Proportion avec progression de l’incapacité Réduction du risque relatif (en pourcentage) | 0,164 38 % | 0,271 |
Nombre moyen de lésions nouvelles ou croissantes en T2 sur une période de 2 ans Réduction relative (en pourcentage) | 2,6 85 % | 17,0 |
Nombre moyen de lésions Gd+ au bout de 2 ans (médiane) Réduction du risque relatif approché (en pourcentage) | 0,1 (0) 90 % | 1,8 (0) |
REMARQUES
- 1. Seules les poussées confirmées par le Comité indépendant d’évaluation neurologique ont été incluses dans l’analyse.
- 2. Les sujets n’ayant pas eu de poussée avant de passer à d’autres médicaments pour la SEP ou avant de se retirer de l’étude ont fait l’objet de censure au moment du changement de traitement ou du retrait de l’étude.
Figure 1 – Délai avant la 1re poussée dans l’étude 1 (DEFINE) – % de patients présentant des poussées sur 2 ans
Étude 2 (CONFIRM) : Cette étude de 2 ans randomisée, à double insu et contrôlée par placebo regroupait 1417 patients atteints d’une SEP rémittente. L’étude 2 comprenait un groupe de sujets recevant l’acétate de glatiramère (AG) en mode ouvert comme agent de référence. Les patients admis à l’étude n’avaient pas suivi de traitement par interféron bêta au cours des trois mois précédents ni de traitement par natalizumab au cours des six mois précédents. Ils n’avaient pas reçu de traitement antérieur par l’acétate de glatiramère non plus. L’évaluation de l’efficacité et de l’innocuité a donné des résultats identiques à ceux de l’étude 1 et les critères d’évaluation concordaient d’une étude à l’autre. Le principal critère d’évaluation dans l’étude 2 était la fréquence annualisée des poussées au bout de deux ans.
Les patients ont été randomisés pour recevoir du fumarate de diméthyle à raison de 240 mg deux fois par jour (n = 359), du fumarate de dimétyhle à raison de 240 mg trois fois par jour (n = 345), un placebo (n = 363) ou de l’acétate de glatiramère (n = 350) pendant une période maximale de deux ans (96 semaines). L’âge médian des sujets était de 37 ans; le temps médian écoulé depuis le diagnostic était de 3,0 ans et le score EDSS médian au départ était de 2,5. La durée médiane de la participation des sujets à l’étude s’est répartie comme suit : 84 semaines dans les groupes sous fumarate de diméthyle, 86 semaines dans le groupe sous placebo et 88 semaines dans le groupe recevant l’acétate de glatiramère.
Au bout de deux ans, la fréquence annualisée des poussées était significativement moins élevée dans les groupes sous fumarate de diméthyle que dans le groupe sous placebo (0,224 avec le fumarate de diméthyle par rapport à 0,401 avec le placebo, p < 0,0001), correspondant à une réduction relative de 44 %.
Les critères d’évaluation secondaires cliniques appliqués au bout de la période de deux ans comprenaient la proportion de patients ayant connu des exacerbations et le délai avant une progression confirmée de l’incapacité, soutenue pendant 12 semaines (telle que définie dans l’étude 1). Comparativement au placebo, le fumarate de diméthyle a produit une réduction dans la proportion de patients ayant des poussées sur 2 ans. La réduction dans le délai avant une progression confirmée de l’incapacité sur 12 semaines n’a pas été significative chez les patients sous fumarate de diméthyle par rapport à ceux sous placebo (Tableau 7).
Les critères d’évaluation secondaires mesurables à l’IRM sur la période de deux ans comprenaient le nombre de nouvelles lésions ou de lésions nouvellement croissantes à hypersignal en T2 et le nombre de nouvelles lésions à hyposignal en T1. Comparativement au placebo, le fumarate de diméthyle a produit une réduction dans ces deux paramètres (Tableau 7).
Tableau 7 – Résultats de l’étude 2 (CONFIRM)
Fumarate de diméthyle 240 mg 2 f.p.j. (n = 359) | Placebo (n = 363) | |
| Principal critère d’évaluation | ||
Fréquence annualisée des poussées Réduction du risque relatif (en pourcentage) | 0,224 44 % | 0,401 |
| Critères d’évaluation secondaires | ||
Proportion de patients ayant eu des poussées sur 2 ans Réduction du risque relatif (en pourcentage) | 0,291 34 % | 0,410 |
Proportion avec progression de l’incapacité Réduction du risque relatif (en pourcentage) | 0,128 21 % | 0,169 |
Nombre moyen de lésions nouvelles ou nouvellement croissantes en T2 sur une période de 2 ans Réduction relative (en pourcentage) | 5,1 71 % | 17,4 |
Nombre moyen de nouvelles lésions à hyposignal en T1 sur 3,0 7,0
Fumarate de diméthyle 240 mg 2 f.p.j. (n = 359) | Placebo (n = 363) | |
période de 2 ans Réduction relative (en pourcentage) | 57 % |
14.3 Études comparatives de biodisponibilité
Étude à jeun
Le tableau ci-après présente un résumé des paramètres pharmacocinétiques de deux préparations de fumarate de diméthyle en capsules à libération retardée de 240 mg — Teva-Dimethyl Fumarate (Teva Canada Limitée) et TECFIDERA® (fumarate de diméthyle) (Biogen Canada Inc.) —, mesurés dans une étude de bioéquivalence croisée à double insu de deux traitements, dans laquelle 48 sujets masculins adultes en bonne santé répartis aléatoirement dans des groupes balancés ont reçu deux séquences d’une dose unique de 1 × 240 mg administrée en deux périodes alors qu’ils étaient à jeun.
Tableau sommaire des données comparatives de biodisponibilité
Monométhylfumarate (1 × 240 mg de fumarate de diméthyle) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé* | Produit de référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng•h/mL) | 3372,14 3534,07(29,88) | 3685,66 3801,93(24,55) | 91,68 | 87,48 – 96,08 |
Cmax (ng/mL) | 2167,34 2338,58(38,76) | 2131,86 2234,77(30,44) | 101,72 | 92,83 – 111,45 |
tmax§ (h) | 2,88 (1,25 – 5,50) | 3,00 (1,25 – 5,00) | ||
* Teva-Dimethyl Fumarate en capsules à libération retardée de 240 mg (Teva Canada Limitée). † TECFIDERA® (fumarate de diméthyle) en capsules à libération retardée de 240 mg (Biogen Canada Inc.), achetées au Canada.
§ Exprimé sous forme de médiane (intervalle) uniquement.
L’ASCI et le t1/2 n’ont pas pu être calculés avec précision à partir des données obtenues durant l’étude.
Étude non à jeun
Le tableau ci-après présente un résumé des paramètres pharmacocinétiques de deux préparations de fumarate de diméthyle en capsules à libération retardée de 240 mg — Teva-Dimethyl Fumarate (Teva Canada Limitée) et TECFIDERA® (fumarate de diméthyle) (Biogen Canada Inc.) —, mesurés dans une étude de bioéquivalence croisée à double insu de deux traitements, dans laquelle 49 sujets masculins adultes en bonne santé répartis aléatoirement dans des groupes balancés ont reçu deux séquences d’une dose unique de 1 × 240 mg administrée en deux périodes alors qu’ils n’étaient pas à jeun.
Tableau sommaire des données comparatives de biodisponibilité
Monométhylfumarate (1 × 240 mg de fumarate de diméthyle) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé* | Produit de référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT# (ng•h/mL) | 3543,32 3702,08 (29,91) | 3949,95 4069,23 (24,61) | 89,71 | 83,79 – 96,03 |
Cmax (ng/mL) | 1857,58 2045,66 (44,19) | 1846,14 2035,75 (43,60) | 100,62 | 88,46 – 114,45 |
tmax§ (h) | 7,00 (3,50 – 16,00) | 6,33 (3,00 – 14,02) | ||
* Teva-Dimethyl Fumarate en capsules à libération retardée de 240 mg (Teva Canada Limitée). † TECFIDERA® (fumarate de diméthyle) en capsules à libération retardée de 240 mg (Biogen Canada Inc.), achetées au Canada.
# N = 48 sujets
§ Exprimé sous forme de médiane (intervalle) uniquement.
L’ASCI et le t1/2 n’ont pas pu être calculés avec précision à partir des données obtenues durant l’étude.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Lors de toutes les études non cliniques sur l’innocuité menées avec des rongeurs et des non-rongeurs, on a administré le fumarate de diméthyle en suspension (dans de l’hydroxypropylméthylcellulose à 0,8 %) par gavage oral. Ont fait exception les études de toxicité aiguë et chronique menées chez le chien, où on a administré la capsule de fumarate de diméthyle par voie orale.
On a observé des changements rénaux après l’administration orale répétée du fumarate de diméthyle chez des souris, des rats, des chiens et des singes. Une régénération de l’épithélium du tubule rénal, évoquant la survenue antérieure de lésions épithéliales tubulaires, a été observée dans toutes les espèces étudiées. On a observé une exacerbation de la néphropathie liée à l’âge et une hyperplasie tubulo-rénale chez les souris et les rats recevant le médicament à long terme ou à vie (étude de 2 ans), quelle que soit la dose; par conséquent, aucune marge de sécurité n’a été relevée. Chez le chien, la dilatation des tubules rénaux et une hypertrophie et hyperplasie du papillome excréto-urinaire observées à toutes les doses et la régénération de l’épithélium du tubule rénal observée aux doses plus élevées indiquent l’absence d’une marge de sécurité pour la toxicité rénale. Dans le cas des singes, on a observé une nécrose de cellules isolées, une régénération des cellules épithéliales du tubule rénal et une fibrose interstitielle accompagnée d’une atrophie tubulo-rénale. Ces observations ont été relevées à la suite de l’administration pendant 12 mois de doses orales quotidiennes de fumarate de diméthyle correspondant à environ le double de la dose recommandée chez l’humain pour une nécrose de cellules isolées et à 6 fois la dose recommandée chez l’humain pour une fibrose interstitielle, selon l’ASC. On ignore la pertinence de ces observations pour la détermination du degré de risque chez les sujets humains.
Une hyperplasie des parathyroïdes et la présence d’un adénome observées lors de l’étude de 2 ans avec des rats ont été considérées attribuables à une toxicité rénale.
Lors d’une étude de 11 mois, les testicules des rats et des chiens recevant la dose la plus élevée ont présenté une dégénérescence de l’épithélium séminifère et on a observé une hyperplasie interstitielle à cellules de Leydig chez les rats recevant toute dose du médicament à vie dans le cadre d’une étude portant sur la fécondité des mâles (étude de 2 ans). Ces observations ont été relevées à la suite de l’administration d’une dose inférieure à la dose recommandée chez l’humain dans le cas des rats et après l’administration d’une dose équivalant à 3 fois la dose recommandée chez l’humain dans le cas des chiens (selon l’ASC). La pertinence de ces observations pour les sujets humains n’est pas connue.
Lors d’études d’une durée d’au moins 3 mois, on a observé dans le secteur gastrique antérieur (estomac non glandulaire) des souris et des rats une hyperplasie des cellules squameuses et une hyperkératose, une inflammation, un papillome spinocellulaire et un carcinome. L’anatomie humaine ne comporte pas d’équivalent organique comparable au secteur gastrique antérieur des souris et des rats.
Les résultats obtenus pour le foie dans une étude de 6 mois portaient seulement sur le rat et non sur les souris, les chiens ou les singes. Les résultats obtenus pour la rétine ont été décrits uniquement dans le cadre de l’étude de cancérogénicité chez la souris et non pour d’autres espèces.
Carcinogenèse : Des études portant sur la cancérogénicité du fumarate de diméthyle ont été effectuées chez des souris et des rats. Dans le cas des souris, on a administré le fumarate de diméthyle à des doses orales de 25, 75, 200 et 400 (réduite par rapport à la dose initiale de 600) mg/kg/jour pendant une période maximale de 2 ans. À la suite de l’administration de doses équivalant à 4 fois la dose recommandée chez l’humain selon l’ASC, on a signalé une fréquence accrue d’adénome tubulo-rénal (bénin) et de carcinome. On a considéré que les tumeurs rénales résultaient de l’exacerbation de la néphropathie causée par la toxicité rénale chronique. On ignore la pertinence de ces observations pour la détermination du degré de risque chez les sujets humains. On a aussi observé dans l’estomac non glandulaire (le secteur gastrique antérieur) une fréquence accrue de léiomyosarcome, de papillome et de carcinome squameux à la suite de l’administration de doses équivalant à 4 fois la dose recommandée chez l’humain (selon l’ASC). L’anatomie humaine ne comporte pas d’équivalent organique comparable au secteur gastrique antérieur des souris. L’exposition au FMM plasmatique (ASC) à la dose maximale non associée à la formation de tumeurs chez la souris (75 mg/kg/jour) était semblable à celle chez les sujets humains à la dose recommandée chez l’humain de 480 mg/jour.
Dans le cas des rats, on a administré le fumarate de diméthyle à des doses orales de 25, 50, 100 et 150 mg/kg/jour pendant une période maximale de 2 ans. Chez les mâles, après l’administration de doses équivalant à 1,5 fois la dose recommandée chez l’humain selon les valeurs relatives de l’ASC, on a observé une fréquence accrue de tumeur bénigne à cellules de Leydig dans les testicules. Quand l’exposition était inférieure à la dose recommandée chez l’humain, on a noté une fréquence accrue de papillome et de carcinome squameux dans l’estomac non glandulaire (le secteur gastrique antérieur). L’anatomie humaine ne comporte pas d’équivalent organique comparable au secteur gastrique antérieur des rats. L’exposition au FMM plasmatique (ASC) à la dose minimale étudiée était inférieure à celle chez les sujets humains à la dose recommandée chez l’humain.
Mutagenèse : Le fumarate de diméthyle et le fumarate de monométhyle (FMM) n’étaient pas mutagènes d’après le test in vitro de mutation inverse de la bactérie (test d’Ames). Le fumarate de diméthyle et le (FMM) se sont révélés clastogènes lors du test in vitro d’aberration chromosomique dans des lymphocytes du sang périphérique humain en l’absence d’activation métabolique. Le fumarate de diméthyle s’est avéré non clastogène lors du test du micronoyau in vivo chez le rat.
Fécondité : L’administration orale du fumarate de diméthyle à des rats mâles à raison de 75, 250 et 375 mg/kg/jour avant et pendant l’accouplement n’a eu aucun effet sur leur fécondité et ce, même à la dose maximale étudiée (9 fois la dose recommandée chez l’humain en mg/m2). L’administration orale du fumarate de diméthyle à des rats femelles à raison de 25, 100 et 250 mg/kg/jour avant et pendant l’accouplement, puis jusqu’au 7e jour de la gestation, a provoqué une perturbation du cycle œstral et une augmentation de l’embryolétalité à la dose maximale étudiée. La dose maximale non associée à des effets indésirables (100 mg/kg/jour) correspond au double de la dose recommandée chez l’humain en mg/m2. Lors d’études de toxicité chronique et subchronique, l’administration orale du fumarate de diméthyle à des doses cliniquement pertinentes a été suivie d’une toxicité testiculaire (dégénérescence de l’épithélium germinal, atrophie, hypospermie et/ou hyperplasie) chez la souris, le rat et le chien.
Tératogénicité : Le fumarate de diméthyle n’a entraîné aucune malformation chez les rats ni chez les lapins, quelle que soit la dose administrée. L’administration orale du fumarate de diméthyle à des rates gravides à raison de 25, 100 et 250 mg/kg/jour pendant la période de l’organogenèse a donné lieu à des pertes pondérales chez la mère quand la dose équivalait à 4 fois la dose recommandée chez l’humain selon l’ASC, à une diminution du poids et à des modifications accrues jointes à une diminution de l’ossification (métatarsiens et phalanges des membres postérieurs) du fœtus quand la dose équivalait à 11 fois la dose recommandée chez l’humain selon l’ASC. Les effets sur le fœtus pourraient avoir été attribuables à la toxicité maternelle.
L’administration orale du fumarate de diméthyle à des lapines gravides à raison de 25, 75 et 150 mg/kg/jour pendant la période de l’organogenèse n’a eu aucun effet sur le développement embryo-fœtal mais a donné lieu à des pertes pondérales chez la mère quand la dose équivalait à 7 fois la dose recommandée chez l’humain et a produit un nombre accru d’avortements quand la dose équivalait à 16 fois la dose recommandée chez l’humain selon l’ASC.
L’administration orale du fumarate de diméthyle à des rates à raison de 25, 100 et 250 mg/kg/jour pendant la gestation et la lactation a donné lieu à un poids corporel moins élevé chez les rejetons et à une maturation sexuelle tardive chez les mâles de cette génération quand la dose équivalait à 11 fois la dose recommandée chez l’humain selon l’ASC. On n’a observé aucun effet sur la fécondité des membres de cette progéniture. Les effets sur les membres de cette progéniture fœtus pourraient avoir été attribuables à la toxicité maternelle.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1.
Monographie de TECFIDERAMD (fumarate de diméthyle en capsules à libération retardée). Biogen
Canada Inc. Numéro de contrôle de la présentation : 245515. Date de révision : 7 octobre 2021.