


Monographie de produit - Teva-Naproxen SR
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Formes pharmaceutiques / Teneurs | Ingrédients non médicinaux d’importance clinique |
| Orale | Comprimés entérosolubles de 250 mg, 375 mg et 500 mg Comprimés à libération prolongée de 750 mg Comprimés de 250 mg, 375 mg et 500 mg | Aucun Pour une liste complète, reportez-vous à la section Formes pharmaceutiques, composition et conditionnement. |
INDICATIONS ET USAGE CLINIQUE
TEVA-NAPROXEN (naproxen) est indiqué pour :
- le traitement des signes et des symptômes de l’arthrose, de la polyarthrite rhumatoïde, de la spondylarthrite ankylosante et de la polyarthrite juvénile;
- le soulagement des douleurs mineures aux muscles, aux os et aux articulations, de la douleur légère à modérée accompagnée d’une inflammation dans les cas de traumatismes musculosquelettiques (entorses et foulures) et de dysménorrhée primaire.
Les préparations à libération modifiée de naproxen (c.-à-d. entérosolubles et à libération prolongée) ne sont pas recommandées comme traitement initial de la douleur aiguë, car l’absorption du naproxen est retardée.
Pour les patients exposés à un risque accru d’effets indésirables cardiovasculaires et/ou gastro-intestinaux, d’autres stratégies de prise en charge qui N’INCLUENT PAS l’usage d’AINS doivent d’abord être envisagées (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS.)
L’utilisation de TEVA-NAPROXEN devrait se limiter à la dose efficace la plus faible et pendant la plus courte durée de traitement possible, afin de réduire au minimum le risque d’effets indésirables cardiovasculaires et/ou gastro-intestinaux (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS.)
En tant qu’AINS, TEVA-NAPROXEN NE TRAITE PAS la maladie clinique et n’empêche pas sa progression.
En tant qu’AINS, TEVA-NAPROXEN soulage uniquement les symptômes et atténue l’inflammation tant et aussi longtemps que le patient continue de le prendre.
Personnes âgées (> 65 ans) :
Les données issues des essais cliniques et du programme de pharmacovigilance indiquent que l’utilisation chez les personnes âgées est associée à des différences sur le plan de l’innocuité (voir MISES EN GARDE ET PRÉCAUTIONS).
Enfants (< 2 ans) :
TEVA-NAPROXEN ne doit pas être utilisé chez les enfants de moins de 2 ans. L’innocuité et l’efficacité n’ont pas été établies chez les nourrissons de moins de 2 ans.
TEVA-NAPROXEN n’a pas été évalué chez les sujets de moins de 18 ans.
CONTRE-INDICATIONS
TEVA-NAPROXEN est contre-indiqué dans les cas suivants :
Contexte péri-opératoire d’un pontage aorto-coronarien. Bien que TEVA-
NAPROXEN N’AIT PAS fait l’objet d’études parmi cette population de patients, un AINS de la classe des inhibiteurs sélectifs de la COX-2 étudié dans un tel contexte a entraîné une fréquence accrue d’effets cardiovasculaires ou thrombo-emboliques, d’infections chirurgicales profondes et de complications de la plaie sternale.
- Troisième trimestre de la grossesse, en raison du risque d’obturation prématurée du canal artériel et de prolongation de l’accouchement.
- Femmes qui allaitent, en raison du risque de réactions indésirables graves chez le nourrisson.
- Insuffisance cardiaque grave non contrôlée.
- Hypersensibilité connue au naproxen ou à n’importe lequel des ingrédients ou excipients de la préparation.
Antécédents d’asthme, d’urticaire ou de réactions de type allergique après la prise d’AAS ou d’un autre AINS (c.-à-d. syndrome complet ou partiel d’intolérance à l’AAS — rhinosinusite, urticaire/œdème de Quincke, polypes nasaux, asthme). Des réactions anaphylactoïdes mortelles se sont produites chez de tels sujets. Les personnes aux prises avec les problèmes médicaux mentionnés ci-dessus présentent un risque de réaction grave, même si elles ont déjà pris des AINS sans avoir eu de réaction indésirable antérieurement. Il est important de garder à l’esprit qu’il existe
une possibilité de réaction croisée entre les différents AINS (voir MISES EN GARDE ET PRÉCAUTIONS — Réactions d’hypersensibilité, Réactions anaphylactoïdes).
- Ulcère gastrique / duodénal / gastroduodénal évolutif, une hémorragie gastro-intestinale évolutive.
- Hémorragie cérébrovasculaire ou d’autres troubles hémorragiques.
- Maladie inflammatoire de l’intestin.
- Atteinte hépatique grave ou une maladie du foie évolutive.
- Atteinte rénale grave (clairance de la créatinine < 30 mL/min ou 0,5 mL/s) ou maladie rénale en phase de détérioration (les personnes atteintes d’une insuffisance rénale de gravité moindre à qui l’on a prescrit des AINS présentent un risque de détérioration de la fonction rénale et doivent être surveillées) (voir MISES EN GARDE ET PRÉCAUTIONS — Fonction rénale).
- Hyperkaliémie connue (voir MISES EN GARDE ET PRÉCAUTIONS — Fonction rénale, Équilibre hydroélectrolytique).
- Enfants de moins de 2 ans.
MISES EN GARDE ET PRÉCAUTIONS
Risque d’effets indésirables cardiovasculaires : cardiopathie ischémique, atteinte cérébrovasculaire, insuffisance cardiaque congestive (classes II à IV de la NYHA) (voir MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire).
TEVA-NAPROXEN est un anti-inflammatoire non stéroïdien (AINS). L’emploi de certains AINS est associé à une augmentation de la fréquence d’effets indésirables cardiovasculaires potentiellement mortels (tels que l’infarctus du myocarde, l’AVC ou des accidents thrombotiques). Ce risque peut augmenter avec la durée du traitement. Les patients qui présentent des facteurs de risque de maladies cardiovasculaires ou qui souffrent de telles affections peuvent être davantage exposés.
TEVA-NAPROXEN doit être prescrit avec prudence chez les patients qui souffrent de cardiopathie ischémique (comprenant, non exclusivement, l’infarctus aigu du myocarde ainsi que des antécédents d’infarctus du myocarde ou d’angine), de maladie cérébrovasculaire (comprenant, non exclusivement, l’AVC, les accidents ischémiques transitoires ou l’amaurose fugace) ou encore d’insuffisance cardiaque congestive (classes II à IV de la NYHA).
Les AINS, tels que TEVA-NAPROXEN, peuvent favoriser la rétention de sodium. Ce phénomène dose-dépendant, dont le mécanisme est d’origine rénale, peut se solder par une hausse de la tension artérielle ou une exacerbation de l’insuffisance cardiaque congestive (voir également MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale – Équilibre hydroélectrolytique).
Étant donné que les essais cliniques à répartition aléatoire sur TEVA-NAPROXEN n’ont pas été conçus de manière à déceler s’il existe des différences entre les manifestations cardiovasculaires observées durant l’administration à court terme et celles observées à long terme, il faut demeurer prudent lorsque l’on prescrit ce médicament.
Risque d’effets indésirables gastro-intestinaux : voir MISES EN GARDE ET PRÉCAUTIONS – Appareil digestif.
L’emploi d’AINS, tels que le naproxen, est associé à une augmentation de la fréquence d’effets indésirables gastro-intestinaux (comme l’ulcération, l’hémorragie, la perforation et l’obstruction des voies gastro-intestinales hautes et basses).
Généralités
Les personnes affaiblies ou dont la santé est précaire tolèrent parfois moins bien les effets indésirables des médicaments, aussi des précautions particulières doivent-elles être prises
lorsqu’on traite ces patients. Afin de réduire le risque d’effets indésirables, le médecin doit utiliser la plus petite dose faisant preuve d’efficacité, et l’administrer pendant la plus courte période possible. Comme dans le cas des autres AINS, il faut être prudent lorsqu’on administre cet agent aux personnes âgées, car le risque que ces patients souffrent d’insuffisance rénale, hépatique ou cardiaque est plus élevé dans cette population. Chez les patients fortement exposés, on choisira de préférence un traitement qui ne comprend pas l’emploi d’AINS.
En raison du risque d’effets indésirables additifs et de l’absence de preuves que des bienfaits synergiques puissent en découler, l’administration d’autres AINS en concomitance avec TEVA-NAPROXEN n’est pas recommandée, exception faite cependant de l’AAS à faible dose dans la prévention des affections cardiovasculaires (voir INTERACTIONS MÉDICAMENTEUSES – Interactions médicament-médicament – Acide acétylsalicylique (AAS) ou autres AINS).
TEVA-NAPROXEN ne doit pas être utilisé en concomitance avec son proche parent le naproxen sodique, car ces deux médicaments circulent dans le plasma sous forme d’anion de naproxen.
Pouvoir carcinogène et pouvoir mutagène
Selon les données issues des études chez l’animal, le naproxen n’est ni carcinogène ni mutagène (voir Partie II, TOXICOLOGIE, Études chez l’animal).
Effets cardiovasculaires et cérébrovasculaires
TEVA-NAPROXEN est un anti-inflammatoire non stéroïdien (AINS). L’emploi de certains AINS est associé à une augmentation de la fréquence d’effets indésirables cardiovasculaires potentiellement mortels (tels que l’infarctus du myocarde, l’AVC ou des accidents thrombotiques). Ce risque peut augmenter avec la durée du traitement. Les patients qui présentent des facteurs de risque de maladies cardiovasculaires ou qui souffrent de telles affections peuvent être davantage exposés.
TEVA-NAPROXEN doit être prescrit avec prudence chez les patients qui présentent des facteurs de risque de maladie cardiovasculaire, de maladie cérébrovasculaire ou de néphropathie tels que (liste non exhaustive) :
- Hypertension
- Dyslipidémie / hyperlipidémie
- Diabète sucré
- Insuffisance cardiaque congestive (classe I de la NYHA)
- Coronaropathie (athérosclérose)
- Maladie artérielle périphérique
- Tabagisme
- Clairance de la créatinine < 60 mL/min (ou 1 mL/s)
L’utilisation d’AINS, tels que TEVA-NAPROXEN, peut provoquer de l’hypertension ou aggraver une hypertension préexistante, pouvant l’une comme l’autre accroître le risque d’effets cardiovasculaires, tel que décrit plus haut. La tension artérielle devrait donc être surveillée
régulièrement. On doit envisager d’interrompre le traitement par TEVA-NAPROXEN si celui-ci entraîne l’apparition ou l’aggravation de l’hypertension.
L’utilisation d’AINS, tels que TEVA-NAPROXEN, peut déclencher une rétention liquidienne et de l’œdème, et peut exacerber une insuffisance cardiaque congestive, par un mécanisme à médiation rénale (voir MISES EN GARDE ET PRÉCAUTIONS — Fonction rénale, Équilibre hydroélectrolytique.)
Avant d’employer un AINS chez les patients qui présentent un risque accru d’effets indésirables cardiovasculaires, envisager d’abord une stratégie de traitement qui exclut l’usage de ces composés. Afin de limiter le risque d’effets indésirables cardiovasculaires, TEVA-NAPROXEN doit être administré le moins longtemps possible et à la plus faible dose faisant preuve d’efficacité.
Système endocrinien et métabolisme
Corticostéroïdes : TEVA-NAPROXEN n’est pas un substitut aux corticostéroïdes et ne permet donc pas de traiter l’insuffisance corticosurrénalienne. L’interruption brusque de la corticothérapie peut entraîner une exacerbation de la maladie qui répondait à ce traitement. En cas d’interruption envisagée du traitement, réduire la posologie des corticostéroïdes graduellement (voir INTERACTIONS MÉDICAMENTEUSES – Interactions médicament-médicament – Glucocorticoïdes).
Appareil digestif
Chez les patients traités avec des AINS, comme TEVA-NAPROXEN, des effets toxiques GI graves (parfois mortels) peuvent se produire, tels l’ulcération, l’hémorragie, l’inflammation, la perforation et l’obstruction des voies gastro-intestinales hautes et basses. De tels effets peuvent survenir en tout temps sans être nécessairement précédés de symptômes avant-coureurs. Dyspepsie et autres problèmes GI mineurs peuvent également survenir à un moment ou à un autre. Les professionnels de la santé qui utilisent TEVA-NAPROXEN doivent demeurer alertes aux signes d’ulcération et de saignements, même si le patient traité n’a jamais présenté de symptômes GI. La plupart des cas d’effets indésirables GI mortels signalés spontanément ont été observés chez des patients âgés ou des personnes affaiblies, aussi des précautions particulières doivent-elles être prises chez ce type de patients. Afin de limiter le risque d’effets indésirables cardiovasculaires, TEVA-NAPROXEN doit être administré le moins longtemps possible et à la plus faible dose faisant preuve d’efficacité. Chez les patients fortement exposés, on choisira de préférence un traitement qui ne comprend pas l’emploi d’AINS (voir MISES EN GARDE ET PRÉCAUTIONS – Cas particuliers – Personnes âgées).
Les patients doivent connaître les signes et symptômes de toxicité gastro-intestinale grave et savoir qu’ils doivent interrompre le traitement et obtenir des soins médicaux d’urgence si de tels symptômes se présentent. L’utilité d’examens de laboratoire périodiques n’a ni été démontrée, ni été évaluée à fond. D’ailleurs, la plupart des patients chez qui les AINS causent des effets indésirables graves touchant les voies digestives hautes ne présentent aucun symptôme. Il semble qu’environ 1 % des patients présentent un ulcère GI, une hémorragie marquée ou une perforation
après 3 à 6 mois de traitement, et qu’au bout d’un an, ce taux s’élève à 2 % – 4 %. Comme cette tendance se poursuit, la probabilité de subir un effet gastro-intestinal grave à un moment ou à un autre au cours du traitement va en augmentant, et même un traitement de courte durée n’est pas sans risque.
Il faut se montrer prudent si l’on prescrit TEVA-NAPROXEN à un patient qui a des antécédents d’ulcère duodénal, d’ulcère gastroduodénal ou encore d’hémorragie gastro-intestinale, car le risque d’hémorragie gastro-intestinale consécutive à la prise d’AINS est 10 fois plus élevé chez ce type de personne que chez celles qui ne présentent aucun de ces facteurs de risque. Les autres facteurs de risque d’hémorragie ou d’ulcération gastro-intestinales sont entre autres : l’infection par Helicobacter pylori, l’âge avancé, l’utilisation prolongée d’AINS, la consommation excessive d’alcool, l’usage du tabac, un mauvais état de santé général ou l’administration concomitante d’un des agents suivants :
- anticoagulants (p. ex. warfarine);
- antiplaquettaires (p. ex. AAS, clopidogrel);
- corticostéroïdes oraux (p. ex. prednisone);
- inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) (p. ex. citalopram, fluoxétine, paroxétine, sertraline).
Appareil génito-urinaire
Certains AINS sont associés à des symptômes urinaires persistants (douleur cystique, dysurie, pollakiurie), à l’hématurie ou à la cystite. Ces symptômes peuvent apparaître à n’importe quel moment après le début du traitement par un AINS. En cas de symptômes urinaires inexpliqués, il faut interrompre l’administration de TEVA-NAPROXEN, afin de vérifier si ces derniers disparaissent. Cette mesure doit par ailleurs être prise avant tout examen urologique ou traitement symptomatique.
Hématologie
L’inhibition de la biosynthèse des prostaglandines produite par les AINS perturbe la fonction plaquettaire à divers degrés; par conséquent, les patients que ce type d’interaction pourrait affecter, comme ceux qui prennent des anticoagulants ou qui souffrent d’hémophilie ou de troubles plaquettaires, doivent être observés de près pendant le traitement par TEVA-NAPROXEN.
Anticoagulants : De nombreuses études ont montré que l’emploi concomitant d’AINS et d’anticoagulants augmente le risque d’hémorragies. L’administration concomitante de TEVA-NAPROXEN et de warfarine commande donc une étroite surveillance du rapport normalisé international (RNI), car même lorsque ce dernier ce situe dans l’intervalle thérapeutique, le risque hémorragique peut être accru.
Effets antiplaquettaires : Les AINS inhibent l’agrégation plaquettaire et prolongent le temps de saignement chez certains patients. Contrairement à l’acide acétylsalicylique (AAS) toutefois, leur effet sur la fonction plaquettaire est nettement moins prononcé, dure moins longtemps et est réversible.
Aucune donnée ne prouve l’efficacité de TEVA-NAPROXEN et des autres AINS en tant qu’agents antiplaquettaires, aussi ne doivent-ils pas être employés au lieu de l’AAS ou d’un autre agent antiplaquettaire dans la prévention des maladies thrombo-emboliques cardiovasculaires. Le traitement antiplaquettaire (p. ex. l’administration d’AAS), le cas échéant, ne doit pas être interrompu. Certaines données semblent indiquer que l’administration d’AINS en concomitance avec l’AAS peut sensiblement atténuer l’effet cardioprotecteur de l’AAS (voir INTERACTIONS MÉDICAMENTEUSES – Interactions médicament-médicament – Acide acétylsalicylique ou autres AINS).
L’administration concomitante de TEVA-NAPROXEN et de faibles doses d’AAS augmente le risque d’ulcération gastro-intestinale et de complications associées.
Dyscrasies : Il est rare que l’utilisation d’AINS soit associée à des dyscrasies sanguines (telles que la neutropénie, la leucopénie, la thrombocytopénie, l’anémie aplasique ou l’agranulocytose), mais de telles réactions ne sont pas impossibles et peuvent avoir des conséquences graves.
Des cas d’anémie sont parfois observés chez des patients sous naproxen ou d’autres AINS. Pareil effet peut être dû à une rétention liquidienne, à une hémorragie gastro-intestinale, ou encore à un effet sur l’érythropoïèse qui n’est pas encore entièrement élucidé. Les patients qui reçoivent des AINS (y compris TEVA-NAPROXEN) pendant de longues périodes doivent donc faire vérifier leur hémoglobinémie ou leur hématocrite en cas de signes ou symptômes d’anémie ou d’hémorragie.
Fonctions hépatique/biliaire/pancréatique
Comme cela se produit avec les autres AINS, jusqu’à 15 % des patients sous flurbiprofène peuvent présenter une hausse limite des enzymes hépatiques (AST, ALT et phosphatase alcaline). Ces anomalies peuvent évoluer au cours du traitement, demeurer essentiellement stables ou encore être simplement passagères.
L’hépatopathie chronique associée à l’alcoolisme, et probablement d’autres formes de cirrhose, diminuent la concentration plasmatique totale de naproxen, mais la fraction de médicament non lié aux protéines plasmatiques augmente. On ignore si ce phénomène commande un ajustement posologique du naproxen, mais la prudence est de mise lorsque des doses élevées sont nécessaires. On recommande d’utiliser la plus faible dose efficace.
Tout patient présentant des signes ou symptômes évocateurs de dysfonctionnement hépatique ou dont les résultats de l’exploration fonctionnelle hépatique sont anormaux doit faire l’objet d’une évaluation visant à déceler l’émergence d’une réaction hépatique plus grave au cours du traitement par ce médicament. De graves réactions hépatiques, comprenant la jaunisse et certains cas d’hépatite, de nécrose et d’insuffisance hépatiques mortels, ont été signalés avec les AINS.
Bien que de telles réactions soient rares, l’administration de ce médicament doit être interrompue si les résultats de l’exploration fonctionnelle hépatique demeurent anormaux ou empirent, si le patient présente des signes et symptômes cliniques d’hépatopathie (p. ex. ictère) ou si des
manifestations systémiques apparaissent (p. ex. éosinophilie associée à une éruption cutanée, etc.).
Si ce médicament doit être prescrit en présence d’insuffisance hépatique, le patient doit être observé de très près.
Réactions d’hypersensibilité
Réactions anaphylactoïdes : Comme dans le cas d’autres AINS en général, des réactions anaphylactoïdes ont été observées chez certains patients qui n’avaient jamais pris de naproxen auparavant. De même, de rares cas de réactions anaphylactiques ou anaphylactoïdes, ainsi que d’œdème de Quincke ont été signalés durant la période de pharmacovigilance chez des patients ayant reçu du TEVA-NAPROXEN. TEVA-NAPROXEN ne doit pas être administré aux patients qui présentent la triade de l’AAS. Ce complexe de symptômes survient habituellement chez les asthmatiques qui, après avoir pris de l’AAS ou un autre AINS, sont victimes de rhinite, avec ou sans polypose nasale, ou de bronchospasmes graves, potentiellement mortels (voir CONTRE-INDICATIONS).
Intolérance à l’AAS : TEVA-NAPROXEN ne doit pas être administré aux patients présentant le syndrome partiel ou total d’intolérance à l’AAS (rhino-sinusite, urticaire ou œdème de Quincke, polypes nasaux, asthme) chez qui l’asthme, l’ anaphylaxie, l’urticaire ou l’œdème de Quincke, la rhinite ou d’autres manifestations allergiques sont précipitées par l’AAS ou d’autres AINS. Des réactions anaphylactoïdes mortelles se sont produites chez ces personnes. En outre, les personnes qui présentent les problèmes médicaux mentionnés ci-dessus courent le risque de subir une grave réaction, même si elles ont déjà pris des AINS sans avoir eu de réaction indésirable auparavant (voir CONTRE-INDICATIONS).
Sensibilité croisée : Les patients qui sont sensibles à un AINS en particulier peuvent également être sensibles à un autre AINS.
Réactions cutanées graves : (voir MISES EN GARDE ET PRÉCAUTIONS — Peau).
Fonction immunitaire
(Voir MISES EN GARDE ET PRÉCAUTIONS — Infection, Méningite aseptique).
Infection
Comme d’autres AINS, TEVA-NAPROXEN peut masquer les signes et symptômes d’une maladie infectieuse sous-jacente.
Méningite aseptique : Des symptômes de méningite aseptique (raideur de la nuque, céphalées intenses, nausées et vomissements, fièvre ou obnubilation) ont été observés dans quelques rares cas chez des patients ayant reçu des AINS. Les personnes atteintes de maladies auto-immunes (lupus érythémateux disséminé, collagénoses mixtes, etc.) semblent être prédisposées à la
maladie. Le médecin doit donc faire preuve de vigilance au cas où pareille complication surviendrait.
Neurologie
Certains patients peuvent éprouver de la somnolence, des étourdissements, une vue brouillée, des vertiges, un acouphène, une perte de l’ouïe, de l’insomnie ou de la dépression après avoir utilisé des AINS, comme le naproxen. Les patients qui éprouvent de tels symptômes doivent faire preuve de prudence s’ils doivent accomplir des tâches qui nécessitent de la vigilance mentale.
Ophtalmologie
Des cas de vue brouillée ou réduite ont été signalés avec l’utilisation d’AINS. Si de tels symptômes surviennent, interrompre l’administration de TEVA-NAPROXEN et effectuer un examen ophtalmologique. Tout patient traité par TEVA-NAPROXEN pendant une période prolongée devrait passer régulièrement des examens ophtalmologiques.
Considérations péri-opératoires
(Voir CONTRE-INDICATIONS — Pontage aorto-coronarien).
Psvchiatrie
(Voir MISES EN GARDE ET PRÉCAUTIONS — Neurologie).
Fonction rénale
L’administration prolongée d’AINS a provoqué une nécrose des papilles rénales ainsi que d’autres anomalies rénales pathologiques chez les animaux. Chez l’être humain, des cas de néphrite interstitielle aiguë accompagnée d’hématurie, de protéinurie mineure ou, à l’occasion, d’un syndrome néphrotique ont été signalés.
L’insuffisance rénale due aux AINS se rencontre chez des patients atteints d’une affection prérénale menant à une réduction du débit sanguin rénal ou du volume sanguin. En effet, dans ces circonstances, les prostaglandines rénales contribuent au maintien de l’irrigation rénale et du taux de filtration glomérulaire (TFG). Or chez ces patients, l’administration d’un AINS peut causer une réduction dose-dépendante de la synthèse des prostaglandines, provoquant ainsi une altération de la fonction rénale. Les patients les plus exposés à ce genre de réaction sont ceux qui présentent une insuffisance rénale préexistante (TFG < 60 mL/min ou 1 mL/s), les patients déshydratés, ceux qui suivent un régime hyposodé, les patients qui souffrent d’insuffisance cardiaque congestive, de cirrhose ou de dysfonctionnement hépatiques, les personnes qui prennent des inhibiteurs de l’enzyme de conversion de l’angiotensine, des bloqueurs du récepteur de l’angiotensine II, de la cyclosporine ou des diurétiques, ou encore les personnes âgées. Une insuffisance rénale grave ou menaçant le pronostic vital, consécutive à l’administration d’AINS pendant une courte période a été signalée chez des patients qui avaient une fonction rénale normale ainsi que chez d’autres, dont cette fonction était altérée. Même les patients à risque qui
tolèrent les AINS dans des conditions stables peuvent décompenser pendant des périodes de stress accru (p. ex. déshydratation causée par une gastro-entérite). En règle générale, l’interruption du traitement par AINS est suivie du retour à l’état précédant le traitement.
On doit faire preuve de prudence lorsque l’on amorce un traitement par un AINS, comme TEVA-NAPROXEN, chez des patients très déshydratés. Il est conseillé de réhydrater d’abord le patient avant de commencer le traitement. La prudence est également de mise chez les patients qui présentent une néphropathie préexistante.
Maladie rénale avancée : (voir CONTRE-INDICATIONS).
Équilibre hydroélectrolytique : TEVA-NAPROXEN, comme d’autres AINS, peut favoriser une rétention sodée dose-dépendante susceptible d’entraîner une rétention liquidienne et de l’œdème, et par conséquent une augmentation de la tension artérielle ainsi qu’une exacerbation de l’insuffisance cardiaque congestive. La prudence est donc de mise lorsque l’on prescrit TEVA-NAPROXEN à des patients qui ont des antécédents d’insuffisance cardiaque congestive, qui présentent une fonction cardiaque déficiente, qui font de l’hypertension, sont âgés ou présentent toute autre affection qui les prédispose à une rétention liquidienne (voire MISES EN GARDE ET PRÉCAUTIONS — Appareil cardiovasculaire).
TEVA-NAPROXEN, comme d’autres AINS, peut augmenter le risque d’hyperkaliémie, en particulier chez les patients atteints de diabète ou d’insuffisance rénale, chez les patients âgés et chez les patients traités concomitamment par des adrénolytiques, des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes du récepteur de l’angiotensine II, de la cyclosporine ou certains diurétiques.
Les électrolytes doivent être surveillés périodiquement (voir CONTRE-INDICATIONS).
Fonction respiratoire
Peu courant, mais plus fréquent chez les asthmatiques qui ont des polypes nasaux, l’asthme induit par l’AAS est un signe très important de sensibilité à l’AAS ou aux autres AINS.
Fonction sexuelle et reproductrice
Comme n’importe quel autre médicament inhibant la synthèse de la cyclooxygénase et des prostaglandines, TEVA-NAPROXEN peut perturber la fécondité et n’est donc pas recommandé chez les femmes qui essaient de concevoir. On recommande donc d’envisager une interruption du traitement par TEVA-NAPROXEN chez les femmes qui ont des difficultés à tomber enceintes ou chez qui l’on tente de déterminer la raison de l’infertilité.
Peau
De graves réactions cutanées (telles que le syndrome de Stevens-Johnson, l’érythrodermie bulleuse avec épidermolyse, la dermatite exfoliative et l’érythème polymorphe) ont parfois, c.-à-d. dans de rares cas, été associées à l’utilisation de certains AINS. La fréquence de ces
réactions est cependant faible et, comme la plupart des cas ont été signalés pendant la période de pharmacovigilance chez des patients qui prenaient d’autres médicaments associés eux aussi à l’apparition potentielle de ces réactions cutanées graves, le lien de cause à effet n’a pas été établi avec certitude. Bien que ces réactions puissent être mortelles, elles peuvent rétrocéder si on interrompt l’administration de l’agent en cause et qu’on instaure un traitement approprié. On doit donc informer les patients d’interrompre leur traitement en cas d’éruption cutanée, puis de communiquer avec leur médecin, afin de subir des examens et de recevoir des instructions appropriées, notamment en ce qui concerne les autres traitements à interrompre.
Populations et cas particuliers
Grossesse : L’administration de TEVA-NAPROXEN est contre-indiquée durant le troisième trimestre de la grossesse, en raison du risque de fermeture prématurée du canal artériel ainsi que de prolongation de l’accouchement (voir TOXICOLOGIE).
Le médecin doit par ailleurs faire également preuve de prudence s’il prescrit TEVA-NAPROXEN durant le premier ou le deuxième trimestre (voir TOXICOLOGIE).
L’inhibition de la synthèse des prostaglandines peut affecter la grossesse et/ou le développement embryofœtal. En effet, d’après les études épidémiologiques, l’administration d’inhibiteurs de la synthèse des prostaglandines au début de la grossesse entraînerait une augmentation du risque de fausse-couche et de malformations cardiaques.
Chez les animaux, on a montré que l’administration d’inhibiteurs de la synthèse des prostaglandines entraîne une augmentation des pertes avant et après implantation, de même qu’une létalité embryofœtale. De plus, on a signalé une augmentation de l’incidence de diverses malformations chez les animaux ayant reçu des inhibiteurs de la synthèse des prostaglandines durant la période d’organogenèse, malformations qui touchaient entre autres l’appareil cardiovasculaire.
L’utilisation de TEVA-NAPROXEN est déconseillée au moment du travail et de l’accouchement car, en raison de son effet inhibiteur sur la synthèse des prostaglandines, il pourrait nuire à la circulation sanguine fœtale et inhiber les contractions utérines, augmentant ainsi le risque d’hémorragie utérine.
Allaitement : (voir CONTRE-INDICATIONS)
Enfants : (voir CONTRE-INDICATIONS)
Personnes âgées : Les patients de plus de 65 ans (désignés sous les appellations de personnes âgées ou de patients âgés dans le présent document) et les patients vulnérables ou affaiblis risquent davantage de présenter certains des divers effets indésirables provoqués par des AINS. La fréquence de ces effets indésirables augmente avec la dose et la durée du traitement. De plus, ces patients tolèrent moins les ulcères et les hémorragies. D’ailleurs, la plupart des complications fatales liées à l’appareil digestif touchent cette population. Les patients âgés présentent aussi un risque accru de lésions de la portion inférieure de l’œsophage, entre autres d’ulcère ou
d’hémorragie. On conseille donc d’envisager de réduire la dose de départ chez ces patients, d’ajuster la posologie selon les besoins de chacun et de surveiller de près l’état du malade.
Surveillance et épreuves de laboratoire
Chez les patients qui suivent un traitement prolongé par TEVA-NAPROXEN, il convient de vérifier la tension artérielle régulièrement et d’effectuer des examens ophtalmologiques à intervalles réguliers (voir MISES EN GARDE ET PRÉCAUTIONS : Appareil cardiovasculaire et Ophtalmologie).
II y a lieu de vérifier le taux d’hémoglobine, l’hématocrite, la numération érythrocytaire, la leucocytémie et la numération plaquettaire chez tout patient suivant un traitement prolongé par TEVA-NAPROXEN. De plus, 1'administration concomitante de TEVA-NAPROXEN et de warfarine exige une surveillance étroite du Rapport international normalisé (RIN) (voir MISES EN GARDE ET PRÉCAUTIONS — Hématologie).
Les taux sériques de transaminases et de bilirubine doivent être vérifiés régulièrement pendant le traitement par TEVA-NAPROXEN (voir MISES EN GARDE ET PRÉCAUTIONS — Fonctions hépatique/biliaire/pancréatique).
Pendant un traitement par TEVA-NAPROXEN, il faut vérifier le taux de créatinine sérique, la clairance de la créatine et l’urémie. On recommande également de surveiller régulièrement les électrolytes, y compris la kaliémie (voir MISES EN GARDE ET PRÉCAUTIONS — Fonction rénale).
On recommande de vérifier les concentrations plasmatiques de lithium au début comme à la fin du traitement par TEVA-NAPROXEN.
RÉACTIONS INDÉSIRABLES
Aperçu des réactions indésirables du médicament
Les effets indésirables les plus courants des AINS sont de nature gastro-intestinale, l’ulcère gastroduodénal, hémorragique ou non, étant le plus grave d’entre eux. Des décès ont été signalés, en particulier chez les personnes âgées.
Comme pour tous les médicaments de cette classe, la fréquence et la gravité des manifestations indésirables dépendent de plusieurs facteurs : la dose administrée et la durée du traitement; l’âge, le sexe et l’état physique du patient; toute affection coexistante ou tout autre facteur de risque particulier.
Réactions indésirables du médicament déterminées au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux
observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables d’un médicament sont utiles pour déterminer les effets indésirables associés aux médicaments, et pour en en évaluer les taux approximatifs.
Dans le cadre d’une étude clinique, on a constaté que les réactions gastro-intestinales chez les patients atteints de polyarthrite rhumatoïde étaient plus fréquentes et plus graves chez ceux qui prenaient des doses quotidiennes de naproxen de 1500 mg que chez qui ne prenaient que 750 mg.
Les réactions indésirables signalées lors des essais cliniques contrôlés regroupant 960 patients souffrant de polyarthrite rhumatoïde ou d’arthrose recevant des comprimés standard de naproxen sont énumérés ci-dessous.
Tableau 1 : Réactions indésirables les plus courantes observées au cours des essais cliniques (3 % à 9 % et de 1 % à 3 %)
| Appareil ou système | Fréquence | Réaction indésirable |
| Troubles gastro-intestinaux | 3 % à 9 % | Brûlures d’estomac, constipation, douleur abdominale, nausées |
| 1 % à 3 % | Diarrhée, dyspepsie, stomatite, diverticulite, hémorragie gastro-intestinale | |
Troubles du système nerveux central | 3 % à 9 % | Céphalées, étourdissements, somnolence |
| 1 % à 3 % | Étourdissements, vertiges, dépression, fatigue. Il est arrivé à l’occasion que des patients aient dû cesser le traitement en raison de la gravité de certains de ces symptômes (céphalées et étourdissements). | |
| Troubles de la peau et du tissu sous-cutané | 3 % à 9 % | Prurit, ecchymoses, éruptions cutanées |
| 1 % à 3 % | Sudation, purpura | |
Troubles cardiovasculaires | 3 % à 9 % | Dyspnée, œdème périphérique |
| 1 % à 3 % | Palpitations | |
| Troubles sensoriels | 3 % à 9 % | Acouphène |
| 1 % à 3 % | Troubles de l’audition | |
| Troubles généraux | 1 % à 3 % | Soif |
Tableau 2 : Réactions indésirables peu courantes observées au cours des essais cliniques
(< 1 %)
Troubles gastro-intestinaux Hémorragie gastro-intestinale, hématémèse, méléna, ulcération gastroduodénale avec ou sans hémorragie et/ou perforation, vomissements, stomatite ulcéreuse
Troubles du SNC Troubles de la concentration, malaises, myalgie, insomnie et dysfonctionnement cognitif (c.-à-d. période d’attention réduite, perte de la mémoire à court terme, difficultés à calculer).
Troubles de la peau et du Alopécie, urticaire, éruptions cutanées, érythème polymorphe, syndrome de tissu sous-cutané Stevens-Johnson, nécrolyse épidermique, dermatite photosensible, dermatite exfoliative et érythème noueux.
Troubles hépatiques Anomalies des résultats des épreuves de la fonction hépatique, ictère, cholestase et hépatite.
Troubles cardiovasculaires Insuffisance cardiaque congestive et vascularite.
Troubles rénaux Néphrite glomérulaire, hématurie, néphrite interstitielle, syndrome néphrotique, néphropathie et nécrose tubulaire.
Troubles hématologiques Éosinophilie, granulocytopénie, leucopénie, thrombopénie, agranulocytose, anémie aplasique et anémie hémolytique.
Troubles sensoriels Altération de l’ouïe et troubles de la vue.
Troubles de l’appareil Infertilité.
reproducteur de la femme
Troubles généraux Faiblesse musculaire, réactions anaphylactoïdes, troubles menstruels, pyrexie (frissons et fièvre), œdème de Quincke, hyperglycémie, hypoglycémie et pneumopathie à éosinophiles.
Réactions indésirables observées après la commercialisation du médicament
Les manifestations indésirables suivantes ont aussi été signalées en association avec l’emploi d’AINS, dont le naproxen ou le naproxen sodique :
Troubles gastro-intestinaux Ulcères gastroduodénaux, perforation ou hémorragie gastro-intestinale, parfois mortels, particulièrement chez les personnes âgées. Brûlures d’estomac, nausées, œsophagite, vomissements, diarrhée, flatulence, constipation, dyspepsie, douleur abdominale, ulcération gastro-intestinale autre que gastroduodénale, méléna, hématémèse, stomatite, stomatite ulcéreuse, exacerbation d’une colite ulcéreuse et de la maladie de Crohn, pancréatite, gastrite.
Infections Méningite aseptique.
Troubles hématologiques Agranulocytose, anémie aplasique, éosinophilie, anémie et du système lymphatique hémolytique, leucopénie, thrombopénie.
Troubles du système Réactions anaphylactoïdes.
immunitaire
Troubles du métabolisme Hyperkaliémie.
et de la nutrition
Troubles psychiatriques Dépression, anomalies oniriques, insomnie.
Troubles du système Étourdissements, somnolence, céphalées, sensation de tête légère, nerveux névrite rétrobulbaire, convulsions, dysfonctionnement cognitif, troubles de la concentration.
Troubles oculaires Troubles de la vue, opacité cornéenne, papillite, œdème papillaire.
Troubles auditifs Insuffisance auditive, troubles de l’ouïe, acouphène, vertige. et labyrinthiques
Troubles cardiaques Palpitations, cas d’insuffisance cardiaque congestive associée à un traitement par AINS, insuffisance cardiaque congestive.
Troubles vasculaires Hypertension, vascularite.
Selon les données épidémiologiques et les résultats des essais cliniques, l’emploi des inhibiteurs de la COX-2 et de certains AINS (surtout à fortes doses et pendant une période prolongée) serait associé à un risque légèrement accru d’accidents thrombotiques artériels (tels qu’un infarctus du myocarde ou un accident vasculaire cérébral).
Troubles respiratoires, Dyspnée, œdème pulmonaire, asthme, pneumopathie à
éosinophiles.
thoraciques et médiastinaux
Troubles hépatobiliaires Hépatite (mortels dans certains cas), ictère.
Troubles de la peau et des Ecchymoses, démangeaisons (prurit), purpura, éruptions cutanées, tissus cutanés transpiration, alopécie, nécrolyse épidermique, cas très rares d’érythrodermie bulleuse avec épidermolyse, érythème polymorphe, réactions bulleuses, y compris le syndrome de Stevens-Johnson, érythème noueux, éruption fixe d’origine médicamenteuse, lichen plan, réaction pustuleuse, rash, lupus érythémateux disséminé, urticaire, réactions de photosensibilité, incluant de rares cas s’apparentant à une porphyrie cutanée tardive (« pseudoporphyrie ») ou à une épidermolyse bulleuse et œdème de Quincke.
Advenant la survenue d’une fragilité de la peau, d’une vésication ou d’autres symptômes évoquant une pseudoporphyrie, il faut interrompre le traitement et surveiller le patient.
Troubles musculo Myalgie, faiblesse musculaire.
squelettiques et du tissu
conjonctif
Troubles rénaux et Hématurie, néphrite interstitielle, syndrome néphrotique, urinaires néphropathie, insuffisance rénale, nécrose papillaire rénale.
Troubles mammaires et Infertilité chez la femme.
de l’appareil reproducteur
Troubles généraux et Œdème, soif, pyrexie (frissons et fièvre), malaise. affections au point
d’administration
Épreuves de laboratoire Résultats anormaux de l’exploration fonctionnelle hépatique, hausse de la créatinine sérique.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Acide acétylsalicylique (AAS) ou autres AINS : En raison de l’absence de données démontrant les avantages synergiques d’une telle association, et compte tenu du risque d’effets indésirables additionnels, l’utilisation concomitante de TEVA-NAPROXEN et de tout autre AINS — y compris ceux en vente libre (p. ex. l’AAS et l’ibuprofène) — pour leurs effets analgésiques et/ou anti-inflammatoires n’est pas recommandée.
Fait exception à ce principe l’administration d’AAS à faible dose à des fins de cardioprotection lorsqu’un autre AINS est utilisé pour ses propriétés analgésiques ou anti-inflammatoires. Il ne faut cependant pas oublier que même en ce cas, l’administration de plusieurs AINS demeure associée à des effets indésirables additionnels.
Certains AINS (p. ex. l’ibuprofène) peuvent perturber les effets antiplaquettaires de l’AAS à faible dose, possiblement en lui disputant l’accès au site actif de la cyclooxygénase-1.
Médicaments liés à l’albumine : Le naproxen anionique peut déplacer de leur site de liaison d’autres médicaments qui sont également liés à l’albumine, ce qui peut entraîner des interactions médicamenteuses. Par exemple, chez les patients recevant de la bishydroxycoumarine ou de la warfarine, l’ajout de TEVA-NAPROXEN à leur schéma thérapeutique pourrait prolonger le temps de Quick. Ces patients nécessitent donc une surveillance étroite. De même, les patients qui reçoivent TEVA-NAPROXEN et une hydantoïne, un sulfamide ou une sulfonylurée devraient être surveillés, au cas où un ajustement posologique s’imposerait.
Antiacides : L’administration concomitante d’antiacides ralentit l’absorption, mais la présence de nourriture est sans effet.
Anticoagulants: (voir MISES EN GARDE ET PRÉCAUTIONS — Hématologie, Anticoagulants)
Antihypertenseurs : Les AINS peuvent diminuer l’effet antihypertenseur des inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA) et des antagonistes des récepteurs de l’angiotensine (ARA).
L’administration concomitante d’AINS et d’IECA ou d’ARA augmenterait le risque d’insuffisance rénale, surtout en présence d’une fonction rénale déjà affaiblie (voir MISES EN GARDE ET PRÉCAUTIONS — Fonction rénale).
L’association d’IECA, d’antagonistes de l’angiotensine II ou de diurétiques avec des AINS peut augmenter le risque d’insuffisance rénale aiguë et d’hyperkaliémie. La tension artérielle et la fonction rénale (y compris les électrolytes) doivent donc être étroitement surveillées en pareil cas, car il peut arriver que la tension artérielle augmente de façon marquée.
Le naproxen et d’autres AINS peuvent diminuer l’effet antihypertenseur du propranolol et d’autres bêtabloquants, ainsi que celui d’autres agents antihypertenseurs.
Agents antiplaquettaires (y compris l’AAS) : En raison de l’inhibition de la fonction plaquettaire, l’administration concomitante d’agents antiplaquettaires et d’AINS, comme TEVA-NAPROXEN, fait augmenter le risque d’hémorragie (voir MISES EN GARDE ET PRÉCAUTIONS — Hématologie, Effets antiplaquettaires).
Cyclosporine : L’inhibition de l’activité des prostaglandines rénales par les AINS peut augmenter la concentration plasmatique de la cyclosporine ou le risque de néphrotoxicité induite par la cyclosporine. Les patients doivent faire l’objet d’une surveillance étroite pendant l’utilisation concomitante de ces agents.
Cholestyramine : L’administration concomitante de cholestyramine peut retarder l’absorption du naproxen, mais elle n’en modifie pas l’ampleur.
Digoxine : L’administration concomitante d’un AINS et de digoxine peut entraîner une augmentation des concentrations de digoxine, ce qui peut engendrer une toxicité digitalique. Une surveillance plus rigoureuse et un ajustement posologique des glucosides digitaliques peuvent être nécessaires pendant et après un traitement concomitant par des AINS.
Diurétiques : Études cliniques et observations postérieures à la commercialisation ont montré que les AINS peuvent réduire l’effet des diurétiques.
Glucocorticoïdes : Certaines études ont montré que l’utilisation concomitante d’AINS et de glucocorticoïdes oraux augmente le risque d’effets indésirables intéressant l’appareil digestif, comme les ulcères et les hémorragies, risque qui concerne plus particulièrement les personnes de 65 ans ou plus.t et à la fin d’un traitement par AINS, car les concentrations de lithium peuvent augmenter.
Lithium : On recommande de surveiller les concentrations plasmatiques de lithium au moment d’amorcer ou d’interrompre l’administration d’AINS, car une hausse des concentrations pourrait se produire.
Méthotrexate : La prudence est de mise lors de l’administration concomitante de naproxen et de méthotrexate, car le naproxen et d’autres anti-inflammatoires non stéroïdiens ayant réduit la sécrétion tubulaire de méthotrexate chez un modèle animal, il est possible que la toxicité de l’antimétabolite augmente.
Probénécide : L’administration concomitante de probénécide augmente les concentrations plasmatiques du naproxen anionique et prolonge sa demi-vie plasmatique de façon significative. On recommande la prudence lorsque le probénécide est administré en concomitance.
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) : L’administration concomitante d’AINS et d’ISRS peut augmenter le risque d’ulcération et d’hémorragie gastro-intestinales (voir MISES EN GARDE ET PRÉCAUTIONS – Appareil digestif).
Interactions médicament-aliments
L’administration concomitante d’aliments peut retarder l’absorption du naproxen, mais elle n’en modifie pas l’ampleur.
Interactions médicament-herbes médicinales
On n’a pas établi s’il existe des interactions entre ce médicament et les herbes médicinales.
Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre ce médicament et les épreuves de laboratoire.
Interactions médicament-mode de vie
Il n’existe pas d’étude portant spécifiquement sur les effets du médicament sur la capacité de conduire un véhicule ou d’utiliser des machines. Les patients qui présentent des troubles de la vue ou d’autres effets sur le système nerveux central pendant le traitement devraient s’abstenir d’effectuer ce type d’activités.
La consommation concomitante d’alcool pendant le traitement par un AINS peut accroître le risque d’effets secondaires gastro-intestinaux, comme l’ulcération et l’hémorragie.
POSOLOGIE ET ADMINISTRATION
Dose recommandée et ajustement posologique
Adulte :
Arthrose/polyarthrite rhumatoïde/spondylarthrite ankylosante
Administration orale : La dose habituelle totale dans les cas d’arthrose, de polyarthrite rhumatoïde et de spondylarthrite ankylosante est de 500 mg par jour en doses fractionnées. Elle peut être augmentée graduellement à 750 ou 1 000 mg ou diminuée, selon la réponse du patient.
| Dose quotidienne recommandée | ||
| Comprimés TEVA-NAPROXEN | 250 mg ou 375 mg ou 500 mg | 2 fois par jour 2 fois par jour 2 fois par jour |
| Comprimés entérosolubles TEVA-NAPROXEN | 250 mg ou 375 mg ou 500 mg | 2 fois par jour 2 fois par jour 2 fois par jour |
| Comprimés à libération prolongée TEVA-NAPROXEN | 750 mg | 1 fois par jour |
Les études n’ont pas montré d’avantages cliniquement significatifs associés à l’utilisation de doses supérieures à 1 000 mg/jour. Chez les patients qui tolèrent bien des doses plus faibles de naproxen et qui ne répondent que partiellement à une dose de 1 000 mg/jour, la dose peut être portée à 1500 mg/jour pour une période limitée. L’expérience de l’utilisation de naproxen à la dose de 1500 mg/jour se limite aux comprimés standard. Les comprimés TEVA-NAPROXEN doivent être avalés avec de la nourriture ou du lait.
Lorsque ces patients sont traités avec 1500 mg/jour de naproxen, le médecin doit constater un avantage clinique suffisamment marqué pour justifier une augmentation des risques (voir RÉACTIONS INDÉSIRABLES).
De plus, les patients recevant 1500 mg/jour de naproxen doivent faire l’objet d’une surveillance étroite visant à déceler la survenue de tout effet indésirable.
Durant l’administration prolongée, la dose de TEVA-NAPROXEN peut être ajustée à la hausse ou à la baisse, selon la réponse clinique du patient. Une dose plus faible peut suffire pour un traitement prolongé.
Les patients souffrant de polyarthrite rhumatoïde ou d’arthrose et qui reçoivent une dose de 750 ou 1000 mg/jour en prises fractionnées peuvent passer à une dose quotidienne de TEVA-NAPROXEN SR (comprimés de naproxen à libération prolongée) de 750 mg, respectivement. La dose quotidienne unique de TEVA-NAPROXEN SR ne doit pas être dépassée et peut être administrée le matin ou le soir. Les comprimés TEVA-NAPROXEN SR doivent être avalés entiers.
TEVA-NAPROXEN, TEVA-NAPROXEN EC et TEVA-NAPROXEN SR n’ont pas été évalués chez les sujets de moins de 18 ans.
Analgésie/lésions musculo-squelettiques
Administration orale : La dose recommandée est de 750 mg/jour, en deux ou trois doses fractionnées. Cette dose peut être augmentée à 1000 mg/jour au besoin. On doit utiliser la plus faible dose efficace.
Les préparations de naproxen à libération modifiée (c.-à-d. comprimés entérosolubles et comprimés à libération prolongée) ne sont pas recommandées pour le traitement initial de la douleur aiguë, car l’absorption du naproxen est retardée.
Dysménorrhée
Administration orale : La dose initiale recommandée est de deux comprimés de 250 mg, suivie d’un comprimé de 250 mg toutes les 6 à 8 heures, au besoin. La dose quotidienne totale ne doit pas dépasser 5 comprimés (1250 mg). On peut aussi utiliser à la place un comprimé de 500 mg deux fois par jour.
Les préparations de naproxen à libération modifiée (c.-à-d. comprimés entérosolubles et comprimés à libération prolongée) ne sont pas recommandées pour le traitement initial de la douleur aiguë, car l’absorption du naproxen est retardée.
Dose oubliée
Si le patient oublie de prendre une dose, il doit la prendre le plus tôt possible, puis reprendre l’horaire habituel pour la prise du médicament. II ne faut pas prendre deux doses du médicament au même moment.
SURDOSAGE
Pour connaître les mesures à prendre en cas de surdosage présumé, il faut communiquer avec le centre antipoison de sa région.
Signes et symptômes
Un surdosage important peut se caractériser par de la somnolence, des étourdissements, une désorientation, des brûlures d’estomac, des douleurs épigastriques, une gêne abdominale, des nausées, des vomissements, des perturbations passagères de la fonction hépatique, une hypoprothrombinémie, une dysfonction rénale, une acidose métabolique et de l’apnée. Quelques patients ont eu des convulsions, mais on n’a pas pu déterminer si celles-ci étaient reliées au naproxen.
Des hémorragies gastro-intestinales peuvent se produire. La prise d’un AINS peut également entraîner, quoique rarement, de l’hypertension, une insuffisance rénale aiguë, une dépression respiratoire et le coma.
Des réactions anaphylactoïdes ont été signalées avec la prise d’un AINS à des doses thérapeutiques, ces réactions pouvant également se produire à la suite d’un surdosage.
Traitement
Les patients doivent recevoir un traitement symptomatique de soutien après un surdosage par des AINS. II n’existe pas d’antidote spécifique. Il peut être indiqué de prévenir l’absorption d’une quantité supplémentaire si le patient, symptomatique, se présente dans les quatre heures suivant
l’ingestion ou si le surdosage est important. En raison de la forte liaison du naproxen aux protéines, il est possible que la diurèse forcée, l’alcalinisation de l’urine, l’hémodialyse ou l’hémoperfusion ne soient d’aucune utilité.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
TEVA-NAPROXEN renferme du naproxen, un acide carboxylique de type arylacétique.
Le naproxen est un anti-inflammatoire non stéroïdien (AINS) qui possède des propriétés analgésiques. Le mécanisme d’action du naproxen, comme celui des autres AINS, n’est pas complètement élucidé, mais pourrait être relié à l’inhibition de la prostaglandine-synthétase.
Pharmacodynamie
(Voir PHARMACOLOGIE DÉTAILLÉE).
Pharmacocinétique
Le naproxen est rapidement et complètement absorbé par le tube digestif. Après l’administration orale de naproxen, les concentrations plasmatiques maximales du naproxen anionique sont obtenues en 2 à 4 heures et l’état d’équilibre est normalement atteint après 4 ou 5 doses. La concentration plasmatique de naproxen et l’aire sous la courbe de la concentration plasmatique en fonction du temps augmentent de façon linéaire avec la dose jusqu’à concurrence de 500 mg deux fois par jour, mais elles plafonnent lorsque les doses administrées sont plus importantes. La demi-vie biologique moyenne du naproxen anionique chez l’humain est d’environ 13 heures, et aux concentrations thérapeutiques, plus de 99 % du médicament est lié à l’albumine. Environ 95 % de la dose est excrétée dans l’urine, essentiellement sous forme de naproxen, de 6-O-desméthylnaproxen ou de leurs conjugués. Le taux d’excrétion s’est avéré correspondre étroitement au taux de disparition du médicament dans le plasma. Le médicament ne provoque pas d’induction enzymatique.
Chez les enfants de 5 à 16 ans atteints de maladie rhumatismale, les concentrations plasmatiques maximales de naproxen sont atteintes 2 à 4 heures après l’administration orale, et la demi-vie plasmatique moyenne est de 11,5 à 14,1 heures.
Lorsque le naproxen est administré sous sa forme à libération prolongée, l’atteinte des concentrations plasmatiques maximales est retardée et les concentrations plasmatiques maximales sont réduites par comparaison à celles que l’on obtient avec les préparations standard de naproxen. Les concentrations plasmatiques minimales, à l’état d’équilibre, s’équivalent entre le naproxen à libération prolongée administré une fois par jour et la dose correspondante de la préparation standard administrée deux fois par jour. Le rapport entre les concentrations plasmatiques maximales et minimales de 2,2 et 2,6 observé avec la préparation standard (comprimés de 375 mg bid et de 500 mg bid respectivement) est passé à 1,6 et 1,8 avec les
comprimés de naproxen à libération prolongée à 750 et 1000 mg respectivement, entraînant de plus faibles fluctuations des concentrations plasmatiques de naproxen avec les comprimés de naproxen à libération prolongée.
Le temps nécessaire pour obtenir la concentration plasmatique maximale (tmax) de naproxen chez les sujets recevant un comprimé à libération prolongée dosé à 1000 mg immédiatement après un repas riche en matières grasses ne différait pas tellement de celui obtenu après un jeûne (7,7 heures après un repas; 9,7 heures à jeun). La concentration plasmatique maximale (Cmax) moyenne a augmenté considérablement, c’est-à-dire qu’elle est passée de 63,1 µg/mL (à jeun) à 86,1 µg/mL (après un repas). Cette augmentation demeurait quand même inférieure à celle observée avec une dose de 1000 mg de comprimés standard de naproxen. Avec un intervalle de confiance de 95 %, l’aire sous la courbe (ASC) obtenue lors de l’administration à jeun était équivalente à celle obtenue par suite de l’administration non à jeun.
Une étude évaluant la perte de globules rouges marqués au chrome 51 dans les fèces a été réalisée pendant 28 jours chez 20 patients auxquels on avait administré des comprimés à libération prolongée de naproxen dosés à 750 mg. On n’a observé aucune différence statistiquement significative sur le plan de la perte de globules rouges entre les patients âgés de 60 ans ou moins et les patients de plus de 60 ans.
Le naproxen entérosoluble a été conçu en vue d’une dispersion et d’une dissolution dans l’intestin grêle plutôt que l’estomac, de sorte que l’absorption est retardée jusqu’à ce que l’estomac soit vide. Les comprimés de naproxen entérosolubles se sont avérés bioéquivalents par rapport aux comprimés standard de 375 mg et 500 mg, sauf en ce qui a trait au tmax. Les concentrations plasmatiques maximales moyennes (Cmax) obtenues après l’administration d’un comprimé entérosoluble de375 mg, de deux comprimés entérosolubles de 250 mg et de un comprimé entérosoluble de 500 mg étaient respectivement de 47,9, 58,2 et 60,7 µg/mL, tandis que les Cmax obtenues après l’administration des comprimés standard à libération immédiate dosés à 375 mg et 500 mg étaient respectivement de 46,6 et 63,1 µg/mL. Les tmax étaient de 4,5, 4,2 et 4,2 heures pour les préparations entérosolubles respectives comparativement à 2,3 et 2,6 heures pour les comprimés standard. À l’état d’équilibre (doses multiples), la préparation de naproxen entérosoluble et celle du naproxen standard étaient équivalentes eu égard à la Cmax, la Cmoy, le rapport Cmax/Cmoy, l’ASC0-12h et la demi-vie. En outre, les fluctuations des taux plasmatiques autour de la Cmoy étaient considérablement plus faibles avec le naproxen entérosoluble qu’avec le naproxen standard (49,3 % contre 85,3 %). L’administration d’aliments ou d’un antiacide en concomitance avec les comprimés de naproxen entérosolubles à 500 mg n’a pas modifié le degré d’absorption du naproxen par rapport à l’administration à jeun. Toutefois, l’administration d’un antiacide a entraîné une augmentation de la Cmax (70,7 par rapport à 58,5 µg/mL) et une diminution du tmax (5,2 par rapport à 8,7 heures) par comparaison à l’administration à jeun. En ce qui concerne la prise du médicament à jeun, le tmax moyen a été prolongé après un repas riche en matières grasses (à jeun : 5,6 à 8,7 h; après un repas : 9,2 à 10,8 h) alors que la Cmax et l’ASC moyennes étaient bioéquivalentes.
CONSERVATION ET STABILITÉ
Comprimés TEVA-NAPROXEN, TEVA-NAPROXEN SR et TEVA-NAPROXEN EC : Conserver à la température ambiante (15 °C à 30 °C). Les plaquettes de doses unitaires doivent être conservées entre 15 °C et 25 °C, à l’abri d’une humidité excessive.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
TEVA-NAPROXEN (naproxen) se présente comme suit :
Comprimés TEVA-NAPROXEN
250 mg Les comprimés jaunes, de forme ovale, non sécables portant l’inscription
« NOVO » d’un côté et « 250 » de l’autre, renferment 250 mg de naproxen. Flacons de 100, 500 et 1000 comprimés et boîtes de 100 doses unitaires.
375 mg Les comprimés de couleur pêche, en forme de capsule, gravés « NOVO » d’un côté et « 375 » de l’autre, renferment 375 mg de naproxen. Flacons de 100 et 500 comprimés.
500 mg Les comprimés jaunes, en forme de capsule, portant l’inscription « NOVO » et
« 500 » d’un côté et unis de l’autre, renferment 500 mg de naproxen. Flacons de 100 et 500 comprimés.
Comprimés à libération prolongée TEVA-NAPROXEN SR
750 mg Comprimés de couleur pêche, en forme de capsule, gravés « N » d’un côté et
« 750 » de l’autre. Offerts en flacons de 100 et 500.
Comprimés entérosolubles TEVA-NAPROXEN EC
250 mg Comprimés pelliculés blancs, ronds, biconvexes, portant l’inscription « N »
imprimée en noir d’un côté et « 250 » de l’autre. Offerts en flacons de 100 comprimés.
375 mg Comprimés pelliculés blancs, en forme de capsule, portant l’inscription « N »
imprimée en noir d’un côté et « 375 » de l’autre. Offerts en flacons de 100 comprimés.
500 mg Comprimés pelliculés blancs, en forme de capsule, portant l’inscription « N »
imprimée en noir d’un côté et « 500 » de l’autre. Offerts en flacons de 100 comprimés.
Les comprimés TEVA-NAPROXEN renferment les ingrédients non médicinaux suivants : silice colloïdale, stéarate de magnésium, cellulose microcristalline, polyvidone, laurylsulfate de sodium, glycolate d’amidon sodique, D&C jaune no 10 sur substrat 15 % -20 % (HT), AD&C jaune no 6 sur substrat 15 % -18 % (HT), AD&C bleu no 1 sur substrat 11 % -13% (HT).
Les comprimés TEVA-NAPROXEN SR renferment les ingrédients non médicinaux suivants : hydroxypropylcellulose, hydroxypropylméthylcellulose, stéarate de magnésium, AD&C jaune nº 6 sur substrat 15 % — 18 % (HT).
Les comprimés TEVA-NAPROXEN EC renferment les ingrédients non médicinaux suivants : silice colloïdale, croscarmellose sodique (Ac-Di-Sol), stéarate de magnésium, polyvidone, laurylsulfate de sodium, dri klear 042, eudragit L30D, chromateric white deb 5018 WE. 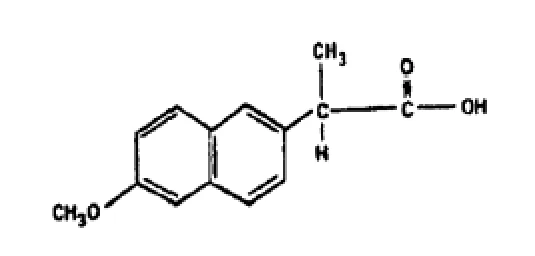
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Naproxen
Dénomination systématique : acide (+)-6-méthoxy-α-méthyl-2-naphtalèneacétique
Formule et masse moléculaires : C14H14O3; 230,27
Formule développée :
Propriétés physico-chimiques : Le naproxen est une poudre cristalline blanche inodore ayant un point de fusion de 152 °C à 158 °C. Très liposoluble, il se dissout très peu dans l’eau à faible pH, mais beaucoup plus à pH élevé.
ESSAIS CLINIQUES
Une étude de biodisponibilité comparative avec permutation des groupes a évalué deux préparations de naproxen sous forme de comprimés dosés à 250 mg, soit les comprimés TEVA-NAPROXEN à 250 mg (Teva Canada Limitée) et les comprimés NAPROSYN à 250 mg (Hoffmann-La Roche Limitée, Canada) chez des sujets à jeun.
TEVA-NAPROXEN 1 × 250 mg | NAPROSYN®** 1 × 250 mg | |
| ASC0-24h (μg•h/mL) | 499,0 ± 76,7 | 497,0 ± 60,5 |
| Cmax (μg/mL) | 46,9 ± 7,6 | 49,0 ± 7,0 |
| tmax* (h) | 2,5 ± 1,1 | 1,8 ± 1,0 |
| t½* (h) | 9,87 ± 1,30 | 9,63 ± 0,90 |
| Kél (h-1) | 0,07 ± 0,01 | 0,07 ± 0,01 |
* Les paramètres tmax et t½ sont exprimés sous forme de moyenne arithmétique (± ÉT). ** Naprosyn® SR est fabriqué par Hoffman-La Roche Limitée, Mississauga, Ontario, Canada.
Une étude de biodisponibilité comparative avec permutation des groupes a évalué deux préparations de naproxen à libération prolongée sous forme de comprimés dosés à 750 mg, soit les comprimés TEVA-NAPROXEN SR à 750 mg (Teva Canada Limitée) et les comprimés NAPROSYN® SR à 750 mg (Hoffmann-La Roche Limitée, Canada) administrés à 18 sujets à jeun en bonne santé.
| Moyenne géométrique Moyenne arithmétique (CV) | |||
TEVA-NAPROXEN SR 1 × 750 mg | Naprosyn®** SR 1 × 750 mg | Rapport des moyennes géométriques (%) | |
ASCT (μg•h/mL) | 1265 1328 (32) | 1363 1409 (27,9) | 93 |
ASCI (μg•h/mL) | 1350 1425 (33) | 1454 1511(30) | 93 |
Cmax (μg/mL) | 41,3 43,2 (32) | 45,9 47,3 (26) | 90 |
| tmax* (h) | 9,72 (6,6) | 10,9 (7,1) | - |
| t½* (h) | 16,6 (2,5) | 16,7 (2,6) | - |
* Les paramètres tmax et t½ sont exprimés sous forme de moyenne arithmétique (± ÉT). ** Naprosyn® SR est fabriqué par Hoffman-La Roche Limitée, Mississauga, Ontario, Canada.
Une étude de biodisponibilité comparative avec permutation des groupes a évalué deux préparations de naproxen à libération prolongée sous forme de comprimés dosés à 750 mg, soit les comprimés TEVA-NAPROXEN SR à 750 mg (Teva Canada Limitée) et les comprimés NAPROSYN® SR à 750 mg (Hoffmann-La Roche Limitée, Canada) administrés après un petit déjeuner standardisé à 12 sujets en bonne santé.
| Moyenne géométrique Moyenne arithmétique (CV) | |||
TEVA-NAPROXEN SR 1 × 750 mg | Naprosyn®** SR 1 × 750 mg | Rapport des moyennes géométriques (%) | |
ASCT (μg•h/mL) | 1422 1432 (12) | 1435 1455 (14) | 99 |
ASCI (μg•h/mL) | 1495 1512 (13) | 1525 1538 (15) | 98 |
Cmax (μg/mL) | 61,9 62,9 (18) | 63,6 64,6 (19) | 97 |
| tmax* (h) | 6,13 (2,1) | 5,75 (1,7) | - |
| t½* (h) | 16,4 (1,8) | 16,2 (1,9) | - |
* Les paramètres tmax et t½ sont exprimés sous forme de moyenne arithmétique (± ÉT). ** Naprosyn® SR est fabriqué par Hoffman-La Roche Limitée, Mississauga, Ontario, Canada.
Une étude de biodisponibilité comparative à doses multiples avec permutation des groupes a évalué deux préparations de naproxen à libération prolongée sous forme de comprimés dosés à 750 mg, soit les comprimés TEVA-NAPROXEN SR à 750 mg (Teva Canada Limitée) et les comprimés NAPROSYN® SR à 750 mg (Hoffmann-La Roche Limitée, Canada) administrés à 23 sujets à jeun en bonne santé. Les paramètres ont été mesurés une fois l’état d’équilibre atteint.
| Moyenne géométrique Moyenne arithmétique (CV) | |||
TEVA-NAPROXEN SR 1 × 750 mg | Naprosyn®** SR 1 × 750 mg | Rapport des moyennes géométriques (%) | |
ASCT (μg•h/mL) | 1119 1138 (18) | 1108 1127 (17) | 101 |
Cmax (μg/mL) | 61,6 62,7 (18) | 64,1 64,9 (17) | 96 |
Cmin (μg/mL) | 32,8 34,1 (27) | 31,5 32,7 (24) | 104 |
| tmax* (h) | 5,30 (4,7) | 4,37 (1,9) | - |
| Fluctuation (% Cmoy) | 30,7 (10) | 34,9 (9,0) | |
* Les paramètres tmax et fluctuation sont exprimés sous forme de moyenne arithmétique (± ÉT). ** Naprosyn® SR est fabriqué par Hoffman-La Roche Limitée, Mississauga, Ontario, Canada.
Une étude de biodisponibilité comparative avec permutation des groupes a évalué deux préparations de naproxen sous forme de comprimés entérosolubles, soit les comprimés TEVA-NAPROXEN EC à 500 mg (Teva Canada Limitée) et les comprimés NAPROSYN® E à 500 mg (Hoffmann-La Roche Limitée, Canada) administrés à des sujets à jeun.
| Moyenne géométrique Moyenne arithmétique (CV) | |||
TEVA-NAPROXEN EC 1 × 500 mg | Naprosyn®E** 1 × 500 mg | Rapport des moyennes géométriques (%) | |
ASCT (μg•h/mL) | 9 96,89 1006,91 (14,4) | 991,73 998,84 (12,1) | 100,5 |
ASCI (μg•h/mL) | 1060,37 1073,23 (15,9) | 1048,40 1056,01 (12,1) | 101,1 |
Cmax (μg/mL) | 53,57 54,68 (21,5) | 52,50 53,77 (22,1) | 102,0 |
| tmax* (h) | 5,39 (2,85) | 5,00 (1,97) | - |
t½ (h) | 17,68 (4,42) | 16,61(2,65) | - |
| * Les paramètres tmax et t½ sont exprimés sous forme de moyenne arithmétique (± ÉT). **Naprosyn® E 500 mg est fabriqué par Hoffman-La Roche Limitée, Mississauga, Ontario, Canada. | |||
Une autre étude de biodisponibilité comparative avec permutation des groupes a évalué deux préparations de naproxen sous forme de comprimés entérosolubles, soit les comprimés TEVA-NAPROXEN EC à 500 mg (Teva Canada Limitée) et les comprimés NAPROSYN® E à 500 mg (Hoffmann-La Roche Limitée, Canada) administrés à des sujets à jeun.
| Moyenne géométrique Moyenne arithmétique (CV) | |||
TEVA-NAPROXEN EC 1 × 500 mg | Naprosyn®E** 1 × 500 mg | Rapport des moyennes géométriques (%) | |
ASCT (μg•h/mL) | 1154,1 1176,9 (20) | 1099,5 1146,4 (29) | 105 % |
ASCI (μg•h/mL) | 1212,7 1237,3 (21) | 1158,7 1207,6 (30) | 105 % |
Cmax (μg/mL) | 57,42 59,41 (24) | 56,50 62,05 (35) | 102 % |
| tmax* (h) | 12,5 (87) | 14,2 (107) | - |
t½ (h) | 18,2 (21) | 18,0 (19) | - |
* Les paramètres tmax et t½ sont exprimés sous forme de moyenne arithmétique (± ÉT). **Naprosyn® E 500 mg est fabriqué par Hoffman-La Roche Limitée, Mississauga, Ontario, Canada.
PHARMACOLOGIE DÉTAILLÉE
L’activité anti-inflammatoire et analgésique du naproxen a été démontrée dans divers tests menés chez les animaux.
Activité anti-inflammatoire : Lors de l’épreuve de l'œdème de la patte chez le rat, le naproxen s'est révélé plus puissant que la phénylbutazone et l’acide acétylsalicylique, et légèrement moins puissant que l'indométacine.
Dans l'essai du granulome chez le rat, le naproxen s’est révélé plus actif que la phénylbutazone et moins que l'indométacine.
Activité analgésique : Le naproxen s’est révélé plus actif que la phénylbutazone et l’acide acétylsalicylique, mais moins que l'indométacine dans l'essai de l’activité analgésique contre la douleur induite par la phénylquinone chez la souris. Des études comparatives et parallèles sur l'activité analgésique ont été menées chez des rats dont l'œdème de la patte a été induit par la levure.
Dans ces épreuves, la puissance relative du naproxen était plus élevée que celle de la phénylbutazone et de l’acide acétylsalicylique, mais moins que celle de l'indométacine.
L’absorption, la distribution, le métabolisme et l’excrétion du naproxen ont été étudiés chez diverses espèces animales ainsi que chez l’homme, ce qui a permis de les comparer. Il se trouve que le naproxen est absorbé rapidement chez toutes les espèces animales et qu’une fois dans la circulation, son élimination est telle, que la demi-vie varie entre 2 et 35 heures. L’estimation du volume de distribution indique que, tout comme dans le cas des salicylates, une forte proportion du naproxen demeure dans le sang. Chez l’homme, presque toute la fraction sanguine est constituée de naproxen intact, alors que chez le rat et le singe, on observe de petites quantités de médicament biotransformé. Sauf chez le chien, l’excrétion du naproxen et de ses métabolites s’effectue principalement dans l’urine chez toutes les espèces. Chez le chien, les produits d’excrétion se retrouvent majoritairement dans les fèces.
Tomlinson et coll. ont montré que le naproxen peut inhiber la synthèse de la PGE2 à partir de l'acide arachidonique par des microsomes issus de vésicules séminales de bovins. Le naproxen semble donc agir, du moins en partie, d'une façon semblable aux autres agents anti-inflammatoires qui inhibent la biosynthèse des prostaglandines.
Études métaboliques chez l'humain
L’influence de la dose administrée sur la variation des taux plasmatiques a été étudiée chez des sujets normaux qui ont reçu des doses allant jusqu’à 900 mg deux fois par jour. Des expériences effectuées avec du naproxen tritié ont montré que peu importe que la dose administrée ait été de 250 mg ou de 900 mg, la fraction de la dose ingérée excrétée dans les selles est la même, ce qui élimine la possibilité que cet effet (sic) résulte d’une absorption incomplète. L’explication la plus probable rendant compte de cet effet de plafonnement serait qu’en raison de l’augmentation de la fraction non liée — non proportionnelle à la dose en cas d’administration de dose élevée —, la clairance rénale augmente.
Chez des patients en dialyse d'entretien en raison d’insuffisance rénale en phase terminale, la mesure des concentrations sériques a montré que le métabolite 6-O-desméthylnaproxen est dialysé, alors que le naproxen ne l'est pas. On n’a observé aucune accumulation du naproxen, mais les concentrations sériques du métabolite ont augmenté.
TOXICOLOGIE
Toxicité aiguë chez les animaux
Les DL50 orales pour le naproxen sont les suivantes :
Hamsters 4 110 mg/kg
Rats 543 mg/kg
Chiens > 1000 mg/kg
Souris 1234 mg/kg
Toxicité orale subaiguë et chronique
Au cours d'études de toxicité subaiguë et chronique du naproxen chez plusieurs espèces, les principaux effets pathologiques ont été l'irritation et l'ulcération gastro-intestinales. Les lésions ont été observées surtout dans l'intestin grêle et allaient de l'hypérémie à la perforation et à la péritonite.
Quelques cas de néphropathie ont été observés chez les rats, les souris et les lapins ayant reçu des doses élevées de naproxen, mais non chez les singes rhésus ni chez les porcs miniatures. Chez les espèces atteintes, les altérations pathologiques se sont produites dans le cortex et les papilles. Quelques rats, examinés 14 jours après l’ingestion de doses orales uniques de 230 mg/kg ou plus de naproxen, présentaient des zones nécrotiques des tissus cortical et papillaire. Une dilatation tubulaire (ectasie) s'est produite chez les lapins recevant pendant 14 jours 200 mg/kg/jour ou plus de naproxen par voie orale. L’examen du tissu rénal non fixé de lapins ainsi traités a montré un patron de diffraction semblable à celui du naproxen cristallin. Cette observation donne à penser que l'ectasie observée est une réponse physique à la précipitation du naproxen excrété dans les tubules.
Sans rapport avec la dose, des cas peu fréquents de sclérose corticale et de nécrose de l'extrémité des papilles ont été observés dans les reins de souris ayant reçu ≥ 120 mg/kg/jour de naproxen per os pendant 6 mois. L'administration prolongée de fortes doses de naproxen à des souris semble être associée à une exacerbation d'une néphropathie spontanée.
Une grande variation dans la prédisposition aux lésions gastro-intestinales, suite à l'administration du naproxen, a été mise en évidence au cours des essais chez plusieurs espèces animales. Ainsi, 30 mg/kg/jour ont été bien tolérés par des rats pendant 90 jours, mais la même dose a été ulcérogène lorsqu'elle a été administrée durant 6 mois. Les singes rhésus et les porcs miniatures n'ont montré aucune pathologie significative lorsque du naproxen leur a été
administré à raison de 45 mg/kg/jour pendant 30 jours. Cette dose de naproxen, administrée tous les jours pendant un an, a aussi été tolérée par les porcs miniatures, qui n’ont présenté aucun signe manifeste d'effets nocifs. Chez le singes rhésus, l’administration biquotidienne de doses allant jusqu’à 120 mg/kg/jour pendant 6 mois n'a produit aucun signe clinique ou histo-pathologique d'irritation gastro-intestinale, mais la présence de sang occulte dans les selles a été plus fréquente chez ces animaux que chez le groupe témoin. Chez les lapins, la dose orale maximale répétée qui a été tolérée est de 200 mg/kg/jour. Les souris ont toléré des doses orales de 240 mg/kg/jour pendant 6 mois. Chez les lapins et les souris, une toxicité gastro-intestinale et rénale a été signalée à ces doses. D'autre part, chez les chiens, une dose de 5,0 mg/kg/jour se rapproche de la dose maximale tolérée. Cette prédisposition particulière du chien aux effets gastro-intestinaux des anti-inflammatoires non stéroïdiens a aussi été démontrée avec l'indométacine et l'ibuprofène.
La demi-vie plasmatique du naproxen est considérablement plus longue chez le chien que chez le rat, le cobaye, le porc miniature, le singe et l'homme. La même observation a été faite avec l'ibuprofène chez les chiens par rapport aux rats et à l'homme. De plus, chez les espèces mentionnées, seul le chien excrète des quantités significatives de naproxen dans les fèces (50 %). Chez le rat, le cobaye, le porc miniature, le singe et l'homme, 86 % à 94 % du médicament administré est excrété dans l’urine. La circulation entérohépatique du naproxen chez le chien (suggérée par l'excrétion fécale) pourrait être un facteur majeur dans la prédisposition du chien à l'irritation gastro-intestinale produite par ce composé.
Altérations pathologiques de la rate et des ganglions mésentériques ainsi qu’adhérences et inflammation péritonéales ont été considérées comme étant clairement secondaires aux effets du naproxen sur le tube digestif chez les animaux ayant reçu de fortes doses. Une perte pondérale modérée des glandes sexuelles secondaires mâles s'est produite au cours de certaines études chez des rats et des chiens traités par le naproxen. Sur le plan histologique, les glandes atteintes ont montré, dans certains cas, des altérations atrophiques et/ou hypoplasiques caractérisées par une diminution des formations sécrétoires. Une action œstrogénique possible du naproxen comme facteur causal est très peu probable puisque dans les tests biologiques habituels, le médicament n'a montré aucune activité œstrogénique. De plus, l’administration de doses quotidiennes de naproxen allant jusqu’à 30 mg/kg pendant 60 jours avant l'accouplement n'a eu aucun effet sur la fécondité et la performance reproductrice des rats mâles. Ces résultats reflètent l'intégrité physiologique de l'ensemble de l'appareil reproducteur mâle après administration de naproxen durant tout le cycle de la spermatogenèse.
Effets sur les infections provoquées chez le lapin
Afin de déterminer si un traitement par le naproxen modifie la capacité des animaux de répondre à l'infection bactérienne, des lapins ont été inoculés par voie sous-cutanée avec Diplococcus pneumoniae. Pendant les 21 jours avant et les 2 semaines après la provocation bactérienne, ces animaux ont été gavés quotidiennement avec 2, 10 ou 20 mg/kg de naproxen. L'état clinique, la morbidité, la mortalité et les changements macroscopiques et histopathologiques ont été évalués. Le naproxen n'a eu aucun effet apparent sur la réponse des animaux à la provocation bactérienne.
Tératologie
Dans les études de tératologie, aucune anomalie squelettique ou viscérale ni aucune modification pathologique n'a été décelée chez les fœtus des rates et des lapines ayant reçu des doses quotidiennes orales de naproxen allant jusqu'à 20 mg/kg durant l'organogenèse. Dans ces études, on n’a noté aucune différence significative par rapport aux animaux témoins dans le nombre des fœtus vivants, des résorptions, des poids fœtaux et des distances ano-génitales.
Études sur la reproduction
L'administration orale quotidienne de 15, 30 ou 60 mg/kg de naproxen à des lapines, dans les 2 semaines précédant l'accouplement et jusqu'au 20e jour de la gestation, n'a pas affecté la fécondité, non plus que la gestation ou le nombre de fœtus vivants.
Dans une étude portant sur les périodes périnatale et post-natale chez le rat, des doses orales de naproxen allant jusqu'à 20 mg/kg/jour administrées durant la dernière partie de la gestation et jusqu'au sevrage n'ont eu aucun effet nocif sur la viabilité des petits, l'indice de lactation, le ratio mâles/femelles ou le gain pondéral de la progéniture. Toutefois, une légère augmentation de la durée de gestation a été observée aux doses de 10 et 20 mg/kg; à la dose de 10 mg/kg, il y a eu une augmentation significative du taux de mortinatalité.
Le naproxen administré à des doses orales quotidiennes de 12, 36 ou 108 mg/kg à des souris femelles dans les 2 semaines précédant l'accouplement et jusqu'au sevrage des petits n'a pas modifié la durée de gestation, le nombre de souriceaux vivants à la naissance, le poids moyen des souriceaux à 0, 4, 7, 14 ou 21 jours ou le ratio mâles/femelles. L'indice de fécondité, l'indice de gestation et l'indice de viabilité à 4 jours ont été similaires pour les souris traitées et les souris témoins. La survie à 21 jours et les indices de lactation ont diminué chez les souris ayant reçu 108 mg/kg/jour de naproxen, mais non chez celles qui avaient reçu 12 ou 36 mg/kg/jour. La plupart de ces changements étaient dus à la mortalité maternelle dans le groupe recevant les doses les plus élevées.
Des données récentes indiquent que l'inhibition de la synthèse des prostaglandines par les anti-inflammatoires non stéroïdiens pourrait être associée à une diminution de la contractilité utérine. Par conséquent, le début du travail chez la rate peut être retardé par l'administration du naproxen, sans que cela n’entraîne davantage de mortalité maternelle ou fœtale que chez les témoins. Puisqu'il a été démontré que le naproxen inhibe la synthèse des prostaglandines in vitro, on pense que les effets du naproxen sur la contractilité utérine découlent de ce mécanisme.
La mortalité maternelle et fœtale observée chez les rats traités par le naproxen serait donc reliée à la dystocie plutôt qu'à un effet toxique direct du composé. Le naproxen n'est pas unique à cet égard, des résultats comparables ayant été obtenus chez le rat avec d'autres anti-inflammatoires non stéroïdiens couramment utilisés.
Pouvoir carcinogène
Le naproxen a été administré à des rats Sprague-Dawley, dans leurs aliments, pendant 24 mois, à des doses de 8, 16 ou 24 mg/kg/jour. Le naproxen ne s’est pas révélé carcinogène chez le rat.
Pouvoir mutagène
Aucun effet mutagène n’a été mis en évidence chez Salmonella typhimurium (5 lignées cellulaires) et Saccharomyces cerevisiæ (1 lignée cellulaire) ni dans le test du lymphome de la souris.
RÉFÉRENCES
- 1. Adams SS, Bough RG, Cliffe EE, Lessel B and Mills RFN. Absorption, distribution and toxicity of ibuprofen. Tox Appl Pharmacol 1969; 15:310.
- 2.
Allen B, Edwards RI. A safety profile of controlled release naproxen tablets.
Manuscript submitted to the New Zealand Journal of Medicine (Nov.1988).
- 3. Ansell BM, Hanna B, Moran H, Hall MA, Hall M and Engler C. Naproxen in juvenile chronic polyarthritis. Eur J Rheumatol Inflam 1979; 2:79-83.
- 4. Berry H, Swinson D, Jones J and Hamilton EBD. Indomethacin and naproxen suppositories in the treatment of rheumatoid arthritis. Ann Rheumatic Dis 1978; 37:370-372.
- 5. Brogden RN, Heel RC, Speight TM and Avery GS. Naproxen up to date: a review of its pharmacological properties and therapeutic efficacy and use in rheumatic diseases and pain states. Drugs 1979; 18:241-277.
- 6.
Cleland LG. Microbleeding in 28-day naproxen controlled-release (NAPROSYN SR)
therapy. Clinical Trials Journal 1988; 25: 103-108.
- 7. Davis SS, Hardy JG, Wilson GC, Feeley LC, and Palin KJ. Gastrointestinal transit of a controlled release naproxen tablet formulation. Intern J of Pharma 1986; 32:85-90.
- 8. Harrison IT, Lewis B, Nelson P, Rooks WH and Roskowski AP. Non-steroidal anti-inflammatory agents I 6-substituted 2-naphthylactic acids. 1970; J Med Chem 13:203-205.
- 9.
Information letter, Health Protection Branch. Nonsteroidal Anti-inflammatory Drugs.
DD-33; August 21, 1985.
- 10.
Julou L, Ducrot R, Fournel J, Ganter P, Populaire P, Durel J, Myon J, Pascal S and
Pasquet J. Etude toxicologique l'acide metiazinque. Artzn Forsch 1969; 19:1207.
- 11. Laxer MR, Silverman ED, St-Cyr C, Tran MT, Lingam G. A six month open safety assessment of a naproxen suspension formulation in the therapy of juvenile rheumatoid arthritis. Clinical Therapeutics; 1988; 10 (4): 381-387.
- 12. Ling TL, Yee JP, Cohen A, Hsiao C, Gonzalez MA, Garg DC, and Weidler DJ. A multiple-dose pharmacokinetic comparison of naproxen as a once-daily controlled-release tablet and a twice-daily conventional tablet. J Clin Pharmacol 1987; 27:325-329.
- 13. Luftschein S, Bienenstock H, Varady JC and Stitt FW. Increasing dose of naproxen in rheumatoid arthritis: use with and without corticosteroids. J Rheumatol 1979; 6:397-404.
- 14.
Makela AL. Naproxen in the treatment of juvenile rheumatoid arthritis. Scan J
Rheumatol 1977; 6:193-205.
- 15.
Makela AL and Makela P. Naproxen in the treatment of juvenile rheumatoid arthritis.
Proceedings of the naproxen roundtable meeting, VIII Europ Rheumatol Congr Helsinki 1975; p 4-8.
- 16.
McVerry, Lethbridge J, Martin N, Mukerjee SK, Littler T, Tallis R, Sibeon R, and
Orme MLE. Pharmacokinetics of naproxen in elderly patients. Eur J Clin Pharmacol 1986; 31:463-468.
- 17. Nadell J, Bruno J, Varady J, and Segre E. Effect of naproxen and aspirin on bleeding time and platelet aggregation. J Clin Pharmacol 1974; 14(4):76-82.
- 18.
Naproxen. Proceedings from an international medical symposium presented by
Syntex Corporation. Scan J Rheumatol 1973; suppl 2.
- 19.
Nicholls A, Hazleman B, Todd RM, Murray-Leslie C, Kuhnen H and Cain ARR.
Long-term evaluation of naproxen suspension in juvenile chronic arthritis. Curr Med Res & Opin 1982; 3(3):204-207.
- 20. Physician's Desk Reference 1987; p 1535.
- 21.
Rooks WH. The activity of d-2- (6'-methoxy-2"-naphthyl) -propionic acid (naproxen)
versus adjuvant-induced arthritis. Fedn Proc Fedn Am Socs Exp Biol 1971; 30(2): Abst 386.
- 22. Roskovski AP, Rooks WH, Tomolonis AJ and Miller LM. Anti-inflammatory analgesic properties of d-2-(6'-methoxy-2'-naphthyl) propionic acid (naproxen). J Pharmac Exp Ther 1971; 179(1):114-124.
- 23. Runkel R, Chaplin M, Boost G, Segre E and Forchielli E. Absorption, distribution, metabolism, and excretion of naproxen in various laboratory animals and human subjects. J Pharm Sci 1972; 61(5):703-708.
- 24. Runkel R, Chaplin MD, Sevelius H, Ortega E and Segre E. Pharmacokinetics of naproxen overdoses. Clin Pharmacol Therp 1976; 20:269-277.
- 25. Runkel R, Forchielli E, Sevelius H, Chaplin M and Segre E. Non-linear plasma level response to high doses of naproxen. Clin Pharmacol Therap 1974; 15(3): 261-266.
- 26. Ryley NJ, and Lingam G. A pharmacokinetic comparison of controlled-release and standard naproxen tablets. Current Med Research & Opinion 1988; 11(1):10-15.
- 27. Canadian Multicentre Study Group. Clinical evaluation of a new controlled-release formulation of naproxen in osteoarthritis and rheumatoid arthritis. Current Med Research & Opinion 1988; 11:16-17.
- 28. Segre E. Long term experience with naproxen; open-label cohort survey of nearly 900 rheumatoid arthritis and osteoarthritis patients. Curr Therap Res 1980;28:47-60.
- 29.
Syntex, (CL5850) Six-Week, Multiple-Dose Safety and Efficacy Comparison of
Enteric-Coated 500-mg Naproxen and Standard 500-mg Naproxen in Arthritis Patients with NSAID Intolerance, November, 1991.
- 30. Tomlinson RV, Ringold HJ, Qureshi HC, Forchielli E. Relationship between inhibition of prostaglandin synthesis and drug efficacy: Support for the current therapy on mode of action of aspirin-like drugs. Biochem Biophys Res Comm 1972; 46(2):552-559.
- 31. Upton RA, Williams RL, Kelly J and Jones RM. Naproxen pharmacokinetics in the elderly. Br J Clin Pharmac 1984; 18:207-214.
- 32. Wallis WJ, and Simkin PA. Antirheumatic drug concentrations in human synovial fluid and synovial tissue - observations on extravascular pharmacokinetics. Clin Pharmacokinetics 1983; 8:496-522.
- 33.
Williams RL. Naproxen disposition in patients with alcoholic cirrhosis. Eur J Clin
Pharmacol 1984; 27:291-296.
- 34. Aabakken L, Ugstad M, Gamst ON, et al. Naproxen-associated gastroduodenal toxicity: enteric coated granules versus plain tablets. Eur J Rheumatol Inflamm 1992;12:43-8.
- 35. Bellamy N, Beaulieu A, Bombardier C, et al. Efficacy and tolerability of enteric- coated naproxen in the treatment of osteoarthritis and rheumatoid arthritis: a double-blind comparison with standard naproxen followed by an open-label trial. Curr Med Res Opin 1992;12:640-51.
- 36. Bellamy N, Beaulieu A, Bombardier C, et al. Open-label tolerability study of enteric-coated naproxen in the treatment of osteoarthritis and rheumatoid arthritis. Curr Med Res Opin 1992;12:652-61.
- 37. Caldwell JR, Roth SH. A double-blind study comparing the efficacy and safety of enteric coated naproxen to naproxen in the management of NSAID intolerant patients with rheumatoid arthritis and osteoarthritis. Naproxen EC Study Group. J Rheumatol 1994;21:689-95.
- 38. Henry D, Dobson A, Turner C. Variability in the risk of major gastrointestinal complications from nonaspirin nonsteroidal anti-inflammatory drugs. Gastroenterology 1993;105:1078-88.
- 39. Jung D, Schwartz KE. Steady-state pharmacokinetics of enteric-coated naproxen tablets compared with standard naproxen tablets. Clin Ther 1994;16:923-9.
- 40. Lehn OF, Jensen ON, Andersen LA, et al. Enteric-coated and plain naproxen tablets in osteoarthritis; tolerability and efficacy. Eur J Rheumatol Inflamm 1992;12:31-6.
- 41. Mehta S, Dasarathy S, Tandon RK, et al. A prospective randomized study of the injurious effects of aspirin and naproxen on the gastroduodenal mucosa in patients with rheumatoid arthritis. Am J Gastroenterol 1992;87:996-1000.
- 42. Niazi SK, Alam SM, Ahmad SI. Dose dependent pharmacokinetics of naproxen in man. Biopharm Drug Dispos 1996;17:355-61.
- 43.
Simon LS, Basch CM, Young DY, et al. Effects of naproxen on renal function in older patients with mild to moderate renal dysfunction. Br J Rheumatol 1992; 31:163-
8.
- 44. Vree TB, van den Biggelaar-Martea M, Verwey-van Wissen CP, et al. The effects of cimetidine, ranitidine and famotidine on the single-dose pharmacokinetics of naproxen and its metabolites in humans. Int J Clin Pharmacol Ther Toxicol 1993;31:597-601.
- 45.
Vree TB, van den Biggelaar-Martea M, Verwey-van Wissen CP, et al.
Pharmacokinetics of naproxen, its metabolite O-desmethylnaproxen, and their acyl glucuronides in humans. Biopharm Drug Dispos 1993;14:491-502.
- 46. Wells TG, Mortensen ME, Dietrich A, et al. Comparison of the pharmacokinetics of naproxen tablets and suspension in children. J Clin Pharmacol 1994;34:30-3.
- 47. Aabakken L. NSAID-associated gastrointestinal damage: methodological considerations and a review of the experience with enteric coated naproxen. Eur J Rheumatol Inflamm 1992;12:9-20.
- 48. Gamst ON. Enteric coated naproxen tablets. Eur J Rheumatol Inflamm 1992;12:5-8.
- 49.
Mowat AG. Naproxen: its current place in therapeutics. Eur J Rheumatol Inflamm
1992;12:1-3.
- 50. Todd PA, Clissold SP. Naproxen. A reappraisal of its pharmacology, and therapeutic use in rheumatic diseases and pain states. Drugs 1990;40:91-137.
- 51. G Smith et al. Reversible ovulatory failure associated with the development of luteinized unruptured follicles in women with inflammatory arthritis taking non-steroidal anti-inflammatory drugs. British J of Rheumatology 1996; 35: 458-462.
- 52. LLF Mendonca et al. Non-steriodal anti-inflammatory drugs as a possible cause for reversible infertility. Rheumatology 2000; 39:880-882.
- 53.
RJ Norman. Reproductive consequences of COX-2 inhibition. The Lancet October
20, 2001; 358:1287-1288.
- 54.
Monographie de produit de Naprosyn® (Naproxen), Hoffmann-La Roche Ltd.,
Mississauga, Ontario, 8 janvier 2013, numéro de contrôle 159220.
- 55.
Une étude comparative de biodisponibilité portant sur les comprimés de naproxen à
250 mg chez des sujets volontaires normaux. Terminée le 22 octobre 1981. Données internes de Teva Canada Limitée.
- 56. Une étude comparative de biodisponibilité portant sur les comprimés à libération prolongée de naproxen à 750 mg administrés à jeun à des sujets volontaires normaux. Terminée le 24 mars 1995.
- 57. Une étude comparative de biodisponibilité portant sur les comprimés à libération prolongée de naproxen à 750 mg administrés pendant les repas à des sujets volontaires normaux. Terminée le 16 novembre 1994.
- 58. Une étude comparative de biodisponibilité à doses multiples portant sur les comprimés à libération prolongée de naproxen à 750 mg administrés à jeun à des sujets volontaires. Terminée le 6 septembre 1996.
- 59. Une étude comparative de biodisponibilité portant sur les comprimés entérosolubles de naproxen à 500 mg administrés à jeun à 18 volontaires normaux et en santé de sexe masculin. Terminée en novembre 1995.
- 60. Une étude comparative de biodisponibilité portant sur les comprimés entérosolubles de naproxen à 500 mg administrés pendant les repas à 32 volontaires normaux et en santé de sexe masculin. Terminée en octobre 1999.