


Monographie de produit - AG-Moxifloxacin (Angita Pharma, 400 mg)
INDICATIONS ET UTILISATION CLINIQUE
AG-MOXIFLOXACIN (chlorhydrate de moxifloxacine) est indiqué chez les adultes (≥ 18 ans) pour le traitement des infections bactériennes ci-dessous causées par les souches sensibles des microorganismes donnés et contre lesquelles un traitement convient.
Administration orale
Infections des voies respiratoires Sinusite bactérienne aiguë causée par : Haemophilus influenzae
Moraxella catarrhalis Streptococcus pneumoniae
Réserver l’emploi d’AG-MOXIFLOXACIN aux milieux dans lesquels aucune autre option thérapeutique n’existe et dans les cas cliniques répondant aux critères diagnostiques de la sinusite bactérienne aiguë1.
Exacerbation bactérienne aiguë de la bronchite chronique causée par :
Haemophilus influenzae Haemophilus parainfluenzae Klebsiella pneumoniae Moraxella catarrhalis Staphylococcus aureus Streptococcus pneumoniae
Il ne faut pas prescrire AG-MOXIFLOXACIN aux patients présentant des exacerbations
| Tableau 1 – Sommaire des renseignements sur le produit | ||||
| Voie d’administration | Forme posologique et teneur | Ingrédients non médicinaux d’importance clinique | ||
| Orale | comprimé, 400 mg (sous forme de chlorhydrate de moxifloxacine) | lactose monohydraté Une liste complète figure à la rubrique PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT. | ||
bactériennes aiguës de la maladie pulmonaire obstructive chronique (soit les patients ayant une maladie pulmonaire obstructive chronique sans facteurs de risque sous-jacents)2.
AG-MOXIFLOXACIN n’est pas indiqué contre la bronchite chronique.
Pneumonie extra-hospitalière légère ou modérée causée par :
Chlamydia pneumoniae Haemophilus influenzae Moraxella catarrhalis Mycoplasma pneumoniae
Streptococcus pneumoniae (dont les souches multirésistantes)
Les souches multirésistantes de Streptococcus pneumoniae sont celles qui résistent à au moins deux des antibiotiques suivants : pénicilline (CMI ≥ 2 mcg/mL), céphalosporines de 2e génération (p. ex. céfuroxime axétil), macrolides, tétracyclines et triméthoprime- sulfaméthoxazole.
Administration séquentielle (i.v.-orale)
L'administration intraveineuse est recommandée lorsqu'elle offre une voie d'administration avantageuse pour le patient (par exemple, en cas d'infection grave ou si le patient ne peut tolérer la forme posologique orale, à la discrétion du médecin).
Pneumonie extra-hospitalière chez des patients hospitalisés causée par :
Chlamydia pneumoniae Haemophilus influenzae Moraxella catarrhalis Mycoplasma pneumoniae Staphylococcus aureus
Streptococcus pneumoniae (dont les souches multirésistantes)
Les souches multirésistantes de Streptococcus pneumoniae sont celles qui résistent à au moins deux des antibiotiques suivants : pénicilline (CMI ≥ 2 µg/mL), céphalosporines de 2e génération (p. ex. céfuroxime axétil), macrolides, tétracyclines et triméthoprime- sulfaméthoxazole.
Infections intra-abdominales compliquées causées par une ou plusieurs des bactéries suivantes :
Bacteroides fragilis* Bacteroides thetaiotaomicron Clostridium perfringens
Enterococcus faecalis (souches sensibles à la vancomycine seulement; de nombreuses souches ne sont que modérément sensibles)
Escherichia coli Proteus mirabilis
Streptococcus anginosus
- * La résistance de B. fragilis aux fluoroquinolones, y compris à la moxifloxacine, est en hausse.
1 Canadian clinical practice guidelines for acute and chronic rhinosinusitis. Desrosiers et al. Allergy, Asthma & Clinical Immunology 2011, 7:2. 2 Canadian Thoracic Society recommendations for management of chronic obstructive pulmonary disease - 2008 update - highlights for primary care. O'Donnell et al. Can Respir J 2008; lS(Suppl A):1A-8A.
Infections compliquées de la peau et des annexes chez des patients hospitalisés causées par :
Enterobacter cloacae Escherichia coli Klebsiella pneumoniae
Staphylococcus aureus (souches sensibles à la méthicilline)
Des cultures et des antibiogrammes doivent être effectués avant d’amorcer le traitement par AG-MOXIFLOXACIN afin d’isoler et d’identifier les microorganismes en cause et de déterminer leur sensibilité à la moxifloxacine. Le traitement par AG-MOXIFLOXACIN peut être amorcé avant l’obtention des résultats. Toutefois, une fois que les résultats sont connus, un traitement convenable doit être administré. Des cultures et des antibiogrammes effectués périodiquement pendant le traitement fournissent des renseignements non seulement sur l’effet thérapeutique de l’antimicrobien, mais aussi sur l’apparition possible d’une résistance bactérienne. La fréquence de la résistance acquise de certaines espèces peut varier d’une région à l’autre et avec le temps. Les données sur la résistance dans une région donnée sont utiles, surtout quand on traite une infection grave.
Pour réduire l’émergence de bactéries résistantes aux médicaments et maintenir l’efficacité de AG-MOXIFLOXACIN et d’autres antibiotiques, il faut utiliser AG-MOXIFLOXACIN seulement pour traiter les infections par des bactéries que l’on soupçonne fortement être sensibles au médicament ou par des bactéries dont on a prouvé la sensibilité au médicament. Il faut tenir compte des cultures et des antibiogrammes, s’ils sont disponibles, lors de la sélection ou de la modification du traitement antibactérien. Si ces données ne sont pas disponibles, on peut se baser sur les tendances locales en matière d’épidémiologie et d’antibiogramme pour choisir un traitement empirique.
Enfants (< 18 ans)
AG-MOXIFLOXACIN n’est pas recommandé chez les personnes de moins de 18 ans (voir MISES EN GARDE ET PRÉCAUTIONS, TOXICOLOGIE).
Personnes âgées (≥ 65 ans)
Les données des essais cliniques démontrent qu’il n’y a pas de modification significative de l’innocuité d’AG-MOXIFLOXACIN chez les patients de 65 ans et plus. Il n’est donc pas nécessaire de modifier la posologie en fonction de l’âge (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
CONTRE-INDICATIONS
- Patients qui présentent une hypersensibilité à AG-MOXIFLOXACIN (chlorhydrate de moxifloxacine) ou à d’autres antibactériens de la famille des fluoroquinolones (voir MISES EN GARDE ET PRÉCAUTIONS et RÉACTIONS INDÉSIRABLES).
- Patients qui présentent une hypersensibilité à l’un des ingrédients du médicament ou des composants du contenant (voir PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- Les fluoroquinolones, y compris le chlorhydrate de moxifloxacine, ont été associées à des réactions indésirables invalidantes et potentiellement persistantes qui, jusqu’à maintenant, incluent, sans s’y limiter : tendinite, rupture d’un tendon, neuropathie périphérique et effets neuropsychiatriques.
- On a démontré que le chlorhydrate de moxifloxacine allongeait l’espace Q-T sur l’électrocardiogramme de certains patients (voir MISES EN GARDE ET PRÉCAUTIONS : Appareil cardiovasculaire – Allongement de l’espace Q-T).
- Des réactions d’hypersensibilité et/ou anaphylactiques graves ont été signalées chez des patients recevant une fluoroquinolone, y compris le chlorhydrate de moxifloxacine (voir MISES EN GARDE ET PRÉCAUTIONS : Hypersensibilité).
- Les fluoroquinolones, y compris le chlorhydrate de moxifloxacine, sont associées à un risque accru de tendinite et de rupture d’un tendon, indépendamment de l’âge du patient. Le risque est encore plus élevé chez les patients âgés (en général ayant plus de 60 ans), chez les patients qui prennent un corticostéroïde et chez les transplantés du rein, du cœur ou du poumon (voir MISES EN GARDE ET PRÉCAUTIONS : Appareil locomoteur).
- Les fluoroquinolones, y compris AG-MOXIFLOXACIN, peuvent aggraver la faiblesse musculaire chez les personnes atteintes de myasthénie grave. Il ne faut pas administrer AG-MOXIFLOXACIN chez les patients qui ont des antécédents connus de myasthénie grave (voir MISES EN GARDE ET PRÉCAUTIONS : Appareil locomoteur).
- Le traitement par une fluoroquinolone peut causer une crise épileptique et une psychose toxique. Des convulsions, une hausse de la pression intracrânienne (y compris syndrome d’hypertension intracrânienne bénigne) et une psychose toxique ont été signalées chez des patients recevant des fluoroquinolones, dont le chlorhydrate de moxifloxacine. AG-MOXIFLOXACIN doit être administré avec prudence quand on sait ou croit qu’un patient présente un trouble du SNC qui peut le prédisposer aux crises épileptiques ou abaisser le seuil épileptogène (voir MISES EN GARDE ET PRÉCAUTIONS : Effets sur le système nerveux central).
Des cas d’hépatite fulminante pouvant entraîner une insuffisance hépatique (dont des
cas mortels) ont été signalés chez des patients traités par le chlorhydrate de moxifloxacine (voir MISES EN GARDE ET PRÉCAUTIONS : Foie/voies biliaires).
Carcinogenèse et mutagenèse
Rien dans les résultats des études menées sur des animaux ne donne à penser que le chlorhydrate de moxifloxacine ait un effet carcinogène ou mutagène (voir TOXICOLOGIE).
Appareil cardiovasculaire
Allongement de l’espace Q-T
On a démontré que le chlorhydrate de moxifloxacine allongeait l’espace Q-T sur l’électrocardiogramme de certains patients. La moxifloxacine ne doit pas être administrée aux patients qui présentent un allongement de l’espace Q-T ou une hypokaliémie, ou qui reçoivent un antiarythmique de la classe IA (p. ex. quinidine et procaïnamide) ou de la classe III (p. ex. amiodarone et sotalol), parce qu’on n’a pas de données cliniques sur son administration à ces patients et qu’il pourrait y avoir des risques.
On a montré que le sotalol, antiarythmique de classe III, allongeait davantage l’espace Q-Tc chez le chien quand il était administré en association à de fortes doses intraveineuses de chlorhydrate de moxifloxacine (voir PHARMACOLOGIE DÉTAILLÉE).
Les interactions pharmacocinétiques entre le chlorhydrate de moxifloxacine et d’autres médicaments qui allongent l’espace Q-T, comme le cisapride, l’érythromycine, les neuroleptiques et les antidépresseurs tricycliques, n’ont pas été étudiées. Comme on ne peut exclure la possibilité que AG-MOXIFLOXACIN et ces médicaments aient des effets additifs, la prudence s’impose quand AG-MOXIFLOXACIN est associé à l’un d’entre eux.
L’effet de AG-MOXIFLOXACIN chez les patients présentant un allongement congénital de l’espace Q-T n’a pas été étudié, mais on croit que ces personnes pourraient être plus sensibles à l’allongement de l’espace Q-T produit par le médicament. AG-MOXIFLOXACIN doit être administré avec prudence aux patients présentant un trouble arythmogène, tel qu’une bradycardie cliniquement significative, une ischémie myocardique aiguë, une insuffisance cardiaque cliniquement importante avec réduction de la fraction d’éjection du ventricule gauche ou des antécédents d’arythmies symptomatiques.
L’allongement de l’espace Q-T peut accroître le risque d’arythmie ventriculaire, y compris de torsades de pointes. Avec les médicaments qui provoquent un allongement de l’espace Q-T (dont la moxifloxacine), on a constaté que le risque de torsades de pointes pouvait être plus grand chez les femmes que chez les hommes, parce que l’espace Q-T de base a tendance à être plus élevé chez les femmes que chez les hommes. Les patients âgés peuvent aussi être plus sensibles aux effets des médicaments sur l’espace Q-T.
Au cours d’essais cliniques de phase III menés auprès de 787 patients chez qui on avait effectué un ECG au départ et à la fin de l’essai, l’administration de 400 mg de chlorhydrate de moxifloxacine par voie orale a produit un allongement moyen de l’espace Q-Tc (± ÉT) de 6 ± 26 ms. Au cours d’essais cliniques de phase III menés auprès de patients chez qui on avait effectué un ECG au départ et à la fin de l’essai, l’allongement moyen de l’espace Q-Tc (± ÉT) de 0 à 4 heures après une perfusion intraveineuse d’une heure de 400 mg de chlorhydrate de moxifloxacine a été de 9 ± 24 ms le 1er jour (n = 176) et de 3 ± 29 ms le 3e jour (n = 290) (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et PHARMACOLOGIE DÉTAILLÉE).
Aucune morbidité ni mortalité d’origine cardiovasculaire attribuable à l’allongement de l’espace Q-Tc n’a été associée au traitement par de chlorhydrate de moxifloxacine au cours des essais cliniques menés auprès de plus de 4000 patients, mais certaines conditions prédisposantes peuvent accroître le risque d’arythmie ventriculaire.
Si des signes d’arythmie cardiaque surviennent pendant le traitement par AG-MOXIFLOXACIN, il faut cesser le traitement et effectuer un ECG.
AG-MOXIFLOXACIN doit être utilisé avec prudence chez les patients atteints de cirrhose du foie, car la possibilité d’un allongement préexistant de l’espace Q-T ne peut être exclue chez eux.
Pour assurer l’innocuité et l’efficacité du traitement par AG-MOXIFLOXACIN, il faut au besoin donner aux patients les renseignements et directives qui suivent.
- AG-MOXIFLOXACIN peut modifier l’électrocardiogramme (allongement de l’espace Q-Tc).
- AG-MOXIFLOXACIN ne convient pas aux patients qui prennent un antiarythmique de la classe IA (p. ex. quinidine et procaïnamide) et de la classe III (p. ex. amiodarone et sotalol).
- AG-MOXIFLOXACIN peut accentuer l’allongement de l’espace Q-Tc produit par d’autres médicaments, tels que le cisapride, l’érythromycine, les neuroleptiques et les antidépresseurs tricycliques.
- Les patients doivent informer le médecin de tout antécédent personnel ou familial d’allongement de l’espace Q-Tc ou de troubles arythmogènes, dont hypokaliémie récente, bradycardie significative, ischémie myocardique aiguë, insuffisance cardiaque cliniquement importante avec réduction de la fraction d’éjection du ventricule gauche ou antécédents d’arythmies symptomatiques.
- Les patients doivent communiquer avec le médecin en cas de palpitations ou d’évanouissements pendant le traitement par AG-MOXIFLOXACIN.
- Les patients doivent dire au médecin quels autres médicaments ils prennent, y compris les médicaments en vente libre.
Fibrillation auriculaire
Vingt-cinq des 7284 patients ayant reçu le chlorhydrate de moxifloxacine et sur qui on possède des données cliniques ont présenté un épisode de fibrillation auriculaire. Chez 4 d’entre eux, le lien entre la fibrillation auriculaire et le traitement par le chlorhydrate de moxifloxacine a été jugé possible, quoique dans chacun des cas, une maladie cardiaque préexistante aurait aussi pu l’expliquer. Un des 3994 patients recevant un des médicaments auxquels la moxifloxacine a été comparée a présenté un épisode de fibrillation auriculaire.
Anévrisme de l’aorte et dissection de l’aorte
Selon les études épidémiologiques, il y a une augmentation du risque d’anévrisme de l’aorte et de dissection de l’aorte après l’ingestion de fluoroquinolones, surtout chez les personnes d’un certain âge.
Par conséquent, chez les patients qui ont des antécédents familiaux de maladie anévrismale, chez qui on a diagnostiqué un anévrisme de l’aorte et/ou une dissection de l’aorte préexistants ou chez qui il y a d’autres facteurs de risque d’anévrisme de l’aorte et de dissection de l’aorte (p. ex. syndrome de Marfan, syndrome vasculaire d’Ehlers-Danlos, artérite de Takayasu, artérite à cellules géantes, maladie de Behçet, hypertension et athérosclérose), on ne doit utiliser les fluoroquinolones qu’après avoir pesé soigneusement les avantages et les risques et envisagé les autres options thérapeutiques.
Il faut conseiller aux patients de consulter sans tarder un médecin au service des urgences s’ils présentent une douleur abdominale, thoracique ou dorsale grave et soudaine.
Effets chondrotoxiques
Comme d’autres fluoroquinolones, la moxifloxacine a causé une arthropathie et/ou une chondrodysplasie chez des chiens immatures. Les conséquences de ces observations chez l’humain sont inconnues (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et PHARMACOLOGIE DÉTAILLÉE).
Système endocrinien et métabolisme
Perturbations de la glycémie
Les fluoroquinolones, dont le chlorhydrate de moxifloxacine , ont été associées à des perturbations de la glycémie, y compris à l’hyperglycémie et à l’hypoglycémie symptomatiques, en général chez des patients diabétiques recevant un traitement concomitant par un hypoglycémiant oral (p. ex. le glibenclamide) ou par l’insuline. Chez ces patients, une surveillance étroite de la glycémie est recommandée. DES CAS D’HYPOGLYCÉMIE GRAVE AYANT MENÉ AU COMA OU À LA MORT ONT ÉTÉ SIGNALÉS. En cas de réaction hypoglycémique, le traitement par AG-MOXIFLOXACIN doit être abandonné sur-le-champ et un traitement approprié doit être instauré (voir RÉACTIONS INDÉSIRABLES et INTERACTIONS MÉDICAMENTEUSES : Interactions médicament-médicament).
Appareil digestif
Maladie associée à Clostridium difficile
Une maladie associée à Clostridium difficile (MACD) a été signalée avec de nombreux antibactériens, dont le chlorhydrate de moxifloxacine (voir RÉACTIONS INDÉSIRABLES). La gravité de la MACD peut varier, allant d’une diarrhée légère à une colite mortelle. Il est important d’en envisager le diagnostic chez les patients qui présentent une diarrhée ou des symptômes de colite, d’entérocolite muco-membraneuse, de mégacôlon toxique ou de perforation du côlon après l’administration de tout antibactérien. Des cas de MACD ont été signalés plus de deux mois après l’administration d’un antibactérien.
Le traitement par un antibactérien peut modifier la flore normale du côlon et peut favoriser la prolifération de Clostridium difficile. C. difficile produit les toxines A et B, qui contribuent à la survenue de la MACD. La morbidité et la mortalité associées à la MACD peuvent être importantes. La MACD peut résister au traitement antimicrobien.
Si une MACD est soupçonnée ou confirmée, il faut prendre les mesures voulues. Une MACD bénigne peut habituellement être corrigée par le retrait de l’antibactérien, à condition qu’il ne soit pas dirigé contre C. difficile. Si la MACD est modérée ou grave, il faut envisager l’administration de liquides et d’électrolytes, d’un supplément de protéines et d’un antibactérien efficace contre C. difficile. Il faut au besoin procéder à une évaluation chirurgicale, car la chirurgie peut être nécessaire dans certains cas graves.
Foie/voies biliaires
Au cours d’études sur l’administration d’un seul comprimé à 400 mg à 6 patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) et à 10 patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh), l’exposition systémique moyenne à la moxifloxacine administrée par voie orale (ASC) a été de 78 et 102 %, respectivement, de celle des 18 témoins en bonne santé et la concentration maximale (Cmax) moyenne a été de 79 et 84 %, respectivement, de celle des témoins. Les conséquences cliniques de la hausse de l’exposition au sulfoconjugué et au glucuroconjugué n’ont pas été étudiées. Il n’est pas nécessaire de modifier la posologie en présence d’une insuffisance hépatique légère ou modérée (classes A et B de Child- Pugh). Comme les données cliniques sont limitées, la moxifloxacine n’est pas recommandée chez les patients présentant une insuffisance hépatique grave (classe C de Child-Pugh) (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et POSOLOGIE ET ADMINISTRATION).
Des cas d’hépatite fulminante pouvant entraîner une insuffisance hépatique (dont des cas mortels) ont été signalés chez des patients traités par la moxifloxacine. Il faut dire au patient de cesser le traitement et de communiquer sans tarder avec son médecin en cas de signes et symptômes d’hépatite (dont douleur abdominale, anorexie, ictère, urines foncées, selles claires et prurit).
Hypersensibilité
Des réactions d’hypersensibilité et/ou anaphylactiques graves ont été signalées chez des patients recevant une fluoroquinolone, y compris le chlorhydrate de moxifloxacine.
Quelques cas de réactions d’hypersensibilité et/ou anaphylactiques mortelles ont été signalés chez des patients recevant une fluoroquinolone. Ces réactions peuvent survenir après la première prise du médicament. Certaines réactions ont été accompagnées d’un collapsus cardiovasculaire, d’une hypotension/d’un choc, d’une crise épileptique, d’une perte de connaissance, de picotements, d’un œdème de Quincke (dont œdème/gonflement de la langue, du larynx, de la gorge ou du visage), d’une obstruction des voies aériennes (dont bronchospasme, essoufflement et détresse respiratoire aiguë), d’une dyspnée, d’une urticaire, de démangeaisons et d’autres réactions cutanées graves.
L’administration d’AG-MOXIFLOXACIN doit être interrompue dès la première manifestation d’une éruption cutanée ou d’autres signes d’hypersensibilité. En cas de réactions d’hypersensibilité aiguës, il peut être nécessaire d’administrer de l’adrénaline ou de prendre d’autres mesures de réanimation, comme administrer de l’oxygène, des solutions intraveineuses, des antihistaminiques, des corticostéroïdes ou des amines pressives, et d’assurer la perméabilité des voies aériennes, selon les besoins cliniques.
Des effets graves et parfois mortels ont été associés à la prise de tous les antibiotiques, y compris la moxifloxacine; certains étaient attribuables à une hypersensibilité et d’autres étaient de cause incertaine. Ces effets peuvent être graves et surviennent en général après des prises multiples.
Les manifestations cliniques peuvent comprendre un ou plusieurs des effets suivants : fièvre, éruptions cutanées ou réactions dermatologiques graves (p. ex. syndrome de Lyell et syndrome de Stevens-Johnson), vasculite, arthralgie, myalgie, maladie sérique, pneumopathie par hypersensibilité, néphrite interstitielle, insuffisance rénale aiguë, hépatite, ictère, nécrose ou insuffisance hépatique aiguë, anémie, dont anémie hémolytique et anémie aplasique, thrombocytopénie, dont purpura thrombocytopénique thrombotique, leucopénie, agranulocytose, pancytopénie et/ou autres anomalies hématologiques (voir CONTRE-INDICATIONS et RÉACTIONS INDÉSIRABLES).
Appareil locomoteur
Myasthénie grave
Les fluoroquinolones, y compris AG-MOXIFLOXACIN, exercent un effet bloquant neuromusculaire et peuvent aggraver la faiblesse musculaire chez les personnes atteintes de myasthénie grave. Dans le cadre de la pharmacovigilance, de graves effets indésirables, dont le décès et la nécessité d’une ventilation assistée, ont été associés à l’utilisation de fluoroquinolones chez les personnes atteintes de myasthénie grave. Il ne faut pas administrer AG-MOXIFLOXACIN chez les patients qui ont des antécédents connus de myasthénie grave (voir RÉACTIONS INDÉSIRABLES).
Tendinite et rupture de tendon
Une tendinite et une rupture de tendon (surtout du tendon d’Achille), parfois bilatérales, peuvent survenir pendant le traitement par une fluoroquinolone, dont le chlorhydrate de moxifloxacine, même dans les 48 premières heures du traitement. Des ruptures des tendons de l’épaule, de la main et d’Achille ayant exigé une chirurgie ou entraîné une invalidité prolongée ont été signalées chez des patients recevant une fluoroquinolone, dont AG-MOXIFLOXACIN (voir RÉACTIONS INDÉSIRABLES). Il faut cesser le traitement par AG-MOXIFLOXACIN si un tendon est douloureux, enflammé ou rompu. Le cas échéant, le patient doit se reposer et éviter l’activité physique tant que le diagnostic de tendinite ou de rupture d’un tendon n’a pas été exclu. Le risque de tendinite et de rupture d’un tendon associé au traitement par une fluoroquinolone est encore plus élevé chez les patients âgés (en général ayant plus de 60 ans), chez les patients qui prennent un corticostéroïde et chez les transplantés du rein, du cœur ou du poumon. Outre l’âge avancé et le traitement par un corticostéroïde, les facteurs indépendants qui peuvent accroître le risque de rupture d’un tendon comprennent l’activité physique intense, l’insuffisance rénale et les troubles antérieurs des tendons, tels que la polyarthrite rhumatoïde. Une tendinite et une rupture d’un tendon sont aussi survenues en l’absence des facteurs de risque ci-dessus chez des patients traités par une fluoroquinolone. La rupture d’un tendon peut survenir pendant ou après le traitement et des cas sont survenus plusieurs mois après la fin du traitement. Il faut cesser le traitement par AG-MOXIFLOXACIN si un tendon est douloureux, enflé, enflammé ou rompu. Il faut dire au patient de se reposer aux premiers signes de tendinite ou de rupture d’un tendon et de communiquer avec son médecin pour qu’il le fasse passer à un antimicrobien d’une famille autre que celle des fluoroquinolones.
AG-MOXIFLOXACIN ne doit pas être utilisé chez les patients qui ont des antécédents de maladies ou troubles des tendons liés au traitement par une fluoroquinolone.
Effets sur le système nerveux central
Réactions indésirables psychiatriques
Les fluoroquinolones, dont le chlorhydrate de moxifloxacine, ont été associées à un risque accru de réactions indésirables psychiatriques, y compris les suivantes : psychoses toxiques, hallucinations ou paranoïa; dépression ou idées suicidaires; anxiété, agitation ou nervosité; confusion, délire, désorientation ou troubles de l’attention; insomnie ou cauchemars; et troubles de la mémoire. Des cas de suicide ou de tentative de suicide ont été signalés, surtout chez des patients ayant des antécédents médicaux de dépression ou présentant un facteur de risque sous-jacent de dépression. Ces réactions peuvent survenir après la première dose. En cas de telles réactions chez un patient traité par AG-MOXIFLOXACIN, on doit abandonner le traitement et prendre les mesures voulues (voir RÉACTIONS INDÉSIRABLES).
Réactions indésirables touchant le système nerveux central
Les fluoroquinolones, dont le chlorhydrate de moxifloxacine, ont été associées à un risque accru de crises épileptiques (convulsions), à une hausse de la pression intracrânienne (y compris syndrome d’hypertension intracrânienne bénigne), à des tremblements et à une sensation de tête légère. Comme les autres fluoroquinolones, AG-MOXIFLOXACIN doit être utilisé avec prudence en présence d’un trouble soupçonné ou connu du système nerveux central (SNC) pouvant prédisposer le patient aux crises épileptiques ou abaisser le seuil épileptogène (p. ex. artériosclérose cérébrale grave et épilepsie) ou d’autres facteurs de risque pouvant prédisposer le patient aux crises épileptiques ou abaisser le seuil épileptogène (p. ex. certains traitements médicamenteux et dysfonctionnement rénal). En cas de telles réactions chez un patient traité par AG-MOXIFLOXACIN, on doit abandonner le traitement sur- le-champ et prendre les mesures voulues (voir RÉACTIONS INDÉSIRABLES).
Neuropathie périphérique
De rares cas de polynévrite axonale sensitive ou sensitivo-motrice touchant les petits et/ou gros axones et entraînant paresthésies, hypoesthésies, dysesthésies et faiblesse ont été signalés chez des patients recevant une fluoroquinolone, y compris le chlorhydrate de moxifloxacine.
Les patients traités par AG-MOXIFLOXACIN qui présentent des symptômes de neuropathie tels que douleur, sensation de cuisson, picotements, engourdissement ou faiblesse doivent en informer leur médecin avant de poursuivre le traitement (voir RÉACTIONS INDÉSIRABLES : Réactions indésirables au médicament survenues depuis la commercialisation).
Rein
Les paramètres pharmacocinétiques d’AG-MOXIFLOXACIN ne sont pas modifiés de façon significative par une insuffisance rénale légère, modérée ou grave. Il n’est pas nécessaire de modifier la posologie chez les insuffisants rénaux, y compris chez les patients en dialyse continue, c’est-à-dire en hémodialyse ou en dialyse péritonéale continue ambulatoire. Au cours des études cliniques, à mesure que la fonction rénale se détériorait, l’exposition moyenne (ASC) au glucuroconjugué (M2) était multipliée par 2,8 (Clcr < 30 mL/min), 7,5 (hémodialyse) et 13,3 (dialyse péritonéale continue ambulatoire).
Les sulfo- et glucuroconjugués sont dépourvus d’activité microbiologique et les conséquences cliniques de la hausse de l’exposition à ces métabolites chez les insuffisants rénaux n’ont pas été étudiées (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et
POSOLOGIE ET ADMINISTRATION).
Sensibilité et résistance
Émergence de bactéries résistantes aux médicaments
AG-MOXIFLOXACIN n’est pas recommandé pour le traitement des infections à Staphylococcus aureus résistant à la méthicilline (SARM). En cas d’infection à SARM soupçonnée ou confirmée, il faut amorcer un traitement par un antibactérien convenable (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Pharmacodynamique).
Comme la prévalence des infections causées par une souche de Neisseria gonorrhoeae résistantes aux fluoroquinolones est répandue et en hausse, la monothérapie par AG-MOXIFLOXACIN est à proscrire chez les patients qui présentent une maladie inflammatoire pelvienne, sauf si on peut écarter la possibilité qu’une souche de Neisseria gonorrhoeae résistantes aux fluoroquinolones soit à l’origine de l’infection. Si on ne peut écarter cette possibilité, il faut envisager l’association au traitement empirique par AG-MOXIFLOXACIN d’un antibiotique convenable qui est régulièrement actif contre N. gonorrhoeae (p. ex. une céphalosporine).
Prescrire AG-MOXIFLOXACIN s’il n’y pas d’infection bactérienne prouvée ou fortement soupçonnée n’entraînerait probablement pas de bienfait au patient et pourrait accroître le risque de résistance aux antibiotiques.
Peau
Phototoxicité
Une phototoxicité a été signalée chez des patients recevant certaines fluoroquinolones. Conformément aux bonnes pratiques médicales, il faut dire au patient d’éviter de trop s’exposer au soleil ou à des sources artificielles d’éclairage ultraviolet (p. ex. lampes solaires) pendant le traitement par AG-MOXIFLOXACIN et au cours des 24 heures suivant la fin du traitement. En cas de réaction évoquant un coup de soleil ou d’éruptions cutanées, le patient doit communiquer avec un médecin. Selon une étude menée auprès de volontaires, AG-MOXIFLOXACIN n’a pas de pouvoir phototoxique mesurable.
Carcinogenèse provoquée par la lumière
On a montré que certains médicaments de la classe des fluoroquinolones (dont fait partie AG-MOXIFLOXACIN) produisaient des tumeurs cutanées chez des souris « hairless » (Skh-1) qui étaient exposées chaque jour pendant 16 semaines à des rayons ultraviolets A. Dans ce modèle, en l’absence de rayons ultraviolets A, les souris recevant la fluoroquinolone n’ont pas présenté de tumeurs cutanées. Les conséquences cliniques de ces observations, surtout pour le traitement de courte durée, sont inconnues. Aucune étude n’a été menée pour déterminer si AG-MOXIFLOXACIN pouvait entraîner une carcinogenèse provoquée par la lumière. Pendant le traitement par AG-MOXIFLOXACIN et au cours des 24 heures suivant la fin du traitement, le patient doit éviter de trop s’exposer au soleil ou à des sources artificielles d’éclairage ultraviolet (p. ex. lampes solaires).
Troubles de la vue
Si des troubles de la vue se manifestent en association avec l’utilisation d’AG-MOXIFLOXACIN, consulter immédiatement un spécialiste de la vue.
Populations particulières
On n’a pas établi l’innocuité et l’efficacité d’AG-MOXIFLOXACIN (chlorhydrate de moxifloxacine) chez les femmes enceintes ou qui allaitent. AG-MOXIFLOXACIN n’est pas recommandé chez les personnes de moins de 18 ans.
Femmes enceintes
Aucune étude convenable et strictement contrôlée n’a été menée chez des femmes enceintes. Très peu de femmes enceintes ont déjà reçu AG-MOXIFLOXACIN. AG-MOXIFLOXACIN ne doit être administré aux femmes enceintes que si les avantages prévus l’emportent sur les risques pour le fœtus (voir
TOXICOLOGIE
).
La moxifloxacine n’a pas eu d’effet tératogène quand on l’a administrée par voie orale à des rates gravides pendant l’organogenèse à des doses de jusqu’à 500 mg/kg/jour, soit 0,24 fois la dose maximale recommandée chez l’humain d’après l’exposition systémique (ASC). On a toutefois observé une baisse du poids des fœtus et un léger retard du développement du squelette des fœtus (ce qui témoigne d’une fœtotoxicité). L’administration intraveineuse de 80 mg/kg à des rates gravides a eu des effets toxiques chez les rates et un effet marginal sur le poids des fœtus et du placenta et sur l’apparence du placenta. Aucun effet tératogène n’a été observé par suite de l’administration intraveineuse de doses de jusqu’à 80 mg/kg/jour. L’administration intraveineuse de 20 mg/kg/jour (soit environ la dose maximale recommandée par voie orale chez l’humain d’après l’exposition systémique) à des lapines gravides a produit des effets toxiques chez les lapines, réduit le poids des fœtus et retardé l’ossification chez les fœtus. Aucun effet tératogène n’a été observé par suite de l’administration par voie orale à des macaques de Buffon gravides de doses de jusqu’à 100 mg/kg/jour (12,5 fois la dose maximale recommandée chez l’humain d’après l’exposition systémique). À la dose de 100 mg/kg/jour, il y a eu davantage de fœtus de petite taille. Au cours d’une étude sur le développement pré- et postnatal menée chez des rats, les effets de la dose de 500 mg/kg/jour ont notamment été une légère augmentation de la durée de la gestation et du nombre de mortalités prénatales, une réduction du poids des petits à la naissance et une réduction de la survie néonatale. Au cours de l’étude, des morts liées au traitement sont survenues pendant la gestation chez les rates recevant la dose de 500 mg/kg/jour.
Femmes qui allaitent
L’innocuité et l’efficacité de AG-MOXIFLOXACIN chez les femmes qui allaitent n’ont pas été établies.
AG-MOXIFLOXACIN passe dans le lait des rates et peut aussi passer dans le lait humain. Comme la moxifloxacine pourrait avoir des effets inconnus chez les nourrissons, il faut décider de cesser soit l’allaitement, soit le traitement par la moxifloxacine, en tenant compte de l’importance du traitement pour la mère et des risques pour le nourrisson (voir TOXICOLOGIE).
Enfants (< 18 ans)
AG-MOXIFLOXACIN n’est pas recommandé chez les personnes de moins de 18 ans. Les fluoroquinolones, y compris AG-MOXIFLOXACIN, causent une arthropathie et une ostéochondrose chez les animaux immatures de plusieurs espèces. Les conséquences de ces constatations chez l’humain sont inconnues (voir TOXICOLOGIE).
Personnes âgées (≥ 65 ans)
Au cours des essais cliniques contrôlés portant sur l’administration de doses multiples de moxifloxacine par voie orale, 23 % des patients ayant reçu la moxifloxacine avaient au moins 65 ans et 9 % avaient au moins 75 ans. Selon les données tirées de ces essais, l’âge ne modifie pas significativement l’innocuité de la moxifloxacine (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et POSOLOGIE ET ADMINISTRATION).
Chez 248 patients âgés (≥ 65 ans) traités par la moxifloxacine et 243 patients âgés traités par un autre médicament au cours des deux essais de base sur le traitement intraveineux de la pneumonie extra-hospitalière, les anomalies électrocardiographiques suivantes ont été signalées : allongement de l’espace Q-T (4 patients recevant la moxifloxacine et 1 patient recevant un autre médicament), tachycardie ventriculaire (3 et 0), tachycardie (2 et 1), fibrillation auriculaire (1 et
0), tachycardie supraventriculaire (1 et 0), extrasystoles ventriculaires (1 et 0) et arythmie (0 et 1). La majorité de ces patients ont reçu un traitement complet.
Surveillance et épreuves de laboratoire
Si des signes d’arythmie cardiaque surviennent pendant le traitement par AG-MOXIFLOXACIN, il faut cesser le traitement et effectuer un ECG (voir MISES EN GARDE ET PRÉCAUTIONS : Appareil cardiovasculaire – Allongement de l’espace Q-T).
L’activité in vitro de la moxifloxacine peut entraver la culture des espèces du genre Mycobacterium en inhibant la croissance des mycobactéries, ce qui cause des résultats faussement négatifs dans les échantillons provenant de patients prenant AG-MOXIFLOXACIN.
RÉACTIONS INDÉSIRABLES
Aperçu des réactions indésirables au médicament
Plus de 8600 traitements par comprimés de chlorhydrate de moxifloxacine et par chlorhydrate de moxifloxacine injectable ont fait l’objet d’une évaluation de l’innocuité au cours du développement clinique. Dans 8050 des cas, la dose de 400 mg a été administrée. La plupart des réactions indésirables ont été passagères et d’intensité légère ou moyenne et n’ont exigé aucun traitement. Le traitement par le chlorhydrate de moxifloxacine a été interrompu en raison de réactions indésirables au médicament (réactions qui, selon les investigateurs, avaient un lien possible ou probable avec le chlorhydrate de moxifloxacine) chez 3,1 % des patients (206 patients sur 6734) traités par les comprimés de chlorhydrate de moxifloxacine et chez 7,0 % des patients (131 patients sur 1872) traités par la solution intraveineuse de chlorhydrate de moxifloxacine.
Réactions indésirables au médicament au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, la fréquence des réactions indésirables au cours des essais cliniques peut ne pas refléter la fréquence des réactions indésirables en pratique clinique et ne doit pas être comparée à la fréquence observée au cours des essais cliniques sur un autre médicament. Les renseignements sur les réactions indésirables aux médicaments qui viennent d’essais cliniques sont utiles pour cerner les effets indésirables liés aux médicaments et pour évaluer leur fréquence.
La fréquence globale des réactions indésirables au médicament au cours des essais cliniques a été de 26 % (1734 patients sur 6734) avec les comprimés de chlorhydrate de moxifloxacine et de 26 % (483 patients sur 1872) avec le chlorhydrate de moxifloxacine I.V. La principale différence entre les comprimés et la solution intraveineuse est liée aux réactions au point d’injection qui sont associées à l’administration par voie intraveineuse. Le Tableau 2 donne les réactions indésirables au médicament les plus courantes au cours des essais cliniques (réactions qui, selon les investigateurs, avaient un lien possible ou probable avec la moxifloxacine).
| Tableau 2 – Réactions indésirables au médicament courantes au cours des essais cliniques (≥ 1 % à < 10 %) | ||
| chlorhydrate de moxifloxacine n = 8606 | ||
| Organisme entier | ||
| douleurs abdominales | 2 % | |
| maux de tête | 2 % | |
| réaction au point d’injection | 1 % | |
| Appareil cardiovasculaire | ||
| chez les patients présentant une hypokaliémie concomitante : allongement de l’espace Q-T | 1 % | |
| Appareil digestif | ||
| nausées | 7 % | |
| diarrhée | 5 % | |
| dyspepsie | 1 % | |
| vomissements | 2 % | |
| Métabolisme | ||
| anomalies des épreuves fonctionnelles hépatiques | 1 % | |
| Système nerveux | ||
| étourdissements | 3 % | |
Réactions indésirables au médicament peu courantes au cours des essais cliniques
Le Tableau 3 et le Tableau 4 donnent les réactions indésirables au médicament peu courantes au cours des essais cliniques (réactions qui, selon les investigateurs, avaient un lien possible ou probable avec la moxifloxacine).
Tableau 3 – Réactions indésirables au médicament peu courantes au cours des essais cliniques (≥ 0,1 % à < 1 %) | ||
| chlorhydrate de moxifloxacine n = 8606 | ||
| Organisme entier | asthénie, douleur thoracique, fièvre, infection, malaises, candidose, douleurs | |
| Appareil cardiovasculaire | hypertension, palpitations, phlébite, allongement de l’espace Q-T, tachycardie, vasodilatation | |
| Appareil digestif | diminution de l’appétit et de la quantité d’aliments consommée, constipation, sécheresse de la bouche, flatulence, trouble gastro-intestinal, hausse du taux de GGT, glossite, nausées et vomissements, candidose buccale, stomatite | |
| Sang et système lymphatique | anémie, éosinophilie, leucopénie, baisse du taux de prothrombine/du RNI, thrombocythémie | |
| Métabolisme et nutrition | hausse du taux d’amylase, hausse du taux de déshydrogénase lactique (en association aux anomalies des épreuves fonctionnelles hépatiques) | |
| Appareil locomoteur | arthralgie, myalgie | |
| Système nerveux | anxiété, insomnie, nervosité, paresthésie, somnolence, tremblements, vertiges | |
| Appareil respiratoire | dyspnée, pharyngite, pneumonie, rhinite | |
| Peau et annexes | prurit, éruptions cutanées, transpiration, urticaire | |
| Sens classiques | dysgueusie | |
| Appareil génito-urinaire | anomalie de la fonction rénale, candidose vaginale, vaginite | |
| Tableau 4 – Réactions indésirables au médicament rares au cours des essais cliniques (< 0,1 %) | ||
| chlorhydrate de moxifloxacine n = 8606 | ||
| Organisme entier | distension abdominale, surdosage accidentel, aggravation de l’état, réaction allergique, douleur lombaire, cachexie, cellulite, douleur rétrosternale, frissons, hausse de la concentration du médicament, œdème, œdème du visage, douleur aux mains, hernie, infection fongique, inflammation, œdème au point d’injection, hypersensibilité au point d’injection, inflammation au point d’injection, douleur au point d’injection, anomalies des résultats des épreuves de laboratoire, absence d’effet thérapeutique, douleur aux jambes, défaillance multiviscérale, néoplasme, surdosage, douleur pelvienne, péritonite, réaction de photosensibilisation, réaction non évaluable, septicémie | |
| Appareil cardiovasculaire | bloc auriculo-ventriculaire du premier degré, angine de poitrine, fibrillation auriculaire, trouble cardiovasculaire, accident vasculaire cérébral, insuffisance cardiaque congestive, thrombophlébite profonde, anomalies électrocardiographiques, insuffisance cardiaque, hémorragie, hypotension, migraine, infarctus du myocarde, œdème périphérique, trouble vasculaire périphérique, hypotension orthostatique, choc, tachycardie supraventriculaire, syncope, thrombophlébite, céphalée vasculaire, tachycardie ventriculaire, extrasystoles ventriculaires | |
Tableau 4 – Réactions indésirables au médicament rares au cours des essais cliniques (< 0,1 %)
| chlorhydrate de moxifloxacine n = 8606 | |
| Appareil digestif | stomatite aphteuse, chélite, ictère cholostatique, colite, cholangite, diarrhée (Clostridium difficile), dysphagie, éructation, œsophagite, gastrite, gastro- entérite, hémorragie gastro-intestinale, candidose gastro-intestinale, gingivite, insuffisance hépatique, hyperchlorhydrie, stimulation de l’appétit, ictère (surtout cholostatique), lésions hépatiques, méléna, ulcérations buccales, pancréatite, entérocolite muco-membraneuse, hypertrophie des glandes salivaires, soif, décoloration de la langue, trouble lingual, œdème de la langue |
| Système endocrinien | diabète sucré, lactation |
| Sang et système lymphatique | anomalies des plaquettes, trouble de la coagulation, anémie hypochromique, lymphocytose, lymphangite, monocytose, pancytopénie, hausse du taux de prothrombine/du RNI, augmentation de la vitesse de sédimentation, thrombocytopénie, baisse du taux de thromboplastine |
| Hypersensibilité | réaction allergique, œdème du visage, urticaire |
| Métabolisme et nutrition | bilirubinémie, déshydratation, anomalies des taux d’enzymes, hausse des taux de gamma globulines, goutte, hypercholestérolémie, hyperglycémie, hyperlipidémie, hyperuricémie, hypoprotéinémie, hypophosphatémie, hausse du taux de lipase, hausse du taux d’azote non protéique, gain pondéral |
| Appareil locomoteur | arthrite, arthrose, crampes aux jambes, myasthénie, trouble des tendons |
| Système nerveux | rêves anormaux, agitation, amnésie, aphasie, infarctus cérébral, paresthésie péribuccale, coma, confusion, convulsions, dépersonnalisation, dépression (pouvant dans de très rares cas aboutir à des comportements autodestructeurs tels qu’idées suicidaires ou tentatives de suicide), labilité émotionnelle, euphorie, convulsions tonico-cloniques, hallucinations, hypercinésie, hypertonie, hypesthésie, hypotonie, incoordination, paresthésie, trouble de la personnalité, trouble du sommeil, trouble de la parole, pensées anormales, secousses musculaires, trouble vestibulaire |
| Appareil respiratoire | apnée, asthme, rhinite atrophique, intensification de la toux, dyspnée, épistaxis, hémoptysie, hoquet, hyperventilation, trouble pulmonaire, épanchement pleural, trouble respiratoire, sinusite, chirurgie |
| Peau et annexes | acné, peau sèche, eczéma, dermatite fongique, herpès, éruption maculopapuleuse, psoriasis, éruption purpurique, éruption pustuleuse, trouble cutané, ulcère cutané, rash vésiculobulleux, syndrome de Stevens-Johnson |
| Sens classiques | anomalies de la vue, amblyopie, cécité, surdité, diplopie, otalgie, trouble de la vue, hyperacousie, parosmie (y compris perversion, diminution et perte de l’odorat), déficience auditive, dont surdité partielle permanente, photophobie, agueusie, acouphène |
| Appareil génito-urinaire | insuffisance rénale aiguë, albuminurie, balanite, cystite, dysurie, hématurie, hypoménorrhée, anomalie de la fonction rénale, douleur rénale, leucorrhée, troubles menstruels, polyurie, pyurie, salpingite, pollakiurie, rétention urinaire, infection des voies urinaires, anomalie urinaire, vulvo-vaginite |
Anomalies des épreuves sanguines et biologiques
Le Tableau 5 donne les modifications des paramètres de laboratoire qui ne font pas partie des réactions indésirables énumérées ci-dessus et qui sont survenues, indépendamment de leur lien avec le médicament, chez au moins 2 % des patients traités par les comprimés de moxifloxacine au cours des essais cliniques contrôlés (n = 4301).
| Tableau 5 – Modifications des paramètres de laboratoire au cours des essais cliniques | ||
| chlorhydrate de moxifloxacine n = 4301 | ||
| hausses : | albumine, phosphatase alcaline, amylase, polynucléaires basophiles, bicarbonate, calcium, chlorure, cholestérol, créatinine, éosinophiles, globuline, glucose, hématocrite, hémoglobine, lacticodéshydrogénase, lymphocytes, monocytes, polynucléaires neutrophiles, pression partielle en gaz carbonique, phosphore, plaquettes, potassium, temps de prothrombine/RNI, globules rouges, transaminases sériques, sodium, théophylline, bilirubine totale, triglycérides, urée, acide urique, globules blancs | |
| baisses : | albumine, amylase, polynucléaires basophiles, bicarbonate, calcium, chlorure, créatinine, éosinophiles, globuline, glucose, hématocrite, hémoglobine, lacticodéshydrogénase, lymphocytes, monocytes, polynucléaires neutrophiles, phosphore, plaquettes, pression partielle en oxygène, potassium, temps de prothrombine/RNI, globules rouges, transaminases sériques, sodium, théophylline, bilirubine totale, urée, acide urique, globules blancs | |
Réactions indésirables au médicament survenues depuis la commercialisation L’innocuité de la moxifloxacine a été étudiée au cours de deux essais de pharmacovigilance prospectifs menés chez près de 33 000 patients.
Le Tableau 6 donne les réactions indésirables à la moxifloxacine signalées depuis la commercialisation (plus de huit millions de traitements).
| Tableau 6 – Réactions indésirables au médicament signalées dans le cadre de la pharmacovigilance | |
| Appareil cardiovasculaire | des tachyarythmies ventriculaires, y compris torsades de pointes et arrêts cardiaques, ont dans de très rares cas été signalées, surtout chez des patients présentant un trouble arythmogène sous-jacent grave (voir MISES EN GARDE ET PRÉCAUTIONS |
| Système endocrinien et métabolisme | hypoglycémie |
| Foie | hépatite, hépatite fulminante |
| Hypersensibilité | réaction anaphylactique, choc (anaphylactique), œdème de Quincke (y compris œdème laryngé et qui peut menacer le pronostic vital) |
| Appareil locomoteur | exacerbation des symptômes de myasthénie grave, rupture d’un tendon |
| Système nerveux | réaction psychotique (pouvant aboutir à des comportements autodestructeurs tels qu’idées suicidaires ou tentatives de suicide), neuropathie périphérique et neuropathie multiple |
| Sens classiques | perte de vision transitoire |
Dans des cas isolés, certaines graves réactions indésirables au médicament peuvent durer longtemps (plus de 30 jours) et être invalidantes, par exemple tendinite, rupture de tendon, troubles locomoteurs et autres réactions touchant le système nerveux, dont troubles psychiatriques et perturbations sensorielles.
Le Tableau 7 donne les autres réactions indésirables graves signalées chez des patients recevant la moxifloxacine, indépendamment de leur lien avec le médicament.
| Tableau 7 – Réactions indésirables graves signalées, indépendamment de leur lien avec le médicament | |
| Cœur | arythmie auriculaire, flutter auriculaire, bradycardie, infarctus du myocarde (mort), tachyarythmie, fibrillation ventriculaire, tachycardie ventriculaire |
| Foie | hépatite cholostatique, hépatite fulminante pouvant entraîner une insuffisance hépatique menaçant le pronostic vital (dont des cas mortels), insuffisance hépatique, hépatite |
| Hypersensibilité | vascularite d’hypersensibilité, réaction anaphylactoïde, anaphylaxie, œdème de la langue |
| Rein | insuffisance rénale aiguë |
| Peau et annexes | syndrome de Lyell (pouvant menacer le pronostic vital) |
INTERACTIONS MÉDICAMENTEUSES
Aperçu
AG-MOXIFLOXACIN (chlorhydrate de moxifloxacine) est métabolisé par glucuroconjugaison et sulfoconjugaison. Le système du cytochrome P450 n’intervient pas dans le métabolisme de la moxifloxacine et n’est pas modifié par la moxifloxacine. La moxifloxacine est peu susceptible de modifier la pharmacocinétique des médicaments métabolisés par ces enzymes. Le fer et les antiacides réduisent significativement la biodisponibilité de la moxifloxacine, comme de toutes les autres fluoroquinolones.
Interactions médicament-médicament
| Tableau 8 – Interactions médicament-médicament établies ou possibles | |||||
| Dénomination commune | Réf. | Effet | Commentaire | ||
| Antiacides, sucralfate, cations métalliques, multivitamines | EC/T | Les fluoroquinolones forment des chélates avec les cations alcalino-terreux et de métaux de transition. L’administration concomitante de fluoroquinolones et d’antiacides contenant de l’aluminium ou du magnésium, de sucralfate, de cations métalliques tels que le fer, de préparations de multivitamines contenant du fer ou du zinc et de préparations contenant des cations bivalents et trivalents tels que la didanosine sous forme de comprimés tamponnés à croquer ou de poudre pour solution buvable destinée aux enfants, peut entraver considérablement l’absorption des fluoroquinolones et se traduire par des concentrations dans la circulation générale bien inférieures à celles souhaitables. | AG-MOXIFLOXACIN doit être pris au moins 4 heures avant ou 8 heures après ces agents (voir POSOLOGIE ET ADMINISTRATION). | ||
| Ranitidine | EC | L’administration concomitante de ranitidine ne modifie pas les caractéristiques de l’absorption de la moxifloxacine. Les paramètres de l’absorption (Cmax, tmax, ASC) sont comparables, ce qui indique que le pH gastrique n’influe pas sur la résorption intestinale de la moxifloxacine. | Aucune interaction ayant une portée clinique | ||
Tableau 8 – Interactions médicament-médicament établies ou possibles
| Dénomination commune | Réf. | Effet | Commentaire |
| Anti- inflammatoires non stéroïdiens (AINS) | T | On a signalé que certaines fluoroquinolones avaient une activité convulsivante qui est exacerbée par la prise concomitante d’un anti-inflammatoire non stéroïdien (AINS), bien que ces effets n’aient pas été observés au cours des essais précliniques et cliniques sur la moxifloxacine. | L’administration concomitante d’un anti- inflammatoire non stéroïdien et d’une fluoroquinolone peut augmenter le risque de stimulation du SNC et de convulsions. |
| Suppléments de calcium | EC | Quand la moxifloxacine est administrée avec de fortes doses d’un supplément de calcium, on n’observe qu’une légère réduction de la vitesse d’absorption, l’importance de l’absorption étant inchangée. | Aucune interaction ayant une portée clinique |
| Warfarine | EC | Modifications du rapport normalisé international (RNI) : Des cas d’augmentation de l’activité anticoagulante ont été signalés chez des patients recevant un anticoagulant par voie orale en même temps qu’un antibiotique, y compris la moxifloxacine. La maladie infectieuse (et le processus inflammatoire qui l’accompagne) ainsi que l’âge et l’état général du patient sont des facteurs de risque. | Bien qu’il n’y ait pas eu d’interaction entre la moxifloxacine et la warfarine au cours des essais cliniques, il faut surveiller le RNI et, au besoin, apporter les modifications nécessaires à la posologie de l’anticoagulant. |
| Médicaments métabolisés par les enzymes du cytochrome P450 (p. ex. midazolam, cyclosporine, warfarine et théophylline) | EC/T | Les études in vitro menées sur les isoenzymes du cytochrome P450 (CYP) indiquent que la moxifloxacine n’inhibe pas les isoenzymes CYP3A4, CYP2D6, CYP2C9, CYP2C19 ni CYP1A2, ce qui donne à penser qu’elle est peu susceptible de modifier la pharmacocinétique des médicaments métabolisés par ces enzymes. | Aucune interaction ayant une portée clinique |
| Antidiabétiques | EC/T | Des cas de modification de la glycémie, y compris d’hyper- et d’hypoglycémie symptomatiques, ont été associés aux fluoroquinolones, y compris la moxifloxacine, surtout chez des patients atteints de diabète qui recevaient un traitement concomitant par un hypoglycémiant oral (p. ex. le glibenclamide) ou l’insuline. | Chez les patients atteints de diabète, une surveillance étroite de la glycémie est recommandée. En cas de réaction hypoglycémique, il faut cesser sur-le-champ d’administrer la moxifloxacine et instaurer un traitement convenable (voir RÉACTIONS INDÉSIRABLES). |
| Contraceptifs oraux | EC | Il n’y a pas eu d’interaction après l’administration concomitante de moxifloxacine par voie orale et de contraceptifs oraux. | Aucune interaction ayant une portée clinique |
| Itraconazole | EC | L’exposition (ASC) à l’itraconazole n’est que légèrement altérée par l’administration concomitante de moxifloxacine. La pharmacocinétique de la moxifloxacine n’est pas significativement altérée par l’itraconazole. | Aucune interaction ayant une portée clinique |
Tableau 8 – Interactions médicament-médicament établies ou possibles
| Dénomination commune | Réf. | Effet | Commentaire | ||
| Digoxine | EC | La moxifloxacine n’influe pas de façon significative sur la pharmacocinétique de la digoxine, et vice versa. Après l’administration de plusieurs doses à des volontaires en bonne santé, la moxifloxacine a augmenté la Cmax de la digoxine d’environ 30 % à l’état d’équilibre sans modifier l’ASC ni les concentrations minimum. | Aucune interaction ayant une portée clinique | ||
| Morphine | EC | L’administration parentérale de morphine ne réduit pas la disponibilité de la moxifloxacine administrée par voie orale et n’augmente que légèrement la Cmax (17 %). | Aucune interaction ayant une portée clinique | ||
| Aténolol | EC | La pharmacocinétique de l’aténolol n’est pas significativement altérée par la moxifloxacine. Après l’administration d’une seule dose à des sujets en bonne santé, il y a eu une augmentation minime de l’ASC (d’environ 4 %) et une réduction de 10 % des concentrations maximales. | Aucune interaction ayant une portée clinique | ||
| Probénécide | EC | Aucun effet significatif sur la clairance corporelle totale et la clairance rénale apparentes de la moxifloxacine n’a été observé au cours d’une étude clinique sur l’impact du probénécide sur l’élimination rénale. | Aucune interaction ayant une portée clinique | ||
| Légende : EC = Essai clinique; T = Théorique | |||||
Interactions médicament-aliment
AG-MOXIFLOXACIN peut être pris avec ou sans aliment.
Interactions médicament-herbe médicinale
On n’a pas déterminé si le médicament avait des interactions avec les produits à base d’herbes médicinales.
Effets du médicament sur les épreuves de laboratoire
On n’a pas signalé que le médicament avait des effets sur les épreuves de laboratoire.
Effets du médicament sur le mode de vie
Les fluoroquinolones, y compris AG-MOXIFLOXACIN, peuvent altérer la capacité du patient de conduire ou d’actionner une machine en raison de leurs effets sur le système nerveux central (SNC) et de troubles de la vue (voir RÉACTIONS INDÉSIRABLES).
POSOLOGIE ET ADMINISTRATION
Dose recommandée et réglage de la posologie
La posologie recommandée d’AG-MOXIFLOXACIN (comprimés de chlorhydrate de moxifloxacine) est de 400 mg une fois par jour, indépendamment de l’indication. La durée du traitement et la voie d’administration dépendent du type et de la gravité de l’infection (voir Tableau 9).
| Tableau 9 – Posologie et administration pour les indications approuvées | ||||||||
| Infectiona | Dose quotidienne | Voie d’administration | Durée habituelle | |||||
| Sinusite bactérienne aiguë | 400 mg | orale | 7 à 10 jours | |||||
| Exacerbation bactérienne aiguë de la bronchite chronique | 400 mg | orale | 5 jours | |||||
| Pneumonie extra-hospitalière (légère/modérée) | 400 mg | orale | 10 jours | |||||
| Pneumonie extra-hospitalière chez un patient hospitalisé (légère/modérée/grave) | 400 mg | i.v./orale | 7 à 14 jours | |||||
| Infections intra-abdominales compliquées | 400 mg | i.v./orale | 5 à 14 jours | |||||
| Infections compliquées de la peau et des annexes chez un patient hospitalisé | 400 mg | i.v./orale | 7 à 21 jours | |||||
| a causée par les agents pathogènes donnés (voir INDICATIONS ET UTILISATION CLINIQUE). | ||||||||
Populations particulières
Sexe
Selon les données cliniques, il n’y a pas de différences significatives entre les hommes et les femmes quant à la pharmacocinétique de la moxifloxacine, si on tient compte des différences de poids corporel. La posologie est la même chez les hommes et les femmes (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Enfants (< 18 ans)
AG-MOXIFLOXACIN n’est pas recommandé chez les personnes de moins de 18 ans (voir MISES EN GARDE ET PRÉCAUTIONS).
Personnes âgées (≥ 65 ans)
Les données cliniques démontrent qu’il n’y a pas de modification significative de l’innocuité de la moxifloxacine chez les patients de 65 ans et plus. Il n’est donc pas nécessaire de modifier la posologie en fonction de l’âge (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et MISES EN GARDE ET PRÉCAUTIONS).
Insuffisants hépatiques
Selon les données pharmacocinétiques, il n’est pas nécessaire de modifier la posologie en présence d’une insuffisance hépatique légère ou modérée (classes A et B de Child-Pugh). Commes les données cliniques sont limitées, la moxifloxacine n’est pas recommandée chez les patients présentant une insuffisance hépatique grave (classe C de Child-Pugh) (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et MISES EN GARDE ET PRÉCAUTIONS).
Insuffisants rénaux
Selon les données pharmacocinétiques, il n’est pas nécessaire de modifier la posologie chez les insuffisants rénaux, y compris chez les patients en dialyse continue, c’est-à-dire en hémodialyse ou en dialyse péritonéale continue ambulatoire. Selon une étude menée auprès de 24 patients, il n’y a pas de modification significative des propriétés pharmacocinétiques des comprimés de moxifloxacine en présence d’une altération de la fonction rénale. À mesure que la fonction rénale se détériore, les concentrations du glucuroconjugué (M2) sont multipliées par 2,8 (Clcr < 30 mL/min), 7,5 (hémodialyse) et 13,3 (dialyse péritonéale continue ambulatoire) (voir MODE
D’ACTION ET PHARMACOLOGIE CLINIQUE et MISES EN GARDE ET PRÉCAUTIONS).
Les conséquences cliniques de la hausse de l’exposition au sulfoconjugué (M1) et au glucuroconjugué (M2) de la moxifloxacine chez les insuffisants rénaux, y compris ceux qui sont en hémodialyse (HD) ou en dialyse péritonéale continue ambulatoire (DPCA), n’ont pas été étudiées. L’efficacité clinique de la moxifloxacine chez les patients en dialyse (HD ou DPCA) n’a pas été étudiée.
Administration
Voie orale
Les comprimés AG-MOXIFLOXACIN (chlorhydrate de moxifloxacine) se prennent par voie orale, sans égard au moment des repas. Ils ne doivent pas être croqués. Il faut recommander aux patients de boire beaucoup et de prendre la moxifloxacine au moins quatre heures avant ou huit heures après la prise d’un antiacide contenant du magnésium ou de l’aluminium, ou d’une préparation de multivitamines contenant du fer ou du zinc. Il ne faut ni écraser ni croquer les comprimés, mais les avaler avec une gorgée d’eau.
Dose oubliée
Si le patient oublie une dose, il doit la prendre dès qu’il s’en rend compte, le même jour. Il ne doit pas doubler la dose pour compenser l’oubli.
Reconstitution
Sans objet
SURDOSAGE
En cas de surdosage aigu par AG-MOXIFLOXACIN (chlorhydrate de moxifloxacine), une vidange gastrique s’impose. Une surveillance électrocardiographique est recommandée en raison du risque d’allongement de l’espace Q-T. Le patient doit être surveillé de près et recevoir un traitement d’appoint. Il faut assurer une hydratation suffisante. La moxifloxacine et le glucuroconjugué (M2) sont retirés de l’organisme par l’hémodialyse (environ 9 % et 4 %, respectivement, au cours d’une séance de dialyse de 5 heures) et par la dialyse péritonéale continue ambulatoire (environ 3 % et 2 %, respectivement).
L’administration de charbon activé le plus tôt possible après un surdosage par voie orale peut prévenir une hausse excessive de l’exposition systémique à la moxifloxacine.
Les signes de toxicité après l’administration d’une seule dose élevée de moxifloxacine à des animaux comprennent des effets sur le SNC et des effets gastro-intestinaux (voir MISES EN GARDE ET PRÉCAUTIONS et TOXICOLOGIE).
En cas de surdosage possible, communiquer avec le centre antipoison de sa région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d’action
AG-MOXIFLOXACIN (chlorhydrate de moxifloxacine) est une fluoroquinolone synthétique ayant un vaste spectre d’activité et une action bactéricide. L’action bactéricide de la moxifloxacine résulte d’une inhibition des topoisomérases bactériennes II (ADN gyrase) et IV. Les topoisomérases sont des enzymes essentielles qui régissent la topologie de l’ADN et contribuent à la réplication, à la réparation et à la transcription de l’ADN.
Les courbes d’élimination ont démontré que l’effet bactéricide de la moxifloxacine dépendait de sa concentration. Les concentrations bactéricides minimales sont semblables aux concentrations minimales inhibitrices.
La structure chimique et le mécanisme d’action des fluoroquinolones, y compris de la moxifloxacine, sont différents de ceux des macrolides, des bêta-lactamines, des aminosides et des tétracyclines. Par conséquent, les microorganismes qui résistent aux médicaments de ces classes peuvent être sensibles à la moxifloxacine. Inversement, les microorganismes résistant aux fluoroquinolones peuvent être sensibles aux antimicrobiens des autres classes. Bien qu’une résistance croisée ait été observée entre la moxifloxacine et d’autres fluoroquinolones pour les bactéries Gram négatif, les bactéries Gram positif qui résistent à d’autres fluoroquinolones peuvent être sensibles à la moxifloxacine. Inversement, les bactéries Gram positif qui résistent à la moxifloxacine peuvent être sensibles à d’autres fluoroquinolones (voir MICROBIOLOGIE).
Pharmacodynamique
Résistance
Les mécanismes de résistance qui inactivent les pénicillines, les céphalosporines, les aminosides, les macrolides et les tétracyclines n’entravent pas l’activité antibactérienne de la moxifloxacine. Il n’y a pas de résistance croisée entre la moxifloxacine et ces agents. À ce jour, on n’a pas observé de résistance à médiation plasmidique.
Il semble que la fraction méthoxy en position C-8 contribue à l’augmentation de l’activité et à la plus faible sélection de mutants résistants de bactéries Gram positif comparativement à la fraction hydrogène en position C-8. La présence du gros substituant de la bicycloamine en position C-7 prévient l’efflux actif, mécanisme possible de la résistance aux fluoroquinolones.
In vitro, la résistance à la moxifloxacine se développe lentement par l’entremise de mutations en plusieurs étapes. La fréquence générale de la résistance à la moxifloxacine in vitro est d’entre 1,8 x 10⁻⁹ et < 1 x 10-11 dans une souche de Staphylococcus aureus et une souche de Streptococcus pneumoniae.
Effet sur la flore intestinale
La prise d’antibactériens modifie la flore normale du côlon et peut favoriser la prolifération de bactéries du genre Clostridium.
Pharmacocinétique
La pharmacocinétique est linéaire après la prise de 50 à 800 mg (une seule dose) et de jusqu’à 600 mg (par voie orale une fois par jour pendant 10 jours).
Les Cmax et ASC moyennes (± ÉT) produites à l’état d’équilibre par un comprimé à 400 mg par jour sont respectivement de 4,5 ± 0,53 g/L et 48 ± 2,7 mg*h/L. La Cmax est obtenue de 1 à
3 heures après la prise par voie orale. La concentration minimale moyenne (± ÉT) est de 0,95 ±
0,10 mg/L. Les Cmax et ASC moyennes (± ÉT) produites à l’état d’équilibre par l’administration d’une perfusion de 60 minutes de 400 mg de chlorhydrate de moxifloxacine une fois par jour à de jeunes hommes en bonne santé sont respectivement de 4,2 ± 0,8 g/L et 38 ± 4,7 mg*h/L. La Cmax est obtenue à la fin d’une perfusion de 60 minutes (voir POSOLOGIE ET ADMINISTRATION).
Les concentrations plasmatiques augmentent de façon proportionnelle à la dose jusqu’à la plus forte dose étudiée (dose unique de 1200 mg administrée par voie orale). Le chlorhydrate de moxifloxacine est éliminé du plasma selon un processus du premier ordre. La demi-vie d’élimination plasmatique moyenne (± ÉT) est de 12 ± 1,3 heures; l’état d’équilibre est atteint après la prise d’un comprimé à 400 mg par jour pendant au moins trois jours. La Figure 1 présente l’évolution des concentrations plasmatiques de chlorhydrate de moxifloxacine en fonction du temps après son administration, à l’état d’équilibre, par voie orale et par voie intraveineuse, et le Tableau 10 présente les paramètres pharmacocinétiques du chlorhydrate de moxifloxacine.
Figure 1 – Concentrations plasmatiques moyennes de moxifloxacine produites à l’état d’équilibre par l’administration de 400 mg par voie orale (n = 10 hommes) ou par voie i.v. (n = 12 hommes et femmes âgés) une fois par jour
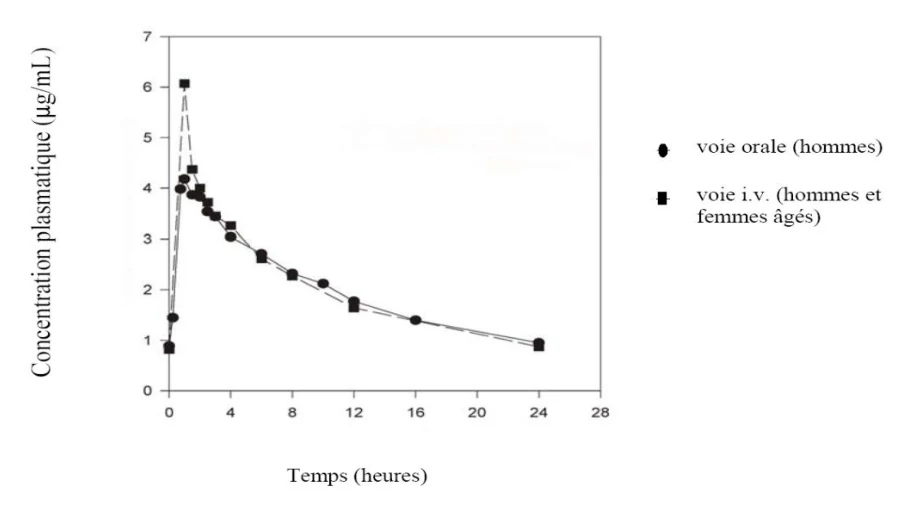
Tableau 10 – Paramètres pharmacocinétiques après une seule ou plusieurs doses de 400 mg de moxifloxacine administrées par voie orale et par voie intraveineuse.
| Population (écart d’âge) | Dose | Cmax (CV)a mg/L | ASC (CV)a mg*h/L | tmaxb (écart) heures | t1/2 (CV)a heures | Commentaire |
| Études sur une seule dose – voie orale | ||||||
38 hommes (23-45 ans) | 400 mg | 2,50 (27 %) | 26,9 (17 %) | 1,5 (0,5-2,6) | 13,1 (6 %) | |
18 hommes (20-25 ans) | 400 mg | 4,13 (27 %) | 51,5 (10 %) | 1,75 (0,5-2,5) | 13,9 (10 %) | |
| Études sur une seule dose – voie intraveineuse | ||||||
6 hommes (19-43 ans) | 400 mg | 4,6 (33 %) | 36,9 (19%) | S/O | 13,4 (17 %) | perfusion de 30 min |
6 hommes (24-44 ans) | 400 mg | 4,5 (25 %) | 34,0 (22%) | 0,5 | 11,9 (10 %) | perfusion de 30 min |
12 hommes (20-44 ans) | 400 mg | 4,3 (21 %) | 42,9 (11%) | 0,5 | 13,5 (20 %) | perfusion de 33 min |
12 hommes (23-41 ans) | 400 mg | 3,6 (28 %) | 34,6 (19%) | 1,0 (1,0-1,25) | 15,4 (16 %) | perfusion de 60 min |
9 hommes, 11 femmes (19-32 ans) | 400 mg | 4,6 (18 %) | 46,3 (18 %) | 1,0 (0,5-1,3) | 12,4 (10 %) | perfusion de 60 min |
13 hommes (24-36 ans) | 400 mg | 3,6 (20 %) | 39,8 (14 %) | 1,0 (0,55-1,5) | 14,1 (17 %) | perfusion de 60 min |
7 hommes (25-41 ans) | 400 mg | 5,0 (22 %) | 44,7 (19 %) | 1,0 (0,5-1,0) | 8,0 (18 %) | perfusion de 60 min |
| Études sur des doses multiples | ||||||
8 hommes (22-43 ans) | 400 mg p.o. 1 fois/jour 5 jours | 3,10 (29 %) | 30,9 (11 %) | 0,5 (0,5-4,0) | 9,6 (11 %) | 1er jour |
3,24 (17 %) | 33,9 (20 %) | 1,5 (0,5-3,0) | 15,1 (5 %) | 5e jour | ||
10 hommes, 5 femmes (19-41 ans) | 400 mg p.o. 1 fois/jour 10 jours | 3,4 (22 %) | 36,7 (13 %) | 1,8 (0,75-3,0) | 9,3 (12 %) | 1er jour |
| 4,5 (12 %) | 48,0 (6 %) | 1,0 (0,75-2,5) | 12,7 (15 %) | 10e jour | ||
9 hommes (20-40 ans) | 400 mg 1 fois/jour | 4,1 (39 %) | 40,9 (10 %) | 1,0 (0,5-2,5) | 10,7 (16 %) | 1er jour |
| 4,1 (28 %) | 46,7 (15 %) | 1,8 (0,5-3,0) | 14,0 (15 %) | 7e jour | ||
9 hommes (23-38 ans) | 400 mg i.v. | 6,6 (30 %) | 36,3 (11 %) | 0,25 | 9,3 (17 %) | 1er jour; perfusion de 15 min |
11 hommes, 7 femmes (65-75 ans) | 400 mg i.v. | 6,6 (27 %) | 38,6 (21 %) | 0,26 | 8,6 (15 %) | 1er jour; perfusion de 15 min |
| 5,9 (21 %) | 47,4 (20 %) | 1,0 | 10,1 (16 %) | 5e jour; perfusion de 60 min | ||
12 hommes (25-42 ans) 8 ont reçu un traitement actif et 4, un placebo | 400 mg i.v. | 3,6 (20 %) | 34,8 (11 %) | 1,0 | 9,9 (15 %) | 1er jour; perfusion de 60 min |
| 4,1 (20 %) | 37,8 (11 %) | 1,0 | 14,7 (16 %) | 10e jour; perfusion de 60 min | ||
Tableau 10 – Paramètres pharmacocinétiques après une seule ou plusieurs doses de 400 mg de moxifloxacine administrées par voie orale et par voie intraveineuse.
| Population (écart d’âge) | Dose | Cmax (CV)a mg/L | ASC (CV)a mg*h/L | tmaxb (écart) heures | t1/2 (CV)a heures | Commentaire | ||||||
20 hommes, 12 femmes (23-74 ans) degré variable de dysfonction rénale | 400 mg p.o. | 4,4 (34 %) | 43,4 (31 %) | 0,8 (0,5-1,5) | 14,9 (38 %) | C1cr > 90 mL/min | ||||||
| 4,9 (30 %) | 40,1 (22 %) | 0,3 (0,3-2,5) | 15,2 (15 %) | C1cr > 60-90 mL/min | ||||||||
| 3,5 (41 %) | 35,8 (30 %) | 0,8 (0,5-2,5) | 16,2 (15 %) | C1cr > 30-60 mL/min | ||||||||
| 3,2 (14 %) | 43,9 (29 %) | 1,5 (0,5-2,5) | 14,5 (19 %) | C1cr < 30 mL/min | ||||||||
12 hommes, 4 femmes (22-62 ans) 8 en HD; 8 en DPCA | 400 mg p.o. | 3,2 (23 %)c | 40,4 (29 %)c,d | 3,0 (1,0- 4,0)c | 18,7 (25 %)c | C1cr < 20 mL/min et en HD | ||||||
4,0 (18 %)c | 49,6 (25 %)c,d | 2,5 (0,9- 4,2)c | 11,4 (23 %)c | C1cr< 20 mL/min et en DPCA | ||||||||
18 hommes (30-64 ans) 10 en bonne santé, 8 ayant une maladie hépatique | 400 mg p.o. | 3,0 (26 %) | 32,8 (26 %) | 0,8 (0,5-3,0) | 13,4 (18 %) | volontaires en bonne santé | ||||||
| 2,5 (34 %) | 25,1 (26 %) | 0,5 (0,5-2,5) | 11,7 (26 %) | maladie hépatique (classes A et B de Child-Pugh) | ||||||||
16 hommes (42-64 ans) 8 en bonne santé, 8 ayant une maladie hépatique | 400 mg p.o. | 3,3 (1,4)e | 30,8 (1,3)e | 1,5 (0,5-3,0) | 11,6 (1,1)e | volontaire en bonne santé | ||||||
| 2,6 (1,2)e | 34,6 (1,2)e | 1,25 (0,5-2,5) | 13,6 (1,2)e | maladie hépatique (classe B de Child- Pugh) | ||||||||
| 9 hommes en bonne santé (23-45 ans) | 400 mg i.v./p.o. | 3,4 (20 %) | 35,5 (14 %) | 1,0 (0,75-1,5) | 11,6 (10 %) | voie i.v. seulement; (perfusion de 60 min) | ||||||
| 3,0 (12 %) | 28,5 (12 %) | 1,0 (0,5-1,5) | 11,8 (6 %) | i.v. plus 5 g de charbon 5 minutes avant la perfusion; immédiatement après la perfusion et 2, 4 et 8 heures plus tard; perfusion de 60 min | ||||||||
| 0,6 (73 %) | 5,4 (65 %) | 0,75 (0,5- 1,25) | 10,8 (11 %) | p.o. plus 10 g de charbon 15 minutes avant et 2, 4 et 8 heures après l’administration | ||||||||
a Les valeurs sont des moyennes géométriques (coefficient de variation). b Médiane (écart)
c Paramètres pharmacocinétiques après la prise d’un comprimé par jour pendant 7 jours d Les valeurs sont des ASC(0-24)ÉÉ.
e Les valeurs sont des moyennes géométriques (ÉT)
| Légende : Cmax = concentration sérique maximale; tmax = délai d’obtention de la Cmax; ASC = aire sous la courbe en fonction du temps; t1/2 = demi-vie sérique; Clcr = clairance de la créatinine; HD = hémodialyse; DPCA = dialyse péritonéale continue ambulatoire |
Absorption
Pris par voie orale sous forme de comprimé, le chlorhydrate de moxifloxacine est bien absorbé dans le tube digestif. La biodisponibilité absolue du chlorhydrate de moxifloxacine est d’environ 90 pour 100. La prise d’un repas riche en graisses (soit 500 calories provenant de matières grasses) ne modifie pas l’absorption du chlorhydrate de moxifloxacine.
La consommation d’une tasse de yogourt ne modifie pas de façon significative l’importance ni la vitesse de l’absorption générale (ASC) de la moxifloxacine.
Distribution
Le taux de liaison du chlorhydrate de moxifloxacine aux protéines sériques est d’environ 50 %, indépendamment de la concentration du médicament. Comme le montre le Tableau 11, le volume de distribution du chlorhydrate de moxifloxacine est d’entre 1,7 et 2,7 L/kg. Le chlorhydrate de moxifloxacine diffuse dans l’ensemble de l’organisme et les concentrations tissulaires sont souvent supérieures aux concentrations plasmatiques. La moxifloxacine a été retrouvée dans la salive, les sécrétions nasales et bronchiques, la muqueuse des sinus et les tissus et liquides abdominaux après l’administration de 400 mg par voie orale ou intraveineuse. Les concentrations de moxifloxacine dans divers tissus et liquides après l’administration d’une dose de 400 mg par voie orale ou i.v. sont résumées dans le tableau ci-dessous. La vitesse d’élimination de la moxifloxacine des tissus correspond généralement à la vitesse d’élimination du plasma.
Au cours des expériences chez l’animal, on a montré que peu du chlorhydrate de moxifloxacine radiomarqué traversait la barrière hémato-encéphalique.
| Tableau 11 – Concentrations plasmatiques et tissulaires de moxifloxacine (moyenne ± ÉT) après l’administration par voie orale ou intraveineuse de 400 mga | ||||||||||
| Tissu ou liquide | N | Concentration tissulaire ou liquidienne (mg/L ou µg/g) | Rapport tissu ou liquide:plasmab | |||||||
| Appareil respiratoire | ||||||||||
| Macrophages alvéolaires | 5 | 61,8 ± 27,3 | 21,2 ± 10,0 | |||||||
| Muqueuse bronchique | 8 | 5,5 ± 1,3 | 1,7 ± 0,3 | |||||||
| Liquide du revêtement épithélial | 5 | 24,4 ± 14,7 | 8,7 ± 6,1 | |||||||
| Sinusc | ||||||||||
| Muqueuse du sinus maxillaire | 4 | 7,6 ± 1,7 | 2,0 ± 0,3 | |||||||
| Muqueuse de l’ethmoïde antérieur | 3 | 8,8 ± 4,3 | 2,2 ± 0,6 | |||||||
| Polypes nasaux | 4 | 9,8 ± 4,5 | 2,6 ± 0,6 | |||||||
| Abdomen | ||||||||||
| Tissu abdominald | 8 | 7,6 ± 2,0 | 2,7 ± 0,8 | |||||||
| Exsudat abdominald | 10 | 3,5 ± 1,25 | 1,6 ± 0,7 | |||||||
| Liquide d’abcès | 6 | 2,3 ± 1,5 | 0,8 ± 0,4 | |||||||
| Peau et muscle squelettique | ||||||||||
| Liquide des vésicules cutanées | 5 | 2,6 ± 0,9 | 0,9 ± 0,2 | |||||||
| Tissu sous-cutané | 6 | 0,9 ± 0,3e | 0,4 ± 0,6 | |||||||
| Muscle squelettique | 6 | 0,9 ± 0,3e | 0,4 ± 0,1 | |||||||
| ||||||||||
Métabolisme
La moxifloxacine est métabolisée par glucuroconjugaison et sulfoconjugaison. Le système du cytochrome P450 n’intervient pas dans le métabolisme de la moxifloxacine et n’est pas modifié par la moxifloxacine. Le sulfoconjugué (M1) représente environ 38 % de la dose et est surtout éliminé dans les fèces. Environ 14 % d’une dose administrée par voie orale est convertie en un glucuroconjugué (M2), qui n’est retrouvée que dans l’urine. Les concentrations plasmatiques maximales de M2 sont d’environ 40 % de celles du médicament mère, tandis que les concentrations plasmatiques de M1 sont en général inférieures à 10 % de celles de la moxifloxacine. Le sulfoconjugué (M1) et le glucuroconjugué (M2) sont dépourvus d’activité microbiologique.
Élimination
Environ 45 % d’une dose de moxifloxacine administrée par voie orale est éliminée sous forme inchangée (~20 % dans l’urine et ~25 % dans les fèces). Au total, 96 % ± 4 % d’une dose administrée par voie orale est éliminée soit sous forme inchangée, soit sous forme de métabolites connus. Les clairances apparentes corporelle totale et rénale moyennes (± ÉT) sont respectivement de 12 ± 2,0 L/h et de 2,6 ± 0,5 L/h.
Populations et affections particulières
Enfants (< 18 ans)
La pharmacocinétique de la moxifloxacine n’a pas été établie chez les enfants.
Personnes âgées (≥ 65 ans)
L’administration par voie orale de 400 mg de moxifloxacine pendant 10 jours à 16 volontaires âgés (8 hommes et 8 femmes) et à 16 volontaires jeunes (8 hommes et 8 femmes) en bonne santé n’a pas produit de modifications liées à l’âge de la pharmacocinétique de la moxifloxacine. Seize volontaires en bonne santé de sexe masculin (8 jeunes et 8 âgés) ont reçu 200 mg de moxifloxacine par voie orale une seule fois. L’importance de l’exposition systémique (ASC et Cmax) n’a pas été statistiquement différente chez les hommes âgés par rapport aux hommes plus jeunes et la demi-vie d’élimination n’a pas été modifiée. Il n’est donc pas nécessaire de modifier la posologie en fonction de l’âge.
Au cours d’études de phase I, la pharmacocinétique de la moxifloxacine après une perfusion de 400 mg a été semblable chez des patients âgés et chez des patients jeunes (voir PHARMACOLOGIE DÉTAILLÉE).
Sexe
Après l’administration par voie orale de 400 mg de moxifloxacine par jour pendant 10 jours à 23 hommes en bonne santé (âgés de 19 à 75 ans) et 24 femmes en bonne santé (âgées de 19 à 70 ans), l’ASC et la Cmax moyennes ont respectivement été 8 et 16 % plus élevées chez les femmes que chez les hommes. Il n’y a pas de différences significatives entre les hommes et les femmes quant à la pharmacocinétique de la moxifloxacine si on tient compte des différences de poids corporel.
Au cours d’une étude, 9 jeunes femmes et 9 jeunes hommes ont reçu 400 mg de moxifloxacine une seule fois. On a comparé la pharmacocinétique de la moxifloxacine et constaté qu’il n’y avait pas de différences liées au sexe quant à l’ASC et à la Cmax. La posologie est donc la même chez les hommes et chez les femmes.
Race
Les paramètres pharmacocinétiques de la moxifloxacine à l’état d’équilibre chez des hommes japonais ont été semblables à ceux obtenus chez des Blancs, la Cmax moyenne ayant été de 4,1 mg/L, l’ASC24, de 47 mg*h/mL et la demi-vie d’élimination, de 14 heures après l’administration de 400 mg par jour par voie orale.
Insuffisance hépatique
Au cours d’études sur l’administration d’un seul comprimé à 400 mg à 6 patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) et à 10 patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh), l’exposition systémique moyenne à la moxifloxacine (ASC) a été de 78 et 102 %, respectivement, de celle des 18 témoins en bonne santé. La concentration maximale (Cmax) moyenne a été de 79 et 84 %, respectivement, de celle des témoins.
L’ASC moyenne du sulfoconjugué de la moxifloxacine (M1) a été 3,9 fois plus élevée (maximum de 5,9 fois plus élevée) en présence d’une insuffisance hépatique légère et 5,7 fois plus élevée (maximum de 8,0 fois plus élevée) en présence d’une insuffisance hépatique modérée. La Cmax moyenne de M1 a été environ 3 fois plus élevée dans les deux groupes (maximum de 4,7 et 3,9 fois plus élevée, respectivement). L’ASC moyenne du glucuroconjugué de la moxifloxacine (M2) a été 1,5 fois plus élevée (maximum de 2,5 fois plus élevée) dans les deux groupes. La Cmax moyenne de M2 a été environ 1,6 et 1,3 fois plus élevée (maximum de 2,7 et 2,1 fois plus élevée), respectivement. Les conséquences cliniques de la hausse de l’exposition au sulfoconjugué et au glucuroconjugué n’ont pas été étudiées. Il n’est pas nécessaire de modifier la posologie en présence d’une insuffisance hépatique légère ou modérée (classes A et B de Child-Pugh). Comme les données cliniques sont limitées, la moxifloxacine n’est pas recommandée chez les patients présentant une insuffisance hépatique grave (classe C de Child- Pugh) (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale
Les paramètres pharmacocinétiques de la moxifloxacine ne sont pas modifiés de façon significative par une insuffisance rénale légère, modérée ou grave. Il n’est pas nécessaire de modifier la posologie chez les insuffisants rénaux, y compris ceux qui sont en hémodialyse (HD) ou en dialyse péritonéale continue ambulatoire (DPCA).
Au cours d’une étude, la moxifloxacine a été administrée par voie orale une seule fois à
24 patients dont la fonction rénale était normale ou qui présentaient une insuffisance rénale légère, modérée ou grave. Les concentrations maximales (Cmax) moyennes de moxifloxacine ont été réduites de 22 % chez les patients présentant une insuffisance rénale modérée (Clcr ≥ 30 et
≤ 60 mL/min) et de 21 % chez ceux présentant une insuffisance rénale grave (Clcr < 30 mL/min).
L’exposition systémique moyenne (ASC) chez ces patients a été 13 % plus élevée. Chez les patients présentant une insuffisance rénale modérée ou grave, l’ASC moyenne du sulfoconjugué (M1) a été 1,7 fois plus élevée (maximum de 2,8 fois plus élevée) et l’ASC et la Cmax moyennes du glucuroconjugué (M2) ont respectivement été 2,8 fois plus élevées (maximum de 4,8 fois plus élevées) et 1,4 fois plus élevées (maximum de 2,5 fois plus élevées). Les sulfo- et glucuroconjugués sont dépourvus d’activité microbiologique et les conséquences cliniques de la hausse de l’exposition à ces métabolites chez les insuffisants rénaux n’ont pas été étudiées.
La pharmacocinétique d’une seule dose et de doses multiples de moxifloxacine a été étudiée chez des patients dont la Clcr était < 20 mL/min et qui étaient soit en hémodialyse, soit en dialyse péritonéale continue ambulatoire (8 en HD, 8 en DPCA). Les paramètres pharmacocinétiques ont été comparés à ceux obtenus dans le passé chez des volontaires en bonne santé (Clcr
> 90 mL/min; administration d’une seule dose de 400 mg de moxifloxacine par voie orale).
Après l’administration d’une seule dose de 400 mg de moxifloxacine par voie orale, l’ASC de la moxifloxacine chez ces patients en HD ou en DPCA n’était pas significativement différente de l’ASC généralement observée chez des volontaires en bonne santé. Comparativement à des sujets en bonne santé, la Cmax de la moxifloxacine a été réduite d’environ 45 % chez les patients en HD et 33 % chez les patients en DPCA. L’exposition (ASC) au sulfoconjugué (M1) a été de 1,4 à 1,5 fois plus élevée chez ces patients. L’ASC moyenne du glucuroconjugué (M2) a été d’entre 7,3 et 13,2 fois plus élevée et la Cmax moyenne du glucuroconjugué (M2) a été d’entre
2,5 et 3 fois plus élevée que chez des sujets en bonne santé. Les sulfo- et glucuroconjugués de la moxifloxacine sont dépourvus d’activité microbiologique et les conséquences cliniques de la hausse de l’exposition à ces métabolites chez les insuffisants rénaux, y compris ceux qui sont en HD ou en DPCA, n’ont pas été étudiées.
L’administration par voie orale de 400 mg de moxifloxacine une fois par jour pendant 7 jours à des patients en HD ou en DPCA a produit une exposition systémique moyenne (ASCÉÉ) à la moxifloxacine semblable à celle qui est généralement observée chez des volontaires en bonne santé. La Cmax à l’état d’équilibre a été environ 28 % plus faible chez les patients en HD mais a été comparable chez les patients en DPCA et les volontaires en bonne santé. La moxifloxacine et le glucuroconjugué (M2) ont été retirés de l’organisme par l’HD (environ 9 % et 4 %, respectivement) et par la DPCA (environ 3 % et 2 %, respectivement). L’exposition systémique (ASC) au M2 a été égale ou supérieure à l’exposition à la moxifloxacine chez les sujets en HD ou en DPCA après l’administration d’une seule dose et à l’état d’équilibre (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
Allongement de l’espace Q-T
Une étude pharmacocinétique menée chez 9 volontaires de sexe masculin et 9 volontaires de sexe féminin en bonne santé a montré qu’au délai d’obtention prévu des concentrations plasmatiques maximales et à une fréquence cardiaque de 75 battements/minute, l’administration par voie orale de 400 mg de moxifloxacine était associée à un allongement moyen de l’espace
- Q-T (non corrigé pour la fréquence cardiaque) de 14 ± 13 ms (3,8 ± 3,5 %) par rapport au départ. Les épreuves d’effort ont indiqué qu’il n’y avait pas de dépendance inverse par rapport au débit de dose.
Au cours d’études sur la pharmacologie clinique (n = 112 sujets), l’allongement moyen de l’espace Q-Tc, au délai d’obtention prévu des concentrations plasmatiques maximales après l’administration par voie orale d’un seul comprimé à 400 mg de moxifloxacine, a été de 7 ± 23 ms (1,8 ± 5,6 %). L’allongement de l’espace Q-Tc a été supérieur à 60 ms chez un patient.
Au cours d’études sur la pharmacologie clinique (n = 29), l’allongement moyen de l’espace Q-Tc à la fin d’une perfusion d’une heure de 400 mg de moxifloxacine a été de 20,6 ± 23 ms (5,5 ±
5,9 %). L’allongement de l’espace Q-Tc a été supérieur à 60 ms chez deux patients (voir MISES EN GARDE ET PRÉCAUTIONS).
CONSERVATION ET STABILITÉ
Comprimés AG-MOXIFLOXACIN :
Ranger à température ambiante (15 à 30 oC). Éviter le gel.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Comprimés AG-MOXIFLOXACIN (chlorhydrate de moxifloxacine) à 400 mg
Un comprimé oblong, convexe, rouge mat et pelliculé porte l’inscription « Moxi » d’un côté et « 400 » de l’autre. Un comprimé contient 400 mg de moxifloxacine (sous forme de chlorhydrate). Bouteille de 30 comprimés.
Les comprimés AG-MOXIFLOXACIN contiennent aussi les ingrédients non médicinaux suivants : cellulose microcristalline, croscarmellose sodique, stéarate de magnésium, mannitol, silice colloïdale anhydre, macrogol 40000, talc, alcool polyvinylique, dioxyde de titane AD et C jaune # 6 / jaune d'hiver FCF, lac d'aluminium, lac d'aluminium Ponceau 4R, bleu FD & C # 2 / lac indigo et eau purifiée.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
| Dénomination commune : | chlorhydrate de moxifloxacine |
| Nom chimique : | chlorhydrate de l’acide cyclopropyl-1-7-[(S, S)-2,8-diaza- bicyclo[4.3.0]non-8-yl]-6-fluoro-8-méthoxy-1,4-dihydro- 4-oxo-3-quinoléine-carboxylique |
| Formule moléculaire : | C21H24FN3O4•HCl |
| Poids moléculaire : | 437,9 g/mol |
| Formule développée : | |
| Propriétés physicochimiques : | Le chlorhydrate de moxifloxacine est une matière solide jaune pâle. Il n’a pas de point de fusion et se décompose à plus de 250 οC. Son pH varie de 3,9 à 4,6. La moxifloxacine est peu soluble dans l’eau et le méthanol, légèrement soluble dans le chlorhydrate et l’éthanol et pratiquement insoluble dans l’acétone et le toluène. Contrairement aux autres fluoroquinolones, la moxifloxacine a une fonction méthoxy en position 8 et un fragment cyclique diazabicyclononyle ayant une configuration S, S en position 7. |
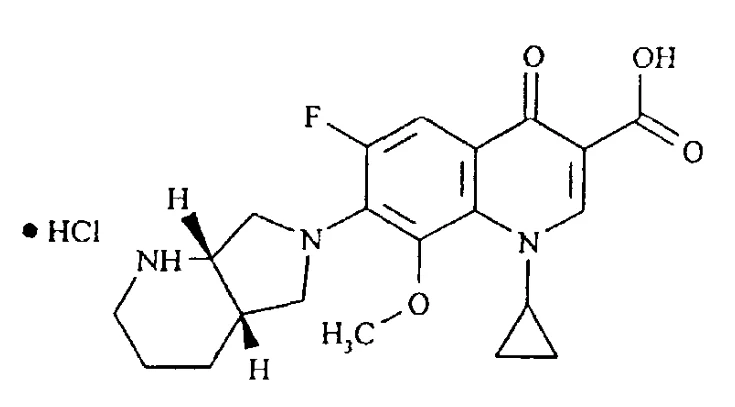
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
Une étude de bioéquivalence randomisée, en double aveugle, équilibrée, en deux traitements, deux périodes, deux séquences, une dose unique, un croisement à double sens, des comprimés de chlorhydrate de moxifloxacine 400 mg de Blue pharma, Portugal avec les comprimés PrAVELOX® (chlorhydrate de moxifloxacine) 400 mg de Bayer Inc. 77 Belfield Road Toronto, Ontario M9W 1G6 Canada chez 26 sujets humains adultes de sexe masculin en bonne santé, dans des conditions de jeûne.
Moxifloxacin (1 x 400 mg) À partir de données mesurées Non corrigées pour la puissance Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test (P)* | Référence (F)† | % Rapport des moyennes géométriques | Intervalle de confiance à 90% |
| AUCT | 29.998 | 30.437 | 98.56 | 96.85,100.30 |
| (mcg.h/mL) | 30.362 (15.03) | 30.891 (17.31) | ||
| AUCI | 30.836 | 31.350 | 98.36 | (96.85, 99.90) |
| (mcg.h/mL) | 31.218 (15.14) | 31.805 (17.14) | ||
| Cmax | 2.367 | 2.596 | 91.15 | 84.85, 97.92 |
| (mcg/m | 2.462 (30.81) | 2.673 (25.13) | ||
| Tmax§ | 1.750 | 1.250 | ||
| (h) | (0.250-3.500) | (0.500-3.500) | ||
| T½€ | 14.116 | 14.064 | ||
| (h) | (15.88) | (16.71) | ||
* Comprimés de chlorhydrate de moxifloxacine à 400 mg
† Comprimés PrAVELOX® (chlorhydrate de moxifloxacine) à 400 mg (Bayer Inc.) achetés au Canada.
§ Exprimé uniquement sous la forme de moyenne arithmétique (CV%) ou de la médiane (étendue).
€ Exprimé uniquement en tant que moyenne arithmétique (CV%).
Sinusite bactérienne aiguë
Plan des essais
Tableau 12 – Plan des essais de base sur la sinusite bactérienne aiguë
| No de l’essai et pays | Plan de l’essai | Principal paramètre d’évaluation de l’efficacité | Traitement | Nbre de patients | Sexea | Âge moyen ± ÉT (années)a | |||
| 0116 | Répartition aléatoire, | Réponse clinique | Moxifloxacine, 400 mg 1 fois/jour, 7 jours | 211 | F : 114 (54 %) H : 97 (46 %) | 39,6 ± 14,5 | |||
| Europe et Israël | double insu, contrôle par substance | 3 jours après le traitement | Céfuroxime axétil, 250 mg bid, 10 jours | 225 | F : 126 (56 %) H : 99 (44 %) | 39,9 ± 13,9 | |||
| 0125b É.-U. | Essai ouvert non contrôlé | Réponse clinique globale de 27 à 31 jours après le traitementc | Moxifloxacine, 400 mg 1 fois/jour, 7 jours | 336 | F : 208 (62 %) H : 128 (38 %) | 41,0 ± 13,4 | |||
0126 Canada, É.-U. | Répartition aléatoire, double insu, contrôle par substance active | Réponse clinique globale de 27 à 31 jours après le traitementc | Moxifloxacine, 400 mg 1 fois/jour, 7 jours | 191 | F : 126 (66 %) H : 65 (34 %) | 42,5 ± 13,8 | |||
Céfuroxime axétil, 250 mg bid, 10 jours | 193 | F : 134 (69 %) H : 59 (31 %) | 42,4 ± 14,8 | ||||||
0161 Europe et Israël (1) | Répartition aléatoire, double insu, contrôle par substance active | Réponse clinique de 4 à 7 jours après le traitement | Moxifloxacine, 400 mg 1 fois/jour, 10 jours | 217 | F : 110 (51 %) H : 107 (49 %) | 38,6 ± 14,7 | |||
Céfuroxime axétil, 250 mg bid, 10 jours | 222 | F : 124 (56 %) H : 98 (44 %) | 39,3 ± 14,5 | ||||||
100107 É.-U. (2) | Répartition aléatoire, double insu, contrôle par substance active | Réponse clinique de 7 à 14 jours après le traitement | Moxifloxacine, 400 mg 1 fois/jour, 10 jours | 223 | F : 139 (62 %) H : 84 (38 %) | 40,1 ± 13,9 | |||
Céfuroxime axétil, 250 mg bid, 10 jours | 234 | F : 140 (60 %) H : 94 (40 %) | 39,0 ± 12,7 | ||||||
a Les données démographiques portent sur les patients chez qui l’efficacité pouvait être évaluée. b Tous les sujets de cet essai ont subi une ponction de l’antre.
c La réponse clinique globale pour les essais 0125 et 0126 comprend les échecs survenus à la fin du traitement qui sont reportés et compris dans les évaluations cliniques faites au moment du suivi (de 27 à 31 jours après le traitement).
Légende : bid = deux fois par jour
Efficacité – Réponse clinique
| Tableau 13 – Taux de réponse clinique – Sujets cliniquement évaluables des essais de base sur la sinusite bactérienne aiguë | |||||||||||||
| Numéro de l’essai | Moxifloxacine 400 mg 1 fois/jour, 7 jours n/N (%) | Moxifloxacine 400 mg 1 fois/jour, 10 jours n/N (%) | Médicament comparateur n/N (%) | Intervalle de confiance de 95 % | |||||||||
| 0116 | 204/211 (97 %) | S/O | 204/225 (91 %) | 1,5 %, 10,6 % | |||||||||
| 0125 | 270/336 (80 %) | S/O | S/O | 76 %, 84 %a | |||||||||
| 0126 | 154/191 (81 %) | S/O | 176/193 (91 %) | -17,1 %, -3,8 % | |||||||||
| 0161 | S/O | 203/217 (94 %) | 210/222 (95 %) | -5,5 %, 3,4 % | |||||||||
| 100107 | S/O | 200/223 (90 %) | 209/234 (89 %) | -5,1 %, 6,2 % | |||||||||
| a Pour l’essai 0125, l’intervalle de confiance de 95 % a été déterminé au moyen d’une approximation normale à la distribution binomiale, avec une correction de continuité, contrairement aux intervalles de confiance pour les autres essais, qui ont été déterminés au moyen de coefficients de pondération de Mantel-Haenszel. | |||||||||||||
Efficacité – Résultats microbiologiques
| Tableau 14 – Taux de réponse bactériologique – Sujets cliniquement et microbiologiquement évaluables des essais de base sur la sinusite bactérienne aiguë | ||||||||||||
| Numéro de l’essai | Moxifloxacine 400 mg 1 fois/jour, 7 jours n/N (%)a | Moxifloxacine 400 mg 1 fois/jour, 10 jours n/N (%)a | Médicament comparateur n/N (%)a | Intervalle de confiance de 95 % | ||||||||
| 0116 | 103/109 (95 %) | S/O | 96/115 (84 %) | 3.6 %, 19,7 % | ||||||||
| 0125 | 72/74 (97 %)b | S/O | S/O | S/Oc | ||||||||
| 0161 | S/O | 84/86 (98 %) | 68/72 (94 %) | -3,2 %, 8,7 % | ||||||||
| ||||||||||||
| Tableau 15 – Taux d’élimination des agents pathogènes – Sujets cliniquement et microbiologiquement évaluables des essais de base sur la sinusite bactérienne aiguë | |||||||||||
| Numéro de l’essai | Moxifloxacine 400 mg 1 fois/jour, 7 jours n/N (%) | Moxifloxacine 400 mg 1 fois/jour, 10 jours n/N (%) | Médicament comparateur n/N (%) | ||||||||
| Streptococcus pneumoniae | |||||||||||
| 0116 | 38/39 (97 %) | S/O | 45/48 (94 %) | ||||||||
| 0125 | 29/30 (97 %) | S/O | S/O | ||||||||
| 0161 | S/O | 36/38 (95 %) | 32/32 (100 %) | ||||||||
| Données réunies | 67/69 (97 %) | 36/38 (95 %) | 77/80 (96 %) | ||||||||
| Haemophilus influenzae | |||||||||||
| 0116 | 28/29 (97 %) | S/O | 30/35 (86 %) | ||||||||
| 0125 | 24/30 (80 %) | S/O | S/O | ||||||||
| 0161 | S/O | 17/17 (100 %) | 15/16 (94 %) | ||||||||
| Données réunies | 52/59 (88 %) | 17/17 (100 %) | 45/51 (88 %) | ||||||||
Tableau 15 – Taux d’élimination des agents pathogènes – Sujets cliniquement et microbiologiquement évaluables des essais de base sur la sinusite bactérienne aiguë
| Numéro de l’essai | Moxifloxacine 400 mg 1 fois/jour, 7 jours n/N (%) | Moxifloxacine 400 mg 1 fois/jour, 10 jours n/N (%) | Médicament comparateur n/N (%) |
| Moraxella catarrhalis | |||
| 0116 | 14/14 (100 %) | S/O | 8/9 (89 %) |
| 0125 | 15/18 (83 %) | S/O | S/O |
| 0161 | S/O | 10/10 (100 %) | 5/5 (100 %) |
| Données réunies | 29/32 (91 %) | 10/10 (100 %) | 13/14 (93 %) |
Exacerbations bactériennes aiguës de la bronchite chronique
Plan des essais
Tableau 16 – Plan des essais de base sur les exacerbations aiguës de la bronchite chronique
| No de l’essai et pays | Plan de l’essai | Principal paramètre d’évaluation de l’efficacité | Traitement | Nbre de patients | Sexea | Âge moyen ± ÉT (années)a | |||
0124 Europeb (3) | Répartition aléatoire, double insu, contrôle par substance active | Réponse clinique 7 jours après le traitement | Moxifloxacine, 400 mg 1 fois/jour, 5 jours | 322 | F : 131 (41 %) H : 191 (59 %) | 60,0 ± 14,0 | |||
Clarithromycine 500 mg bid, 7 jours | 327 | F : 136 (42 %) H : 191 (58 %) | 60,2 ± 13,5 | ||||||
0127 Canada, É.-U. (4) | Répartition aléatoire, double insu, contrôle par substance active | Réponse clinique globale de 7 à 17 jours après le traitementc | Moxifloxacine, 400 mg 1 fois/jour, 5 jours | 250 | F : 115 (46 %) H : 135 (56 %) | 56,8 ± 15,2 | |||
Moxifloxacine, 400 mg 1 fois/jour, 10 jours | 256 | F : 116 (45 %) H : 140 (55 %) | 56,1 ± 15,6 | ||||||
Clarithromycine 500 mg bid, 10 jours | 251 | F : 124 (49 %) H : 127 (51 %) | 55,4 ± 15,9 | ||||||
a Les données démographiques portent sur les patients chez qui l’efficacité pouvait être évaluée. b Europe : Autriche, France, Allemagne, Grèce, Espagne, Suisse, Royaume-Uni
c La réponse clinique globale pour l’essai 0127 comprend les échecs survenus à la fin du traitement qui sont reportés et compris dans les évaluations cliniques faites au moment du suivi (de 7 à 17 jours après le traitement).
Légende : bid = deux fois par jour
Efficacité – Réponse clinique
| Tableau 17 – Taux de réponse clinique – Sujets cliniquement évaluables des essais de base sur les EABC | ||||||||
| Numéro de l’essai | Moxifloxacine 400 mg 1 fois/jour, 5 jours n/N (%) | Médicament comparateura n/N (%) | Intervalle de confiance de 95 % | |||||
| 0124 | 287/322 (89 %) | 289/327 (88 %) | -3,9 %, 5,8 % | |||||
| 0127 | 222/250 (89 %) | 224/251 (89 %) | -6,1 %, 4,2 % | |||||
| a Traitement de 10 jours pour l’essai 0127, traitement de 7 jours pour l’essai 0124 | ||||||||
Efficacité – Résultats microbiologiques
| Tableau 18 – Taux de réponse bactériologique – Sujets cliniquement et microbiologiquement évaluables des essais de base sur les EABC | ||||||||
| Numéro de l’essai | Moxifloxacine 400 mg 1 fois/jour, 5 jours n/N (%) | Médicament comparateura n/N (%) | Intervalle de confiance de 95 % | |||||
| 0124 | 89/115 (77 %) | 71/114 (62 %) | 3,6 %, 26,9 % | |||||
| 0127 | 127/143 (89 %) | 110/129 (85 %) | -3,7 %, 10,5 % | |||||
| a Traitement de 10 jours pour l’essai 0127, traitement de 7 jours pour l’essai 0124 | ||||||||
| Tableau 19 – Taux d’élimination des agents pathogènes – Sujets cliniquement et microbiologiquement évaluables des essais de base sur les EABC | ||||||||||
| Numéro de l’essai | Moxifloxacine, 400 mg 1 fois/jour, 5 jours n/N (%) | Médicament comparateura n/N (%) | ||||||||
| Haemophilus influenza | ||||||||||
| 0124 | 40/44 (91 %) | 23/43 (53 %) | ||||||||
| 0127 | 33/37 (89 %) | 31/41 (76 %) | ||||||||
| Données réunies | 73/81 (90 %) | 54/84 (64 %) | ||||||||
| Haemophilus parainfluenzae | ||||||||||
| 0124 | 5/9 (56 %) | 4/4 (100 %) | ||||||||
| 0127 | 16/16 (100 %) | 14/14 (100 %) | ||||||||
| Données réunies | 21/25 (84 %) | 18/18 (100 %) | ||||||||
| Streptococcus pneumoniae | ||||||||||
| 0124 | 32/38 (84 %) | 35/36 (97 %) | ||||||||
| 0127 | 16/16 (100 %) | 21/23 (91 %) | ||||||||
| Données réunies | 48/54 (89 %) | 56/59 (95 %) | ||||||||
| Staphylococcus aureus | ||||||||||
| 0124 | 1/1 (100 %) | 9/11 (82 %) | ||||||||
| 0127 | 15/16 (94 %) | 7/8 (88 %) | ||||||||
| Données réunies | 16/17 (94 %) | 16/19 (84 %) | ||||||||
| Moraxella catarrhalis | ||||||||||
| 0124 | 14/16 (87 %) | 23/24 (96 %) | ||||||||
| 0127 | 29/34 (85 %) | 24/24 (100 %) | ||||||||
| Données réunies | 43/50 (86 %) | 47/48 (98 %) | ||||||||
| Klebsiella pneumoniae | ||||||||||
| 0124 | S/O | S/O | ||||||||
| 0127 | 17/20 (85 %) | 10/11 (91 %) | ||||||||
| Données réunies | 17/20 (85 %) | 10/11 (91 %) | ||||||||
| a Traitement de 10 jours pour l’essai 0127, traitement de 7 jours pour l’essai 0124 | ||||||||||
Pneumonie extra-hospitalière – Administration par voie orale
Plan des essais
Tableau 20 – Plan des essais de base sur le traitement par voie orale de la pneumonie extra-hospitalière
| No de l’essai et pays | Plan de l’essai | Principal paramètre d’évaluation de l’efficacité | Traitement | Nbre de patients | Sexea | Âge moyen ± ÉT (années)a | |||
0119 Europeb, RDMc (5) | Répartition aléatoire, double insu, contrôle par substance active | Réponse clinique de 3 à 5 jours après le traitement | Moxifloxacine, 200 mg 1 fois/jour, 10 jours | 180 | F : 65 (36 %) H : 115 (64 %) | 47,8 ± 20,5 | |||
Moxifloxacine, 400 mg 1 fois/jour, 10 jours | 177 | F : 71 (40 %) H : 106 (60 %) | 48,1 ± 20,8 | ||||||
Clarithromycine, 500 mg bid, 10 jours | 174 | F : 63 (36 %) H : 111 (64 %) | 46,3 ± 18,7 | ||||||
0129 É.-U. (6) | Essai ouvert non contrôlé | Réponse clinique globale de 14 à 35 jours après le traitementd | Moxifloxacine, 400 mg 1 fois/jour, 10 jours | 196 | F : 83 (42 %) H : 113 (58 %) | 48,9 ± 18,5 | |||
0130 É.-U. (7) | Répartition aléatoire, double insu, contrôle par substance active | Réponse clinique globale de 14 à 35 jours après le traitementd | Moxifloxacine, 400 mg 1 fois/jour, 10 jours | 194 | F : 104 (54 %) H : 90 (46 %) | 48,4 ± 17,3 | |||
Clarithromycine, 500 mg bid, 10 jours | 188 | F : 95 (51 %) H : 93 (49 %) | 48,5 ± 17,5 | ||||||
a Les données démographiques portent sur les patients chez qui l’efficacité pouvait être évaluée. b Europe : Autriche, Allemagne, Grèce, Italie, Norvège, Suède, Suisse, Royaume-Uni
- c RDM (reste du monde) : Australie, Hong Kong, Indonésie, Israël, Nouvelle-Zélande, Philippines, Afrique du Sud, Taïwan
- d La réponse clinique globale pour les essais 0129 et 0130 comprend les échecs survenus à la fin du traitement qui sont reportés et compris dans les évaluations cliniques faites au moment du suivi (de 14 à 35 jours après le traitement).
Légende : bid = deux fois par jour
Efficacité – Réponse clinique
| Tableau 21 – Taux de réponse clinique – Sujets cliniquement évaluables des essais de base sur la PEH | |||||||||
| Numéro de l’essai | Moxifloxacine 400 mg 1 fois/jour, 10 jours n/N (%) | Médicament comparateur n/N (%) | Intervalle de confiance de 95 % | ||||||
| 0119 | 167/177 (94 %) | 164/174 (94 %) | -6,7 %, 4,1 % | ||||||
| 0129 | 182/196 (93 %) | S/O | 88,1 %, 95,9 %a | ||||||
| 0130 | 184/194 (95 %) | 178/188 (95 %) | -3,7 %, 5,3 % | ||||||
| a Pour l’essai 0129, l’intervalle de confiance de 95 % a été déterminé au moyen d’une approximation normale à la distribution binomiale, avec une correction de continuité, contrairement aux intervalles de confiance pour les autres essais, qui ont été déterminés au moyen de coefficients de pondération de Mantel-Haenszel. | |||||||||
Efficacité – Résultats microbiologiques
| Tableau 22 – Taux de réponse bactériologique – Sujets cliniquement et microbiologiquement évaluables des essais de base sur la PEH | ||||||||||||
| Numéro de l’essai | Moxifloxacine 400 mg 1 fois/jour, 10 jours n/N (%) | Médicament comparateur n/N (%) | Intervalle de confiance de 95 % | |||||||||
| 0119 | 37/47 (79 %) | 29/41 (71 %) | -10,2 %, 26,2 % | |||||||||
| 0129 | 106/116 (91 %) | S/O | 84,3 %, 95,6 %a | |||||||||
| 0130b | 107/110 (97 %) | 105/109 (96 %) | -4,6 %, 6,5 % | |||||||||
| ||||||||||||
| Tableau 23 – Taux d’élimination des agents pathogènes – Sujets cliniquement et microbiologiquement évaluables des essais de base sur la PEH | |||||||||||
| Numéro de l’essai | Moxifloxacine, 400 mg 1 fois/jour, 10 jours n/N (%) | Médicament comparateur n/N (%) | |||||||||
| Streptococcus pneumoniae | |||||||||||
| 0119a | 14/16 (88 %) | 12/13 (92 %) | |||||||||
| 0129 | 13/14 (93 %) | S/O | |||||||||
| 0130 | 17/17 (100 %) | 18/19 (95 %) | |||||||||
| Données réunies | 44/47 (74 %) | 30/32 (94 %) | |||||||||
| Haemophilus influenza | |||||||||||
| 0119a | 6/8 (75 %) | 5/10 (50 %) | |||||||||
| 0129 | 11/13 (85 %) | S/O | |||||||||
| 0130 | 22/23 (96 %) | 14/16 (88 %) | |||||||||
| Données réunies | 39/44 (87 %) | 19/26 (73 %) | |||||||||
| Mycoplasma pneumoniae | |||||||||||
| 0119a | 22/24 (92 %) | 30/32 (94 %) | |||||||||
| 0129 | 27/29 (93 %) | S/O | |||||||||
| 0130 | 23/24 (96 %) | 20/20 (100 %) | |||||||||
| Données réunies | 72/77 (94 %) | 50/52 (96 %) | |||||||||
| Chlamydia pneumoniae | |||||||||||
| 0119a | 19/19 (100 %) | 21/23 (91 %) | |||||||||
| 0129 | 56/63 (89 %) | S/O | |||||||||
| 0130 | 42/45 (93 %) | 43/44 (98 %) | |||||||||
| Données réunies | 117/127 (92 %) | 64/67 (96 %) | |||||||||
| Moraxella catarrhalis | |||||||||||
| 0119a | 1/2 (50 %) | 3/3 (100 %) | |||||||||
| 0129 | 4/4 (100 %) | S/O | |||||||||
| 0130 | 6/7 (86 %) | 2/2 (100 %) | |||||||||
| Données réunies | 11/13 (85 %) | 5/5 (100 %) | |||||||||
| a Les sujets de l’essai 0119 chez qui seule la sérologie pour un agent pathogène de la PEH était positive ne faisaient pas partie de la population cliniquement et microbiologiquement évaluable. | |||||||||||
Pneumonie extra-hospitalière – Administration par voie intraveineuse
Plan des essais
Tableau 24 – Plan des essais de base sur le traitement séquentiel i.v./oral de la pneumonie extra- hospitalière
| No de l’essai et pays | Plan de l’essai | Principal paramètre d’évaluation de l’efficacité | Traitement | Nbre de patients | Sexea | Âge moyen ± ÉT (années)a | |||
100039 Canada, É.-U. (8,9) | Répartition aléatoire, double insu, contrôle par substance active | Réponse clinique de 7 à 30 jours après le traitement | Séquentiel (1 fois/jour, 7 à 14 jours) moxifloxacine, 400 mg par voie i.v., puis moxifloxacine, 400 mg par voie orale | 182 | F : 82 (45 %) H : 100 (55 %) | 62,9 ± 16,1 | |||
Séquentiel (1 fois/jour, 7 à 14 jours) alatrofloxacine, 200 mg par voie i.v., puis trovafloxacine, 200 mg par voie orale | 53 | F : 84 (47 %) H : 96 (53 %) | 60,7 ± 16,8 | ||||||
Séquentiel (1 fois/jour, 7 à 14 jours) lévofloxacine, 500 mg par voie i.v., puis lévofloxacine, 500 mg par voie orale | 127 | ||||||||
200036 Europeb, Israël, Afrique du Sud (9,10) | Répartition aléatoire, essai ouvert, contrôle par substance active | Réponse clinique de 5 à 7 jours après le traitement | Séquentiel (1 fois/jour, 7 à 14 jours) moxifloxacine, 400 mg par voie i.v., puis moxifloxacine, 400 mg par voie orale | 258 | F : 92 (36 %) H : 166 (64 %) | 54,8 ± 20,6 | |||
Séquentiel (7 à 14 jours) amoxicilline, 1000 mg / clavulanate, 200 mg par voie i.v. tid, puis amoxicilline, 500 mg / clavulanate 125 mg par voie orale tid ± clarithromycine, 500 mg par voie orale bid | 280 | F : 100 (36 %) H : 180 (64 %) | 55,4 ± 19,6 | ||||||
a Les données démographiques portent sur les patients chez qui l’efficacité pouvait être évaluée. b Europe : Autriche, Allemagne, Grèce, Italie, Norvège, Suède, Suisse, Royaume-Uni
Légende : bid = deux fois par jour; tid = trois fois par jour; i.v. = intraveineux
Efficacité – Réponse clinique
| Tableau 25 – Taux de réponse clinique – Sujets cliniquement évaluables des essais de base sur le traitement séquentiel i.v./oral de la PEH | |||||||
| Numéro de l’essai | Moxifloxacine 400/400 mg par voie i.v./orale 1 fois/jour pendant 7 à 14 jours n/N (%) | Médicament comparateur n/N (%) | Intervalle de confiance de 95 % | ||||
| 100039 | 157/182 (86 %)a | 161/180 (89 %) | -8,9 %, 4,2 % | ||||
| 200036 | 241/258 (93 %)b | 239/280 (85 %) | 2,9 %, 13,2 % | ||||
| |||||||
Efficacité – Résultats microbiologiques
| Tableau 26 – Taux de réponse bactériologique – Sujets cliniquement et microbiologiquement évaluables des essais de base sur le traitement séquentiel i.v./oral de la PEH | ||||||||
| Numéro de l’essai | Moxifloxacine 400/400 mg par voie i.v./orale 1 fois/jour pendant 7 à 14 jours n/N (%) | Médicament comparateur n/N (%) | Intervalle de confiance de 95 % | |||||
| 100039a | 59/75 (79 %) | 61/69 (88 %) | -21,4 %, 3,0 % | |||||
| 200036 | 60/64 (94 %) | 58/71 (82 %) | 1,21 %, 22,91 % | |||||
| a Les taux de réponse bactériologique donnés pour l’essai 100039 sont pour les voies respiratoires seulement. Si on tient compte tant des voies respiratoires que du sang, le taux de réponse était de 64/80 (80 %) pour la moxifloxacine et de 70/78 (90 %) pour le médicament comparateur. | ||||||||
| Tableau 27 – Taux d’élimination des agents pathogènes – Sujets cliniquement et microbiologiquement évaluables des essais de base sur le traitement séquentiel i.v./oral de la PEH | |||||||||
| Numéro de l’essai | Moxifloxacine 400/400 mg i.v./oral 1 fois/jour pendant 7 à 14 jours n/N (%) | Médicament comparateur n/N (%) | |||||||
| Streptococcus pneumoniae | |||||||||
| 100039 | 34/39 (87 %) | 36/40 (90 %) | |||||||
| 200036 | 29/29 (100 %) | 26/32 (82 %) | |||||||
| Données réunies | 63/68 (93 %) | 62/72 (86 %) | |||||||
| Haemophilus influenza | |||||||||
| 100039 | 11/13 (85 %) | 15/17 (88 %) | |||||||
| 200036 | 12/12 (100 %) | 9/10 (90 %) | |||||||
| Données réunies | 23/25 (92 %) | 24/27 (89 %) | |||||||
| Mycoplasma pneumoniae | |||||||||
| 100039 | 9/10 (90 %) | 13/13 (100 %) | |||||||
| 200036 | 13/13 (100 %) | 16/17 (94 %) | |||||||
| Données réunies | 22/23 (96 %) | 29/30 (97 %) | |||||||
Tableau 27 – Taux d’élimination des agents pathogènes – Sujets cliniquement et microbiologiquement évaluables des essais de base sur le traitement séquentiel i.v./oral de la PEH
| Numéro de l’essai | Moxifloxacine 400/400 mg i.v./oral 1 fois/jour pendant 7 à 14 jours n/N (%) | Médicament comparateur n/N (%) |
| Chlamydia pneumoniae | ||
| 100039 | 10/11 (91 %) | 8/8 (100 %) |
| 200036 | 3/3 (100 %) | 4/5 (80 %) |
| Données réunies | 13/14 (93 %) | 12/13 (92 %) |
| Staphylococcus aureus | ||
| 100039 | 3/4 (75 %) | 5/7 (71 %) |
| 200036 | 2/3 (67 %) | 2/5 (40 %) |
| Données réunies | 5/7 (71 %) | 7/12 (58 %) |
Pneumonie extra-hospitalière causée par une souche multirésistante de Streptococcus pneumoniae
Les souches multirésistantes de Streptococcus pneumoniae sont celles qui résistent à au moins deux des antibiotiques suivants : pénicilline (CMI ≥ 2 mcg/mL), céphalosporines de 2e génération (p. ex. céfuroxime axétil), macrolides, tétracyclines et triméthoprime-sulfaméthoxazole.
actéries actéries
Infection intra-abdominale compliquée – Administration intraveineuse
Plan des essais
L’administration séquentielle intraveineuse/orale de chlorhydrate de moxifloxacine contre les infections intra-abdominale compliquées a été étudiée au cours de deux essais de base de phase III. Le diagnostic primaire chez chaque patient était une infection intra-abdominale dont le diagnostic ou le traitement exigait une intervention chirurgicale ou un drainage percutané. Le Tableau 30 donne un aperçu du plan des essais.
| Tableau 28 – Taux de guérison clinique et d’élimination des bactéries chez tous les patients présentant une PEH causée par une souche multirésistante de S. pneumoniae traités par la moxifloxacine, en fonction du nombre d’antimicrobiens auxquels l’isolat était résistant – population per protocole valide (n = 37) | ||||
| Souche multirésistante de S. pneumoniae | Taux de guérison clinique | |||
| Résistante à 2 antimicrobiens | 12/13 | (92,3 %) | 12/13 (92,3 %) | |
| Résistante à 3 antimicrobiens | 10/11 | (90,9 %) | 10/11 (90,9 %) | |
| Résistante à 4 antimicrobiens | 6/6 | (100 %) | 6/6 (100 %) | |
| Résistante à 5 antimicrobiens | 7/7 | (100 %) | 7/7 (100 %) | |
| Tableau 29 – Taux de guérison clinique et d’élimination des bactéries chez tous les patients présentant une PEH causée par une souche multirésistante de S. pneumoniae traités par la moxifloxacine, en fonction du phénotype de multirésistance – population per protocole valide (n = 37) | ||||
| Sensibilité de l’isolat au moment du diagnostic | Taux de guérison clinique | |||
| Résistance à la pénicilline | 21/21 | (100 %) | 21/21 (100 %) | |
| Résistance aux céphalosporines de 2e génération | 25/26 | (96 %) | 25/26 (96 %) | |
| Résistance aux macrolidesa | 22/23 | (96 %) | 22/23 (96 %) | |
| Résistance au triméthoprime- sulfaméthoxazole | 28/30 | (93 %) | 28/30 (93 %) | |
| Résistance aux tétracyclines | 17/18 | (94 %) | 17/18 (94 %) | |
| a Les macrolides évalués étaient l’azithromycine, la clarithromycine et l’érythromycine | ||||
Tableau 30 – Plan des essais de base sur l’administration séquentielle i.v./orale contre les infections intra- abdominales compliquées
| No de l’essai et pays | Plan de l’essai | Principal critère d’évaluation de l’efficacité | Traitement | Nbre de patients | Sexea | Âge moyen ± ÉT (années)a | Score APACHE IIa |
100272 Canada, É.-U. Israël | Répartition aléatoire, double insu, contrôle par substance active | Réponse clinique de 25 à 50 jours après le début du traitement | Séquentiel (1 fois/jour, 5 à 14 jours) moxifloxacine, 400 mg par voie i.v., puis moxifloxacine, 400 mg par voie orale | 183 | F : 69 (38 %) H : 114 (62 %) | 47,4 ± 16,7 | 6,9 ± 4,2 |
Séquentiel (1 fois/jour, 5 à 14 jours) pipéracilline/tazobactam 3,375 g par voie i.v. qid, puis amoxicilline/clavulanate, 800 mg bid | 196 | F : 65 (33 %) H : 131 (67 %) | 45,1 ± 16,5 | 5,9 ± 4,2 | |||
10209 Europeb, Argentine, Brésil, Israël, Mexique, Afrique du Sud | Répartition aléatoire, essai ouvert, contrôle par substance active | Réponse clinique de 28 à 42 jours après le début du traitement | Séquentiel (1 fois/jour, 5 à 14 jours) moxifloxacine, 400 mg par voie i.v., puis moxifloxacine, 400 mg par voie orale | 246 | F : 98 (40 %) H : 148 (60 %) | 48,7 ± 20,4 | 6,8 ± 6,0 |
Séquentiel (5 à 14 jours) ceftriaxone, 2 g par voie i.v. 1 fois/jour + métronidazole, 500 mg tid, puis amoxicilline, 500 mg/ clavulanate, 125 mg par voie orale tid | 265 | F : 108 (41 %) H : 157 (59 %) | 47,8 ± 20,5 | 6,6 ± 6,4 |
- a Les données démographiques portent sur les patients chez qui l’efficacité pouvait être évaluée (183/339 [54%], 196/342 [57%] pour l’étude 100272; 246/293 [84 %], 265/302 [88 %] pour l’étude 10209).
- b Europe : Autriche, Belgique, Finlande, France, Allemagne, Grèce, Italie, Pays-Bas, Espagne, Suède, Suisse Légende: bid = deux fois par jour; tid = trois fois par jour; qid = quatre fois par jour; i.v. = intraveineux
Efficacité – Réponse clinique
| Tableau 31 – Taux de réponse clinique – Sujets cliniquement évaluables des essais de base sur le traitement séquentiel i.v./oral des infections intra-abdominales compliquées | |||||||
| Numéro de l’essai | Moxifloxacine 400/400 mg par voie i.v./orale 1 fois/jour pendant 5 à 14 jours n/N (%) | Médicament comparateur n/N (%) | Intervalle de confiance de 95 % pour la différence (méthode de Mantel-Haenszel)a | ||||
| 100272 | 146/183 (80 %) | 153/196 (78 %) | -7,4, 9,3 | ||||
| 10209 | 199/246 (81 %) | 218/265 (82 %) | -8,9, 4,2 | ||||
| a delta de 10 % défini dans le protocole | |||||||
Efficacité – Résultats microbiologiques
| Tableau 32 – Taux de réponse bactériologique – Sujets cliniquement et microbiologiquement évaluables des essais de base sur le traitement séquentiel i.v./oral des infections intra-abdominales compliquées | ||||||||
| Numéro de l’essai | Moxifloxacine 400/400 mg par voie i.v./orale 1 fois/jour pendant 5 à 14 jours n/N (%) | Médicament comparateur n/N (%) | Intervalle de confiance de 95 % pour la différence (méthode de Mantel- Haenszel)a | |||||
| 100272 | 117/150 (78 %) | 126/163 (77 %) | -9,9, 8,7 | |||||
| 10209 | 131/166 (79 %) | 144/177 (81 %) | -10,6, 6,3 | |||||
| a delta de 10 % défini dans le protocole | ||||||||
| Tableau 33 – Taux d’élimination des agents pathogènesa – Sujets cliniquement et microbiologiquement évaluables des essais de base sur le traitement séquentiel i.v./oral des infections intra-abdominales compliquées | |||||||||||
| Numéro de l’essai | Moxifloxacine 400/400 mg par voie i.v./orale 1 fois/jour pendant 5 à 14 jours n/N (%) | Médicament comparateur n/N (%) | |||||||||
| Aérobies Gram positif | |||||||||||
| Enterococcus faecalis | |||||||||||
| 100272 | 8/11 (72,7 %) | 8/15 (53,3 %) | |||||||||
| 10209 | 8/9 (88,9 %) | 9/14 (64,3 %) | |||||||||
| Données réunies | 16/20 (80,0 %) | 17/29 (58,69 %) | |||||||||
| Streptococcus anginosus | |||||||||||
| 100272 | 25/34 (73,5 %) | 39/48 (81,3 %) | |||||||||
| 10209 | 5/7 (71,4 %) | 8/8 (100,0 %) | |||||||||
| Données réunies | 30/41 (73,2 %) | 47/56 (83,9 %) | |||||||||
| Aérobies Gram négatif | |||||||||||
| Escherichia coli | |||||||||||
| 100272 | 67/87 (77,0 %) | 69/90 (76,7 %) | |||||||||
| 10209 | 92/117 (78,6 %) | 102/120 (85,0 %) | |||||||||
| Données réunies | 159/204 (77,9 %) | 171/210 (81,4 %) | |||||||||
| Proteus mirabilis | |||||||||||
| 100272 | 3/4 (75,0 %) | 5/5 (100,0 %) | |||||||||
| 10209 | 6/7 (85,7 %) | 6/9 (66,7 %) | |||||||||
| Données réunies | 9/11 (81,8 %) | 11/14 (78,6 %) | |||||||||
| Anaérobies | |||||||||||
| Bacteroides fragilis | |||||||||||
| 100272 | 35/41 (85,4 %) | 36/50 (72,0 %) | |||||||||
| 10209 | 30/36 (83,3 %) | 28/31 (90,3 %) | |||||||||
| Données réunies | 65/77 (84,4 %) | 64/81 (79,0 %) | |||||||||
| Bacteroides thetaiotaomicron | |||||||||||
| 100272 | 29/36 (80,6 %) | 27/38 (71,1 %) | |||||||||
| 10209 | 1/2 (50,0 %) | 3/3 (100,0 %) | |||||||||
| Données réunies | 30/38 (78,9 %) | 30/41 (73,2 %) | |||||||||
| Clostridium perfringens | |||||||||||
| 100272 | 6/7 (85,7 %) | 3/5 (60,0 %) | |||||||||
| 10209 | 2/3 (66,7 %) | 6/8 (75,0 %) | |||||||||
| Données réunies | 8/10 (80,0 %) | 9/13 (69,2 %) | |||||||||
| a élimination et élimination présumée | |||||||||||
Infections compliquées de la peau et des annexes – Administration intraveineuse
Plan des essais
Tableau 34 – Plan des essais de base sur l’administration séquentielle i.v./orale contre les infections compliquées de la peau et des annexes
| No de l’essai et pays | Plan de l’essai | Principal critère d’évaluation de l’efficacité | Traitement | Nbre de patients | Sexec | Âge moyen ± ÉT (années)c | ||
100273 ANa/AS/ Israël (11) | Répartition aléatoire, double insu, contrôle par substance active | Réponse clinique de 10 à 42 jours après le traitement (pour l’évaluation de la guérison) | Séquentiel (1 fois/jour, 7 à 14 jours) moxifloxacine, 400 mg par voie i.v., puis moxifloxacine, 400 mg par voie orale | 306 | F : 62 (34 %) H : 118 (66 %) | 52,4 ± 15,9 | ||
| Séquentiel (7 à 14 jours) pipéracilline/tazobactam, 3,0/0,375 g par voie i.v. toutes les 6 heures, puis suspension d’amoxicilline/acide clavulanique, 800/114 mg par voie orale bid | 311 | F : 65 (35 %) H : 122 (65 %) | 52,8 ± 15,4 | |||||
10279 Europeb, RDM | Répartition aléatoire, essai ouvert, contrôle par substance active | Réponse clinique de 14 à 28 jours après le traitement | Séquentiel (1 fois/jour, 7 à 21 jours) moxifloxacine, 400 mg par voie i.v., puis moxifloxacine, 400 mg par voie orale | 406 | F : 142 (45 %) H : 173 (55 %) | 51,8 ± 1,08 | ||
Séquentiel (7 à 21 jours) amoxicilline, 1000 mg/ clavulanate, 200 mg par voie i.v. tid, puis, amoxicilline, 500 mg/ clavulanate, 125 mg par voie orale tid | 398 | F : 119 (38 %) H : 198 (62 %) | 51,1 ± 18,3 | |||||
a AN (Amérique du Nord) : Canada, États-Unis, Mexique; AS (Amérique du Sud) : Argentine, Chili, Pérou b Europe : Allemagne, Hongrie, Espagne; RDM (reste du monde) : Colombie, Mexique, République sud- africaine, Philippines, Taïwan, Israël
c Les données démographiques portent sur les patients chez qui l’efficacité pouvait être évaluée.
Légende : bid = deux fois par jour; tid = trois fois par jour; i.v. = intraveineux
Efficacité – Réponse clinique
Intervalle de onfiance de 95 %
Efficacité – Résultats microbiologiques
| Tableau 36 – Taux de réponse bactériologique – Sujets cliniquement et microbiologiquement évaluables des essais de base sur le traitement séquentiel i.v./oral des infections compliquées de la peau et des annexes | ||||||||
| Numéro de l’essai | Moxifloxacine 400/400 mg par voie i.v./orale 1 fois/jour n/Na (%) | Médicament comparateur n/N (%) | Intervalle de confiance de 95 % | |||||
| 100273 | 92/119 (77,3) | 96/118 (81,4) | -14,8, 5.2 | |||||
| 10279 | 127/167 (76,0) | 140/172 (81,4) | -13,0, 4,4 | |||||
| a n = nombre de cas de réponse bactériologique; N = nombre total de patients | ||||||||
| Tableau 37 – Taux d’élimination des agents pathogènes – Sujets cliniquement et microbiologiquement évaluables des essais de base sur le traitement séquentiel i.v./oral des infections compliquées de la peau et des annexes | ||||||||||
| Numéro de l’essai | Moxifloxacine 400/400 mg par voie i.v./orale 1 fois/jour n/N (%) | Médicament comparateur n/N (%) | ||||||||
| Enterobacter cloacae | ||||||||||
| 100273 | 4/5 (80,0) | 1/2 (50,0) | ||||||||
| 10279 | 5/6 (83,3) | 2/4 (50,0) | ||||||||
| Données réunies | 9/11 (81,8) | 3/6 (50,0) | ||||||||
| Escherichia coli | ||||||||||
| 100273 | 7/8 (87,5) | 11/12 (91,7) | ||||||||
| 10279 | 24/30 (80,0) | 16/20 (80,0) | ||||||||
| Données réunies | 31/38 (81,6) | 27/32 (84,4) | ||||||||
| Klebsiella pneumoniae | ||||||||||
| 100273 | 5/6 (83,3) | 4/7 (57,1) | ||||||||
| 10279 | 5/5 (100,0) | 2/2 (100,0) | ||||||||
| Données réunies | 10/11 (90,9) | 6/9 (66,7) | ||||||||
| Staphylococcus aureus (souches sensibles à la méthicilline)a | ||||||||||
| 100273 | 50/64 (78,1) | 47/59 (79,7) | ||||||||
| 10279 | 48/59 (81,4) | 71/78 (91,0) | ||||||||
| Données réunies | 98/123 (79,7) | 118/137 (86,1) | ||||||||
| a La sensibilité à la méthicilline n’a été déterminée qu’au cours de l’essai nord-américain. | ||||||||||
| Tableau 35 – Taux de réponse clinique – Sujets cliniquement évaluables des essais de base sur le traitement séquentiel i.v./oral des infections compliquées de la peau et des annexesa | |||||
| Numéro de l’essai | Moxifloxacine 400/400 mg par voie i.v./orale 1 fois/jour | ||||
| n/Nb | (%) | n/N (%) | |||
| 100273 | 143/180 | (79,4) | 153/187 (81,8) | ||
| 10279 | 254/315 | (80,6) | 268/317 (84,5) | ||
| |||||
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie chez l’animal
On a montré que les fluoroquinolones causaient une arthropathie chez les animaux immatures. Au cours d’études sur des chiots, l’administration quotidienne par voie orale de 30 mg/kg ou plus de moxifloxacine, le principe actif d’AG-MOXIFLOXACIN (environ 1,5 fois la dose maximale recommandée chez l’humain d’après l’exposition systémique), pendant 28 jours a entraîné une arthropathie. Aucun signe d’arthropathie n’a été observé chez des singes et des rats matures ayant reçu des doses par voie orale de jusqu’à 135 et 500 mg/kg, respectivement.
Contrairement à d’autres médicaments de la classe des fluoroquinolones, la moxifloxacine n’a pas causé de cristallurie au cours d’études sur l’administration de moxifloxacine à des rats et à des singes pendant 6 mois.
Aucun effet toxique sur l’œil n’a été observé au cours d’études sur l’administration de moxifloxacine par voie orale à des rats et à des singes pendant 6 mois. Chez des beagles, des altérations de l’électrorétinographie (ERG) ont été observées au cours d’une étude de deux semaines portant sur des doses de 60 et 90 mg/kg administrées par voie orale. Des modifications histopathologiques ont été observées dans la rétine d’un des quatre chiens recevant 90 mg/kg, dose qui a entraîné la mort de certains animaux au cours de cette étude.
On a signalé que certaines fluoroquinolones avaient une activité convulsivante qui est exacerbée par la prise concomitante d’un anti-inflammatoire non stéroïdien (AINS). L’administration par voie orale de 300 mg/kg de moxifloxacine n’a pas accru la toxicité aiguë ni le risque de toxicité pour le SNC (p. ex. crises épileptiques) chez des souris recevant aussi un AINS, comme le diclofénac, l’ibuprofène ou le fenbufène.
Au cours d’expériences sur le chien, à des concentrations plasmatiques environ cinq fois supérieures à la concentration thérapeutique chez l’humain, la moxifloxacine a allongé l’espace Q-T. Des études électrophysiologiques in vitro semblent indiquer qu’une inhibition de la composante d’activation rapide du courant potassique redresseur retardé (IKr) est un mécanisme sous-jacent. Chez des chiens, l’association d’une perfusion de sotalol, un antiarythmique de classe III, et de moxifloxacine a produit un allongement plus marqué de l’espace Q-Tc que la moxifloxacine administrée seule à la même dose (30 mg/kg).
Une élévation des concentrations hépatiques de transaminases est survenue chez des rats, des singes et des chiens. Une nécrose de cellules isolées du foie a été observée chez des rats recevant 500 mg/kg/jour et chez des singes recevant 250 mg/kg/jour.
Pharmacologie chez l’être humain
Pharmacocinétique
La pharmacocinétique est linéaire après la prise de 50 à 800 mg (une seule dose) et de jusqu’à 600 mg (par voie orale une fois par jour pendant 10 jours).
Les Cmax et ASC moyennes (± ÉT) produites à l’état d’équilibre par un comprimé à 400 mg par jour sont respectivement de 4,5 ± 0,53 g/L et 48 ± 2,7 mg*h/L. La Cmax est obtenue de 1 à
3 heures après la prise par voie orale. La concentration minimale moyenne (± ÉT) est de 0,95 ±
0,10 mg/L. Les Cmax et ASC moyennes (± ÉT) produites à l’état d’équilibre par l’administration d’une perfusion de 60 minutes de 400 mg de moxifloxacine une fois par jour à de jeunes hommes en bonne santé sont respectivement de 4,2 ± 0,8 g/L et 38 ± 4,7 mg*h/L. La Cmax est obtenue à la fin d’une perfusion de 60 minutes (voir POSOLOGIE ET ADMINISTRATION).
Les concentrations plasmatiques augmentent de façon proportionnelle à la dose jusqu’à la plus forte dose étudiée (dose unique de 1200 mg administrée par voie orale). Le chlorhydrate de moxifloxacine est éliminé du plasma selon un processus du premier ordre. La demi-vie d’élimination plasmatique moyenne (± ÉT) est de 12 ± 1,3 heures; l’état d’équilibre est atteint après la prise d’un comprimé à 400 mg par jour pendant au moins trois jours. La Figure 1 présente l’évolution des concentrations plasmatiques de chlorhydrate de moxifloxacine en fonction du temps après son administration, à l’état d’équilibre, par voie orale et par voie intraveineuse, et le Tableau 10 présente les paramètres pharmacocinétiques du chlorhydrate de moxifloxacine (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Absorption et biodisponibilité
Pris par voie orale sous forme de comprimé, le chlorhydrate de moxifloxacine est bien absorbé dans le tube digestif. La biodisponibilité absolue de la moxifloxacine est d’environ 90 pour 100. La prise d’un repas riche en graisses (soit 500 calories provenant de matières grasses) ne modifie pas l’absorption du chlorhydrate de moxifloxacine.
La consommation d’une tasse de yogourt ne modifie pas de façon significative l’importance ni la vitesse de l’absorption générale (ASC) de la moxifloxacine.
Distribution
Le taux de liaison de la moxifloxacine aux protéines sériques est d’environ 50 %, indépendamment de la concentration du médicament. Le volume de distribution de la moxifloxacine est d’entre 1,7 et 2,7 L/kg. La moxifloxacine diffuse dans l’ensemble de l’organisme et les concentrations tissulaires sont souvent supérieures aux concentrations plasmatiques. La moxifloxacine a été retrouvée dans la salive, les sécrétions nasales et bronchiques, la muqueuse des sinus et les tissus et liquides abdominaux après l’administration de 400 mg par voie orale ou intraveineuse. Les concentrations de moxifloxacine dans divers tissus et liquides après l’administration d’une dose de 400 mg par voie orale ou i.v. sont résumées au Tableau 11 (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). La vitesse d’élimination de la moxifloxacine des tissus correspond généralement à la vitesse d’élimination du plasma.
Métabolisme
La moxifloxacine est métabolisée par glucuroconjugaison et sulfoconjugaison. Le système du cytochrome P450 n’intervient pas dans le métabolisme de la moxifloxacine et n’est pas modifié par la moxifloxacine. Le sulfoconjugué (M1) représente environ 38 % de la dose et est surtout éliminé dans les fèces. Environ 14 % d’une dose administrée par voie orale est convertie en un glucuroconjugué (M2), qui n’est éliminée que dans l’urine. Les concentrations plasmatiques maximales de M2 sont d’environ 40 % de celles du médicament mère, tandis que les concentrations plasmatiques de M1 sont en général inférieures à 10 % de celles de la moxifloxacine. Le sulfoconjugué (M1) et le glucuroconjugué (M2) sont dépourvus d’activité microbiologique.
Élimination
Environ 45 % d’une dose de moxifloxacine administrée par voie orale est éliminée sous forme inchangée (~20 % dans l’urine et ~25 % dans les fèces). Au total, 96 % ± 4 % d’une dose administrée par voie orale est éliminée soit sous forme inchangée, soit sous forme de métabolites connus. Les clairances apparentes corporelle totale et rénale moyennes (± ÉT) sont respectivement de 12 ± 2,0 L/h et de 2,6 ± 0,5 L/h.
Populations particulières
Enfants (< 18 ans)
La pharmacocinétique de la moxifloxacine n’a pas été établie chez les enfants.
Personnes âgées (≥ 65 ans)
L’administration par voie orale de 400 mg de moxifloxacine pendant 10 jours à 16 volontaires âgés (8 hommes et 8 femmes) et à 16 volontaires jeunes (8 hommes et 8 femmes) en bonne santé n’a pas produit de modifications liées à l’âge de la pharmacocinétique de la moxifloxacine. Seize volontaires en bonne santé de sexe masculin (8 jeunes et 8 âgés) ont reçu 200 mg de moxifloxacine par voie orale une seule fois. L’importance de l’exposition systémique (ASC et Cmax) n’a pas été statistiquement différente chez les hommes âgés par rapport aux hommes plus jeunes et la demi-vie d’élimination n’a pas été modifiée. Il n’est donc pas nécessaire de modifier la posologie en fonction de l’âge.
Au cours d’études de phase I, la pharmacocinétique de la moxifloxacine après une perfusion de 400 mg a été semblable chez des patients âgés et chez des patients jeunes.
Sexe
Après l’administration par voie orale de 400 mg de moxifloxacine par jour pendant 10 jours à 23 hommes en bonne santé (âgés de 19 à 75 ans) et 24 femmes en bonne santé (âgées de 19 à 70 ans), l’ASC et la Cmax moyennes ont respectivement été 8 et 16 % plus élevées chez les femmes que chez les hommes. Il n’y a pas de différences significatives entre les hommes et les femmes quant à la pharmacocinétique de la moxifloxacine si on tient compte des différences de poids corporel.
Au cours d’une étude, 9 jeunes femmes et 9 jeunes hommes ont reçu 400 mg de moxifloxacine une seule fois. On a comparé la pharmacocinétique de la moxifloxacine et constaté qu’il n’y avait pas de différences liées au sexe quant à l’ASC et à la Cmax. La posologie est donc la même chez les hommes et chez les femmes.
Race
Les paramètres pharmacocinétiques de la moxifloxacine à l’état d’équilibre chez des hommes japonais ont été semblables à ceux obtenus chez des Blancs, la Cmax moyenne ayant été de 4,1 mg/L, l’ASC24, de 47 mg*h/mL et la demi-vie d’élimination, de 14 heures après l’administration de 400 mg par jour par voie orale.
Insuffisance rénale
Les paramètres pharmacocinétiques de la moxifloxacine ne sont pas modifiés de façon significative par une insuffisance rénale légère, modérée ou grave. Selon les données pharmacocinétiques, il n’est pas nécessaire de modifier la posologie chez les insuffisants rénaux, y compris ceux qui sont en hémodialyse (HD) ou en dialyse péritonéale continue ambulatoire (DPCA).
Au cours d’une étude, la moxifloxacine a été administrée par voie orale une seule fois à
24 patients dont la fonction rénale était normale ou qui présentaient une insuffisance rénale légère, modérée ou grave. Les concentrations maximales (Cmax) moyennes de moxifloxacine ont été réduites de 22 % chez les patients présentant une insuffisance rénale modérée (Clcr ≥ 30 et
≤ 60 mL/min) et de 21 % chez ceux présentant une insuffisance rénale grave (Clcr < 30 mL/min). L’exposition systémique moyenne (ASC) chez ces patients a été 13 % plus élevée. Chez les patients présentant une insuffisance rénale modérée ou grave, l’ASC moyenne du sulfoconjugué (M1) a été 1,7 fois plus élevée (maximum de 2,8 fois plus élevée) et l’ASC et la Cmax moyennes du glucuroconjugué (M2) ont respectivement été 2,8 fois plus élevées (maximum de 4,8 fois plus élevées) et 1,4 fois plus élevées (maximum de 2,5 fois plus élevées). Les sulfo- et glucuroconjugués sont dépourvus d’activité microbiologique et les conséquences cliniques de la hausse de l’exposition à ces métabolites chez les insuffisants rénaux n’ont pas été étudiées.
La pharmacocinétique d’une seule dose et de doses multiples de moxifloxacine a été étudiée chez des patients dont la Clcr était < 20 mL/min et qui étaient soit en hémodialyse, soit en dialyse péritonéale continue ambulatoire (8 en HD, 8 en DPCA). Les paramètres pharmacocinétiques ont été comparés à ceux obtenus dans le passé chez des volontaires en bonne santé
(Clcr > 90 mL/min; administration d’une seule dose de 400 mg de moxifloxacine par voie orale). Après l’administration d’une seule dose de 400 mg de moxifloxacine par voie orale, l’ASC de la moxifloxacine chez ces patients en HD ou en DPCA n’était pas significativement différente de l’ASC généralement observée chez des volontaires en bonne santé. Comparativement à des sujets en bonne santé, la Cmax de la moxifloxacine a été réduite d’environ 45 % chez les patients en HD et 33 % chez les patients en DPCA. L’exposition (ASC) au sulfoconjugué (M1) a été de 1,4 à 1,5 fois plus élevée chez ces patients. L’ASC moyenne du glucuroconjugué (M2) a été d’entre 7,3 et 13,2 fois plus élevée et la Cmax moyenne du glucuroconjugué (M2) a été d’entre 2,5 et 3 fois plus élevée que chez des sujets en bonne santé. Les sulfo- et glucuroconjugués de la moxifloxacine sont dépourvus d’activité microbiologique et les conséquences cliniques de la hausse de l’exposition à ces métabolites chez les insuffisants rénaux, y compris ceux qui sont en HD ou en DPCA, n’ont pas été étudiées.
L’administration par voie orale de 400 mg de moxifloxacine une fois par jour pendant 7 jours à des patients en HD ou en DPCA a produit une exposition systémique moyenne (ASCÉÉ) à la moxifloxacine semblable à celle qui est généralement observée chez des volontaires en bonne santé. La Cmax à l’état d’équilibre a été environ 28 % plus faible chez les patients en HD mais a été comparable chez les patients en DPCA et les volontaires en bonne santé. La moxifloxacine et le glucuroconjugué (M2) ont été retirés de l’organisme par l’HD (environ 9 % et 4 %, respectivement) et par la DPCA (environ 3 % et 2 %, respectivement). L’exposition systémique (ASC) au M2 a été égale ou supérieure à l’exposition à la moxifloxacine chez les sujets en HD ou en DPCA après l’administration d’une seule dose et à l’état d’équilibre (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
Insuffisance hépatique
Au cours d’études sur l’administration d’un seul comprimé à 400 mg à 6 patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) et à 10 patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh), l’exposition systémique moyenne à la moxifloxacine (ASC) a été de 78 et 102 %, respectivement, de celle des 18 témoins en bonne santé. La concentration maximale (Cmax) moyenne a été de 79 et 84 %, respectivement, de celle des témoins.
L’ASC moyenne du sulfoconjugué de la moxifloxacine (M1) a été 3,9 fois plus élevée (maximum de 5,9 fois plus élevée) en présence d’une insuffisance hépatique légère et 5,7 fois plus élevée (maximum de 8,0 fois plus élevée) en présence d’une insuffisance hépatique modérée. La Cmax moyenne de M1 a été environ 3 fois plus élevée dans les deux groupes (maximum de 4,7 et 3,9 fois plus élevée, respectivement). L’ASC moyenne du glucuroconjugué de la moxifloxacine (M2) a été 1,5 fois plus élevée (maximum de 2,5 fois plus élevée) dans les deux groupes. La Cmax moyenne de M2 a été environ 1,6 et 1,3 fois plus élevée (maximum de 2,7 et 2,1 fois plus élevée), respectivement. Les conséquences cliniques de la hausse de l’exposition au sulfoconjugué et au glucuroconjugué n’ont pas été étudiées. Il n’est pas nécessaire de modifier la posologie en présence d’une insuffisance hépatique légère ou modérée (classes A et B de Child-Pugh). Comme les données cliniques sont limitées, la moxifloxacine n’est pas recommandée chez les patients présentant une insuffisance hépatique grave (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
Allongement de l’espace Q-T
L’effet de la moxifloxacine sur l’espace Q-T a été étudié à fond dans des modèles précliniques, chez des volontaires en bonne santé et chez des patients. Les données obtenues sont résumées ci- dessous. Le programme de pharmacologie clinique comportait des études avec permutation sur l’administration de doses uniques et multiples à des volontaires des deux sexes en bonne santé âgés entre 18 et 75 ans. Les sujets ont reçu 400 mg de moxifloxacine par voie orale et par voie intraveineuse. Les données sur les patients viennent des études cliniques de phase III sur l’administration de 400 mg de moxifloxacine par voie orale et par voie intraveineuse. Dans tous les cas, les données sur l’espace Q-T présentées sont corrigées en fonction de la fréquence cardiaque (Q-Tc) au moyen de la correction de Bazett. L’espace Q-Tc initial mesuré le premier jour du traitement avant l’administration de la moxifloxacine a servi dans tous les cas au calcul de la modification relative de l’espace Q-Tc. L’espace Q-Tc a été mesuré à la Cmax, soit à la fin de la perfusion et deux heures après la prise du comprimé.
Au cours d’études sur la pharmacologie clinique d’une dose unique de 400 mg de moxifloxacine administrée par voie orale (n = 112 sujets), l’allongement moyen de l’espace Q-Tc, au délai d’obtention prévu des concentrations plasmatiques maximales après l’administration par voie orale d’un seul comprimé à 400 mg de moxifloxacine, a été de 7 ± 23 ms (1,8 ± 5,6 %). Au cours d’une étude sur la pharmacologie clinique de multiples doses de 400 mg de moxifloxacine administrées par voie orale (n = 47), l’allongement moyen de l’espace Q-Tc à l’état d’équilibre (mesuré le 10e jour) a été de 12,3 ms. L’allongement de l’espace Q-Tc a été supérieur à 450 ms chez quatre hommes et supérieur à 60 ms chez un homme.
Au cours d’études sur la pharmacologie clinique d’une dose unique de 400 mg de moxifloxacine administrée par voie intraveineuse (n = 29), l’allongement moyen de l’espace Q-Tc à la fin de la perfusion d’une heure a été de 20,6 ± 23 ms (5,5 ± 5,9 %). Au cours d’une étude sur la pharmacologie clinique de multiples doses de 400 mg de moxifloxacine administrées par voie intraveineuse (n = 7), l’allongement moyen de l’espace Q-Tc à l’état d’équilibre (mesuré le
10e jour) a été de 12,6 ms. L’allongement de l’espace Q-Tc a été supérieur à 450 ms chez quatre hommes et supérieur à 60 ms chez deux patients.
Au cours d’essais cliniques de phase III menés auprès de 787 patients chez qui on avait effectué un ECG au départ et à la fin de l’essai, l’allongement moyen de l’espace Q-Tc (± ÉT), au moment prévu de l’obtention des concentrations maximales après l’administration par voie orale de 400 mg de moxifloxacine, a été de 6 ± 26 ms. Au cours d’essais cliniques de phase III menés auprès de patients chez qui on avait effectué un ECG au départ et à la fin de l’essai, l’allongement moyen de l’espace Q-Tc (± ÉT) après une perfusion intraveineuse d’une heure de 400 mg de moxifloxacine a été de 9 ± 24 ms (1er jour; n = 176) et de 3 ± 29 ms (3e jour; n = 290). Une analyse des données des deux études de phase III obtenues à divers moments après la perfusion de moxifloxacine a permis de faire les constatations suivantes. De 0 à 3 heures après une perfusion de 60 minutes de 400 mg de moxifloxacine (n = 86) le premier jour du traitement, l’allongement moyen de l’espace Q-Tc (± ÉT) a été de 14 ± 26 ms. Toutefois, le premier jour du traitement, de 0 à 4 heures après une perfusion de 60 minutes de 400 mg de moxifloxacine
(n = 176), l’allongement moyen de l’espace Q-Tc (± ÉT) a été de 9 ± 24 ms. De 1 à 3 heures après une perfusion de 60 minutes de 400 mg de moxifloxacine (n = 90), l’allongement moyen de l’espace Q-Tc (± ÉT) a été de 5 ± 20 ms. Les valeurs correspondantes après 3 jours d’une perfusion quotidienne de 60 minutes de 400 mg de moxifloxacine ont été de 7 ± 30 ms (0 à
3 heures; n = 71), de 3 ± 29 ms (de 0 à 4 heures; n = 290) et de 0 ± 26 ms (de 1 à 4 heures; n = 83) (voir MISES EN GARDE ET PRÉCAUTIONS).
MICROBIOLOGIE
In vitro, AG-MOXIFLOXACIN (chlorhydrate de moxifloxacine) agit sur une vaste gamme de microorganismes aérobies et anaérobies Gram positif et Gram négatif, ainsi que de microorganismes intracellulaires. L’action bactéricide de la moxifloxacine résulte d’une inhibition des topoisomérases II (ADN gyrase) et IV, qui sont toutes deux nécessaires à la réplication, à la transcription, à la réparation et à la recombinaison de l’ADN. La présence du gros substituant de la bicycloamine en position C-7 prévient l’efflux actif, mécanisme possible de la résistance aux fluoroquinolones.
Le mécanisme d’action des fluoroquinolones, y compris de la moxifloxacine, est différent de celui des macrolides, des bêta-lactamines, des aminosides et des tétracyclines. Par conséquent, les microorganismes qui résistent aux médicaments de ces classes peuvent être sensibles à la moxifloxacine. Il ne semble pas y avoir de résistance croisée entre la moxifloxacine et les antibiotiques des autres classes. Inversement, les microorganismes résistant aux fluoroquinolones peuvent être sensibles aux antimicrobiens des autres classes.
In vitro, la résistance à la moxifloxacine se développe lentement par l’entremise de mutations en plusieurs étapes. La fréquence générale de la résistance à la moxifloxacine in vitro est d’entre 1,8 x 10⁻⁹ et < 1 x 10-11 dans une souche de Staphylococcus aureus et une souche de Streptococcus pneumoniae.
Bien qu’une résistance croisée ait été observée entre la moxifloxacine et d’autres fluoroquinolones pour les bactéries Gram négatif, les bactéries Gram positif qui résistent à d’autres fluoroquinolones peuvent être sensibles à la moxifloxacine. Inversement, les bactéries Gram positif qui sont résistantes à la moxifloxacine peuvent être sensibles à d’autres fluoroquinolones.
On a démontré que la moxifloxacine était active in vitro contre la plupart des souches des microorganismes ci-dessous et en présence des infections cliniques décrites à la rubrique INDICATIONS ET UTILISATION CLINIQUE. Le Tableau 38 donne l’activité in vitro de la moxifloxacine contre des isolats cliniques.
Tableau 38 – Activité in vitro de la moxifloxacine contre des isolats cliniques
| Espèce | Nbre d’isolats | CMI (mg/L) | ||
| CMI50 | CMI90 | Écart | ||
| MICROORGANISMES GRAM POSITIF | ||||
| Enterococcus faecalisa,b | 16 | 0,25 | 2 | 0,25-16 |
| Streptococcus anginosusa | 40 | 0,125 | 0,25 | 0,06-0,25 |
| Staphylococcus aureus | 115 | 0,06 | 0,125 | 0,03-4 |
| Streptococcus pneumoniae | 77 | 0,125 | 0,25 | 0,06-0,5 |
| sensible à la pénicilline | 5324 | 0,25 | 0,06-1 | |
| sensibilité intermédiaire à la pénicilline | 964 | 0,25 | 0,06-1 | |
| résistant à la pénicilline | 348 | 0,25 | 0,06-0,25 | |
| (CMI de la pénicilline ≥ 2 µg/mL) | ||||
| MICROORGANISMES GRAM NÉGATIF | ||||
| Bacteroides fragilisa | 71 | 0,5 | 1 | 0,03-8 |
| Bacteroides thetaiotaomicrona | 52 | 1 | 2 | 0,125-16 |
| Clostridium perfringensa | 10 | 0,5 | 0,5 | 0,25-0,5 |
| Escherichia colia | 182 | 0,125 | 0,25 | 0,008-16 |
| Haemophilus influenzae | 120 | 0,03 | 0,06 | 0,008-0,25 |
| Haemophilus parainfluenzae | 39 | 0,06 | 0,5 | 0,015-8 |
| Klebsiella pneumoniae | 48 | 0,125 | 0,5 | 0,06-4 |
| Moraxella catarrhalis | 86 | 0,06 | 0,125 | 0,03-0,25 |
| Proteus mirabilisa | 10 | 0,25 | 0,5 | 0,25-0,5 |
| AUTRES MICROORGANISMES | ||||
| Chlamydia pneumoniae | 19 | 1 | 0,06-1 | |
| Mycoplasma pneumoniae | 131 | 0,06 | 0,06-0,12 | |
- a. selon les essais cliniques seulement
- b. souches sensibles à la vancomycine seulement; de nombreuses souches ne sont que modérément sensibles
In vitro, les concentrations minimales inhibitrices (CMI) de la moxifloxacine sont de 2 mg/L ou moins contre la plupart (≥ 90 %) des souches de microorganismes données dans le Tableau 39.
Toutefois, l’innocuité et l’efficacité de la moxifloxacine pour le traitement des infections cliniques causées par ces microorganismes n’ont pas été démontrées au cours d’essais cliniques convenables et strictement contrôlés.
On ne connaît pas la portée clinique des données in vitro présentées dans le Tableau 39.
| Tableau 39 – Activité in vitro de la moxifloxacine dont la portée clinique est inconnue | ||||||||||||||||||
| Espèce | Nbre d’isolats | CMI (mg/L) | ||||||||||||||||
| CMI50 | CMI90 | Écart | ||||||||||||||||
| Bacteroides fragilisa | 310 | 2 | 0,25-4 | |||||||||||||||
| Clostridium perfringensa | 88 | 0,5 | 0,5 | |||||||||||||||
| Enterobacter cloacae | 92 | 0,5 | 0,06-0,5 | |||||||||||||||
| Enterococcus faecalisa | 1019 | 16 | 0,5-16 | |||||||||||||||
| Enterococcus faecium | 925 | 16 | 0,12- > 32 | |||||||||||||||
| Espèce Enterococcus | 2562 | 16 | 0,25- > 32 | |||||||||||||||
| Escherichia colia | 276 | 0,06 | 0,008-4 | |||||||||||||||
| Espèce Fusobacterium | 160 | 1 | 0,25-8 | |||||||||||||||
| Haemophilus influenzae | ||||||||||||||||||
| producteur de bêta-lactamase | 477 | 0,06 | 0,016-0,06 | |||||||||||||||
| non producteur de bêta-lactamase | 999 | 0,06 | 0,016-0,06 | |||||||||||||||
| Legionella pneumophila | 67 | 0,015-0,03 | 0,015-0,125 | 0,03-0,125 | ||||||||||||||
| Espèce Legionella | 149 | 0,125 | 0,015-0,25 | |||||||||||||||
| Listeria monocytogenes | 80 | 0,25 | 0,5 | 0,06-0,5 | ||||||||||||||
| Morganella morganii | 92 | 0,06-0,25 | 0,13-16 | 0,03-8 | ||||||||||||||
| Moraxella catarrhalis | 1203 | 0,06 | 0,03-0,125 | |||||||||||||||
| producteur de bêta-lactamase | 712 | 0,06 | 0,03-0,125 | |||||||||||||||
| non producteur de bêta-lactamase | 83 | 0,06 | 0,03-0,12 | |||||||||||||||
| Mycobacterium tuberculosis | 276 | 0,5 | 0,25-0,5 | |||||||||||||||
| Neisseria gonorrhoeae | 68 | 0,008-0,016 | 0,015-0,03 | 0,004-0,12 | ||||||||||||||
| Espèce Peptostreptococcus | 125 | 0,25 | 0,25-1 | |||||||||||||||
| Espèce Prevotella | 176 | 0,5 | 0,125-4 | |||||||||||||||
| Proteus mirabilisa | 236 | 0,25 | 0,25-4 | |||||||||||||||
| Pseudomonas aeruginosa | 371 | 8 | 8- > 32 | |||||||||||||||
| Staphylococcus aureus | ||||||||||||||||||
| sensible à la méthicilline | 526 | 0,12 | 0,06-2 | |||||||||||||||
| résistant à la méthicilline | 309 | 4 | 2-8 | |||||||||||||||
| Staphylococcus epidermidis | 233 | 0,12 | 0,1-2 | |||||||||||||||
| Groupe Streptococcus viridans | 334 | 0,25 | 0,25-0,5 | |||||||||||||||
| Streptococcus agalactiae | 191 | 0,5 | 0,25-0,5 | |||||||||||||||
| Streptococcus pyogenes | 1607 | 0,25 | 0,1-0,25 | |||||||||||||||
| a données non issues des essais cliniques | ||||||||||||||||||
Épreuves de sensibilité
Méthodes de dilution
Des méthodes quantitatives servent à déterminer les concentrations minimales inhibitrices (CMI) des antimicrobiens. Ces CMI permettent d’évaluer la sensibilité des bactéries à ces antimicrobiens. Les CMI doivent être déterminées par des méthodes standardisées fondées sur une méthode de dilution en bouillon ou en gélose comme la méthode CLSI Performance Standards for Antimicrobial Susceptibility Testing, ou sur une méthode équivalente, et les épreuves doivent être effectuées à partir d’inoculums dont les concentrations sont standardisées et de concentrations standardisées de poudre de moxifloxacine. Les CMI doivent être interprétées selon les critères qui figurent au Tableau 40.
| Tableau 40 – Interprétation des CMI | ||||
| CMI (mg/L) | Interprétation | |||
Épreuves portant sur les entérobactéries et les staphylocoques 4,0 | ||||
| ≤ 2,0 | Sensible (S) | |||
Sensibilité intermédiaire (I) ≥ 8,0
| Résistant (R) | |
| Épreuves portant sur Haemophilus influenzae et Haemophilus parainfluenzaea | |
| ≤ 1,0 | Sensible (S) |
Épreuves portant sur les espèces des genres Streptococcus (dont Streptococcus pneumoniae)b et Enterococcus | |
| ≤ 1,0 | Sensible (S) |
| 2,0 | Sensibilité intermédiaire (I) |
| ≥ 4,0 | Résistant (R) |
| |
Faute de données sur des souches résistantes d’entérobactéries, d’espèces du genre Staphylococcus, de Haemophilus influenzae et de Haemophilus parainfluenzae, il est actuellement impossible de définir les CMI correspondant à une sensibilité intermédiaire ou à une résistance. Toute souche ne semblant pas sensible doit être envoyée à un laboratoire de référence pour y être analysée.
Pour les espèces des genres Streptococcus (dont Streptococcus pneumoniae) et Enterococcus, si l’agent pathogène est sensible, il sera probablement inhibé par les concentrations du composé pouvant habituellement être atteintes dans le sang. Si la sensibilité de l’agent pathogène est intermédiaire, le résultat doit être considéré équivoque et, si l’agent pathogène n’est pas totalement sensible à un autre médicament pouvant être administré, l’épreuve de sensibilité doit être refaite. Une sensibilité intermédiaire indique que l’antimicrobien pourrait être utile contre les infections touchant les sites où il atteint des concentrations élevées ou quand de fortes doses peuvent être administrées. Cette catégorie constitue aussi une zone tampon qui empêche que des facteurs techniques mineurs non régulés causent des erreurs d’interprétation majeures. Si l’agent pathogène est résistant, il ne sera probablement pas inhibé par les concentrations du composé pouvant habituellement être atteintes dans le sang et un autre médicament doit être choisi.
Il faut utiliser des microorganismes de laboratoire témoins pour réguler les aspects techniques des épreuves de sensibilité standardisées. Avec de la poudre de moxifloxacine standard, on devrait obtenir les CMI qui figurent dans le Tableau 41.
| Tableau 41 – Limites acceptables pour les souches utilisées pour contrôler l’exactitude des CMI (mg/L) dans le cadre des épreuves de sensibilité à la moxifloxacine | ||||
| Microorganisme | CMI (mg/L) | |||
| Escherichia coli ATCCa 25922 | 0,008-0,06 | |||
| Enterococcus faecalis ATCC 29212 | 0,06-0,5 | |||
| Staphylococcus aureus ATCC 29213 | 0,015-0,06 | |||
| Haemophilus influenzae ATCC 49247b | 0,008-0,03 | |||
| Streptococcus pneumoniae ATCC 49619c | 0,06-0,5 | |||
| ||||
Méthodes de diffusion
Les méthodes quantitatives exigeant la mesure du diamètre des zones donnent aussi des résultats reproductibles permettant d’évaluer la sensibilité des bactéries aux antimicrobiens. Pour une des méthodes de diffusion standardisées (CLSI Performance Standards for Antimicrobial Disk Susceptibility Testing), on doit utiliser des inoculums dont les concentrations sont standardisées. Selon cette méthode, la sensibilité des microorganismes à la moxifloxacine est déterminée à l’aide de disques de papier renfermant 5 µg de moxifloxacine.
Les résultats obtenus par le laboratoire pour l’épreuve de sensibilité standard effectuée avec un disque renfermant 5 µg de moxifloxacine doivent être interprétés selon les critères qui figurent au Tableau 42.
| Tableau 42 – Interprétation des diamètres de zones | |||||
| Diamètre de la zone (mm) | Interprétation | ||||
| Épreuves portant sur les entérobactéries et les staphylocoques | |||||
| ≥ 19 | Sensible (S) | ||||
| 16-18 | Sensibilité intermédiaire (I) | ||||
| ≤ 15 | Résistant (R) | ||||
| Épreuves portant sur Haemophilus influenzae et Haemophilus parainfluenzaea | |||||
| ≥ 18 | Sensible (S) | ||||
Épreuves portant sur les espèces des genres Streptococcus (dont Streptococcus pneumoniae)b et Enterococcus | |||||
| ≥ 18 | Sensible (S) | ||||
| 15-17 | Sensibilité intermédiaire (I) | ||||
| ≤ 14 | Résistant (R) | ||||
| |||||
Faute de données sur des souches résistantes d’entérobactéries, d’espèces du genre Staphylococcus, de Haemophilus influenzae et de Haemophilus parainfluenzae, il est actuellement impossible de définir les CMI correspondant à une sensibilité intermédiaire ou à une résistance. Toute souche ne semblant pas sensible doit être envoyée à un laboratoire de référence pour y être analysée.
Pour Streptococcus pneumoniae, les résultats doivent être interprétés comme ceux obtenus par les méthodes de dilution. Il doit y avoir une corrélation entre le diamètre obtenu par la méthode des disques et la CMI de la moxifloxacine.
Comme les méthodes de dilution standardisées, les méthodes de diffusion supposent l’utilisation de microorganismes de laboratoire témoins pour réguler les aspects techniques des épreuves de sensibilité. La diffusion en gélose faite avec le disque renfermant 5 mcg de moxifloxacine devrait donner les diamètres de zones qui figurent dans le Tableau 43.
| Tableau 43 – Limites acceptables pour les souches utilisées pour contrôler l’exactitude des épreuves de diffusion effectuées avec un disque renfermant 5 µg de moxifloxacine | |||
| Microorganisme | Diamètre de la zone (mm) | ||
| Escherichia coli ATCCa 25922 | 28-35 | ||
| Staphylococcus aureus ATCC 25923 | 28-35 | ||
| Haemophilus influenzae ATCC 49247b | 31-39 | ||
| Streptococcus pneumoniae ATCC 49619c | 25-31 | ||
| |||
Bactéries anaérobies
Pour les bactéries anaérobies, la sensibilité à la moxifloxacine, exprimée sous forme de CMI, peut être déterminée au moyen de méthodes standardisées (13) comme les méthodes de dilution en gélose de référencea. Les CMI obtenues doivent être interprétées selon les critères qui figurent au Tableau 44.
| Tableau 44 – Interprétation des CMI des bactéries anaérobiesa | |||||
| CMI (mg/L) | Interprétation | ||||
| ≤ 2,0 | Sensible (S) | ||||
| 4,0 | Sensibilité intermédiaire (I) | ||||
| ≥ 8,0 | Résistant (R) | ||||
| a Norme valable pour les épreuves de sensibilité effectuées selon la méthode de dilution en gélose à l’aide d’une gélose Brucella enrichie de 5 mcg d’hémine, de 1 mcg de vitamine K1 par mL et de 5 % (v/v) de sang de mouton hémolysé (13). | |||||
Les limites acceptables des CMI (mg/L) pour les souches témoins utilisées pour les épreuves de microdilution en bouillon de référence et les épreuves de dilution en gélose de référence figurent au Tableau 45.
| Tableau 45 – Limites acceptables pour les souches utilisées pour contrôler l’exactitude des CMI (mg/L) dans le cadre des épreuves de sensibilité à la moxifloxacine des bactéries anaérobies | ||||
| Microorganisme | CMI (mg/L) | |||
| Épreuves de sensibilité par la méthode de dilution en gélose de référencea | ||||
| Bacteroides fragilis ATCCb 25285 | 0,125-0,5 | |||
| Bacteroides thetaiotaomicron ATCC 29741 | 1,0-4,0 | |||
| Eubacterium lentum ATCC 43055 | 0,125-0,5 | |||
| ||||
TOXICOLOGIE
Les principaux organes cibles des effets toxiques de la moxifloxacine, le principe actif d’AG-MOXIFLOXACIN, sont les mêmes que ceux d’autres fluoroquinolones, soit le système hématopoïétique (moelle osseuse hypocellulaire chez les chiens et les singes), le système nerveux central (convulsions chez les singes) et le foie (élévation du taux des enzymes hépatiques et nécrose de cellules isolées chez les rats, les chiens et les singes). Ces modifications n’ont été courantes que par suite d’un traitement prolongé ou de l’administration de forte doses de moxifloxacine.
Toxicité aiguë
La toxicité aiguë a été étudiée chez des souris et des rats après l’administration par voie orale et intraveineuse et chez des singes après l’administration par voie orale (voir Tableau 46).
| Tableau 46 – Résultats des études de toxicité aiguë chez les animaux | ||||||||||||
| Espèce | Souche (sexe) | Animaux par groupe | Voie d’administration | DL50 mg/kg de poids corporel (intervalle de confiance de 95 %) | ||||||||
| Souris | NMRI (♂) NMRI (♀) NMRI (♂) NMRI (♀) WU (♂) WU (♀) WU (♂) WU (♀) | 5 | orale orale i.v. i.v. orale orale i.v. i.v. | environ 435 environ 758 (440-1305) environ 105 (84-132) environ 130 (116-145) environ 1320 environ 1320 environ 112 environ 146 | ||||||||
| Singe | Cynomolgus (♂) | 2 | dose unique/voie orale | environ 1500 mg/kg | ||||||||
Toxicité chronique
Comme le montre le Tableau 47, la toxicité de la moxifloxacine a été étudiée après l’administration de plusieurs doses à des rats (voies orale et intraveineuse), des beagles (voie orale) et des singes Rhésus (voies orale et intraveineuse).
| Tableau 47 – Résultats des études de toxicité chronique chez les animaux | ||||||
| Espèce (animaux par groupe) | Dose et voie d’administration | Durée du traitement | Constatations | |||
| Rats Wistar (10 ♂, 10 ♀) | 0, 20, 100 mg/kg par voie orale (jeunes rats) 100 mg/kg par voie orale (vieux rats) | 4 semaines | Le traitement n’a pas causé de symptômes. Le NSENO est manifestement de 100 mg/kg tant chez les jeunes que chez les vieux rats. | |||
| Rats Wistar (10 ♂, 10 ♀) | 0, 20, 100, 500 mg/kg par gavage | 4 semaines | Baisse du gain pondéral chez les mâles recevant 100 et 500 mg/kg. NSENO de 20 mg/kg chez les mâles (Cmax = 0,712 mg/L) NSENO de 500 mg/kg chez les femelles (Cmax = 5,22 mg/L) | |||
| Rats Wistar (10 ♂, 10 ♀) | 0, 5, 15, 45 mg/kg par voie i.v. | 4 semaines | Le seul effet observé a été un effet local au point d’injection. Le niveau sans irritation locale observée est de 5 mg/kg. Le niveau sans effet nocif général observé est de 45 mg/kg (Cmax = 8,57 mg/L). | |||
| Rats Wistar (15 ♂, 15 ♀) | 0, 20, 100, 500, 750 mg/kg par gavage (2 groupes par dose) | 13 semaines pour tous les groupes 1 groupe a été examiné 4 semaines après la fin de l’administra- tion du médicament | Baisse du gain pondéral chez les mâles recevant 100, 500 et 750 mg/kg. Hausse de l’ASAT, de ALAT et de la LDH chez les mâles recevant 500 et 750 mg/kg et les femelles recevant 750 mg/kg. Pas d’examen histopathologique. NSENO de 100 mg/kg chez les femelles (Cmax = 0,756 mg/L) NSENO de 20 mg/kg chez les mâles (Cmax = 1,22 mg/L) | |||
| Rats Wistar (20 ♂, 20 ♀) | 0, 20, 100, 500 mg/kg par gavage | 28 semaines | Hausse de la consommation d’eau chez les mâles recevant 100 et 500 mg/kg et chez les femelles recevant 500 mg/kg. Baisse du gain pondéral chez les animaux des deux sexes recevant 500 mg/kg. Hausse de l’ASAT et de l’ALAT chez tous les mâles recevant 500 mg/kg et hausse de la LDH et de la bilirubine chez les mâles recevant 500 mg/kg. Hausse de l’hormone antéhypophysaire chez les animaux des deux sexes recevant 500 mg/kg. Baisse de N-DEM, O- DEM chez les mâles recevant 100 et 500 mg/kg. Baisse des enzymes P450 chez les mâles recevant 500 mg/kg; hausse des enzymes P450 chez les femelles recevant 20, 100 et 500 mg/kg. Histopatho : foie 500 mg/kg chez les animaux des deux sexes; thyroïde 500 mg/kg chez les mâles. NSENO de 100 mg/kg chez les femelles (Cmax = 0,822 mg/L) NSENO de 20 mg/kg chez les mâles (Cmax = 1,48 mg/L) | |||
Tableau 47 – Résultats des études de toxicité chronique chez les animaux
| Espèce (animaux par groupe) | Dose et voie d’administration | Durée du traitement | Constatations | |||
| Beagles (4 ♂, 4 ♀) | 0, 10, 30, 90 mg/kg par voie orale (capsule) | 4 semaines | Une femelle a été retirée de l’étude après 2 semaines parce que son état était mauvais. Flexion des pattes de devant aux doses de 10, 30 et 90 mg/kg. Hausse de la vacuolisation de l’écorce sous-capsulaire du cristallin à la dose de 90 mg/kg. Allongement de l’espace Q-T à la dose de 90 mg/kg. Histopatho : chondropathie aux doses de 90 et 30 mg/kg. NSENO : > 10 mg/kg (Cmax = 2,19 mg/L) | |||
| Jeunes beagles (2 ♂, 2 ♀) | 0, 10, 30, 90 mg/kg par voie orale (capsule) | 4 semaines | Une des femelles recevant 90 mg/kg a été retirée de l’étude parce que son état était mauvais. Vomissements, salivation et baisse du gain pondéral à la dose de 90 mg/kg. Histopatho : vésication du cartilage articulaire aux doses de 30 et 90 mg/kg. NSENO : 10 mg/kg (Cmax = 2,97 mg/L) | |||
| Singes Rhésus (3 ♂, 3 ♀) | 0, 10, 50, 250* mg/kg par gavage * dose réduite à 150 mg/kg à partir du 23e jour | 4 semaines | Baisse du gain pondéral, hausse de l’ASAT, de l’ALAT et de la GLDH. Convulsions à la dose de 250 mg/kg. Histopatho : foie, moelle osseuse, testicules et prostate à la dose de 250 mg/kg. NSENO : 50 mg/kg (Cmax = 5,32 mg/L) | |||
| Singes Rhésus (3 ♂, 3 ♀) | 0, 100, 150 mg/kg par gavage | 4 semaines | Baisse du gain pondéral à la dose de 150 mg/kg. Histopatho : foie et moelle osseuse aux doses de 100 et 150 mg/kg. NSENO : < 100 mg/kg (Cmax = 9,63 mg/L) | |||
| Singes Rhésus (4 ♂, 4 ♀) | 0, 15, 45, 135 mg/kg par gavage | 13 semaines | Salivation à la dose de 45 mg/kg. Salivation, vomissements, réduction de l’activité et baisse du gain pondéral chez les mâles recevant 135 mg/kg. NSENO : 15 mg/kg (Cmax = 2,35 mg/L chez les mâles et 1,95 mg/L chez les femelles) | |||
| Singes Rhésus (4 ♂, 4 ♀) | 0, 15, 45, 135 mg/kg par gavage | 26 semaines | Mortalité à la dose de 135 mg/kg. Hausse de l’ALAT et de la GLDH à la dose de 45 mg/kg. Histopatho : foie et moelle osseuse à la dose de 135 mg/kg. NSENO : 15 mg/kg (Cmax = 2,42 mg/L) | |||
| Singes Rhésus (3 ♂, 3 ♀) | 0, 5, 15, 45 mg/kg par voie i.v. | 4 semaines | Vomissements, salivation, chute de la paupière à la dose de 45 mg/kg. Niveau sans irritation locale observée : 15 mg/kg Niveau sans effet toxique général observé : 15 mg/kg (Cmax = 5,07 mg/L) | |||
| Singes Rhésus (3 ♂, 3 ♀) | 0, 200, 400 mg/animal par perfusion i.v. | 4 semaines | Hypoactivité, vomissements, salivation et mouvements spastiques à la dose de 400 mg; inflammation vasculaire et périvasculaire aux doses de 200 et 400 mg. Niveau sans irritation locale observée : > 200 mg/kg Niveau sans effet toxique général observé : 200 mg/kg (Cmax = 9,90 mg/L) | |||
Légende : ALAT = alanine-aminotransférase sérique; ASAT = aspartate-aminotransférase; N-DEM = aminopyrine-N-déméthylase; O-DEM = p-nitroanisol-N-déméthylase; GLDH = glutamate- déshydrogénase; LDH = lactate-déshydrogénase; NSENO = niveau sans effet nocif observé | ||||||
Pouvoir carcinogène
Aucune étude classique à long terme n’a été menée chez des animaux pour déterminer si la moxifloxacine avait un pouvoir carcinogène. Toutefois, selon une expérimentation initiation- promotion de 38 semaines menée sur des rats, la moxifloxacine n’a pas de pouvoir carcinogène.
Toxicologie de la reproduction
La moxifloxacine n’a pas eu d’effet tératogène chez les rats à des doses de jusqu’à
500 mg/kg/jour administrées par voie orale (63 fois la dose en mg/kg recommandée chez l’humain ou 13 fois la dose recommandée chez l’humain en mg/m2). Une baisse du poids des fœtus et un léger retard de développement du squelette des fœtus sont survenus chez les rats à une dose de 500 mg/kg, laquelle était toxique pour la mère. Une intoxication maternelle a été observée aux doses de 100 et 500 mg/kg/jour. Il n’y a pas eu de signe d’effet tératogène chez des macaques de Buffon ayant reçu des doses de jusqu’à 100 mg/kg/jour (12,5 fois la dose en mg/kg recommandée chez l’humain ou 4,5 fois la dose recommandée chez l’humain en mg/m2). À la dose de 100 mg/kg/jour, il y a eu davantage de fœtus de petite taille. Le nombre d’avortements a augmenté chez les macaques de Buffon recevant des doses de 30 mg/kg et plus. Au cours d’une étude sur le développement pré- et postnatal menée chez des rats, les effets marginaux de la dose
de 500 mg/kg/jour administrée par voie orale ont notamment été une augmentation de la durée de la gestation et du nombre de morts fœtales, une réduction du poids des petits à la naissance et une réduction de l’indice de survie. Des morts liées au traitement sont survenues chez les rates recevant la dose de 500 mg/kg/jour.
La moxifloxacine n’a pas eu d’effet sur la fertilité de rats et de rates recevant par voie orale des doses de jusqu’à 500 mg/kg/jour (3500 mg/m2), ce qui correspond à 63 fois la dose en mg/kg recommandée chez l’humain ou 13 fois la dose recommandée chez l’humain en mg/m2. À la dose de 500 mg/kg, qui entraîne des effets toxiques généraux, on a observé de légers effets sur la morphologie des spermatozoïdes (séparation de la tête et du flagelle) et sur le cycle œstral.
Au cours d’une étude sur des lapins, la moxifloxacine administrée par voie intraveineuse à raison de 20 mg/kg a réduit le taux de gestation et le poids des fœtus et retardé l’ossification.
Aucune étude convenable et strictement contrôlée n’ayant été menée chez des femmes enceintes, la moxifloxacine ne doit être administrée pendant la grossesse que si les avantages prévus l’emportent sur les risques pour le fœtus.
Mutagenèse
La moxifloxacine n’a pas d’effet mutagène sur quatre souches de Salmonella tiphymurium (TA 98, TA 100, TA 1535, TA 1537) d’après le test d’Ames. La moxifloxacine a, comme d’autres fluoroquinolones, donné un résultat positif au cours du test d’Ames sur la souche TA 102, ce qui pourrait être attribuable à l’inhibition de l’ADN gyrase. La moxifloxacine n’a pas d’effet mutagène d’après le test de mutation du gène HGPRT effectué sur des cellules d’ovaires de hamster chinois. Le test de mutation du gène HGPRT effectué sur des cellules v79 a donné un résultat équivoque. In vitro, la moxifloxacine est clastogène d’après le test d’aberration chromosomique sur les cellules v79 à une concentration de 300 mcg/mL. La moxifloxacine ne semble pas avoir d’effet génotoxique d’après le test de synthèse non programmée de l’ADN sur des hépatocytes primaires de rats. Elle n’a pas non plus d’effet génotoxique in vivo d’après un test du micronoyau chez la souris et un test de létalité dominante chez la souris.
Effets sur le cœur
La moxifloxacine, comme d’autres fluoroquinolones, a causé un allongement de l’espace Q-T chez des chiens ayant reçu une dose de 90 mg/kg par voie orale ou de 30 mg/kg sous forme de bol intraveineux. L’allongement a été peu marqué quand le médicament était administré par perfusion lente ou par voie orale. Aucune arythmie n’a été observée chez des chiens ayant reçu la moxifloxacine par voie orale. Administrée par voie intraveineuse à des doses de plus de
300 mg/kg, lesquelles ont produit une concentration plasmatique supérieure à 200 mg/L, la moxifloxacine a causé des arythmies ventriculaires réversibles chez les chiens.
Chez des beagles, la moxifloxacine, administrée par voie intraveineuse à raison de 30 mg/kg en association au sotalol, a surtout réduit la pression systolique et a augmenté la fréquence cardiaque jusqu’aux valeurs de départ (avant l’administration du sotalol). La moxifloxacine, en association au sotalol, a produit un allongement marqué de l’espace Q-Tc (+113 ms); la moxifloxacine et le sotalol semblent avoir des effets additifs sur l’espace Q-Tc.
Effets toxiques sur les articulations
On sait que les fluoroquinolones causent des lésions du cartilage des principales articulations diarthrodiales chez les animaux immatures. La plus faible dose de moxifloxacine administrée par voie orale ayant été toxique pour les articulations de chiots a été quatre fois la dose thérapeutique maximale recommandée en mg/kg (400 mg chez une personne de 50 kg) et a produit des concentrations plasmatiques de deux à trois fois celles produites par la dose thérapeutique recommandée.
Phototoxicité
Des études cliniques contrôlées contre placebo et menées en double insu ont montré que la moxifloxacine n’avait pas d’effet phototoxique mesurable (voir MISES EN GARDE ET PRÉCAUTIONS).
La moxifloxacine a fait l’objet de plusieurs études in vitro et in vivo visant à déterminer sa photostabilité et sa phototoxicité en présence de rayonnement ultraviolet A et B pour simuler l’exposition au soleil. On a montré que la moxifloxacine était photostable et qu’elle n’était ni photogénotoxique ni photomutagène dans des fibroblastes 3T3 de souris. Elle n’a pas non plus été phototoxique au cours d’études sur des cobayes, des rats pigmentés et non pigmentés et des souris « hairless ».
RÉFÉRENCES
- 1. Siegert R, Gehanno P, Nikolaidis P, Bagger-Sjoback D, Ibanez JM, Hampel B, et al. A comparison of the safety and efficacy of moxifloxacin (BAY 12-8039) and cefuroxime axetil in the treatment of acute bacterial sinusitis in adults. The Sinusitis Study Group. Respir Med 2000;94:337-44.
- 2. Burke T, Villanueva C, Mariano H, Jr., Huck W, Orchard D, Haverstock D, et al. Comparison of moxifloxacin and cefuroxime axetil in the treatment of acute maxillary sinusitis. Sinusitis Infection Study Group. Clin Ther 1999;21(10):1664-77.
- 3. Wilson R, Kubin R, Ballin I, Deppermann KM, Bassaris HP, Leophonte P, et al. Five day moxifloxacin therapy compared with 7 day clarithromycin therapy for the treatment of acute exacerbations of chronic bronchitis. J Antimicrob Chemother 1999;44(4):501-13.
- 4. Chodosh S, DeAbate CA, Haverstock D, Aneiro L, Church D. Short-course moxifloxacin therapy for treatment of acute bacterial exacerbations of chronic bronchitis. The Bronchitis Study Group. Respir Med 2000;94(1):18-27.
- 5. Hoeffken G, Meyer HP, Winter J, Verhoef L. The efficacy and safety of two oral moxifloxacin regimens compared to oral clarithromycin in the treatment of community- acquired pneumonia. Respir Med 2001;95(7):553-64.
- 6. Patel T, Pearl J, Williams J, Haverstock D, Church D. Efficacy and safety of ten day moxifloxacin 400 mg once daily in the treatment of patients with community-acquired pneumonia. Community Acquired Pneumonia Study Group. Respir Med 2000;94(2):97-105.
- 7. Fogarty C, Grossman C, Williams J, Haverstock D, Church D. Efficacy and safety of moxifloxacin vs. clarithromycin for community-acquired pneumonia. Infect Med 1999;16:748-763.
- 8. File TM, Larsen SL, Fogarty CM, Schechter RB, Peloquin S, Choudhri SH, et al. Safety and efficacy of sequential (IV to PO) moxifloxacin for the treatment of community-acquired pneumonia in hospitalized patients. Today’s Therapeutic Trends 2001;19:251-270.
- 9. Lode H, Grossman C, Choudhri S, Haverstock D, McGivern J, Herman-Gnjidic Z, et al. Sequential IV/PO moxifloxacin treatment of patients with severe community-acquired pneumonia. Respir Med 2003;97(10):1134-42.
- 10. Finch R, Schurmann D, Collins O, Kubin R, McGivern J, Bobbaers H, et al. Randomized controlled trial of sequential intravenous (i.v.) and oral moxifloxacin compared with sequential i.v. and oral co-amoxiclav with or without clarithromycin in patients with community-acquired pneumonia requiring initial parenteral treatment. Antimicrob Agents Chemother 2002;46:1746-54.
- 11. Giordano P, Song J, Pertal P, Herrington J, Kowalsky S. Sequential intravenous/oral moxifloxacin versus intravenous piperacillin-tazobactam followed by oral amoxicillin- clavulanate for the treatment of complicated skin and skin structure infection. Int J Antimicrob Agents 2005;26(5):357-64.
- 12. CLSI. Performance standards for antimicrobial susceptibility testing, 15th Informational Supplement. Performance standards for antimicrobial susceptibility testing. Wayne, PA. 2005; Vol. 25, No. 1.
- 13. NCCLS. Methods for antimicrobial susceptibility testing of anaerobic bacteria, 6th ed. Methods for antimicrobial susceptibility testing of anaerobic bacteria. Wayne, PA. 2004; Vol. 24, No. 2.
- 14. Monographie de produit pour Avelox (comprimés de chlorhydrate de moxifloxacine), Bayer Inc. ; Numéro de contrôle de la présentation 233350; Date de révision: 18 février 2020.