


Monographie de produit - Apo-Travoprost
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique / Concentration | Ingrédients non médicamenteux |
| Ophtalmique (topique) | Solution / 0,003 % de travoprost | Agent de conservation : polyquaternium-1 0,01 mg/mL Composants inactifs : acide borique, acide chlorhydrique et/ou hydroxyde de sodium (pour ajuster le pH), chlorure de sodium, eau pour injection, huile de ricin hydrogénée polyoxyéthylénée 40, mannitol, et propylène glycol. |
INDICATIONS ET UTILISATION CLINIQUE
APO-TRAVOPROST, 0,003 % p/v est indiqué pour la réduction de la pression intraoculaire élevée chez les patients atteints de glaucome à angle ouvert ou d’hypertension oculaire.
Personnes âgées (> 65 ans) :
On n’a observé aucune différence d’innocuité et d’efficacité entre les patients âgés et les autres patients adultes.
Enfants et adolescents (< 18 ans) :
L’innocuité et l’efficacité de la solution ophtalmique de travoprost à 0,003 % n’ont pas été établies chez les enfants et les adolescents. APO-TRAVOPROST est déconseillé chez ces patients.
CONTRE-INDICATIONS
APO-TRAVOPROST ne devrait pas être utilisé dans les cas suivants :
- Patients qui sont hypersensibles à ce médicament ou à tout ingrédient de la formulation ou du contenant. Pour la liste complète, se reporter à la section « Formes posologiques, composition et conditionnement » de la monographie de produit.
- Patientes enceintes ou qui tentent de concevoir.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
POUR UTILISATION OPHTALMIQUE UNIQUEMENT.
Les patients devraient enlever leurs lentilles cornéennes avant l’administration d’APO-TRAVOPROST à 0,003 %; ils peuvent remettre leurs lentilles 15 minutes après l’administration du produit.
Carcinogenèse et mutagenèse
Voir la section « Toxicologie » pour les données chez l’animal.
Dépendance/tolérance
Aucun cas d’abus du médicament, de phénomène de retrait ni de rebond n’a été signalé avec l’utilisation du travoprost lors des études cliniques.
Conduite d’un véhicule et utilisation d’une machine
L’instillation d’APO-TRAVOPROST à 0,003 % peut causer une vision floue et d’autres perturbations visuelles temporaires, qui peuvent réduire la capacité à conduire un véhicule ou à utiliser une machine. Dans un tel cas, conseiller au patient d’attendre que sa vision soit redevenue normale avant de conduire un véhicule ou d’utiliser une machine.
Ophtalmologie
APO-TRAVOPROST à 0,003 % peut produire un changement graduel de la couleur de l’œil traité, augmentant la quantité de pigment brun au niveau de l’iris par un accroissement du nombre de mélanosomes (granules pigmentaires) dans les mélanocytes. On ignore actuellement les effets à long terme sur les mélanocytes et les conséquences d’une lésion potentielle des mélanocytes et/ou de dépôts de granules pigmentaires dans d’autres régions de l’œil. En général, la pigmentation brune s’étend de manière concentrique, de la pupille de l’œil affecté vers la périphérie, mais le brunissement peut intéresser tout l’iris ou certaines parties seulement. Le changement de la couleur de l’iris est lent et peut être indécelable pendant des mois ou des années. Lors des études cliniques, la pigmentation de l’iris pouvait être décelée au bout de 3 mois seulement. Ce changement de la couleur de l’œil est observé surtout chez des patients dont l’iris est de couleur mixte, c’est-à-dire bleu-brun, gris-brun, jaune-brun et vert-brun. Toutefois, on l’a aussi observé chez des patients ayant les yeux bruns. Les changements peuvent être permanents. Il convient d’informer les patients de la possibilité de changement de la couleur de l’iris.
Les patients dont un seul œil est traité peuvent noter une augmentation de la pigmentation brune de l’iris, de la peau périorbitaire et/ou palpébrale et des cils de cet œil. Ils peuvent noter aussi une différence entre les deux yeux dans la longueur, l’épaisseur ou le nombre des cils. Il se peut que ces changements de pigmentation et de croissance des cils soient permanents.
On a aussi signalé un assombrissement de la peau périorbitaire et/ou des paupières, associé à l’utilisation d’une solution ophtalmique de travoprost (0,004 %).
APO-TRAVOPROST à 0,003 % peut affecter graduellement les cils de l’œil traité, en particulier une augmentation de leur longueur, de leur épaisseur, de leur pigmentation et/ou de leur nombre. Lors d’études cliniques de longue durée, des photographies des cils prises périodiquement ont révélé une incidence globale de changements affectant les cils de 61 %. L’incidence globale de plaintes de patients concernant ces changements était de 0,8 %. Les changements affectant les cils peuvent être remarqués un mois et demi seulement après le début du traitement. On ignore quels peuvent être le mécanisme sous-jacent des changements et leurs conséquences à long terme.
On ne dispose d’aucune expérience d’utilisation de la solution ophtalmique de travoprost à 0,003 % dans des cas d’inflammation oculaire ou de glaucome néovasculaire ou à angle fermé.
APO-TRAVOPROST à 0,003 % devrait être utilisée avec prudence chez les patients présentant une inflammation intra-oculaire active (iritis/uvéite), ainsi que chez les patients ayant des facteurs prédisposant à l’uvéite.
On a signalé des cas d’œdème maculaire, y compris d’œdème maculaire cystoïde, durant un traitement par des analogues de prostaglandine F2α. Ces cas ont été observés surtout chez des patients aphakes, chez des patients pseudophakes dont la capsule postérieure est déchirée ou chez des patients présentant des facteurs de risque connus d’œdème maculaire. APO-TRAVOPROST à 0,003 % devrait être utilisée avec prudence chez ces patients.
On a signalé des cas de kératite bactérienne associés à l’utilisation de contenants multidoses de produits ophtalmiques topiques. Les contenants avaient été contaminés par inadvertance par des patients présentant, dans la plupart des cas, une maladie concomitante de la cornée ou une perturbation de la surface épithéliale.
Effets rénaux et hépatiques
Une solution ophtalmique de travoprost à 0,004 % a été étudiée chez des patients présentant une insuffisance hépatique légère à grave (stade A à C de la classification Child-Pugh) ainsi que chez des patients souffrant d’une insuffisance rénale légère à grave (clairance de la créatinine de 14 mL/min/1,73 m2 à 77 mL/min/1,73 m2). Aucun changement d’importance clinique n’a été observé chez ces patients présentant une insuffisance hépatique (légère, modérée ou grave) ou une insuffisance rénale dans l’hématologie, dans la chimie du sang, dans les données d’analyse d’urine, ni dans la concentration plasmatique d’acide libre. Aucun ajustement de dose n’est nécessaire chez les patients atteints d’une insuffisance hépatique ou rénale.
Fonction sexuelle/Reproduction
On ne dispose d’aucune donnée sur les effets de la solution ophtalmique de travoprost à 0,003 % sur la fertilité humaine.
Populations particulières
Femmes enceintes : Aucune étude adéquate et bien contrôlée n’a été menée chez des femmes enceintes. Comme tous les agonistes des récepteurs FP, le travoprost peut interférer avec le maintien de la grossesse et ne devrait pas être utilisé par les femmes enceintes ou cherchant à concevoir.
Le travoprost était tératogène chez le rat. Administré par voie intraveineuse à des rates gestantes durant les jours de gestation 6 à 17 à la dose de 10 mcg/kg/jour, le travoprost a induit une légère augmentation de l’incidence de malformations du squelette telles la fusion de sternèbres, la tête bombée et l’hydrocéphalie. Aucun effet n’a été observé à 3 mcg/kg/jour (75 fois la dose maximum recommandée chez l’humain de 0,04 mcg/kg/jour). Le niveau sans effet sur les fœtus (absence de malformation externe, viscérale ou squelettique) a été atteint à la dose sous-cutanée de 1,0 mcg/kg/jour administrée à des souris gestantes durant les jours 6 à 16 de la gestation; toutefois, on a noté des pertes post-nidation accrues à cette dose, mais pas à la dose de 0,3 mcg/kg/jour.
Les prostaglandines étant biologiquement actives et pouvant être absorbées par la peau, les femmes enceintes ou tentant de concevoir devraient prendre les précautions appropriées pour éviter l’exposition directe au contenu de la bouteille. En cas de contact accidentel avec le contenu de la bouteille, nettoyer immédiatement et complètement la zone de peau exposée avec de l’eau et du savon.
Femmes qui allaitent : Une étude chez le rat a montré que le travoprost radiomarqué et/ou ses métabolites étaient excrétés dans le lait des femelles. On ignore si ce médicament ou ses métabolites sont excrétés dans le lait maternel humain. Bon nombre de médicaments le sont et il convient donc d’être prudent si APO-TRAVOPROST à 0,003 % est administrée à une femme qui allaite.
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de la solution ophtalmique de travoprost à 0,003 % ne sont pas établies chez les enfants et les adolescents. La solution ophtalmique de travoprost à 0,003 % est donc déconseillée chez ces patients.
Personnes âgées (> 65 ans) : On n’a observé aucune différence d’innocuité et d’efficacité entre les patients âgés et les autres patients adultes.
EFFETS INDÉSIRABLES
Aperçu des réactions indésirables au médicament
La solution ophtalmique de travoprost à 0,003 % (conservée à l’aide de polyquaternium-1) est une formulation sans benzalkonium (BAK) dont la concentration de travoprost est 25 % plus faible que celle de la solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK) et de la solution ophtalmique de travoprost à 0,004 % (conservé par un système tamponné ionique).
Lors d’une étude clinique unique, 442 patients ont été exposés à la solution ophtalmique de travoprost à 0,003 % une fois par jour et 421 patients ont été exposés à la solution ophtalmique de travoprost à 0,004 % une fois par jour pendant un maximum de 3 mois.
La majorité des événements indésirables (EI) signalés dans l’un ou l’autre groupe de traitement pendant l’étude pivot concernaient des effets oculaires locaux ayant un lien de cause à effet occasionnel connu avec l’utilisation du travoprost et, plus généralement, avec les analogues de prostaglandine oculaires topiques (APG). Comme on pouvait s’y attendre, une exposition moindre au travoprost s’est traduite par une légère diminution de la fréquence des réactions indésirables au médicament (RIM) signalées chez les patients prenant la solution ophtalmique de travoprost à 0,003 % par rapport à la solution ophtalmique de travoprost à 0,004 %. La RIM la plus fréquente signalée durant l’étude était l’hyperémie oculaire (RIM oculaires et conjonctivales combinées). La gravité de l’hyperémie était similaire dans les 2 groupes de traitement, étant donné que 90 % environ des cas signalés dans chaque groupe étaient considérés comme légers.
Aucun événement indésirable grave (EIG) considéré comme relié à l’utilisation de la solution ophtalmique de travoprost à 0,003 % n’a été signalé durant l’étude. La majorité des EIG signalés se sont résolus durant l’étude, de sorte que l’utilisation du médicament de l’étude n’a pas été interrompue et que les patients ont terminé l’étude clinique sans autre cas d’EIG.
En général, le profil de sécurité de la solution ophtalmique de travoprost à 0,003 % était similaire à celui de la solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK) dans l’étude clinique C-11-034. Le traitement par la solution ophtalmique de travoprost à 0,003 % s’est accompagné d’un nombre d’hyperémies inférieur au traitement par la solution ophtalmique de travoprost à 0,004 % au cours de l’étude de 3 mois.
Réactions indésirables au médicament durant les études cliniques Les études cliniques sont menées dans des conditions très précises, de sorte que les taux de réactions indésirables observés durant ces études ne correspondent pas nécessairement aux taux observés dans la réalité et ne devraient pas être comparés aux taux de réactions indésirables observés durant des études cliniques portant sur d’autres médicaments. Les renseignements sur les réactions indésirables provenant des études cliniques permettent d’identifier les événements indésirables qui sont liés au médicament et d’obtenir des taux approximatifs.
Le tableau 1 résume les événements indésirables considérés par le médecin examinateur comme reliés à l’utilisation de l’agent testé (RIM) signalés avec une incidence ≥ 1 % chez les patients exposés à la solution ophtalmique de travoprost à 0,003 % (agent de conservation polyquaternium-1), par rapport à la solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK), lors de l’étude clinique C-11-034.
Tableau 1 : Réactions indésirables au médicament de l’étude clinique signalées avec une incidence ≥ 1 % dans le cas de la solution ophtalmique de travoprost à 0,003 % et incidences correspondantes signalées dans le cas de la solution ophtalmique de travoprost à 0,004 % (étude C-11-034)
Solution ophtalmique de travoprost à 0,003 % (agent de conservation polyquaternium-1) n = 442 |
Solution ophtalmique de travoprost à 0,004 %
(agent de conservation
BAK)
n = 421
| N % |
N % Troubles oculaires Hyperémie oculaire Hyperémie conjonctivale Prurit oculaire
Irritation oculaire
Sécheresse oculaire
| 27 25 12 9 6 | 6,1 5,7 2,7 2,0 1,4 | 32 29 8 5 5 |
7,6 6,9 1,9 1,2 1,2 La solution ophtalmique de travoprost à 0,003 % = Gouttes oculaires 30 mcg/mL de travoprost, agent de conservation polyquaternim-1
La solution ophtalmique de travoprost à 0,004 % = Gouttes oculaires 40 mcg/mL de travoprost, agent de conservation BAK (chlorure de benzalkonium)
Réactions indésirables au médicament moins fréquentes durant les études cliniques (< 1 %)
La liste ci-dessous résume les RIM signalées avec une incidence < 1 % durant l’étude clinique C-11-034. Les réactions indésirables au médicament sont présentées en ordre alphabétique selon la Classification par systèmes et organes (SOC).
Troubles oculaires : baisse visuelle, blépharite, cellules dans la chambre antérieure, cercles sombres autour des yeux, conjonctivite, conjonctivite allergique, croissance des cils, écoulement, encroûtement de la marge palpébrale, douleur oculaire, douleur palpébrale, épaississement des cils, érythème des paupières, inflammation de la chambre antérieure, iritis, kératite ponctuée, photophobie, œdème des paupières, prurit des paupières, sensations de corps étrangers dans les yeux, vision floue
Investigations : coloration de la cornée
Troubles du système nerveux : maux de tête, somnolence, vertiges
Troubles de la peau et des tissus sous-cutanés : décoloration de la peau, éruption cutanée, prurit
Réactions indésirables au médicament après commercialisation
D’autres réactions indésirables au médicament (RIM) ont été signalées après la mise en marché de la solution ophtalmique de travoprost à 0,004 %, en surveillance post commercialisation. D’autres études cliniques sont résumées ci-dessous.
Le tableau 2 résume les RIM signalées durant d’autres études cliniques concernant la solution ophtalmique de travoprost à 0,004 %. Ces études, de durée comprise entre 3 mois (12 semaines comprises) et 5 ans, portaient au total sur 4 081 patients.
Tableau 2 : Réactions indésirables au médicament signalées dans d’autres études cliniques de la solution ophtalmique de travoprost à 0,004 %
| Classification par systèmes et organes | Terme privilégié * |
| Troubles du système immunitaire | Peu fréquents : hypersensibilité |
| Troubles du système nerveux | Rares : dysgueusie |
| Troubles oculaires | Fréquents : hyperpigmentation de l’iris, inconfort oculaire. Peu fréquents : cataracte, érosion cornéenne, kératite, larmoiement, œdème périorbitaire, prurit palpébral, réduction de l’acuité visuelle Rares : allergie oculaire, asthénopie, décoloration des cils, eczéma des paupières, follicules conjonctivaux, hypo-esthésie oculaire, inflammation oculaire, iridocyclite, irritation des paupières, œdème conjonctival, pigmentation de la chambre antérieure, uvéite |
| Troubles cardiaques | Rares : diminution de la fréquence cardiaque, palpitations |
| Classification par systèmes et organes | Terme privilégié * |
| Troubles vasculaires | Rares : hypertension |
| Troubles respiratoires, thoraciques et médiastinaux | Rares : asthme, douleur oropharyngienne, dyspnée, inconfort nasal, sécheresse nasale, toux |
| Troubles gastro-intestinaux | Rares : constipation, sécheresse de la bouche |
| Troubles de la peau et des tissus cutanés | Peu fréquents : hyperpigmentation cutanée Rares : changement de la couleur des cheveux, hypertrichose, madarose |
| Troubles généraux et affections aux points d’administration | Rares : asthénie |
* Dans chaque groupe de fréquence, les RIM sont listées en ordre alphabétique.
Des RIM supplémentaires identifiées lors de la surveillance post-commercialisation de la solution ophtalmique de travoprost à 0,004 % sont listées ci-dessous en ordre alphabétique. Les fréquences de ces événements ne peuvent pas être déterminées à partir des données disponibles :
Anxiété, arthralgie, augmentation de l’antigène prostatique spécifique, dépression, diarrhée, douleur abdominale, douleur musculo-squelettique, douleur thoracique, dysurie, érythème, hypotension, incontinence urinaire, nausées, œdème maculaire, tinnitus, yeux enfoncés.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Aucune étude d’interaction portant sur AL-5848 (métabolite acide actif du travoprost) n’a été menée avec les substrats du cytochrome P450. Il est fort peu probable que l’exposition générale très faible du patient à AL-5848 (après administration oculaire topique du travoprost) puisse influer sur le métabolisme d’autres agents concomitants par les enzymes P450. L’administration concomitante de puissants inhibiteurs des enzymes du cytochrome P450 n’aurait pas d’effet sur l’exposition générale faible à AL-5848 (après administration oculaire topique du travoprost), car le travoprost est métabolisé largement par des voies autres que celles du cytochrome P450.
Interactions médicament-médicaments
Il est peu probable qu’il y ait des interactions cliniquement pertinentes entre le médicament et d’autres médicaments administrés de façon concomitante. Comme signalé, les niveaux plasmatiques après l’administration oculaire topique du travoprost à 0,004 % sont très faibles (approximativement 70 % en dessous de la limite de quantification de 10 pg/mL) et ceux qui étaient mesurables ont diminué rapidement (t1/2 de 45 minutes environ).
Interactions médicament-aliments
Aucune interaction avec des aliments n’a été établie.
Interactions médicament herbes médicinales
Aucune interaction avec des herbes médicinales n’a été établie.
Interactions médicament test de laboratoire
Aucune interaction avec des tests de laboratoire n’a été établie.
Interactions médicament-style de vie
Aucune interaction avec des fonctions de la vie quotidienne n’a été établie.
POSOLOGIE ET ADMINISTRATION
Dose recommandée et ajustement des doses
La posologie recommandée pour APO-TRAVOPROST est une goutte une fois par jour dans l’œil affecté ou dans les deux yeux. L’effet optimal est observé lors de l’administration le soir. APO-TRAVOPROST ne devrait pas être administré plus d’une fois par jour, car on a montré qu’une administration plus fréquente des analogues de prostaglandine peut diminuer l’effet d’abaissement de la pression intra-oculaire.
La réduction de la pression intra-oculaire commence 2 heures environ après l’administration et l’effet maximum est atteint après 12 heures.
Dose oubliée
En cas d’oubli d’une dose, continuer le traitement par la dose programmée suivante. La dose ne doit pas dépasser une goutte par œil par jour.
Administration
Pour utilisation ophtalmique uniquement.
Le travoprost peut être utilisé en même temps que d’autres produits ophtalmiques topiques, y compris des bêtabloquants (p. ex., le timolol) et la brinzolamide, pour abaisser la pression intra-oculaire. Si le traitement comporte l’administration de plus d’un médicament ophtalmique topique, les médicaments doivent être administrés à cinq (5) minutes d’intervalle au moins.
SURDOSAGE
Aucun cas de surdosage n’a été signalé avec la solution ophtalmique de travoprost à 0,003 % durant le programme de développement clinique.
Une dose topique excessive de la solution ophtalmique de travoprost à 0,003 % peut être éliminée par rinçage des yeux à l’eau tiède. Si on soupçonne une ingestion orale, adopter un traitement symptomatique de soutien.
Si on soupçonne un surdosage par le médicament, contacter le Centre régional antipoison.
Une étude à dose intraveineuse unique menée chez le rat avait pour but de déterminer le risque de toxicité aiguë maximum. La dose utilisée représentait 250 000 fois l’exposition clinique quotidienne proposée et plus de 5 000 fois l’exposition possible due au contenu total d’un seul contenant. On n’a noté aucun signe de pharmaco-toxicité du traitement chez les animaux recevant le travoprost.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le travoprost est un promédicament de type ester isopropylique. Il est rapidement hydrolysé par les estérases de la cornée en acide libre biologiquement actif. Sous la forme d’acide libre, le travoprost est un puissant agoniste sélectif du récepteur prostanoïde FP. On pense que les agonistes du récepteur FP réduisent la pression intra-oculaire (PIO) en augmentant l’écoulement de l’humeur aqueuse essentiellement par la voie uvéosclérale.
Appliquée par voie topique sur l’œil, APO-TRAVOPROST à 0,003 % réduit la pression intra-oculaire, qu’elle soit élevée ou normale, qu’il y ait ou non un glaucome. Une pression intra-oculaire élevée est un facteur de risque majeur dans la pathogenèse de la perte de champ visuel due au glaucome. Plus la pression intra-oculaire est élevée, plus grande est la probabilité d’une perte de champ visuel et d’une lésion du nerf optique dues au glaucome. L’étude AGIS (Advanced Glaucoma Intervention Study) a établi qu’une pression intra-oculaire élevée était un facteur de risque positif de perte de champ visuel due au glaucome. On a constaté que les yeux dont la pression intra-oculaire était inférieure à 18 mm Hg lors de toutes les visites présentaient peu ou pas du tout de perte de champ visuel pendant la période de surveillance de six ans.
Pharmacodynamie
La solution ophtalmique de travoprost à 0,003 % étant un produit oculaire topique destiné à agir localement, les concentrations plasmatiques du produit ne peuvent être reliées à la pharmacodynamie (abaissement de la PIO).
Pharmacocinétique
Aucune étude n’a été menée pour évaluer la pharmacocinétique de la solution ophtalmique de travoprost à 0,003 % chez l’humain. L’absorption, la distribution, le métabolisme, l’excrétion et la toxicocinétique d’AL-6221 ont été étudiés avec des formulations de solution ophtalmique de travoprost à 0,004 % avec et sans l’agent de conservation BAK. Les études de pharmacocinétique clinique de la solution ophtalmique de travoprost à 0,004 % chez des sujets normaux, chez des sujets japonais normaux et chez des sujets insuffisants rénaux ou insuffisants hépatiques montrent que l’exposition générale est extrêmement faible, la plupart des échantillons de plasma contenant une concentration de travoprost sous forme d’acide libre inférieure à 0,010 ng/mL, la limite de quantification. Pour les échantillons contenant une quantité mesurable du médicament, la concentration était comprise entre 0,010 et 0,052 ng/mL. Dans le petit nombre de cas où les données de concentration quantifiable étaient suffisantes pour permettre des mesures de demi-vie, la demi-vie d’élimination était voisine de 45 minutes. Cependant, les données n’étaient pas suffisantes pour calculer l’ASC, la clairance ou le volume de distribution. Les données obtenues chez l’animal indiquent que la pharmacocinétique du travoprost est linéaire. Étant donné que la dose de la solution ophtalmique de travoprost à 0,003 % est 25 % inférieure à celle de la solution à 0,004 % utilisée dans les études de pharmacocinétique cliniques, l’exposition générale serait encore plus faible que celle observée précédemment, ce qui indique que la pharmacocinétique du travoprost et de son métabolite actif, sous forme d’acide libre, ne constitue pas une source de préoccupation quant à l’innocuité de la solution ophtalmique de travoprost à 0,003 %.
Absorption : Le travoprost est absorbé à travers la cornée. Lors d’études chez le lapin, on a constaté que la concentration maximale dans l’humeur aqueuse était atteinte une ou deux heures après l’administration topique. Chez l’humain, la concentration plasmatique maximale du travoprost sous sa forme d’acide libre est faible (25 pg/mL ou moins) et est atteinte dans les 30 minutes suivant l’administration oculaire topique d’une goutte de solution ophtalmique de travoprost à 0,004 %.
Distribution : La forme d’acide libre du travoprost est modérément distribuée dans les tissus de l’organisme, avec un volume de distribution de 2,6 L/kg chez le rat. Le niveau de radioactivité dans les tissus du rat après administration sous-cutanée d’une dose unique de travoprost marqué au C14 diminuait rapidement durant les 3 premières heures et, au bout de 24 heures, se trouvait au voisinage ou au-dessous de la limite de détection (< 0,2-6 ng équiv./g). La liaison de la forme d’acide libre du travoprost aux protéines du plasma est modérée, 90 %, et linéaire sur une plage de concentrations de 0,10 à 100 ng/mL (facteur de 10 000).
Métabolisme : Le métabolisme du travoprost a été étudié chez le rat, le chien et le singe. Dans la circulation générale, la forme d’acide libre du travoprost est rapidement et largement métabolisée dans les reins, le foie et les poumons en métabolites inactifs. Les biotransformations qui interviennent sont les suivantes : une bêta-oxydation de la chaîne α (acide carboxylique) donnant des analogues 1,2-dinor et 1,2,3,4-tétranor, une oxydation du groupe 15-hydroxyl et la réduction de la double liaison 13,14.
Excrétion : Chez le rat, 95 % d’une dose radiomarquée sous-cutanée a été éliminée dans les 24 heures. Quelque 75 % de la dose était éliminée dans les fèces, le reste étant excrété dans l’urine.
Populations particulières et états pathologiques
Enfants et adolescents : L’efficacité et l’innocuité de la solution ophtalmique de travoprost à 0,003 % n’ont pas été établies en pédiatrie et son utilisation est déconseillée chez ces patients jusqu’à ce que l’on dispose de données supplémentaires.
Personnes âgées : Il n’y avait pas de différence entre les patients âgés et les plus jeunes recevant la solution ophtalmique de travoprost à 0,003 %. En outre, on n’a remarqué aucune différence d’efficacité et d’innocuité entre la solution ophtalmique de travoprost à 0,003 % et la formulation de la solution ophtalmique de travoprost à 0,004 % avec BAK chez les patients âgés.
Sexe : On n’a observé aucune différence pharmacocinétique significative pour AL-5848 entre les sujets masculins et les sujets féminins, ce qui indique une absence de différence entre les sexes dans la pharmacocinétique de travoprost sous forme d’acide libre (AL-5848).
Insuffisance hépatique : Après l’administration de la solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK) une fois par jour pendant 7 jours, l’exposition générale à AL-5848 est minime et il n’y a aucune corrélation entre la concentration et la gravité de l’insuffisance hépatique. Aucun ajustement de la dose de travoprost à 0,004 % avec BAK n’est nécessaire chez les patients ayant divers degrés (faible à grave) d’insuffisance hépatique. D’après ce résultat, aucun ajustement de la dose de la solution ophtalmique de travoprost à 0,003 % n’est nécessaire.
Race : Une étude de pharmacocinétique, unicentrique, ouverte, randomisée, à 3 groupes parallèles, comparant l’innocuité de doses multiples a été menée chez des hommes japonais en bonne santé. Le but de l’étude était de caractériser la pharmacocinétique du travoprost et d’AL-5848 à l’état stationnaire dans le plasma. Trente-huit sujets (de 19 à 64 ans) ont reçu en administration oculaire topique, soit du travoprost à 0,004 % (avec ou sans occlusion du méat lacrymal avec le doigt), soit du travoprost à 0,0015 % (sans occlusion du méat lacrymal avec le doigt) une fois par jour, le matin, pendant 7 jours (une goutte dans chaque œil). Les résultats montrent que l’exposition générale au travoprost et à AL-5848 est minime chez les hommes japonais volontaires en bonne santé après des administrations oculaires topiques répétées de travoprost à 0,004 % ou de travoprost à 0,0015 %. L’occlusion du méat avec un doigt n’a eu aucun effet sur la disponibilité générale d’AL-5848.
Insuffisance rénale : Les concentrations plasmatiques observées de travoprost et de son métabolite actif (AL-5848) étaient similaires à celles mesurées chez des sujets en bonne santé et chez des patients présentant divers degrés d’insuffisance hépatique. Dans la majorité des cas, la concentration dans les échantillons de plasma prélevés après l’administration était inférieure à la limite quantifiable (10 pg/mL). Aucun ajustement de la dose de travoprost à 0,004 % avec BAK n’était nécessaire chez les patients présentant divers degrés (faible à grave) d’insuffisance rénale. La conclusion est qu’aucun ajustement de la dose de la solution ophtalmique de travoprost à 0,003 % n’est nécessaire.
ENTREPOSAGE ET STABILITÉ
Entreposez le produit entre 2 °C et 25 °C. La réfrigération n’est pas nécessaire.
Conserver à l’abri de la lumière. Garder la bouteille dans son emballage en carton entre deux utilisations.
N’utilisez pas APO-TRAVOPROST pendant plus de 125 jours pour la bouteille de 5 mL après ouverture.
Gardez hors de la portée et de la vue des enfants.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Ce médicament ne requiert aucune condition de conservation spéciale.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
APO-TRAVOPROST est une solution aqueuse stérile, isotonique, tamponnée, avec agent de conservation, contenant 30 μg/mL de travoprost, fournie en bouteille de plastique.
APO-TRAVOPROST est présenté dans le format de 5 mL de solution dans une bouteille de plastique. Les bouteilles sont faites de polypropylène avec un compte-gouttes translucide fait de polypropylène et d’un capuchon turquoise fait de polypropylène. Un sceau sur la boîte fonctionne comme indicateur d’effraction.
Chaque mL de solution contient :
PRINCIPE ACTIF : travoprost à 0,03 mg/mL
AGENT DE CONSERVATION : polyquaternium-1 0,01 mg/mL
COMPOSANTS INACTIFS : acide borique, acide chlorhydrique et/ou hydroxyde de sodium (pour ajuster le pH), chlorure de sodium, eau pour injection, huile de ricin hydrogénée polyoxyéthylénée 40, mannitol, et propylène glycol.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse :
Nom propre : Travoprost USP
Nom chimique : 5Z)-isopropyl-7-((1R,2R,3R,5S)-2-((R,E)-4-(3-trifluoromethyl) phenoxy)-3-hydroxybut-1-enyl)-3,5-dihydroxycyclopentyl)hept-5-enoate USP:
- 1) [1R-[1α(Z),2β(1E,3R*),3α,5α]]-7-[3,5-Dihydroxy-2-[3-hydroxy-4-[3-(trifluorométhyl)phenoxy]-1-butényl]cyclopentyl]-5-acide hepténoïque, 1-méthyléthylester
- 2)
Isopropyle (Z)-7-[(1R,2R,3R,5S)-3,5-dihydroxy-2-
(1E,3R)-3-hydroxy-4-[(α, α, α-trifluoro-m-tolyl)oxy]-1-butényl]cyclopentyl]-5-heptènoate
Formule moléculaire : C26H35F3O6
Masse moléculaire : 500,55 g/mol
Formule structurelle :
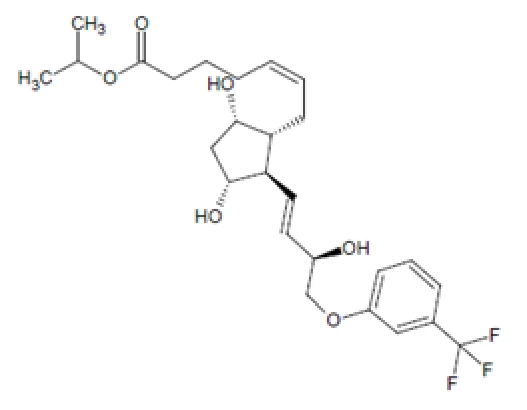 Propriétés physico-chimiques : Le travoprost est une huile, d’incolore à jaune pâle.
Très soluble dans l’acétonitrile, le toluène, l’acétate d’éthyle et le méthanol. Pratiquement insoluble dans l’eau et l’hexane.
pH : Le travoprost est si faiblement soluble dans l’eau qu’il est impossible de préparer une solution aqueuse donnant une valeur de pH significative.
ESSAIS CLINIQUES
Lors de trois études cliniques contrôlées, de durée comprise entre 6 et 12 mois (C-97-71, C-97-72 et C-97-79), les patients atteints de glaucome à angle ouvert ou d’hypertension oculaire étaient traités 1 fois/jour, le soir, par la solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK). La solution ophtalmique de travoprost à 0,004 % a abaissé la PIO d’une quantité comprise entre 6,7 et 9,0 mm Hg. La réduction de la PIO diurne était stabilisée 2 semaines seulement après le début du traitement et s’est maintenue au cours de la période de traitement de 6 à 12 mois.
Lors d’une étude contrôlée multicentrique randomisée, à double insu (C-97-73), des patients (dont la PIO moyenne à la base était comprise entre 24 et 26 mm Hg avec la solution ophtalmique de maléate de timolol à 0,5 % administrée 2 fois/jour ont été traités par la solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK) administrée 1 fois/jour en traitement d’appoint à la solution ophtalmique de maléate de timolol à 0,5 % administrée 2 fois/jour. Ces patients ont bénéficié d’une réduction supplémentaire de la PIO de 6 à 7 mm Hg.
Il n’y a aucune interaction plasmatique lors de l’administration concomitante du travoprost et du timolol.
Le tableau 3 résume les caractéristiques démographiques de la population admise dans les études cliniques décrites ci-dessus. Le tableau 4 résume les résultats d’efficacité de ces études. Tableau 3 : Résumé des données démographiques sur les patients qui concernent les études cliniques selon des indications précises
| No de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (N) | Âge moyen (intervalle) | Sexe (M/F) |
| C-97-71 | Étude multicentrique, randomisée, à triple insu, à groupes parallèles et contrôle actif chez des patients présentant un glaucome à angle ouvert ou une hypertension oculaire. | 1 goutte 1 fois/jour de placebo (8 h) + 1 goutte 1 fois/jour (20 h) de travoprost à 0,004 % ou 0,0015 %; 1 goutte 1 fois/jour de placebo (8 h) + 1 goutte 1 fois/jour (20 h) de latanoprost à 0,005 %; 1 goutte 2 fois/jour de la solution ophtalmique de maléate de timolol à 0,5 % (8 h et 20 h). 12 mois. | 787 | 64,2 ans (22 – 94) | 392 M 395 F |
| C-97-72 | Étude multicentrique, randomisée, à triple insu, à groupes parallèles et contrôle actif chez des patients présentant un glaucome à angle ouvert ou une hypertension oculaire. | 1 goutte 1 fois/jour de placebo (8 h) + 1 goutte 1 fois/jour (20 h) de travoprost à 0,004 % ou 0,0015 %; 1 goutte de la solution ophtalmique de maléate de timolol à 0,5 % (8 h et 20 h). 6 mois. | 594 | 63,7 ans (21 – 91) | 293 M 301 F |
| C-97-73 | Étude multicentrique, randomisée, à triple insu, contrôlée par le véhicule, à groupes parallèles chez des patients dont le glaucome à angle ouvert ou l’hypertension oculaire n’étaient pas maîtrisés après 3 semaines de traitement initial par TIMOPTIC 0,5 % administré 2 fois/jour. | 1 goutte 1 fois/jour (20 h) de travoprost à 0,004 % ou 0,0015 % + 1 goutte 2 fois/jour de la solution ophtalmique de maléate de timolol à 0,5 % (8 h et 20 h) 1 goutte 1 fois/jour (8 h) de placebo + 1 goutte 2 fois/jour de la solution ophtalmique de maléate de timolol à 0,5 % (8 h et 20 h). 6 mois. | 410 | 63,7 ans (11 – 89) | 180 M 230 F |
| C-97-79 | Étude multicentrique, randomisée, à triple insu, à groupes parallèles et contrôle actif chez des patients présentant un glaucome à angle ouvert ou une hypertension oculaire. | 1 goutte 1 fois/jour de placebo (9 h) + 1 goutte 1 fois/jour (21 h) de travoprost à 0,004 % ou 0,0015 % 1 goutte 2 fois/jour de la solution ophtalmique de maléate de timolol à 0,5 % (9 h et 21 h). 9 mois. | 572 | 63,3 ans (31 – 88) | 284 M 288 F |
| C-01-74 | Étude multicentrique, randomisée, à double insu, à groupes parallèles et contrôle actif chez des patients présentant un glaucome à angle ouvert ou une hypertension oculaire. | 1 goutte 1 fois/jour de placebo (9 h) + 1 goutte 1 fois/jour (21 h) de travoprost à 0,004 %; 1 goutte 1 fois/jour de latanoprost/timolol à 0,5 % (9 h) + 1 goutte1 fois/jour de placebo (21 h). 6 semaines | 106 | 68,0 ans (34 – 86) | 46 M 60 F |
Tableau 4 : PIO moyenne de base et changement moyen par rapport aux mesures de
PIO de base1
Étude (Durée) | PIO moyenne de base (mm Hg) | Changement de la PIO moyenne par rapport à la base (mm Hg) | ||||
| 8 h | 10 h | 16 h | 8 h | 10 h | 16 h | |
| C-97-71 | ||||||
Solution ophtalmique de travoprost à 0,004 % | 26,8 | 25,2 | 24,6 | -7,6 | -7,4 | -6,9 |
| Timolol | 26,9 | 25,3 | 24,6 | -6,7 | -6,1 | -5,3 |
| Latanoprost | 26,9 | 25,2 | 24,9 | -7,7 | -6,9 | -6,3 |
| C-97-72 | ||||||
Solution ophtalmique de travoprost à 0,004 % | 27,3 | 25,7 | 25,1 | -7,6 | -7,2 | -7,0 |
| Timolol | 27,4 | 25,8 | 25,4 | -6,8 | -6,0 | -5,1 |
| C-97-73 | ||||||
Solution ophtalmique de travoprost à 0,004 %/timolol | 26,0 | 24,5 | 24,6 | -6,8 | -6,4 | -6,0 |
| Timolol | 26,4 | 24,8 | 24,4 | -2,6 | -1,8 | -1,6 |
| C-97-79a | ||||||
Solution ophtalmique de travoprost à 0,004 % | 27,4 | 26,5 | 25,6 | -8,8 | -8,7 | -8,2 |
| Timolol | 27,0 | 26,2 | 25,1 | -7,7 | -7,5 | -6,6 |
| C-01-74b | ||||||
Solution ophtalmique de travoprost à 0,004 % | 25,3 | -- | 24,3 | -6,9 | -- | -6,8 |
| Latanoprost/ timolol | 24,6 | -- | 23,9 | -6,4 | -- | -6,1 |
1 Moyennes des moindres carrés d’un modèle d’analyse de variance (ANOVA) à mesures répétées. a Les mesures de PIO de l’étude C-97-79 avaient lieu à 9 h, à 11 h et à 16 h. b Les mesures de PIO de l’étude C-01-74 avaient lieu à 9 h et à 17 h. Il n’y a eu aucune comparaison statistique des traitements.
L’étude C-11-034 était conçue pour démontrer l’équivalence de la solution ophtalmique de travoprost à 0,003 % (agent de conservation polyquaternium-1) et de la solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK), tous deux administrés une fois par jour, le soir, à des patients présentant un glaucome à angle ouvert ou une hypertension oculaire. Globalement, les 864 patients inscrits ont été randomisés entre 2 groupes de traitement : la solution ophtalmique de travoprost à 0,003 % (agent de conservation polyquaternium-1) et la solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK). Sur ces 864 patients, 860 étaient évaluables pour l’analyse en intention de traiter, 851, pour l’analyse selon le protocole et 863, pour l’analyse d’innocuité (tableau 5).
Tableau 5 : Résumé des données démographiques sur les patients concernant l’étude C-11-034 qui présentent un glaucome à angle ouvert ou une hypertension oculaire
| No de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen (intervalle) pour l’ensemble des données d’innocuité | Sexe (M/F) |
C-11-034 (étude pivot) | Étude multicentrique d’équivalence, à double insu, randomisée, à contrôle actif, à 2 groupes parallèles | Solution de travoprost à 0,003 % 1 goutte 1 fois/jour à 20 heures Oculaire topique | 442 | 65,2 ans | Hommes = 348 Femmes = 515 |
Solution de travoprost à 0,004 % avec BAK, 1 goutte 1 fois/jour à 20 heures Oculaire topique | 422 |
Paramètre d’évaluation de l’efficacité principal et secondaires pour l’étude C-11-034
Le paramètre d’évaluation de l’efficacité principal était la PIO à la semaine 2, à la semaine 6 et au mois 3 pour chaque point d’évaluation (8 h, 10 h et 16 h).
Les données de soutien étaient les suivantes :
- Changement de la PIO par rapport à la base et pourcentage de changement de la PIO par rapport à la base à chaque visite (semaine 2, semaine 6 et mois 3) et aux points d’évaluation (8 h, 10 h et 16 h),
- Le pourcentage de patients présentant une valeur de la PIO <18 mm Hg à chaque visite et à chaque point d’évaluation et
- Le pourcentage de patients présentant un abaissement de la PIO de 30 % au moins par rapport à la base à chaque visite et à chaque point d’évaluation.
Résultats de l’étude
Résultats relatifs à l’efficacité liés au paramètre principal
L’efficacité d’abaissement de la PIO de la solution ophtalmique de travoprost à 0,003 % était équivalente à celle de la solution ophtalmique de travoprost à 0,004 % à toutes les visites de l’étude durant le traitement et à tous les points d’évaluation. Lors de l’analyse d’efficacité principale, il fallait, pour conclure à l’équivalence, que l’IC bilatéral à 95 % pour la différence de PIO entre les groupes de traitement se trouve à ± 1,5 mm Hg en chacun des 3 points d’évaluation (8 h, 10 h et 16 h) pour chaque visite sous traitement (semaine 2, semaine 6 et mois 3). Les différences de moyennes des moindres carrés entre les groupes de traitement allaient de -0,3 à 0,0 mm Hg, avec des IC allant de -0,7 mm à 0,4 mm Hg (tableau 6). Par conséquent, l’équivalence est réalisée puisque chacune des 9 évaluations s’accompagnait d’un IC entièrement inclus dans l’intervalle spécifié de ± 1,5 mm Hg. De plus, les 9 évaluations s’accompagnaient d’IC entièrement inclus dans une marge de ± 1,0 mm Hg.
Tableau 6 : Comparaison de la PIO moyenne (mm Hg) à la semaine 2, à la semaine 6 et au mois 3 (C-11-034 – données en intention de traiter)
Solution ophtalmique de travoprost à
0,003 %
Solution ophtalmique de travoprost à
0,004 %
Visite Point N Moyenne
(E-T) N Moyenne (E-T)
Différence des
moyennesa
(IC à 95 %)
Semaine 2 8 h 442 19,4 (0,16) 416 19,5 (0,17) -0,1 (-0,5; 0,3)
10 h 442 18,6 (0,16) 416 18,6 (0,16) -0,0 (-0,4; 0,4) 16 h 442 18,0 (0,16) 416 18,3 (0,16) -0,3 (-0,7; 0,1) Semaine 6 8 h 439 19,3 (0,16) 413 19,3 (0,17) -0,0 (-0,4; 0,4)
10 h 440 18,5 (0,16) 413 18,6 (0,17) -0,1 (-0,5; 0,3) 16 h 440 18,0 (0,16) 413 18,1 (0,17) -0,2 (-0,6; 0,2) Mois 3 8 h 432 19,2 (0,17) 408 19,3 (0,18) -0,1 (-0,5; 0,3)
10 h 432 18,3 (0,17) 408 18,6 (0,18) -0,3 (-0,7; 0,1) 16 h 431 18,0 (0,16) 408 18,0 (0,17) 0,0 (-0,4; 0,4) Solution ophtalmique de travoprost à 0,003 % = Gouttes oculaires de travoprost, 30 mcg/mL, avec polyquaternium-1 comme agent de conservation
Solution ophtalmique de travoprost à 0,004 % = Gouttes oculaires de travoprost, 40 mcg/mL, avec BAK comme agent de conservation
E-T = Écart-type; IC = Intervalle de confiance
a Estimations basées sur les moyennes des moindres carrés, dérivées d’un modèle statistique qui tient compte des mesures de PIO corrélées chez les patients lorsque le site et la strate de PIO de base réelle de 8 h sont dans le modèle.
Résultats relatifs à l’efficacité liés aux paramètres secondaires
Pour chaque paramètre d’évaluation de l’efficacité, l’analyse n’a produit aucun signe de différence d’efficacité d’abaissement de la PIO entre la solution ophtalmique de travoprost à 0,003 % et la solution ophtalmique de travoprost à 0,004 %.
Les changements moyens et les pourcentages de changement de la PIO par rapport à la base à chaque visite de l’étude et en chaque point d’évaluation n’ont révélé aucune différence marquée entre les groupes de traitement. Les réductions moyennes de PIO allaient de 7,1 à 8,2 mm Hgmm Hg pour le groupe de la solution ophtalmique de travoprost à 0,003 % et de 7,1 à 8,4 mm Hgmm Hg pour le groupe de la solution ophtalmique de travoprost à 0,004 % (figure 1). Les pourcentages de réduction de la PIO par rapport à la base à chaque visite de l’étude et en chaque point d’évaluation allaient de 28,4 % à 30,7 % (tableau 7). Les pourcentages de réduction de la PIO étaient similaires dans les groupes de traitement en chaque point d’évaluation et n’ont pas varié d’une façon marquée de la semaine 2 à la semaine 6 ou au mois 3, dans l’un et l’autre groupe de traitement. Ces résultats sont conformes à la conclusion que les deux médicaments de l’étude sont équivalents sur le plan de l’efficacité.
Figure 1 : Moyennes et intervalles de confiance à 95 % pour les changements de PIO par rapport à la base (mm Hg) par visite (données en intention de traiter)
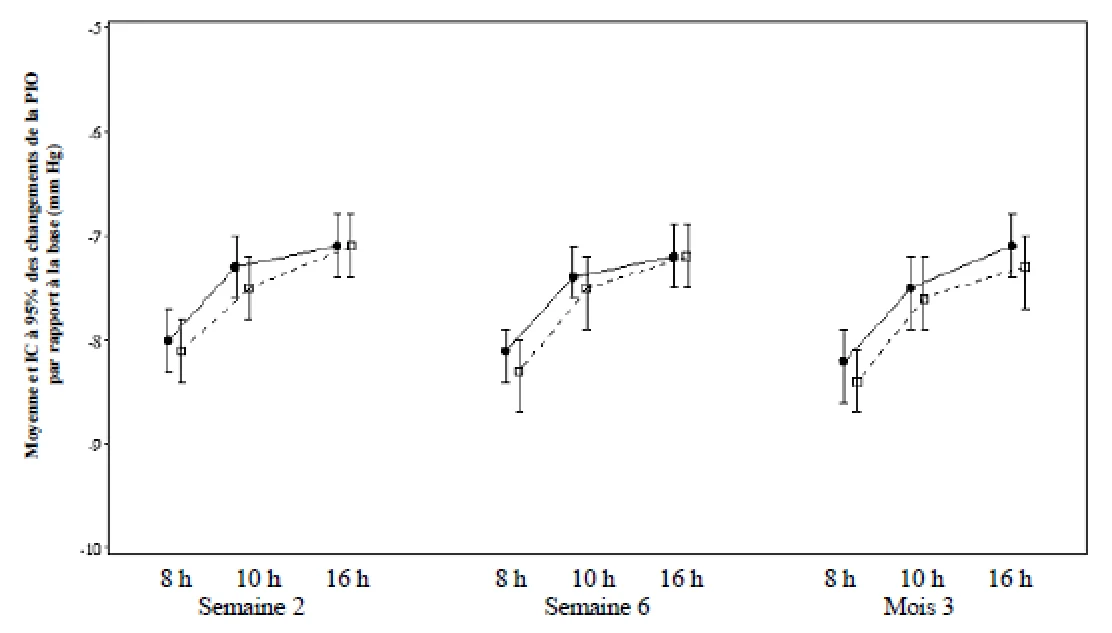
••• Travoprost à 0,003 % □□□ Solution ophtalmique de travoprost à 0,004 %
Tableau 7 : Statistique descriptive du changement de PIO en pourcentage par rapport à la base (mm Hg) par visite
(données en intention de traiter)
Solution ophtalmique de travoprost à 0,003 % Solution ophtalmique de travoprost à 0,004 %
Visite 8 h 10 h 16 h 8 h 10 h 16 h
Semaine 2 N 442 442 442 416 416 416
Moyenne -29,7 -28,4 -28,7 -29,9 -29,3 -28,5
E-T 10,67 10,97 11,43 11,33 11,44 11,55
(Min, Max) (-58; 0) (-61; 11) (-59; 9) (-60; 4) (-63; 9) (-59; 5)
IC à 95 % (-30,7; -28,7) (-29,4; -27,4) (-29,7; -27,6) (-31,0; -28,8) (-30,4; -28,3) (-29,6; -27,4)
Semaine 6 N 439 440 440 413 413 413
Moyenne -30,3 -28,9 -28,8 -30,8 -29,4 -29,1
E-T 10,78 10,89 11,35 11,36 11,36 11,11
(Min, Max) (-61; 14) (-62; 8) (-63; 4) (-65; 8) (-59; 14) (-57; 8)
IC à 95 % (-31,3; -29,3) (-30,0; -27,9) (-29,9; -27,7) (-31,9; -29,7) (-30,5; -28,3) (-30,2; -28,0)
Mois 3 N 432 432 431 408 408 408
Moyenne -30,7 -29,5 -28,5 -31,0 -29,5 -29,4
E-T 11,29 11,44 11,48 10,93 11,50 11,37
(Min, Max) (-61; 30) (-59; 8) (-63; 9) (-60; 11) (-64, 25) (-64; 17)
IC à 95 % (-31,7; -29,6) (-30,6; -28,5) (-29,6; -27,4) (-32,1; -30,0) (-30,6; -28,4) (-30,5; -28,3)
Solution ophtalmique de travoprost à 0,003 % = Gouttes oculaires de travoprost, 30 mcg/mL. Solution contenant du polyquatternium-1 comme agent de conservation
Solution ophtalmique de travoprost à 0,004 % = Gouttes oculaires de travoprost, 40 mcg/mL. Solution contenant du BAK comme agent de conservation
On n’a noté aucune différence marquée entre les groupes de traitement selon le nombre et le pourcentage de patients dont la PIO mesurée était inférieure à 18 mm Hg (tableau 8). Chez 33 % à 55 % des patients, la PIO mesurée était inférieure à 18 mm Hg durant l’étude. Bien que les pourcentages de patients ayant une PIO mesurée inférieure à ce seuil aient varié suivant les visites de l’étude et les points d’évaluation, on n’a noté aucune différence marquée entre les groupes de traitement lors des évaluations spécifiques. Dans les deux groupes, les pourcentages pertinents augmentaient durant la journée, mais n’ont pas beaucoup varié de la semaine 2 au mois 3.
Tableau 8 : Nombre et pourcentage de patients dont la PIO est inférieure à 18 mm Hg, par visite et par point d’évaluation (données en intention de traiter)
Solution ophtalmique de travoprost
à 0,003 %
Solution ophtalmique de travoprost
à 0,004 %
8 h 10 h 16 h 8 h 10 h 16 h Total N (%) Total N (%) Total N (%) Total N (%) Total N (%) Total N (%)
Semaine 2 442 147
(33,3) 442 208
(47,1) 442 237
(53,6) 416 153
(36,8) 416 187
(45,0) 416 216
(51,9)
Semaine 6 439 172
(39,2) 440 195
(44,3) 440 240
(54,5) 413 156
(37,8) 413 181
(43,8) 413 218
(52,8)
Mois 3 432 167
(38,7) 432 211
(48,8) 431 231
(53,6) 408 154
(37,7) 408 191
(46,8) 408 214
(52,5) Solution ophtalmique de travoprost à 0,003 % = Gouttes oculaires de travoprost, 30 mcg/mL. Solution contenant du polyquaternium-1 comme agent de conservation
Solution ophtalmique de travoprost à 0,004 % = Gouttes oculaires de travoprost, 40 mcg/mL. Solution contenant du BAK comme agent de conservation
On n’a noté aucune différence marquée entre les groupes du traitement selon le nombre et le pourcentage de patients dont l’abaissement de la PIO était d’au moins 30 % par rapport à la base (tableau 9). On n’a noté aucune différence marquée entre les groupes de traitement lors des comparaisons entre visites individuelles et entre points d’évaluation. Le pourcentage le plus grand observé était de 53,7 % pour le groupe de la solution ophtalmique de travoprost à 0,003 % (également à 8 h, mois 3). Globalement, à chaque visite de l’étude et à chaque point d’évaluation, au moins 43,9 % des patients du groupe de la solution ophtalmique de travoprost à 0,003 % et au moins 44,2 % des patients du groupe de la solution ophtalmique de travoprost à 0,004 % présentaient une réduction de la PIO d’au moins 30 % par rapport à la base.
Tableau 9 : Nombre et pourcentage de patients présentant une baisse de la PIO d’au moins 30 % par rapport à la base, par visite et par point d’évaluation (données en intention de traiter)
Solution ophtalmique de travoprost
à 0,003 %
Solution ophtalmique de travoprost
à 0,004 %
8 h 10 h 16 h 8 h 10 h 16 h Total N (%) Total N (%) Total N (%) Total N (%) Total N (%) Total N (%)
Semaine 2 442 219
(49,5) 442 194
(43,9) 442 208
(47,1) 416 197
(47,4) 416 201
(48,3) 416 (44,2)
Semaine 6 439 232
(52,8) 440 200
(45,5) 440 196
(44,5) 413 216
(52,3) 413 206
(49,9) 413 (47,5)
Mois 3 432 232
(53,7) 432 228
(52,8) 431 192
(44,5) 408 222
(54,4) 408 204
(50,0) 408 (48,3)
Solution ophtalmique de travoprost à 0,003 % = Gouttes oculaires de travoprost, 30 mcg/mL. Solution contenant du polyquaternium-1 comme agent de conservation
Solution ophtalmique de travoprost à 0,004 % = Gouttes oculaires de travoprost, 40 mcg/mL. Solution contenant du BAK comme agent de conservation
PHARMACOLOGIE DÉTAILLÉE
La pharmacologie, la pharmacologie de l’innocuité, la pharmacocinétique et les attributs toxicologiques du travoprost ont été largement caractérisés dans des modèles non cliniques. L’évaluation non clinique du travoprost repose sur les profils non cliniques déjà établis de la substance active, concernant l’innocuité oculaire, la tolérance locale et le potentiel d’exposition générale.
Données chez l’humain
Pharmacodynamie
Études in vitro
La fixation aux protéines in vitro d’AL-5848, le métabolite actif du travoprost, a été étudiée dans le plasma humain. La fixation d’AL-5848 aux protéines plasmatiques était modérée (80 %) sur une plage de concentration x 10 000.
Pharmacocinétique
Les études de phase I avec les solutions ophtalmiques de travoprost à 0,004 % (agent de conservation BAK) ou de timolol à 0,5 % ont été menées pour caractériser complètement la pharmacocinétique plasmatique à l’état stationnaire du travoprost et de l’AL-5848 chez des sujets en bonne santé (C-99-08), des hommes japonais (C-00-15), des insuffisants rénaux (C-99-97) ou des insuffisants hépatiques (C-005-05). Les études C-99-08 et C-00-15 concernaient l’administration oculaire topique une fois par jour de l’une ou de l’autre solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK) ou de travoprost à 0,0015 % dans les deux yeux pendant 7 jours. Les études portant sur des insuffisants rénaux (C-99-97) ou hépatiques (C-00-05) concernaient l’administration bilatérale une fois par jour de la solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK) pendant 7 jours. On a mené une étude contrôlée (C-02-35) pour déterminer la pharmacocinétique plasmatique de l’AL-5848 et du timolol, lors de l’administration de la solution ophtalmique travoprost/timolol, en comparaison avec l’administration des solutions ophtalmiques de travoprost à 0,004 % (agent de conservation BAK) et de timolol à 0,5 %, indépendamment, selon un schéma d’administration une fois par jour pendant 3 jours.
Un résumé des paramètres pharmacocinétiques du métabolite acide actif (AL-5848) du travoprost dans le plasma pour l’ensemble des études de phase I est présenté ci-dessous (tableau 10).
Tableau 10 : Pharmacocinétique plasmatique de l’AL-5848 pour l’ensemble des études de phase I après administration oculaire topique de la solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK)
| Étude | Traitement | Cmax (pg/mL) | Tmax (h) | T1/2 (h) | N |
| C-99-08 | Travoprost, 0,004 % (agent de conservation BAK) | 15 ± 5 | 0,26 ± 0,12 | n.d. | 16 |
| C-00-05 | Travoprost, 0,004 % (agent de conservation BAK) | 21 ± 8 | 0,27 ± 0,16 | 0,75 ± 0,23a | 31 |
| C-99-97 | Travoprost, 0,004 % (agent de conservation BAK) | 14 ± 3 | 0,19 ± 0,04 | n.d. | 4 |
| C-00-15 | Travoprost, 0,004 % (agent de conservation BAK) | 15 ± 6 | 0,18 ± 0,06 | n.d. | 7 |
| C-02-35 | Travoprost, 0,004 % (agent de conservation BAK) | 16 ± 4 | 0,42 ± 0,14 | n.d. | 3 |
Les valeurs représentent la moyenne ± l’écart type
N Nombre de profils pharmacocinétiques avec au moins une teneur quantifiable. n.d. Non déterminé, pour cause d’insuffisance de données.
a t1/2 moyenne basée sur les valeurs de 22 sujets.
La concentration d’AL-5848 n’était pas mesurable chez les deux tiers environ des sujets ayant reçu la solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK) et participant aux 5 études. Pour 70 % des profils, la concentration plasmatique était inférieure à la limite de quantification (LQ) (< 10 pg/mL). Dans le cas des profils pharmacocinétiques avec une concentration d’AL-5848 quantifiable, la Cmax moyenne pour le métabolite acide du travoprost (AL-5848) était comparable dans l’ensemble des 5 études (comprise entre 15 et 21 pg/mL). Pour tous les sujets, sauf un, chez lesquels on a observé une concentration plasmatique d’AL-5848 quantifiable, la Cmax était observée dans les 30 minutes suivant l’administration. Pour un seul sujet de l’étude C-00-05, la Tmax était de 45 minutes. Au total, 22 profils pharmacocinétiques représentant 14 sujets s’accompagnaient d’une concentration d’AL-5848 quantifiable suffisante pour permettre d’évaluer la t1/2, dont la valeur moyenne était de 45 ± 14 minutes (0,75 ± 0,23 h). L’élimination de l’AL-5848 du plasma était rapide, avec des niveaux résiduels généralement au dessous de la LQ (10 pg/mL) dans l’heure suivant l’administration.
La pharmacocinétique d’une dose unique et celle de doses multiples de travoprost ont été évaluées dans 5 études de phase I au total. La concentration plasmatique d’AL-5848 était similaire après l’administration unique et après l’administration multiple pour l’ensemble des 5 études.
Une comparaison des résultats pharmacocinétiques obtenus pour AL-5848 après la première et la dernière dose (état stationnaire) de la solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK) administrée une fois par jour pendant 7 jours à des sujets en bonne santé, des sujets japonais, des insuffisants rénaux et des insuffisants hépatiques, brosse un tableau similaire d’exposition générale faible pour l’ensemble des 4 études (C-99-08, C-99-97, C-00-05, C-00-15). La majorité des concentrations plasmatiques étaient sous la limite de quantification LQ (10 pg/mL). En outre, il n’y avait aucun signe d’accumulation du médicament après l’administration répétée de la solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK) pour toutes les études, y compris celles concernant des insuffisants rénaux ou hépatiques.
La concentration systémique faible d’AL-4858, observée dans l’étude C-02-35 après l’administration oculaire répétée (3 jours) de la solution ophtalmique de travoprost à 0,004 % avec BAK ou de travoprost/timolol, était aussi conforme à celle observée chez les sujets en bonne santé (C-99-08), chez les sujets japonais (C-00-15), chez les insuffisants rénaux (C-99-
- 97) ou chez les insuffisants hépatiques (C-00-05). Il n’y avait pas de différences apparentes dans les concentrations d’AL-5848 entre le jour 1 et le jour 3, indiquant une absence d’accumulation de médicament et il n’y avait pas de différences observables entre les traitements.
Données chez l’animal
Pharmacodynamie
Études in vivo
Chez le macaque de Buffon, le travoprost a réduit la PIO d’une manière reliée à la dose, avec un maximum de 30 % pour la dose de 0,3 mg. L’administration 1 fois/jour assure le maintien de la réduction de la PIO pendant 24 heures.
Tableau 11 : Réduction de la PIO après administration 2 fois/jour de travoprost
(AL-6 221) à des macaques de Buffon présentant une hypertension oculaire provoquée par laser
| Dose (mcg) | PIO de base | Nombre de doses/nombre d’heures après l’administration % ± ETM (mm Hg ± ETM) | ||||||
| [Véhicule]1 | (mm Hg) | 1/22 | 1/4 | 1/6 | 4/16 | 5/2 | 5/4 | 5/6 |
| 0,1 [P/P] | 36,8 | 1,8 ± 6,4 (1,7 ± 2,6) | 7,7 ± 6,8 (3,9 ± 3,0) | 9,3 ± 8,1 (4,8 ± 3,8) | 16,94 ± 4,3 (6,8 ± 1,9) | 22,74 ± 5,8 (9,3 ± 3,1) | 21,84 ± 6,8 (9,2 ± 3,5) | 15,3 ± 7,6 (6,6 ± 3,6) |
| Véhicule | 41,4 | 16,4 ± 8,3 (8,4 ± 5,1) | 19,0 ± 8,4 (10,2 ± 2,6) | 20,7 ± 7,7 (10,6 ± 3,0) | 8,1 ± 1,9 (3,8 ± 6,1) | 14,7 ± 9,8 (8,4 ± 3,3) | 16,9 ± 8,7 (9,0 ± 3,4) | 9,4 ± 9,0 (6,4 ± 3,0) |
| 0,3 [T.N.] | 41,6 | 19,03 ± 4,1 (8,5 ± 1,9) | 15,03 ± 2,5 (6,6 ± 1,3) | 18,53 ± 3,0 (8,2 ± 1,5) | 18,43 ± 5,9 (8,4 ± 2,8) | 31,23 ± 3,7 (13,5 ± 2,1) | 30,33 ± 3,8 (13,2 ± 2,0) | 26,63 ± 3,6 (11,6 ± 1,9) |
| Véhicule | 40,6 | 6,5 ± 4,7 (3,2 ± 2,5) | 9,2 ± 5,7 (4,0 ± 3,7) | 1,9 ± 4,5 (9,0 ± 3,8) | 6,64 ± 2,6 (2,6 ± 4,3) | 13,34 ± 4,8 (5,4 ± 4,0) | 16,4 ± 4,3 (7,2 ±2,0) | 14,6 ± 7,2 (7,0 ±1,6) |
| 0,3 [P/P] | 36,8 | 19,54 ± 3,7 (7,7 ± 2,1) | 25,74 ± 5,0 (10,8 ± 3,4) | 22,14 ± 5,9 (9,2 ± 3,4) | 29,94 ± 3,7 (11,9 ± 2,4) | 28,64 ± 5,2 (11,9 ± 3,2) | 28,14 ± 5,7 (11,9 ± 3,4) | 20,74 ± 5,3 (9,0 ± 3,1) |
| Véhicule | 34,7 | 7,2 ± 4,8 (3,0 ± 4,3) | 6,1 ± 7,0 (3,5 ± 2,9) | 5,1 ± 8,1 (3,5 ± 2,4) | 2,6 ± 5,6 (1,5 ± 4,5) | 1,1 ± 6,0 (1,4 ± 3,9) | 4,6 ± 7,5 (2,7 ± 3,7) | +6,8 ± 6,7 (+2,7 ± 4,2) |
1 P/P = solution salée tamponnée phosphate avec polysorbate 80; T.N. = Tears Naturale 2 Administration 2 fois/jour, à 9 h et à 17 h; nombre de doses/nombre d’heures après l’administration 3 p < 0,01
4 p < 0,05
Lors d’une étude croisée, on a observé une augmentation significative du débit sanguin à la papille optique de 13,4 % (± 3,9 %) chez 15 lapins Dutch-Belted après l’administration oculaire topique 1 fois/jour d’une solution de travoprost à 0,004 % pendant une semaine. Les paramètres de la circulation générale n’étaient pas affectés par le traitement médicamenteux.
Lors d’une étude d’innocuité chez des lapins Dutch-Belted adaptés à l’obscurité et n’ayant jamais reçu de traitement, une dose sous-cutanée unique du véhicule (1,6 mL/kg) ou de 100 mcg/kg de travoprost n’a produit aucun changement notable dans les amplitudes maximums ou les latences des ondes A ou B de l’électrorétinogramme (ERG) à l’éclat, mesurées 1 heure ou 1 semaine après l’administration. Cela indique que le travoprost ne produit pas de changement fonctionnel dans les photorécepteurs ni dans les couches rétiniennes internes de l’œil à une dose environ 2 000 fois la dose clinique maximum recommandée de 0,046 mcg/kg/jour.
Études in vitro
On a comparé l’affinité de liaison aux récepteurs des formes acides du travoprost et du latanoprost. Les deux analogues acides de prostaglandine ont une grande affinité de liaison au récepteur FP (membranes de corps jaune de bovin). L’interaction avec les récepteurs semblait limitée à un seul site de liaison. On a noté une faible affinité pour les autres récepteurs de prostaglandine. Sous sa forme d’acide libre, le travoprost est 60 fois moins sélectif pour les autres récepteurs. Son activité et sa sélectivité pour le récepteur FP sont supérieures à celles du latanoprost.
Tableau 12 : Données d’affinité pour les récepteurs des formes d’acides libres du travoprost et du latanoprost (Ki, nM)
Récepteurs DP | Récepteurs EP3 | Récepteurs EP4 | Récepteurs FP | Récepteurs IP | Récepteurs TP | |
| Travoprost, acide libre | 46 000 | 3 500 | 12 000 | 52 | 90 000 | 120 000 |
| Latanoprost, acide libre | 26 000 | 7 900 | 9 000 | 92 | > 90 000 | 61 000 |
Titrages fonctionnels des prostaglandines
La forme « acide libre » du travoprost s’est avérée un agoniste puissant et totalement efficace pour stimuler le renouvellement de la phospho-inositide (PI) dans les cellules Swiss 3T3 exprimant un récepteur FP. Par contre, la forme d’acide du latanoprost a révélé une activité moindre et ne s’est montré qu’un agoniste partiel dans ce système.
Tableau 13 : Étude des seconds messagers : activité et efficacité
Renouvellement de la PI, récepteurs FP | Stimulation de la cyclase, récepteurs DP | Stimulation de la cyclase, récepteurs EP2 | |
| Travoprost, acide libre | 4 nM (Emax = 100 %) | Inactive | Inactive |
| Latanoprost, acide libre | 27 nM (Emax = 75 %) | Inactive | Inactive |
La forme acide du travoprost n’a montré aucune affinité pour un groupe de plus de 32 récepteurs non prostanoïdes, dont les récepteurs muscariniques, alpha et bêta adrénergiques ainsi que des récepteurs de l’endothéline, à des concentrations atteignant 10 mcM.
Pharmacologie de l’innocuité
Les conclusions majeures des études de pharmacologie de l’innocuité avec le travoprost (AL-6221) ou son acide libre, AL-5848, étaient conformes à la pharmacologie connue de la PGFα et de ses analogues, une augmentation légère à modérée de la contractilité cardiaque chez le chien, une augmentation liée à la dose de la propulsion gastro-intestinale chez la souris et des contractions de l’utérus chez la rate sensibilisée par des œstrogènes. Les augmentations de contractilité cardiaque et de propulsion GI étaient observées à des doses approximativement 28 à 833 fois la dose clinique recommandée (0,036 mcg/kg/jour) de solution ophtalmique de travoprost à 0,003 %. Alors que la concentration la plus basse à produire une augmentation mesurable des contractions de bandes utérines isolées était environ 6 fois plus élevée que la concentration la plus élevée mesurée chez l’humain après une dose de 0,048 mcg/kg/jour. En outre, la concentration de travoprost qui peut effectivement atteindre l’utérus après une utilisation thérapeutique de la solution ophtalmique de travoprost à 0,003 % est notablement inférieure à la concentration de travoprost dans le bain contenant les bandes utérines de rate isolées de l’étude.
Selon les résultats des études de pharmacologie de l’innocuité et l’innocuité établie de la solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK) et de la solution ophtalmique de travoprost à 0,004 % Z (conservé par un système tamponné ionique), la marge de sécurité pour la solution ophtalmique de travoprost à 0,003 % administré par voie oculaire topique est considérée suffisamment large pour dissiper toute crainte d’événements fonctionnels indésirables notables chez l’humain.
Pharmacocinétique
Après l’administration oculaire topique de solution ophtalmique de travoprost à 0,004 % (agent de conservation BAK) à des lapins, AL-6221 était absorbé rapidement dans l’œil et son ester isopropylique était hydrolysé en son métabolite pharmacologiquement actif AL-5848. Par conséquent, la concentration de l’AL-5848 est notablement plus élevée que celle de l’AL-6221. La concentration maximale d’AL-5848 dans la cornée et dans l’humeur aqueuse était de 405 ng/g et 20,2 ng/g, respectivement, contre 32,9 ng/g et 0,820 ng/g pour AL-6221. La concentration d’AL-5848 a diminué avec une demi-vie de 1,2 à 1,4 heure dans ces tissus.
Des études chez le lapin pigmenté démontrent que ni AL-6221 ni AL-5848 n’ont d’affinité de fixation pour les tissus oculaires pigmentés par la mélanine.
Le travoprost a une biodisponibilité faible par la voie orale (inférieure à 3 à 6 %). Par conséquent, la pharmacocinétique d’AL-5848 après des doses sous-cutanées d’AL-6221 a été établie pour démontrer l’utilité de cette voie pour les études de toxicologie. Les résultats de ces études montrent la proportionnalité de la dose (Cmax et ASC) et la distribution rapide à partir du site (Tmax de 20 à 40 minutes). Les études de radiomarquage ont montré que le pourcentage de la dose absorbée provenant du dépôt sous-cutané était élevé, 96 % de la dose étant absorbée dans les 72 heures suivant l’administration. Ces résultats montrent que la voie sous-cutanée permet une exposition suffisante pour les études de toxicologie.
Chez le rat, la radioactivité se distribue largement dans le corps après des doses sous-cutanées d’AL-6221 tritié (marqué avec H3). Les concentrations tissulaires après 14 jours de dose quotidienne de 0,1 mg/kg étaient plus élevées qu’après une dose unique d’un facteur voisin de 3,5. Les concentrations de radioactivité diminuaient rapidement et, après une dose unique, étaient inférieures à la limite de détection dans la plupart des tissus après 24 heures. Par contre, les concentrations de radioactivité étaient mesurables jusqu’à 168 heures après un schéma à doses multiples. Les concentrations de radioactivité les plus fortes étaient mesurées dans les reins, le foie, les poumons et le plasma, où elles étaient généralement 10 fois plus élevées que dans les autres tissus. Les tissus présentant une concentration de radioactivité basse étaient le cerveau, les testicules, les muscles et la graisse, où les concentrations maximales étaient approximativement 50 fois inférieures à celle des reins, du foie, des poumons et du plasma. Les concentrations tissulaires diminuaient rapidement, avec un profil semblable à celui du plasma. Après avoir atteint la Cmax, les concentrations déclinaient de manière biphasique. Durant le déclin initial rapide, plus de 90 % de la radioactivité était éliminée de la plupart des tissus.
Le pourcentage d’AL-5848 tritié qui se fixe aux protéines plasmatiques chez l’humain, le singe et le rat était indépendant de la concentration sur un large intervalle (de 0,01 à 100 ng/mL), était similaire entre les espèces et modéré, à 80 % environ. Par conséquent, les interactions avec d’autres médicaments faisant intervenir la fixation à des protéines sont improbables.
Le métabolisme d’AL-6221/AL-5848 suit celui des prostaglandines endogènes comme la prostaglandine PG-F2α. Le premier stade de cette voie métabolique fait intervenir l’oxydation du groupe 15-hydroxyl par une enzyme cytosolique, la 15-hydroxyl déshydrogénase NAD+ / NADP+ prostaglandine-dépendante. Il est suivi par la réduction de la double liaison 13,14 par une enzyme 15-kéto prostaglandine réductase NADPH-dépendante, également une enzyme cytosolique. Les clivages de la chaîne latérale carboxylique progressent alors sous l’action de la bêta oxydase mitochondriale et de la gamma-oxydase du réticulum endoplasmique.
Les études chez le rat montrent que la radioactivité des doses d’AL-6221 tritié est excrétée rapidement dans l’urine et les fèces. Quatre-vingt-quinze pour cent de la dose est récupérée dans les excréments durant les 24 premières heures. Au bout de 168 heures, il ne reste plus que 0,3 % de la dose dans la carcasse. La voie d’excrétion principale est la voie biliaire, suivie de la voie fécale (74 %).
La présence de radioactivité a été observée dans le lait de rates lactantes après une dose sous-cutanée de 0,1 mg/kg de AL-6221 tritié. La concentration atteignait le maximum après 6 heures puis diminuait jusqu’à moins de 3 % de la Cmax après 24 heures, valeur correspondant à celle du plasma maternel (ratio lait/plasma : 0,78).
MICROBIOLOGIE
Sans objet.
TOXICOLOGIE
Toxicité aiguë
Le travoprost s’accompagne d’un faible niveau de toxicité aiguë. Il n’a produit aucune mortalité chez les rats ayant reçu du travoprost par voie intraveineuse à la dose de 10 mg/kg, ni chez les souris ayant reçu jusqu’à 100 mg/kg/jour (supérieur de plusieurs ordres de grandeur à la dose oculaire maximum recommandée chez l’humain [DOMRH] de 0,03 mcg/kg/jour). On n’a observé aucun effet général notable.
Les solutions ophtalmiques contenant 0,004 % de travoprost (sans BAK) administrées (une ou deux gouttes) dans un œil, toutes les demi-heures, à raison de dix doses par jour, se sont traduites par un inconfort oculaire nul ou de minime à modéré, avec un potentiel d’irritation bas.
Toxicité chronique ou subchronique de doses répétées
On a procédé à des études systémiques de doses répétées de travoprost chez le rat et la souris, le travoprost étant administré par voie orale, intraveineuse, intrapéritonéale ou sous-cutanée. La durée des études allait de deux semaines (souris, voie orale) à six mois (rat, voie sous-cutanée). Dans le cas de la souris, on a noté que la dose sans effet indésirable observé (DSEIO) était de 1 000 mcg/kg en administration intraveineuse/intrapéritonéale pendant 13 semaines au maximum. Chez le rat, l’administration sous-cutanée de 30 et de 100 mcg/kg pendant 6 mois a révélé une hyperostose et une fibrose des os examinés (fémur et sternum). On a observé une hématopoïèse extramédullaire dans le foie et dans la rate. On a aussi observé une diminution des paramètres érythrocytaires. Aucun des changements osseux, spléniques, hépatiques ou hématologiques n’a été observé chez le macaque de Buffon recevant le travoprost par administration oculaire topique pendant un an.
Des études oculaires topiques de doses répétées de travoprost (agent de conservation BAK) chez le lapin (maximum de 6 mois) et chez le macaque de Buffon (1 an) n’ont révélé aucun signe d’irritation oculaire ou de toxicité générale aux doses maximums de 0,01 ou de 0,012 %, respectivement, lorsque le travoprost était administré jusqu’à trois fois par jour dans un œil. Lors de l’étude sur le macaque, on a noté une augmentation de la pigmentation de l’iris et l’apparition d’une irrégularité de la surface cornéenne d’une durée de 1 an (tous les groupes). En outre, on a observé une fissure palpébrale élargie chez les macaques recevant du travoprost. Cette même observation a été faite chez des primates recevant du travoprost ou d’autres prostanoïdes comme le latanoprost ou le bimatoprost.
La toxicité oculaire topique des solutions ophtalmiques de travoprost (agent de conservation polyquaternium-1) a été déterminée lors d’une étude de doses répétées de 3 mois chez le lapin.
Tableau 14 : Études de doses oculaires topiques répétées avec des solutions ophtalmiques de travoprost (agent de conservation polyquaternium-1)
Animal (espèce) / Durée | Voie | Nombre d’animaux | Fréquence | Dose | Résultat |
| Lapin (NZW) / 3 mois | Oculaire topique/ OU | 5/sexe/ groupe | 3 fois/jour 3 fois/jour 2 fois/jour 2 fois/jour | Véhicule 20 mcg/mL 40 mcg/mL 120 mcg/mL | Pas de toxicité notable |
NZW=Lapin blanc de Nouvelle-Zélande; OU = les deux yeux
La dose sans effet indésirable observé (DSEIO) est soulignée.
Il n’y avait aucun signe d’irritation oculaire ni aucun effet notable sur la pression intra-oculaire, l’épaisseur de la cornée ou la microscopie spéculaire, aucun signe de toxicité générale ni aucune observation clinique indésirable. Il n’y avait aucun changement significatif dans la chimie clinique ou dans l’histopathologie. La dose sans effet indésirable observé (DSEIO) de la solution ophtalmique de travoprost (agent de conservation polyquaternium-1) était de 120 mcg/mL lorsqu’elle était administrée deux fois par jour par œil, pendant 3 mois.
Carcinogenèse
Des essais biologiques de deux ans, durant lesquels des rats et des souris ont reçu par voie sous-cutanée des doses de travoprost pouvant atteindre 100 mcg/kg/jour (2 500 fois la dose clinique), n’ont révélé aucun signe d’effet carcinogène.
Mutagenèse
Des tests de mutation des bactéries, un test de mutation des cellules de lymphome de souris, des tests du micronoyau chez la souris et des tests d’aberration chromosomique chez le rat ont démontré l’absence d’activité mutagène du travoprost. Lors d’un autre test de mutation des cellules de lymphome de souris, des concentrations plus fortes de travoprost se sont montrées légèrement mutagènes, mais seulement en présence d’enzymes d’activation.
Reproduction et tératologie
Chez le rat et la souris, le travoprost à dose sous-cutanée maximum de 10 mcg/kg/jour (plus de 300 fois la DOMRH) n’a affecté ni l’index d’accouplement ni celui de fertilité, tant chez les mâles que chez les femelles. Le nombre moyen de corps jaunes était légèrement réduit et on a noté une augmentation des pertes post-nidation à cette dose. Par contre, cet effet n’était pas noté à la dose de 3 mcg/kg/jour (100 fois la DOMRH).
Lors d’études tératologiques menées chez des femelles gestantes de rat et de souris, l’administration quotidienne, durant la période de genèse des principaux organes, de doses de seulement 1,0 mcg/kg/jour (souris) et 10 mcg/kg/jour (rat) (respectivement 30 et 300 fois la DOMRH) à des femelles gestantes a réduit la viabilité fœtale, la dose la plus basse sans effet étant 0,3 mcg/kg/jour (10 fois la DOMRH). Chez les femelles de rat recevant le travoprost par injection sous-cutanée, l’incidence des malformations squelettiques chez les fœtus a légèrement augmenté à la dose de 10 mcg/kg/jour (plus de 300 fois la DOMRH), mais pas à la dose de 3 mcg/kg/jour (100 fois la DOMRH). Aucune anomalie fœtale n’a été observée chez la souris à la dose de 1,0 mcg/kg/jour (plus de 30 fois la DOMRH).
Chez des femelles de rat gestantes auxquelles on administrait par la voie sous-cutanée une dose de travoprost pouvant aller jusqu’à 0,72 mcg/kg/jour, du jour 6 de la gestation au jour 20 de la lactation, on a noté une diminution reliée à la dose de la durée de gestation et une augmentation du nombre des mort-nés. On a noté aussi une diminution du poids corporel des petits survivants. Le développement des petits était affecté, comme en témoignait un retard dans l’apparition du réflexe de redressement statique, de l’ouverture des yeux et du décollement des pavillons d’oreille, ainsi qu’un retard de la séparation du prépuce et une diminution des paramètres d’activité motrice. Le niveau de non-observation des effets adverses était 0,1 mcg/kg/jour (plus de 3 fois la DOMRH).
RÉFÉRENCES
- 1.
Goldberg I, Cunha-Vaz J, Jakobsen J-E, Nordmann JP, Trost E, Sullivan EK,
The International Travoprost Study Group. Comparison of Topical Travoprost eye drops given once daily and timolol 0.5% given twice daily in patients with open-angle glaucoma or ocular hypertension. J Glaucoma 2001; 10: 414-422.
- 2.
Gross R, Pearce JH, Smith SE, Walters TR, DuBiner HB, Weiss MJ, Ochsner KI,
Duration of IOP reduction with travoprost BAK-free solution. J Glaucoma 2008; 17(3):217-222.
- 3.
Netland PA, Landry T, Sullivan EK, Andrew R, Silver L, Weiner A, Mallick S,
Dickerson J, Bergamini MVW, Robertson SM, Davis AA. The Travoprost Study Group. Travoprost compared with latanoprost and timolol in Patients with open-angle glaucoma or ocular hypertension. Am J Ophthalmol 2001; 132: 472-484.
- 4.
Orengo-Nania S, Landry T, von Tress M, Silver L, Weiner A, Davis AA, The Travoprost
Study Group. Evaluation of Travoprost as adjunctive therapy in patients with uncontrolled intraocular pressure while using timolol 0.5%. Am J Ophthalmol 2001; 132: 860-868
- 5. Sharif NA, Davis TL, Williams GW. [3H]AL-5848 ([3H] 9β –(+)-Fluprestenol). Caboxylic acid of Travoprost (AL-6221), a novel FP prostaglandin to study the pharmacology and autoradiographic localization of the FP receptor. J Pharm Pharmacol 1999; 51: 685-694.
- 6. Sorbera L, Castaner J (2000). Travoprost. Drugs Future 25 (1): 41-45.
- 7. Konstas ABP, Mikropoulos D, Kaltsos K, Jenkins JN, Steward WC. 24-hour intraocular pressure control obtained with evening versus morning dosed travoprost in primary open-angle glaucoma. Ophthalmology 2006; 113(3): 446-450.
- 8.
Fellman RL, Sullivan EK, Ratliff M, Silver LH, Whitson JT, Turner FD, Weiner AL,
Davis AA, The Travoprost Study Group. Comparison of Travoprost 0.0015% and 0.004% with Timolol 0.5% in Patients with Elevated Intraocular Pressure – A 6 month, Masked, Multicentre trial. Opthalmology 2002; 109(5) 998-1008.
- 9. The AGIS Investigators. The Advanced Glaucoma Intervention Study (AGIS): 7. The relationship between control of intraocular pressure and visual field deterioration. Am J Ophthalmol 2000; 130(4): 429-40
- 10.
Monographie de produit de TRAVATAN*Z (solution ophtalmique de travoprost,
0,004 %) p/v, 1er juin 2010; numéro de contrôle 137496.
- 11. Pfeiffer N. The TATS (Travatan Adjunctive Treatment Study) group. Timolol versus brinzolamide added to travoprost in glaucoma or ocular hypertension. Graefes Arch Clin Exp Ophthalmol 2011; 249: 1065-1071.
- 12. Monographie de produit – PrIZBA (solution ophtalmique de travoprost) 0,003 % p/v. Novartis Pharma Canada Inc. Date de révision : 10 mars 2017. Numéro de contrȏle 202529.