


Monographie de produit - Beriplex P/N 1000
1 Indications
Beriplex® P/N (complexe prothrombique humain) est indiqué chez les pa ents adultes (≥ 18 ans) qui requièrent un traitement et une prophylaxie périopératoire des hémorragies dans les cas de déficience acquise des facteurs de coagula on du complexe prothrombique, notamment lors de déficience causée par un traitement aux antagonistes de la vitamine K, ou en cas d’un surdosage aux antagonistes de la vitamine K, lorsqu’une correc on urgente du déficit s’avère nécessaire.
Aucune étude adéquate n’a été menée chez des pa ents a eints d’une déficience congénitale. Beriplex®
P/N devrait être u lisé pour le traitement et la prophylaxie périopératoire des hémorragies chez les pa ents a eints de déficience congénitale de l’un ou l’autre des facteurs de coagula on dépendants de la vitamine K seulement lorsque le facteur de coagula on spécifique purifié n’est pas disponible.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d'aucune donnée; par conséquent, l'indica on d'u lisa on dans la popula on pédiatrique n'est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (> 65 ans): La posologie et le mode d’administra on chez les personnes plus âgées (> 65 ans) sont iden ques aux recommanda ons générales.
2 Contre-indications
- Hypersensibilité à la substance active ou à tout excipient cité dans la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- En cas de coagulation intravasculaire disséminée, la préparation de complexe prothrombique ne doit être administrée qu’une fois l’état de consommation terminé.
- Antécédent de thrombocytopénie induite par l’héparine.
3 Encadré sur les mises en garde et précautions importantes
L’utilisation de concentrés du complexe prothrombique est associée au risque de thrombose. Des cas de thrombose ont été observés lors de traitements avec Beriplex® P/N (voir section 7 Mises en garde et précautions, sous-sections Généralités et Système sanguin et lymphatique).
4 Posologie et administration
4.1 Considérations posologiques
La dose doit être calculée sur la base de chaque cas individuel. La posologie doit être adaptée en fonc on des demi-vies des différents facteurs de coagula on du complexe prothrombique (veuillez consulter la rubrique 10 Pharmacologie clinique, Pharmacociné que).
La posologie individuelle nécessaire ne peut être déterminée que sur la base d’évalua ons régulières des taux plasma ques du facteur de coagula on à corriger, ou sur la base d’un test global évaluant les taux du complexe prothrombique (test de Quick, RNI), ainsi qu’en effectuant un suivi régulier de l’état clinique du pa ent.
Dans le cas d’interven ons chirurgicales majeures, il est essen el de réaliser un suivi précis du traitement subs tu f à l’aide de tests de coagula on (tests spécifiques évaluant les facteurs de coagula on ou tests globaux évaluant les taux du complexe prothrombique).
Administrer de la vitamine K simultanément aux pa ents recevant Beriplex®. L’administra on répétée de Beriplex® chez des pa ents nécessitant de façon urgente l’inversion de l’effet du traitement par antagoniste de la vitamine K n’est pas appuyée par des données cliniques et n’est donc pas recommandée.
Inverser l’effet des antagonistes de la vitamine K expose les pa ents au risque thromboembolique associé à la maladie sous-jacente. La reprise du traitement d’an coagula on doit être envisagée prudemment aussitôt que possible (veuillez consulter la rubrique 7 Mises en garde et précau ons, Système sanguin et lympha que).
4.2 Posologie recommandée et ajustement posologique
- Hémorragies et prophylaxie périopératoire des hémorragies lors d’un traitement aux antagonistes de la vitamine K
La dose dépendra du rapport normalisé interna onal (RNI) avant traitement et du RNI visé. Le RNI pré-traitement doit être mesuré le plus près possible du moment de l’administra on afin de calculer la dose appropriée de Beriplex®. Le tableau suivant indique les doses approxima ves (en mL/kg de poids corporel [p.c.] pour le produit recons tué et en UI de facteur IX/kg de p.c.) requises afin de normaliser le RNI (p. ex. ≤ 1,3) en fonc on de différentes valeurs ini ales du RNI.
| RNI pré-traitement* | 2,0 – 3,9 | 4,0 – 6,0 | > 6,0 |
| Dose approxima ve en mL/kg de p.c.† | 1 | 1,4 | 2 |
| Dose approxima ve en UI de facteur IX /kg de p.c. | 25 | 35 | 50 |
* RNI = [temps de prothrombine de l’échan llon du pa ent/temps de prothrombine du plasma de contrôle]ISI. Les résultats servent à calculer la sensibilité rela ve de l’échan llon par rapport à l’indice interna onal de sensibilité (ISI) de l’OMS.
† Dose fondée sur la puissance réelle indiquée sur l’é que e du flacon, laquelle peut varier entre 20 et 31 UI de facteur IX/mL après la recons tu on.
La dose est basée sur un poids corporel inférieur ou égal à 100 kg. Pour les pa ents qui pèsent plus de 100 kg, la dose unique maximale (en UI de facteur IX) ne doit donc pas dépasser 2 500 UI pour un RNI de 2,0 - 3,9, 3 500 UI pour un RNI de 4,0 - 6,0 et 5 000 UI pour un RNI > 6,0.
La correc on d’une altéra on de l’hémostase causée par un antagoniste de la vitamine K est obtenue habituellement environ 30 minutes après l’injec on. Administrer de la vitamine K simultanément aux pa ents recevant Beriplex®. La vitamine K est administrée pour maintenir les taux de facteurs de coagula on dépendants de la vitamine K une fois que les effets de Beriplex® ont diminué.
Ces recommanda ons reposent sur les données d’études cliniques menées chez un nombre limité de pa ents. La récupéra on et la durée de l’effet peuvent varier, et le suivi du RNI est donc obligatoire pendant et après le traitement.
4.3 Reconstitution
Veuillez consulter la sec on 11 Conserva on, stabilité et mise au rebut pour les condi ons et la période d’entreposage recommandées.
Beriplex® P/N doit être recons tué selon les direc ves énoncées ci-dessous.
Produits parentéraux :
Il convient de recons tuer et de prélever Beriplex® P/N dans des condi ons asep ques.
Amener le produit et le solvant (diluant) à la température ambiante. Re rer les capuchons protecteurs des flacons de produit et de diluant, puis ne oyer les bouchons de caoutchouc à l’aide d’une solu on an sep que et laisser sécher avant d’ouvrir l’emballage du disposi f Mix2Vial®.
- 1.
Ouvrir l’emballage du disposi f Mix2Vial® en re rant le capuchon. Ne pas re rer le disposi f
Mix2Vial® de l’emballage transparent.
- 2. Placer le flacon de diluant sur une surface plane et propre et le tenir fermement. Saisir Mix2Vial® et son emballage, puis enfoncer vers le bas la pointe de l’adaptateur bleu au travers du bouchon du flacon de diluant tout en la tenant bien droite.
- 3. Re rer soigneusement l’emballage transparent dans lequel se trouve le disposi f Mix2Vial® en tenant l’emballage par le rebord, puis en le rant vers le haut. S’assurer de ne re rer que l’emballage et non le disposi f Mix2Vial®.
- 4. Après avoir posé le flacon de produit sur une surface plane et rigide, retourner le flacon de diluant, auquel est a aché le disposi f Mix2Vial®, et enfoncer vers le bas la pointe de l’adaptateur transparent au travers du bouchon du flacon de produit tout en la tenant bien droite. Le diluant sera automa quement transféré dans le flacon du produit.
- 5. Tout en gardant les flacons de Beriplex® P/N et du diluant reliés au disposi f Mix2Vial®, faire tournoyer doucement le flacon de Beriplex® P/N afin de s'assurer que le produit est complètement dissous. Ne pas agiter.
- 6. À l’aide d’une main, tenir l’extrémité transparente du disposi f Mix2Vial® et de l’autre main tenir l’extrémité bleue du Mix2Vial® et dévisser le disposi f en deux par es. Jeter le flacon de diluant et l'adaptateur Mix2Vial® bleu auquel il est fixé.
- 7. Aspirer de l’air dans une seringue stérile vide. En gardant le flacon de produit à la ver cale, visser, dans le sens horaire, la seringue au raccordement de type Luer-Lock du disposi f Mix2Vial®. Appuyer sur le piston de la seringue afin d’injecter l’air dans le flacon de produit.
Prélèvement de la solu on et u lisa on :
- 8. Tout en maintenant le piston de la seringue enfoncé, retourner le flacon de produit et aspirer la solu on dans la seringue en rant lentement sur le piston.
- 9.
Une fois que la solu on a été transférée dans la seringue, tenir fermement le cylindre de la seringue
(en gardant le piston de la seringue orienté vers le bas) et dévisser, dans le sens an horaire, le disposi f transparent Mix2Vial® de la seringue.
4.4 Administration
Ce produit médicinal ne doit être mélangé à aucun autre produit médicinal à l’excep on de ceux men onnés dans la sec on Recons tu on et Administra on.
La solu on doit être claire ou légèrement opalescente. Après la filtra on ou l’élimina on, le produit recons tué doit être examiné à l’œil nu afin d’y déceler toute par cule ou décolora on avant l’administra on. Il ne faut pas u liser la solu on si elle est trouble ou si elle con ent des par cules.
Il faut veiller à ce que du sang ne pénètre pas dans la seringue remplie de produit : il y a un risque que le sang coagule à l’intérieur de la seringue, ce qui pourrait entraîner l’administra on de caillots de fibrine au pa ent. La solu on recons tuée devrait être administrée par voie intraveineuse à l’aide d’une tubulure d’injec on/de perfusion dis ncte (ne pas excéder 3 UI/kg/min, maximum : 210 UI/min, approxima vement 8 mL/min).
Si plus d’un flacon de Beriplex® est nécessaire, il est possible de regrouper le contenu de plusieurs flacons de Beriplex® pour une seule perfusion en u lisant un disposi f de perfusion disponible sur le marché.
La solu on Beriplex® ne doit pas être diluée.
Comme Beriplex® P/N ne con ent aucun agent de conserva on, le produit recons tué doit être administré immédiatement afin de garan r sa stérilité. S’il n’est toutefois pas administré immédiatement, la durée de conserva on ne doit pas dépasser 3 heures à température ambiante.
4.5 Dose oubliée
Sans objet.
5 Surdose
L’administra on de doses élevées de concentré du complexe prothrombique a été associée à des cas d’infarctus du myocarde, de coagula on intravasculaire disséminée, de thrombose veineuse et d’embolie pulmonaire. En cas de surdosage, le risque de complica ons thromboemboliques ou de coagula on intravasculaire disséminée est accru chez les pa ents déjà à risque de ces complica ons. Afin d’éviter un surdosage, un suivi régulier de l’état de la coagula on est indiqué au cours du traitement.
Pour obtenir l’informa on la plus récente pour traiter une surdose présumée, communiquez avec le centre an poison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomina on commune (ingrédient ac f) ainsi que d’autres iden ficateurs propres au produit, comme le numéro d’iden fica on du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 : Formes posologiques, teneurs et composi on
Descrip on
Beriplex® P/N est disponible sous deux formula ons : Beriplex® P/N 500 / Beriplex® P/N 1000. Il est offert sous forme de poudre lyophilisée (blanche ou légèrement colorée) dans un flacon à usage unique; il con ent aussi un flacon avec le volume adéquat d’eau stérile pour prépara ons injectables, Ph. Eur., fourni comme solvant (diluant) (Tableau 2). La boite de produit comprend également un disposi f de transfert muni d’un filtre sans aiguille Mix2Vial® nécessaire à la recons tu on et à l’élimina on du produit.
Tableau 2: Formula ons de Beriplex® P/N
| Formula on Beriplex® P/N | Facteur IX/Flacon | Solvant (Diluant) |
| Beriplex® P/N 500 | 500 UI de facteur IX/flacon | Flacon unique de 20 mL |
| Beriplex® P/N 1000 | 1000 UI de facteur IX/flacon | Flacon unique de 40 mL |
Chaque flacon de Beriplex® P/N con ent les ingrédients indiqués dans le Tableau 3.
Tableau 3 : Liste des ingrédients médicinaux contenus dans Beriplex® P/N
| Ingrédients médicinaux | Contenu après recons tu on (UI/mL) | Beriplex® P/N 500 | Beriplex® P/N 1000 |
| Facteur II | 20 - 48 | 380 – 800 UI/flacon | 760 – 1600 UI |
| Facteur VII | 10 - 25 | 200 – 500 UI/flacon | 400 – 1000 UI |
| Facteur IX | 25 | 500 UI/flacon | 1000 UI |
| Voie d’administra on | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/composi on | ||||
| Injec on intraveineuse | Solvant et poudre pour solu on, 500 UI ou 1000 UI* * Le facteur IX est considéré comme étant le facteur principal pour ce qui est de la puissance. | Albumine humaine, an thrombine III humaine, chlorure de sodium, citrate de sodium, héparine. | ||
| Facteur X | 22 - 60 | 500 – 1 020 UI/flacon | 1000 – 2040 UI |
| Protéine C | 15 - 45 | 420 – 820 UI/flacon | 840 – 1640 UI |
| Protéine S | 12 - 38 | 240 – 680 UI/flacon | 480 – 1360 UI |
Beriplex® P/N contient aussi les ingrédients non médicinaux suivants : héparine, antithrombine III humaine, albumine humaine, chlorure de sodium, citrate de sodium et acide chlorhydrique ou hydroxyde de sodium (en petites quantités pour l’ajustement du pH). Les composants pour le conditionnement de Beriplex® P/N ne contiennent pas de latex.
Beriplex® P/N 500 et Beriplex® P/N 1000, communément nommés Beriplex® P/N, sont des prépara ons de protéines plasma ques lyophilisées contenant tous les facteurs de coagula on humains essen els qui sont dépendants de la vitamine K (facteurs II, VII, IX et X) ainsi que les protéines an coagulantes C et S. Beriplex® P/N est disponible sous deux formula ons : Beriplex® P/N 500 et Beriplex® P/N 1000. Le facteur IX est considéré comme étant le facteur principal pour ce qui est de la puissance de la prépara on.
Parce que Beriplex® P/N est fabriqué à par r de plasma humain, il peut y avoir un risque de transmission d’agents infec eux. Par conséquent, les mesures habituelles de préven on du risque de transmission d’agents infec eux ont été prises (veuillez consulter la rubrique 13 Renseignements pharmaceu ques, Inac va on virale).
7 Mises en garde et précautions
Voir la sec on 3, « Encadré sur les mises en garde et précau ons importantes. »
Généralités
Chez les pa ents a eints d’une déficience acquise des facteurs de coagula on dépendants de la vitamine K (induite, par exemple, par un traitement aux antagonistes de la vitamine K), Beriplex® P/N ne doit être administré que s’il est nécessaire de corriger rapidement les taux de complexe prothrombique, comme en cas d’hémorragie majeure ou d’interven on chirurgicale urgente. Dans d’autres cas, une réduc on de la dose de l’antagoniste de la vitamine K ou l’administra on de vitamine K, ou les deux, est habituellement suffisante.
Les pa ents traités par des antagonistes de la vitamine K sont a eints de maladies sous-jacentes qui les prédisposent à des événements thromboemboliques. Les bienfaits poten els de contrecarrer l’effet des antagonistes de la vitamine K doivent être sous-pesés en regard des risques poten els d’événements thromboemboliques, surtout chez les pa ents ayant des antécédents d’événement thromboembolique.
Comme rapporté avec d’autres CCP, des complica ons thromboemboliques artérielles et veineuses mortelles et non mortelles ont été rapportées avec Beriplex® P/N au cours des essais cliniques et de la surveillance effectuée après la commercialisa on du produit. Veuillez surveiller les pa ents qui reçoivent Beriplex® P/N en restant à l’affût de tout signe ou symptôme d’événements thromboemboliques.
Beriplex® P/N n’a pas été étudié chez les sujets ayant présentés un événement thromboembolique, un infarctus du myocarde, une coagula on intravasculaire disséminée, un accident vasculaire cérébral, un accident ischémique transitoire, une angine de poitrine instable ou une maladie vasculaire périphérique sévère au cours des 3 derniers mois. Beriplex® P/N peut ne pas convenir aux pa ents présentant un événement thromboembolique au cours des 3 derniers mois.
Dans les cas de déficience congénitale de l’un des facteurs dépendants de la vitamine K, il convient d’u liser les produits contenant le facteur de coagula on spécifique lorsqu’il est disponible.
Sensibilité et résistance
Des réac ons anaphylac ques ont été observées chez des pa ents présentant des an corps dirigés contre les facteurs contenus dans Beriplex® P/N. Des réac ons d’hypersensibilité ont été observées avec Beriplex® P/N, incluant nausées, vomissements, bouffées vasomotrices, ur caire, tachycardie, angiœdème, hypotension, tachypnée, dyspnée, respira on sifflante, œdème pulmonaire, bronchospasme et collapsus circulatoire.
En cas de réac on allergique ou de type anaphylac que, il convient d’interrompre immédiatement l’administra on de Beriplex® P/N (c’est-à-dire, arrêt de l’injec on) et d’instaurer un traitement approprié. Les mesures thérapeu ques dépendent du type et de la gravité de l’effet indésirable. Il convient d’observer les normes médicales en vigueur en ma ère de traitement de l’état de choc.
Le traitement subs tu f peut entraîner la forma on d’an corps circulants dirigés contre un ou plusieurs facteurs du complexe prothrombique humain. L’appari on de ces inhibiteurs se manifeste par une mauvaise réponse clinique. Dans de tels cas, il est recommandé de consulter un centre spécialisé dans le traitement de l’hémophilie pour des conseils.
Surveillance et examens de laboratoire
L’évalua on des besoins posologiques individuels ne peut être réalisée que grâce à des évalua ons régulières des taux plasma ques des facteurs de coagula on d’intérêt ou, de façon globale, en évaluant les taux du complexe prothrombique (test de Quick, rapport normalisé interna onal [RNI]), ainsi qu’en effectuant un suivi régulier de l’état clinique du pa ent.
Dans le cas d’interven ons chirurgicales majeures, il est essen el de réaliser un suivi précis du traitement subs tu f à l’aide de tests de coagula on (tests spécifiques évaluant les facteurs de coagula on ou test global évaluant les taux du complexe prothrombique).
Une diminu on du compte plaque aire après l’administra on de Beriplex® P/N a été observée lors d’études cliniques ainsi que lors d’études chez l’animal. La per nence clinique de ces résultats est inconnue.
Système immunitaire
Les produits fabriqués à par r de sang ou de plasma humain présentent un risque de contamina on par des virus tels que le virus de l’immunodéficience humaine (VIH), les virus causant l’hépa te (le virus de l’hépa te B [VHB], le virus de l’hépa te C [VHC] et le virus de l’hépa te A [VHA]) et le parvovirus B19 (PVB19). Ces produits présentent aussi un risque théorique de transmission de l’agent qui cause la maladie de Creutzfeldt-Jakob (MCJ) et celui qui cause la variante de la maladie de Creutzfeldt-Jakob (v-MCJ), c’est-à-dire l’équivalent chez l’humain de la maladie de la vache folle. Le risque de transmission des prions, les agents qui causent la MCJ ou la v-MCJ, à la suite de l’administra on de Beriplex® P/N, est négligeable étant donné que les donneurs qui présentent un risque de MCJ ou de v-MCJ sont exclus de façon permanente des dons de sang. En outre, des études u lisant des agents expérimentaux de l’encéphalopathie spongiforme transmissible (EST), considérés comme étant des modèles pour la MCJ et pour la v-MCJ, ont démontré la capacité de certaines des étapes de fabrica on de Beriplex® P/N à éliminer les prions en quan té suffisante, de façon à fournir une protec on supplémentaire si ces agents venaient qu’à se trouver dans le plasma u lisé comme matériel de départ dans la fabrica on de Beriplex® P/N. Des mesures rigoureuses de préven on du risque de transmission d’agents infec eux par les médicaments préparés à par r de sang ou de plasma humain ont été mises en place et comprennent la sélec on clinique des donneurs, la recherche des marqueurs spécifiques d’infec on sur chaque don et sur les pools de plasma, ainsi que la mise en œuvre de mesures efficaces pour l’inac va on ou l’élimina on virale pendant la fabrica on. Malgré tout, le risque de transmission d’agents infec eux ne peut pas être totalement exclu en ce qui concerne les virus et autres pathogènes inconnus ou émergents.
Les mesures prises sont considérées comme efficaces vis-à-vis des virus enveloppés tels que le VIH, le VHB et le VHC ainsi que vis-à-vis les virus non enveloppés du VHA et PVB19.
Une vaccina on appropriée (hépa te A et B) doit être envisagée chez les pa ents recevant régulièrement ou de façon réitérée des produits de complexes prothrombiques dérivés du plasma humain.
Il est fortement recommandé de consigner le nom et le numéro de lot du produit à chaque administra on de Beriplex® P/N pour ainsi maintenir un lien entre le pa ent et le lot du produit. Dans tous les cas, si le médecin croit qu’une infec on a pu être transmise par le biais du produit, il doit en informer CSL Behring en composant le 1-866-773-7721. Le médecin doit discuter avec le pa ent des risques et des avantages qui sont associés au produit.
Système sanguin et lymphatique
Il existe un risque de thrombose ou de coagula on intravasculaire disséminée lorsque les pa ents présentant une déficience congénitale ou acquise sont traités avec le complexe prothrombique humain, par culièrement en cas d’administra ons répétées. Ce risque est plus important dans le cas du traitement d’une déficience isolée en facteur VII, étant donné que les autres facteurs de coagula on dépendants de la vitamine K, présentant des demi-vies plus longues, peuvent s’accumuler jusqu’à des taux beaucoup plus élevés que la normale. Les pa ents traités avec le complexe prothrombique humain doivent être surveillés étroitement afin de détecter les signes ou symptômes d’une coagula on intravasculaire disséminée ou d’une thrombose.
En raison du risque de complica ons thromboemboliques, un suivi étroit doit être réalisé lorsque Beriplex® P/N est administré aux pa ents présentant des antécédents de maladie coronarienne ou d’infarctus du myocarde, aux pa ents a eints de maladie du foie, aux pa ents en période péri- ou postopératoire, aux nouveau-nés ou aux pa ents présentant un risque de manifesta ons thromboemboliques ou de coagula on intravasculaire disséminée ou un déficit concomitant en inhibiteur. Dans chacune de ces situa ons, l’avantage poten el du traitement par Beriplex® P/N doit être évalué par rapport au risque éventuel de complica ons de ce type.
Chez les pa ents présentant une coagula on intravasculaire disséminée, il peut être nécessaire, dans certaines circonstances, d’instaurer un traitement subs tu f aux facteurs de coagula on du complexe prothrombique. Cependant, ce traitement subs tu f ne peut être instauré qu’une fois l’état de consomma on enrayée (par exemple, en traitant la cause sous-jacente, ou en normalisant de façon persistante le taux d’an thrombine III).
Inverser l’effet des antagonistes de la vitamine K expose les pa ents au risque thromboembolique associé à la maladie sous-jacente. La reprise du traitement d’an coagula on doit être envisagée prudemment aussitôt que possible.
Beriplex® P/N con ent jusqu’à 2 UI/mL d’héparine. Les effets indésirables peuvent inclure le développement d’une thrombocytopénie induite par l’héparine (TIH) de type II. Les signes caractéris ques d’une TIH sont une diminu on de la numéra on plaque aire de plus de 50 % et/ou l’appari on de complica ons thromboemboliques nouvelles ou inexpliquées durant le traitement par l’héparine. Les symptômes apparaissent généralement 4 à 14 jours après le début du traitement par l’héparine, mais ils peuvent apparaître également dans les 10 heures chez des pa ents ayant reçu récemment de l’héparine (dans les 100 jours précédents).
Des cas isolés de syndrome néphro que ont été rapportés à la suite de tenta ves d’induc on d’une tolérance immunitaire chez des pa ents a eints d’une hémophilie B avec inhibiteurs du facteur IX et ayant des antécédents de réac ons allergiques.
Aucune donnée n’est disponible sur l’emploi de Beriplex® P/N en cas d’hémorragie périnatale causée par une carence en vitamine K chez les nouveau-nés.
Beriplex® P/N n’a pas été évalué chez les pa ents souffrant d’un trouble vasculaire ischémique grave.
7.1 Populations particulières
7.1.1 Grossesse
L’innocuité du complexe prothrombique humain lors de son u lisa on chez la femme enceinte n’a pas été établie. Les études chez l’animal ne perme ent pas de statuer sur l’innocuité d’u lisa on pendant la grossesse, le développement embryo-fœtal, l’accouchement ou le développement postnatal.
Par conséquent, le complexe prothrombique humain ne doit être u lisé au cours de la grossesse qu’en situa on où son u lisa on est clairement requise.
7.1.2 Allaitement
L’innocuité du complexe prothrombique humain lors de son u lisa on chez la femme lors de l’allaitement n’a pas été établie. Les études chez l’animal ne perme ent pas de statuer sur l’innocuité d’u lisa on pendant la grossesse, le développement embryo-fœtal, l’accouchement ou le développement postnatal.
Par conséquent, le complexe prothrombique humain ne doit être u lisé au cours de l’allaitement qu’en situa on où son u lisa on est clairement requise.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : La posologie et le mode d’administra on chez les personnes plus âgées sont iden ques aux recommanda ons générales.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables (EI) fréquents (≥ 1/100 à < 1/10) observés chez les sujets recevant Beriplex® P/N ont été des événements thromboemboliques (y compris des cas mortels), des céphalées et des augmenta ons de la température corporelle.
Des réactions allergiques ou de type anaphylactique ont rarement (≥ 1/1000 à < 1/100) été observées, y compris les réactions anaphylactiques graves. De plus, une coagulation intravasculaire disséminée ainsi qu’une formation d’anticorps ont été observées (fréquence inconnue). Veuillez consulter la rubrique 7 Mises en garde et précautions.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
L’évalua on de l’innocuité de Beriplex® P/N est basée sur les données provenant de 3 études cliniques menées sur Beriplex® P/N et sur les données découlant de l’expérience après commercialisa on du produit (veuillez consulter la rubrique 14 Études cliniques, Tableau 9).
Étude non contrôlée
Étude BE1116_3001
Au total, 43 pa ents ont reçu une dose de Beriplex® P/N. Parmi ceux-ci, 25 pa ents ont connu au moins un événement indésirable (EI). Toutefois, la plupart de ces EIs étaient des symptômes associés à la chirurgie ou aux facteurs périopératoires. Seulement deux EIs ont été jugés liés à Beriplex® P/N : une embolie pulmonaire et un résultat anormal d’analyse de laboratoire. Le pa ent qui a obtenu un résultat anormal d’analyse de laboratoire présentait des taux anormalement élevés de fragments de prothrombine 1 et 2 (F1+2) immédiatement après l’infusion. Ce e augmenta on a pu être a ribuée, du moins en par e, au contenu de Beriplex® P/N. Ces taux étaient déjà au-dessus de la normale avant l’infusion, ce qui indique que l’ac va on de la coagula on était déjà en cours chez ce pa ent avant l’infusion de Beriplex® P/N.
L’EI d’embolie pulmonaire, laquelle a causé le décès du pa ent, est survenu en rela on temporelle étroite avec une deuxième infusion d’une prépara on commerciale de Beriplex® P/N. Dans ce cas par culier, même si l’embolie est survenue peu après l’administra on de Beriplex® P/N et qu’elle a été jugée possiblement reliée au décès, certains facteurs contribu fs (cancer gastro-intes nal métasta que et arythmie absolue) étaient aussi présents.
Quatre autres pa ents sont morts à la suite d’EIs : le premier décès était relié à une mort cardiaque, le deuxième, à une défaillance rénale aiguë et à une insuffisance respiratoire aiguë accompagnée d’empyème, le troisième, à une instabilité hémodynamique, et le quatrième, à une dyspnée, à une leucopénie, à un épanchement pleural et à une décompensa on cardiaque. Toutefois, ces décès ont été jugés comme n’étant pas reliés à Beriplex® P/N.
Essais à répar on aléatoire contrôlés contre l’administra on de plasma
Étude BE1116_3002
Dans un essai prospec f de non-infériorité mul centrique, à répar on aléatoire, ouvert et contrôlé contre traitement ac f, 212 sujets nécessitant de façon urgente l’inversion de l’effet du traitement par AVK en raison d’une hémorragie majeure aiguë ont été admis et répar s aléatoirement à un traitement; 103 pa ents ont été traités par Beriplex® P/N et 109, par l’administra on de plasma. Les sujets étaient âgés de 26 à 96 ans.
Étude BE1116_3003
Dans un essai prospec f de non-infériorité mul centrique, à répar on aléatoire, ouvert et contrôlé contre traitement ac f, 176 sujets nécessitant de façon urgente l’inversion de l’effet du traitement par AVK pour subir une chirurgie urgente ou une procédure invasive urgente ont été admis; 88 pa ents ont été traités par Beriplex® P/N et 88, par l’administra on de plasma. Les sujets étaient âgés de 27 à 94 ans.
Les pa ents ayant des antécédents d’événement thrombo que, d’infarctus du myocarde, d’accident vasculaire cérébral, d’accident ischémique transitoire, d’angine de poitrine instable, de maladie vasculaire périphérique sévère ou de coagula on intravasculaire disséminée au cours des 3 derniers mois ont été exclus des deux essais contrôlés.
Les effets indésirables apparus en cours de traitements (EIT) ont été définis comme des effets indésirables étant survenus ou s’étant aggravés à la suite de l’exposi on au produit à l’étude.
Le Tableau 4 présente les EIT ayant été considérés comme au moins possiblement liés au traitement à l’étude chez ≥ 2 sujets dans l’un des deux groupes de traitement. Le nombre et le pourcentage de sujets ayant présenté ces effets indiqués ci-dessous sont basés sur tous les effets survenus, y compris les effets considérés comme liés et ceux considérés comme non liés au traitement.
Tableau 4 : Sommaire des EIT survenus après l’administra on de Beriplex® ou du plasma dans les ERC
Nbre (%) de sujets
Beriplex® P/N
(n = 191)
Plasma (n = 197)
Diverses classifica ons de systèmes, de classes ou d’organes
Événements thromboemboliques (ETE)
Affec ons du système nerveux
Voir le tableau dis nct sur les ETE Nbre (%) de sujets
Beriplex® P/N
(n = 191)
Plasma (n = 197)
Céphalées 14 (7,3 %) 7 (3,6 %) Affec ons respiratoires, thoraciques et médias nales
Dyspnée/détresse respiratoire/hypoxie 7 (3,7 %) 10 (5,1 %) Œdème pulmonaire 3 (1,6 %) 10 (5,1 %) Affec ons cardiaques
Tachycardie/tachycardie ventriculaire 12 (6,3 %) 5 (2,5 %) Insuffisance cardiaque conges ve 5 (2,6 %) 8 (4,1 %) Troubles du métabolisme et de la nutri on
Surcharge liquidienne 0 (0 %) 7 (3,6 %) Affec ons hématologiques et du système lympha que
Anémie* 11 (5,8 %) 18 (9,1 %) Troubles généraux et anomalies au site d’administra on
Œdème périphérique 12 (6,3 %) 13 (6,6 %) Pyrexie/hyperthermie 7 (3,7 %) 11 (5,6 %) Affec ons musculosquele ques et du ssu conjonc f
Douleur dans les extrémités 1 (0,5 %) 3 (1,5 %) Lésions, intoxica ons et complica ons d’interven ons
Réac on post-transfusionnelle 0 (0 %) 4 (2,0 %) Inves ga ons
Augmenta on du rapport normalisé interna onal
augmenté/anormal
5 (2,6 %) 0 (0 %)
* y compris diminu on de l’hématocrite et diminu on de l’hémoglobine
Événements thromboemboliques
On croit que les pa ents qui interrompent leur traitement par AVK présentent un risque accru de complica ons thromboemboliques. Dans les deux études, la majorité des sujets présentaient de mul ples facteurs de risque d’ETE. Les ETE possibles ont été évalués par le chercheur ou par un comité d’adjudica on indépendant évaluant l’innocuité à l’insu. Le Tableau 5 présente un sommaire des événements thromboemboliques ayant été observés dans les ERC chez des pa ents ayant présenté une hémorragie majeure aiguë et chez des pa ents ayant nécessité une chirurgie/des procédures invasives urgentes.
Dans les deux ERC, les EIT thromboemboliques sont survenus à des fréquences semblables dans le groupe recevant Beriplex® P/N et dans le groupe recevant du plasma. Dans le groupe recevant Beriplex®
P/N, 14 sujets (7,3 %) ont présenté de possibles ETE et 14 sujets (7,1 %) ont présenté de possibles ETE dans le groupe recevant du plasma. Dans le groupe combiné recevant Beriplex® P/N, il a été jugé que les ETE de 9 sujets étaient au moins possiblement liés au traitement à l’étude, contre 7 sujets dans le groupe combiné recevant du plasma. Les ETE ont été considérés comme graves chez 8 sujets du groupe recevant Beriplex® P/N et chez 9 sujets du groupe recevant du plasma (pour les deux études combinées). Parmi ces pa ents présentant un ETE grave, il a été jugé que les ETE de 5 sujets du groupe recevant Beriplex® P/N et 6 sujets du groupe recevant du plasma étaient au moins possiblement liés au traitement à l’étude.
Tableau 5: EIT (ETE seulement) survenus après l’administra on de Beriplex® P/N ou de plasma dans les ERC
Classifica on par systèmes et organes Terme privilégié | Nbre (%) de sujets | |
| Étude chez les pa ents présentant des hémorragies majeures aiguës | Étude chez les pa ents devant subir une chirurgie/des procédures invasives urgentes | |
Beriplex® P/N (N = 103) Liés* Plasma (N = 109) Liés* | Beriplex® P/N (N = 88) Liés* Plasma (N = 88) Liés* | |
Tout possible ETE ETE au moins possiblement liés Affec ons cardiaques Infarctus du myocarde Ischémie myocardique Affec ons du système nerveux AVC ischémique Accident vasculaire cérébral (AVC) Infarctus cérébral embolique Trouble vasculaire cérébral Accident ischémique transitoire Affec ons vasculaires Thrombose veineuse d’un membre/dans le mollet Thrombose veineuse d’un membre/dans la veine radiale Thrombose (microthrombose des orteils) Thrombose veineuse profonde (TVP) Thrombophlébite Affec ons respiratoires, thoraciques et médias nales Embolie pulmonaire Autre Thrombose dans le disposi f Pose d’un filtre cave Complica on liée au cathéter | 8 (7,8 %) 7 (6,4 %) 5 (4,9 %) 3 (2,8 %) 1 (1,0 %) 2 (1,8 %) 1 (0,9) 0 2 (1,8 %) 2 (1,8) 3 (2,9 %) 0 2 (1,9) 0 1 (0,9 %) 0 0 0 0 1 (0,9 %) 0 1 (1,0 %) 1 (1,0) 0 1 (1,0 %) 0 0 0 1 (1,0 %) 1 (1,0) 0 0 1 (0,9 %) 0 0 1 (1,0 %) 1 (1,0) 1 (0,9 %) 0 0 0 0 | 6 (6,8 %) 7 (8,0 %) 4 (4,5 %) 4 (4,5 %) 0 2 (2,3 %) 2 (2,3) 0 0 1 (1,1 %) 1 (1,1 %) 1 (1,1) 0 1 (1,1 %) 0 1 (1,1 %) 1 (1,1) 0 0 0 1 (1,1 %) 0 0 1 (1,1 %) 1 (1,1) 0 1 (1,1 %) 1 (1,1) 0 1 (1,1 %) 1 (1,1) 1 (1,1%) 1 (1,1) 0 0 0 1 (1,1 %) 0 0 1 (1,1 %) 0 1 (1,1 %) 0 |
* Les EI liés ont été définis comme des effets dont le lien avec le traitement à l’étude a été classé comme lié, probablement lié ou possiblement lié. Le tableau n’inclut pas les décès inexpliqués. Plus d’une entrée d’événement thromboembolique est possible par sujet.
N = nombre total de sujets
Décès, autres effets indésirables sérieux et autres effets indésirables importants
Étude non contrôlée :
Le nombre de décès et d’effets indésirables sérieux observé était an cipé pour ce type de popula on à l’étude qui est composée de pa ents a eints de maladies graves. Trois des 43 pa ents ayant par cipé à l’étude non contrôlée BE1116_3001 sont décédés dans les 7 jours suivant le traitement avec Beriplex®
P/N. Deux de ces 3 décès ont été jugés comme étant non reliés à l’administra on de Beriplex® P/N. Un seul des 3 décès, causé par une embolie pulmonaire, a été jugé possiblement relié à Beriplex® P/N. Deux décès constatés lors de l’étude BE1116_3001 sont survenus de 1 à 6 mois après l’administra on de Beriplex® P/N. Ces deux décès ont été jugés comme étant non reliés à Beriplex® P/N. De plus, 1 pa ent ayant par cipé à l’étude BE1116_3001 a subi deux embolies artérielles 4 jours puis 7 jours après l’administra on de Beriplex® P/N. On ne connaît toutefois pas l’issue.
Études contrôlées :
Dans les deux ERC (études BE1116_3002 et BE1116_3003), les effets indésirables graves chez les sujets recevant Beriplex® P/N ont inclus l’accident vasculaire cérébral (AVC) ischémique, la TVP, la thrombose et l’insuffisance veineuse. Les effets indésirables graves associés à l’administra on de plasma dans les deux ERC ont inclus l’ischémie myocardique, l’infarctus du myocarde, la surcharge liquidienne, l’infarctus cérébral embolique, l’œdème pulmonaire, l’insuffisance respiratoire et la TVP.
Il y a eu un total de 10 sujets (9,7 %) qui sont morts dans le groupe recevant Beriplex® P/N (1 mort supplémentaire est survenue le jour 46, juste après la fin de la période de signalement de l’étude) et 5 (4,6%) qui sont morts dans le groupe recevant du plasma dans l’ERC contrôlé contre l’administra on de plasma chez des pa ents présentant des hémorragies majeures aiguës. L’intervalle de confiance à 95 % pour la différence de la mortalité dans le groupe recevant Beriplex® P/N moins la mortalité dans le groupe recevant du plasma allait de -2,7 % à 13,5 %. Dans l’essai contrôlé contre l’administra on de plasma chez des pa ents nécessitant une chirurgie/des procédures invasives urgentes, il y a eu un total de 3 sujets (3,4 %) qui sont morts dans le groupe recevant Beriplex® P/N (1 mort supplémentaire est survenue le jour 48 après la fin de la période de signalement de l’étude) et de 8 (9,1 %) qui sont morts dans le groupe recevant du plasma. L’intervalle de confiance à 95 % pour la différence de la mortalité dans le groupe recevant Beriplex® P/N moins la mortalité dans le groupe recevant du plasma allait de -14,6 % à 2,7 %. Une mort dans le groupe recevant Beriplex® P/N dans l’ERC chez des pa ents présentant une hémorragie majeure aiguë et une mort dans le groupe recevant du plasma de l’ERC chez des pa ents devant subir une chirurgie/des procédures invasives urgentes ont été considérées comme étant possiblement liées au traitement à l’étude selon une évalua on des données à l’insu par un comité d’adjudica on indépendant évaluant l’innocuité.
Aucun facteur commun à toutes les morts n’a été établi, quoique l’on ait fréquemment observé un fardeau élevé des comorbidités, un âge avancé et la mort après l’instaura on de soins de confort. La propor on de sujets ayant reçu les deux doses les plus élevées recommandées de Beriplex® P/N a été plus importante dans l’ERC chez des pa ents présentant une hémorragie majeure aiguë que dans l’ERC chez les pa ents subissant une chirurgie/procédure invasive, car plus de sujets de l’essai chez des pa ents présentant une hémorragie majeure aiguë avaient un RNI ini al dans les intervalles de 4‒6 et > 6,0. Cependant une analyse de la mortalité et des taux de facteurs chez les sujets présentant une hémorragie majeure a révélé que les sujets qui sont morts avaient des taux de facteurs médians similaires à ceux des sujets qui ne sont pas morts. De plus, les pa ents présentant des valeurs aberrantes correspondant à des taux de facteurs supraphysiologiques n’ont pas eu un taux de mortalité dispropor onné par rapport à la popula on globale.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables du médicament répertoriés ci-dessous ont été relevés au cours de l’u lisa on de Beriplex® P/N après sa commercialisa on. Ce e liste n’inclut pas les effets déjà men onnés dans le cadre des essais cliniques sur Beriplex® P/N (veuillez consulter la rubrique 8.2 Effets indésirables observés au cours des études cliniques).
- Coagula on intravasculaire disséminée
- Forma on d’an corps
Le manque d’efficacité, pour tout médicament, est généralement considéré comme un effet indésirable a endu et documenté. Des cas de manque d’efficacité ont été signalés.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Le complexe prothrombique humain neutralise les effets d’un traitement aux antagonistes de la vitamine K, mais aucune interac on avec d’autres médicaments n’est connue.
9.3 Interactions médicament-comportement
L’interaction de Beriplex® P/N avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Beriplex® P/N neutralise les effets d’un traitement aux antagonistes de la vitamine K.
9.5 Interactions médicament-aliment
Aucune interac on avec les aliments n'a été établie. Beriplex® P/N con ent jusqu’à 343 mg de sodium (environ 15 mmol) par 100 mL. Ce e quan té est à prendre en considéra on chez les pa ents suivant un régime alimentaire dont l’apport en sodium est contrôlé.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Lors de la réalisa on d’examens de la coagula on, qui sont sensibles à l’héparine, chez un pa ent recevant des doses élevées de complexe prothrombique humain, l’héparine entrant dans la composi on du produit administré doit être prise en considéra on.
10 Pharmacologie clinique
10.1 Mode d’action
Les facteurs de coagula on II, VII, IX et X, qui sont synthé sés dans le foie grâce à la vitamine K, sont communément appelés complexe prothrombique. En plus de ces facteurs de coagula on, Beriplex® P/N con ent la protéine C et la protéine S, des inhibiteurs de la coagula on dépendants de la vitamine K.
Le facteur VII est le précurseur inac f de l’enzyme sérine protéase ac ve nommée facteur VIIa. C’est par le biais du Facteur VIIa que la voie extrinsèque de la coagula on sanguine est ini ée. Le facteur VIIa forme un complexe avec la thromboplas ne ssulaire, qui, à son tour, ac ve les facteurs de coagula on IX et X; ce qui donne naissance aux facteurs IXa et Xa. Au cours de l’ac va on de la cascade de la coagula on, la prothrombine (facteur II) est ac vée et transformée en thrombine. Sous l’ac on de la thrombine, le fibrinogène est conver en fibrine, ce qui engendre la forma on d’un caillot. La produc on normale de thrombine est également d’une importance capitale pour la fonc on plaque aire dans le cadre de l’hémostase primaire.
Les autres ingrédients contenus dans Beriplex® P/N, la protéine C et la protéine S, sont aussi synthé sés dans le foie. L’ac vité biologique de la protéine C est renforcée par la protéine S, qui est son cofacteur. Environ 60 % de la protéine S sont complexés à la protéine de liaison C4b (C4BP) et dirigent probablement la C4BP à la surface des cellules, au site de la lésion. Les 40 % restant de la protéine S jouent le rôle d’un cofacteur an coagulant pour la protéine C ac vée, renforçant l’inac va on des facteurs procoagulants Va et VIIIa de manière à restreindre la forma on de caillots au site de la lésion vasculaire. Le déficit en protéine C est associé à une augmenta on du risque de thrombose.
Une déficience isolée grave en facteur VII abou t à une réduc on de la forma on de thrombine et à une tendance hémorragique causée par une altéra on de la forma on de fibrine et de l’hémostase primaire. La déficience isolée en facteur IX est l’une des formes classiques de l’hémophilie (hémophilie B). Bien que très rare, la déficience isolée en facteur II ou X, dans sa forme grave, est la cause d’une tendance hémorragique similaire à celle observée dans l’hémophilie classique.
La déficience acquise des facteurs de coagula on dépendants de la vitamine K survient lors d’un traitement aux antagonistes de la vitamine K. Si ce e déficience devient grave, une tendance hémorragique, également grave, apparaît et se caractérise par des saignements rétropéritonéaux ou cérébraux plutôt que par des hémorragies musculaires et ar culaires.
L’insuffisance hépa que grave résulte également en une forte réduc on des taux de facteurs de coagula on dépendants de la vitamine K ainsi qu’en une tendance hémorragique cliniquement significa ve. Toutefois, ce e ac vité est souvent complexe en raison de la présence simultanée d’une coagula on intravasculaire con nue et peu prononcée, d’un faible compte plaque aire, d’une déficience en inhibiteurs de coagula on et d’une perturba on de la fibrinolyse.
L’administra on du complexe prothrombique humain permet d’augmenter les taux plasma ques des facteurs de coagula on dépendants de la vitamine K et peut corriger temporairement les troubles de la coagula on chez les pa ents a eints d’une déficience de l’un ou de plusieurs de ces facteurs.
10.2 Pharmacodynamie
Dans les ERC contrôlés contre l’administra on de plasma chez des pa ents présentant une hémorragie majeure aiguë, le Rapport normalisé interna onal (RNI) a été déterminé à différents moments après le début ou la fin de la perfusion, selon le plan de l’étude. Le RNI était au-dessus de 3,0 avant la perfusion et avait baissé à une valeur médiane de 1,20 à l’évalua on 30 minutes après le début de l’instaura on de Beriplex®. En revanche, la valeur médiane chez les pa ents recevant du plasma était de 2,4 à 30 minutes après le début de la perfusion. Les différences de RNI entre les pa ents recevant Beriplex® et du plasma ont été sta s quement significa ves dans l’essai à répar on aléatoire contrôlé contre l’administra on de plasma jusqu’à 12 heures après le début de la perfusion (Tableau 6).
La rela on entre ces valeurs ou d’autres valeurs du RNI et l’hémostase clinique chez les pa ents n’a pas été établie.
Tableau 6 : RNI médian (min.-max.) après le début de la perfusion dans les ERC
| Étude | Traitement | Valeurs | 30 min | 1 h | 2-3 h | 6-8 h | 12 h | 24 h | ||
| ini ales | ||||||||||
Étude chez les pa ents présentant des hémorragies majeures aiguës | Beriplex® P/N (n = 98) | 3,90 (1,8–20,0) | 1,20* (0,9–6,7) | 1,30* (0,9–5,4) | 1,30* (0,9–2,5) | 1,30* (0,9–2,1) | 1,20* (0,9–2,2) | 1,20 (0,9–3,8) | ||
| Plasma (n = 104) | 3,60 (1,9–38,9) | 2,4 (1,4–11,4) | 2,1 (1,0–11,4) | 1,7 (1,1–4,1) | 1,5 (1,0–3,0) | 1,4 (1,0–3,0) | 1,3 (1,0–2,9) | |||
Étude chez les pa ents devant subir une chirurgie/des procédures invasives urgentes | Beriplex® P/N (n = 87) | 2,90 (2,0–17,0) | 1,30* (0,9–7,0) | 1,20* (0,9–2,5) | 1,30* (0,9–39,2) | 1,30* (1,0–10,3) | NR | 1,20 (0,9–2,7) | ||
| Plasma (n = 81) | 2,90 (2,0–26,7) | 2,15 (1,4–5,4) | 1,90 (1,3–5,7) | 1,70 (1,1–3,7) | 1,60 (1,0–5,8) | NR | 1,30 (1,0–2,7) | |||
*Différence sta s quement significa ve compara vement à l’administra on de plasma selon un test de Wilcoxon bilatéral
RNI = rapport normalisé interna onal; NR = non recueilli.
10.3 Pharmacocinétique
Les données sur la pharmacocinétique et la récupération in vivo (RIV) ont été générées dans une étude auprès de volontaires en santé (n = 15) et dans deux études sur l’inversion de l’effet du traitement par antagoniste de la vitamine K chez des patients pour traiter une hémorragie majeure aiguë ou devant subir une chirurgie/des procédures invasives urgentes (n = 98, n = 87). Les paramètres de pharmacocinétique tirés des données provenant de l’étude menée chez des sujets en santé pourraient ne pas être directement applicables aux patients présentant une élévation du RNI due au traitement d’anticoagulation par AVK. La RIV est l’augmentation du taux de facteurs mesurables dans le plasma (UI/mL) à laquelle on peut s’attendre à la suite d’une perfusion de facteurs (UI/kg) administrés sous la forme d’une dose de Beriplex®.
Les RIV cumulatives pour les facteurs II, VII, IX et X ainsi que pour les protéines C et S ont été atteintes dans un intervalle de temps de 3 heures. Les paramètres pharmacocinétiques et la RIV cumulative sont présentés au Tableau 7 et au Tableau 8.
Tableau 7 : Paramètres pharmacociné ques des facteurs de coagula on dépendants de la vitamine K après une perfusion unique de Beriplex® chez des sujets en santé (Moyenne [É.-T.], N = 15)
| Paramètre | Facteur IX | Facteur II | Facteur VII | Facteur X | Protéine C | Protéine S |
Demi-vie terminale (h) | 42,4 (41,6) | 60,4 (25,5) | 5,0 (1,9) | 31,8 (8,7) | 49,6 (32,7) | 50,4 (13,4) |
| RIV (unités/dL par unités/kg de p.c.)* | 1,6 (0,4) | 2,2 (0,3) | 2,5 (0,4) | 2,2 (0,4) | 2,9 (0,3) | 2,0 (0,3) |
| ASC (UI/dL x h) | 1850,8 (1001,4) | 7282,2 (2324,9) | 512,9 (250,1) | 6921,5 (1730,5) | 5397,5 (2613,9) | 3651,6 (916,3) |
| Clairance (mL/kg × h) | 3,7 (1,6) | 1,0 (0,3) | 7,4 (4,1) | 1,3 (0,3) | 1,5 (0,9) | 1,2 (0,3) |
| TRM (h)† | 47,3 (49,5) | 82,0 (34,2) | 7,1 (2,7) | 45,9 (12,6) | 62,4 (42,1) | 70,3 (18,3) |
| Vss (mL/kg)‡ | 114,3 (54,6) | 71,4 (13,7) | 45,0 (10,7) | 55,5 (6,7) | 62,2 (17,4) | 78,8 (11,6) |
* RIV : Récupéra on in vivo
† TRM : Temps de résidence moyen
‡ Vss : Volume de distribu on à l’état d’équilibre
Tableau 8 : Récupéra on in vivo dans les ERC*
Paramètre Cumulative (unités/dL par unités/kg de p.c.)
Étude chez les patients présentant
des hémorragies majeures aiguës
(N = 98)
Étude chez les patients devant subir une chirurgie/des procédures invasives urgentes
(N = 87)
Moyenne (É.-T.) IC à 95 %† Moyenne (É.-T.) IC à 95 %†
Facteur IX 1,29 (0,71) (1,14–1,43) 1,15 (0,57) (1,03–1,28)
Facteur II 2,00 (0,88) (1,82–2,18) 2,14 (0,74) (1,98–2,31)
Facteur VII 2,15 (2,96) (1,55–2,75) 1,90 (4,50) (0,92–2,88)
Facteur X 1,96 (0,87) (1,79–2,14) 1,94 (0,69) (1,79–2,09)
Protéine C 2,04 (0,96) (1,85–2,23) 1,88 (0,68) (1,73–2,02)
Protéine S 2,17 (1,66) (1,83–2,50) 2,81 (1,95) (2,38–3,23) * ITT-E : Inten on de traiter – Efficacité
† IC : Intervalle de confiance
Absorption
Comme Beriplex® P/N est administré par voie intraveineuse, la prépara on est immédiatement disponible; la biodisponibilité est propor onnelle à la dose administrée.
Distribution
Beriplex® P/N est distribué dans l’organisme de la même façon que les facteurs de coagula on II, VII, IX et X endogènes.
Métabolisme
Beriplex® P/N est métabolisé dans l’organisme de la même façon que les facteurs de coagula on II, VII, IX et X endogènes.
Élimination
Beriplex® P/N est excrété de la même façon que les facteurs de coagula on II, VII, IX et X endogènes.
10.4 Immunogénicité
Les protéines thérapeu ques sont poten ellement immunogènes.
La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité de l’analyse. De plus, l’incidence observée de positivité des anticorps (notamment les anticorps neutralisants) dans un essai peut être influencée par plusieurs facteurs, notamment la méthode d’essai, la manipulation de l’échantillon, le moment du prélèvement de l’échantillon, les médicaments concomitants et la maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence des anticorps dans les études décrites ci-dessous avec l’incidence des anticorps dans d’autres études ou à d’autres produits peut être trompeuse.
11 Conservation, stabilité et mise au rebut
Beriplex® P/N 500 et Beriplex® P/N 1000 peuvent être conservés soit au réfrigérateur soit à la température ambiante (de +2°C à +25°C) pour la période indiquée par la date d'expira on imprimée sur la boite et le flacon de produit. La durée de conserva on de Beriplex® P/N est de 36 mois. Ne pas congeler, cela pourrait endommager le contenant du solvant. Lors de l’entreposage, il convient de conserver Beriplex® P/N dans sa boîte.
12 Particularités de manipulation du produit
Toute frac on de solu on restante et tout matériel ayant servi à l’administra on doivent être éliminés conformément à la réglementa on en vigueur.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomina on commune de la ou des substances médicamenteuses : Facteurs de coagula on humains II VII, IX et X, protéine C et protéine S
Formule moléculaire et masse moléculaire : Facteur II : ≈ 71,6 kDa
Facteur VII : 50 kDa Facteur IX : 57 kDa Facteur X : 58,8 kDa Protéine C : 62 kDa Protéine S : 69 kDa
Propriétés physicochimiques : Beriplex® P/N est offert sous forme de poudre pour solu on qui est soluble dans l’eau.
Caractéristiques du produit :
Beriplex® P/N est une prépara on lyophilisée des protéines plasma ques du complexe prothrombique humain. Il con ent les facteurs de coagula on sanguine II, VII, IX et X ainsi que la protéine C et la protéine S. Le facteur IX est le facteur principal en ce qui concerne la puissance de la prépara on telle qu’elle est indiquée sur l’é que e. La puissance mesurée du facteur II n’est pas inférieure à 70 % et n’est pas supérieure à 150 % de la puissance mesurée du facteur IX. La prépara on est stérile et exempte de substances pyrogènes, et ne con ent aucun agent de conserva on an microbien.
Inactivation virale
Étant donné que Beriplex® P/N est fabriqué à par r de pools de plasma humain, il existe un risque que ce dernier puisse contenir des agents infec eux tels les virus de l’immunodéficience humaine de type 1 (VIH-1) et de type 2 (VIH-2), le virus de l’hépa te B (VHB), le virus de l’hépa te C (VHC) et le virus de l’hépa te A (VHA), ainsi que le parvovirus B19 (PVB19). Trois principales mesures complémentaires sont mises en œuvre afin de prévenir la contamina on poten elle du produit médicinal final :
- la sélec on et l’analyse de la ma ère première afin de s’assurer de l’absence de virus détectables; - l’analyse des pools de plasma des nés au frac onnement afin de s’assurer de l’absence de virus infec eux;
- l’inac va on et l’élimina on des virus par le biais des étapes de fabrica on : certaines étapes sont sélec onnées et évaluées dans le cadre d’études de valida on de l’inac va on virale afin de déterminer leur capacité à inac ver ou éliminer les virus.
En ce qui a trait à la réduc on de la charge virale, la sélec on de la ma ère première en vue de la fabrica on de Beriplex® P/N est effectuée rigoureusement par la sélec on des centres de collecte de plasma, la sélec on des donneurs et la sélec on des dons. Les centres de collecte de plasma sont autorisés sous licence et inspectés par les autorités compétentes per nentes, puis vérifiés par CSL Behring. L’admissibilité des donneurs est confirmée au moyen d’un examen physique, d’un interrogatoire exhaus f (basé sur un ques onnaire prédéfini) et d’une poli que d’exclusion. Tous les dons sont soumis à des tests de dépistage des marqueurs sérologiques (tests obligatoires pour détecter l’an gène de l’hépa te B [AgHB] et les an corps dirigés contre le VIH-1, VIH-2 et le VHC).
De plus, les pools d’échan llons des dons sont soumis à des tests des acides nucléiques (TAN)/de réac on en chaîne de la polymérase (RCP) afin de détecter la présence de matériel génomique du VHA, VHB, VHC et VIH-1 ainsi que des tres élevés du PVB19 et les dons de plasma posi fs pour la présence de ces virus, ou présentant un tre élevé du PVB19, sont interdits. Comme mesure du contrôle de la qualité, seuls les pools de plasma des nés au frac onnement qui sont néga fs pour l’AgHB et les an corps contre le VIH 1/2 et non-réac fs pour la présence de l’ARN du VHA, l’ADN du VHB, l’ARN du VHC, l’ARN du VIH-1 et de tres élevés de l’ADN du PVB19 sont libérés. Les analyses TAN/RCP complémentent la sélec on des dons et les examens sérologiques; par conséquent, les pools de plasma des nés au frac onnement qui viendraient qu’à contenir des virus transmissible par le biais de transfusions, c.-à-d. le VHA, VHB, VHC et le VIH-1, ne con endraient que de très faibles quan tés de ces derniers. De plus, le pool de plasma des né au frac onnement possède une limite de charge virale en PVB19 (≤ 4 log10 UI d’ADN du parvovirus B19/mL), ce qui complète la capacité de réduc on virale du processus de fabrica on en ce qui a trait à l’inac va on et l’élimina on du PVB19.
Des expériences ont été effectuées afin d’évaluer la capacité de certaines étapes sélec onnées du processus de fabrica on de Beriplex® P/N à inac ver ou à éliminer divers virus. Tout au long du processus de fabrica on de Beriplex® P/N, les étapes suivantes ont été désignées comme ayant un poten el considérable d’élimina on et d’inac va on des virus : la pasteurisa on (traitement thermique, dans une solu on aqueuse, pendant 10 heures à 60°C) et la filtra on des virus (filtra on de 20 nm avec 2 filtres en série). D’autres étapes de la fabrica on ont contribué à la capacité de réduc on globale de la charge virale : la précipita on au sulfate d’ammonium suivi d’une adsorp on au phosphate de calcium. L’étape de la précipita on au sulfate d’ammonium a aussi été validée pour sa capacité de réduc on des virus.
Les résultats des études de valida on virale ont démontré une inac va on efficace et robuste des virus enveloppés et du VHA au moyen de la pasteurisa on, ainsi qu’une élimina on efficace et robuste de tous les virus à l’étude au moyen de la filtra on. Par ailleurs, il a été démontré que la pasteurisa on inac vait le PVB19 par un facteur de réduc on moyen de 3,5 log10. Il est donc possible de conclure que le processus de fabrica on de Beriplex® P/N offre une marge élevée d’innocuité à l’égard d’une vaste gamme de virus. Les mesures prises sont considérées comme efficaces vis-à-vis des virus enveloppés tels que le VIH, le VHB et le VHC ainsi que vis-à-vis des virus non enveloppés VHA et PVB19.
14 Études cliniques
14.1 Études cliniques par indication
Déficience acquise en facteurs de coagulation
Tableau 9 : Résumé des données démographiques des pa ents dans les études cliniques sur Beriplex® P/N
| Nº de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge (tranche) | Sexe | ||
| d’administra on | |||||||
| et durée | |||||||
| BE1116_1001 | Étude de phase I unicentrique, ouverte, prospec ve et non contrôlée. | Dose unique i.v. de 50 UI de facteur IX par kg de p.c. sur une période d’environ 19 min (≈ 200 UI/min). | Pa ents sains (n=15). | 44 (18-62) ans | 7 F / 8 H | ||
| BE1116_3001 | Étude de phase III mul na onale, mul centrique, ouverte, prospec ve et non contrôlée. | Dose unique i.v. de 25, 35 ou 50 UI du facteur IX par kg de p.c. (selon le RNI de base) sur une période d’environ 12 min (≈ 188 UI/min). | Pa ents a eints d’une déficience acquise en facteurs de coagula on et nécessitant une inversion urgente d’un traitement aux an coagulants oraux (n=43). | 70 (22-85) ans | 22 F / 21 H | ||
| BE1116_3002 | ERC prospec f de non-infériorité, mul centrique, ouvert et contrôlé contre traitement ac f | Une dose unique de Beriplex® P/N (25, 35 ou 50 UI/kg) basée sur le contenu nominal en facteur IX ou une dose de plasma (10, 12 ou 15 mL/kg) ont été calculées selon le RNI ini al du sujet (2‒< 4, 4‒6, > 6, respec vement). | Sujets présentant une déficience acquise en facteurs de coagula on due à un traitement par antagoniste de la vitamine K par voie orale pour traiter une hémorragie majeure aiguë (n=212). | Beriplex®: 72 (29-96) ans Plasma : 72 (26-92) ans | Beriplex®: 48 F / 50 H Plasma : 53 F / 51 H | ||
| BE1116_3003 | ERC prospec f de non-infériorité, mul centrique, ouvert et contrôlé contre traitement ac f | Les doses de Beriplex® P/N (25, 35 ou 50 UI/kg) basées sur le contenu nominal en facteur IX et les doses de plasma (10, 12 ou 15 mL/kg) ont été calculées selon le RNI ini al du sujet (2‒< 4, 4‒6, > 6, respec vement). | Sujets présentant une déficience acquise en facteurs de coagula on due à un traitement par antagoniste de la vitamine K par voie orale et nécessitant une chirurgie/procéd ure invasive urgente (n=176). | Beriplex®: 70 (32-94) ans Plasma : 66 (27-90) ans | Beriplex®: 37 F / 50 H Plasma : 31 F / 50 H | ||
i.v. = intraveineuse; p.c. = poids corporel; RNI = rapport normalisé interna onal; F = femme; H = homme. Étude non contrôlée
Étude BE1116_3001
Dans le cadre de l’étude, 43 pa ents (22 femmes et 21 hommes) ont été traités avec Beriplex® P/N. Tous les sujets étaient caucasiens. Les chercheurs ont fourni une évalua on ou un jugement de l’efficacité clinique du traitement avec Beriplex® P/N à interrompre une hémorragie en cours ou à éviter l’hémorragie excessive durant une interven on chirurgicale. L’étude BE1116_3001 a été entreprise en vue de cons tuer des données pivots sur l’innocuité de Beriplex® P/N dans le renversement de la coagulopathie chez les pa ents recevant un traitement aux an coagulants oraux et qui requièrent dont le RNI doit immédiatement être corrigé en raison d’une chirurgie urgente ou d’une hémorragie aiguë.
Ce e étude avait pour objec f premier de démontrer la capacité de Beriplex® P/N à renverser de façon efficace l’effet d’an coagulants oraux par une réduc on des valeurs du RNI. Les objec fs secondaires consistaient à examiner la capacité de Beriplex® P/N à augmenter convenablement les taux plasma ques des facteurs de coagula on II, VII, IX, X, de la protéine C et de la protéine S afin d’évaluer l’interrup on des hémorragies spontanées ou provoquées par un trauma sme ainsi que la capacité à éviter les hémorragies excessives durant ou après une interven on chirurgicale urgente. Ils avaient également pour but d’évaluer l’innocuité et la tolérabilité de Beriplex® P/N.
Les pa ents ont reçu une dose unique de 25, 35 ou 50 UI de facteur IX par kg de p.c. déterminée de la façon suivante en fonc on de leur RNI de base (2-<4, 4-6, >6, respec vement).
Le RNI, le temps de prothrombine, l’ac vité des facteurs II, VII, IX et X, la protéine C et la protéine S ont été déterminés avant le traitement puis 30 minutes, 1, 3, 6, 12, 24 et 48 heures après la fin de l’infusion de Beriplex® P/N. Les analyses sérologiques pour les marqueurs viraux étaient cons tuées d’immuno-essais enzyma ques afin de détecter la présence des an corps an -VIH-1/VIH-2, an -VHC, an -VHA (IgG/IgM), an -parvovirus B19 (IgG/IgM) ainsi que l’AgHBs. Des tests de RCP ont également été réalisés afin de déterminer la présence du parvovirus B19, du VHA, du VHB, du VHC et du VIH. Les essais ont été effectués avant le traitement, puis aux jours 8 à 11 dans le cas de l’an -parvovirus B19, un mois après l’infusion dans le cas de l’an -parvovirus B19 (IgG/IgM) et l’an -VHA (IgG/IgM), et trois mois après l’infusion dans le cas de l’an -VHC, l’an -VIH-1 ou -2, l’an -VHA (IgG/IgM) et l’AgHBs.
Une baisse rapide du RNI ≤1,3 dans les 30 minutes suivant l’administra on de Beriplex® P/N a été observée chez 40 des 43 pa ents (93 %) faisant par e de la popula on en inten on de traiter. Trois des 43 pa ents (7%) ne présentaient pas de baisse rapide du RNI selon la défini on du protocole. Toutefois, leur RNI 30 minutes après l’infusion était de 1,4, un taux qui peut être considéré comme presque normalisé d’un point de vue clinique. L’infusion unique de Beriplex® P/N a entraîné une augmenta on directe de tous les taux plasma ques pour les facteurs II, VII, IX et X, la protéine C et la protéine S a eignant des valeurs médianes normales ou s’en rapprochant.
En général, on s’a end à ce que 1 UI de facteur IX par kg de p.c. augmente l’ac vité plasma que du facteur IX de 1,3 % (0,013 UI/mL) de la normale; 1 UI de facteur VII par kg de p.c. augmente l’ac vité plasma que du facteur VII de 1,6 % (0,016 UI/mL) de la normale; et 1 UI de facteur II ou de facteur X par kg de p.c. augmente l’ac vité plasma que du facteur II ou du facteur X, respec vement, de 1,9 % (0,019 UI/mL) de la normale. On peut s’a endre à une augmenta on d’environ 2 % pour chaque UI par kg de p.c. pour ce qui est de la protéine C et de la protéine S.
Les chercheurs ont évalué l’efficacité clinique comme étant très bonne chez 40 des 43 pa ents (93 %) et sa sfaisante chez 2 des 43 pa ents (5 %). On peut donc considérer que Beriplex® P/N s’est révélé efficace chez 42 des 43 pa ents (98 %) qui ont par cipé à ce e étude. L’évalua on par les chercheurs du traitement avec Beriplex® P/N chez le pa ent restant était « douteuse », c’est-à-dire que le traitement a été inefficace. Le pa ent, qui a été traité pour une hémorragie de la vessie et qui souffrait d’une tumeur maligne de la vessie, présentait des antécédents d’hématurie une semaine avant d’être inclus dans l’étude. L’hémorragie, probablement causée par un épithéliome malin, n’a pu être interrompue uniquement par une normalisa on du système de coagula on.
Essais à répar on aléatoire contrôlés contre l’administra on de plasma
Étude BE1116_3002
L’efficacité de Beriplex® P/N a été évaluée dans un ERC prospec f de non-infériorité, mul centrique, ouvert (à l’insu de l’évaluateur) et contrôlé contre traitement ac f chez des sujets qui avaient été traités par AVK et qui nécessitaient un remplacement urgent de leurs facteurs de coagula on dépendants de la vitamine K pour traiter une hémorragie majeure aiguë. Un total de 216 sujets présentant une déficience acquise en facteurs de coagula on due à un traitement par antagoniste de la vitamine K par voie orale ont été répar s aléatoirement pour recevoir une dose unique de Beriplex® P/N ou de plasma. Deux cent douze (212) sujets ont reçu Beriplex® P/N ou du plasma pour une hémorragie majeure aiguë dans le contexte d’un RNI ini al ≥ 2,0 et de l’u lisa on récente d’une an coagulothérapie par AVK. Les doses de Beriplex® P/N (25 unités/kg, 35 unités/kg, ou 50 unités/kg) basées sur le contenu nominal en facteur IX et les doses de plasma (10 mL/kg, 12 mL/kg ou 15 mL/kg) ont été calculées selon le RNI ini al du sujet (2‒< 4, 4‒6, > 6, respec vement). La période d’observa on a duré pendant 90 jours après la perfusion de Beriplex® P/N ou de plasma. La popula on d’analyse de l’efficacité en inten on de traiter modifiée (ITT-E) pour Beriplex® P/N incluait 98 sujets et pour le plasma, elle incluait 104 sujets. De plus, de la vitamine K par voie intraveineuse a été administrée.
Le critère d’efficacité était l’efficacité hémosta que pour la période de temps après le début de la perfusion de Beriplex® P/N ou de plasma jusqu’à 24 heures. L’efficacité était évaluée selon les termes « efficace » et « non efficace » par un comité d’adjudica on des critères d’évalua on à l’insu pour tous les sujets ayant reçu le médicament à l’étude. Les critères d’une hémostase efficace étaient fondés sur des évalua ons cliniques standard incluant les signes vitaux, des mesures du taux d’hémoglobine et des évalua ons par TDM à des moments prédéfinis, selon ce qui était per nent pour le type d’hémorragie (c.-à-d., gastro-intes nale, intracrânienne, visible, musculo-squele que, etc.). La propor on de sujets présentant une hémostase efficace a été de 72,4 % dans le groupe recevant Beriplex® P/N et de 65,4 % dans le groupe recevant du plasma. La limite inférieure de l’intervalle de confiance (IC) à 95 % pour la différence de la propor on de sujets obtenant une hémostase efficace avec Beriplex® P/N moins la propor on de pa ents obtenant une hémostase efficace avec du plasma a été de -5,8 %, ce qui est supérieur à -10 % et démontre par conséquent la non-infériorité de Beriplex® P/N par rapport au plasma (l’objec f principal de l’étude) (Tableau 10). Parce que la limite inférieure de l’IC n’était pas supérieure à zéro, le critère défini de façon prospec ve pour établir la supériorité de Beriplex® P/N sur le plan de l’efficacité hémosta que (un objec f secondaire) n’a pas été a eint.
Tableau 10 : Évalua on de l’efficacité hémosta que chez les sujets présentant une hémorragie majeure aiguë
Évalua on Nbre (%) de sujets [IC à 95 %] Différence Beriplex® P/N –
Plasma (%) [IC à 95 %]* Beriplex® P/N
(n = 98)
Plasma (n = 104)
Hémostase
« efficace »
71 (72,4 %) [62,3; 82,6]
68 (65,4 %) [54,9; 75,8]
(7,1 %) [-5,8; 19,9]
* Beriplex® P/N non inférieur au plasma si la limite inférieure de l’IC à 95 % > –10 %; Beriplex® P/N supérieur au plasma si la limite inférieure de l’IC à 95 % > 0.
IC = intervalle de confiance; n = nombre de sujets
Un critère d’évalua on supplémentaire a été la réduc on du RNI ≤ 1,3 à 30 minutes après la perfusion de Beriplex® P/N ou de plasma pour tous les sujets ayant reçu le produit à l’étude. La propor on de sujets présentant une diminu on du RNI a été de 62,2 % dans le groupe recevant Beriplex® P/N et de 9,6 % dans le groupe recevant du plasma. L’intervalle de confiance à 95 % pour la différence de la propor on des sujets avec une diminu on du RNI dans le groupe recevant Beriplex® P/N moins la propor on de sujets dans le groupe recevant du plasma a été de 39,4 % à 65,9 %. La limite inférieure de l’IC à 95 % de 39,4 % a démontré la supériorité de Beriplex® P/N par rapport au plasma pour ce critère d’évalua on (Tableau 11).
Tableau 11 : Diminu on du RNI (1,3 ou moins à 30 minutes après la fin de la perfusion) dans l’ERC chez des pa ents ayant une hémorragie majeure aiguë
Évalua on Nbre (%) de sujets [IC à 95 %] Différence Beriplex® P/N – Plasma (%)
[IC à 95 %]* Beriplex® P/N
(n = 98)
Plasma
(n = 104)
Diminu on du RNI
à ≤ 1,3 à 30 min
61 (62,2 %) [52,6; 71,8]
10 (9,6 %)
[3,9; 15,3]
(52,6 %) [39,4; 65,9]
* Beriplex® P/N non inférieur au plasma si la limite inférieure de l’IC à 95 % > –10 %; Beriplex® P/N supérieur au plasma si la limite inférieure de l’IC à 95 % > 0.
IC = intervalle de confiance; RNI = rapport normalisé interna onal; n = sujets totaux
Étude BE1116_3003
L’efficacité de Beriplex® P/N a été évaluée dans un ERC prospec f de non-infériorité, mul centrique, ouvert et contrôlé contre traitement ac f chez des sujets qui avaient été traités par AVK et qui nécessitaient un remplacement urgent de leurs facteurs de coagula on dépendants de la vitamine K pour traiter une hémorragie majeure aiguë en raison de leur besoin de subir une chirurgie/procédure invasive urgente. Un total de 181 sujets présentant une déficience acquise en facteurs de coagula on due à un traitement par antagoniste de la vitamine K par voie orale ont été répar s aléatoirement pour recevoir une dose unique de Beriplex® P/N ou de plasma. Cent soixante-seize (176) sujets ont reçu Beriplex® P/N ou du plasma en raison de leur besoin de subir une chirurgie/procédure invasive urgente dans le contexte d’un RNI ini al ≥ 2,0 et de l’u lisa on récente d’une an coagulothérapie par AVK. Les doses de Beriplex®
P/N (25 unités/kg, 35 unités/kg, ou 50 unités/kg) basées sur le contenu nominal en facteur IX et les doses de plasma (10 mL/kg, 12 mL/kg ou 15 mL/kg) ont été calculées selon le RNI ini al du sujet (2‒< 4, 4‒6, > 6, respec vement). La période d’observa on a duré pendant 90 jours après la perfusion de Beriplex® P/N ou de plasma. La popula on d’analyse de l’efficacité en inten on de traiter modifiée (ITT-E) pour Beriplex®
P/N incluait 87 sujets et pour le plasma, elle incluait 81 sujets. De plus, de la vitamine K par voie orale ou intraveineuse a été administrée.
Le critère d’efficacité était l’efficacité hémosta que pour la période de temps après le début de la perfusion de Beriplex® P/N ou de plasma jusqu’à la fin de la chirurgie/procédure invasive urgente. Les critères d’une hémostase efficace étaient basés sur la différence entre la perte sanguine prédite et la perte sanguine réelle, l’évalua on subjec ve de l’hémostase et le besoin de produits sanguins supplémentaires contenant des facteurs de coagula on. La propor on de sujets présentant une hémostase efficace a été de 89,7 % dans le groupe recevant Beriplex® P/N et de 75,3 % dans le groupe recevant du plasma. La limite inférieure de l’intervalle de confiance (IC) à 95 % pour la différence de la propor on de sujets obtenant une hémostase efficace avec Beriplex® P/N moins la propor on de pa ents obtenant une hémostase efficace avec du plasma a été de 2,8 %, ce qui est supérieur à -10 % et démontre par conséquent la non-infériorité de Beriplex® P/N par rapport au plasma (l’objec f principal de l’étude) (Tableau 12). Parce que la limite inférieure de l’IC était supérieure à 0, le critère défini de façon prospec ve pour établir la supériorité de Beriplex® P/N sur le plan de l’efficacité hémosta que (un objec f secondaire) a aussi été a eint.
Tableau 12 : Évalua on de l’efficacité hémosta que dans l’ERC chez les pa ents devant subir une chirurgie/procédure invasive urgente
Évalua on Nbre (%) de sujets [IC à 95 %] Différence Beriplex® P/N – Plasma (%)
[IC à 95 %]* Beriplex® P/N
(n = 87)
Plasma (n = 81)
Hémostase
« efficace »
78 (89,7 %) [83,3; 96,1]
61 (75,3 %) [65,9; 84,7]
(14,3 %) [2,8; 25,8]
* Beriplex® P/N non inférieur au plasma si la limite inférieure de l’IC à 95 % > –10 %; Beriplex® P/N supérieur au plasma si la limite inférieure de l’IC à 95 % > 0.
IC = intervalle de confiance; n = nombre de sujets
Un critère d’évalua on supplémentaire a été la réduc on du RNI ≤ 1,3 à 30 minutes après la perfusion de Beriplex® P/N ou de plasma pour tous les sujets ayant reçu le produit à l’étude. La propor on de sujets présentant une diminu on du RNI a été de 55,2 % dans le groupe recevant Beriplex® P/N et de 9,9 % dans le groupe recevant du plasma. L’intervalle de confiance à 95 % pour la différence de la propor on des sujets avec une diminu on du RNI dans le groupe recevant Beriplex® P/N moins la propor on de sujets dans le groupe recevant du plasma a été de 31,9 % à 56,4 %. La limite inférieure de l’IC à 95 % de 31,9 % a démontré la supériorité de Beriplex® P/N par rapport au plasma pour ce critère d’évalua on (Tableau 13). La rela on entre une baisse du RNI à une valeur égale ou inférieure à 1,3 et l’efficacité hémosta que n’a pas été établie.
Tableau 13 : Diminu on du RNI (1,3 ou moins à 30 minutes après la fin de la perfusion) dans l’ERC chez des pa ents devant subir une chirurgie/procédure invasive urgente
Évalua on Nbre (%) de sujets [IC à 95 %] Différence Beriplex® P/N – Plasma (%)
[IC à 95 %]* Beriplex® P/N
(n = 87)
Plasma (n = 81)
Diminu on du RNI
à ≤ 1,3 à 30 min
48 (55,2 %) [44,7; 65,6]
8 (9,9 %) [3,4; 16,4]
(45,3 %) [31,9; 56,4]
* Beriplex® P/N non inférieur au plasma si la limite inférieure de l’IC à 95 % > -10 %; Beriplex® P/N supérieur au plasma si la limite inférieure de l’IC à 95 % > 0.
IC = intervalle de confiance; RNI = rapport normalisé interna onal; n = sujets totaux
Dans les ERC, les taux des facteurs de coagula on II, VII, IX, X, et des protéines an thrombo ques C et S ont été mesurés après la perfusion de Beriplex® P/N ou de plasma et les résultats ont été similaires pour les sujets présentant une hémorragie majeure aiguë ou les sujets devant subir une chirurgie/procédure invasive urgente. Dans l’ERC contrôlé par l’administra on de plasma chez des pa ents présentant une hémorragie majeure aiguë, la durée moyenne de la perfusion de Beriplex® P/N a été de 24 minutes (± 32 minutes) et la durée moyenne de la perfusion de plasma a été de 169 minutes (± 143 minutes). Le volume moyen de la perfusion de Beriplex® P/N a été de 105 mL ± 37 mL et le volume moyen de la perfusion de plasma a été de 865 mL ± 269 mL. Dans l’ERC contrôlé par l’administra on de plasma chez des pa ents devant subir une chirurgie/des procédures invasives urgentes, la durée moyenne de la perfusion de Beriplex® P/N a été de 21 minutes (± 14 minutes) et la durée moyenne de la perfusion de plasma a été de 141 minutes (± 113 minutes). Le volume moyen de la perfusion de Beriplex® P/N a été de 90 mL ± 32 mL et le volume moyen de la perfusion de plasma a été de 819 mL ± 231 mL.
L’augmenta on des taux de facteurs moyens au fil du temps à la suite de l’administra on de Beriplex® P/N et de plasma dans l’ERC contrôlé par l’administra on de plasma est montrée dans la Figure 1. Les taux de facteurs moyens au fil du temps à la suite de l’administra on de Beriplex® P/N et de plasma dans l’ERC contrôlé par l’administra on de plasma chez des pa ents devant subir une chirurgie/des procédures invasives urgentes ne sont pas présentés, mais ont montré des profils similaires). Les taux de certains facteurs ont con nué à augmenter à des moments d’évalua on ultérieurs, ce qui correspond à l’effet du traitement par vitamine K concomitant. Les paramètres pharmacociné ques formels n’ont pas été dérivés en raison de l’effet de la vitamine K sur les taux de facteurs aux moments d’évalua on qui étaient nécessaires pour le profilage pharmacociné que.

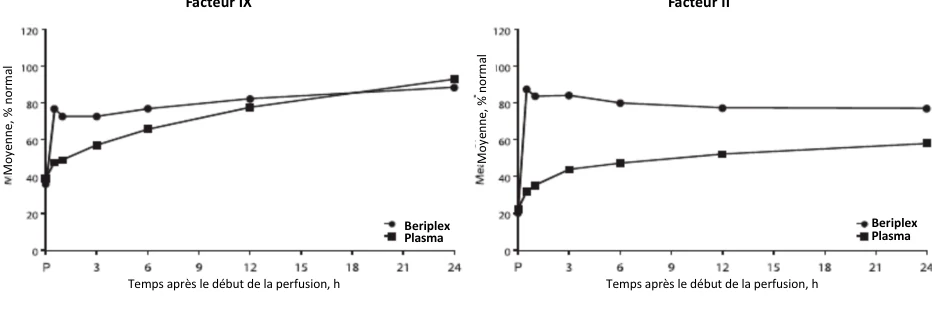


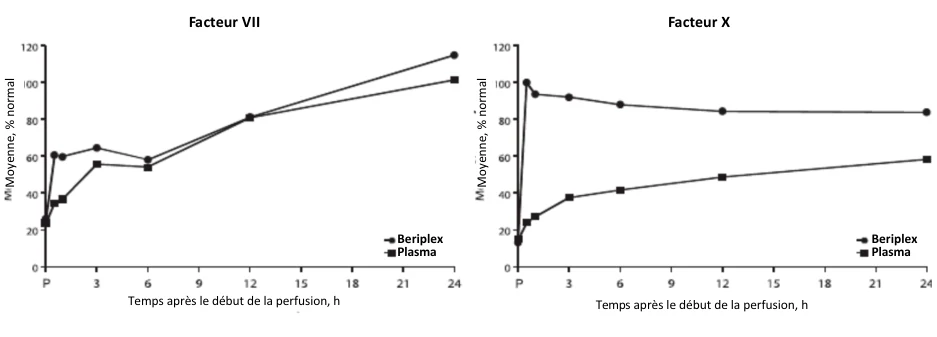



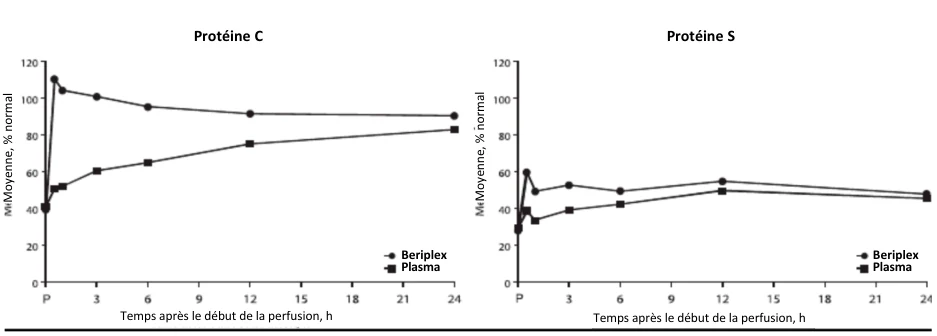




 Beriplex® P/N 500 / Beriplex® P/N 1000 (Complexe prothrombique humain) Page 33 de 44 Figure 1 : Taux de facteurs moyens (facteurs II, VII, IX, X, protéines C et S) sur 24 heures dans l’ERC chez des pa ents présentant une hémorragie majeure aiguë
L’axe du temps présente la chronologie des mesures prévues, en heures après le début de la perfusion : (P = pré-perfusion)
14.2 Études de biodisponibilité comparatives
Sans objet.
15 Microbiologie
Aucune informa on microbiologique n’est requise pour ce produit médicamenteux.
16 Toxicologie non clinique
Toxicologie générale
Des études de toxicologie chez l’animal ont été effectuées avec Beriplex® P/N ou Beriplex® HS, son prédécesseur. La différence entre les deux produits réside dans l’ajout d’une étape de nanofiltra on lors
Facteur II
Facteur VII Facteur X
Protéine C Protéine S
Beriplex Plasma
Beriplex
Plasma Beriplex
Plasma Beriplex
Plasma
Beriplex
Plasma Beriplex
Plasma
Temps après le début de la perfusion, h Temps après le début de la perfusion, h
Temps après le début de la perfusion, h Temps après le début de la perfusion, h
Temps après le début de la perfusion, h Temps après le début de la perfusion, h
Facteur IX
de la fabrica on de Beriplex® P/N afin de réduire la charge virale poten elle. L’étape de nanofiltra on n’étant qu’une deuxième étape d’inac va on des virus, aucun changement au niveau du produit n’est prévu. Par conséquent, les études chez l’animal effectuées avec Beriplex® HS sont aussi valides pour Beriplex® P/N.
Toxicité par administra on unique
La toxicité d’une administra on unique par voie intraveineuse de Beriplex® HS a été évaluée chez la souris et le rat. Trois groupes de souris composés de 5 mâles et 5 femelles ont reçu une seule injec on intraveineuse de Beriplex® HS, à une dose de 20, 60 ou 200 UI/kg. Un quatrième groupe de souris servant de groupe témoin a reçu une solu on saline isotonique. Les critères d’évalua on reliés aux effets du produit comprenaient la survie, les signes cliniques, les données liées au poids corporel et la pathologie clinique. L’administra on intraveineuse de Beriplex® HS a été tolérée par toutes les souris. Les doses de 20 et de 60 UI/kg ont été bien tolérées, alors que la dose de 200 UI/kg a induit de légers signes de toxicité et une souris est morte 4 jours après l’injec on.
La même étude a été menée auprès de rats, sauf que ceux-ci reçurent Beriplex® HS à des doses de 20, 50 ou 100 UI/kg. L’administra on intraveineuse de Beriplex® HS a été tolérée par tous les rats et toutes les doses étudiées furent bien tolérées.
Trois groupes composés de 26 rats (13 mâles et 13 femelles) ont reçu par voie intraveineuse des doses uniques de 50, 100 et 500 UI/kg de p.c. de Beriplex® P/N. Un quatrième groupe composé de 16 rats (8 mâles et 8 femelles) a reçu une solu on saline isotonique et a servi de groupe témoin. Dix rats de chaque groupe ont été assignés à l’étude principale. Seize animaux complémentaient les groupes de traitement afin d’évaluer les paramètres de toxicociné que et 6 animaux complémentaient le groupe placebo. Au cours de la période d’observa on, les signes cliniques, le poids corporel, la consomma on d’aliments et la survie ont été enregistrés. De plus, la coagula on, l’hématologie, la biochimie clinique et les analyses d’urine ont été effectuées avant la nécropsie. Le 5e jour après le traitement, les animaux ont été sacrifiés et soumis à un examen histopathologique (y compris l’examen des changements macroscopiques à la nécropsie). Les paramètres de toxicociné que ont été déterminés avant l’administra on de la dose et 15 minutes, 1 h, 3 h, 8 h, 1 jour, 3 jours et 5 jours après le traitement. Le niveau sans effet indésirable observé dans le cadre de ce e étude a été établi à 100 UI/ kg de p.c.
Études sur la tolérabilité locale
Deux études ont été menées chez le lapin afin d’évaluer la tolérance locale de Beriplex® HS et de Beriplex® P/N.
La première étude a été menée auprès de 3 groupes de 8 lapins (4 mâles et 4 femelles) qui ont reçu une dose de Beriplex® HS de 100 UI par 5 mL soit par injec on intraveineuse (i.v.) ou intra-artérielle (i.a.), ou une dose de 2 UI par 0,1 mL par injec on paraveineuse (p.v.) dans l’oreille gauche. Une solu on saline isotonique a été injectée dans l’oreille droite de la même manière que la substance étudiée injectée dans l’oreille gauche et a servi de témoin.
Les signes cliniques observés durant et après les injec ons ont été enregistrés et une analyse histopathologique du site d’injec on a été menée les 1er et 2e jours après les injec ons i.v. et i.a. ou les 2e et 7e jours après l’injec on p.v.
Beriplex® HS a causé une altéra on légère à modérée des ssus jusqu’à 24 heures après son injec on i.a. ou i.v. et 48 heures après son injec on p.v. La plupart des animaux s’étaient remis des irrita ons locales à la fin de l’expérience et il a été conclu que Beriplex® HS était modérément tolérable après une injec on i.v., i.a. ou p.v.. Un thrombus a été observé chez un animal appartenant au groupe auquel on avait procédé à l’injec on i.v. Le thrombus a vraisemblablement été provoqué par les dégâts causés au vaisseau sanguin en raison de l’injec on elle-même et de la présence d’une concentra on élevée des facteurs de coagula on. Par conséquent, il a été suggéré d’administrer Beriplex® HS par le biais de perfusions lentes.
Dans la deuxième étude, 5 lapins mâles ont reçu une injec on i.v. unique de 5 mL, contenant 125 UI de Beriplex® P/N, dans l’oreille droite. Une solu on saline isotonique a été injectée dans l’oreille gauche dans les mêmes condi ons et a servi de témoin. Immédiatement après l’injec on et 3 jours après, les sites d’injec on ont été étudiés et les signes cliniques ont été enregistrés. Trois jours après l’injec on, une analyse histopathologique du site d’injec on a été effectuée. Les résultats ont démontré que Beriplex® P/N a été bien toléré après l’injec on intraveineuse.
Autres études sur la toxicité
Une étude pharmacologique portant sur l’innocuité a été effectuée auprès d’un beagle mâle et d’un beagle femelle. Les effets de Beriplex® HS à une dose cumula ve de 90 UI/kg p.c. (administrée de façon i.v. sous forme de doses subséquentes de 10, 20 et 60 UI/kg à des intervalles de 5 minutes) ont été évalués. Les paramètres respiratoires, cardiovasculaires et de biochimie clinique ont été surveillés sur une période d’observa on d’une heure.
Les paramètres cardiovasculaires, respiratoires, hématologiques (à l’excep on d’une légère et réversible baisse du nombre de plaque es et de leucocytes) et de biochimie clinique n’ont pas été influencés par le traitement. En conclusion, Beriplex® HS a été bien toléré chez les deux beagles jusqu’à une dose cumula ve de 90 UI/kg de p.c.
Deux études pharmacologiques portant sur l’innocuité ont été effectuées sur un total de 24 beagles (12 mâles et 12 femelles). Lors de ce e étude, on a administré une dose cumula ve de Beriplex® P/N de 350 UI/kg de p.c. (administrée de façon i.v. sous forme de doses de 25, 75 et 250 UI/kg à des intervalles de 5 minutes). Les effets possibles sur les systèmes vitaux ont été évalués en notant les paramètres cardiovasculaires, respiratoires et de biochimie clinique au cours d’une période d’observa on d’une heure.
Les paramètres cardiovasculaires n’ont pas été influencés par le traitement, à l’excep on d’une hausse de la tension artérielle diastolique et de la tension artérielle systolique. Cet effet, qui ne semblait pas relié à la dose, est fréquemment observé dans le cadre de ce type d’études après l’administra on de volumes élevés. Par conséquent, il a été conclu que Beriplex®P/N a été bien toléré chez les beagles à une dose cumula ve de 350 UI/kg de p.c.
Enfin, une étude portant sur 12 beagles (6 mâles et 6 femelles) a été effectuée en vue d’évaluer l’influence de Beriplex® P/N sur le système de coagula on. Les animaux ont été traités avec une dose de 25 (groupe 2), 75 (groupe 3) et 250 (groupe 4) UI de Beriplex® P/N par kg de p.c. administrée par voie intraveineuse. Les animaux témoins (groupe 1) ont été traités dans les mêmes condi ons avec la solu on servant de véhicule à Beriplex® P/N. Les animaux ont fait l’objet d’une surveillance pendant 7 jours après l’administra on de Beriplex® P/N ou du véhicule.
Les résultats ont démontré que l’administra on de Beriplex® P/N n’a entraîné aucun signe d’ac va on de la coagula on chez le groupe traité avec 25 UI/kg de Beriplex® P/N, et qu’elle a entraîné une ac va on modérée chez le groupe traité avec 75 UI/kg de Beriplex® P/N et une ac va on évidente chez le groupe traité avec 250 UI/kg de Beriplex® P/N. Un signe apparent de consomma on des facteurs de coagula on n’a pas été observé puisque le fibrinogène, la valeur de Quick, l’an thrombine III et le compte plaque aire n’ont pas changé de façon significa ve.
Renseignements des nés aux pa ent·e·s
LISEZ CE DOCUMENT POUR UNE UTILISATION SÉCURITAIRE ET EFFICACE DE VOTRE MÉDICAMENT
Beriplex® P/N 500/ Beriplex® P/N 1000
Complexe prothrombique humain
Ces Renseignements destinés aux patient·e·s sont rédigés pour la personne qui prendra Beriplex® P/N 500/ Beriplex® P/N 1000. Il peut s’agir de vous ou d’une personne dont vous vous occupez. Lisez attentivement ces renseignements. Conservez-les, car vous devrez peut-être les relire.
Ces Renseignements destinés aux patient·e·s sont un résumé. Ils ne sont pas complets. Si vous avez des questions au sujet de ce médicament ou si vous souhaitez obtenir de plus amples renseignements au sujet de Beriplex® P/N 500/ Beriplex® P/N 1000, adressez-vous à un professionnel de la santé.
Encadré sur les « mises en garde et précautions importantes »
À quoi sert Beriplex® P/N 500/ Beriplex® P/N 1000 :
Beriplex® P/N 500 / Beriplex® P/N 1000, communément nommés Beriplex® P/N (complexe prothrombique humain) est indiqué pour :
- le traitement des hémorragies et la préven on des hémorragies avant, durant ou après une chirurgie chez les pa ents a eints d’une déficience acquise en facteurs de coagula on du complexe prothrombique, telle la déficience causée par un traitement aux antagonistes de la vitamine K, ou encore, lors d’un surdosage de ces antagonistes de la vitamine K, et que la correc on urgente de ce e déficience s’avère nécessaire.
- Beriplex® P/N peut être utilisé pour le traitement et la prévention des hémorragies avant, pendant, ou après une opération chirurgicale en cas de déficience congénitale de l’un ou l’autre des facteurs de coagulation dépendants de la vitamine K seulement si aucun facteur de coagulation spécifique et purifié n’est disponible.
Comment fonctionne Beriplex® P/N 500/ Beriplex® P/N 1000 :
Chez les personnes normales, les dommages aux vaisseaux sanguins déclenchent une cascade d’événements qui activent des protéines spécifiques présentes dans le sang et qui sont responsables de la formation d’un caillot qui interrompt le saignement.
Chez les patients traités avec des antagonistes de la vitamine K (p. ex. Warfarin, Coumadin, etc. ou des héparines), les dommages aux vaisseaux sanguins ne déclenchent pas la cascade complète d’événements contribuant à la formation de caillots sanguins.
Beriplex® P/N est utilisé pour traiter ou pour prévenir les saignements chez ces patients en fournissant les quantités adéquates de facteurs inhibés, ou manquants, qui sont nécessaires à la coagulation L’utilisation de concentrés du complexe prothrombique est associée au risque de thrombose. Des cas de thrombose ont été observés lors de traitement avec Beriplex® P/N.
sanguine normale.
Les ingrédients de Beriplex® P/N 500/ Beriplex® P/N 1000 sont :
Ingrédients médicinaux : Beriplex® P/N est une préparation de protéines plasmatiques lyophilisées contenant des facteurs de coagulation humains (facteurs II, VII, IX et X), ainsi que la protéine C et la protéine S.
Ingrédients non médicinaux : Albumine humaine, antithrombine III humaine, chlorure de sodium, citrate de sodium, héparine, HCl ou NaOH (en petite quantité pour l’ajustement du pH).
Pour obtenir une liste complète des ingrédients non médicinaux, consultez la Par e 1 : Renseignements des nés aux professionnels de la santé de la monographie de produit.
Beriplex® P/N 500/ Beriplex® P/N 1000 se présente sous la ou les formes pharmaceutiques suivantes :
Beriplex® P/N est offert dans des flacons à usage unique soit de 500 UI soit de 1000 UI, sous la forme d’une poudre lyophilisée (blanche ou légèrement colorée) devant être reconstituée avec le diluant fourni dans son emballage avant d’être administré par injection intraveineuse.
N'utilisez pas Beriplex® P/N 500/ Beriplex® P/N 1000 dans les cas suivants :
Beriplex® P/N ne doit pas être utilisé en cas :
- d’hypersensibilité à la substance active ou à tout excipient cité dans la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- de coagulation intravasculaire disséminée.
- d’antécédent de thrombocytopénie induite par l’héparine.
Consultez votre professionnel de la santé avant d'utiliser Beriplex® P/N 500/ Beriplex® P/N 1000, d'assurer l'utilisation adéquate du médicament et d'aider à éviter les effets secondaires. Informez votre professionnel de la santé de votre état actuel et de vos problèmes de santé, notamment si vous :
- suivez un régime alimentaire dont l’apport en sodium (sel) est contrôlé; • avez des antécédents de maladie coronarienne, d’infarctus du myocarde et de maladie du foie, ou si vous présentez un risque de manifestations thromboemboliques ou de coagulation intravasculaire disséminée, ou encore si vous présentez une déficience simultanée en inhibiteur; • allaitez, vous êtes enceinte ou vous essayez de le devenir;
- avez tout récemment subi une chirurgie;
- êtes allergique à Beriplex® P/N, à ses ingrédients ou aux composants de son contenant; • recevez des antagonistes de la vitamine K;
- avez des antécédents de déficience congénitale ou acquise en facteurs de coagulation dépendants de la vitamine K;
- avez des antécédents de thrombocytopénie induite par l’héparine.
Mentionnez à votre professionnel de la santé toute la médication que vous prenez, y compris : médicaments, vitamines, minéraux, suppléments naturels ou produits de médecine parallèle.
Les produits suivants pourraient interagir avec Beriplex® P/N 500/ Beriplex® P/N 1000 :
Beriplex® P/N neutralise les effets d’un traitement aux antagonistes de la vitamine K.
Lors de la réalisation d’examens de la coagulation, qui sont sensibles à l’héparine, chez un patient recevant des doses élevées de complexe prothrombique humain, l’héparine entrant dans la constitution du produit administré doit être prise en considération.
Comment utiliser Beriplex® P/N 500/ Beriplex® P/N 1000 :
Beriplex® P/N doit être reconstitué selon les directives énoncées ci-dessous. La solution reconstituée doit être administrée par voie intraveineuse (ne pas excéder 3 UI/kg/min, maximum : 210 UI/min, approximativement 8 mL/min).
Produits pour usage parentéral :
Amener les flacons de produit et de solvant (diluant) à la température ambiante. Re rer les capuchons protecteurs des flacons de produit et de diluant, puis ne oyer les bouchons de caoutchouc à l’aide d’une solu on an sep que et laisser sécher avant d’ouvrir l’emballage du disposi f Mix2Vial®.
- 1. Ouvrir l’emballage du disposi f Mix2Vial® en re rant le capuchon. Ne pas re rer le disposi f Mix2Vial® de l’emballage transparent.
- 2. Placer le flacon de diluant sur une surface plane et propre et le tenir fermement. Saisir Mix2Vial® et son emballage, puis enfoncer vers le bas la pointe de l’adaptateur bleu au travers du bouchon du flacon de diluant tout en la tenant bien droite.
- 3. Re rer soigneusement l’emballage transparent dans lequel se trouve le disposi f Mix2Vial® en tenant l’emballage par le rebord, puis en le rant vers le haut. S’assurer de ne re rer que l’emballage et non le disposi f Mix2Vial®.
- 4. Après avoir posé le flacon de produit sur une surface plane et rigide, retourner le flacon de diluant, auquel est a aché le disposi f Mix2Vial®, et enfoncer vers le bas la pointe de l’adaptateur transparent au travers du bouchon du flacon de produit tout en la tenant bien droite. Le diluant sera automa quement transféré dans le flacon du produit.
- 5. En gardant les flacons de Beriplex® P/N et du diluant reliés au disposi f Mix2Vial®, faire tournoyer doucement le flacon de Beriplex® P/N afin de s'assurer que le produit est complètement dissous. Ne pas agiter.
- 6. À l’aide d’une main, tenir l’extrémité transparente du disposi f Mix2Vial® et de l’autre main tenir l’extrémité bleue du Mix2Vial® et dévisser le disposi f en deux par es. Jeter le flacon de diluant et l'adaptateur Mix2Vial® bleu auquel il est fixé.
- 7. Aspirer de l’air dans une seringue stérile vide. En gardant le flacon de produit à la ver cale, visser, dans le sens horaire, la seringue au raccordement de type Luer-Lock du disposi f Mix2Vial®. Appuyer sur le piston de la seringue afin d’injecter l’air dans le flacon de produit.
Prélèvement de la solu on et u lisa on :
- 8. Tout en maintenant le piston de la seringue enfoncé, retourner le flacon de produit et aspirer la solu on dans la seringue en rant lentement sur le piston.
- 9.
Une fois que la solu on a été transférée dans la seringue, tenir fermement le cylindre de la seringue
(en gardant le piston de la seringue orienté vers le bas) et dévisser, dans le sens an horaire, le disposi f transparent Mix2Vial® de la seringue.
Ce produit médicinal ne doit être mélangé à aucun autre produit médicinal à l’excep on de ceux men onnés dans la sec on Recons tu on et Administra on.
La solu on doit être claire ou légèrement opalescente. Après la filtra on ou l’aspira on de la solu on dans la seringue, le produit recons tué doit être examiné à l’œil nu afin d’y déceler toute par cule ou décolora on avant l’administra on. Il ne faut pas u liser la solu on si elle est trouble ou si elle con ent des par cules.
Il faut faire attention à ce que du sang n’entre pas dans la seringue remplie avec le produit, car il y a un risque que le sang coagule dans la seringue et, consécutivement, que des caillots de fibrine soient administrés au patient.
Si plus d’un flacon de Beriplex® est nécessaire, il est possible de regrouper le contenu de plusieurs flacons de Beriplex® pour une seule perfusion en utilisant un dispositif de perfusion disponible sur le marché.
La solution Beriplex® ne doit pas être diluée.
La solution reconstituée doit être administrée par une injection / ligne de perfusion séparée, sous la forme d’une injection intraveineuse lente, à un débit n’excédant pas 3 UI/kg/minute, max. 210 UI/minute, approximativement 8 mL/minute.
Tous les produits médicamenteux non utilisés ainsi que les déchets devraient être éliminés conformément aux exigences locales.
Comme Beriplex® P/N ne con ent aucun agent de conserva on, le produit recons tué doit être administré immédiatement afin de garan r sa stérilité. S’il n’est toutefois pas administré immédiatement, la durée de conserva on ne doit pas dépasser 3 heures à température ambiante.
Dose habituelle :
Chaque patient est différent; votre médecin déterminera la dose appropriée et l’intervalle des doses de Beriplex® P/N que vous recevrez.
Surdose :
L’administration de doses élevées de concentré du complexe prothrombique a été associée à des cas d’infarctus du myocarde, de coagulation intravasculaire disséminée, de thrombose veineuse et d’embolie pulmonaire. En cas de surdosage, le risque de complication thromboembolique ou de coagulation intravasculaire disséminée augmente chez les patients déjà à risque de ces complications. Un suivi régulier de l’état de la coagulation aidera à éviter une surdose.
Si vous pensez que vous ou une personne dont vous vous occupez avez pris trop de Beriplex® P/N, contactez immédiatement votre professionnel de la santé, le service des urgences d’un hôpital, votre centre an poison régional ou le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669), même en l’absence de symptômes.
Dose oubliée :
Sans objet.
Effets secondaires possibles de l'utilisation Beriplex® P/N 500/ Beriplex® P/N 1000 :
Voici certains des effets secondaires que vous pourriez ressentir lorsque vous prenez Beriplex® P/N 500/ Beriplex® P/N 1000. Si vous ressentez des effets secondaires qui ne font pas partie de cette liste, avisez votre professionnel de la santé.
L’administra on de Beriplex® P/N est habituellement bien tolérée. Le traitement subs tu f peut entraîner la forma on d’an corps circulants dirigés contre un ou plusieurs facteurs du complexe prothrombique humain. La présence de ces inhibiteurs pourrait avoir une incidence sur l’efficacité du traitement avec un concentré du complexe prothrombique.
Vous devez communiquer immédiatement avec un médecin si l’un ou l’autre des effets suivants se produit :
- enflure des ssus et de l’abdomen causée par la réten on excessive de sel et de fluides, urine mousseuse (syndrome néphro que);
- épisodes thromboemboliques (caillots sanguins) (qui peuvent inclure : douleur ou enflure dans un membre, douleur ou pression dans la poitrine, essoufflement, altéra on de l’état de conscience, de la vision ou de l’élocu on, perte de sensa on ou de force musculaire);
- augmenta on de la température corporelle;
- réac ons d’hypersensibilité ou allergique (qui peuvent inclure : angiœdème, sensa ons de brûlure et des picotements au site d’injec on, frissons, bouffées vasomotrices, ur caire généralisée, céphalées, ur caire, hypotension, léthargie, nausées, agita on, tachycardie, angine de poitrine, picotements, vomissements ou respira on sifflante);
- pe ts caillots sanguins ou saignement excessif causés par une diminu on des facteurs de coagula on (coagula on intravasculaire disséminée);
- réac ons anaphylac ques, y compris le choc anaphylac que;
- forma on d’an corps dirigés contre un ou plusieurs facteurs du complexe prothrombique; - appari on de nombreuses ecchymoses (bleus) viole es et en forme de points, ecchymoses apparaissant facilement, règles inhabituellement abondantes (qui pourraient être causées par une thrombocytopénie induite par l’héparine de type II).
Votre médecin décidera s’il est approprié ou non d’interrompre le traitement avec Beriplex® P/N.
Ce e liste d’effets secondaires n'est pas complète. Pour tout effet ina endu ressen lors de la prise de Beriplex® P/N, veuillez communiquer avec votre médecin ou un pharmacien.
En cas de symptôme ou d’effet secondaire gênant non men onné dans le présent document ou d’aggrava on d’un symptôme ou d’effet secondaire vous empêchant de vaquer à vos occupa ons quo diennes, parlez-en à votre professionnel de la santé.
En cas de symptôme ou d’effet secondaire gênant non mentionné dans le présent document ou d’aggravation d’un symptôme ou d’un effet secondaire vous empêchant de vaquer à vos occupations quotidiennes, parlez à votre professionnel de la santé.
Déclara on des effets secondaires
Vous pouvez déclarer à Santé Canada des effets secondaires soupçonnés d’être associés à l’u lisa on des produits de santé de l’une des deux façons suivantes :
- En consultant la page Web sur la déclara on des effets indésirables (Canada.ca/medicament-instrument-declara on) pour savoir comment faire une déclara on en ligne, par courriel, ou par télécopieur; ou
- En téléphonant sans frais au 1-866-234-2345.
Remarque : Consultez votre professionnel de la santé si vous souhaitez obtenir des renseignements sur la prise en charge des effets secondaires. Le Programme Canada Vigilance ne donne pas de conseils médicaux.
Nous vous recommandons de faire parvenir en copie conforme à CSL Behring Canada, Inc. tout courriel portant sur des effets secondaires soupçonnés à l’adresse électronique suivante:
AdverseRepor ng@cslbehring.com
Conservation :
Beriplex® P/N 500 et Beriplex® P/N 1000 peuvent être conservés soit au réfrigérateur soit à la température ambiante (de +2 °C à +25 °C) pour la période indiquée par la date d'expira on imprimée sur la boite et le flacon de produit. La durée de conserva on de Beriplex® P/N est de 36 mois. Ne pas congeler, cela pourrait endommager le contenant du solvant. Lors de l’entreposage, il convient de conserver Beriplex® P/N dans sa boîte.
Garder hors de la portée et de la vue des enfants.
Pour en savoir plus sur Beriplex® P/N 500/ Beriplex® P/N 1000 :
- Parlez-en avec votre professionnel de la santé.
- Consultez la monographie intégrale rédigée à l’inten on des professionnels de la santé, qui renferme également les Renseignements des nés aux pa ent·e·s. Ce document se trouve sur le site Web de Santé Canada (h ps://www.canada.ca/fr/sante-canada/services/medicaments-produits-sante/medicaments/base-donnees-produits-pharmaceu ques.html) et sur le site Web du fabricant (www.cslbehring.ca) ou peut être obtenu en téléphonant au 1-866-773-7721.
Le présent feuillet été rédigé par CSL Behring Canada, Inc.
Date d’approbation : 7 novembre, 2025