


Monographie de produit - Zonovate
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
Table des matières ........................................................................ Error! Bookmark not defined.
Partie 1 : Renseignements destinés aux professionnels de la santé ...........................4
1 Indications ........................................................................................................................4
1.1 Pédiatrie .....................................................................................................................4
1.2 Gériatrie .....................................................................................................................4
2 Contre-indications ..........................................................................................................4
4 Posologie et administration .........................................................................................4
4.1 Considérations posologiques .....................................................................................4
4.2 Posologie recommandée et ajustement posologique ..................................................5
4.3 Reconstitution ............................................................................................................6
4.4 Administration ...........................................................................................................7
4.5 Dose oubliée...............................................................................................................7
5 Surdose..............................................................................................................................8
6 Formes pharmaceutiques, teneurs, composition et conditionnement ............8
7 Mises en garde et précautions ....................................................................................9
7.1 Populations particulières ..........................................................................................11
7.1.1 Grossesse ............................................................................................................. 11
7.1.2 Allaitement .......................................................................................................... 11
7.1.3 Enfants et adolescents ......................................................................................... 11
7.1.4 Personnes âgées ................................................................................................... 11
8 Effets indésirables ........................................................................................................11
8.1 Aperçu des effets indésirables .................................................................................11
8.2 Effets indésirables observés au cours des études cliniques .....................................12
8.3 Effets indésirables peu fréquents observés au cours des études cliniques (< 1 %)..13
8.5 Effets indésirables observés après la commercialisation .........................................13
9 Interactions médicamenteuses .................................................................................13
9.2 Aperçu des interactions médicamenteuses ...............................................................13
10 Pharmacologie clinique ...............................................................................................13
10.1 Mode d’action ......................................................................................................13
10.2 Pharmacodynamie ................................................................................................14
10.3 Pharmacocinétique ...............................................................................................14
10.4 Immunogénicité ....................................................................................................16
11 Conservation, stabilité et mise au rebut .................................................................17
12 Particularités de manipulation du produit .............................................................18
Partie 2 : Renseignements scientifiques ............................................................................19
13 Renseignements pharmaceutiques .........................................................................19
VV-LAB-138961 1.0 .
14 Études cliniques ............................................................................................................20
14.1 Études cliniques par indication ............................................................................20
16 Toxicologie non clinique .............................................................................................27
Renseignements destinés aux patient·e·s .........................................................................29
VV-LAB-138961 1.0 .
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
ZONOVATE®, le facteur antihémophilique recombinant à domaine B tronqué, est indiqué chez les adultes et les enfants atteints d’hémophilie A (déficit congénital en facteur VIII ou hémophilie classique) pour :
- le traitement et la maîtrise des épisodes hémorragiques;
- la prise en charge périopératoire;
- la prophylaxie régulière afin de prévenir les épisodes hémorragiques ou d’en réduire la fréquence.
ZONOVATE® n’est pas indiqué pour le traitement de la maladie de von Willebrand.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité de ZONOVATE® ont été démontrées chez les patients pédiatriques de 1 an à moins de 18 ans (voir 7.1.3 Mises en garde et précautions – Populations particulières – Enfants et adolescents et 14 Études cliniques).
1.2 Gériatrie
Gériatrie (> 65 ans) : Les études cliniques sur ZONOVATE® n’ont pas porté sur des patients âgés de plus de 65 ans pour déterminer s’ils répondaient différemment des sujets plus jeunes. La dose d’un patient âgé, comme de tout patient recevant ZONOVATE®, doit être individualisée.
2 Contre-indications
Patients hypersensibles à ce médicament, à l’un des ingrédients de la préparation (y compris les protéines de hamster) ou à l’un des composants du récipient. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
- Pour administration intraveineuse après reconstitution seulement.
- Le traitement par ZONOVATE® doit débuter sous la surveillance d’un médecin expérimenté dans le traitement de l’hémophilie A.
- La quantité administrée de facteur VIII est exprimée en unités internationales (UI), qui sont reliées à l’étalon actuel de l’Organisation mondiale de la Santé (OMS) pour les concentrés de facteur VIII. L’activité du facteur VIII dans le plasma est exprimée en pourcentage (par rapport au plasma humain normal) ou en UI (en fonction d’un étalon international pour le facteur VIII dans le plasma).
Une UI d’activité du facteur VIII correspond à la quantité de facteur VIII contenue dans 1 mL de plasma humain normal. Le calcul de la dose nécessaire de facteur VIII repose sur l’observation empirique selon laquelle 1 UI de facteur VIII par kilogramme de poids corporel augmente l’activité plasmatique du facteur VIII de 2 UI/dL. La formule suivante permet de calculer la dose nécessaire :
VV-LAB-138961 1.0 .
Dose nécessaire (UI) = poids corporel (kg) x élévation souhaitée du taux de facteur VIII (UI/dL ou % de la normale) x 0,5 (UI/kg par UI/dL)
- La posologie et la durée du traitement substitutif dépendent de la gravité du déficit en facteur VIII, du lieu et de l’intensité du saignement, et de l’état clinique du patient.
- La quantité de ZONOVATE® à administrer et la fréquence d’administration doivent être adaptées à l’efficacité clinique du traitement dans le cas en question.
- En présence d’un inhibiteur, la dose nécessaire de ZONOVATE® est extrêmement variable et peut seulement être déterminée en fonction de la réponse clinique.
4.2 Posologie recommandée et ajustement posologique
Traitement et maîtrise des épisodes hémorragiques
Un guide sur l’administration de ZONOVATE® pour le traitement et la maîtrise des épisodes hémorragiques est fourni dans le Tableau 1. L’administration doit avoir pour but de maintenir l’activité plasmatique du facteur VIII à une valeur égale ou supérieure au taux plasmatique (en % de la normale ou en UI/dL) indiqué dans le Tableau 1.
Tableau 1 : Posologie pour le traitement et la maîtrise des épisodes hémorragiques
| Intensité de l’hémorragie | Taux de facteur VIII nécessaire (UI/dL ou % de la normale) | Fréquence des doses (heures) et durée du traitement (jours) |
|---|---|---|
Hémorragie mineure Début d’hémarthrose ou de saignement musculaire ou buccal | 20-40 | Répéter l’injection toutes les 12 à 24 heures, pendant au moins 1 jour, jusqu’à la cicatrisation ou la fin de l’épisode hémorragique d’après la disparition de la douleur. |
Hémorragie modérée Hémarthrose, saignement musculaire ou hématome plus étendus | 30-60 | Répéter l’injection toutes les 12 à 24 heures, pendant 3 à 4 jours ou davantage, jusqu’à la disparition de la douleur et de l’incapacité aiguë. |
Hémorragie majeure Hémorragie qui menace la vie | 60-100 | Répéter l’injection toutes les 8 à 24 heures jusqu’à la disparition de la menace. |
Prise en charge périopératoire
Un guide sur l’administration de ZONOVATE® pour la prise en charge périopératoire est fourni dans le Tableau 2. On devrait envisager de maintenir l’activité plasmatique du facteur VIII à une valeur égale ou supérieure au taux plasmatique (en % de la normale ou en UI/dL) indiqué dans le Tableau 1.
Tableau 2 : Posologie pour la prise en charge périopératoire
VV-LAB-138961 1.0 .
| Type d’intervention chirurgicale | Taux de facteur VIII nécessaire (UI/dL ou % de la normale) | Fréquence des doses (heures) et durée du traitement (jours) |
|---|---|---|
| Intervention mineure Y compris extraction dentaire | 30-60 | Répéter l’injection toutes les 24 heures, pendant au moins 1 jour, si nécessaire, jusqu’à la cicatrisation. |
| Intervention majeure | 80-100 (avant et après l’intervention) | Répéter l’injection toutes les 8 à 24 heures jusqu’à une cicatrisation adéquate de la plaie, puis poursuivre le traitement pendant au moins 7 jours de plus pour maintenir l’activité du facteur VIII entre 30 % et 60 % (UI/dL). |
Au cours du traitement, une détermination appropriée du taux de facteur VIII est conseillée pour guider le choix de la dose à administrer et de la fréquence des injections. Dans le cas d’une intervention chirurgicale majeure en particulier, il est indispensable de surveiller le traitement substitutif avec précision, au moyen d’une analyse de la coagulation (activité plasmatique du facteur VIII). La réponse au facteur VIII peut varier d’un patient à l’autre, ce qui donne lieu à des taux de récupération in vivo différents et à des demi-vies différentes.
Prophylaxie régulière
Un guide sur l’administration de ZONOVATE® pour la prophylaxie régulière est fourni dans le Tableau 3.
Tableau 3 : Posologie pour la prophylaxie régulière
| Population de patients | Dose de facteur VIII nécessaire (UI/kg) | Fréquence des doses (jours) | |||
|---|---|---|---|---|---|
| Adultes et adolescents (≥ 12 ans) | 20-50 | 3 fois par semaine | |||
| 20-40 | Tous les 2 jours | ||||
| Enfants (< 12 ans) | 25-60 | 3 fois par semaine | |||
| 25-50 | Tous les 2 jours | ||||
Immunotolérance
Des doses élevées de concentrés de facteur VIII ont été administrées à des patients afin d’induire une immunotolérance au facteur VIII, ce qui a entraîné la disparition de l’activité des inhibiteurs. Il n’y a actuellement aucun consensus entre les médecins traitants en ce qui concerne le schéma thérapeutique optimal.
4.3 Reconstitution
Tableau 4 : Reconstitution
| Taille de la fiole | Volume de diluant à ajouter à la fiole | Concentration approximative après reconstitution |
| 250 UI/fiole | 4 mL | 62,5 UI/mL |
| 500 UI/fiole | 4 mL | 125 UI/mL |
| VV-LAB-138961 1.0 . |
|---|
| 1 000 UI/fiole | 4 mL | 250 UI/mL |
| 1 500 UI/fiole | 4 mL | 375 UI/mL |
| 2 000 UI/fiole | 4 mL | 500 UI/mL |
| 3 000 UI/fiole | 4 mL | 750 UI/mL |
- Il est recommandé d’administrer ZONOVATE® immédiatement après la reconstitution.
- Si la solution ZONOVATE® reconstituée ne peut pas être administrée immédiatement, elle doit être utilisée dans les 24 prochaines heures lorsqu’elle est conservée au réfrigérateur (entre 2 et 8 °C), dans les 4 prochaines heures lorsqu’elle est conservée à la température ambiante (jusqu’à 30 °C) ou dans les 2 prochaines heures lorsqu’elle est conservée entre 30 et 40 °C. Conserver le produit reconstitué dans la fiole, en laissant l’adaptateur et la seringue fixés à celle-ci.
- Ne pas congeler la solution ZONOVATE® reconstituée ni la conserver dans une seringue. Protéger la solution ZONOVATE® reconstituée de la lumière directe.
- Après la reconstitution, la solution paraît limpide ou légèrement opalescente (pas tout à fait claire). Ne pas utiliser une solution qui est trouble ou qui contient des dépôts.
4.4 Administration
- La vitesse de perfusion recommandée pour ZONOVATE® est de 1-2 mL/min. La vitesse doit être déterminée en fonction du confort du patient.
- Ne pas mélanger ZONOVATE® avec un autre médication ou une autre perfusion intraveineuse.
Injection de ZONOVATE® au moyen d’un raccord sans aiguille pour cathéter intraveineux
La seringue préremplie de solvant et l’adaptateur de fiole stérile constituent un système de reconstitution sans aiguille appelé MixPro®.
Mise en garde :
La seringue préremplie MixPro® est faite de verre et est conçue pour être compatible avec un raccord de type Luer Lok habituel. Certains raccords sans aiguille qui ont un perforateur interne sont incompatibles avec cette seringue préremplie. Cette incompatibilité peut empêcher l’administration du médicament ou entraîner des dommages au raccord sans aiguille.
Suivre le mode d’emploi fourni avec le raccord sans aiguille. L’utilisation d’un raccord sans aiguille pour l’administration peut nécessiter l’aspiration de la solution reconstituée dans une seringue de plastique de type Luer Lok stérile standard de 10 mL.
En cas de question ou de difficulté à fixer la seringue préremplie de solvant à un dispositif compatible de type Luer Lok, communiquer avec Novo Nordisk au 1 800 465-4334.
Pour des instructions détaillées sur l’administration de ZONOVATE®, voir la section Renseignements destinés aux patient·e·s de la monographie du produit.
4.5 Dose oubliée
En général, il n’est pas nécessaire de doubler la dose pour compenser une dose oubliée. On
| VV-LAB-138961 1.0 . |
devrait conseiller aux patients d’administrer immédiatement une dose habituelle de ZONOVATE® et de poursuivre le traitement à des intervalles réguliers, au besoin.
5 Surdose
Aucun symptôme associé à un surdosage n’a été signalé.
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 5 : Formes posologiques, teneurs et composition
ZONOVATE® se présente sous forme de poudre lyophilisée blanche, en fioles à usage unique. ZONOVATE® est offert en teneurs de 250, 500, 1 000, 1 500, 2 000 et 3 000 UI/fiole.
Le solvant fourni pour reconstituer ZONOVATE® est une solution de chlorure de sodium à 0,9 %, limpide et incolore, dans une seringue préremplie.
L’emballage de ZONOVATE® contient 1 fiole de ZONOVATE® ainsi que 1 seringue préremplie de solvant et 1 adaptateur de fiole stérile, qui forment le système de reconstitution sans aiguille MixPro®.
Chaque emballage de ZONOVATE® contient :
- 1 fiole en verre de type I, contenant la poudre ZONOVATE®, fermée avec un bouchon en caoutchouc chlorobutyle
- 1 adaptateur de fiole stérile (muni d’un filtre de 25 µm) pour la reconstitution
- 1 seringue préremplie de 4 mL de solvant, munie d’une valve antiretour (polypropylène), d’un piston (caoutchouc bromobutyle) et d’un capuchon avec bouchon (bromobutyle)
- 1 tige de piston (polypropylène)
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1 844 POISON-X (1 844 764-7669). |
|---|
| Voie d’administration | Forme posologique/teneur/ composition | Ingrédients non médicinaux |
| Injection intraveineuse | Poudre lyophilisée et solvant pour solution injectable 250, 500, 1 000, 1 500, 2 000 et 3 000 UI/fiole | Poudre Chlorure de calcium dihydraté, chlorure de sodium, L-histidine, L-méthionine, polysorbate 80, saccharose Solvant Chlorure de sodium, eau pour injection |
VV-LAB-138961 1.0 .
Après la reconstitution, ZONOVATE® contient les ingrédients non médicinaux suivants :
| Substance | Par fiole | Fonction |
|---|---|---|
| Chlorure de sodium* | 18 mg/mL | Stabilisant |
| L-histidine | 1,5 mg/mL | Tampon |
| Saccharose | 3 mg/mL | Gonflant |
| Polysorbate 80 | 0,1 mg/mL | Surfactant |
| L-méthionine | 0,055 mg/mL | Antioxydant |
| Chlorure de calcium dihydraté | 0,25 mg/mL | Stabilisant |
* La quantité de chlorure de sodium provient de la préparation et du solvant
(solution de chlorure de sodium à 0,9 %) utilisé pour la reconstitution.
7 Mises en garde et précautions
Généralités
Avant d’administrer ZONOVATE®, il est essentiel de s’assurer que le trouble de la coagulation est bien un déficit en facteur VIII. On ne peut pas s’attendre à ce que ce produit soit utile pour traiter d’autres déficits en facteurs de coagulation.
Cancérogenèse et génotoxicité
ZONOVATE® n’a fait l’objet d’aucune étude animale de longue durée pour déterminer son pouvoir cancérigène, et d’aucune étude pour déterminer ses effets sur la génotoxicité ou la fertilité. Une évaluation du pouvoir cancérigène de ZONOVATE® n’a révélé aucun risque cancérigène.
Appareil cardiovasculaire
Les patients présentant des facteurs de risque cardiovasculaire existants peuvent présenter un risque accru d’événements cardiovasculaires lorsqu’ils reçoivent un traitement substitutif du facteur VIII.
Conduite et utilisation de machines
ZONOVATE® n’a aucun effet sur la capacité à conduire et à utiliser de la machinerie.
Système immunitaire
Hypersensibilité
Comme tel est le cas avec tout produit protéique injectable par voie intraveineuse, des réactions d’hypersensibilité de type allergique sont possibles avec ZONOVATE®. Le produit contient des traces de protéines de hamster, qui peuvent causer des réactions allergiques chez certains patients. Les patients doivent être avertis que, si des symptômes d’hypersensibilité apparaissent, ils doivent interrompre immédiatement le traitement par ZONOVATE® et communiquer avec leur médecin ou chercher à obtenir des soins médicaux d’urgence. Les patients doivent être informés des premiers signes des réactions d’hypersensibilité, entre autres : éruptions urticariennes, urticaire généralisée, oppression thoracique, respiration sifflante, hypotension et anaphylaxie.
VV-LAB-138961 1.0
.
En cas de choc anaphylactique, le traitement médical habituel doit être administré.
Inhibiteurs
La formation d’anticorps neutralisants (appelés inhibiteurs) contre le facteur VIII est une complication connue du traitement de l’hémophilie A. Ces inhibiteurs sont habituellement des immunoglobulines de classe IgG dirigées contre l’activité procoagulante du facteur VIII et sont quantifiés en unités Bethesda (UB) par millilitre de plasma à l’aide du dosage Bethesda modifié.
Le risque d’apparition d’inhibiteurs est corrélé à l’exposition au facteur VIII, le risque étant le plus élevé au cours des 50 premiers jours d’exposition, mais ce risque se poursuit tout au long de la vie, bien qu’il soit peu courant. La pertinence clinique de l’apparition d’inhibiteurs dépend du titre des inhibiteurs. En effet, un faible titre d’inhibiteurs passagers ou la présence d’inhibiteurs dont le titre demeure constamment faible sont associés à un risque moindre de réponse clinique insuffisante, comparativement à la présence d’inhibiteurs dont le titre est élevé.
On doit surveiller de près tous les patients recevant ZONOVATE® en ayant recours à une observation clinique appropriée et à des tests de laboratoire, afin de déceler l’apparition d’inhibiteurs (voir la section Surveillance et examens de laboratoire dans Mises en garde et précautions).
Surveillance et examens de laboratoire
Il faut surveiller les patients afin de déceler l’apparition d’inhibiteurs du facteur VIII. Si l’activité plasmatique du facteur VIII n’atteint pas la valeur prévue ou si une hémorragie n’est pas enrayée par une dose adéquate, il faut rechercher la présence d’un inhibiteur du facteur VIII par un dosage. Chez les patients présentant des taux élevés d’inhibiteurs, le traitement par le facteur VIII peut ne pas être efficace et d’autres traitements doivent être envisagés. La prise en charge de ces patients doit être dirigée par des médecins ayant de l’expérience dans le traitement des patients atteints d’hémophilie et porteurs d’inhibiteurs du facteur VIII.
Lors d’un dosage chronométrique en un temps basé sur le temps de céphaline activé (TCA) in vitro pour mesurer l’activité du facteur VIII dans les échantillons de sang, les résultats de l’activité plasmatique du facteur VIII peuvent être influencés de façon considérable par le type de réactif d’un TCA et l’étalon de référence utilisé dans le dosage. De plus, il peut y avoir des écarts importants entre les résultats du dosage obtenus par un dosage chronométrique en un temps basé sur le TCA et le dosage chromogénique. Ce détail est important tout particulièrement en cas de changement de laboratoire et/ou de réactifs utilisés dans le dosage.
Considérations périopératoires
ZONOVATE® est indiqué pour la prise en charge périopératoire des patients atteints d’hémophilie A. Il est important de surveiller attentivement le traitement substitutif, surtout pour les interventions majeures ou les hémorragies qui menacent la vie. On dispose d’une expérience limitée chez les patients pédiatriques qui subissent une intervention.
Santé reproductive
Fertilité
On ignore si ZONOVATE® peut influer sur la fertilité.
VV-LAB-138961 1.0 .
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude de reproduction animale n’a été menée sur ZONOVATE®. Étant donné que l’hémophilie A touche rarement des femmes, on n’a aucune expérience sur l’administration de facteur VIII durant la grossesse. Par conséquent, ZONOVATE® ne doit être utilisé durant la grossesse que s’il est nettement indiqué.
7.1.2 Allaitement
On ignore si ZONOVATE® passe dans le lait humain. Comme un grand nombre de médicaments passent dans le lait humain, la prudence s’impose lorsque ZONOVATE® est administré à une femme qui allaite.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans)
Le facteur VIII présente une demi-vie plus courte et une récupération plus faible chez les enfants que chez les adultes. Étant donné que la clairance du facteur VIII (par kilogramme de poids corporel) est plus élevée dans la population pédiatrique, des doses plus élevées ou plus fréquentes basées sur le poids corporel pourraient être nécessaires (voir 10.3 Pharmacocinétique).
7.1.4 Personnes âgées
Personnes âgées (> 65 ans)
Les études cliniques sur ZONOVATE® n’ont pas porté sur des patients âgés de plus de 65 ans pour déterminer s’ils répondaient différemment des patients plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Durant l’ensemble des études cliniques sur ZONOVATE® menées auprès de patients déjà traités (3 essais cliniques et 4 essais pharmacocinétiques), 35 effets indésirables ont été constatés chez 23 des 242 patients qui ont été exposés à ZONOVATE®. Sur ces 35 effets indésirables, 2 sont survenus chez 1 des 31 patients âgés de moins de 6 ans, aucun n’a été observé chez les 32 patients de 6 à 12 ans, 1 a été noté chez 1 des 24 patients âgés de 12 à moins de 18 ans, et 32 sont survenus chez 21 des 155 adultes (âgés d’au moins 18 ans). Les effets indésirables les plus fréquemment signalés étaient les réactions au point d’injection (1,2 %).
Au cours d’un essai clinique mené auprès de patients âgés de 0 à 6 ans jamais traités auparavant, 46 effets indésirables ont été constatés chez 33 des 60 patients qui ont été exposés à ZONOVATE®. Les effets indésirables les plus souvent signalés étaient l’inhibition du facteur VIII (44,8 %) et la pyrexie (3,3 %).
VV-LAB-138961 1.0 .
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques sont utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments. Le Tableau 6résume les effets indésirables au médicament de toutes les études cliniques (3 essais cliniques et 4 essais pharmacocinétiques) chez les patients déjà traités; le Tableau 7résume les effets indésirables au médicament d’un essai clinique chez les patients jamais traités auparavant.
Tableau 6 : Résumé des effets indésirables au médicament à une fréquence ≥ 1 % dans les études cliniques chez les patients déjà traités*
| Zonovate n = 242 n (%) | |
|---|---|
Troubles généraux et réactions au point d’administration Réactions au point d’injection** | 3 (1,2) |
* Calcul basé sur le nombre total de patients uniques ayant participé à l’ensemble des études cliniques (242).
** Les réactions au point d’injection comprennent l’érythème au point d’injection, l’extravasation au point d’injection et le prurit au point d’injection.
Tableau 7 : Résumé des effets indésirables au médicament à une fréquence ≥ 1 % dans les études cliniques chez les patients jamais traités auparavant
| Zonovate n = 60 n (%) | |
|---|---|
Troubles du sang et du système lymphatique Inhibition du facteur VIII | 29 (48,3) |
Troubles gastro-intestinaux Vomissements | 1 (1,7) |
Troubles généraux et réactions au point d’administration Pyrexie Érythème au point d’insertion du cathéter | 2 (3,3) 1 (1,7) |
Blessure, empoisonnement et complications de l’administration Réaction liée à la perfusion | 1 (1,7) |
Examens Résultat positif au test de détection des anticorps anti-facteur VIII | 1 (1,7) |
Troubles des tissus musculosquelettiques et conjonctifs Hémarthrose Saignement musculaire | 1 (1,7) 1 (1,7) |
Problèmes liés au produit Thrombose dans l’appareil | 1 (1,7) |
Troubles respiratoires, thoraciques et médiastinaux Toux | 1 (1,7) |
Troubles de la peau et des tissus sous-cutanés Éruption cutanée | 1 (1,7) |
VV-LAB-138961 1.0 .
| Zonovate n = 60 n (%) | |
|---|---|
| Éruption érythémateuse | 1 (1,7) |
Troubles vasculaires Bouffée vasomotrice Thrombophlébite superficielle | 1 (1,7) 1 (1,7) |
8.3 Effets indésirables peu fréquents observés au cours des études cliniques (< 1 %)
Troubles cardiaques : infarctus aigu du myocarde (0,4 %), tachycardie sinusale (0,4 %)
Troubles généraux et réactions au point d’administration : pyrexie (0,8 %), fatigue (0,4 %), sensation de chaleur (0,4 %), œdème périphérique (0,4 %)
Blessure, empoisonnement et complications de l’administration : contusion (0,4 %)
Examens : hausse des enzymes hépatiques (0,8 %), hausse de l’alanine aminotransférase (0,4 %), hausse de l’aspartate aminotransférase (0,4 %), hausse de la fréquence cardiaque (0,4 %)
Troubles des tissus musculosquelettiques et conjonctifs : arthropathie (0,8 %), douleurs musculosquelettiques (0,4 %), raideur musculosquelettique (0,4 %), douleur dans les extrémités (0,4 %)
Troubles du système nerveux : sensation de brûlure (0,4 %), étourdissements (0,4 %), céphalée (0,4 %)
Troubles psychiatriques : insomnie (0,4 %)
Troubles de la peau et des tissus sous-cutanés : kératose lichénoïde (0,4 %), éruption cutanée (0,4 %), sensation de brûlure de la peau (0,4 %)
Troubles vasculaires : hyperémie (0,4 %), hypertension (0,4 %), lymphœdème (0,4 %)
8.5 Effets indésirables observés après la commercialisation
Dans l’ensemble, la distribution, le modèle et le type des effets indésirables signalés par des sources après la commercialisation sont comparables aux effets indésirables observés dans le cadre des études cliniques. Des cas de développement d’inhibition après la commercialisation ont été signalés chez des patients n’ayant pas reçu de traitement et des patients ayant reçu un traitement.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune interaction de concentrés de facteur VIII de coagulation humain recombinant avec d’autres produits médicinaux n’a été signalée.
10 Pharmacologie clinique
10.1 Mode d’action
ZONOVATE® remplace temporairement le facteur VIII qui est nécessaire à une hémostase efficace, mais qui est absent.
ZONOVATE® contient un facteur VIII de coagulation humain recombinant, appelé facteur
| VV-LAB-138961 1.0 . |
|---|
antihémophilique recombinant à domaine B tronqué; cette glycoprotéine présente la même structure que le facteur VIII humain activé et des modifications post-traductionnelles semblables à celles de la molécule dérivée du plasma.
Lorsque le facteur VIII est perfusé à un patient hémophile, il se lie au facteur de von Willebrand endogène dans la circulation sanguine du patient. Le facteur VIII et le facteur de von Willebrand constituent un complexe de deux molécules aux fonctions physiologiques différentes. Le facteur VIII activé agit comme cofacteur du facteur IX activé, accélérant l’activation du facteur X. Le facteur X activé transforme la prothrombine en thrombine. La thrombine transforme à son tour le fibrinogène en fibrine, ce qui permet la formation d’un caillot. L’hémophilie A est un trouble héréditaire de la coagulation sanguine lié au sexe, dû à une diminution du taux de facteur VIII:C et qui se caractérise par l’apparition de saignements abondants au niveau d’articulations, de muscles ou d’organes internes, spontanément ou à la suite d’un trauma accidentel ou chirurgical. Grâce au traitement substitutif, le taux plasmatique de facteur VIII augmente, ce qui permet une correction temporaire du déficit et de la tendance hémorragique.
10.2 Pharmacodynamie
Le temps de céphaline activé (TCA) est prolongé chez les patients atteints d’hémophilie A. La détermination du TCA est un moyen traditionnel de mesurer l’activité biologique du FVIII in vitro. Pendant sa période d’efficacité, un traitement par ZONOVATE® normalise le TCA.
10.3 Pharmacocinétique
Toutes les études pharmacocinétiques sur ZONOVATE® ont été menées chez des patients déjà traités pour une hémophilie A grave (facteur VIII ≤ 1 %). L’activité plasmatique du facteur VIII a été mesurée à l’aide du dosage chronométrique en un temps et du dosage chromogénique.
Dans le cadre d’une étude pharmacocinétique ouverte, multicentrique et multinationale à dose unique, 23 patients atteints d’hémophilie A grave ont reçu ZONOVATE® à raison de 50 UI/kg par voie intraveineuse. Deux patients avaient moins de 18 ans (13 et 17 ans). Les paramètres pharmacocinétiques des 20 patients qui ont terminé l’étude sont résumés dans le Tableau 8.
VV-LAB-138961 1.0 .
Tableau 8 : Pharmacocinétique d’une dose unique de ZONOVATE® chez des adultes et des adolescents atteints d’hémophilie A grave (facteur VIII ≤ 1 %), selon le dosage chronométrique et le dosage chromogénique
| Paramètre | Dosage chronométrique (N = 23) | Dosage chromogénique (N = 20)* | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Moyenne (É.-T.) | Moyenne (É.-T.) | |||||||||
| Récupération incrémentielle (UI/dL)/(UI/kg) | 1,9 (0,4) | 2,8 (0,6) | ||||||||
| ASC (UI*h/dL) | 1 364 (414) | 1 870 (508) | ||||||||
| CI (mL/h/kg) | 4,04 (1,43) | 2,87 (0,80) | ||||||||
| t½ (h) | 10,69 (4,84) | 11,96 (9,28) | ||||||||
| Véq (mL/kg) | 56,11 (13,28) | 44,31 (28,17) | ||||||||
| Cmax (UI/dL) | 102 (21) | 154 (29) | ||||||||
| TMS (h) | 15,22 (6,24) | 16,40 (10,14) | ||||||||
ASC, aire sous la courbe de la concentration plasmatique en fonction du temps; Cl, clairance; Cmax, concentration maximale; É.-T., écart-type; t1/2, demi-vie terminale; TMS, temps moyen de séjour; Véq, volume apparent de distribution à l’état d’équilibre.
* Les échantillons de 3 des 23 patients de l’étude n’ont pas fait l’objet d’un dosage chromogénique.
Dans le cadre d’une autre étude pharmacocinétique, 28 patients pédiatriques atteints d’hémophilie A grave (14 patients de moins de 6 ans et 14 patients de 6 à moins de 12 ans) ont reçu une dose unique de ZONOVATE® à raison de 50 UI/kg. Les paramètres pharmacocinétiques de ZONOVATE® dans les deux groupes sont résumés dans le Tableau 9.
Tableau 9 : Pharmacocinétique d’une dose unique de ZONOVATE® chez 28 enfants atteints d’hémophilie A grave (FVIII ≤ 1 %), selon le dosage chronométrique et le dosage chromogénique
| Paramètre | Dosage chronométrique | Dosage chromogénique | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| De 0 à < 6 ans | De 6 à < 12 ans | De 0 à < 6 ans | De 6 à < 12 ans | |||||||||
| Moyenne (É.-T.) | Moyenne (É.-T.) | Moyenne (É.-T.) | Moyenne (É.-T.) | |||||||||
| Récupération incrémentielle (UI/dL)/(UI/kg) | 1,8 (0,7) | 2,0 (0,4) | 2,2 (0,6) | 2,5 (0,6) | ||||||||
| ASC (UI*h/dL) | 989 (414) | 1 109 (373) | 1 221 (438) | 1 436 (348) | ||||||||
| CI (mL/h/kg) | 6,26 (3,73) | 5,02 (1,67) | 4,60 (1,75) | 3,70 (1,00) | ||||||||
| t½ (h) | 7,65 (1,84) | 8,02 (1,89) | 9,99 (1,71) | 9,42 (1,52) | ||||||||
| Véq (mL/kg) | 57,30 (26,75) | 46,82 (10,62) | 55,79 (23,71) | 41,23 (6,00) | ||||||||
| Cmax (UI/dL) | 100 (58) | 107 (35) | 112 (31) | 125 (27) | ||||||||
| TMS (h) | 9,65 (2,46) | 9,91 (2,57) | 12,09 (1,88) | 11,61 (2,32) | ||||||||
ASC, aire sous la courbe de la concentration plasmatique en fonction du temps; Cl, clairance; Cmax, concentration maximale; É.-T., écart-type; t1/2, demi-vie terminale; TMS, temps moyen de séjour; Véq, volume apparent de distribution à l’état d’équilibre.
Une certaine variation des paramètres pharmacocinétiques de ZONOVATE® a été observée entre les enfants et les adultes. En effet, la Cl était plus élevée et la t½, plus brève chez les enfants que chez les adultes atteints d’hémophilie A; cela pourrait être dû en partie au fait que le volume plasmatique par kilogramme de poids corporel est plus élevé chez les jeunes patients. Un essai pharmacocinétique d’une dose unique (50 UI/kg) a été mené auprès de
VV-LAB-138961 1.0 .
35 patients hémophiles (≥ 18 ans) dans différentes catégories d’indice de masse corporelle (IMC). Les paramètres pharmacocinétiques de Zonovate sont résumés dans le Tableau 10et le Tableau 11.
L’activité du FVIII peut être surveillée avec le dosage chronométrique en un temps ou le dosage chromogénique après l’administration de ZONOVATE®.
Tableau 10 Pharmacocinétique d’une dose unique de ZONOVATE® (50 UI/kg) selon les classes d’IMCa – Dosage chronométrique – Moyenne (É.-T.)
| Paramètre | Insuffisance pondérale | Poids normal | Surpoids | Obésité de classe I | Obésité de classes II/III | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| N = 5 | N = 7 | N = 8 | N = 7 | N = 7 | ||||||||||||||||
| Récupération incrémentielle (UI/dL)/(UI/kg) | 1,7 (0,2) | 2,0 (0,2) | 2,4 (0,4) | 2,3 (0,3)b | 2,6 (0,3) | |||||||||||||||
| ASC (UI*h/dL) | 1 510 (360) | 1 920 (610) | 1 730 (610) | 2 030 (840) | 2 350 (590) | |||||||||||||||
| CI (mL/h/kg) | 3,91 (0,94) | 3,20 (1,00) | 3,63 (1,24) | 3,37 (1,79) | 2,51 (0,63) | |||||||||||||||
| t½ (h) | 11,3 (2,0) | 11,7 (3,5) | 9,4 (2,9) | 11,2 (3,5) | 11,1 (2,7) | |||||||||||||||
| Véq (mL/kg) | 56,8 (5,4) | 44,8 (6,5) | 39,6 (6,0) | 42,0 (9,0) | 35,0 (4,6) | |||||||||||||||
| Cmax (UI/dL) | 100 (11) | 121 (10) | 144 (26) | 140 (21) | 161 (32) | |||||||||||||||
| TMS (h) | 15,1 (3,0) | 15,3 (4,8) | 11,9 (3,7) | 14,4 (4,6) | 14,6 (3,7) | |||||||||||||||
a Groupes d’IMC : insuffisance pondérale : IMC < 18,5 kg/m2; poids normal : IMC de 18,5 à 24,9 kg/m2; surpoids : IMC de 25 à 29,9 kg/m2; obésité de classe I : IMC de 30 à 34,9 kg/m2; obésité de classes II/III : IMC ≥ 35 kg/m2.
b Basé sur 6 patients seulement.
TMS, temps moyen de séjour.
Tableau 11 Pharmacocinétique d’une dose unique de ZONOVATE® (50 UI/kg) selon les classes d’IMCa – Dosage chromogénique – Moyenne (É.-T.)
| Paramètre | Insuffisance pondérale | Poids normal | Surpoids | Obésité de classe I | Obésité de classes II/III | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| N = 5 | N = 7 | N = 9 | N = 7 | N = 7 | |||||||||||||||
| Récupération incrémentielle (UI/dL)/(UI/kg) | 2,2 (0,4) | 2,9 (0,3) | 3,0 (0,5) | 3,2 (0,5) | 3,5 (0,5) | ||||||||||||||
| ASC (UI*h/dL) | 1 860 (700) | 2 730 (860) | 2 310 (1 020) | 2 780 (1 210) | 3 050 (730) | ||||||||||||||
| CI (mL/h/kg) | 3,28 (0,87) | 2,25 (0,73) | 2,84 (1,09) | 2,58 (1,56) | 1,94 (0,52) | ||||||||||||||
| t½ (h) | 11,7 (2,4) | 11,5 (3,6) | 9,7 (3,4) | 10,4 (3,2) | 10,5 (2,5) | ||||||||||||||
| Véq (mL/kg) | 49,1 (10,4) | 31,2 (4,5) | 31,6 (5,8) | 28,9 (5,1) | 25,7 (4,0) | ||||||||||||||
| Cmax (UI/dL) | 138 (29) | 185 (24) | 194 (31) | 200 (33) | 227 (32) | ||||||||||||||
| TMS (h) | 15,5 (3,2) | 15,2 (4,9) | 12,6 (4,8) | 13,5 (4,6) | 13,9 (3,7) | ||||||||||||||
a Groupes d’IMC : insuffisance pondérale : IMC < 18,5 kg/m2; poids normal : IMC de 18,5 à 24,9 kg/m2; surpoids : IMC de 25 à 29,9 kg/m2; obésité de classe I : IMC de 30 à 34,9 kg/m2; obésité de classes II/III : IMC ≥ 35 kg/m2.
TMS, temps moyen de séjour.
10.4 Immunogénicité
On a surveillé les patients pour déceler l’apparition d’anticorps neutralisants (inhibiteurs) dirigés contre le facteur VIII et d’anticorps dirigés contre des protéines ovariennes de hamster chinois (CHO) et des protéines murines.
VV-LAB-138961 1.0 .
Inhibiteurs du FVIII
Des inhibiteurs du FVIII ne sont pas apparus durant plus de 130 000 jours d’exposition cumulative (soit 854,9 années-patients) chez les patients déjà traités sans antécédents de formation d’inhibiteurs dans les 3 essais cliniques et les 4 essais pharmacocinétiques. Un enfant de 22 mois a eu un résultat positif au dosage Bethesda (1,3 UB) pour des inhibiteurs du FVIII après 15 jours d’exposition, mais le résultat n’a pas été confirmé par un second échantillon prélevé après 5 jours d’exposition de plus. La récupération du facteur VIII in vivo était normale et aucune manifestation clinique indésirable n’a été observée chez ce patient.
Dans le cadre de l’essai mené auprès de patients jamais traités auparavant (exposition cumulative de plus de 10 000 jours d’exposition ou de 115,4 années-patients), des inhibiteurs du FVIII sont apparus chez 26 des 58 patients (44,8 %). Au total, 16 des 26 cas de formation d’inhibiteurs (61,5 %) [ou 16 des 58 patients (27,6 %)] présentaient un titre élevé d’inhibiteurs, défini comme étant un titre maximal ≥ 5 UB. Le délai moyen avant la formation d’inhibiteurs était de 17,5 jours d’exposition. Des mutations génétiques à haut risque (p. ex., mutations non-sens, délétions, insertions, inversions) ont été détectées chez 92,3 % des 26 cas.
Anticorps anti-CHO
Aucune manifestation clinique indésirable n’a été observée en ce qui a trait aux anticorps anti-CHO. Des anticorps anti-CHO ont été détectés chez 19 patients. Chez 2 d’entre eux, ces anticorps ont été détectés seulement après le traitement et, chez 6 patients, ils n’ont été détectés qu’avant le traitement. Chez les 11 autres sujets, les anticorps ont été détectés soit tout au long de l’essai (6 sujets), seulement temporairement (2 sujets) ou encore au début et à la fin de l’essai, mais pas durant le traitement (3 sujets). On ne dispose d’aucune donnée sur les patients jamais traités auparavant.
Anticorps antimurins
Aucun patient n’a présenté de nouveaux anticorps antimurins.
11 Conservation, stabilité et mise au rebut
Avant la reconstitution
Conserver au réfrigérateur (entre 2 °C et 8 °C). Ne pas congeler.
Garder la fiole dans sa boîte pour la protéger de la lumière.
Les fioles de ZONOVATE® peuvent être conservées au réfrigérateur (entre 2 °C et 8 °C) jusqu’à la date de péremption indiquée sur l’étiquette.
Pendant sa durée de conservation, ZONOVATE® peut aussi être conservé à la température ambiante :
jusqu’à 30 °C pendant une seule période ne dépassant pas 12 mois;
ou
- jusqu’à 40 °C pendant une seule période ne dépassant pas 3 mois.
Le produit ne doit pas être remis au réfrigérateur une fois qu’il en est sorti. Écrire la date à laquelle le produit a été retiré du réfrigérateur dans l’espace prévu à cet effet sur la boîte.
VV-LAB-138961 1.0 .
Ne pas utiliser ZONOVATE® après la fin de la période de conservation à la température ambiante précisée (jusqu’à 30 °C ou 40 °C) ou après la date de péremption indiquée sur la boîte, selon la première éventualité.
Après la reconstitution
Le produit en cours d’utilisation a une durée de stabilité chimique et physique de 24 heures lorsqu’il est réfrigéré à une température entre 2 °C et 8 °C, de 4 heures lorsqu’il est conservé à la température ambiante (jusqu’à 30 °C), et de 2 heures lorsqu’il est conservé à une température entre 30 et 40 °C.
D’un point de vue microbiologique, ZONOVATE® devrait être administré immédiatement après la reconstitution. Si le produit reconstitué n’est pas administré immédiatement, la durée et les conditions de conservation du produit reconstitué sont la responsabilité de l’utilisateur. En général, elles ne devraient pas être plus longues que celles indiquées ci-dessus, à moins que le produit ait été reconstitué dans des conditions aseptiques validées et contrôlées.
La solution reconstituée doit être conservée dans la fiole, en laissant l’adaptateur et la seringue fixés à celle-ci.
Jeter tout produit reconstitué inutilisé.
12 Particularités de manipulation du produit
Après l’injection, jeter de façon sécuritaire la seringue et l’ensemble de perfusion, ainsi que la fiole et l’adaptateur réunis. Tout produit médicinal non utilisé et les déchets doivent être éliminés conformément à la réglementation locale.
VV-LAB-138961 1.0
.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Nom propre : facteur antihémophilique recombinant à domaine B tronqué
Nom chimique : turoctocog alfa
Formule moléculaire et masse moléculaire : glycoprotéine, 166 kDa (calcul excluant les modifications post-traductionnelles)
Formule de structure :
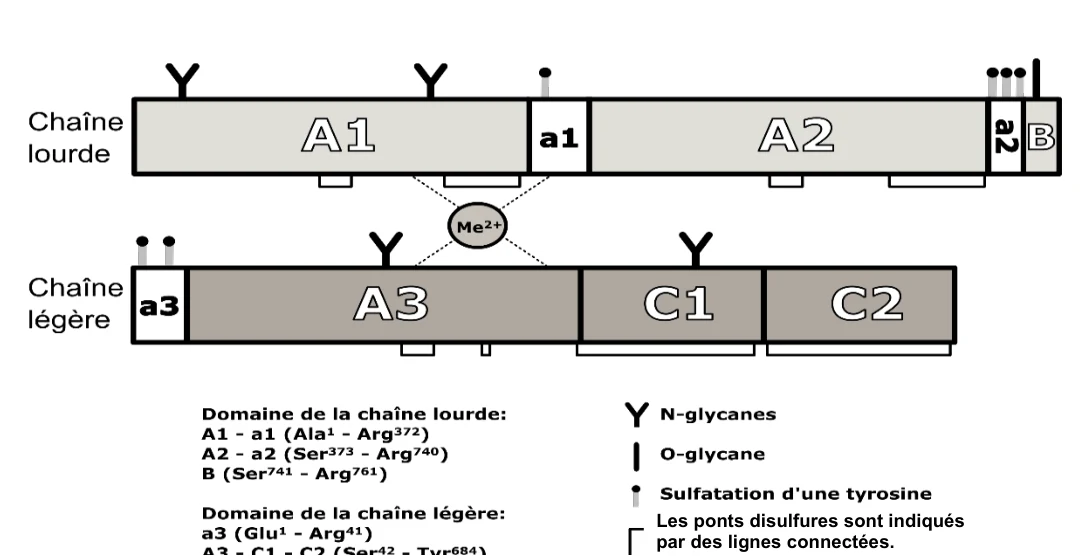
Figure 1: Structure du facteur antihémophilique recombinant à domaine B tronqué montrant les domaines du FVIII (A1, a1, A2, a2, B, a3, A3, C1, C2) et les modifications post-traductionnelles
Propriétés physicochimiques
Le facteur antihémophilique recombinant à domaine B tronqué, ou turoctocog alfa, est produit dans des cellules ovariennes de hamster chinois (CHO). Les modifications post-traductionnelles délibérées de la molécule comprennent des ponts disulfures, la sulfatation des tyrosines et des glycosylations (voir Figure 1). Six sites de sulfatation d’une tyrosine sont présents dans la molécule. Les sites de glycosylation présentent une liaison N ou une liaison O et ils peuvent être entièrement ou partiellement occupés. Deux sites de glycosylation à liaison N sont présents dans la chaîne légère et deux sites de glycosylation à liaison N sont présents dans la chaîne lourde, et la majorité des structures biantennées sont sialylées. Deux sites de glycosylation à liaison O sont présents dans la chaîne légère et un site de glycosylation à liaison O est présent dans le domaine B. Comme les deux sites de glycosylation à liaison O de la chaîne légère ne sont pas occupés dans la majorité des cas, ils ne sont pas illustrés dans la Figure 1.
Les ponts disulfures sont indiqués par des lignes connectées.
VV-LAB-138961 1.0 .
Caractéristiques du produit
ZONOVATE® est un concentré de facteur VIII de troisième génération; il est intrinsèquement exempt du risque de transmission d’agents pathogènes humains par le sang, tels que le virus de l’immunodéficience humaine (VIH), les virus de l’hépatite et le parvovirus, parce qu’il n’est pas dérivé de sang humain et qu’il est produit dans une lignée de cellules bien caractérisées en l’absence de substances d’origine humaine ou animale. Son processus de fabrication comprend une étape de chromatographie par perméation sur gel pour séparer le rFVIII des protéines à haut poids moléculaire, ce qui donne un produit actif d’une grande pureté. Pour rehausser le profil d’innocuité virale du produit et rassurer davantage les personnes touchées par l’hémophilie A, le procédé de fabrication comprend une étape de traitement par détergent et une étape de filtration à travers des pores de 20 nm destinée à retenir des virus. Le turoctocog alfa purifié est contenu dans une solution limpide et incolore. Comme le turoctocog alfa est un mélange de diverses glycoformes, il ne possède pas un pI distinct. À un pH de 4,5 ou moins, une précipitation est observée. À un pH de 5,7 ou plus, une pleine solubilité est observée. Néanmoins, à un pH supérieur à 7,5, une dégradation se produit.
ZONOVATE® se présente sous forme d’une poudre blanche ou jaune pâle, stérile, non pyrogène pour injection intraveineuse. L’étiquette de chaque fiole de ZONOVATE® indique l’activité du rFVIII exprimée en unités internationales (UI) et déterminée au moyen du dosage chromogénique de la Pharmacopée européenne, à l’aide d’une matière de référence calibrée en fonction d’un étalon international de l’OMS pour les concentrés de facteur VIII. Une UI, définie en fonction de l’étalon de l’OMS pour le FVIII humain, correspond approximativement à l’activité du FVIII présent dans 1 mL d’un pool de plasma humain frais.
14 Études cliniques
14.1 Études cliniques par indication
Tableau 12 : Conception de l’essai et caractéristiques démographiques de l’étude chez les patients atteints d’hémophilie A grave
| N° de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche)* | Sexe |
|---|---|---|---|---|---|
Essai 3543 Essai pivot | Essai multicentrique, ouvert et non contrôlé sur la prévention et le traitement des saignements chez les patients déjà traités Sous-essai Prévention et traitement des saignements durant des interventions chirurgicales | Prévention 20-50 UI/kg 3 fois par semaine ou 20-40 UI/kg tous les 2 jours Traitement des saignements aigus À la discrétion de l’investigateur. Récupération visée du FVIII : > 0,5 UI/mL Intervention chirurgicale À la discrétion de l’investigateur. Activité minimale visée du FVIII : > 0,5 UI/mL. Doses déterminées en fonction des pratiques habituelles du centre de traitement. | 24 adolescents et 126 adultes Intervention chirurgicale 9 adolescents ou adultes | Moyenne = 28 ans Tranche = de 12 à 60 ans | Masculin |
VV-LAB-138961 1.0 .
| N° de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche)* | Sexe |
|---|---|---|---|---|---|
Essai 3545 Essai pédiatrique | Essai multicentrique, ouvert et non contrôlé mené chez les patients déjà traités | Prévention 25-60 UI/kg 3 fois par semaine ou 25-50 UI/kg tous les deux jours Traitement des saignements aigus À la discrétion de l’investigateur. Récupération visée du FVIII : > 0,5 UI/mL | 63 enfants (de moins de 12 ans) | Moyenne = 6 ans Tranche = de 1 à 11 ans | Masculin |
Essai 3568 Prolongation des essais 3543 et 3545 | Innocuité et efficacité du produit pour le traitement au besoin et la prévention des saignements Sous-essai Prévention et traitement des saignements durant des interventions chirurgicales | Prévention 20-60 UI/kg 3 fois par semaine ou 20-50 UI/kg tous les deux jours Traitement préventif moins fréquent 40-60 UI/kg tous les 3 jours ou 2 fois par semaine Traitement des saignements aigus À la discrétion de l’investigateur. Récupération visée du FVIII : > 0,5 UI/mL Intervention chirurgicale À la discrétion de l’investigateur. Activité minimale visée du FVIII : > 0,5 UI/mL. Doses déterminées en fonction des pratiques habituelles du centre de traitement. | 55 enfants, 23 adolescents et 135 adultes Intervention chirurgicale 14 adolescents ou adultes et 3 enfants | Moyenne = 23 ans Tranche = de 1 à 60 ans | Masculin |
Essai 3809 Patients jamais traités auparavant | Essai multicentrique, ouvert et non randomisé mené chez des patients jamais traités auparavant | Prévention Dose de départ de 15-50 UI/kg une fois par semaine avec une augmentation graduelle à : 20-60 UI/kg 3 fois par semaine ou 20-50 UI/kg tous les 2 jours Traitement des saignements aigus À la discrétion de l’investigateur. Récupération visée du FVIII : > 0,5 UI/mL | 60 enfants | Moyenne = 10 mois Tranche = de 0 à 42 mois | Masculin |
* Au début de l’essai.
Quatre essais multicentriques, ouverts et non contrôlés ont été menés pour évaluer l’innocuité et l’efficacité de ZONOVATE® dans la prévention et le traitement des saignements, ainsi que lors d’interventions chirurgicales, chez les patients atteints d’hémophilie A grave (activité du facteur VIII ≤ 1 %). Une évaluation globale de l’efficacité a été effectuée par le patient (dans le
| VV-LAB-138961 1.0 . |
|---|
cas d’un traitement à domicile) ou par l’investigateur du centre d’étude (dans le cas d’un traitement sous surveillance médicale) à l’aide d’une échelle en quatre points (excellente, bonne, modérée ou nulle). Le traitement d’un saignement était considéré comme une réussite si la réponse hémostatique était jugée excellente ou bonne. Le traitement était considéré comme un échec si la réponse hémostatique était jugée modérée, nulle ou manquante.
Trois de ces essais ont été menés chez des patients déjà traités sans antécédents de formation d’inhibiteurs du FVIII. Il s’agissait d’un essai pivot mené chez 150 adultes et adolescents (essai 3543), un essai mené chez 63 enfants (essai 3545) et un essai de prolongation sur l’innocuité mené chez 213 patients (essai 3568). Les patients ont reçu une prophylaxie régulière 3 fois par semaine ou tous les 2 jours (traitement préventif standard). Au cours de la dernière année de l’essai 3568, les patients pouvaient suivre un schéma préventif moins fréquent (administré tous les 3 jours ou 2 fois par semaine) selon leur réponse clinique et leur phénotype hémorragique. La posologie utilisée pour le traitement des saignements intercurrents, pour le traitement au besoin et durant des interventions chirurgicales, était laissée à la discrétion de l’investigateur. Deux des essais comprenaient un volet chirurgical portant sur les patients qui, au cours de l’étude, devaient subir une intervention chirurgicale majeure ou mineure nécessitant au moins 7 jours de traitement quotidien par le facteur VIII, y compris le jour de l’intervention.
Ces 3 essais ont réuni 238 patients exposés au médicament : 24 adolescents de 12 à 18 ans et 151 adultes de 18 à 60 ans traités pendant ≥ 150 jours d’exposition, et 63 enfants (31 enfants de 1 à < 6 ans et 32 enfants de 6 à < 12 ans) traités pendant ≥ 50 jours d’exposition. Sur les 238 patients déjà traités, 188 ont participé à l’essai de prolongation sur l’innocuité (essai 3568). Parmi les 238 patients, 231 ont reçu un traitement préventif standard et 27 ont reçu un traitement préventif moins fréquent à un moment donné au cours des essais. Dans le cadre des essais 3543 et 3568, 25 patients (3 enfants, 2 adolescents et 20 adultes) ont subi une intervention.
Le quatrième essai (essai 3809) évaluait la fréquence des cas de formation d’inhibiteurs du FVIII (≥ 0,6 UB) chez 60 patients de moins de 6 ans jamais traités auparavant, après 100 jours d’exposition. Les patients ont graduellement été exposés à ZONOVATE®; la dose de départ était de 15-50 UI/kg de PC une fois par semaine, puis elle a été augmentée à 20-50 UI/kg de PC tous les 2 jours ou à 20-60 UI/kg de PC 3 fois par semaine. L’évaluation de l’efficacité hémostatique (critère d’évaluation secondaire) a été effectuée de la même façon que chez les patients déjà traités.
Résultats des études
L’efficacité clinique globale en ce qui concerne la prophylaxie et le traitement des saignements par ZONOVATE® a été établie chez les enfants et les adultes.
Au cours des 3 essais menés chez les patients déjà traités (essais 3543, 3545 et 3568), la majorité des saignements ont été arrêtés au moyen de 1-2 perfusions de ZONOVATE® dans le cadre d’un traitement préventif standard, soit 90,5 % des saignements chez les adultes et adolescents et 86,9 % des saignements chez les enfants.
Prophylaxie régulière
Au total, 231 patients déjà traités ont reçu ZONOVATE® pour la prophylaxie régulière dans les 3 essais cliniques. Pour connaître les schémas posologiques prophylactiques, voir le Tableau 12. La majorité des patients (> 80 %) ont reçu le traitement administré 3 fois par semaine.
VV-LAB-138961 1.0 .
Tableau 13 : Taux de saignements annualisé (TSA) et dose utilisée pour le traitement préventif standard selon le patient
Enfants plus jeunes (de 0 à < 6 ans) | Enfants plus âgés (de 6 à < 12 ans) | Adolescents (de 12 à < 18 ans) | Adultes (≥ 18 ans) | Total | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Nombre de patients | 31 | 32 | 24 | 144 | 231 | |||||||||
| Essai 3543 (adultes et adolescents) | ||||||||||||||
Nombre de patients TSA moyen* TSA médian (IIQ) Dose (UI/kg de PC) Moyenne (É.-T.) Min.; max. | - - - - - | - - - - - | 24 5,5 4,0 (6,2) 23,3 (6,4) 18,3; 53,6 | 126 6,7 3,7 (9,0) 24,6 (6,6) 12,8; 97,4 | 150 6,5 3,9 (8,7) 24,4 (6,6) 12,8; 97,4 | |||||||||
| Essai 3545 (enfants) | ||||||||||||||
Nombre de patients TSA moyen* TSA médian (IIQ) Dose (UI/kg de PC) Moyenne (É.-T.) Min.; max. | 31 4,8 3,0 (6,3) 37,8 (8,8) 3,4; 73,9 | 32 5,9 3,7 (8,9) 35,8 (8,9) 3,2; 59,7 | - - - - - | - - - - - | 63 5,4 3,1 (8,7) 36,8 (8,9) 3,2; 73,9 | |||||||||
| Essai 3568 (prolongation) | ||||||||||||||
Nombre de patients+ TSA moyen* TSA médian (IIQ) Dose (UI/kg de PC) Moyenne (É.-T.) Min.; max. | 27 1,9 1,1 (2,8) 41,8 (7,9) 3,9; 196,3 | 28 2,9 1,6 (3,8) 38,2 (9,3) 3,9; 62,5 | 23 1,9 1,6 (2,3) 28,7 (9,1) 17,4; 73,9 | 128 2,6 1,4 (3,0) 28,9 (8,2) 12,0; 69,9 | 206 2,5 1,4 (2,9) 32,2 (9,9) 3,9; 196,3 | |||||||||
É.-T., écart-type; IIQ, intervalle interquartile; PC, poids corporel.
* Moyenne des saignements/patient/année estimée avec un modèle de Poisson pour tenir compte de la surdispersion.
+ Parmi les 213 patients traités pendant l’essai, 206 ont reçu un schéma préventif standard.
Maîtrise des épisodes hémorragiques intercurrents
Parmi tous les patients déjà traités, 499 saignements ont été rapportés chez les adolescents et les adultes (essai 3543) et 126 saignements chez les enfants (essai 3545). De plus, 1 748 saignements ont été signalés durant la prolongation (essai 3568 réunissant tous les groupes d’âge); ils sont survenus au cours du traitement préventif standard. Les saignements causés par un trauma étaient plus fréquents chez les enfants, tandis que les saignements spontanés étaient plus fréquents chez les adolescents et les adultes. La grande majorité des saignements étaient d’une intensité légère ou modérée, et les articulations étaient le lieu d’atteinte le plus fréquent.
Chez les adultes et les adolescents (essai 3543), les saignements ont été considérés comme légers ou modérés dans 90 % des cas et graves dans 9 % des cas. L’intensité n’a pas été consignée dans le 1 % des cas restants. La majeure partie des saignements (66,5 %) étaient spontanés; 24,8 % étaient causés par un trauma et 8,6 % avaient une autre cause ou l’information était absente. Les saignements atteignaient le plus souvent les articulations (75 % de tous les saignements).
VV-LAB-138961 1.0 .
Chez les enfants (essai 3545), les saignements ont été considérés comme légers ou modérés dans 91 % des cas et graves dans 6 % des cas. L’intensité n’a pas été consignée dans les 3 % des cas restants. La majeure partie des saignements (67 %) étaient causés par un trauma et 32 % étaient spontanés. La cause des saignements n’a pas été consignée dans le 1 % des cas restants. La proportion des saignements causés par un trauma était de 83 % chez les jeunes enfants et de 55 % chez les enfants plus âgés. Les saignements atteignaient le plus souvent les articulations (47 % des saignements).
Dans l’essai de prolongation (essai 3568), les saignements ont été considérés comme légers ou modérés dans 87 % des cas et graves dans 13 % des cas. La majorité des saignements (55 %) étaient spontanés et 45 % étaient causés par un trauma. Cependant, chez les enfants plus âgés, 27 % des saignements étaient spontanés et 74 % étaient causés par un trauma. Les saignements atteignaient le plus souvent les articulations (75 % des saignements).
Patients jamais traités auparavant
Chez les patients jamais traités auparavant (essai 3809), 500 saignements ont été signalés chez 57 des 60 patients, dont 402 saignements rapportés pendant un schéma préventif et 98 saignements chez les patients traités pour des saignements en attendant de commencer le traitement préventif. La majorité des 500 saignements étaient d’une intensité légère ou modérée et ils étaient surtout d’origine sous-cutanée. La plupart des saignements (80,6 %) ont été causés par un trauma et étaient souvent (95,4 %) considérés comme légers ou modérés. Au total, 14 des 22 saignements graves signalés touchaient des patients traités pour des saignements en attendant de commencer le traitement préventif.
Durant l’essai, 26 patients (44,8 %) ont développé des inhibiteurs du FVIII après avoir été exposés à ZONOVATE® (voir la section 8.1 Aperçu des effets indésirables). L’induction d’une immunotolérance a été entamée chez 21 de ces patients, et elle a été achevée chez 18 patients (86 %), qui ont obtenu un résultat négatif au dosage des inhibiteurs.
Chez les patients ne présentant aucun inhibiteur et exposés graduellement à un traitement préventif, 79,1 % des saignements ont été arrêtés au moyen de 1 à 2 perfusions de ZONOVATE®. Le taux de réussite du traitement des saignements dans le cadre d’un schéma préventif était de 86,1 % (voir le Tableau 14).
VV-LAB-138961 1.0 .
Tableau 14 : Dose pour le traitement des saignements et efficacité hémostatique selon le groupe d’âge et l’essai
Enfants plus jeunes (de 0 à < 6 ans) | Enfants plus âgés (de 6 à < 12 ans) | Adolescents (de 12 à < 18 ans) | Adultes (≥ 18 ans) | Total | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Nombre de patients | 90 | 32 | 24 | 144 | 290 | |||||||||||||
| Essai 3543 (adultes et adolescents) | ||||||||||||||||||
Nombre de patients Nombre de saignements Dose (UI/kg de PC) Moyenne (É.-T.) Min.; max. Taux de réussite* (%) | - - - - - | - - - - - | 24 67 24,7 (8,7) 12,4; 48,4 71,6 % | 126 432 31,4 (10,9) 9,8; 61,1 82,2 % | 150 499 30,4 (10,8) 9,8; 61,1 80,8 % | |||||||||||||
| Essai 3545 (enfants) | ||||||||||||||||||
Nombre de patients Nombre de saignements Dose (UI/kg de PC) Moyenne (É.-T.) Min.; max. Taux de réussite* (%) | 31 53 45,5 (23,7) 25,9; 193,8 96,2 % | 32 73 37,6 (10,2) 25,5; 63,6 89,0 % | - - - - - | - - - - - | 63 126 40,4 (16,6) 25,5; 193,8 92,1 % | |||||||||||||
| Essai 3568 (prolongation) | ||||||||||||||||||
Nombre de patients Nombre de saignements Dose (UI/kg de PC) Moyenne (É.-T.) Min.; max. Taux de réussite* (%) | 27 204 43,7 (9,9) 21,4; 82,7 91,2 % | 28 313 40,8 (10,6) 24,0; 71,4 88,2 % | 23 188 30,5 (10,4) 16,3; 76,8 88,8 % | 128 1 043 35,9 (13,3) 6,4; 104,0 90,0 % | 206 1 748 37,1 (12,7) 6,4; 104,0 89,7 % | |||||||||||||
| Essai 3809 (patients jamais traités auparavant) | ||||||||||||||||||
Nombre de patients Nombre de saignements Dose (UI/kg de PC) Moyenne (É.-T.) Min.; max. Taux de réussite* (%) | 59 402 44,5 (13,7) 16,2; 106,5 86,1 % | - - - - - | - - - - - | - - - - - | 59 402 44,5 (13,7) 16,2; 106,5 86,1 % | |||||||||||||
É.-T., écart-type; PC, poids corporel.
* La réussite correspondait à une évaluation « excellente » ou « bonne ».
VV-LAB-138961 1.0 .
Tableau 15 : Taux de réussite (réponse hémostatique) selon le lieu du saignement, le groupe d’âge et l’essai
| Lieu du saignement | Enfants plus jeunes (de 0 à < 6 ans) | Enfants plus âgés (de 6 à < 12 ans) | Adolescents (de 12 à < 18 ans) | Adultes (≥ 18 ans) | Total | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Saignements (taux de réussite)a | Saignements (taux de réussite)a | Saignements (taux de réussite)a | Saignements (taux de réussite)a | Saignements (taux de réussite)a | |||||||||||||||||
| Essai 3543 (adultes et adolescents) | |||||||||||||||||||||
| Articulaire | - | - | 52 (71,2 %) | 337 (81,6 %) | 389 (80,2 %) | ||||||||||||||||
| Sous-cutané | - | - | 6 (66,7 %) | 7 (71,4 %) | 13 (69,2 %) | ||||||||||||||||
| Musculaire | - | - | 6 (66,7 %) | 20 (95,0 %) | 26 (88,5 %) | ||||||||||||||||
| Gastro-intestinal | - | - | 0 (-) | 3 (66,7 %) | 3 (66,7 %) | ||||||||||||||||
| Autreb | - | - | 3 (100 %) | 43 (81,4 %) | 46 (82,6 %) | ||||||||||||||||
| Manquantc | - | - | 0 (-) | 22 (86,4 %) | 22 (86,4 %) | ||||||||||||||||
| Essai 3545 (enfants) | |||||||||||||||||||||
| Articulaire | 24 (95,8 %) | 35 (97,1 %) | - | - | 59 (96,6 %) | ||||||||||||||||
| Sous-cutané | 7 (100,0 %) | 8 (100,0 %) | - | - | 15 (100,0 %) | ||||||||||||||||
| Musculaire | 6 (100,0 %) | 7 (100,0 %) | - | - | 13 (100,0 %) | ||||||||||||||||
| Muqueux | 6 (83,3 %) | 1 (100,0 %) | - | - | 7 (85,7 %) | ||||||||||||||||
| Autreb | 10 (100,0 %) | 20 (75,0 %) | - | - | 30 (83,3 %) | ||||||||||||||||
| Manquantc | - | 2 (-) | - | - | 2 (-) | ||||||||||||||||
| Essai 3568 (prolongation)d | |||||||||||||||||||||
| Articulaire | 89 (87,6 %) | 217 (88,0 %) | 146 (91,8 %) | 855 (91,0 %) | 1 307 (90,4 %) | ||||||||||||||||
| Sous-cutané | 29 (96,6 %) | 19 (94,7 %) | 3 (66,7 %) | 29 (82,8 %) | 80 (90,0 %) | ||||||||||||||||
| Musculaire | 22 (90,9 %) | 36 (86,1 %) | 14 (64,3 %) | 70 (87,1 %) | 142 (85,2 %) | ||||||||||||||||
| Gastro-intestinal | 1 (0,0 %) | 1 (100,0 %) | 0 (-) | 2 (50,0 %) | 4 (50,0 %) | ||||||||||||||||
| Muqueux | 30 (93,3 %) | 8 (100,0 %) | 1 (100,0 %) | 22 (81,8 %) | 61 (90,2 %) | ||||||||||||||||
| Système nerveux central | 0 (-) | 0 (-) | 1 (100,0 %) | 0 (-) | 1 (100,0 %) | ||||||||||||||||
| Autreb | 33 (97,0 %) | 30 (83,3 %) | 23 (87,0 %) | 63 (88,9 %) | 149 (89,3 %) | ||||||||||||||||
| Manquantc | 0 (-) | 2 (100,0 %) | 0 (-) | 2 (50,0 %) | 4 (75,0 %) | ||||||||||||||||
| Essai 3809 (patients jamais traités auparavant)e | |||||||||||||||||||||
| Articulaire | 88 (84,1 %) | - | - | - | 88 (84,1 %) | ||||||||||||||||
| Sous-cutané | 256 (86,7 %) | - | - | - | 256 (86,7 %) | ||||||||||||||||
| Musculaire | 38 (84,2 %) | - | - | - | 38 (84,2 %) | ||||||||||||||||
| Gastro-intestinal | 1 (100 %) | - | - | - | 1 (100 %) | ||||||||||||||||
| Muqueux | 29 (79,3 %) | - | - | - | 29 (79,3 %) | ||||||||||||||||
| Système nerveux central | 5 (80,0 %) | - | - | - | 5 (80,0 %) | ||||||||||||||||
| Autreb | 83 (95,2 %) | - | - | - | 83 (95,2 %) | ||||||||||||||||
a Taux de réussite : nombre de réponses hémostatiques « excellentes » ou « bonnes »/nombre de saignements.
b Autre : ces saignements pouvaient toucher un pied, une main, un orteil, un doigt, la gencive ou le nez, être une
VV-LAB-138961 1.0 .
coupure ou une légère blessure à la tête, ou un saignement lié à une intervention dentaire.
c Manquant : le lieu du saignement n’a pas été inscrit dans l’espace prévu du journal.
d Saignements pendant les traitements préventifs.
e Données regroupées sur les saignements pendant le traitement préventif et au besoin.
Prise en charge périopératoire
Deux des premiers essais comprenaient un volet chirurgical portant sur les patients qui, au cours de l’essai, devaient subir une intervention chirurgicale majeure ou mineure nécessitant au moins 7 jours de traitement quotidien par le facteur VIII, y compris le jour de l’intervention. En tout, 30 interventions ont été effectuées chez 25 patients. La majorité des patients opérés étaient des adultes. Une hémostase a été obtenue dans 100 % des interventions chirurgicales, pendant et après l’intervention.
Tableau 16 : Réponse hémostatique en fonction de l’intervention chirurgicale durant l’essai pivot et sa prolongation
| Description de l’intervention chirurgicale | Type | Nombre d’interventions chirurgicales | Réponse hémostatiquea | Âge des patients en années (tranche)b | |||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Essai 3543 (adultes et adolescents) | |||||||||||
| Intervention orthopédique | Majeure Mineure | 6 1 | Excellente (5)/ bonne (1) Bonne | 19-36 | |||||||
| Intervention non orthopédique | - | - | - | - | |||||||
| Intervention dentaire | Mineure | 1 | Excellente | 23 | |||||||
| Circoncision | Mineure | 1 | Excellente | 14 | |||||||
| Essai 3568 (prolongation) | |||||||||||
| Intervention orthopédique | Majeure | 13 | Excellente (7)/ bonne (6) | 24-58 | |||||||
| Intervention non orthopédique | Majeure | 5 | Excellente (3)/ bonne (2) | 10-50 | |||||||
| Intervention dentaire | Mineure | 1 | Excellente | 18 | |||||||
| Circoncision | Mineure | 1 | Excellente | 8 | |||||||
| Insertion d’un PORT-A-CATH | Mineure | 1 | Excellente | 8 | |||||||
a Réponse hémostatique durant l’intervention chirurgicale.
b Âge au moment de l’intervention chirurgicale.
16 Toxicologie non clinique
Cancérogénicité, génotoxicité et toxicité pour la reproduction
Des études portant sur la cancérogénicité, la génotoxicité et la toxicité du produit pour la reproduction n’ont pas été menées chez des animaux.
VV-LAB-138961 1.0 .
Tableau 17 : Aperçu des études de toxicité non cliniques
| Titre de l’étude | Espèce | Dose et fréquence | Principaux résultats |
|---|---|---|---|
| Étude sur la toxicocinétique de l’administration i.v. d’une dose unique croissante chez le macaque de Buffon mâle | Macaque de Buffon | Dose unique de 50, 250, 500, 1 250, 2 500 ou 5 000 UI/kg par voie i.v. (chaque animal a reçu 2 doses différentes) | Toutes les doses ont été bien tolérées. |
| Toxicité de doses répétées | |||
| Étude sur la toxicité de l’administration i.v. pendant 14 jours chez le rat | Rat | Doses quotidiennes de 0, 50, 250 ou 1 250 UI/kg par voie i.v. | Les doses répétées ont été bien tolérées, aucun signe de toxicité locale ou générale n’ayant été observé. Des anticorps sont apparus chez la majorité des animaux après le traitement, quelle que soit la dose. |
| Étude sur la toxicité de l’administration i.v. pendant 14 jours suivis d’une période de récupération de 6 jours | Macaque de Buffon | Doses quotidiennes de 0, 50, 1 000 ou 5 000 UI/kg par voie i.v. | Étant donné que le turoctocog alfa est une substance d’une espèce étrangère, des anticorps neutralisants se sont formés chez la majorité des animaux traités, ce qui a donné lieu à une hémorragie plus abondante. |
| Génotoxicité | Non étudiée | S. O. | S. O. |
| Cancérogénicité | Non étudiée | S. O. | S. O. |
| Toxicité pour la reproduction et le développement | Non étudiée | S. O. | S. O. |
| Toxicité juvénile | Non étudiée | S. O. | S. O. |
| Tolérance locale | |||
| Étude sur la tolérance locale 4 jours après une injection périveineuse, intraveineuse ou intra-artérielle chez le lapin | Lapin | 20 UI/kg par voie i.v., i.a. ou périveineuse | Aucun effet toxique local n’a été observé. |
VV-LAB-138961 1.0 .