


Monographie de produit - Tretten
1 INDICATIONS
Tretten® (catridécacog) est indiqué pour la prophylaxie de routine des saignements chez les patients adultes et pédiatriques atteints d’un déficit congénital en sous-unité A du facteur XIII.
2 CONTRE-INDICATIONS
Chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE de la présente monographie.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Tretten® (catridécacog) est destiné uniquement à l’administration intraveineuse.
- Le traitement par Tretten® doit être instauré sous la surveillance d’un médecin expérimenté dans le traitement des troubles rares de la coagulation. Il faut appliquer les techniques diagnostiques appropriées pour confirmer le déficit congénital en sous-unité A du facteur XIII.
- L’administration de Tretten® pour le traitement ponctuel des hémorragies aiguës ou inattendues n’a pas fait l’objet d’essais cliniques. Il faut envisager un traitement différent dans ces situations.
- Bien qu’elle soit aussi exprimée en unités internationales, la posologie de Tretten® diffère de celle des autres produits à base de FXIII.
- Les patients doivent être avisés de conserver le produit conformément aux conditions d’entreposage décrites dans la section 11 CONSERVATION, STABILITÉ ET MISE AU REBUT. Le produit devrait être administré immédiatement après sa reconstitution.
4.2 Dose recommandée et modification posologique
La dose recommandée est d’environ 35 UI/kg de poids corporel, à administrer une fois par mois en bolus intraveineux.
Le volume de la dose en millilitres, administrée aux patients pesant au moins 24 kg, peut être calculé avec la formule suivante :
Volume de la dose en mL = 0,042 x poids corporel en kg
Il se peut que le médecin juge nécessaire de modifier la dose dans certaines situations où la dose mensuelle recommandée de 35 UI/kg ne suffit pas à prévenir les hémorragies. L’ajustement de la dose sera basé sur l’activité du FXIII.
Population pédiatrique
Il n’est pas nécessaire d’ajuster la dose lors de l’administration de Tretten® à des enfants. Il faut donc utiliser la dose de 35 UI/kg de poids corporel dans leur cas.
Quand Tretten® est administré à un petit enfant, il peut être nécessaire de diluer le produit
VV-LAB-126053 2.0 .
davantage. Si l’enfant pèse moins de 24 kg, la solution reconstituée de Tretten® doit être diluée avec 6,0 mL de solution injectable de chlorure de sodium à 0,9 %. Le volume de la dose de solution reconstituée de Tretten® peut être calculé à l’aide de la formule ci-dessous, une fois la solution diluée avec 6,0 mL de solution injectable de chlorure de sodium à 0,9 % :
Volume de la dose en mL de produit dilué = 0,117* x poids corporel en kg
* Le calcul du facteur de correction (0,117) est associé à la quantité exacte de produit, et non à sa valeur nominale.
4.3 Reconstitution
| Format de la fiole de Tretten® | Volume de solvant à ajouter à la fiole | Concentration approximative après la reconstitution |
| 2500 UI/fiole (15 mg/fiole) | 3 mL | 833 UI/mL (5 mg/mL) |
Après la reconstitution avec de l’eau stérile pour injection, la concentration de la solution contenue dans la fiole est d’à peu près 833 UI/mL (5 mg/mL) de catridécacog.
Si la solution reconstituée de Tretten® est diluée avec une solution injectable de chlorure de sodium à 0,9 % tel que décrit ci-dessus pour un patient de moins de 24 kg, la concentration de la solution est de 299 UI/mL (1,8 mg/mL) de catridécacog.
Pour des directives détaillées sur la reconstitution et l’administration de Tretten®, voir la PARTIE III de la présente monographie.
4.4 Administration
- Après la reconstitution, le produit doit être administré séparément et ne doit pas être mélangé à des solutions de perfusion ni administré en goutte-à-goutte.
- Le produit reconstitué est une solution limpide à légèrement opalescente et incolore. Il doit être inspecté visuellement pour y déceler toute particule ou tout changement de couleur avant l’administration. Ne pas l’administrer si des particules ou une couleur anormale sont observées.
- Administrer Tretten® sous forme d’une injection intraveineuse lente en bolus, à un débit ne dépassant pas 1-2 mL/minute.
- Jeter toute solution inutilisée. Ne pas congeler la solution reconstituée de Tretten® ni la conserver dans une seringue (voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT).
Surveillance
Si la surveillance révèle que l’activité du FXIII n’atteint pas la valeur prévue ou si un effet thérapeutique réduit est observé, la présence d’anticorps inhibiteurs devrait être recherchée (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Immunitaire, Formation d’anticorps).
5 SURDOSAGE
Dans les cas rapportés où une surdose de Tretten® a été administrée, aucun symptôme clinique n’a été observé.
VV-LAB-126053 2.0 .
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATION, COMPOSITION ET EMBALLAGE
Tableau – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux | ||
| Injection intraveineuse | Poudre lyophilisée blanche à reconstituer avec un solvant injectable 2500 UI par fiole (15 mg/fiole) | Chlorure de sodium et saccharose, L-histidine, polysorbate 20 | ||
| Pour la liste complète des ingrédients non médicinaux, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE. | ||||
Chaque boîte contient :
- 1 fiole de poudre blanche pour injection, contenant 2500 UI (15 mg) de catridécacog;
- 1 fiole de solvant pour reconstitution, contenant 3,2 mL d’eau stérile pour injection;
- 1 adaptateur stérile pour la reconstitution.
Poudre à reconstituer
Tretten® (catridécacog) se présente sous forme d’une poudre lyophilisée blanche en fioles à usage unique. Les fioles sont faites de verre de type I, fermées avec un bouchon en caoutchouc chlorobutyle sans latex et recouvertes d’une capsule en aluminium. Elles sont également munies d’un capuchon de plastique cassable, qui sert d’indicateur d’effraction.
Solvant
Le solvant fourni pour la reconstitution de Tretten® est de l’eau stérile pour injection; ce solvant est une solution limpide et incolore. Les fioles sont faites de verre de type I, fermées avec un taquet en caoutchouc bromobutyle sans latex et recouvertes d’une capsule en aluminium. Elles sont également munies d’un capuchon de plastique cassable, qui sert d’indicateur d’effraction.
Contenu de 3 mL de solution reconstituée de Tretten®
| Contenu | Par fiole1 |
|---|---|
| Catridécacog | 2500 UI (15 mg) |
| L-histidine | 9,30 mg |
| Polysorbate 20 | 0,30 mg |
| Chlorure de sodium | 8,70 mg |
| Saccharose | 174,0 mg |
- 1. Valeurs indiquées pour 3 mL de solution reconstituée de Tretten®
Description
Tretten® (catridécacog) est un homodimère composé de deux sous-unités A du FXIII humain recombinant. Sa structure est identique à celle de l’homodimère de la sous-unité A du FXIII humain [A2]. La sous-unité A est une chaîne de 731 acides aminés ayant une sérine N-terminale acétylée. L’activation du FXIII par la thrombine produit le clivage d’un peptide
VV-LAB-126053 2.0 .
de 37 acides aminés à l’extrémité N-terminale de la sous-unité A. Tretten® est produit sous forme d’une protéine soluble dans une souche de levure (Saccharomyces cerevisiae) qui contient le vecteur d’expression épisomique pD16. Cette protéine est ensuite isolée par l’homogénéisation des cellules et la purification en plusieurs étapes de chromatographie. Aucune protéine humaine ou d’origine animale n’est utilisée durant le procédé de fabrication.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Tretten® (catridécacog) ne doit pas être utilisé pour le traitement prophylactique des hémorragies dans les cas de déficit congénital en sous-unité B du facteur XIII.
En effet, le déficit en sous-unité B du FXIII s’accompagne d’une grande réduction de la demi-vie de la sous-unité A pharmacologiquement active administrée. La nature du déficit doit donc être précisée avant le traitement.
Étant donné que la posologie et la concentration en FXIII de Tretten® peuvent différer de celles des autres produits qui contiennent le FXIII, il faut calculer avec soin la dose appropriée pour chaque patient.
Les patients doivent être avisés de conserver le produit conformément aux conditions d’entreposage décrites dans la section 11 CONSERVATION, STABILITÉ ET MISE AU REBUT. Une conservation incorrecte du produit après sa reconstitution doit être évitée, car elle risquerait d’entraîner une perte de stérilité et une augmentation du taux de rFXIII activé sans protéolyse. Une augmentation de ce taux est susceptible d’accroître le risque de thrombose.
Hématologique
Thrombose : En cas de prédisposition à une thrombose, il faut faire preuve de prudence à cause de l’effet stabilisateur qu’exerce Tretten® sur la fibrine. Une stabilisation du thrombus pourrait se produire et ainsi augmenter le risque d’occlusion d’un vaisseau sanguin.
Hépatique/biliaire/pancréatique
Insuffisance hépatique : L’administration de Tretten® à des insuffisants hépatiques n’a pas été étudiée. Tretten® pourrait ne pas être efficace chez des patients présentant une insuffisance hépatique et un taux réduit de sous-unité B du FXIII.
Immunitaire
Réactions d’hypersensibilité : Étant une protéine, Tretten® peut causer des réactions allergiques, voire anaphylactiques. Les patients doivent être informés des premiers signes des réactions d’hypersensibilité (comme une éruption urticarienne, une urticaire généralisée, une oppression dans la poitrine, une respiration sifflante et l’hypotension) et d’anaphylaxie.
Si une réaction allergique ou anaphylactique se produit, il faut interrompre immédiatement l’administration de Tretten®, qui ne devrait plus être administré.
Formation d’anticorps : La formation d’inhibiteurs de Tretten® n’a pas été décelée durant les essais cliniques. L’absence de réponse thérapeutique qui se manifesterait par une hémorragie ou qui serait mise en évidence dans un laboratoire par des activités du FXIII inférieures aux valeurs prévues devrait faire soupçonner la présence d’inhibiteurs, auquel cas une analyse des
VV-LAB-126053 2.0 .
anticorps devrait être effectuée.
Surveillance et tests de laboratoire
Si la surveillance révèle que l’activité du FXIII n’atteint pas la valeur prévue ou si un effet thérapeutique réduit est observé, une analyse des anticorps devrait être effectuée.
Rénal
Insuffisance rénale : L’administration de Tretten® à des insuffisants rénaux nécessitant une dialyse n’a pas été étudiée pendant les essais cliniques.
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Aucun effet sur les organes de reproduction n’a été constaté pendant les études non cliniques.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’y a aucune donnée clinique sur l’administration de Tretten® à des femmes enceintes. Comme Tretten® n’a pas été étudié chez des animaux gravides, les études animales ne permettent pas de déterminer sa toxicité pour la reproduction. Son risque potentiel chez l’humain est inconnu. Tretten® devrait être évité durant la grossesse à moins que les avantages ne l’emportent clairement sur les risques.
Travail et accouchement : Tretten® n’a pas été étudié pendant le travail et l’accouchement.
7.1.2 Allaitement
On ignore si Tretten® passe dans le lait humain. L’excrétion de Tretten® dans le lait n’a pas été étudiée chez des animaux. Il est nécessaire de prendre en compte les bienfaits de l’allaitement pour le nourrisson et ceux de Tretten® pour la mère avant de décider d’interrompre ou non l’allaitement ou le traitement.
7.1.3 Enfants
L’analyse des données collectées chez les sujets pédiatriques des essais cliniques n’a pas permis d’observer de différences de réponse au traitement en fonction de l’âge. Une étude pharmacocinétique a permis de recueillir des données auprès de 6 enfants de moins de 6 ans.
7.1.4 Personnes âgées
Les études cliniques sur Tretten® n’ont pas réuni suffisamment de sujets de 65 ans ou plus pour pouvoir déterminer s’ils répondent différemment des sujets plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Dans le cadre des essais cliniques, Tretten® a été administré à 82 patients présentant un déficit congénital en sous-unité A du facteur XIII (3112 doses). L’âge de 21 patients se situait entre 6 et 18 ans. Sur les 82 patients, 67 ont été exposés à Tretten® dans le cadre des essais
VV-LAB-126053 2.0 .
de phase III (F13CD-1725 et F13CD-3720); 9, dans le cadre de l’essai de phase I (F13-1663); et 6 patients de moins de 6 ans, pendant l’essai pédiatrique (F13CD-3760) et la phase de prolongation de l’essai pédiatrique (F13CD-3835). Le nombre d’expositions à Tretten® a été de 986 chez les sujets pédiatriques. Ces essais cliniques étaient tous sans insu.
L’effet indésirable du médicament le plus fréquent était la présence d’anticorps non neutralisants. Des anticorps non neutralisants ont été retrouvés chez 4 des 82 patients exposés présentant un déficit congénital en FXIII. Dans ces 4 cas de formation d’anticorps non neutralisants, les patients avaient moins de 18 ans (8, 8, 14 et 16 ans). Les anticorps ont été observés au début du traitement par Tretten®. Les 4 patients ont reçu au moins 2 doses de Tretten®. Les anticorps ne produisaient pas d’effet inhibiteur, et ces patients n’ont présenté aucun effet indésirable ni aucune hémorragie en lien avec les anticorps. Chez l’ensemble des patients, aucune augmentation des taux d’anticorps n’a été constatée après l’administration répétée de Tretten® ou d’un autre produit contenant du FXIII, et les anticorps étaient temporaires.
Tretten® a également été administré à 122 sujets sains dans le cadre de quatre essais cliniques terminés (234 doses). Dans une étude menée auprès de 50 sujets masculins sains, un sujet a présenté temporairement un faible titre d’anticorps non neutralisants après avoir reçu la première dose de Tretten®. Ces anticorps n’exerçaient pas d’activité inhibitrice, et le sujet n’a présenté aucun effet indésirable ni aucune hémorragie en lien avec ces anticorps. Les anticorps ont disparu pendant la période de suivi de 6 mois.
Dans tous les cas, les anticorps non neutralisants n’avaient aucune signification clinique.
8.2 Effets indésirables observés dans les essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables d’un médicament provenant d’essais cliniques sont utiles pour déterminer les effets indésirables d’un médicament et pour en estimer la fréquence.
Le tableau suivant résume les effets indésirables du médicament survenus à une fréquence ≥ 1 % pendant l’essai pivot F13CD-1725 et l’essai de prolongation de phase III F13CD-3720.
Tableau 1 : Résumé des effets indésirables apparus pendant le traitement à une fréquence ≥ 1 % dans le cadre de l’essai pivot F13CD-1725 et de l’essai de prolongation de phase III F13CD-3720 et ayant un lien possible ou probable avec Tretten®
F13CD-1725 F13CD-3720 35 UI/kg | |||
|---|---|---|---|
| N | % | E | |
| Nombre de sujets | 67 | ||
| Tous les effets indésirables | 19 | 28,4 | 20 |
Troubles du sang et du système lymphatique Leucopénie Neutropénie | 3 2 1 | 4,5 3,0 1,5 | 3 2 1 |
| Troubles généraux et au site d’administration | 1 | 1,5 | 1 |
VV-LAB-126053 2.0 .
F13CD-1725 F13CD-3720 35 UI/kg | |||
|---|---|---|---|
| N | % | E | |
| Douleur au site d’injection | 1 | 1,5 | 1 |
Blessure, empoisonnement et complications de l’administration Administration d’une dose incorrecte Blessure à un membre Surdose | 5 3 1 1 | 7,5 4,5 1,5 1,5 | 6 4 1 1 |
Examens Recherche positive d’anticorps non neutralisants Augmentation des D-dimères de la fibrine Augmentation du taux d’alanine aminotransférase Augmentation du taux sanguin de phosphatase alcaline | 7 4 1 1 1 | 10,5 6,0 1,5 1,5 1,5 | 7 4 1 1 1 |
Troubles des tissus musculosquelettiques et conjonctifs Douleur dans les extrémités Arthralgie | 2 1 1 | 3,0 1,5 1,5 | 2 1 1 |
Troubles du système nerveux Céphalée | 1 1 | 1,5 1,5 | 1 1 |
N : Nombre de sujets présentant l’effet indésirable % : Proportion des sujets présentant l’effet indésirable E : Nombre d’épisodes de l’effet indésirable
Dans le cadre de l’essai pivot F13CD-1725, les investigateurs ont jugé que 13 effets indésirables étaient peut-être ou probablement liés au produit étudié. Tous les effets sauf une recherche positive d’anticorps étaient considérés comme légers, et tous les effets ont été suivis d’un rétablissement complet. Trente-quatre sujets de l’essai F13CD-1725 ont participé à l’essai de prolongation F13CD-3720 et 26 nouveaux sujets ont été inscrits à cet essai de prolongation. Au total, l’investigateur de l’essai de prolongation F13CD-3720 a évalué que 7 effets indésirables étaient peut-être ou probablement liés au produit étudié.
Un patient ayant une neutropénie préexistante a présenté une légère aggravation de la neutropénie et une leucopénie durant son traitement par Tretten®. Après l’arrêt de ce traitement, le nombre de neutrophiles du patient est remonté à un nombre similaire à ceux constatés avant le traitement.
Lors de l’essai pédiatrique (F13CD-3760), 6 enfants de moins de 6 ans ont été exposés à une seule dose intraveineuse de Tretten®, soit de 35 UI/kg. La dose unique administrée par voie intraveineuse a été bien tolérée et aucun effet indésirable thromboembolique n’a été signalé. De plus, aucun effet indésirable en cours de traitement n’a été jugé peut-être ou probablement lié à Tretten®. Les paramètres de laboratoire mesurant l’innocuité et les autres examens effectués à cette fin n’ont révélé aucun changement cliniquement pertinent résultant de l’administration du rFXIII. La présence d’anticorps anti-rFXIII n’a été décelée chez aucun des patients.
Durant l’essai pédiatrique de prolongation (F13CD-3835), 6 sujets de 1 an à 6 ans ont été exposés à Tretten® pendant 16,6 années-sujets (214 doses au total). Les sujets ont reçu 35 UI/kg de Tretten® tous les 28 jours pendant 1,8 à 3,5 ans. L’investigateur a évalué que 2 effets indésirables non graves (lymphopénie et gastro-entérite), signalés chez 2 sujets, étaient peut-être ou probablement liés à Tretten®. Aucun effet indésirable thromboembolique et aucune présence d’anticorps anti-rFXIII n’ont été signalés.
VV-LAB-126053 2.0 .
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Aucune variation cliniquement pertinente des paramètres de coagulation, d’hématologie, de biochimie et d’analyse urinaire étudiés n’a été observée après l’administration de Tretten®. Aucun signe d’activation générale de la cascade de coagulation n’a été constaté.
8.5 Effets indésirables observés après la mise en marché
Dans une étude portant sur l’innocuité réalisée après la commercialisation, on a observé des anticorps non neutralisants temporaires chez un enfant présentant un déficit congénital en FXIII après plusieurs années de traitement par Tretten®. Ces anticorps ne sont associés à aucune observation clinique.
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
Concentrés de facteur de coagulation
Il n’existe aucune donnée clinique sur une interaction possible entre Tretten® (catridécacog) et d’autres produits médicinaux.
Une synergie possible a été constatée lorsque Tretten® (17 fois la dose humaine recommandée) a été administré en même temps que le rFVIIa (11 fois la dose humaine recommandée) pour une étude cardiovasculaire poussée chez le singe cynomolgus, car des effets pharmacologiques exagérés (thrombose et décès) sont survenus à des doses plus faibles que celles qui auraient été nécessaires pour ces composés administrés individuellement.
Sur la base de cette étude non clinique, il est déconseillé d’administrer Tretten® en association avec le rFVIIa.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d'action
Le FXIII est la dernière enzyme qui intervient dans la cascade de coagulation du sang. Quand il est activé par la thrombine au niveau d’une lésion de la paroi d’un vaisseau, le FXIII joue un rôle important dans le maintien de l’hémostase en favorisant la formation d’un réseau de fibrine et d’autres protéines dans le caillot de fibrine.
Dans le plasma, le FXIII circule sous forme d’un hétérotétramère [A2B2] composé de deux sous-unités A et de deux sous-unités B liées par de fortes interactions non covalentes. La sous-unité B sert de molécule porteuse à la sous-unité A en circulation et est présente en quantité
VV-LAB-126053 2.0 .
excessive dans le plasma. Quand une sous-unité A est liée à une sous-unité B, la demi-vie de la sous-unité A du FXIII [A2] est prolongée. Le FXIII est une proenzyme (protransglutaminase) qui est activée par la thrombine en présence de Ca2+. Son activité enzymatique réside dans la sous-unité A. Au moment de l’activation du FXIII, la sous-unité A se dissocie de la sous-unité B porteuse, ce qui expose le site actif de la sous-unité A. La transglutaminase active forme un réseau de fibrine et d’autres protéines, ce qui accroît la force mécanique du caillot de fibrine et sa résistance à la fibrinolyse, et contribue à rehausser l’adhérence de plaquettes et du caillot au tissu lésé.
Tretten® est une protransglutaminase (homodimère de la sous-unité A [rA2] du FXIII recombinant) et sa structure est identique à celle de l’homodimère de la sous-unité A du FXIII humain [A2]. Tretten® (sous-unité A) se lie à la sous-unité B libre du FXIII humain, ce qui aboutit à la formation d’un hétérotétramère [rA2B2] dont la demi-vie est similaire à celle de la substance endogène [A2B2]. Il a été démontré que Tretten® est activé par la thrombine en présence de Ca2+ et que sa forme activée accroît la force mécanique des caillots de fibrine et retarde la fibrinolyse en fonction de la dose. Il a été prouvé que Tretten® rehausse l’adhérence des plaquettes au site d’une lésion. Par conséquent, Tretten® a les mêmes propriétés pharmacodynamiques que le FXIII endogène dans le plasma.
10.2 Pharmacodynamie
À l’heure actuelle, aucun marqueur ne permet de quantifier les caractéristiques pharmacodynamiques du FXIII in vivo. Les résultats des épreuves de coagulation habituelles sont normaux, car c’est la qualité du caillot qui est influencée. Une épreuve de solubilité du caillot est utilisée souvent pour dépister un déficit en FXIII, mais cette épreuve est qualitative et, lorsqu’elle est effectuée correctement, elle n’est positive que lorsque l’activité du FXIII dans l’échantillon est presque nulle.
10.3 Pharmacocinétique
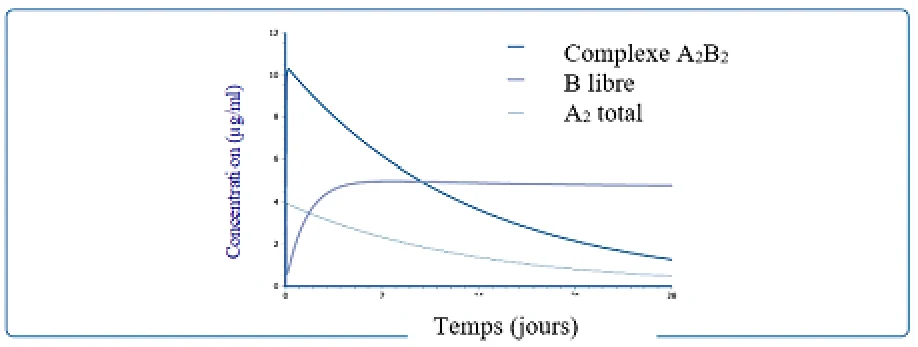
Figure 1 : Exemple simulé de l’évolution des concentrations de la sous-unité A2 totale, du complexe A2B2 et de la sous-unité B libre dans le plasma, déterminées par ELISA, après l’administration intraveineuse d’une seule dose de 35 UI/kg à des patients ayant un déficit congénital en FXIII
L’évaluation des propriétés pharmacocinétiques du rFXIII chez des sujets sains et des patients ayant un déficit congénital en FXIII a été faite avec des épreuves mises au point pour mesurer les concentrations plasmatiques des sous-unités du FXIII (chacun des dimères ou les complexes) ou l’activité du FXIII. Une méthode ELISA a été mise au point pour mesurer la sous-unité B libre, la sous-unité A2 en complexe avec la sous-unité B [rA2B2, A2B2] et la sous-unité
VV-LAB-126053 2.0 .
A2 totale [rA2, A2, rA2B2, A2B2]. L’activité totale du FXIII endogène et du FXIII exogène a été mesurée avec l’épreuve Berichrom®.
Il a été démontré que le rFXIII avait les mêmes propriétés pharmacocinétiques que la sous-unité A du FXIII endogène [A2] après sa liaison à la sous-unité B du FXIII endogène [B2].
Quand le rFXIII [rA2] est administré à des patients ayant un déficit en sous-unité A du FXIII ou à des sujets sains, le rA2 forme un hétérotétramère [rA2B2] avec la sous-unité B libre, ce qui donne lieu à une diminution rapide de la concentration plasmatique de sous-unité B libre après l’administration de rFXIII. En même temps, une augmentation rapide de la concentration de l’hétérotétramère [rA2B2, A2B2] est observée. Les concentrations plasmatiques de sous-unité B libre retournent pratiquement aux valeurs préthérapeutiques dans les 72 heures suivant l’administration de 20, 50 ou 75 U/kg (soit 24, 60 et 89 UI/kg respectivement) de rFXIII à des patients.
La demi-vie observée durant les essais cliniques pharmacocinétiques sur l’administration d’une dose unique à des sujets sains se situait entre 218 et 321 heures (9-13 jours) selon l’activité du FXIII (Berichrom®), la concentration totale d’A2 (ELISA) et la concentration du complexe A2B2 (ELISA). La clairance plasmatique observée variait de 0,15 à 0,25 mL/h/kg. Les paramètres pharmacocinétiques du rFXIII obtenus chez des patients ayant un déficit congénital en FXIII (CD-1) étaient comparables à ceux des sujets sains.
Après l’administration d’une seule dose de 35 UI/kg de rFXIII à des sujets masculins sains, on a calculé les moyennes géométriques et les coefficients de variation (CV%) suivants afin d’estimer un certain nombre de paramètres pharmacocinétiques pour le rFXIII de Novo Nordisk, en fonction de l’activité du FXIII mesurée avec l’épreuve Berichrom®. Avant le calcul des paramètres pharmacocinétiques, les mesures de l’activité du FXIII ont été corrigées en fonction de l’activité plasmatique initiale du FXIII endogène de chacun des sujets.
Les estimations ainsi obtenues sont une clairance de 0,13 mL/h/kg (CV = 36,5 %), une demi-vie de 11,1 jours (CV = 64,5 %) et un volume de distribution à l’état d’équilibre de 47,1 mL/kg (CV = 24,7 %).
La moyenne géométrique de l’activité ajustée sur la valeur initiale était de 0,85 UI/mL (CV = 24,2 %) 30 minutes après l’administration et de 0,11 UI/mL (CV = 85,5 %) 28 jours plus tard. La moyenne de l’ASC0-28jours était de 220,3 UI*h/mL (CV = 23,8 %) et la moyenne de l’ASC0-infinité, de 277,6 UI*h/mL (CV = 47,2 %).
Population pédiatrique
Lors d’un essai pharmacocinétique, 6 enfants atteints d’un déficit congénital en sous-unité A du FXIII ont été exposés à une dose intraveineuse unique de 35 UI/kg de Tretten®. Le plus jeune de ces sujets était âgé de 1 an et l’aîné avait moins de 6 ans. La moyenne géométrique de la demi-vie du FXIII a été de 15 jours (intervalle de 10 à 25 jours). Dans le cadre de cet essai, la clairance moyenne chez les enfants a été de 0,15 mL/h/kg.
Pharmacocinétique chez des sujets sains
Les paramètres pharmacocinétiques du produit chez des sujets sains sont présentés dans le Tableau 2. L’évaluation principale repose sur les moyennes géométriques estimées à partir des données de l’essai NN1841-3788, durant lequel 50 sujets ont été exposés à 98 doses de Tretten® à raison de 35 UI/kg de rFXIII (deux sujets ont été retirés de l’essai après la première dose). La demi-vie terminale estimée était de 266 heures, soit à peu près 11 jours. Le volume
VV-LAB-126053 2.0 .
de distribution moyen à l’état d’équilibre (Véq) était de 47 mL/kg; le temps moyen de séjour (TMS), de 15,5 jours et la clairance moyenne (Cl), de 0,13 mL/h/kg.
La comparaison des moyennes arithmétiques n’a pas révélé de différences majeures dans les résultats pharmacocinétiques des essais, vu que les paramètres indépendants de la dose (Véq, t½, TMS et Cl) concordent relativement bien (Tableau 2). Une certaine variation a été observée entre les essais, ce qui était prévisible, étant donné le degré de variation interindividuelle des paramètres pharmacocinétiques et le nombre relativement faible de sujets sur lequel les estimations sont basées.
Tableau 2 : Paramètres pharmacocinétiques du produit chez des sujets sains
| No de l’essai | Dose (UI/kg) | N1 H; F | ASC0−∞ (h*UI/mL) moyenne (ET) | Cmax (UI/mL) moyenne (ET) | Véq (mL/kg) moyen (ET) | Cl (mL/h/kg) moyenne (ET) | t½ (h) moyenne (ET) | TMS (h) moyen (ET) | ||
|---|---|---|---|---|---|---|---|---|---|---|
| Dose unique | NN1841-3788 | 35 | 50 H | 278 (47)2 301 (142) | 0,85 (24)2 0,87 (0,21)3 | 47 (25)2 48 (12) | 0,13 (37)2 0,14 (0,05) | 266 (64)2 303 (195) | 372 (67)2 423 (282) | |
| F13-1661 | 30 | 4 H; 4 F4 | 207 (61) | 0,80 (0,14) | 45 (18) | 0,15 (0,05) | 219 (80) | 313 (139) | ||
| F13-1661 | 60 | 5 H; 3 F4 | 342 (204) | 1,02 (0,14) | 69 (18) | 0,24 (0,16) | 273 (161) | 402 (232) | ||
| NN1810-3733 | 12 | 8 H | 97 (45)2 | 0,28 (17)2 | 52 (29)2 | 0,12 (46)2 | 270 (60)2 | 429 (52)2 | ||
| 35 | 8 H | 177 (30)2 | 0,77 (13)2 | 58 (21)2 | 0,20 (37)2 | 176 (37)2 | 291 (31)2 | |||
| Plusieur s doses | F13-1662 | 12 | 6 H; 2 F | ASC0−24h 16,9 (2,1) | 0,87 (0,19) | - | - | 346 (215) | - | |
| F13-1662 | 30 | 2 H; 6 F | ASC0−24h 37,4 (5,5) | 1,80 (0,25) | - | - | 167 (50) | - | ||
- 1. N = nombre de sujets exposés. H = homme; F = femme.
- 2. Moyenne géométrique (CV) en italique (NN1841-3788 et NN1810-3733).
- 3. C30min (NN1841-3788).
- 4. Pour ces deux essais, 4d et 7e sujets ont contribué à l’évaluation pharmacocinétique (F13-1661).
Pharmacocinétique en présence d’un déficit congénital en FXIII
Dans le cadre de l’essai F13CD-1725 de phase III sur l’administration mensuelle de Tretten®, des prises de sang ont été faites immédiatement avant et une heure après chaque dose mensuelle de même que 14 jours après la première dose pour déterminer les paramètres pharmacocinétiques. Sur la base de l’activité du FXIII mesurée avec l’épreuve Berichrom® au cours de l’essai, l’estimation brute de la demi-vie de Tretten® chez ces patients ayant un déficit congénital en FXIII était de 11,5 jours, ce qui concorde avec la demi-vie terminale estimée pour les sujets sains.
La forme des courbes moyennes pour le tétramère A2B2 et la sous-unité A2 totale correspondait à celle de l’activité du FXIII, en ce sens que les concentrations augmentaient soudainement après chaque dose de Tretten® et diminuaient graduellement au cours du mois suivant.
Les résultats pharmacocinétiques estimés après l’administration i.v. de doses uniques de 24, 60 ou 89 UI/kg de Tretten® à des patients ayant un déficit congénital en FXIII sont disponibles
VV-LAB-126053 2.0 .
pour l’essai F13-1663 de phase I. La demi-vie terminale variait de 6 à 12 jours. Ces résultats doivent cependant être interprétés avec prudence, car ils ne sont fondés que sur l’administration d’un nombre total de 6 doses à 6 sujets.
Les paramètres pharmacocinétiques du produit ont été évalués chez 6 patients pédiatriques ayant moins de 6 ans lors de l’essai F13CD-3760. Les données pharmacocinétiques tirées des essais F13CD-3760 et F13CD-1725 sont présentées par groupe d’âge dans le Tableau 3.
Tableau 3 : Paramètres pharmacocinétiques à l’état d’équilibre chez les sujets des différents groupes d’âge dans les essais F13CD-3760 et F13CD-1725
| Moyenne géométrique (CV %) | Essai F13CD-3760 | Essai F13CD-17252 | |||
|---|---|---|---|---|---|
| 1–5 ans | 6–11 ans | 12–17 ans | 18 ans ou plus | ||
| Patients, n | 6 | 9 | 6 | 26 | |
| ASC0-28, UI·h/mL1 | 248,6 (13) | 251,7 (26) | 217,1 (19) | 245,2 (22) | |
| Cmax, UI/mL | 0,67 (21) | 0,75 (43) | 0,67 (15) | 0,76 (21) | |
| Cmin, UI/mL | 0,20 (22) | 0,20 (25) | 0,17 (28) | 0,18 (22) | |
| t½, jours | 15,0 (34) | 12,4 (21) | 11,9 (32) | 11,6 (18) | |
Le tableau présente la moyenne géométrique (CV %). ASC, aire sous la courbe concentration-temps; Cmax, activité maximale mesurée du FXIII; CV, coefficient de variation; t1/2, demi-vie terminale.
- 1. Pour l’essai F13CD-3760, l’ASC0-30 est présentée.
- 2. Pour l’essai F13CD-1725, les valeurs pharmacocinétiques ont été calculées en se basant sur un nombre plus limité de mesures (trois moments d’évaluation comparativement à six dans l’essai F13CD-3760).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver le produit au réfrigérateur (2-8 °C). Le conserver dans son emballage original pour le protéger de la lumière. Ne pas le congeler pour ne pas endommager la fiole de solvant.
D’un point de vue microbiologique et pour éviter la formation de Tretten® activé sans protéolyse, le produit devrait être administré immédiatement après sa reconstitution. Un taux accru de Tretten® activé sans protéolyse pourrait augmenter le risque de thrombose.
Si le produit reconstitué n’est pas utilisé immédiatement, il devrait être utilisé au maximum 3 heures après la reconstitution et peut être conservé à la température ambiante entre-temps. Tout produit inutilisé qui a été conservé à la température ambiante pendant 3 heures ou plus doit être jeté.
Si le produit reconstitué n’est pas administré immédiatement, il est également possible de le conserver au réfrigérateur, entre 2 et 8 °C, pendant un maximum de 24 heures. Après cette période, le produit doit être jeté.
Si le produit est dilué avec une solution injectable de chlorure de sodium à 0,9 % (dans le cas des patients qui pèsent moins de 24 kg), les recommandations précédentes sur la conservation et la stabilité du produit s’appliquent quand même.
La solution reconstituée de Tretten® ne doit être ni congelée ni conservée dans une seringue.
VV-LAB-126053 2.0 .
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
Nom propre : Catridécacog
Nom chimique : Sous-unité A du facteur de coagulation XIII recombinant
Formule moléculaire et masse moléculaire : C3708H5735N1013O1111S28 (sérine N-terminale acétylée), 83,2 kDa
Formule de structure : La formule structurale de la sous-unité A du FXIII recombinant est la suivante :
| SETSRTAFGGRRAVPPNNSNAAEDDLPTVELQGVVPRGVNLQEFLNVTSVHLFKERWD TNKVDHHTDKYENNKLIVRRGQSFYVQIDFSRPYDPRRDLFRVEYVIGRYPQENKGTYIP VPIVSELQSGKWGAKIVMREDRSVRLSIQSSPKCIVGKFRMYVAVWTPYGVLRTSRNPE TDTYILFNPWCEDDAVYLDNEKEREEYVLNDIGVIFYGEVNDIKTRSWSYGQFEDGILDT CLYVMDRAQMDLSGRGNPIKVSRVGSAMVNAKDDEGVLVGSWDNIYAYGVPPSAWTG SVDILLEYRSSENPVRYGQCWVFAGVFNTFLRCLGIPARIVTNYFSAHDNDANLQMDIFL EEDGNVNSKLTKDSVWNYHCWNEAWMTRPDLPVGFGGWQAVDSTPQENSDGMYRC GPASVQAIKHGHVCFQFDAPFVFAEVNSDLIYITAKKDGTHVVENVDATHIGKLIVTKQIG GDGMMDITDTYKFQEGQEEERLALETALMYGAKKPLNTEGVMKSRSNVDMDFEVENAV LGKDFKLSITFRNNSHNRYTITAYLSANITFYTGVPKAEFKKETFDVTLEPLSFKKEAVLIQ AGEYMGQLLEQASLHFFVTARINETRDVLAKQKSTVLTIPEIIIKVRGTQVVGSDMTVTVE FTNPLKETLRNVWVHLDGPGVTRPMKKMFREIRPNSTVQWEEVCRPWVSGHRKLIASM SSDSLRHVYGELDVQIQRRPSM (731) |
|---|
Propriétés physicochimiques :
| Description | Poudre blanche pour injection. La préparation reconstituée est une solution limpide à légèrement opalescente et incolore. La solution reconstituée a un pH d’environ 8,0. |
|---|---|
| Solubilité aqueuse selon le pH | Si le pH dépasse 7, le produit est pleinement soluble dans l’eau. Si le pH se situe entre 3 et 7, la solubilité est nettement moindre et atteint son minimum à un pH de près de 5. Si le pH est inférieur à 3, la protéine est entièrement dépliée. |
| pKa, pHi | Le pHi est de 5,9, sa valeur ayant été déterminée par focalisation isoélectrique en gel de polyacrylamide. |
Caractéristiques du produit
Le catridécacog est produit dans la levure Saccharomyces cerevisiae; c’est la protéine N-acétylée à maturité, sans modification post-traductionnelle. De plus, aucune liaison disulfure n’est présente. La structure d’ordre supérieur du catridécacog est illustrée dans la figure suivante, qui montre les structures secondaire et tertiaire et le site actif de chaque monomère. Le peptide d’activation N-terminal, formé des acides aminés 1 à 37, qui est clivé au moment de l’activation par la thrombine, est indiqué par un trait gras.
VV-LAB-126053 2.0 .
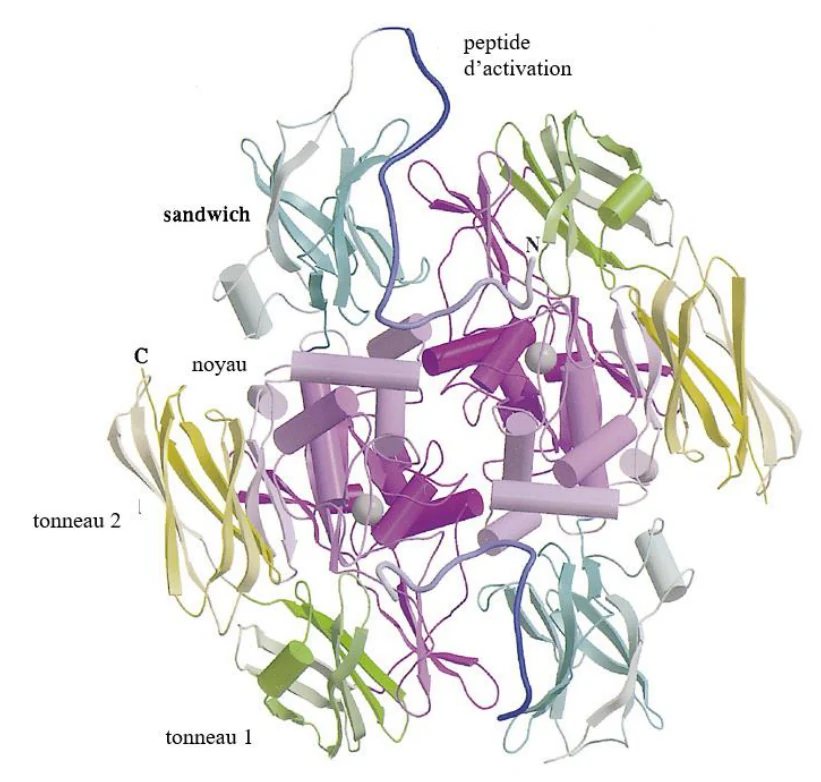
Figure 2 : Structure d’ordre supérieur de l’homodimère A2 recombinant du FXIII
Cylindre : hélice alpha; flèche : brin bêta; sphère grise : site actif. Les extrémités N-terminale et C-terminale et les domaines structurels d’une sous-unité A sont indiqués.
VV-LAB-126053 2.0 .
14 ESSAIS CLINIQUES
14.1 Études cliniques par indication
Essai clinique pivot sur le déficit congénital en FXIII
Données démographiques et plan de l’essai
Tableau 4 : Résumé des données démographiques de l’essai clinique pivot sur le déficit congénital en FXIII
| No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| F13CD-1725 | Essai de phase III multicentrique, multinational, ouvert, à un groupe, sur plusieurs doses, évaluant l’efficacité et l’innocuité du traitement substitutif mensuel par le rFXIII pour la prévention des épisodes hémorragiques associés à un déficit congénital en FXIII | Traitement de 52 semaines à raison de 35 UI/kg de rFXIII une fois par mois (28 ± 2 jours) Injection intraveineuse | 41 | Moyenne = 26,4 ans Tranche = 7,0-60,0 ans | 18 sujets féminins 23 sujets masculins |
Les données démographiques initiales des sujets sont présentées dans le Tableau 4. L’âge moyen était de 26,4 ans, et la répartition entre les sexes était à peu près égale. La majorité (68 %) des sujets étaient de race blanche. L’âge des patients variait de 7 à 60 ans.
Résultats de l’étude
Un seul essai pivot (F13CD-1725) a été mené pour établir l’efficacité et l’innocuité de l’administration mensuelle de doses de 35 UI/kg pour la prévention des hémorragies en présence d’un déficit congénital en sous-unité A du FXIII. Cet essai de 52 semaines a réuni 41 patients.
Le principal critère d’évaluation était le taux d’épisodes hémorragiques nécessitant un traitement par un produit à base de FXIII. Durant le traitement par Tretten® (434 mois-patients), 5 hémorragies nécessitant un traitement sont survenues, ce qui correspond à un taux moyen de (5/434)*12 = 0,138 hémorragie nécessitant un traitement par année-patient (IC à 95 % : [0,058; 0,332]).
VV-LAB-126053 2.0 .
Essai clinique sur le déficit congénital en FXIII chez des sujets pédiatriques
Données démographiques et plan de l’essai
Tableau 5 : Résumé des données démographiques de l’essai clinique sur le déficit congénital en FXIII chez des sujets pédiatriques
| No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| F13CD-3760 | Essai multicentrique, multinational, ouvert, à dose unique évaluant la pharmacocinétique et l’innocuité d’une dose i.v. de rFXIII chez des enfants (âgés de 1 an à moins de 6 ans) ayant un déficit congénital en sous-unité A du FXIII | Dose unique de 35 UI/kg de rFXIII. Injection intraveineuse | 6 | Moyenne = 2,7 ans Tranche = 1-4 ans | 3 sujets féminins 3 sujets masculins |
Les données démographiques initiales des sujets sont présentées dans le Tableau 5. L’âge moyen était de 2,7 ans, et la répartition entre les sexes était égale. Trois des enfants étaient asiatiques, deux étaient de race blanche et l’autre était afro-américain. L’âge des patients variait de 1 à 4 ans.
Résultats de l’étude
Population pédiatrique
L’analyse des données collectées chez les sujets pédiatriques des essais cliniques n’a pas permis d’observer de différences de réponse au traitement en fonction de l’âge.
Six enfants ayant moins de 6 ans (inclus dans une étude pharmacocinétique) et 21 enfants dont l’âge se situait entre 6 et moins de 18 ans ont été traités par Tretten®, de façon à totaliser 986 expositions.
La dose recommandée de 35 UI/kg s’est révélée appropriée comme traitement hémostatique chez les enfants ayant un déficit congénital en sous-unité A du FXIII. Tretten® a été bien toléré par ces sujets pédiatriques.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie Générale :
Toxicité aiguë
VV-LAB-126053 2.0 .
Chez le singe cynomolgus, des doses uniques de rFXIII ont été administrées par voie intraveineuse à raison de 0 à 30 mg/kg de rFXIII (∼ 0 à 5010 UI/kg, soit 0 à 143 fois la dose clinique recommandée de 35 UI/kg). La relation entre la toxicité du rFXIII et sa dose était prononcée. Les animaux ont toléré l’administration de faibles doses. Aux doses élevées (≥ 21,9 mg/kg, soit environ ≥ 3657 UI/kg, 104 fois la dose clinique recommandée de 35 UI/kg), les animaux sont morts ou ont été sacrifiés par souci de non-cruauté. Les animaux atteints ont présenté une coagulopathie oblitérante généralisée (p. ex. congestion intravasculaire, thrombose et nécrose ischémique subséquente) dans de nombreux organes et tissus, compatible avec un diagnostic de coagulation intravasculaire disséminée. Étaient atteints les surrénales, les reins, les yeux, les poumons, le cœur, le tube digestif, le pancréas, la rate, le foie, le cerveau, l’hypophyse (neurohypophyse) et la moelle osseuse, ce qui montre à quel point la toxicité était généralisée. Les changements macro- et microscopiques observés correspondaient aux changements constatés dans les paramètres hématologiques, biochimiques et de coagulation. Pour de plus amples détails, se reporter au Tableau 6.
Tableau 6 : Survol des études sur la toxicité d’une dose unique
| No de l’étude | SBI 1220-175 | SBI 1278-175 | SBI 1249-1751 |
|---|---|---|---|
| Espèce / souche | Singe cynomolgus / Macaca fascicularis | Singe cynomolgus / Macaca fascicularis | Singe cynomolgus / Macaca fascicularis |
| Voie d’administration | i.v. | i.v. | i.v. |
| Nombre d’animaux par dose et sexe | 1 femelle | 1 femelle | 1 mâle (21,9 mg/kg), 1 mâle et 1 femelle (22,5 mg/kg) |
| Dose (mg/kg) | 0, 10, 17,5, 20 (Avecia)3 | 0, 20, 21,2, 22,5, 25, 30 (Avecia)3 | 21,9 et 22,5 (Avecia)3 |
| Dose (UI/kg)2 | 0, 1670, 2923 et 3340 | 0, 3340, 3540, 3758, 4175 et 5010 | 3657 et 3758 |
| % de rFXIIIao dans le produit étudié4 | 0,19 | 0,33 | 0,26 |
| Durée | 1 jour, 8 jours d’observation | 1 jour, 8 jours d’observation | 1 jour |
| Bonnes pratiques de laboratoire | Non | Non | Oui |
| Constatations notables | Aucune | L’animal ayant reçu 22,5 mg/kg est mort le jour 5; l’animal ayant reçu 30 mg/kg a été sacrifié le jour 1, étant moribond. L’histopathologie a révélé une thrombose généralisée et une nécrose ischémique compatibles avec le diagnostic de coagulation intravasculaire disséminée. | Tous les singes sont morts le jour 1. L’histopathologie a révélé une thrombose généralisée et une nécrose ischémique compatibles avec une coagulation intravasculaire disséminée. |
- 1. Cette étude a porté sur l’administration de doses uniques et de doses répétées. Les résultats de l’administration de doses uniques sont présentés dans le tableau 6 et ceux de doses répétées, dans le tableau 7.
- 2. Le rFXIII a été administré en mg/kg. Le contenu des doses en UI était inconnu et a été calculé avec la formule approximative suivante : 1 mg = 167 UI.
- 3. Substance médicamenteuse produite par Avecia.
- 4. rFXIIIao signifie rFXIII activé sans protéolyse.
- 5. Bonnes pratiques de laboratoire
VV-LAB-126053 2.0 .
Toxicité de doses répétées
Des études sur la toxicité de doses répétées ont été menées pendant un maximum de 4 semaines chez le rat et de 27 semaines chez le singe cynomolgus.
L’administration de doses répétées de rFXIII allant jusqu’à 5-15 mg/kg/jour chez le rat (24 à 72 fois la dose clinique recommandée de 35 UI/kg) et 3-8 mg/kg/2 semaines chez le singe cynomolgus (14 à 38 fois la dose clinique recommandée de 35 UI/kg) a été généralement bien tolérée. Pour des détails sur l’intervalle d’administration et les constatations notables, se reporter au Tableau 7.
Les effets toxiques (thrombose, nécrose ischémique et décès) observés après l’administration de doses uniques ou répétées à des singes cynomolgus ont été attribués à l’effet réticulant du FXIII activé et à la formation de complexes protéiques à poids moléculaire élevé (HMEX) causant l’obstruction de vaisseaux sanguins. L’ischémie et les lésions cellulaires qui en résultent aboutissent à l’activation de la cascade de coagulation et, dans le pire des cas, à une coagulation intravasculaire disséminée mortelle. Les données histologiques, le bilan de pathologie clinique et la corrélation avec la présence de HMEX dans le plasma concordent avec cette suite d’événements. Les effets toxiques observés sont donc considérés comme des effets pharmacologiques exagérés.
Chez les singes morts ou sacrifiés par souci de non-cruauté, les examens de pathologie clinique ont mis en évidence des altérations dans les paramètres de coagulation, d’hématologie et de biochimie qui correspondaient à une coagulopathie oblitérante généralisée (nécrose ischémique) dans divers organes.
Une hyperplasie lymphoïde a été constatée au niveau de la rate pendant l’étude de 4 semaines chez le rat (NN209502) et l’une des études sur la toxicité de doses répétées chez le singe (SBI 1266-175). C’est une réaction immunologique fréquente à l’administration d’une protéine étrangère chez le rat et le singe. Cette réponse d’adaptation réversible à une protéine d’espèce étrangère n’est pas considérée comme indésirable.
Il n’y avait pas de corrélation directe entre l’hyperplasie lymphoïde de la rate et la présence d’anticorps anti-FXIII, mais l’hyperplasie lymphoïde peut aussi refléter la formation d’anticorps dirigés contre des protéines de cellules hôtes de levure ou des impuretés du produit.
Une glomérulopathie ou une néphropathie en foyer était considérée comme normale chez le rat et le singe cynomolgus. Par contre, dans le rapport d’une étude sur le singe, une glomérulopathie a été considérée comme peut-être liée au traitement. On a finalement conclu qu’aucune lésion rénale n’était associée au produit étudié à base de rFXIII. La glomérulopathie considérée comme liée au traitement dans l’étude SBI 1266-175 était similaire à celle observée chez d’autres singes, y compris les singes témoins de l’étude SBI 1394-175. C’est pourquoi la dose de 12,5 mg/kg/2 semaines a été considérée comme la dose sans effet nocif observé (DSENO) d’après l’étude de 4 semaines sur la toxicité de doses répétées chez le singe, plutôt que la dose de 8 mg/kg/2 semaines d’après l’étude SBI 1266-175.
En conclusion, les effets toxiques survenus après l’administration de doses uniques et de doses répétées sont bien compris et sont une réponse pharmacologique prévue à l’administration de doses élevées de rFXIII/rFXIIIa, puisqu’ils concordent avec l’effet réticulant connu du FXIII endogène et du rFXIIIa selon la documentation publiée. Compte tenu du fait que le rFXIII est produit par une espèce étrangère, une réponse immunologique a été constatée chez le rat et le
VV-LAB-126053 2.0 .
singe cynomolgus. Il s’agissait d’une hyperplasie lymphoïde de la rate ou de l’apparition d’anticorps anti-médicament.
Tableau 7 : Survol des études sur la toxicité de doses répétées
| No de l’étude | NN209517 | NN209502 | SBI 1249-175 | SBI 1394-175 | SBI 1266-175 | NN205255 |
|---|---|---|---|---|---|---|
| Espèce | Rat | Rat | Singe | Singe | Singe | Singe |
| Voie d’administ ration | i.v. | i.v. | i.v. | i.v. | i.v. | i.v. |
| Durée de l’étude | < 1 semaine | 4 semaines | < 1 semaine (2 doses) | 2 semaines | 4 semain es | 13 et 27 se maines |
| Intervalle d’administ ration | 1 jour | 1 jour | 3 jours (72 heures) | 1 jour | 2 semain es | 2 semaines |
| Dose (mg/kg) | 0, 5 et 15 (NN)2 | 0, 1, 5, 15 (NN)2 1 et 5 (Avecia)3 | 0, 12,5 et 17,5 (Avecia)3 | 0, 0,3, 3 et 6 (Avecia)3 | 0, 5, 8 et 12,5 (Avecia)3 | 0, 1, 3 et 10 (Avecia)3 |
| Dose (UI/kg) | 0, 835 et 2505 | 0, 167, 835 et 2505 | 0, 2088 et 2923 1 | 0, 50, 501 et 1002 1 | 0, 835, 1336 et 2 0881 | 0, 167, 501 et 1670 1 |
| % de rFXIIIao dans le produit étudié4 | < 0,15 | < 0,15 (NN)2 0,16 (Avecia)3 | 0,26 | 1,02 | 0,26 | 0,53 |
| Nbre d’animaux par groupe selon le sexe | 5 M et 5 F (groupe principal), 6 M et 6 F (toxicocinétiq ue) | 10 M et 10 F (groupe principal), 5 M et 5 F (rétablissemen t), 3-6 M et 3-6 F (toxicocinétiqu e) | 1-2 M et 0-1 F | 3-5 M et 3-5 F | 3-5 M et 3-5 F | 3-15 M et 3-15 F |
| DSENO (mg/kg) [UI/kg]1 | 15 [2505] | 15 [2505] (NN)2 5 [835] (Avecia)3 | Pas de DSENO | 6 [1002] | 8 [1336] | 3 [501] |
| Constatati on notable | Aucune | Une hyperplasie lymphoïde réversible de la rate a été constatée chez des mâles ayant reçu 15 mg/kg de rFXIII (NN)2 ainsi que chez des mâles et des femelles ayant | Tous les singes qui ont reçu du rFXIII sauf un sont morts (ou ont été sacrifiés) après 2 dose s de rFXIII administrées à 72 heures d’intervalle (12,5 ou 17,5 mg/kg). La | Aucune | Une légère glomérulo pathie chez un singe sur les six ayant reçu 12,5 mg/kg de rFXIII. Une hyperplasi | Sur les 30 sing es, un singe est mort après une seule dose de 10 mg/k g de rFXIII. La cause du décès était une thrombose et une |
VV-LAB-126053 2.0 .
| No de l’étude | NN209517 | NN209502 | SBI 1249-175 | SBI 1394-175 | SBI 1266-175 | NN205255 |
|---|---|---|---|---|---|---|
| reçu 1 et 5 mg/ kg de rFXIII (Avecia). | cause du décès était une thrombose généralisée et une nécrose ischémique compatibles avec une coagulation intravasculair e disséminée. Un singe a survécu à l’administrati on de 2 doses de 12,5 mg/k g à 72 heures d’intervalle. | e lymphoïd e réversible de la rate a été constatée chez des femelles ayant reçu 8 ou 12,5 mg/k g. | nécrose ischémique . | |||
- 1. Le rFXIII a été administré en mg/kg. Le contenu des doses en UI était inconnu et a été calculé avec la formule approximative suivante : 1 mg = 167 UI.
- 2. Substance médicamenteuse produite par Novo Nordisk.
- 3. Substance médicamenteuse produite par Avecia.
- 4. rFXIIIao signifie FXIII activé sans protéolyse.
Carcinogenèse, mutagenèse et altération de la fertilité
Des études sur la carcinogenèse, la mutagenèse et l’altération de la fertilité chez des animaux n’ont pas été réalisées.
VV-LAB-126053 2.0 .