


Monographie de produit - Kovaltry (Bayer, PM 00069834)
1 INDICATIONS
KOVALTRY (facteur antihémophilique [recombinant]) est indiqué chez les adultes et les enfants atteints d’hémophilie A dans les cas suivants :
- traitement systématique pour la prévention ou la réduction de la fréquence des hémorragies
- maîtrise et prévention des épisodes hémorragiques
- gestion périopératoire (prophylaxie chirurgicale).
KOVALTRY ne contient pas de facteur de von Willebrand et n’est pas indiqué pour le traitement de la maladie de von Willebrand.
1.1 Enfants
Enfants (< 12 ans) : KOVALTRY peut être administré aux enfants. On a mené une étude sur l’innocuité et l’efficacité auprès de 51 enfants de 1 à 12 ans ayant déjà été traités, et de 43 enfants de moins de 6 ans n’ayant jamais été traités/ayant été très peu traités (voir 4 POSOLOGIE ET ADMINISTRATION).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Comme les études cliniques sur KOVALTRY n’ont pas porté sur les personnes de 65 ans et plus, il a été impossible de déterminer si celles-ci répondent au traitement de la même façon que les adultes plus jeunes. Chez les personnes âgées, comme chez tous les patients qui reçoivent le FVIIIr, la dose doit être individualisée.
2 CONTRE-INDICATIONS
- Patients qui présentent une hypersensibilité au médicament ou à l’un des ingrédients du médicament ou des composants du contenant. Une liste complète figure à la rubrique 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Hypersensibilité connue aux protéines de souris ou de hamster.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
- Des anticorps circulants qui neutralisent le facteur VIII peuvent se développer pendant le traitement des patients présentant une hémophilie A (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
L’activité du FVIIIr que contient chaque flacon de KOVALTRY (facteur antihémophilique [recombinant]), déterminée par dosage chromogénique, est exprimée en unités internationales et donnée sur l’étiquette. Le produit doit être administré dans les trois heures suivant sa reconstitution. On préconise l’emploi du dispositif de perfusion fourni pour réduire au minimum les pertes liées à l’adsorption et à la rétention de liquide. KOVALTRY ne doit pas être mélangé avec d’autres produits médicinaux.
4.2 Posologie recommandée et ajustement posologique
Les posologies présentées ci-dessous sont données à titre indicatif. La posologie recommandée de KOVALTRY est fondée sur les essais cliniques (voir 14 ÉTUDES CLINIQUES). La dose de KOVALTRY nécessaire pour assurer l’hémostase doit être déterminée en fonction des besoins du patient, du type d’hémorragie, de l’ampleur du déficit en facteur VIII, de la gravité de l’hémorragie, de la présence d’inhibiteurs et du taux de FVIII visé. On peut mesurer le taux de FVIII tout au long du traitement (voir 4.2 Posologie recommandée et ajustement posologique, Prophylaxie systématique).
Plus que tout autre élément, l’effet clinique de KOVALTRY permet d’évaluer l’efficacité du traitement. Il peut être nécessaire d’administrer une dose de KOVALTRY plus élevée que la dose calculée afin d’obtenir des résultats cliniques satisfaisants. Si la dose calculée ne permet pas d’obtenir le taux de FVIII visé, ou si l’hémorragie ne cesse pas après l’administration de la dose calculée, il y a lieu de soupçonner la présence d’un inhibiteur circulant. Sa présence doit être confirmée et son taux mesuré au moyen des examens de laboratoires voulus. En présence d’un inhibiteur, la dose nécessaire de KOVALTRY est extrêmement variable et ne peut être déterminée qu’en fonction de la réponse clinique au traitement.
Calcul de la dose
Traitement ponctuel :
Pour calculer le pourcentage d’augmentation in vivo du taux de FVIII, multiplier la dose de FVIIIr par kilogramme de poids corporel (UI/kg) par 2 %. Cette méthode de calcul est fondée sur les observations cliniques faites par Abildgaard et coll. et est illustrée dans les exemples ci-dessous.
Équation 1 – Calcul de la dose de KOVALTRY (augmentation théorique du taux de FVIII)
Augmentation théorique du taux de FVIII = nombre d’UI administrées x 2 %/UI/kg poids corporel (kg)
Exemple d’un adulte pesant 70 kg : 1 400 UI x 2 %/UI/kg = 40 %
70 kg
Équation 2 – Calcul de la dose de KOVALTRY (dose nécessaire)
Dose nécessaire (UI) = poids corporel (kg) x augmentation désirée du taux de FVIII (%)
2 %/UI/kg
Exemple d’un enfant pesant 15 kg : 15 kg x 100 % = 750 UI nécessaires
2 %/UI/kg
La dose unitaire habituelle est de 10 à 30 UI/kg de poids corporel. On recommande des doses plus élevées en cas d’hémorragie grave ou menaçant le pronostic vital. Dans certaines circonstances, une dose supérieure à la dose calculée peut être nécessaire, surtout dans le cas de la dose initiale.
La dose nécessaire pour assurer l’hémostase dépend du type et de la gravité de l’hémorragie, évalués selon les lignes directrices générales du Tableau 1.
Tableau 1 – Lignes directrices sur la prévention et la maîtrise des hémorragies chez les enfants et les adultes
| Hémorragie/type de chirurgie | Taux de FVIII nécessaire (UI/dL) | Fréquence des perfusions (heures)/durée du traitement (jours) |
| Hémorragie légère (hémarthrose précoce, hémorragie légère des muscles ou de la cavité buccale) | 20 à 40 % | Une perfusion toutes les 12 à 24 heures pendant au moins 1 jour jusqu’à ce que l’hémorragie cesse ou que l’hémostase soit assurée. |
| Hémorragie modérée ou grave (hémarthrose, hémorragie musculaire ou hématome plus étendu) | 30 à 60 % | Une perfusion toutes les 12 à 24 heures pendant 3 à 4 jours ou plus jusqu’à ce que les hémorragies cessent. |
| Hémorragies qui menacent le pronostic vital | 60 à 100 % | Une perfusion toutes les 8 à 24 heures jusqu’à ce qu’il n’y ait plus de risque. |
Petite chirurgie (dont extraction dentaire) | 30 à 60 % | Une perfusion toutes les 24 heures pendant au moins 1 jour jusqu’à ce que l’hémostase soit assurée. |
| Chirurgie lourde | 80 à 100 % (avant et après l’intervention) | Une perfusion toutes les 8 à 24 heures jusqu’à ce que la plaie soit bien cicatrisée, puis poursuite du traitement pendant au moins 7 autres jours pour que le taux de FVIII demeure d’entre 30 et 60 % (UI/dL). |
On a des données pharmacocinétiques sur 15 enfants (< 12 ans) ayant déjà été traités (voir 10.3 Pharmacocinétique). Il faut tenir compte de ces données pour la détermination de la dose et le suivi des taux de FVIII chez les enfants.
Prophylaxie systématique
Adultes et adolescents (> 12 ans) : La dose recommandée pour la prophylaxie systématique est de 20 à 40 UI de KOVALTRY par kilogramme de poids corporel deux ou trois fois par semaine.
Enfants de 12 ans et moins : La dose recommandée pour la prophylaxie systématique est de 20 à 50 UI de KOVALTRY par kilogramme de poids corporel deux fois par semaine, trois fois par semaine ou tous les deux jours, selon les besoins individuels.
Tolérance immunitaire
De fortes doses de préparations de FVIII administrées pour provoquer une tolérance immunitaire au FVIII ont entraîné la disparition de l’activité inhibitrice. Les médecins ne s’entendent actuellement pas sur ce qui constitue le schéma thérapeutique optimal.
4.3 Reconstitution
Produits parentéraux/par voie parentérale
La poudre KOVALTRY ne doit être reconstituée qu’avec le diluant (2,5 ou 5,0 mL d’eau stérile pour préparations injectables) que contient la seringue fournie. Pour la reconstitution, il faut respecter les règles de bonne pratique et faire particulièrement attention à l’asepsie.
Si un des éléments que contient l’emballage est ouvert ou endommagé, ne pas l’utiliser. Une fois reconstituée, la solution doit être filtrée avant d’être administrée pour en retirer toute particule. Pour filtrer la solution, on utilise l’adaptateur pour flacon.
Quand il est nécessaire de prélever du sang avant une perfusion, utiliser un dispositif de perfusion sans filtre, puis administrer la perfusion de KOVALTRY. KOVALTRY peut être administré au moyen d’un dispositif de perfusion sans filtre, puisque la solution est filtrée au moment de la reconstitution avec l’adaptateur pour flacon.
Toujours s’installer sur une surface propre et commencer par se laver les mains.
- 1.
Tiédir entre ses mains tant le flacon encore scellé que la seringue jusqu’à ce
que leur température soit confortable (sans dépasser 37 oC).
- 2.
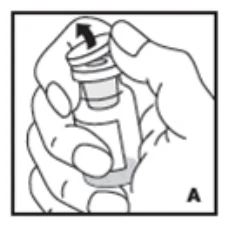
Enlever le capuchon protecteur du flacon (A). Nettoyer de façon aseptique le
bouchon de caoutchouc avec de l’alcool, en prenant soin de ne pas y toucher.
- 3.
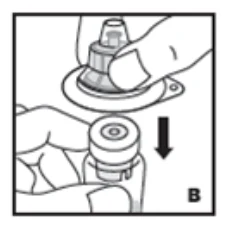
Placer le flacon sur une surface rigide et antidérapante. Enlever la pellicule de
papier de l’emballage en plastique moulé de l’adaptateur pour flacon. Ne pas retirer l’adaptateur de son emballage. En tenant l’adaptateur par son
emballage, le joindre au flacon en appuyant fermement (B). L’adaptateur s’enclenchera sur le bouchon. Laisser l’emballage de l’adaptateur en place.
- 4.
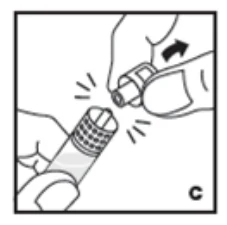
En tenant la seringue par le corps, enlever d’un coup sec le capuchon du bout
de la seringue (C). Éviter le contact des mains ou de toute surface avec le bout de la seringue. Mettre la seringue de côté.
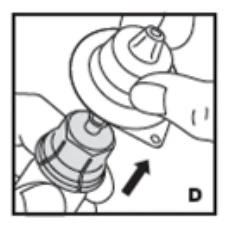
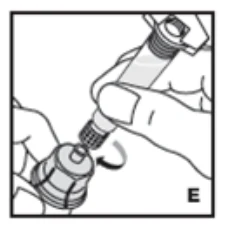
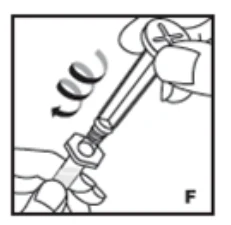
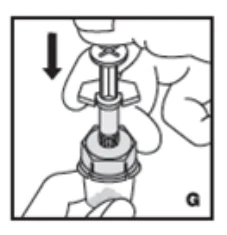
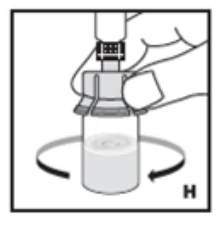
- 5. Retirer et jeter l’emballage en plastique de l’adaptateur (D).
- 6. Visser la seringue à l’adaptateur dans le sens des aiguilles d’une montre (E).
- 7. Retirer la tige de piston en plastique transparent de la boîte en la prenant par le bout. Éviter de toucher aux côtés et aux filets de la tige de piston. Visser la tige de piston (dans le sens des aiguilles d’une montre) dans le bouchon de caoutchouc fileté de la seringue (F).
- 8. Injecter le diluant lentement en enfonçant la tige de piston (G).
- 9.
Faire tourner doucement le flacon jusqu’à dissolution complète de la poudre
(H). Ne pas agiter le flacon. S’assurer que toute la poudre est dissoute. Si la solution contient des particules visibles ou est trouble, ne pas l’utiliser.
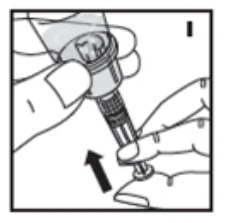
- 10. Enfoncer le piston pour éliminer les bulles d’air. En tenant le piston enfoncé, retourner l’ensemble flacon/seringue pour que le flacon soit en haut (I).
- 11.
Aspirer toute la solution dans la seringue en tirant lentement et sans à-coup
sur la tige de piston (J). Incliner la seringue, puis la ramener à la verticale pour s’assurer que toute la solution passe dans l’ouverture du bouchon de
caoutchouc et dans la seringue.
Éliminer autant d’air que possible avant de dévisser la seringue de
l’adaptateur en enfonçant lentement et soigneusement le piston.
- 12.
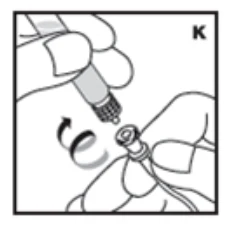
Dévisser la seringue de l’adaptateur dans le sens contraire des aiguilles d’une
montre. Fixer la seringue au dispositif de perfusion fourni et administrer la solution par voie intraveineuse (K). REMARQUE : suivre les directives qui accompagnent le dispositif de perfusion.
Si la dose exige plus d’un flacon, reconstituer le concentré de chacun des flacons au moyen de la seringue contenant le diluant, selon les directives ci-dessus, et utiliser une plus grosse seringue en plastique (non fournie) pour mélanger le contenu des flacons.
Tableau 2 – Reconstitution des produits parentéraux
| Format du flacon | Volume de diluant à ajouter | Volume approximatif obtenu | Concentration nominale |
| 250 UI | 2,5 mL | 2,5 mL | 100 UI/mL |
| 500 UI | 2,5 mL | 2,5 mL | 200 UI/mL |
| 1 000 UI | 2,5 mL | 2,5 mL | 400 UI/mL |
| 2 000 UI | 5,0 mL | 5,0 mL | 400 UI/mL |
| 3 000 UI | 5,0 mL | 5,0 mL | 600 UI/mL |
4.4 Administration
KOVALTRY (facteur antihémophilique [recombinant]) avec un adaptateur pour flacon est un système sans aiguille qui permet de prévenir les piqûres accidentelles pendant la reconstitution (voir 7 MISES EN GARDE ET PRÉCAUTIONS). On doit administrer la perfusion de KOVALTRY pendant plusieurs minutes, la vitesse de perfusion devant être adaptée à la réponse du patient. Comme c’est le cas avec les autres FVIII recombinant, il faut déterminer la fréquence du pouls avant et pendant l’administration de KOVALTRY. En cas d’augmentation marquée de la fréquence du pouls, on doit réduire la vitesse de perfusion ou interrompre temporairement la perfusion, ce qui permettra la disparition rapide des symptômes.
4.5 Dose omise
Il n’est en général pas nécessaire de doubler la dose quand on a oublié une dose.
En cas d’oubli, on doit administrer sans tarder au patient sa dose habituelle de KOVALTRY et administrer le médicament à intervalles réguliers par la suite, selon les besoins.
5 SURDOSAGE
On n’a pas signalé de symptômes de surdosage.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région. 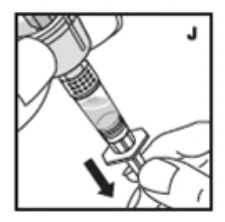
 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 3 – Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique/ concentration/teneur/ composition | Ingrédients non médicinaux |
| intraveineuse | Poudre lyophilisée pour perfusion Flacon de 250, 500, 1 000, 2 000 et 3 000 UI | Chlorure de calcium Chlorure de sodium Glycine Histidine Polysorbate 80 Saccharose |
KOVALTRY (facteur antihémophilique [recombinant]) est présenté dans des flacons à usage unique (voir Tableau 4) et avec un adaptateur pour flacon. L’emballage contient également une seringue contenant de l’eau stérile pour préparations injectables (PE, USP) pour la reconstitution et un dispositif de perfusion stérile.
Tableau 4 – Format des flacons de KOVALTRY
| Activité approximative du facteur VIII | Diluant |
| 250 UI | 2,5 mL |
| 500 UI | 2,5 mL |
| 1 000 UI | 2,5 mL |
| 2 000 UI | 5,0 mL |
| 3 000 UI | 5,0 mL |
L’étiquette du flacon de KOVALTRY donne l’activité réelle du facteur VIII recombinant, en UI, déterminée par dosage chromogénique par comparaison à un étalon international de l’Organisation mondiale de la Santé (OMS) pour les concentrés de facteur VIII de coagulation et au moyen d’une méthode convenable qui assure l’exactitude des résultats.
KOVALTRY est une poudre lyophilisée mélangée, dans le contenant final, aux ingrédients inactifs/excipients suivants : 2,2 % de glycine, 1 % de saccharose, 30 mM de chlorure de sodium, 2,5 mM de chlorure de calcium, 20 mM d’histidine et 80 p.p.m. de polysorbate 80. Le pH du produit reconstitué est de 6,6 à 7,0. KOVALTRY est présenté en flacons dont le volume de remplissage nominal est de 2,5 mL (doses nominales de 250 UI, 500 UI et 1 000 UI) et 5,0 mL (doses nominales de 2 000 UI et 3 000 UI). Le produit final est une poudre stérile, apyrogène et sans agent de conservation qui doit être administrée par voie intraveineuse (i.v.).
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
KOVALTRY (facteur antihémophilique [recombinant]) est destiné au traitement des troubles hémorragiques découlant d’un déficit en facteur VIII (FVIII) de coagulation. Il faut confirmer l’existence du déficit avant d’administrer KOVALTRY.
La prudence s’impose pour la reconstitution et l’administration du produit, ainsi que pour la manipulation du dispositif de perfusion. La transmission de virus, y compris le VIH (sida) et le virus de l’hépatite, est possible en cas de piqûre avec une aiguille souillée par du sang. En cas de piqûre accidentelle, consulter immédiatement un médecin. Jeter les aiguilles, après un seul usage, dans un contenant destiné aux objets tranchants. Pour jeter le matériel, y compris toute solution KOVALTRY reconstituée, utiliser un contenant convenable.
Des complications liées au cathéter, telles qu’infections locales, bactériémie et thrombose au point d’insertion du cathéter, peuvent être observées lorsque KOVALTRY est administré au moyen d’un dispositif d’accès veineux central. Ces complications n’ont pas été associées au produit lui-même.
Cancérogenèse et mutagenèse
Les détails figurent à la rubrique 16 TOXICOLOGIE NON CLINIQUE.
Appareil cardiovasculaire
Chez les personnes atteintes d’hémophilie, en présence de facteurs de risque cardiovasculaire ou de maladies cardiovasculaires, le risque d’événements cardiovasculaires est le même que chez les personnes qui ne sont pas atteintes d’hémophilie une fois que la coagulation a été normalisée avec un traitement par le FVIII.
Système immunitaire
La formation d’anticorps (inhibiteurs) qui neutralisent le facteur VIII est une complication connue de la prise en charge de l’hémophilie A (voir Immunogénicité). Ces inhibiteurs sont en général des immunoglobulines G (IgG) dirigées contre l’activité procoagulante du facteur VIII dont la concentration est déterminée au moyen du test de Bethesda modifié en fonction de la méthode de Nimègue et exprimée en unités Bethesda (UB) par millilitre de plasma. Le risque de développement d’inhibiteurs est corrélé à l’exposition au facteur VIII et à d’autres facteurs génétiques et environnementaux. Le risque est maximal au cours des 20 premiers jours d’exposition. Dans de rares cas, des inhibiteurs se développent après les 100 premiers jours d’exposition.
Règle générale, il faut surveiller de près, par des observations cliniques et des examens de laboratoire appropriés, tous les patients traités par une préparation de facteur VIII recombinant afin de déceler la présence d’inhibiteurs.
Surveillance et examens de laboratoire
Plus que tout autre élément, l’effet clinique de KOVALTRY permet d’évaluer l’efficacité du traitement. Il peut être nécessaire d’administrer une dose de FVIIIr plus élevée que la dose estimée afin d’obtenir des résultats cliniques satisfaisants (voir 4 POSOLOGIE ET ADMINISTRATION). Si la dose calculée ne permet pas d’obtenir le taux de FVIII visé, ou si l’hémorragie ne cesse pas après l’administration de la dose calculée, il y a lieu de soupçonner la présence d’un inhibiteur circulant. Sa présence doit être confirmée et son taux mesuré au moyen des examens de laboratoires voulus. En présence d’un inhibiteur, la dose nécessaire de FVIIIr est extrêmement variable et ne peut être déterminée qu’en fonction de la réponse clinique au traitement.
Sensibilité et résistance
Des réactions d’hypersensibilité, dont l’anaphylaxie, sont possibles avec KOVALTRY. Le produit peut contenir des traces de protéines de hamster ou de souris qui, chez certains patients, peuvent causer des réactions allergiques.
Les patients doivent savoir qu’une oppression thoracique, des étourdissements, une hypotension légère et des nausées survenant pendant la perfusion pourraient être des signes avant-coureurs d’hypersensibilité et de réactions anaphylactiques. Il faut au besoin traiter les symptômes d’hypersensibilité. En cas de réactions allergiques ou anaphylactiques, il faut mettre un terme sur-le-champ à l’injection ou à la perfusion. En cas d’anaphylaxie, il faut se conformer aux normes actuelles en matière de traitement. Si des réactions anaphylactiques graves surviennent, il faut de toute urgence réanimer le patient, notamment par l’administration d’adrénaline et d’oxygène.
7.1 Populations particulières
7.1.1 Femmes enceintes
On n’a pas mené d’étude sur les effets de KOVALTRY sur la reproduction animale, car les patients sont presque exclusivement de sexe masculin. Comme l’hémophilie A est très rare chez les femmes, on n’a pas de données sur l’administration de facteur VIII pendant la grossesse. On ne doit donc utiliser le facteur VIII pendant la grossesse et l’allaitement que s’il est clairement indiqué.
7.1.2 Femmes qui allaitent
Comme l’hémophilie A est très rare chez les femmes, on n’a pas de données sur l’administration de facteur VIII pendant l’allaitement. On ne doit donc utiliser le facteur VIII pendant la grossesse et l’allaitement que s’il est clairement indiqué.
7.1.3 Enfants
Enfants (< 12 ans) : KOVALTRY peut être administré aux enfants. On a mené une étude sur l’innocuité et l’efficacité auprès de 51 enfants de 1 à 12 ans ayant déjà été traités et de 43 enfants de moins de 6 ans n’ayant jamais été traités/ayant été très peu traités. Au cours des études cliniques menées auprès de 43 enfants n’ayant jamais été traités/ayant été très peu traités, la réaction indésirable la plus souvent signalée a été le développement d’inhibiteurs du FVIII (voir 4 POSOLOGIE ET ADMINISTRATION et 14 ÉTUDES CLINIQUES)
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Comme les études cliniques sur KOVALTRY n’ont pas porté sur les personnes de 65 ans et plus, il a été impossible de déterminer si celles-ci répondent au traitement de la même façon que les adultes plus jeunes. Chez les personnes âgées, comme chez tous les patients qui reçoivent le FVIIIr, la dose doit être individualisée.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Au total, 236 patients (193 ayant déjà été traités, 43 n’ayant jamais été traités/ayant été très peu traités) ont constitué la population regroupée visée par l’analyse de l’innocuité de trois études de phase III : LEOPOLD I, LEOPOLD II, LEOPOLD Kids. Le délai médian de l’essai clinique pour l’ensemble de la population visée par l’analyse de l’innocuité était de 558 jours (de 14 à 2436 jours) avec une médiane de 183 jours d’exposition (de 1 à 1230 jours d’exposition). Une majorité de patients (n = 201 sur 236; 85,2 %) ont accumulé ≥ 100 jours d’exposition.
Le nombre total de jours d’exposition pour tous les traitements (prophylaxie, ponctuel, prise en charge périopératoire, études pharmacocinétiques et provocation d’une tolérance immunitaire) était de 65 029 jours d’exposition, dont 59 585 jours d’exposition pour le traitement prophylactique.
Les sujets qui ont reçu KOVALTRY pour la prise en charge périopératoire pendant une période de traitement de deux à trois semaines (n = 5) et ceux qui ont reçu des doses uniques de KOVALTRY dans le cadre des études pharmacocinétiques (n = 6) ont été exclus de l’analyse des données regroupées sur l’innocuité (voir 14 ÉTUDES CLINIQUES).
Les effets indésirables les plus souvent signalés dans la population regroupée ont été la pyrexie (9,3 %), les céphalées (8,5 %) et le rash (5,5 %). L’effet indésirable le plus fréquemment signalé chez les patients n’ayant jamais été traités/ayant été très peu traités a été le développement d’inhibiteur du FVIII (54,8 %, 23/42) (voir Immunogénicité).
8.2 Effets indésirables observés au cours des études cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, la fréquence des effets indésirables au cours des essais cliniques peut ne pas refléter la fréquence des effets indésirables en pratique clinique et ne doit pas être comparée à la fréquence observée au cours des essais cliniques sur un autre médicament. Les renseignements sur les effets indésirables aux médicaments qui viennent d’essais cliniques sont utiles pour cerner les effets indésirables liés aux médicaments et pour évaluer leur fréquence.
Les 236 patients (193 ayant déjà été traités, 43 n’ayant jamais été traités/ayant été très peu traités dont 94 enfants) ont été inclus pour évaluer la fréquence des effets indésirables dans les trois études de phase III, LEOPOLD I, LEOPOLD II et LEOPOLD Kids (voir Tableau 5).
Tableau 5 – Effets indésirables du médicament issus d’études cliniques regroupées comprenant tous les groupes d’âge (LEOPOLD I, LEOPOLD II, LEOPOLD Kids, N = 236)
KOVALTRY N (%) | |
| Troubles du sang et du système lymphatique | |
| Lymphadénopathie | 2 (0,8 %) |
| Troubles cardiaques | |
| Palpitations | 2 (0,8 %) |
| Tachycardie sinusale | 2 (0,8 %) |
| Troubles gastro-intestinaux | |
| Douleur abdominale | 9 (3,8 %) |
| Gêne abdominale | 3 (1,3 %) |
| Dyspepsie | 4 (1,7 %) |
| Troubles généraux et du point d’administration | |
| Gêne thoracique | 2 (0,8 %) |
| Réactions au point d’injectiona | 6 (2,5 %) |
| Pyrexie | 22 (9,3 %) |
| Troubles du système immunitaireb | |
| Hypersensibilité | 1 (0,4 %) |
| Troubles du système nerveux | |
| Étourdissements | 3 (1,3 %) |
| Dysgueusie | 1 (0,4 %) |
| Maux de tête | 20 (8,5 %) |
| Troubles psychiatriques | |
| Insomnie | 5 (2,1 %) |
| Troubles de la peau et du tissu sous-cutané | |
| Eczéma allergique | 2 (0,8 %) |
| Prurit | 6 (2,5 %) |
| Rashc | 13 (5,5 %) |
| Urticaire | 3 (1,3 %) |
| Troubles vasculaires | |
| Bouffées congestives | 1 (0,4 %) |
a dont extravasation, hématome, douleur, prurit et enflure au point d’injection
b voir Immunogénicité pour les inhibiteurs du facteur VIII
c dont rash, rash érythémateux, rash prurigineux et rash vésiculeux
Au cours de l’étude LEOPOLD Kids, partie B, menée auprès de patients n’ayant jamais été traités/ayant été très peu traités (N = 43) et de l’étude de prolongation (N = 36), la fréquence de la pyrexie (étude LEOPOLD Kids, partie B : 30,2 %; n = 13/43; étude de prolongation : 30,6 %; 11/36) et du développement d’inhibiteurs du facteur VIII (étude LEOPOLD Kids, partie B : 54,8 %; n = 23/42) a été différente de celle observée au cours des études LEOPOLD I, LEOPOLD II et LEOPOLD Kids, partie A; l’analyse du développement d’inhibiteurs était fondée sur 42 des 43 patients n’ayant jamais été traités/ayant été très peu traités, car chez un patient, l’analyse du développement d’inhibiteurs était impossible. Au cours de l’étude de prolongation LEOPOLD Kids, aucun patient n’a développé d’inhibiteurs du facteur VIII.
Immunogénicité
L’immunogénicité de KOVALTRY a été évaluée chez des patients ayant déjà été traités et des patients n’ayant jamais été traités/ayant été très peu traités. Au cours d’essais cliniques menés auprès de 153 adultes/adolescents ayant déjà été traités (c’est-à-dire chez qui le nombre de jours d’exposition était ≥ 150) et de 51 enfants ayant déjà été traités (c’est-à-dire chez qui le nombre de jours d’exposition était ≥ 50) qui étaient atteints d’hémophilie A grave (FVIII < 1 %), (voir 14 ÉTUDES CLINIQUES), il y a eu un cas de faible titre d’inhibiteurs transitoire (titre maximal : 1,0 UB/mL) chez un patient de 13 ans ayant déjà été traités après 549 jours d’exposition. La récupération du facteur VIII était normale (2,7 UI/dL par UI/kg).
Au cours de l’essai clinique mené auprès de patients n’ayant jamais été traités et de patients ayant été très peu traités (c’est-à-dire chez qui le nombre de jours d’exposition à une préparation de facteur VIII était ≤ 3 au moment de l’inscription), des inhibiteurs du facteur VIII ont été détectés chez 23 patients sur 42 (54,8 %), le nombre médian de jours d’exposition ayant été de neuf (intervalle : 4 à 42) au moment du premier test positif de détection des inhibiteurs. Le titre d’inhibiteurs était faible (≤ 5,0 UB) chez six de ces patients et élevé (> 5,0 UB) chez 17 (40,5 %) de ces patients. Chez les patients ayant développé des titres d’inhibiteurs élevés, on a décelé des mutations exposant à un risque élevé de développement d’inhibiteurs chez 12 (85,7 %) des 14 patients pour qui on détenait des données sur la mutation des inhibiteurs.
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
On n’a pas signalé d’interactions entre les préparations de facteur VIII de coagulation humain et d’autres produits médicinaux.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les examens de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
KOVALTRY (facteur antihémophilique [recombinant]) permet de remplacer temporairement le facteur VIII de coagulation manquant afin d’assurer une hémostase efficace. Voir 1 INDICATIONS.
10.2 Pharmacodynamie
Le temps de céphaline activée (TCA) est plus long chez les personnes atteintes d’hémophilie. La détermination du TCA est un test in vitro classique pour la détermination de l’activité biologique du facteur VIII. Le traitement par le FVIIIr normalise le TCA, comme le facteur VIII dérivé du plasma. 10.3 Pharmacocinétique
On a étudié les propriétés pharmacocinétiques de KOVALTRY au cours d’un essai clinique mené auprès d’adultes/adolescents (12 à 62 ans) atteints d’hémophilie A et ayant déjà été traités. Au début de l’essai, on a évalué la pharmacocinétique chez 26 sujets après l’injection de 50 UI/kg de KOVALTRY ou de KOGENATE FS, après une période sans médicament d’au moins trois jours. Après une prophylaxie systématique de six à douze mois par KOVALTRY, on a procédé à une seconde évaluation pharmacocinétique chez 19 sujets sur 26 après une injection de 50 UI/kg de KOVALTRY et effectué une série de prises de sang pendant 48 heures. Aux fins de cette évaluation de la pharmacocinétique, l’activité de KOVALTRY et de KOGENATE FS avait été déterminée par dosage chromogénique.
Tableau 6 – Paramètres pharmacocinétiques (moyenne géométrique [CV %]) de KOVALTRY et KOGENATE FS au début de l’étude chez des adultes et des adolescents (12 à 62 ans) selon le dosage en un temps
KOGENATE FS (N = 26) | KOVALTRY (N = 26) | Rapport des moyennes géométriques (IC de 95 %) | |
| Cmax (UI/dL) | 101,3 (19,9) | 96,6 (18,8) | 0,95 (0,86-1,05) |
| ASC (UI*h/dL) | 1 175,7 (39,2) | 1 397,5 (37,9) | 1,19 (1,12-1,27) |
| t½ (h) | 12,2 (24,9) | 13,4 (26,0) | 1,10 (1,02-1,17) |
| Cl (dL/h/kg) | 0,043 (39,2) | 0,036 (37,9) | 0,84 (0,79-0,90) |
| TSM (h) | 16,1 (27,6) | 18,4 (28,6) | 1,14 (1,07-1,21) |
| VÉÉ (dL/kg) | 0,69 (27,7) | 0,66 (21,8) | 0,96 (0,87-1,06) |
Tableau 7 – Paramètres pharmacocinétiques (moyenne géométrique [CV%]) de KOVALTRY chez des adultes et des adolescents (12 à 62 ans) au début de l’étude et après une prophylaxie de 6 à 12 mois selon le dosage chromogénique
KOGENATE FS (N = 26) | KOVALTRY (N = 26) | Rapport des moyennes géométriques (IC de 95 %) | |
| Cmax (UI/dL) | 136,2 (23,8) | 130,1 (23,0) | 0,96 (0,85-1,08) |
| ASC (UI*h/dL) | 1 583,9 (39,9) | 1 889,2 (36,1) | 1,19 (1,09-1,30) |
| t½ (h) | 12,0 (28,2) | 13,8 (28,0) | 1,15 (1,06-1,24) |
| Cl (dL/h/kg) | 0,032 (39,9) | 0,026 (36,1) | 0,84 (0,77-0,91) |
| TSM (h) | 16,5 (27,4) | 19,3 (26,8) | 1,17 (1,09-1,25) |
| VÉÉ (dL/kg) | 0,52 (32,0) | 0,51 (31,0) | 0,98 (0,89-1,08) |
Figure 1 – Dosage en un temps : Profil concentration-temps du FVIII (UI/dL) après l’administration de 50 UI/kg de KOVALTRY (BAY 81-8973) et de KOGENATE FS – moyennes géométriques (écart type) (analyse pharmacocinétique de la population de l’étude LEOPOLD I, partie A)
Concentration of FVIII (U/dL) = Concentration du FVIII (U/dL)
Time after injection (h) = Temps après l’injection (h) Figure 2 – Dosage chromogénique : profil concentration-temps du FVIII (UI/dL) après l’administration de 50 UI/kg de KOVALTRY (BAY 81-8973) et de KOGENATE FS – moyennes géométriques (écart type) (analyse pharmacocinétique de la population de l’étude LEOPOLD I, partie A)
Concentration of FVIII (U/dL) = Concentration du FVIII (U/dL)
Time after injection (h) = Temps après l’injection (h)
Tableau 8 – Paramètres pharmacocinétiques (moyenne géométrique [CV%]) de KOVALTRY chez des adultes et des adolescents (12 à 62 ans) au début de l’étude et après une prophylaxie de 6 à 12 mois selon le dosage en un temps
Au début de l’étude
(N = 19)
Après une prophylaxie systématique par
KOVALTRY de 6 à 12 mois (N = 19)
Cmax (UI/dL) 95,7 (13,5) 119,9 (22,0) ASC (UI*h/dL) 1 575,6 (33,9) 1 725,2 (34,6) t½ (h) 14,1 (27,7) 13,8 (27,4)
Au cours d’une étude sur le terrain internationale menée dans 41 laboratoires cliniques, on a comparé la performance de KOVALTRY à celle d’un FVIIIr pleine longueur sur le marché par le dosage de l’activité coagulante du FVIII (FVIII:C). Les deux produits ont donné des résultats semblables. On peut mesurer avec exactitude le taux de FVIII:C de KOVALTRY dans le plasma au moyen du dosage en un temps ainsi que du dosage chromogénique, en utilisant les méthodes de routine du laboratoire. Récupération différentielle
L’analyse de toutes les données recueillies sur la récupération in vivo auprès d’adultes et d’adolescents ayant déjà été traités a démontré qu’il y avait une augmentation médiane du taux de FVIII:C de > 2 UI/dL par UI par kilogramme de poids corporel après l’administration de KOVALTRY (tant selon le dosage chromogénique que selon le dosage en un temps) (voir 14 ÉTUDES CLINIQUES).
Tableau 9 – Récupération in vivo chez des adultes et des adolescents (12 à 65 ans) ayant déjà été traités)
| Nombre de participants | Étude LEOPOLD I | Étude LEOPOLD II |
| N = 59 | N = 56 | |
| Résultats du dosage chromogénique Médiane (Q1; Q3), intervalle | 2,5 (2,1; 2,8), 0,2 à 4,6 | 2,1 (1,7; 2,4), 0,7 à 3,0 |
| Résultats du dosage en un temps Médiane (intervalle) (UI/dL par UI/kg) | 2,2 (1,1; 3,1) | 2,1 (1,2; 4,3) |
Q1 : 25 % des sujets; Q3 : 75 % des sujets
Tableau 10 – Récupération in vivo chez des enfants (< 12 ans) ayant déjà été traités)
| Étude LEOPOLD KIDS | ||||
| 0 à < 6 ans | 6 à 12 ans | |||
| Début de l’étude (N = 24) | Après une prophylaxie systématique de 6 mois (N = 23) | Début de l’étude (N = 24) | Après une prophylaxie systématique de 6 mois (N = 23) | |
Résultats du dosage chromogénique Médiane (intervalle) (Q1; Q3) (UI/dL par UI/kg) | 1,6 (0,7; 2,5) (1,3; 1,9) | 1,8 (0,5; 3,1) (1,5; 2,0) | 1,7 (0,6; 2,7) (1,4; 2,0) | 1,8 (0,5; 2,8) (1,2; 2,1) |
Populations particulières et états pathologiques
Enfants (< 12 ans)
Le Tableau 11 présente les paramètres pharmacocinétiques calculés chez 15 sujets de moins de 12 ans ayant déjà été traités, soit cinq sujets de 1 à 6 ans et dix sujets de 6 à moins de 12 ans. Les sujets ont reçu une dose de KOVALTRY de 50 UI/kg. On a fait une prise de sang avant l’injection et 20 à 30 minutes, quatre heures et 24 heures plus tard.
Tableau 11 – Paramètres pharmacocinétiques (moyenne géométrique [CV%]) de KOVALTRY selon le dosage chromogénique chez des enfants de moins de 12 ans ayant déjà été traités
| Paramètre [unité] | Patients de 1 à < 6 ans ayant déjà été traités N = 5 | Patients de 6 à 12 ans ayant déjà été traités N = 10 | Nombre total de patients ayant déjà été traités N = 15 |
Moyenne géométrique (CV en %) | Moyenne géométrique (CV en %) | Moyenne géométrique (CV en %) | |
| ASC (UI*h/dL) | 1 334,3 (29,4)a | 1 155,4 (34,7) | 1 203,9 (32,8) |
| Cmax (UI/dL) | 74,2 (40,5) | 79,8 (23,5) | 77,9 (28,7) |
| t1/2 (h) | 11,8 (27,0)a | 11,9 (16,6) | 11,9 (18,9) |
| Cl (dL/h/kg) | 0,04 (25,1)a | 0,04 (34,8) | 0,04 (32,2) |
| TSMi.v. (h) | 17,3 (24,9)a | 17,6 (15,5) | 17,5 (17,6) |
| VÉÉ (dL/kg) | 0,64 (20,6)a | 0,76 (28,6) | 0,72 (27,1) |
a : N = 4 pour les patients de 1 à moins de 6 ans ayant déjà été traités
Insuffisance hépatique
On n’a pas étudié l’adaptation de la dose chez les insuffisants hépatiques au cours des essais cliniques.
Insuffisance rénale
On n’a pas étudié l’adaptation de la dose chez les insuffisants rénaux au cours des essais cliniques.
Durée de l’effet
La durée de l’effet varie d’un patient à l’autre et dépend de la gravité de l’hémorragie et de la situation clinique.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver KOVALTRY (facteur antihémophilique [recombinant]) au réfrigérateur (entre 2 et 8 oC). Ne pas utiliser après la date de péremption figurant sur le flacon. On peut conserver la poudre lyophilisée à température ambiante, jusqu’à 25 oC, pendant douze mois, par exemple pour le traitement à domicile. Si le produit est conservé hors du réfrigérateur, calculer la nouvelle date de péremption et l’inscrire sur la boîte et le flacon : le produit pourra être utilisé pendant douze mois après la date où le flacon a été sorti du réfrigérateur ou jusqu’à la date de péremption figurant déjà sur l’étiquette, selon la première des deux dates. Une fois le produit sorti du réfrigérateur, il ne peut être réfrigéré de nouveau. Éviter le gel. Ne pas exposer au soleil et ne sortir la poudre lyophilisée de la boîte qu’au moment de l’emploi.
Après la reconstitution, la solution doit être injectée à la seringue dans les trois heures.
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT
Sans objet
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination
commune :
facteur antihémophilique (recombinant)
Nom chimique : facteur VIII de coagulation humain recombinant Formule moléculaire : 2 332 acides aminés
Masse moléculaire : environ 330 à 360 kDa
Formule développée : chaîne lourde : C8241H12908N2264O2528S50;
chaîne légère : C3553H5408N956O1026S33 


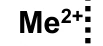


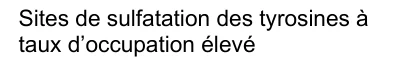


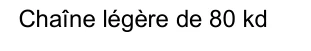
La glycoprotéine est un précurseur à chaîne unique de 330 kD dont la structure de domaine comporte les sous-unités A1-A2-B-A3-C1-C2. Le traitement protéolytique au niveau de la jonction B-A3 (entre Arg 1648 et Glu 1649) produit une chaîne lourde A1-A2-B et des chaînes légères A3-C1-C2 pour former une grosse structure hétérodimérique liée par un pont de cations divalents. Il y a de multiples glycanes N-liés et O-liés sur la structure, surtout dans le domaine B. Les domaines A1 et A3-C1-C2 ont chacun deux sites N-liés occupés. Il y a en outre six sites de sulfatation des tyrosines à taux d’occupation élevé et un site dans le domaine A2 dont le taux d’occupation est très faible. Propriétés
physicochimiques :
KOVALTRY est une protéine glycosylée hydrosoluble qui est instable dans sa forme finale en l’absence d’excipients. Dans sa forme finale, la protéine est stabilisée en solution au moyen d’excipients et lyophilisée. 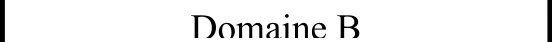
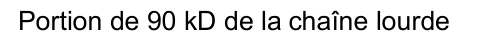
Chaîne lourde de 210 kD 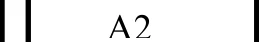
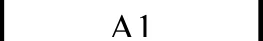

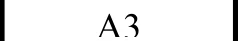
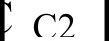
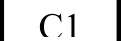

Portion de 90 kD de la chaîne lourde
N
| A1 | a1 | A2 |
Domaine B 336 372 711 740
Me2+
2332
C
2172 2019 1689 1649
| C2 | C1 | A3 | a3 |
Chaîne légère de 80 kd
Sites de sulfatation des tyrosines à taux d’occupation élevé
Sites de glycosylation N-liés Caractéristiques du produit
KOVALTRY est un concentré de facteur VIII recombinant pleine longueur et non modifié qui est stérile, stable pendant la durée de conservation, purifié et apyrogène. Il est fabriqué à partir de cellules rénales de hamsters nouveau-nés génétiquement modifiées, dans lesquelles on a introduit le gène du facteur VIII humain. Par rapport à KOGENATE FS, produit homologué, KOVALTRY a la même séquence d’acides aminés du FVIII et la même formule moléculaire, et subit le même traitement protéolytique et des modifications post-traductionnelles (glycosylation et sulfatation) semblables. La caractérisation des oligosaccharides du produit final a révélé que la glycoyslation était supérieure, que l’embranchement était meilleur et qu’il y avait un chapeautage (capping) de la sialylation des résidus galactose terminaux. KOVALTRY a la même activité biologique que le facteur VIII dérivé du plasma humain. On n’utilise pas de matières premières d’origine humaine ou animale pour la culture cellulaire, la purification et la préparation.
On a modifié la lignée cellulaire BHK au moyen de la protéine de choc thermique 70 (HSP70) pour favoriser le repliement convenable des protéines et la résistance à l’apoptose. La culture cellulaire, fondée sur un processus en perfusion continue, est suivie d’un processus automatisé de séparation cellulaire continue.
L’activité du médicament (UI) est déterminée par dosage chromogénique par comparaison à un étalon international de l’Organisation mondiale de la Santé (OMS) pour les concentrés de facteur VIII de coagulation et au moyen d’une méthode convenable qui assure l’exactitude des résultats.
Inactivation virale
Pour atteindre un niveau élevé d’innocuité virale du produit, le procédé de fabrication comporte des étapes de clairance virale spécifiques qui comprennent une inactivation virale par détergent et une filtration à travers un filtre de 20 nm pour l’élimination de virus (y compris les petits virus sans enveloppe) et d’agrégats protéiques possibles. Pour purifier le facteur VIII recombinant et éliminer les impuretés liées au procédé et au produit, on utilise la chromatographie sur échangeurs d’ions, la chromatographie d’affinité aux anticorps monoclonaux et d’autres étapes chromatographiques.
14 ÉTUDES CLINIQUES
14.1 Plan et caractéristiques démographiques des études
On a évalué l’innocuité, l’efficacité et la pharmacocinétique de KOVALTRY au cours de trois essais cliniques multicentriques ouverts (Tableau 12). Le programme d’essais cliniques a porté sur au total 204 sujets de sexe masculin atteints d’hémophilie A grave (activité du FVIII ≤ 1 %) et ayant déjà été traités. Parmi les 153 sujets de 12 ans et plus, 136 ont été exposés au médicament pendant au moins 50 jours au cours des essais cliniques. Chez les 142 sujets participant au volet des études sur l’innocuité et l’efficacité, le nombre médian de jours d’exposition a été de 159 (intervalle : 8 à 355 jours). Parmi les 51 patients de 12 ans et moins ayant déjà été traités, 50 ont été exposés au médicament pendant au moins 50 jours au cours de l’essai clinique principal. Le nombre médian de jours d’exposition a été de 73 (intervalle : 37 à 103 jours). Un total de 43 patients de sexe masculin de moins de six ans atteints d’hémophilie A grave (activité du FVIII ≤ 1 %) et n’ayant jamais été traités/ayant été très peu traités ont été exposés au médicament au cours du programme d’essai principal et ont cumulé un nombre médian de jours d’exposition de 46 (intervalle : 1 à 55).
Des 94 sujets âgés de 12 ans et moins traités dans les études principales LEOPOLD Kids, 82 sujets (46 sujets de la partie A, 36 sujets de la partie B) ont poursuivi l’étude de prolongation au cours de laquelle 67 sujets ont reçu KOVALTRY en prophylaxie systématique. La durée médiane de l’étude de prolongation était de 3,1 ans (de 0,3 à 6,4 ans) pour les 82 sujets et de 3,8 ans (de 0,5 à 6,4 ans) pour les 67 sujets ayant reçu le traitement prophylactique systématique. Pour les 82 sujets, la durée médiane totale de l’ensemble de l’étude (volet principal et phase de prolongation) était de 3,8 ans (intervalle de 0,8 à 6,7 ans); la majorité des sujets (76 sur 82; 92,7 %) ont accumulé au moins 100 jours d’exposition cumulatifs.
Tableau 12 – Résumé des données démographiques et du plan des essais
| Étude | Plan | Posologie de KOVALTRY | Nbre de sujets | Âge médian (intervalle) |
| LEOPOLD I | Étude multicentrique ouverte | Partie A : pharmacocinétique de 50 UI/kg (par rapport 50 UI/kg de Kogenate FS) Partie B : prophylaxie (schéma à la discrétion du chercheur) : 20 à 50 UI/kg 2 ou 3 fois par semaine pendant 12 mois; 6 mois par méthode de détermination de l’activité (DCPE et DCA) Fréquence d’administration : 2 fois par semaine Fréquence d’administration : 3 fois par semaine Partie C : traitement périopératoire, selon la méthode habituelle d’utilisation de Kogenate FS Prolongation : traitement prophylactique/ ponctuel/périopératoire | 26 déjà traités 62 déjà traités 18 déjà traités 44 déjà traités 5 déjà traités 55 déjà traités | 28,5 (12 à 61) ans 30,0 (12 à
40 (12 à 61) ans 29 (12 à 60) ans 37,0 (28 à 38) ans 31,0 (12 à 61) ans |
| LEOPOLD II | Étude multicentrique ouverte et randomisée | Groupe randomisé pour recevoir la prophylaxie Fréquence d’administration : 2 fois par semaine, faible dose (20 à 30 UI/kg) Fréquence d’administration : 3 fois par semaine, forte dose (30 à 40 UI/kg) Groupe randomisé pour recevoir le traitement ponctuel : administration selon les recommandations pour le traitement par Kogenate FS Total de 12 mois; 6 mois par méthode de détermination de l’activité (DCPE et DCA) | 28 déjà traités 31 déjà traités 21 déjà traités | 30,0 (14 à 53) ans 27,0 (14 à 54) ans 28,0 (14 à 59) ans |
| LEOPOLD KIDS | Étude multicentrique ouverte | Partie A : prophylaxie par 25 à 50 UI/kg au moins 2 fois par semaine (schéma déterminé par le chercheur), traitement des hémorragies intercurrentes et prévention des hémorragies pendant les interventions chirurgicales; environ 6 mois et au moins 50 jours d’exposition Mesure optionnelle des paramètres pharmacocinétiques (les patients devaient recevoir une dose d’exactement 50 UI/kg) | 51 déjà traités 15 déjà traités | 6,0 (1 à 11) ans |
| Étude | Plan | Posologie de KOVALTRY | Nbre de sujets | Âge médian (intervalle) |
| Partie B : 15 à 50 UI/kg (minimum de 250 UI); prophylaxie au moins 1 fois par semaine (schéma déterminé par le chercheur), traitement des hémorragies intercurrentes et prévention des hémorragies pendant les interventions chirurgicales; 50 jours d’exposition Phase de prolongation (82 sujets de la partie A et de la partie B de l’étude LEOPOLD Kids); au moins 100 jours d’exposition | 43 jamais traités/ très peu traités 46 patients ayant déjà été traités dans la partie A; 36 patients n’ayant jamais été traités/ayant été très peu traités dans la partie B. | 0,9 (0,1 à 5,6) 7,00 (2,0 à 12,0); 2 (1,0 à 4,0) |
* DCPE : Traitement par l’activité qui figure sur l’étiquette (et détermination de la dose) fondé sur le dosage chromogénique de la Pharmacopée européenne
* DCA : Traitement par l’activité qui figure sur l’étiquette (et détermination de la dose) après ajustement au moyen d’un facteur prédéfini et reproduisant le dosage en un temps
14.2 Résultats des études
Prophylaxie systématique
Adolescents et adultes
Le taux annualisé d’hémorragies (TAH) médian dans la population en intention de traiter de l’étude LEOPOLD I a été de 1,0 hémorragie par année. Au cours de l’étude LEOPOLD II, il y a eu une différence statistiquement significative (analyse de variance; p < 0,0001) pour ce qui est du TAH médian entre les sujets recevant le traitement ponctuel (60 hémorragies par année) et ceux recevant le traitement prophylactique (deux hémorragies par année). Au cours de l’étude LEOPOLD I, partie B et de la prolongation de l’étude LEOPOLD I, il n’y a pas eu de différence remarquable quant au TAH entre le traitement prophylactique administré deux fois par semaine et le traitement prophylactique administré trois fois par semaine, ce qui démontre qu’il convient de choisir la dose en fonction des besoins du patient pour que le traitement prophylactique soit efficace.
Tableau 13 – Taux annualisé d’hémorragies (TAH) chez les adolescents et les adultes au cours des études LEOPOLD I et LEOPOLD II
| Étude LEOPOLD I | Étude LEOPOLD II | |||
Première année (N = 62) | Deuxième année (N = 55) | Première année (N = 62) | Deuxième année (N = 55) | |
| TAH global médian (intervalle) | 1,03 (0,0, 26,1) | 1,97 (0,0, 20,1) | 4,02 (0,0, 33,1) | 1,97 (0,0, 25,9) |
| TAH spontanées médian (intervalle) | 1,01 (0,0, 16,7) | 0,98 (0,0, 13,5) | 2,01 (0,0, 33,1) | 0,0 (0,0, 20,6) |
| TAH traumatiques médian (intervalle) | 0,0 (0,0, 24,1) | 0,0 (0,0, 17,0) | 0,0 (0,0, 6,0) | 0,98 (0,0, 14,9) |
| TAH articulaires médian (intervalle) | 1,04 (0,0, 25,1) | 1,02 (0,0, 14,0) | 2,52 (0,0, 32,1) | 1,01 (0,0, 24,9) |
Enfants de 12 ans et moins
Au cours de la partie A de l’étude LEOPOLD KIDS, un total de 51 patients de 12 ans et moins ayant déjà été traités ont reçu un traitement prophylactique de six mois par KOVALTRY. Le Tableau 14 présente le taux annualisé d’hémorragies (TAH).
Tableau 14 – Taux annualisé d’hémorragies (TAH) chez les enfants de ≤ 12 ans au cours de la partie A de l’étude LEOPOLD KIDS
| Étude LEOPOLD KIDS, partie A | |||
Patients de 0 à < 6 ans ayant déjà été traités (N = 25) | Patients de 0 à < 6 ans ayant déjà été traités (N = 25) | Patients de 0 à < 6 ans ayant déjà été traités (N = 25) | |
| TAH global médian (intervalle) | 2,03 (0,0, 18,1) | 0,93 (0,0, 17,7) | 1,90 (0,0, 18,1) |
| TAH spontanées médian (intervalle) | 0,0 (0,0, 6,0) | 0,0 (0,0, 12,0) | 0,0 (0,0, 12,0) |
| TAH traumatiques médian (intervalle) | 0,0 (0,0, 4,1) | 0,0 (0,0, 17,7) | 0,0 (0,0, 17,7) |
| TAH articulaires médian (intervalle) | 0,0 (0,0, 4,1) | 0,0 (0,0, 15,8) | 0,0 (0,0, 15,8) |
Au cours de la partie B de l’étude LEOPOLD KIDS, un total de 43 patients de moins de 6 ans n’ayant jamais été traités/ayant été très peu traités ont reçu un traitement prophylactique par KOVALTRY au moins une fois par semaine. Le taux annualisé d’hémorragies (TAH) médian était de 4,7 (intervalle : 0 à 45).
Chez les 20 sujets sans inhibiteurs du facteur VIII, le TAH médian globale dans les 48 heures suivant l’administration d’une perfusion prophylactique pendant la période de traitement prophylactique a été de 0,0 (intervalle : 0 à 6).
Au cours de l’étude de prolongation, la majorité des sujets (61 sur 67; 91 %) ont reçu KOVALTRY en prophylaxie à une fréquence d’administration d’au moins 2 fois par semaine. La dose médiane par perfusion prophylactique était de 34 UI/kg (de 16 à 57 UI/kg). Le TAH médian dans les 48 heures suivant l’administration d’une perfusion prophylactique a été de 0,7 (intervalle : 0 à 12) pour toutes les hémorragies. Le TAH médian indépendant du moment de la perfusion a été de 1,9 (intervalle : 0 à 24). Maîtrise des hémorragies
Adolescents et adultes
Un total de 1 887 hémorragies chez 108 sujets ont été traitées par KOVALTRY. Il s’agissait dans la majorité des cas d’hémorragies articulaires spontanées légères ou modérées (voir Tableau 15). La consommation médiane de KOVALTRY pour le traitement des hémorragies intercurrentes a été de 28,6 UI/kg/injection (intervalle : 13 à 54 UI/kg) au cours de l’étude principale LEOPOLD I et de 28 UI/kg (intervalle : 11 à 49 UI/kg) au cours de l’étude principale LEOPOLD II.
La majorité des hémorragies (87,6 % au cours de l’étude LEOPOLD I; 96,2 % dans le groupe recevant le traitement prophylactique et 95,3 % dans le groupe recevant le traitement ponctuel au cours de l’étude LEOPOLD II) ont été maîtrisées par une ou deux perfusions de KOVALTRY.
Tableau 15 – Maîtrise et prévention des hémorragies chez les adolescents et les adultes traités par KOVALTRY
Caractéristiques des hémorragies | LEOPOLD I | LEOPOLD II | ||
Prophylaxie Étude principale N = 62 | Prophylaxie Prolongation N = 55 | Prophylaxie N = 59 | Traitement ponctuel N = 21 | |
| Patients ayant présenté des hémorragies | ||||
| Nbre total d’hémorragies | 236 | 154 | 293 | 1 204 |
| Hémorragies spontanées | 63,5 % | 52,7 % | 73,9 % | 78,5 % |
| Hémorragies légères ou modérées | 89,2 % | 84,9 % | 88,8 % | 91,3 % |
| Hémorragies articulaires | 79,3 % | 77,9 % | 87 % | 77,2 % |
Nbre de perfusions/de traitements des hémorragies (médiane; intervalle) | 1,0 (0; 48) | 1,0 (0; 7) | 1,0 (0; 20) | |
| Pourcentage des hémorragies traitées par ≤ 2 perfusions | 87,6 % | 96,2 % | 95,3 % | |
| Dose médiane/perfusion (intervalle) | 31,6 UI/kg (14 à 67 UI/kg) | 28 UI/kg (11 à 49 UI/kg) 29,4 UI/kg 22,0 UI/kg (19 à 49 UI/kg) (11 à 35 UI/kg) | ||
Enfants de 12 ans et moins
Un total de 97 hémorragies chez 28 sujets ayant déjà été traités ont été traitées par KOVALTRY dans la partie A de l’étude principale LEOPOLD Kids. Il s’agissait dans la majorité des cas (96,8 %) d’hémorragies légères ou modérées. Cinquante-neuf hémorragies (72,8 %) étaient d’origine traumatique. Au cours des six mois de traitement, la consommation médiane de KOVALTRY pour le traitement des hémorragies intercurrentes a été de 36,94 UI/kg/injection (intervalle : 20,8 à 71,6 UI/kg).
La majorité des hémorragies (89,7 %) ont été réprimées par une ou deux perfusions (92,4 % chez les patients de 0 à 6 ans et 86,7 % chez les patients de 6 à 12 ans).
Tableau 16 – Maîtrise et prévention des hémorragies avec KOVALTRY chez les enfants ayant déjà été traités
| LEOPOLD Kids, partie A | |||
Patients de 0 à < 6 ans ayant déjà été traités (N = 25) | Patients de 6 à 12 ans ayant déjà été traités (N = 26) | Patients ayant déjà été traités (total) | |
| Foyers hémorragiques, n/total | Peau/muqueuse : 28/52 (53,8 %) Articulation : 10/52 (19,2 %) | Peau/muqueuse : 17/45 (37,8 %) Articulation : 22/45 (48,9 %) | 45/97 (46,4 %) 32/97 (33,0 %) |
| Gravité des hémorragies, n (%) | Légères : 33 (63,5 %) Modérées : 17 (32,7 %) Graves : 2 (3,8 %) | Légères : 17 (37,8 %) Modérées : 27 (60,0 %) Graves : 1 (2,2 %) | 50 (51,4 %) 44 (45,4 %) 3 (3,1 %) |
| Type d’hémorragies | Spontanées : 18,2 % Traumatiques : 81,8 % | Spontanées : 32,4 % Traumatiques : 62,2 % Non précisé : 5,4 % | 20 (24,7 %) 59 (72,8 %) 2 (2,5 %) |
Nbre de perfusions/de traitements des hémorragies (médiane; intervalle) | 1,0 (0; 9) | 1,0 (0; 8) | 1,0 (0; 9) |
| Réponse au traitement « bonne » ou « excellente » selon les patients | 97,8 % | 81,0 % | 90,1 % |
| Dose/perfusion (intervalle) | 38,7 UI/kg (20,8 à 71,6 UI/kg) | 32,4 UI/kg (21,7 à 50.0 UI/kg) | 36,9 UI/kg (20,8 à 71,6 UI/kg) |
Un total de 105 des 184 hémorragies chez 37 patients ayant déjà été traités ou ayant été très peu traités ont été traitées par KOVALTRY dans le cadre de la partie B de l’étude principale LEOPOLD Kids. La majorité (102/105; 97,1 %) des hémorragies ont été légères ou modérées. Soixante-deux (62/105; 59,0 %) des hémorragies étaient d’origine traumatique.
Parmi les hémorragies traitées (105/184), la majorité (82/105; 78,1 %) ont été réprimées par une ou deux perfusions.
Tableau 17 – Maîtrise et prévention des hémorragies avec KOVALTRY chez les enfants n’ayant jamais été traités/ayant été très peu traités
| LEOPOLD Kids, partie B | |||
Patients n’ayant jamais été traités (N = 37) | Patients ayant été très peu traités (N = 6) | Total | |
| Foyers hémorragiques, n/total | Peau/muqueuse : 48/96 (50,0 %) Muscle : 22/96 (22,9 %) Articulation : 16/96 (16,7 %) Interne : 2/96 (2,1 %) Autres : 12/96 (12,5 %) | Peau/muqueuse : 2/9 (22,2 %) Muscle : 1/9 (11,1 %) Articulation : 5/9 (55,6 %) Autres : 1/9 (11,1 %) | Peau/muqueuse : 50/105 (47,6 %) Muscle : 23/105 (21,9 %) Articulation : 21/105 (20,0 %) Interne : 2/105 (1,9 %) Autres : 13/105 (12,4 %) |
| Gravité des hémorragies, n (%) | Légères : 37/96 (38,5 %) Modérées : 56/96 (58,3 %) Graves : 3/96 (3,1 %) | Légères : 5/9 (55,6 %) Modérées : 4/9 (44,4 %) Graves : 0 | Légères : 42/105 (40,0 %) Modérées : 60/105 (57,1 %) Graves : 3/105 (2,9 %) |
| Type d’hémorragies (hémorragies traitées), n/total (%) | Spontanées : 33/96 (34,4 %) Traumatiques : 59/96 (61,5 %) Autres : 4/96 (4,2 %) | Spontanées : 6/9 (66,7 %) Traumatiques : 3/9 (33,3 %) | Spontanées : 39/105 (37,1 %) Traumatiques : 62/105 (59,0, %) Autres : 4/105 (3,8 %) |
Nbre de perfusions/de traitements des hémorragies (médiane; intervalle) | 1,0 (1; 118) | 2,0 (1; 8) | 1,0 (1; 118) |
Réponse au traitement « bonne » ou « excellente » selon les patients, n/total (%) | 74/96 (77,1 %) | 9/9 (100 %) | 83/105 (79,0 %) |
| Dose/perfusion (intervalle) | 41,0 UI/kg (21à 112 UI/kg) | 37,9 UI/kg (33 à 42 UI/kg) | 40,5 UI/kg (21 à 112 UI/kg) |
Sur les 67 sujets qui ont reçu un traitement prophylactique dans l’étude de prolongation LEOPOLD Kids, 472 hémorragies au total ont été traitées par KOVALTRY, nécessitant une ou deux perfusions pour la majorité des hémorragies (394 sur 472; 83,5 %), et la réponse au traitement a été bonne ou excellente dans la plupart des cas (415 sur 472; 87,9 %).
Gestion périopératoire
Un total de 11 chirurgies lourdes ont été effectuées chez 9 patients (adultes et enfants) atteints d’hémophilie A grave et ayant déjà été traités. Cinq des 11 chirurgies lourdes étaient des chirurgies orthopédiques, dont des arthroplasties. Tous les sujets ont reçu KOVALTRY sous forme d’injections bolus. Chez les adolescents et les adultes, la dose initiale de KOVALTRY a été de 3 000 à 5 000 UI (dose nominale). Chez un seul sujet de moins de 12 ans qui avait subi une chirurgie lourde, la dose initiale totale de KOVALTRY a été de 2 500 UI (108,7 UI/kg).
Les chirurgiens ont qualifié l’hémostase de « bonne » ou « excellente ».
Test de non-infériorité : DCPE par rapport à DCA
On a réuni les données des études LEOPOLD I, partie B (sauf celles de la prolongation) et LEOPOLD II (groupe recevant le traitement prophylactique) pour tester la non-infériorité du traitement prophylactique par une dose de KOVALTRY déterminée par dosage chromogénique de la Pharmacopée européenne (DCPE) par rapport à une dose de KOVALTRY déterminée par dosage chromogénique avec ajustement (DCA) selon l’étiquette reproduisant le dosage en un temps.
Même si la dose réelle de FVIII était environ 20 % plus basse, on a démontré statistiquement la non-infériorité de l’efficacité du traitement prophylactique par KOVALTRY pour la prévention des hémorragies fondé sur l’activité déterminée par la méthode DCPE par rapport au traitement fondé sur l’activité déterminée par la méthode DCA. La différence médiane entre le TAH pendant la prophylaxie fondée sur la méthode DCA et le TAH pendant la prophylaxie fondée sur la méthode DCPE a été de 0,00 hémorragie/année selon les données de l’étude LEOPOLD I, les données de l’étude LEOPOLD II et les données réunies des deux études.
La non-infériorité de la détermination de la dose selon la méthode DCPE par rapport à la méthode DCA a aussi été démontrée pour le traitement des hémorragies dans le groupe recevant le traitement ponctuel pour ce qui est du nombre d’hémorragies traitées par au maximum deux injections (LEOPOLD II). Le test de non-infériorité a produit une valeur p inférieure à 0,0001 (test exact de permutation pour échantillons appariés), ce qui veut dire que la non-infériorité de la méthode DCPE par rapport à la méthode DCA a été démontrée.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Les études de toxicologie sur KOVALTRY (voir Tableau 18) ont porté sur l’administration par voie intraveineuse d’une seule ou de plusieurs doses (pendant 5 jours) de KOVALTRY à des rats et des lapins mâles; les études sur l’administration de plusieurs doses comportaient des groupes dans lesquels on a évalué la récupération et obtenu des données toxicocinétiques de soutien. De plus, on a évalué la génotoxicité de KOVALTRY in vitro. On a procédé à ces tests de mutagénicité parce qu’un organisme craignait que la protéine de choc thermique 70 (HSP70) présente dans la lignée cellulaire utilisée pour la production ait un effet mutagène.
On a évalué la tolérabilité locale au cours des études de toxicité sur l’administration d’une seule dose et de plusieurs doses.
On a mené des études pour comparer l’antigénicité de KOVALTRY à celle de KOGENATE FS, produit déjà sur le marché. Bayer a choisi pour ces études le modèle murin d’hémophilie A. On a aussi examiné la formation d’anticorps anti-FVIII au cours des études pivots sur la toxicité chronique chez des rats et des lapins menées pour évaluer l’immunogénicité.
Tableau 18 – Études de toxicologie
| Type d’étude et durée | Sujets (espèce, souche; nombre/sexe/ groupe) | Voie d’admi-nistration | Composé administré | Doses | Principales constatations |
| Toxicité aiguë | |||||
Toxicité aiguë (+ récupé-ration après 2 semaines) Toxicité aiguë (+ récupé-ration après 2 semaines) | Rat Sprague-Dawley 6/M/groupe Récupération 4/M/groupe | i.v. i.v | KOVALTRY (2 lots) KOVALTRY (2 lots) | 0, 400, 4 000 UI/kg 0, 4 000 UI/kg | KOVALTRY a été bien toléré chez les rats et les lapins mâles et on n’a pas observé d’effets indésirables liés au traitement jusqu’à la plus forte dose évaluée. La DSENO est de 4 000 UI/kg, soit de jusqu’à 80 à 200 fois la dose clinique de 20 à 50 UI/kg. KOVALTRY a été bien toléré au point d’injection. KOVALTRY a été bien toléré chez les rats et les lapins mâles et on n’a pas observé d’effets indésirables liés au traitement jusqu’à la plus forte dose évaluée. La DSENO est de 4 000 UI/kg, soit de jusqu’à 80 à 200 fois la dose clinique de 20 à 50 UI/kg. KOVALTRY a été bien toléré au point d’injection. |
Lapin blanc de Nouvelle-Zélande 3/M/groupe Récupération 3/M/groupe | i.v i.v | KOVALTRY (2 lots) KOVALTRY (2 lots) | 0, 400, 4 000 UI/kg 0, 4 000 UI/kg | ||
| Toxicité chronique | |||||
Toxicité systémique après 5 jours (BPL) (+ récupé-ration après 4 semaines, TC) Toxicité systémique après 5 jours (BPL) (+ récupé-ration as 4 semaines, TC) | Rat Sprague-Dawley 10/M/groupe Récupération 5/M/groupe | i.v. i.v. | KOVALTRY KOVALTRY | 0, 40, 120, 400 UI/kg 0, 400 UI/kg | KOVALTRY a été bien toléré chez les rats et les lapins et on n’a pas observé d’effets indésirables liés au traitement. La DSENO après l’administration de plusieurs doses est > 400 UI/kg. KOVALTRY a été bien toléré au point d’injection. KOVALTRY a été bien toléré chez les rats et les lapins et on n’a pas observé d’effets indésirables liés au traitement. La DSENO après l’administration de plusieurs doses est > 400 UI/kg. KOVALTRY a été bien toléré au point d’injection. |
Lapin blanc de Nouvelle-Zélande 6/M/groupe Récupération 3/M/groupe | i.v. i.v. | KOVALTRY KOVALTRY | 0, 40, 120, 400 UI/kg 0, 400 UI/kg | ||
| Type d’étude et durée | Sujets (espèce, souche; nombre/sexe/ groupe) | Voie d’admi-nistration | Composé administré | Doses | Principales constatations |
| Génotoxicité | |||||
Mutagéni-cité in vitro (test du lymphome de souris, BPL) | Lignée cellulaire L5178Y | In vitro | KOVALTRY | Traitement pulsé : 25 % (1,25 mL par culture de 5 mL) Traitement continu : 4 % (0,4 mL par culture de 10 mL) | Le test du lymphome de souris a démontré que KOVALTRY n’était ni mutagène ni clastogène dans les cellules des mammifères. |
| Autres études de toxicité | |||||
| Immunogé-nicité (sans respect des BPL) | Souris, hémophilie A; 10/M/groupe | i.v. | KOVALTRY KOGENATE FS | 40 ou 200 UI/kg | Pour ce qui est de la formation d’anticorps totaux et neutralisants, KOVALTRY n’a pas été statistiquement différent de KOGENATE FS. |
BPL = bonnes pratiques de laboratoire (règlements); DSENO = dose sans effet nocif observé; i.v. = intraveineuse; M = mâles; TC = dont la toxicocinétique
Les études d’innocuité non cliniques (pharmacologie de l’innocuité, toxicité aiguë, toxicité chronique et génotoxicité) n’ont pas mis en évidence d’inquiétudes particulières chez l’humain.